


SmPC (samenvatting van de productkenmerken) - Ogsiveo
1. NAAM VAN HET GENEESMIDDEL
Ogsiveo 50 mg filmomhulde tabletten
Ogsiveo 100 mg filmomhulde tabletten
Ogsiveo 150 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Ogsiveo 50 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 50 mg nirogacestat (als nirogacestat-dihydrobromide).
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 57,8 mg lactosemonohydraat.
Elke filmomhulde tablet bevat zonnegeel FCF (E110).
Ogsiveo 100 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 100 mg nirogacestat (als nirogacestat-dihydrobromide).
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 115,7 mg lactosemonohydraat.
Elke filmomhulde tablet bevat zonnegeel FCF (E110).
Ogsiveo 150 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 150 mg nirogacestat (als nirogacestat-dihydrobromide).
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 173,5 mg lactosemonohydraat.
Elke filmomhulde tablet bevat zonnegeel FCF (E110).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Ogsiveo 50 mg filmomhulde tabletten
Ronde, biconvexe, oranje filmomhulde tabletten met een diameter van 8 mm, en met aan één kant '50' ingegraveerd.
Ogsiveo 100 mg filmomhulde tabletten
Ronde, lichtoranje filmomhulde tabletten met een diameter van 10 mm, en met aan één kant '100' ingegraveerd.
Ogsiveo 150 mg filmomhulde tabletten
Ovale, geeloranje filmomhulde tabletten met een breedte van 8,5 mm en een lengte van 17,5 mm, en met aan één kant '150' ingegraveerd.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ogsiveo als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met progressieve desmoïdtumoren die systemische behandeling nodig hebben.
4.2 Dosering en wijze van toediening
Ogsiveo dient te worden gestart en gemonitord door een arts met ervaring in het gebruik van antikankertherapieën.
Dosering
De aanbevolen dosering is 150 mg Ogsiveo tweemaal daags: één dosis in de ochtend en één dosis in de avond. Deze dosis mag niet worden overschreden.
Duur van de behandeling
Ogsiveo moet worden voortgezet totdat progressie van de ziekte of onaanvaardbare toxiciteit optreedt.
Gemiste dosis
Als een dosis Ogsiveo wordt gemist, mogen patiënten geen aanvullende dosis nemen. Patiënten dienen de volgende voorgeschreven dosis te nemen.
Dosisaanpassingen bij bijwerkingen
De aanbevolen dosisaanpassingen bij geselecteerde bijwerkingen staan vermeld in tabel 1.
Bij andere ernstige bijwerkingen, of in geval van levensbedreigende bijwerkingen, dient Ogsiveo tijdelijk stopgezet te worden totdat de bijwerking is afgenomen tot graad ≤ 1 of de uitgangswaarde. Ogsiveo mag uitsluitend worden herstart in een dosis van 100 mg tweemaal daags en uitsluitend na zorgvuldige afweging van het potentiële voordeel en de waarschijnlijkheid van recidief van de bijwerking. Ogsiveo moet permanent stopgezet worden bij recidief van een ernstige of levensbedreigende bijwerking na hernieuwde blootstelling met de verlaagde dosis.
Dosisaanpassingen dienen plaats te vinden indien patiënten de volgende bijwerkingen ervaren (de graden verwijzen naar de Common Terminology Criteria for Adverse Events):
Tabel 1: Aanbevolen dosisaanpassingen bij bijwerkingen bij patiënten behandeld met Ogsiveo
| Bijwerking | Aanbevolen actie | ||||
| Diarree | |||||
| Diarree van graad 3 die ≥ 3 dagen persisteert, ondanks maximale medische behandeling | Ogsiveo dient tijdelijk stopgezet te worden totdat de | ||||
| bijwerking is afgenomen tot graad ≤ 1 of de | |||||
| uitgangswaarde; vervolgens moet het middel herstart | |||||
| worden in een dosis van 100 mg tweemaal daags. | |||||
| Huidreacties | |||||
| Folliculitis van graad 3 | Ogsiveo dient tijdelijk stopgezet te worden totdat de | ||||
| bijwerking is afgenomen tot graad ≤ 1 of de | |||||
| uitgangswaarde; vervolgens moet het middel herstart | |||||
| worden in een dosis van 100 mg tweemaal daags. | |||||
| Maculo-papulaire rash van graad 3 | Ogsiveo dient tijdelijk stopgezet te worden totdat de | ||||
| bijwerking is afgenomen tot graad ≤ 1 of de | |||||
| uitgangswaarde; vervolgens moet het middel herstart | |||||
| worden in een dosis van 100 mg tweemaal daags. | |||||
| Hidradenitis van graad 3 | Ogsiveo dient tijdelijk stopgezet te worden totdat de | ||||
| bijwerking is afgenomen tot graad ≤ 1 of de | |||||
| uitgangswaarde; vervolgens moet het middel herstart | |||||
| worden in een dosis van 100 mg tweemaal daags. | |||||
| Elektrolytafwijkingen | |||||
| Hypofosfatemie van graad 3 die ≥ 7 dagen persisteert, ondanks maximale substitutietherapie | Ogsiveo dient tijdelijk stopgezet te worden totdat de | ||||
| bijwerking is afgenomen tot graad ≤ 1 of de | |||||
| uitgangswaarde; vervolgens moet het middel herstart | |||||
| worden in een dosis van 100 mg tweemaal daags. | |||||
| Hypokaliëmie van graad 3 ondanks maximale substitutietherapie | Ogsiveo dient tijdelijk stopgezet te worden totdat de | ||||
| bijwerking is afgenomen tot graad ≤ 1 of de | |||||
| uitgangswaarde; vervolgens moet het middel herstart | |||||
| worden in een dosis van 100 mg tweemaal daags. | |||||
| Leverafwijkingen | |||||
| Alanineaminotransferase (ALAT) en/of aspartaataminotransferase (ASAT) ≥ 3 tot 5x ULN | Ogsiveo dient tijdelijk stopgezet te worden totdat de | ||||
| ALAT- of ASAT-waarde, of beide waarden, is/zijn | |||||
| afgenomen tot < 3x ULN of de uitgangswaarde; | |||||
| vervolgens moet het middel herstart worden in een dosis | |||||
| van 100 mg tweemaal daags. | |||||
| ALAT of ASAT > 5x ULN | Ogsiveo moet permanent stopgezet worden. | ||||
| Andere bijwerkingen | |||||
| Anafylaxie of andere ernstige | Ogsiveo moet permanent stopgezet worden. | ||||
| overgevoeligheidsreactie | |||||
Speciale patiëntengroepen
Ouderen
Er wordt geen dosisaanpassing aanbevolen voor patiënten die 65 jaar of ouder zijn. De klinische gegevens bij patiënten van 65 jaar of ouder zijn beperkt.
Nierfunctiestoornis
Bij patiënten met een lichte of matige nierfunctiestoornis wordt geen dosisaanpassing aanbevolen. Toediening wordt niet aanbevolen bij patiënten met een ernstig verminderde nierfunctie (zie rubriek 5.2).
Leverfunctievermindering
Er wordt geen dosisaanpassing aanbevolen voor patiënten met een lichte of matige leverfunctiestoornis.
Toediening wordt niet aanbevolen bij patiënten met een ernstig verminderde leverfunctie (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Ogsiveo bij kinderen in de leeftijd van 2 tot 18 jaar zijn niet vastgesteld. Ogsiveo mag bij kinderen vanaf de geboorte tot jonger dan 2 jaar niet worden gebruikt vanwege potentiële veiligheidsbezwaren voor de structurele en functionele groei. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8 en 5.1, maar er kan geen doseringsadvies worden gegeven.
Wijze van toediening
Ogsiveo is bedoeld voor oraal gebruik.
De tabletten kunnen met of zonder voedsel worden ingenomen. De tabletten mogen niet worden gebroken, gekauwd of fijngemaakt, omdat er momenteel geen gegevens beschikbaar zijn die andere toedieningsmethoden ondersteunen.
Patiënten mogen geen grapefruit eten en geen grapefruitsap drinken in de periode dat ze Ogsiveo gebruiken (zie rubriek 4.5).
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Zwangerschap (zie rubriek 4.4 en 4.6)
- Vrouwen die zwanger kunnen worden en geen zeer effectieve anticonceptie gebruiken (zie rubriek 4.4 en 4.6)
- Borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Diarree
Diarree werd gemeld bij patiënten die nirogacestat kregen (zie rubriek 4.8). Patiënten die tijdens de behandeling met nirogacestat diarree ervaren, moeten gemonitord en met antidiarrhoica behandeld worden. In geval van diarree van graad 3 die ≥ 3 dagen persisteert ondanks maximale medische behandeling, dient nirogacestat tijdelijk stopgezet te worden totdat de diarree is afgenomen tot graad ≤ 1 of de uitgangswaarde; vervolgens moet het middel herstart worden in een dosis van 100 mg tweemaal daags (zie rubriek 4.2).
Huid- en onderhuidaandoeningen:
Dermatologische reacties, waaronder maculo-papulaire rash, folliculitis en hidradenitis, werden gemeld bij patiënten die nirogacestat kregen (zie rubriek 4.8). Patiënten moeten tijdens de gehele behandelingsperiode worden gemonitord op dermatologische reacties en worden behandeld op klinische indicatie. In geval van dermatologische reacties van graad 3 dient nirogacestat tijdelijk stopgezet te worden totdat de reacties zijn afgenomen tot graad ≤ 1 of de uitgangswaarde; vervolgens moet het middel herstart worden in een dosis van 100 mg tweemaal daags (zie rubriek 4.2).
Ovariële toxiciteit
Ovariële toxiciteit werd gemeld bij vrouwelijke patiënten die zwanger konden worden en nirogacestat kregen (zie rubriek 4.8). Ovariële toxiciteit, vastgesteld op basis van abnormale voortplantingshormoonspiegels of perimenopauzale symptomen, werd gemeld bij 75% van vrouwen die zwanger konden worden en in het DeFi-onderzoek nirogacestat kregen. Op basis van de meldingen verdween bij 79% van de vrouwen die zwanger konden worden de ovariële toxiciteit tijdens de behandeling. Follow-up-informatie is beschikbaar voor alle 27 patiënten, op twee na; na het stoppen van de behandeling was de ovariële toxiciteit volgens de meldingen verdwenen bij alle vrouwen die zwanger konden worden voor wie gegevens beschikbaar waren (zie rubriek 4.8). De effecten van nirogacestat op de vruchtbaarheid bij de mens zijn onbekend. Op basis van bevindingen uit onderzoek bij dieren is de vruchtbaarheid van vrouwen mogelijk verminderd. Vrouwen die zwanger kunnen worden dienen te worden ingelicht over het risico van ovariële toxiciteit voordat behandeling met nirogacestat wordt gestart. Patiënten dienen te worden gemonitord op veranderingen in de regelmaat van de menstruatiecyclus of op ontwikkeling van symptomen van oestrogeendeficiëntie, waaronder opvliegers, nachtelijk zweten en vaginale droogheid.
Elektrolytafwijkingen
Elektrolytafwijkingen, waaronder hypofosfatemie en hypokaliëmie, werden gemeld bij patiënten die nirogacestat kregen (zie rubriek 4.8). De fosfaat- en kaliumspiegel moet regelmatig gecontroleerd en zo nodig aangevuld worden. In geval van hypofosfatemie van graad 3 die ≥ 7 dagen persisteert ondanks maximale substitutietherapie, dient nirogacestat tijdelijk stopgezet te worden totdat de hypofosfatemie is afgenomen tot graad ≤ 1 of de uitgangswaarde; vervolgens moet het middel herstart worden in een dosis van 100 mg tweemaal daags (zie rubriek 4.2). In geval van hypokaliëmie van welke duur dan ook, ondanks maximale substitutietherapie, dient nirogacestat tijdelijk stopgezet te worden totdat de hypokaliëmie is afgenomen tot graad ≤ 1 of de uitgangswaarde; vervolgens moet het middel herstart worden in een dosis van 100 mg tweemaal daags (zie rubriek 4.2).
Leverafwijkingen
Verhoogde ALAT- en/of ASAT-waarden werden gemeld bij patiënten die nirogacestat kregen (zie rubriek 4.8). Leverfunctietestwaarden moeten regelmatig worden gecontroleerd. In geval van ALAT en/of ASAT ≥ 3 tot 5x ULN dient nirogacestat tijdelijk stopgezet te worden totdat de ALAT- of ASAT-waarde, of beide waarden, is/zijn afgenomen tot < 3x ULN of de uitgangswaarde; vervolgens moet het middel herstart worden in een dosis van 100 mg tweemaal daags. In geval van ALAT en/of ASAT > 5x ULN moet nirogacestat permanent stopgezet worden (zie rubriek 4.2).
Niet‑melanome huidkankers
Niet‑melanome huidkankers (basaalcelcarcinoom en plaveiselcelcarcinoom) werden gemeld bij patiënten die nirogacestat kregen (zie rubriek 4.8). Vóór het starten van nirogacestat en routinematig tijdens de behandeling met nirogacestat dient huidonderzoek plaats te vinden. De gevallen dienen volgens de klinische werkwijzen behandeld te worden en de patiënten kunnen de behandeling met nirogacestat voortzetten zonder dosisaanpassing.
Embryo‑foetale toxiciteit – Anticonceptie bij mannen en vrouwen
Nirogacestat kan bij toediening aan een zwangere vrouw schadelijk zijn voor de foetus (zie rubriek 4.6 en 5.3). Patiënten dienen geïnformeerd te worden over het mogelijke risico voor een foetus. Vrouwen die zwanger kunnen worden, moeten een negatieve zwangerschapstest hebben voordat de behandeling met nirogacestat wordt gestart. Zwangerschapstests tijdens de behandeling met nirogacestat dienen te worden overwogen voor vrouwen die zwanger kunnen worden en amenorroe ervaren. Vrouwen die zwanger kunnen worden en nirogacestat krijgen, moeten zeer effectieve anticonceptiemethoden gebruiken tijdens de behandeling met nirogacestat en gedurende 1 week na de laatste dosis nirogacestat (zie rubriek 4.6). Aan vrouwen die zwanger kunnen worden, moet worden verteld dat ze hun zorgverlener onmiddellijk moeten informeren over een bekende of vermoede zwangerschap, en zij moeten stoppen met het gebruik van nirogacestat als ze zwanger worden.
Aan mannelijke patiënten met een vrouwelijke partner die zwanger kan worden, moet worden verteld dat ze zeer effectieve anticonceptiemethoden moeten gebruiken tijdens de behandeling met nirogacestat en gedurende 1 week na de laatste dosis nirogacestat (zie rubriek 4.6).
Hulpstoffen
Dit geneesmiddel bevat lactose (zie rubriek 2 en 6.1). Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie dienen dit geneesmiddel niet te gebruiken.
Dit geneesmiddel bevat zonnegeel FCF (E110) (zie rubriek 2 en 6.1), wat allergische reacties kan veroorzaken.
Elke filmomhulde tablet bevat minder dan 1 mmol natrium (23 mg), dat wil zeggen dat het in wezen ‘natriumvrij’ is (zie rubriek 6.1).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
Nirogacestat wordt voornamelijk gemetaboliseerd door CYP3A4 en is een substraat van P‑glycoproteïne (P‑gp).
Middelen die serumconcentraties van nirogacestat kunnen verhogen
Effect van matige en sterke CYP3A4-remmers
In een klinisch onderzoek zorgde gelijktijdige toediening van itraconazol (een sterke CYP3A4-remmer en P‑gp-remmer) voor een verhoging van de Cmax van nirogacestat met een factor 2,5 en de AUC met een factor 8,2. Gelijktijdige toediening van matige CYP3A4-remmers resulteert naar verwachting eveneens in klinisch relevante verhogingen van de blootstelling.
Gelijktijdig gebruik van sterke remmers van CYP3A4 (bijv. claritromycine, oraal ketoconazol, itraconazol) en matige remmers van CYP3A4 (bijv. erytromycine en fluconazol) dient daarom te worden vermeden.
Alternatieve gelijktijdig toegediende geneesmiddelen zonder of met minimale CYP3A4-remming dienen te worden overwogen. Als therapeutische alternatieven niet beschikbaar zijn, dient Ogsiveo onmiddellijk te worden onderbroken gedurende de periode waarin een sterke of matige CYP3A4-remmer wordt gegeven.
Patiënten mogen in de periode dat ze Ogsiveo gebruiken geen grapefruit eten en grapefruitsap drinken omdat hier remmers van CYP3A4 in zitten (zie rubriek 4.2).
Middelen die serumconcentraties van nirogacestat kunnen verlagen
Effect van sterke en matige CYP3A4-inductoren
De effecten van CYP3A4-inductoren op de blootstelling aan nirogacestat zijn niet bestudeerd in klinisch onderzoek. De verwachting is dat matige en sterke inductoren resulteren in klinisch relevante afnames van de blootstelling aan nirogacestat, wat kan leiden tot verminderde werkzaamheid. Gelijktijdig behandeling met sterke inductoren van CYP3A4 (bijv. carbamazepine, fenytoïne, rifampicine, fenobarbital en sint-janskruid) en matige CYP3A-inductoren (bijv. efavirenz en etravirine) dient daarom te worden vermeden. Bij patiënten voor wie CYP3A4-inductoren geïndiceerd zijn, dienen alternatieve middelen met minder enzyminductiepotentieel te worden gekozen.
Effect van zuurverlagende middelen
Nirogacestat heeft een pH‑afhankelijke oplosbaarheid, met een substantieel verlaagde oplosbaarheid bij een pH hoger dan 6,0. De effecten van zuurverlagende middelen (d.w.z. H2‑receptorantagonisten, protonpompremmers en antacida) op de blootstelling aan nirogacestat zijn niet bestudeerd in klinisch onderzoek; gelijktijdige toediening van deze geneesmiddelen kan echter de biologische beschikbaarheid van nirogacestat verminderen. Gelijktijdig gebruik van Ogsiveo met protonpompremmers en H2-blokkers wordt niet aanbevolen. Indien gelijktijdig gebruik met zuurverlagende middelen echter niet kan worden vermeden, kan Ogsiveo alternerend met antacida worden ingezet door Ogsiveo 2 uur vóór of 2 uur na antacidumgebruik toe te dienen.
Effect van nirogacestat op de farmacokinetiek van andere geneesmiddelen
CYP-substraten
Een geneesmiddeleninteractieonderzoek onder gezonde vrijwilligers waarbij onderzoek werd gedaan naar de effecten van meerdere doses nirogacestat, in een dosering van 95 mg eenmaal daags, op de blootstelling aan midazolam, een gevoelig CYP3A4-substraat, resulteerde in een 1,3‑voudige toename van de Cmax van midazolam en een 1,6‑voudige toename van de AUC van midazolam. Het effect van de klinische dosis nirogacestat (150 mg tweemaal daags) op de blootstelling aan midazolam is niet bestudeerd en kan anders zijn. Ogsiveo mag niet worden gebruikt bij gelijktijdige toediening van CYP3A4-substraten met een smalle therapeutische index (bijv. cyclosporine, tacrolimus, digitoxine, warfarine, carbamazepine).
Aangezien er geen onderzoek naar het effect van nirogacestat op de blootstelling aan systemische anticonceptieve steroïden is uitgevoerd, is het onbekend of nirogacestat de werkzaamheid van systemisch werkende hormonale anticonceptiva vermindert. Vrouwen die zwanger kunnen worden, dienen zeer effectieve anticonceptiemethoden te gebruiken (zie rubriek 4.6).
Uit in vitro-onderzoeken is gebleken dat nirogacestat CYP2C8, CYP2C9, CYP2C19 en CYP2B6 kan induceren; er bestaat derhalve een risico dat nirogacestat een verlaagde blootstelling aan substraten van deze enzymen kan veroorzaken. Wanneer substraten van CYP2C8, CYP2C9, CYP2C19 en CYP2B6 worden toegediend bij gebruik van Ogsiveo, dient een evaluatie op verminderde werkzaamheid van het substraat te worden uitgevoerd en kan een aanpassing van de dosis van het substraat vereist zijn om optimale plasmaconcentraties te behouden.
Geneesmiddeltransporteiwit-systemen
Een geneesmiddeleninteractieonderzoek met een enkelvoudige dosis toonde aan dat nirogacestat geen nadelige invloed had op de blootstelling aan dabigatran, een P‑gp-substraat, wat de afwezigheid van klinisch betekenisvolle remming van P‑gp door nirogacestat ondersteunt.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden / anticonceptie bij mannen en vrouwen
Vrouwen die zwanger kunnen worden en mannen met een vrouwelijke partner die zwanger kan worden, moeten ervan op de hoogte worden gebracht dat ze een zwangerschap moeten voorkomen tijdens de behandeling met Ogsiveo (zie rubriek 4.4).
Vrouwen die zwanger kunnen worden, moeten zeer effectieve anticonceptiemethoden gebruiken tijdens de behandeling met Ogsiveo en gedurende 1 week na de laatste dosis Ogsiveo (zie rubriek 4.4). Het is onbekend of nirogacestat de werkzaamheid van systemisch werkende hormonale anticonceptiva vermindert. Patiënten moeten erover geïnformeerd worden dat ze ten minste één zeer effectieve anticonceptiemethode (bijvoorbeeld een spiraaltje) of twee complementaire vormen van anticonceptie, waaronder een barrièremethode, moeten gebruiken tijdens de behandeling met Ogsiveo en gedurende 1 week na de laatste dosis Ogsiveo. Aan vrouwen die zwanger kunnen worden, moet worden meegedeeld dat ze hun zorgverlener onmiddellijk moeten informeren over een bekende of vermoede zwangerschap, en zij moeten stoppen met het gebruik van Ogsiveo als ze zwanger worden. Vrouwen die zwanger kunnen worden, mogen geen eicellen (oöcyten) doneren tijdens de behandeling met Ogsiveo en gedurende 1 week na de laatste dosis Ogsiveo.
Mannelijke patiënten met een vrouwelijke partner die zwanger kan worden, moeten zeer effectieve anticonceptiemethoden gebruiken tijdens de behandeling met Ogsiveo en gedurende 1 week na de laatste dosis Ogsiveo (zie rubriek 4.4). Mannelijke patiënten mogen geen sperma doneren tijdens de behandeling met Ogsiveo en gedurende 1 week na de laatste dosis Ogsiveo.
Zwangerschap
Op basis van bevindingen uit dieronderzoek en het werkingsmechanisme van Ogsiveo kan Ogsiveo bij toediening aan een zwangere vrouw schadelijk zijn voor de foetus. Ogsiveo is gecontra-indiceerd bij zwangere vrouwen (zie rubriek 4.3 en 5.3). Vrouwen die zwanger kunnen worden, moeten een negatieve zwangerschapstest hebben voordat de behandeling met Ogsiveo wordt gestart. Zwangerschapstests tijdens de behandeling met Ogsiveo dienen te worden overwogen voor vrouwen die zwanger kunnen worden en amenorroe ervaren. Patiënten dienen geïnformeerd te worden over het mogelijke risico voor een foetus. Als een patiënt zwanger wordt tijdens het gebruik van Ogsiveo, moet de behandeling worden stopgezet. Een spontane abortus werd gemeld door een vrouw in het DeFi-onderzoek die zwanger werd tijdens de behandeling met nirogacestat.
Borstvoeding
Er zijn geen gegevens over de aanwezigheid van nirogacestat of de metabolieten ervan in menselijke of dierlijke melk, noch over de effecten ervan op pasgeborenen/zuigelingen of op de melkproductie. Vanwege de mogelijkheid van ernstige bijwerkingen bij een kind dat borstvoeding krijgt, mogen vrouwen geen borstvoeding geven tijdens de behandeling met Ogsiveo en gedurende 1 week na de laatste dosis Ogsiveo (zie rubriek 4.3).
Vruchtbaarheid
Er zijn geen vruchtbaarheidsonderzoeken uitgevoerd bij mensen. Het effect van Ogsiveo op de vruchtbaarheid bij de mens is niet bekend. Op basis van bevindingen uit onderzoek bij dieren is de vruchtbaarheid van mannen en vrouwen mogelijk verminderd (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Ogsiveo heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Aangezien vermoeidheid en duizeligheid kunnen optreden bij patiënten die nirogacestat gebruiken (zie rubriek 4.8), moet bij het autorijden of bedienen van machines voorzichtigheid worden betracht door patiënten die deze bijwerkingen ervaren.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen zijn: diarree (85%), huiduitslag (65%), ovariële toxiciteit bij vrouwen die zwanger kunnen worden (60%), misselijkheid (59%), vermoeidheid (50%), hypofosfatemie (50%), hoofdpijn (40%) en stomatitis (40%).
De vaakst gemelde ernstige bijwerking was ovariële toxiciteit (voortijdige menopauze, 3%). De vaakst voorkomende ernstige bijwerkingen waren diarree (16%) en hypofosfatemie (13%).
Permanente stopzetting van nirogacestat vanwege een bijwerking vond plaats bij 19% van de patiënten. De vaakst voorkomende bijwerkingen die tot stopzetting leidden, waren diarree (5%), ovariële toxiciteit (5%) en ALAT verhoogd (3%).
De frequentie van onderbreking van de toediening van nirogacestat vanwege bijwerkingen bedroeg 59%. De vaakst voorkomende bijwerkingen die tot onderbreking van de toediening leidden, waren diarree (11%), maculo-papulaire rash (10%), hypofosfatemie (6%) en misselijkheid (5%).
De frequentie van verlaging van de dosis van nirogacestat vanwege bijwerkingen bedroeg 44%. De vaakst voorkomende bijwerkingen die tot dosisverlaging leidden, waren diarree (9%), maculo-papulaire rash (6%), stomatitis (3%) en hypofosfatemie (3%).
Overzicht van bijwerkingen in tabelvorm
Tenzij anders vermeld, zijn de frequenties van de bijwerkingen gebaseerd op frequenties van bijwerkingen door alle oorzaken zoals vastgesteld bij 88 patiënten die in klinisch onderzoek werden blootgesteld aan nirogacestat 150 mg tweemaal daags gedurende een mediane periode van 21,5 maanden.
De bijwerkingen zijn in volgorde van frequentie gerangschikt volgens de volgende conventie: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1000, < 1/100), zelden (≥ 1/10.000, < 1/1000); zeer zelden (< 1/10.000), niet bekend (frequentie kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 2: Gemelde bijwerkingen
| Systeem/orgaanklasse | Bijwerking | Alle graden | Graad 3-4 |
| Maagdarmstelselaandoeningen | Diarree | Zeer vaak | Zeer vaak |
| Misselijkheid | Zeer vaak | Vaak | |
| Stomatitis a | Zeer vaak | Vaak | |
| Droge mond | Zeer vaak | -- | |
| Huid- en onderhuidaandoeningen | Rash b | Zeer vaak | Vaak |
| Alopecia | Zeer vaak | -- | |
| Folliculitis | Zeer vaak | Vaak | |
| Hidradenitis | Vaak | Vaak | |
| Droge huid | Zeer vaak | -- | |
| Pruritus | Zeer vaak | -- | |
| Neoplasmata, benigne, maligne en niet-gespecificeerd | Basaalcelcarcinoom | Vaak | -- |
| Plaveiselcelcarcinoom c | Vaak | -- | |
Voedings- en stofwisselingsstoornissen | Hypofosfatemie | Zeer vaak | Zeer vaak |
| Hypokaliëmie | Zeer vaak | Vaak | |
| Zenuwstelselaandoeningen | Hoofdpijn | Zeer vaak | -- |
| Duizeligheid | Zeer vaak | -- | |
| Onderzoeken | Proteïnurie | Zeer vaak | -- |
| Glucosurie | Zeer vaak | -- | |
| Bloed- en lymfestelselaandoeningen | Eosinofilie | Zeer vaak | -- |
| Nier- en urinewegaandoeningen | Niertubulusaandoening | Vaak | -- |
| Letsels, intoxicaties en verrichtingscomplicaties | Botbreuk d | Vaak | -- |
| Lever- en galaandoeningen | ALAT verhoogd | Zeer vaak | Vaak |
| ASAT verhoogd | Zeer vaak | Vaak | |
| Voortplantingsstelsel- en borstaandoeningen | Ovariële toxiciteit e | Zeer vaak | -- |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoesten | Zeer vaak | -- |
| Bovenste-luchtweginfectie f | Zeer vaak | -- | |
| Dyspneu | Zeer vaak | -- | |
| Bloedneus | Zeer vaak | -- | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid | Zeer vaak | Vaak |
| Influenza-achtige ziekte | Zeer vaak | -- | |
| Oogaandoeningen | Fotopsie | Vaak | -- |
| Mouches volantes | Vaak | -- | |
| Droog oog | Vaak | -- | |
| Immuunsysteemaandoeningen | Overgevoeligheid* | Niet bekend |
a Stomatitis omvat stomatitis, mondulceratie, orale pijn en orofaryngeale pijn.
b Rash omvat maculo-papulaire rash, acneïforme dermatitis, rash, erythemateuze rash, rash pruritus en papulaire rash.
c Plaveiselcelcarcinoom omvat plaveiselcelcarcinoom van de huid en plaveiselcelcarcinoom. d Botbreuk omvat breuk, voetbreuk, handbreuk, spaakbeenbreuk, heupbreuk en ribfractuur. e Ovariële toxiciteit omvat eierstokfalen, voortijdige menopauze, amenorroe, oligomenorroe, onregelmatige menstruatie, dysmenorroe, hevig menstrueel bloedverlies, vulvovaginale droogheid, opvliegers, anti-Müllerian hormoon (AMH) verlaagd en follikelstimulerend hormoon (FSH) verhoogd.
f Bovenste-luchtweginfectie (BLWI) omvat BLWI, virale BLWI, acute sinusitis en sinusitis. -- Geeft aan dat er geen gevallen werden gemeld.
* Afkomstig van postmarketinggevallen.
Beschrijving van geselecteerde bijwerkingen
De hieronder vermelde gegevens weerspiegelen resultaten van het gerandomiseerde, dubbelblinde fase 3-onderzoek DeFi bij patiënten met desmoïdtumoren behandeld met 150 mg BID nirogacestat (N = 69) of placebo (N = 72) tweemaal daags.
Diarree
In de dubbelblinde fase van het DeFi-onderzoek werd diarree gemeld bij 84% van de patiënten die nirogacestat kregen versus 35% van de patiënten die placebo kregen. Graad 3-voorvallen vonden plaats bij respectievelijk 16% en 1% van de patiënten (zie rubriek 4.4). Diarree van graad ≤ 2 verdween bij 74% van de patiënten die doorgingen met de behandeling met nirogacestat. De mediane tijd tot aanvang van diarree bij patiënten die nirogacestat kregen, bedroeg 9 dagen (bereik: 2 tot 434 dagen). Diarree leidde tot dosisverlaging bij 10% en stopzetting van de behandeling bij 7% van de patiënten die nirogacestat kregen.
Huid- en onderhuidaandoeningen
In de dubbelblinde fase van het DeFi-onderzoek werden dermatologische reacties in een hogere incidentie gemeld bij patiënten die nirogacestat kregen dan bij degenen die placebo kregen; deze reacties omvatten maculo‑papulaire rash (32% vs. 6%), hidradenitis (9% vs. 0) en folliculitis (13% vs.
- 0) (zie rubriek 4.4). De mediane tijd tot voorvallen van rash bedroeg 22 dagen (bereik: 2 tot 603 dagen). Huid- en onderhuidaandoeningen leidden tot dosisverlaging bij 9% van de patiënten die nirogacestat kregen, waaronder maculo‑papulaire rash bij 4% en hidradenitis bij 3%. Maculo‑papulaire rash leidde tot stopzetting van de behandeling bij 1%.
Ovariële toxiciteit
In de dubbelblinde fase van het DeFi-onderzoek maakte 75% van de vrouwen die zwanger konden worden en nirogacestat kregen, melding van ovariële toxiciteit (gedefinieerd als eierstokfalen, voortijdige menopauze, amenorroe, oligomenorroe en menopauze) versus geen van de patiënten die placebo kregen. Er waren drie ernstige bijwerkingen van ovariële toxiciteit, alle voortijdige menopauze, wat goed was voor 11% van alle deelnemers die ovariële toxiciteit meldden. De mediane tijd tot aanvang van ovariële toxiciteit bedroeg 8,9 weken (bereik: 1 dag tot 54 weken) en de totale mediane duur bedroeg 18,9 weken (bereik: 11 dagen tot 215 weken). Op basis van de meldingen verdween bij 79% van de vrouwen die zwanger konden worden de ovariële toxiciteit tijdens de behandeling. Follow-up-informatie is beschikbaar voor alle 27 patiënten, op twee na; na het stoppen van de behandeling verdween de ovariële toxiciteit volgens de meldingen bij alle vrouwen die zwanger konden worden en voor wie gegevens beschikbaar waren. De mediane tijd tot verdwijnen na stopzetting van nirogacestat bedroeg 10,9 weken (bereik: 4 tot 18 weken). De effecten van nirogacestat op de vruchtbaarheid zijn onbekend (zie rubriek 4.4). Er werd een verband tussen blootstelling en respons vastgesteld tussen nirogacestat en serumconcentraties follikelstimulerend hormoon (FSH), waarbij FSH lineair toenam bij toenemende serumconcentraties nirogacestat.
Elektrolytafwijkingen
Bij patiënten die nirogacestat kregen in de dubbelblinde fase van het DeFi-onderzoek werden elektrolytafwijkingen gemeld, waaronder hypofosfatemie (43%) en hypokaliëmie (12%), versus respectievelijk 7% en 1% van de patiënten die placebo kregen. De mediane tijd tot aanvang van hypofosfatemie en hypokaliëmie bedroeg respectievelijk 15 dagen (bereik: 1 tot 833 dagen) en 15 dagen (bereik: 1 tot 57 dagen). Graad 3-voorvallen van hypofosfatemie en hypokaliëmie vonden plaats bij 3% van de patiënten die nirogacestat kregen versus geen van de patiënten die placebo kregen (zie rubriek 4.4). Hypofosfatemie en hypokaliëmie leidden tot dosisverlaging bij respectievelijk 4% en 1% van de patiënten die nirogacestat kregen. Hypofosfatemie leidde tot stopzetting van de toediening bij 1% van de patiënten die nirogacestat kregen.
Leverafwijkingen
Verhoogde ALAT- en ASAT-waarden werden gemeld bij respectievelijk 19% en 17% van de patiënten die nirogacestat kregen in de dubbelblinde fase van het DeFi-onderzoek, versus respectievelijk 8% en 11% van de patiënten die placebo kregen. De mediane tijd tot aanvang van verhoogde ALAT- en ASAT-waarden bedroeg 22 dagen (bereik ALAT: 8 tot 924 dagen; bereik ASAT: 1 tot 1023 dagen). Graad 3-verhogingen van ALAT- en ASAT-waarden (> 5x ULN) vonden plaats bij 3% van de patiënten behandeld met nirogacestat versus 1% in de placebogroep (zie rubriek 4.4). Verhoogde ALAT- en ASAT-waarden leidden elk tot dosisverlaging bij 1% van de patiënten die nirogacestat kregen. Verhoogde ALAT- en ASAT-waarden leidden tot stopzetting van de toediening bij respectievelijk 4% en 3% van de patiënten die nirogacestat kregen.
Niet-melanome huidkankers
Niet-melanome huidkankers werden in een hogere incidentie gemeld bij patiënten die nirogacestat kregen dan bij degenen die placebo kregen in de dubbelblinde fase van het DeFi-onderzoek, waaronder plaveiselcelcarcinoom (3% vs. 0) en basaalcelcarcinoom (1% vs. 0), met één patiënt die beide typen niet‑melanome huidkanker meldde (zie rubriek 4.4). Nog eens twee gevallen van niet‑melanome huidkanker werden gemeld buiten de dubbelblinde fase van het DeFi-onderzoek.
Effect op proximale niertubuli
Glucosurie en proteïnurie werden gemeld bij respectievelijk 52% en 46% van de patiënten die nirogacestat kregen in de dubbelblinde fase van het DeFi-onderzoek, versus respectievelijk 1% en 39% van de patiënten die placebo kregen. De mediane tijd tot aanvang van glucosurie en proteïnurie bedroeg respectievelijk 85 dagen (bereik: 55 tot 600 dagen) en 72 dagen (bereik: 38 tot 937 dagen). Eén patiënt in het DeFi-onderzoek meldde niertubulusaandoening met verhoogde urinaire excretie van urinezuur, glucose en fosfaat, maar zonder overmatige excretie van eiwitten met een laag molecuulgewicht (bèta-2‑microglobuline) en ook geen verandering in nierfunctie. Het voorval werd aangepakt met een dosisverlaging.
Botbreuk
In de dubbelblinde fase van het DeFi-onderzoek werden botbreuken gemeld bij 6% van de patiënten die nirogacestat kregen versus geen van de patiënten die placebo kregen. Alle gemelde botbreuken waren niet‑ernstig en van graad 1 of 2. De mediane tijd tot aanvang van botbreuken bij patiënten die nirogacestat kregen, bedroeg 125 dagen (bereik: 1 tot 739 dagen). Bij geen van de patiënten die nirogacestat kregen, leidden botbreuken tot verlaging van de dosis of stopzetting van de toediening.
Pediatrische patiënten
Epifyseaandoening, zich manifesterend als een verbreding van de epifysairschijf, werd gemeld bij 4 van de 26 pediatrische patiënten (15%) met open groeischijven behandeld met nirogacestat buiten het DeFi-onderzoek. De voorvallen omvatten epifysiolyse, heupbreuk, epifyseaandoening en osteonecrose. Alle 4 pediatrische patiënten waren 11 of 12 jaar oud. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Tekenen en symptomen
De symptomen van overdosering van Ogsiveo zijn naar verwachting een verlenging van de farmacologische werking ervan en kunnen bestaan uit diarree, misselijkheid, braken, hypofosfatemie, transaminasen verhoogd en epistaxis.
Behandelbeleid in geval van overdosering
Vanwege de hoge mate van proteïnebinding is Ogsiveo naar verwachting niet dialyseerbaar bij patiënten met een normaal eiwitgehalte in serum. In geval van een overdosering dient de behandeling met Ogsiveo te worden gestaakt en dienen algemene ondersteunende maatregelen te worden gestart.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, overige antineoplastische middelen; ATC-code: L01XX81
Werkingsmechanisme
Nirogacestat is een reversibele en niet‑competitieve remmer van gamma-secretase, dat de proteolytische activering van de Notch-receptor blokkeert.
Cardiale elektrofysiologie
De effecten van de concentratie nirogacestat op verlenging van het QTc-interval werden voorspeld met behulp van modelgebaseerde analyses. De 90%-betrouwbaarheidsintervallen voor de voorspelde gemiddelde verandering in QTcF waren beneden 10 msec bij de verwachte Cmax bij supratherapeutische doses. Daarom wordt er geen klinisch significante verlenging van het QTcF-interval in verband gebracht met therapeutische dosering van Ogsiveo.
Klinische werkzaamheid en veiligheid
Het DeFi-onderzoek was een internationaal, multicenter, gerandomiseerd (1:1), dubbelblind, placebogecontroleerd fase 3-onderzoek bij volwassen patiënten met progressieve desmoïdtumoren. Patiënten met histologisch bevestigde desmoïdtumoren met progressie met ≥ 20% als gemeten volgens RECIST v1.1 binnen 12 maanden vóór de screening en bij wie de voortdurende progressieve ziekte niet resulteerde in een onmiddellijk significant risico voor de patiënt, kwamen in aanmerking voor het onderzoek. De randomisatie werd gestratificeerd aan de hand van de locatie(s) van de doeltumor (intra‑abdominaal of extra‑abdominaal). Patiënten met meerdere doeltumoren die zowel intra‑ als extra‑abdominaal waren gelegen, werden geclassificeerd als intra‑abdominaal. De patiënten kregen 150 mg nirogacestat of placebo oraal tweemaal daags in cycli van 28 dagen tot ziekteprogressie, overlijden of onaanvaardbare toxiciteit. De primaire werkzaamheidsmaat werd gevormd door progressievrije overleving (progression free survival, PFS). Progressie werd radiografisch aan de hand van RECIST v1.1 vastgesteld middels een geblindeerde, onafhankelijke centrale beeldvormingsbeoordeling, of klinisch vastgesteld door de onderzoeker en gekwalificeerd via geblindeerde, onafhankelijke, centrale beoordeling, of vastgesteld in geval van overlijden om welke oorzaak dan ook. Aanvullende werkzaamheidsmaten waren onder andere objectief responspercentage (objective response rate, ORR), verandering ten opzichte van baseline in pijn in cyclus 10, verandering ten opzichte van baseline in desmoïdtumorspecifieke symptoomernst in cyclus 10, verandering ten opzichte van baseline in rolfunctioneren en lichamelijk functioneren in cyclus 10, en verandering ten opzichte van baseline in totale kwaliteit van leven in cyclus 10. Pijn werd gemeten aan de hand van het 7‑daags gemiddelde van punt 3 (ergste pijn) van de Brief Pain Inventory (BPI) Short Form. Desmoïdtumorspecifieke symptoomernst en lichamelijk functioneren werden gemeten met behulp van de GOunder/DTRF DEsmoid Symptom/Impact Scale (GODDESS).
In totaal werden 142 patiënten gerandomiseerd: 70 naar nirogacestat en 72 naar placebo. In totaliteit bedroeg de mediane leeftijd 34 jaar (bereik: 18 tot 76); 4% was 65 jaar of ouder; 65% was vrouw; qua ras was 83% wit, 6% zwart, 3% Aziatisch en 8% 'overig'; 73% had een ECOG-prestatiestatus (PS) van 0, 27% had een ECOG-PS van 1 en < 1% had een ECOG-PS van 2. Van de patiënten had 23% intra-abdominale ziekte of zowel intra‑ als extra‑abdominaal ziekte en 77% alleen extra‑abdominale ziekte. Van de patiënten had 41% multifocale ziekte en 59% unifocale ziekte. Van 105 patiënten met bekende somatische tumormutatiestatus had 81% een CTNNB1-mutatie en 21% een APC-mutatie. Van de patiënten had 17% een familiale voorgeschiedenis van familiale adenomateuze polypose (FAP). Van de patiënten had 23% geen eerdere behandeling en 44% ≥ 3 eerdere behandelingslijnen gehad. Eerdere behandeling omvatte systemische therapie (61%), chirurgie (53%) en radiotherapie (23%). Van de patiënten was 36% eerder behandeld met chemotherapie en was 33% eerder behandeld met een tyrosinekinaseremmer. 50% had bij baseline een score van ≥ 2 voor BPI‑SF, punt 3 (ergste pijn).
De werkzaamheidsresultaten van de ITT-populatie, die alle gerandomiseerde patiënten omvatte, staan hieronder vermeld. Verbeteringen op het gebied van PFS en ORR waren in het voordeel van nirogacestat, ongeacht baseline-kenmerken inclusief tumorlocatie en type eerdere therapieën.
Tabel 3: Werkzaamheidsresultaten bij patiënten met progressieve desmoïdtumoren volgens RECIST 1.1
| Nirogacestat N = 70 | Placebo N = 72 | |||
| Progressievrije overleving | ||||
| Aantal patiënten (%) met voorval | 12 (17) | 37 (51) | ||
| Radiografische progressie a | 11 (16) | 30 (42) | ||
| Klinische progressie a | 1 (1) | 6 (8) | ||
| Overlijden | 0 | 1 (1) | ||
| Mediaan (maanden) (95%-BI) b | NB (NB; NB) | 15,1 (8,4; NB) | ||
| Hazardratio (95%-BI) | 0,29 (0,15; 0,55) | |||
| p-waarde c | < 0,001 | |||
| Objectief responspercentage a | ||||
| ORR, n (%) 95%-BI d | 29 (41) (29,8; 53,8) | 6 (8) (3,1; 17,3) | ||
| CR | 5 (7) | 0 | ||
| PR | 24 (34) | 6 (8) | ||
| p-waarde e | < 0,001 | |||
Afkortingen: BI: betrouwbaarheidsinterval; CR: complete respons; ORR: objectief responspercentage (objective response rate); PR: partiële respons; NB: niet bereikt
a Beoordeeld door middel van geblindeerde onafhankelijke centrale beoordeling.
b Verkregen met behulp van de Kaplan-Meier-methode.
c De p-waarde was afkomstig van een eenzijdige gestratificeerde log-ranktest.
d Verkregen met behulp van exacte methode op basis van binomiale verdeling.
e De p-waarde was afkomstig van een tweezijdige Cochran-Mantel-Haenszel-test.
Afbeelding 1: Kaplan-Meier-kromme van PFS
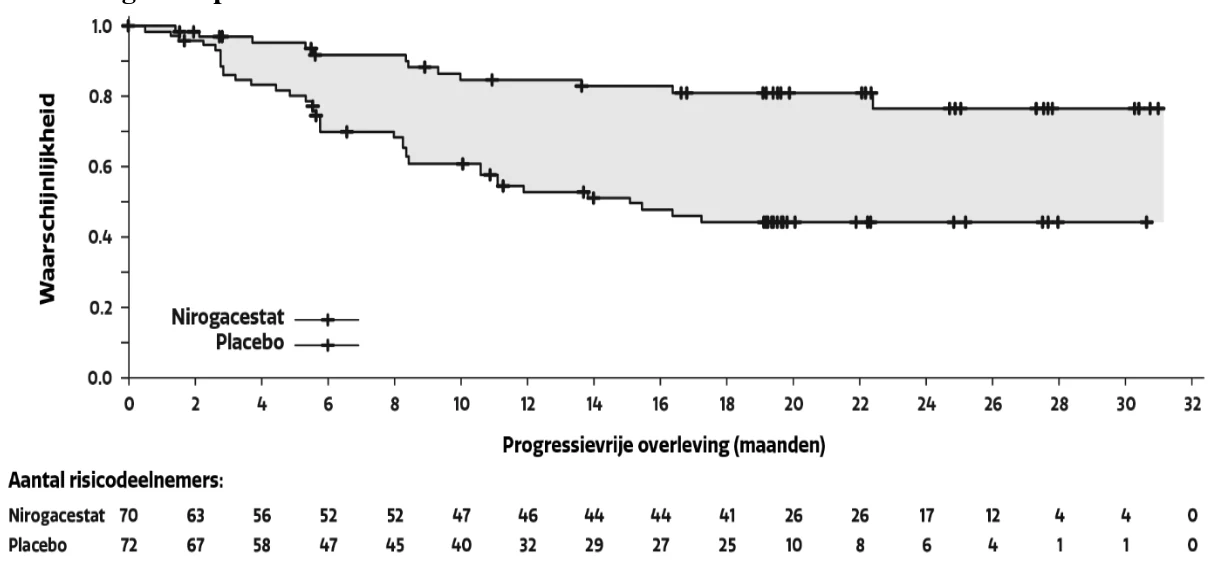
Opmerking: Mediaan en 95%-betrouwbaarheidsintervallen werden geschat met gebruikmaking van de Kaplan-Meier-methode. Vanwege het lage aantal voorvallen in de nirogacestatgroep kon de Kaplan-Meier-schatting van de mediane tijd tot progressie niet plaatsvinden.
Door patiënten gerapporteerde uitkomsten
PFS-resultaten werden ondersteund door verandering ten opzichte van baseline in door patiënten gemelde ergste pijn in het voordeel van de nirogacestatgroep in cyclus 10 (‑1,6 vs. ‑0,2; Verschil kleinste-kwadraatgemiddelde: ‑1,3; 95%-betrouwbaarheidsinterval: ‑2,1 tot ‑0,6; p < 0,001).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Ogsiveo in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van wekedelensarcoom. Zie rubriek 4.2. voor informatie over pediatrisch gebruik.
5.2 Farmacokinetische eigenschappen
Absorptie
Piekconcentraties van nirogacestat worden ongeveer 1,5 uur na orale toediening bereikt. De absolute biologische beschikbaarheid van nirogacestat na orale toediening is ongeveer 19,2% (bereik: 16,2%‑24,3%).
Distributie
De bloed‑plasmaverhouding van nirogacestat is bij mensen naar schatting ongeveer 0,5. De serumproteïnebinding is ongeveer 99,6% in vitro. Nirogacestat bindt in hoge mate aan zowel humaan serumalbumine als aan α‑1-zuurglycoproteïne, maar met een grotere affiniteit voor α‑1-zuurglycoproteïne. Op basis van de farmacokinetische populatieanalyse werd het schijnbaar oraal distributievolume van nirogacestat bij patiënten met desmoïdtumoren geschat op 1430 l.
Biotransformatie
Nirogacestat wordt uitgebreid gemetaboliseerd, voornamelijk door CYP3A4. Er is onvolledige kennis van belangrijke of actieve metabolieten in vivo door beperkingen in het detecteren van niet‑radioactief gemerkte metabolieten. Talrijke minder belangrijke metabolieten zijn gedetecteerd in de circulatie en excreta.
Eliminatie
Na toediening van een enkelvoudige orale dosis radioactief gemerkt nirogacestat aan gezonde personen wordt ongeveer 65% van de dosis teruggevonden binnen 13 dagen na de toediening; 38% wordt geëlimineerd in de feces, 17% wordt geëlimineerd in de urine en 10% van het teruggevonden label wordt aangetroffen in geëxpireerde lucht. Onveranderd nirogacestat in de urine is goed voor minder dan 0,01% van de toegediende dosis en in de feces voor minder dan 0,5% ervan.
In de farmacokinetische populatieanalyse van de populatie met desmoïdtumoren wordt de schijnbare terminale eliminatiehalfwaardetijd geschat op ongeveer 23 uur. De schijnbare orale systemische klaring bedraagt ongeveer 45 l/uur.
Lineariteit/non-lineariteit
De blootstelling aan nirogacestat neemt toe met escalerende enkelvoudige en herhaalde doses, met evenredige toenames in het bereik van 50‑150 mg.
Een 'steady state'-situatie wordt ongeveer 7 dagen na herhaalde toediening bereikt. In de farmacokinetische populatieanalyse wordt de accumulatieratio bij patiënten met desmoïdtumoren geschat op ongeveer 1,5.
Speciale patiëntengroepen
Effecten van leverfunctiestoornis
De farmacokinetiek van nirogacestat werd bij patiënten met matige leverfunctiestoornis (hepatic impairment, HI) geëvalueerd op basis van de Child‑Pugh-classificatie. De totale blootstelling aan nirogacestat (AUC) werd niet beïnvloed door matige leverfunctiestoornis, maar de piekblootstelling (Cmax) nam met 28% af, met een hoger distributievolume en een langere halfwaardetijd.
Effecten van nierfunctiestoornis
De effecten van nierfunctiestoornis op de farmacokinetiek van nirogacestat zijn niet geëvalueerd in specifiek daaraan gewijd klinisch onderzoek. In een farmacokinetisch populatiemodel werd geen klinisch betekenisvolle relatie tussen nierfunctietestwaarden en de farmacokinetiek van nirogacestat waargenomen. Van de 335 proefpersonen die waren opgenomen in de farmacokinetische populatieanalyse waren er twee proefpersonen met respectievelijk een lichte en matige nierfunctiestoornis. In de farmacokinetische populatieanalyse waren geen proefpersonen met een ernstige nierfunctiestoornis opgenomen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In onderzoeken bij ratten en honden naar toxiciteit bij herhaalde dosering hielden de meeste toxiciteiten verband met remming van gamma-secretase. De effecten waren onder andere eierstokatrofie, veranderingen in de oestruscyclus, verlaagde cellulariteit in darm-geassocieerd lymfoïdweefsel en verlaagde cellulariteit van mesenterische lymfeklieren. In het onderzoek bij ratten werd verdikking van de groeischijf waargenomen. Daarnaast was er bij alle in het onderzoek met ratten geëvalueerde dosisniveaus sprake van chronische progressieve nefropathie, pulmonale fosfolipidose en necrose van de speekselklieren op een dosisafhankelijke wijze. In het onderzoek bij honden waren behandelingsgerelateerde effecten aanwezig in de ingewanden, milt, galblaas, lever, nieren, testes en eierstokken. De bevindingen op het gebied van de ingewanden en lever hielden bij de meeste honden verband met gegeneraliseerde ontsteking en daarmee gepaard gaande klinische pathologische veranderingen. Een NOAEL (No Observed Adverse Effect Level) werd niet vastgesteld in de 3 maanden durende onderzoeken bij ratten of honden naar orale toxiciteit. De laagste dosis in het onderzoek bij ratten was 5 mg/kg/dag (equivalente dosering bij mensen: 50 mg/dag) en bij honden was de laagste dosis 2 mg/kg/dag (equivalente dosering bij mensen: 70 mg/dag). De systemische blootstelling was ook lager dan de systemische blootstelling bij mensen (AUC) bij toediening van 150 mg nirogacestat BID.
Carcinogeniciteit
Notch-signalering lijkt zowel een oncogene als tumoronderdrukkende werking te hebben. Het carcinogene potentieel van nirogacestat werd geëvalueerd in een 6 maanden durend onderzoek bij transgene rasH2-muizen. Bij doses tot 100 mg/kg/dag werd een verhoogde incidentie van hemangiosarcoom waargenomen. Bij 100 mg/kg/dag was de systemische blootstelling (AUC) lager (met een factor 0,2) dan de systemische blootstelling bij mensen die tweemaal daags 150 mg nirogacestat toegediend kregen. Het carcinogene potentieel bij ratten is niet beoordeeld.
Reproductie- en ontwikkelingstoxiciteit
Nirogacestat verlaagde de vruchtbaarheidsindices bij zowel mannetjes- als vrouwtjesratten, wat correleerde met eierstokatrofie, verminderd gewicht van de testes, verlaagde spermamotiliteit en effecten op de spermamorfologie. Daarnaast vond in vruchtbaarheidsstudies vroeg embryoverlies plaats. In een voorlopig onderzoek naar embryo‑foetale ontwikkeling induceerde nirogacestat significant en dosisgerelateerd embryoverlies, vroege resorpties en een verlaagd foetusgewicht bij overlevende embryo's. Deze effecten vonden plaats bij 20 mg/kg/dag en resulteerden in een systemische blootstelling die (met een factor van ongeveer 0,45) lager is dan de blootstelling bij mensen na toediening van nirogacestat in een dosering van 150 mg BID (zie rubriek 4.4).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Lactosemonohydraat
Natriumzetmeelglycolaat
Magnesiumstearaat
Tabletomhulling
Macrogol-polyvinylalcohol-entcopolymeer (E1209)
Talk (E553b)
Titaniumdioxide (E171)
Glycerolmonocaprylocapraat type 1/mono-/diglyceriden (E471)
Polyvinylalcohol ‑ gedeeltelijk gehydroliseerd (E1203)
FD&C-geel nr. 6/zonnegeel FCF aluminiumlak (E110)
Geel ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25 °C.
6.5 Aard en inhoud van de verpakking
Ogsiveo 50 mg filmomhulde tabletten
HDPE-fles met kindveilige sluiting, inductieafdichting en met 120 of 180 tabletten.
Ogsiveo 100 mg filmomhulde tabletten
Ogsiveo 150 mg filmomhulde tabletten
Transparante PVC/PVDC-blisterverpakkingen met aluminium afsluitfolie en met 14 tabletten. Eén verpakking bevat 56 tabletten in 4 blisterverpakkingen.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Merck Europe B.V.
Gustav Mahlerplein 102
1082 MA Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1932/001
EU/1/25/1932/002
EU/1/25/1932/003
EU/1/25/1932/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 14 augustus 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.