


SmPC (samenvatting van de productkenmerken) - Odomzo
1. NAAM VAN HET GENEESMIDDEL
Odomzo 200 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke harde capsule bevat 200 mg sonidegib (als fosfaat).
Hulpstof met bekend effect
Elke harde capsule bevat 38,6 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule (capsule).
Ondoorzichtige, roze, harde capsule met wit tot bijna wit poeder met korrels, met "NVR" bedrukt in zwarte inkt op het kapje en "SONIDEGIB 200mg" bedrukt in zwarte inkt op de romp.
De afmetingen van de capsules zijn “Grootte #00” (afmetingen 23,3 x 8,53 mm).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Odomzo is geïndiceerd voor de behandeling van volwassen patiënten met lokaal uitgebreid basaalcelcarcinoom (BCC) die niet in aanmerking komen voor curatieve chirurgie of radiotherapie.
4.2 Dosering en wijze van toediening
Odomzo mag alleen worden voorgeschreven door of onder supervisie van een medisch specialist met ervaring in de behandeling van de toegelaten indicatie.
Dosering
De aanbevolen dosis is 200 mg sonidegib, eenmaal daags oraal in te nemen.
De behandeling moet worden voortgezet zolang als klinisch voordeel wordt waargenomen of totdat zich onacceptabele toxiciteit ontwikkelt.
Dosisaanpassingen bij verhogingen van creatinekinase (CK) en spiergerelateerde bijwerkingen Tijdelijke dosisonderbreking en/of dosisverlaging van de behandeling met Odomzo kan noodzakelijk zijn bij CK-verhogingen en spiergerelateerde bijwerkingen.
Tabel 1 geeft een overzicht van aanbevelingen voor de dosisonderbreking en/of dosisverlaging van de behandeling met Odomzo bij het management van symptomatische CK-verhogingen en spiergerelateerde bijwerkingen (zoals myalgie, myopathie en/of spasmen).
Tabel 1 Aanbevolen dosisaanpassingen bij de behandeling van symptomatische CK-verhogingen en spiergerelateerde bijwerkingen
| Ernst van de CK-verhoging | Dosisaanpassingen* en behandelaanbevelingen |
Graad 1 [CK-verhoging >ULN – 2,5 x ULN] |
|
Graad 2 zonder nierfunctiestoornis (serum Cr ≤ ULN) [CK-verhoging >2,5 x ULN - 5 x ULN] |
|
Graad 3 of 4 zonder nierfunctiestoornis (serum Cr ≤ ULN) [Graad 3 (CK-verhoging >5 x ULN - 10 x ULN)] [Graad 4 (CK-verhoging >10 x ULN)] |
|
Graad 2, 3 of 4 met nierfunctiestoornis
(serum Cr > ULN)
- Als de nierfunctie wel is aangetast, stop dan met de behandeling en zorg ervoor dat de patiënt goed is gehydrateerd en evalueer andere secundaire oorzaken van nierfunctiestoornissen.
Monitor wekelijks CK en
serumcreatininespiegels totdat herstel tot baseline optreedt. Monitor veranderingen in spierklachten totdat herstel tot baseline optreedt.
- Als CK en serumcreatininespiegels herstellen tot baseline, overweeg dan voortzetting van de behandeling met 200 mg om de dag en meet wekelijks CK-spiegels gedurende 2 maanden en daarna maandelijks; anders de behandeling permanent stopzetten.
* De bovenstaande dosisaanbevelingen zijn gebaseerd op de Common Terminology Criteria for
Adverse Events (CTCAE) v4.03, ontwikkeld door het National Cancer Institute (VS). De CTCAE is een gestandaardiseerde classificatie van bijwerkingen die wordt gebruikt bij de beoordeling van geneesmiddelen voor de behandeling van kanker.
Cr: creatinine; ULN: upper limit of normal
Overige dosisaanpassingen
Management van ernstige of onverdraaglijke bijwerkingen kan tijdelijke dosisonderbreking (met of zonder een daaropvolgende dosisverlaging) of stopzetting vereisen.
Wanneer een dosisonderbreking vereist is, overweeg dan Odomzo bij dezelfde dosis te hervatten, na herstel van de bijwerking tot ≤ graad 1.
Als dosisverlaging noodzakelijk is, dan moet de dosis worden verlaagd naar 200 mg om de dag. Als dezelfde bijwerking optreedt na de aanpassing naar de alternerende dagdosering en deze niet verbetert, overweeg dan het stopzetten van de behandeling met Odomzo.
Vanwege de lange halfwaardetijd van sonidegib zal naar verwachting het volledige effect van een dosisonderbreking of een dosisaanpassing op meerdere bijwerkingen in het algemeen na enkele weken optreden (zie rubriek 5.2).
Behandelingsduur
In de klinische onderzoeken werd de behandeling met Odomzo voortgezet tot ziekteprogressie of tot onacceptabele toxiciteit. Behandelingsonderbrekingen van maximaal 3 weken waren toegestaan, op basis van individuele verdraaglijkheid.
Het voordeel van behandelingsvoortzetting moet regelmatig worden beoordeeld, de optimale behandelingsduur varieert per individuele patiënt.
Speciale populaties
Patiënten met nierfunctiestoornissen
Sonidegib is niet onderzocht in een specifiek farmacokinetisch onderzoek bij patiënten met nierfunctiestoornissen. Op basis van de beschikbare gegevens is de eliminatie van sonidegib via de nieren verwaarloosbaar. Uit een populatiefarmacokinetische analyse bleek dat een lichte tot matige nierfunctiestoornis geen significant effect heeft op de schijnbare klaring (CL/F) van sonidegib, wat suggereert dat dosisaanpassing bij patiënten met een nierfunctiestoornis niet nodig is (zie rubriek 5.2). Er zijn geen werkzaamheids- en veiligheidsgegevens beschikbaar bij patiënten met een ernstige nierfunctiestoornis.
Patiënten met leverfunctiestoornissen
Bij patiënten met een leverfunctiestoornis is geen dosisaanpassing nodig (zie rubriek 5.2).
Ouderen (≥65 jaar)
Veiligheids- en werkzaamheidsgegevens bij patiënten van 65 jaar en ouder geven geen aanleiding tot een dosisaanpassing bij deze patiënten (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Odomzo bij kinderen en adolescenten tot 18 jaar met basaalcelcarcinoom zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Odomzo is voor oraal gebruik. De capsules moeten heel worden doorgeslikt. Ze mogen niet worden gekauwd of fijngemaakt. De capsules mogen niet worden geopend vanwege het risico op teratogeniteit (zie rubriek 5.3).
Odomzo moet ten minste twee uur na een maaltijd en ten minste één uur voor de volgende maaltijd worden ingenomen om een verhoogd risico op bijwerkingen, vanwege hogere blootstelling aan sonidegib bij inname tijdens een maaltijd, te voorkomen (zie rubriek 5.2). Als tijdens de behandeling een patiënt moet braken, dan mag de patiënt geen nieuwe dosis innemen voor de volgende geplande dosis.
Als een dosis wordt gemist, moet deze worden ingenomen zodra de patiënt eraan denkt, tenzij er meer dan zes uur zijn verstreken sinds de geplande dosis had moeten worden ingenomen. In dit geval moet de patiënt wachten en de volgende geplande dosis innemen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Zwangerschap en borstvoeding (zie rubriek 4.4 en 4.6).
Vrouwen die zwanger kunnen worden en zich niet houden aan het zwangerschapspreventieprogramma van Odomzo (zie rubriek 4.4 en 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Spiergerelateerde bijwerkingen
In het pivotale fase II-onderzoek, werden spierspasmen, spierpijn, myopathie en gevallen van CK-verhogingen waargenomen. De meerderheid van de patiënten die werden behandeld met Odomzo 200 mg per dag en die CK-verhogingen hadden van graad 2 of hoger, kregen spierklachten voordat verhoging van CK optrad. Bij de meeste patiënten verdwenen de spierklachten en de CK-verhogingen met het juiste management.
Alle patiënten die starten met de behandeling met Odomzo moeten worden geïnformeerd over de risico's van spiergerelateerde bijwerkingen, met inbegrip van de mogelijkheid van rabdomyolyse. Zij moeten worden geïnstrueerd om onmiddellijk melding te doen van alle onverklaarbare spierpijn, gevoeligheid of zwakte van de spieren die optreedt tijdens de behandeling met Odomzo of als de klachten aanhouden na het stoppen van de behandeling.
CK-spiegels moeten voorafgaand aan het starten van de behandeling worden gecontroleerd en daarna op basis van klinische indicatie, bijv. na melding van spiergerelateerde klachten. De nierfunctie moet worden beoordeeld als klinisch waarneembare verhoging van CK wordt ontdekt (zie rubriek 4.2).
De aanbevelingen voor dosisaanpassing of -onderbreking moeten worden gevolgd (zie rubriek 4.2). Behandeling van ernstige CK-verhoging gebruikmakend van ondersteunende therapie, met inbegrip van een goede hydratatie, moet worden overwogen volgens lokale praktijknormen en behandelrichtlijnen.
Patiënten moeten nauwlettend worden gecontroleerd op spiergerelateerde symptomen als Odomzo wordt gebruikt in combinatie met bepaalde geneesmiddelen die het potentiële risico op het ontwikkelen van spiertoxiciteit kunnen verhogen (bijv. CYP3A4-remmers, chloroquine, hydroxychloroquine, fibraten, penicillamine, zidovudine, niacine en HMG-CoA-reductaseremmers) (zie rubriek 4.5).
Patiënten met neuromusculaire aandoeningen (bijv. inflammatoire myopathieën, spierdystrofie, amyotrofe laterale sclerose, spinale musculaire atrofie) moeten nauwlettend worden gevolgd vanwege een verhoogd risico op spiertoxiciteit.
Embryofoetale sterfte of ernstige geboorteafwijkingen
Odomzo kan embryofoetale sterfte of ernstige geboorteafwijkingen veroorzaken als het wordt toegediend aan zwangere vrouwen. Gebaseerd op het werkingsmechanisme bleek in dierstudies sonidegib teratogeen en foetotoxisch te zijn. Vrouwen die Odomzo innemen mogen niet zwanger zijn of zwanger worden tijdens de behandeling en gedurende 20 maanden na het stoppen van de behandeling.
Criteria ter definiëring van vrouwen die zwanger kunnen worden
Een vrouw die zwanger kan worden, wordt in het zwangerschapspreventieprogramma van Odomzo gedefinieerd als een seksueel volwassen vrouw die:
- op enig moment tijdens de afgelopen 12 opeenvolgende maanden heeft gemenstrueerd;
- geen hysterectomie of een bilaterale ovariëctomie heeft ondergaan, of die geen medisch bevestigd permanent prematuur ovariumfalen heeft;
- geen XY-genotype, syndroom van Turner of agenesie van de uterus heeft;
- niet meer menstrueert na een behandeling tegen kanker, waaronder behandeling met Odomzo.
Begeleiding
Voor vrouwen die zwanger kunnen worden
Odomzo is gecontra-indiceerd bij vrouwen die zwanger kunnen worden die zich niet houden aan het zwangerschapspreventieprogramma van Odomzo. Een vrouw die zwanger kan worden moet begrijpen dat:
- Odomzo een teratogeen risico vormt voor het ongeboren kind;
- zij Odomzo niet moet innemen als ze zwanger is of van plan is om zwanger te worden;
- zij een negatieve zwangerschapstest moet hebben, uitgevoerd door een professionele zorgverlener binnen 7 dagen voor de start van de behandeling met Odomzo;
- zij tijdens de behandeling maandelijks een negatieve zwangerschapstest moet hebben, zelfs als zij niet meer menstrueert;
- zij niet zwanger mag worden tijdens de behandeling met Odomzo en gedurende 20 maanden na de laatste dosis;
- zij zich aan betrouwbare anticonceptiemaatregelen moet kunnen houden;
zij gebruik moet maken van 2 methoden van aanbevolen anticonceptie (zie de “Anticonceptie”
paragraaf en rubriek 4.6) terwijl zij wordt behandeld met Odomzo, tenzij zij zich volledig onthoudt van geslachtsgemeenschap (abstinentie);
zij haar professionele zorgverlener moet inlichten als zich tijdens de behandeling of gedurende
20 maanden na de laatste dosis het volgende voordoet:
- als zij zwanger wordt of om welke reden dan ook denkt dat zij mogelijk zwanger is,
- als haar verwachte menstruatie uitblijft,
- als zij stopt met het gebruik van anticonceptie, tenzij zij zich volledig onthoudt van geslachtsgemeenschap (abstinentie),
- als zij van anticonceptiemethode moet veranderen;
- zij geen borstvoeding mag geven tijdens de behandeling met Odomzo en gedurende 20 maanden na de laatste dosis.
Voor mannen
Sonidegib kan in het sperma terechtkomen. Om potentiële foetale blootstelling tijdens de zwangerschap te voorkomen, moet een mannelijke patiënt begrijpen dat:
- Odomzo een teratogeen risico vormt voor het ongeboren kind als hij onbeschermde geslachtsgemeenschap heeft met een zwangere vrouw;
- hij altijd de aanbevolen anticonceptie moet gebruiken (zie de “Anticonceptie” paragraaf en rubriek 4.6);
- hij zijn professionele zorgverlener moet inlichten als zijn vrouwelijke partner zwanger wordt terwijl hij wordt behandeld met Odomzo of gedurende 6 maanden na de laatste dosis.
Voor beroepsbeoefenaren in de gezondheidszorg
Professionele zorgverleners moeten de patiënten zodanig voorlichten dat zij alle voorwaarden van het Odomzo zwangerschapspreventieprogramma begrijpen en accepteren.
Anticonceptie
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden moeten tijdens de behandeling met Odomzo en gedurende 20 maanden na het beëindigen van de behandeling twee methoden van aanbevolen anticonceptie gebruiken, waaronder een zeer betrouwbare methode en een barrièremethode (zie rubriek 4.6).
Mannen
Mannelijke patiënten, zelfs diegenen die een vasectomie hebben ondergaan, moeten tijdens de behandeling met Odomzo en gedurende 6 maanden na het stoppen van de behandeling altijd gebruik maken van een condoom (met zaaddodend middel, indien beschikbaar) bij het hebben van geslachtsgemeenschap met een vrouwelijke partner (zie rubriek 4.6 en 5.3).
Zwangerschapstests
De zwangerschapsstatus van vrouwen die zwanger kunnen worden moet worden vastgesteld binnen 7 dagen voorafgaand aan de start van de behandeling met Odomzo en maandelijks tijdens de behandeling met een test die wordt uitgevoerd door een professionele zorgverlener. Zwangerschapstests moeten een minimale gevoeligheid hebben van 25 mIE/ml, zoals lokaal beschikbaar. De behandeling mag niet worden gestart als er sprake is van zwangerschap. Indien zwangerschap optreedt tijdens de behandeling, dan moet de behandeling met Odomzo onmiddellijk worden gestopt (zie rubriek 5.3). Patiënten die amenorroe hebben tijdens de behandeling met Odomzo moeten de maandelijkse zwangerschapstests voortzetten gedurende de behandeling.
Voorschrijf- en verstrekkingsvoorwaarden voor vrouwen die zwanger kunnen worden
Het initiële voorschrijven en verstrekken van Odomzo moet gebeuren binnen 7 dagen na een negatieve zwangerschapstest. Recepten voor Odomzo moeten worden beperkt tot een behandelduur van 30 dagen. Voor de voortzetting van de behandeling is een nieuw recept vereist.
Voorlichtingsmateriaal
Om zorgverleners en patiënten te helpen om embryonale en foetale blootstelling aan Odomzo te vermijden, zal de houder van de vergunning voor het in de handel brengen van Odomzo voorlichtingsmateriaal verstrekken (Odomzo zwangerschapspreventieprogramma) om de mogelijke risico’s bij het gebruik van het geneesmiddel te benadrukken.
Bloeddonatie
Patiënten moeten worden voorgelicht dat ze geen bloed mogen doneren tijdens en gedurende ten minste 20 maanden na het stoppen van de behandeling met Odomzo.
Sperma-donatie
Mannelijke patiënten moeten geen sperma doneren tijdens en gedurende ten minste 6 maanden na het stoppen van de behandeling met Odomzo.
Premature fusie van de epifysen
Premature fusie van de epifysen is gemeld bij pediatrische patiënten die aan remmers van de “hedgehog-pathway” (Hh) werden blootgesteld. In sommige gevallen ging de fusie na stopzetting van het geneesmiddel verder (zie rubriek 4.8).
Interacties
Gelijktijdige behandeling met sterke CYP-inductoren (bijv. rifampicine, carbamazepine en fenytoïne) moet worden vermeden omdat het risico op verlaagde plasmaconcentraties en verlaagde werkzaamheid van sonidegib niet kan worden uitgesloten (zie ook rubriek 4.5).
Plaveiselcelcarcinoom van de huid (cutaneous Squamous Cell Carcinoma, cuSCC)
Patiënten met uitgebreid BCC hebben een verhoogd risico op het ontwikkelen van cuSCC. Er zijn gevallen gemeld van cuSCC bij patiënten met uitgebreid BCC die behandeld werden met Odomzo. Het is niet vastgesteld of cuSCC gerelateerd is aan de behandeling met Odomzo. Daarom moeten alle patiënten routinematig worden gecontroleerd tijdens de behandeling met Odomzo en mocht cuSCC voorkomen, dan dient dit te worden behandeld volgens de geldende medische standaard.
Aanvullende voorzorgen
Patiënten moeten worden geïnstrueerd om nooit het geneesmiddel aan iemand anders te geven. Capsules die niet gebruikt zijn aan het eind van de behandeling dienen onmiddellijk te worden vernietigd door de patiënt overeenkomstig lokale voorschriften (bijv. door de capsules terug te brengen naar hun apotheker of arts).
Hulpstoffen
Odomzo capsules bevatten lactosemonohydraat. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie dienen dit geneesmiddel niet te gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Sonidegib wordt voornamelijk gemetaboliseerd door CYP3A4, waardoor gelijktijdige toediening van sterke remmers of inductoren van CYP3A4 de concentratie van sonidegib significant kan verhogen of verlagen.
Middelen die de plasmaconcentratie van sonidegib kunnen verhogen
Bij gezonde proefpersonen resulteerde gelijktijdige toediening van een enkelvoudige dosis sonidegib van 800 mg met ketoconazol (200 mg tweemaal daags gedurende 14 dagen), een sterke CYP3A-remmer, in een 2,25-voudige en een 1,49-voudige toename van respectievelijk de AUC en de Cmax van sonidegib in vergelijking met alleen toediening van sonidegib. Aan de hand van simulaties werd voorspeld dat langdurig gelijktijdig gebruik van sterke remmers/inductoren van CYP3A4 (bijv. langer dan 14 dagen) zal leiden tot een meervoudige verandering in blootstelling aan sonidegib. Indien gelijktijdig gebruik van een sterke CYP3A-remmer nodig is, dient de dosis sonidegib te worden verlaagd tot 200 mg om de dag. De groep sterke CYP3A-remmers omvat, maar is niet beperkt tot, ritonavir, saquinavir, telitromycine, ketoconazol, itraconazol, voriconazol, posaconazol en nefazodon. Patiënten moeten nauwlettend worden gemonitord op bijwerkingen als een van deze middelen gelijktijdig met sonidegib wordt gebruikt.
Middelen die de plasmaconcentratie van sonidegib kunnen verlagen
Bij gezonde proefpersonen resulteerde gelijktijdige toediening van een enkelvoudige dosis sonidegib van 800 mg met rifampicine (600 mg eenmaal daags gedurende 14 dagen), een sterke CYP3A-inductor, in een afname van respectievelijk 72% en 54% van de AUC en de Cmax van sonidegib in vergelijking met alleen toediening van sonidegib. Gelijktijdige toediening van sonidegib met sterke CYP3A-inductoren verlaagt de plasmaconcentratie van sonidegib. Gelijktijdig gebruik van sterke CYP3A-inductoren moet worden vermeden; dit geldt onder meer voor, maar is niet beperkt tot, carbamazepine, fenobarbital, fenytoïne, rifabutine, rifampicine en sint-janskruid (Hypericum perforatum). Als een sterke CYP3A4-inductor gelijktijdig met sonidegib moet worden gebruikt, overweeg dan het verhogen van de dagelijkse dosis sonidegib naar 400-800 mg. Op basis van farmacokinetische data zal deze dosis sonidegib naar verwachting de AUC aanpassen naar het bereik bij toediening zonder inductoren wanneer de gelijktijdige behandeling met de inductor niet langer duurt dan 14 dagen. Langere gelijktijdige toediening wordt niet aanbevolen omdat de sonidegib-blootstelling dan verlaagd wordt, wat de werkzaamheid kan verminderen. Na stopzetting van een sterke inductor moet de behandeling worden hervat met de dosis sonidegib die werd ingenomen vóór instelling van de behandeling met de sterke inductor.
Resultaten van een klinisch onderzoek toonden een verandering aan in de blootstelling aan sonidegib (32% en 38% verlaging van de AUC en Cmax) na gelijktijdige toediening van een enkele dosis van Odomzo 200 mg met esomeprazol (een protonpompremmer) bij 40 mg dagelijks gedurende 6 dagen in gezonde proefpersonen. Het wordt niet verwacht dat deze interactie klinisch relevant is.
Effect van sonidegib op andere geneesmiddelen
Sonidegib is in vitro een competitieve remmer van CYP2B6 en CYP2C9. Echter, resultaten van een geneesmiddeleninteractiestudie bij kankerpatiënten tonen aan dat de systemische blootstelling van bupropion (een CYP2B6-substraat) en warfarine (een CYP2C9-substraat) niet is gewijzigd wanneer deze samen toegediend worden met sonidegib. Sonidegib is ook een breast cancer resistance protein (BCRP)-remmer (IC50 ~1,5µM). Patiënten die gelijktijdig worden behandeld met substraten van BCRP-transporteiwitten moeten nauwlettend worden gemonitord op bijwerkingen. Stoffen die BCRP-substraten zijn met een smalle therapeutische index (bijv. methotrexaat, mitoxantron, irinotecan, topotecan) moeten worden vermeden.
Middelen die het risico op spiergerelateerde bijwerkingen kunnen verhogen
Vanwege overlappende toxiciteit kunnen patiënten die worden behandeld met Odomzo en die ook geneesmiddelen gebruiken waarvan bekend is dat ze het risico op spiergerelateerde toxiciteit verhogen, een verhoogd risico hebben op het ontwikkelen van spiergerelateerde bijwerkingen. Patiënten moeten nauwlettend worden gemonitord en dosisaanpassingen moeten worden overwogen als spierklachten optreden.
In het pivotale fase II-onderzoek namen 12 (15,2%) patiënten die werden behandeld met 200 mg Odomzo gelijktijdig HMG-CoA-reductaseremmers (9 kregen pravastatine, 3 namen niet-pravastatine HMG-CoA- reductaseremmers inclusief rosuvastatine en simvastatine). Van deze patiënten hadden er 7 (58,3%) tot aan graad 1 spierklachten terwijl 43 (64,1%) patiënten die geen HMG-CoA-reductaseremmers namen tot aan graad 3 klachten hadden. Bij geen van de patiënten die HMG-CoA-reductaseremmers namen was sprake van graad 3/4 CK-verhogingen, in tegenstelling tot 6 (9,0%) patiënten die geen HMG-CoA-reductaseremmers namen.
Interacties met voedsel/dranken
De biologische beschikbaarheid van sonidegib is verhoogd in aanwezigheid van voedsel (zie rubriek 5.2). Odomzo moet worden ingenomen ten minste twee uur na een maaltijd en ten minste één uur voor de volgende maaltijd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vanwege het risico op embryofoetale sterfte of ernstige geboorteafwijkingen veroorzaakt door sonidegib, mogen vrouwen die Odomzo gebruiken niet zwanger zijn of zwanger worden tijdens de behandeling en gedurende 20 maanden na het stoppen van de behandeling (zie rubriek 4.4).
Odomzo is gecontra-indiceerd bij vrouwen die zwanger kunnen worden die zich niet houden aan het zwangerschapspreventieprogramma van Odomzo (zie rubriek 4.3).
In het geval van zwangerschap of gemiste menstruaties
Als de patiënt zwanger raakt, een menstruatie mist of door enige reden vermoedt dat ze zwanger kan zijn, dan moet zij onmiddellijk haar behandelend arts inlichten.
Bij voortdurende afwezigheid van menstruaties tijdens de behandeling met Odomzo moet worden uitgegaan van zwangerschap tot medische beoordeling en bevestiging.
Anticonceptie bij mannen en vrouwen
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten zich kunnen houden aan betrouwbare anticonceptiemaatregelen. Ze moeten tijdens de behandeling met Odomzo en tot 20 maanden na de laatste dosis gebruikmaken van twee methoden van aanbevolen anticonceptie, waaronder een zeer betrouwbare methode en een barrièremethode. Vrouwen die zwanger kunnen worden en van wie de menstruatie onregelmatig of gestopt is, moeten al het advies over betrouwbare anticonceptie opvolgen.
Mannen
Het is onbekend of sonidegib aanwezig is in sperma. Mannen mogen geen kinderen verwekken of sperma doneren tijdens het gebruik van Odomzo en gedurende ten minste 6 maanden na het beëindigen van de behandeling. Om potentiële foetale blootstelling te vermijden tijdens de zwangerschap moeten mannelijke patiënten, zelfs diegenen die een vasectomie hebben ondergaan, altijd een condoom gebruiken (met zaaddodend middel, indien beschikbaar) bij het hebben van geslachtsgemeenschap met een vrouwelijke partner tijdens het gebruik van Odomzo en gedurende 6 maanden na de laatste dosis.
Hieronder volgen aanbevolen vormen van zeer betrouwbare anticonceptiemethoden:
- Tubaire sterilisatie
- Vasectomie
- Spiraaltje (IUD)
Hieronder volgen aanbevolen barrièremethoden:
- Elk mannencondoom (met zaaddodend middel, indien beschikbaar)
- Pessarium (met zaaddodend middel, indien beschikbaar)
Zwangerschap
Er zijn geen gegevens over het gebruik van sonidegib bij zwangere vrouwen. Uit dieronderzoek zijn teratogeniteit en foetotoxiciteit gebleken (zie rubriek 5.3). Odomzo is gecontra-indiceerd tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of sonidegib in de moedermelk wordt uitgescheiden. Vanwege de mogelijk ernstige bijwerkingen, zoals ernstige ontwikkelingsafwijkingen bij met moedermelk gevoede pasgeborenen/zuigelingen door sonidegib, moeten vrouwen geen borstvoeding geven terwijl zij worden behandeld met Odomzo en tot 20 maanden na het stoppen van de behandeling (zie rubriek 5.3).
Vruchtbaarheid
Resultaten van dieronderzoek bij ratten en honden duiden erop dat behandeling met Odomzo irreversibel schadelijk kan zijn voor de mannelijke en vrouwelijke vruchtbaarheid (zie rubriek 5.3). Daarnaast is amenorroe bij vrouwen die zwanger kunnen worden waargenomen in klinische onderzoeken (zie rubriek 4.8). Voordat de behandeling met Odomzo wordt gestart, moeten strategieën ter behoud van de vruchtbaarheid worden besproken met vrouwen die zwanger kunnen worden.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Odomzo heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het pivotale fase II-onderzoek voor de beoordeling van de veiligheid van Odomzo werd uitgevoerd bij in totaal 229 volwassen patiënten met lokaal uitgebreid of gemetastaseerd BCC. Patiënten werden dagelijks behandeld met 200 mg Odomzo (n=79) of dagelijks met 800 mg Odomzo (n=150). Voor patiënten die met de aanbevolen dosis van 200 mg Odomzo werden behandeld, was de mediane duur van de behandeling 11,0 maanden (bereik 1,3 tot 41,3 maanden). Er kwam één sterfgeval voor bij zowel de patiënten met gemetastaseerd BCC als lokaal uitgebreid BCC, tijdens de behandeling met 200 mg Odomzo of binnen 30 dagen na het innemen van de laatste dosis.
De meest voorkomende bijwerkingen die optraden bij ≥10% van de patiënten die werden behandeld met 200 mg Odomzo waren spierspasmen, alopecia, dysgeusie, vermoeidheid, misselijkheid, skeletspierpijn, diarree, gewichtsafname, afgenomen eetlust, myalgie, buikpijn, hoofdpijn, braken en pruritus.
De meest voorkomende graad 3/4 bijwerkingen die optraden bij ≥2% van de patiënten die werden behandeld met 200 mg Odomzo waren vermoeidheid, gewichtsafname en spierspasmen.
Onder de gemelde bijwerkingen (Tabel 2), was de frequentie hoger bij patiënten die 800 mg Odomzo kregen dan bij patiënten die 200 mg Odomzo kregen, met uitzondering van skeletspierpijn, diarree, buikpijn, hoofdpijn en pruritus. Dit gold ook voor graad 3/4 bijwerkingen, met uitzondering van vermoeidheid.
Samenvatting van bijwerkingen in tabelvorm
Bijwerkingen voorkomend bij de aanbevolen dosering tijdens het pivotale klinische fase II-onderzoek (Tabel 2) zijn weergegeven per Medical Dictionary for Regulatory Activities (MedDRA) versie 18 systeem/orgaanklasse. Binnen elke systeem/orgaanklasse zijn de bijwerkingen gerangschikt naar frequentie, met de meest frequente bijwerkingen eerst. Binnen elke frequentiegroep zijn bijwerkingen gerangschikt naar afnemende ernst. Daarnaast is voor elke bijwerking de bijbehorende frequentiecategorie gebaseerd op de volgende afspraak (CIOMS III): zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 2 Bijwerkingen waargenomen in het pivotale fase II-onderzoek
Primaire systeem/orgaanklasse Voorkeursterm | Frequentiecategorie alle graden 200 mg |
| Voedings- en stofwisselingsstoornissen | |
| Afgenomen eetlust | Zeer vaak |
| Dehydratie | Vaak |
| Zenuwstelselaandoeningen | |
| Dysgeusie | Zeer vaak |
| Hoofdpijn | Zeer vaak |
| Maagdarmstelselaandoeningen | |
| Misselijkheid | Zeer vaak |
| Diarree | Zeer vaak |
| Buikpijn | Zeer vaak |
| Braken | Zeer vaak |
| Dyspepsie | Vaak |
| Obstipatie | Vaak |
| Gastro-oesofageale refluxziekte | Vaak |
| Huid- en onderhuidaandoeningen | |
| Alopecia | Zeer vaak |
| Pruritus | Zeer vaak |
| Huiduitslag | Vaak |
| Abnormale haargroei | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Spierspasmen | Zeer vaak |
| Skeletspierpijn | Zeer vaak |
| Myalgie | Zeer vaak |
Myopathie [spiervermoeidheid en spierzwakte] | Vaak |
| Voortplantingsstelsel- en borstaandoeningen | |
| Amenorroe* | Zeer vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Vermoeidheid | Zeer vaak |
| Pijn | Zeer vaak |
| Onderzoeken | |
| Gewichtsafname | Zeer vaak |
| * Van de 79 patiënten die 200 mg Odomzo kregen, waren er 5 vrouwen die zwanger kunnen worden. Onder deze vrouwen was 1 patiënt bij wie amenorroe werd waargenomen (20%). | |
Klinisch relevante laboratoriumafwijkingen
De meest gemelde graad 3/4 laboratoriumafwijkingen met een incidentie van ≥5% die optraden bij patiënten behandeld met 200 mg Odomzo, waren een toename van lipase en een toename van CK in het bloed (Tabel 3).
Tabel 3 Laboratoriumafwijkingen*
| Laboratoriumtest | Frequentiecategorie alle graden 200 mg |
| Hematologische parameters | |
| Hemoglobine verlaagd | Zeer vaak |
| Lymfocytentelling verlaagd | Zeer vaak |
| Biochemische parameters | |
| Serumcreatinine verhoogd | Zeer vaak |
| Serumcreatinekinase (CK) verhoogd | Zeer vaak |
| Bloedglucose verhoogd | Zeer vaak |
| Lipase verhoogd | Zeer vaak |
| Alanineaminotransferase (ALAT) verhoogd | Zeer vaak |
| Aspartaataminotransferase (ASAT) verhoogd | Zeer vaak |
| Amylase verlaagd | Zeer vaak |
| * Gebaseerd op de slechtste laboratoriumwaarde na behandeling ongeacht de baseline, gradering volgens CTCAE versie 4.03 | |
Beschrijving van geselecteerde bijwerkingen
Spiergerelateerde bijwerkingen inclusief CK-verhoging
Spiertoxiciteit is de klinisch meest relevante gemelde bijwerking bij met sonidegib behandelde patiënten en wordt gezien als een klasse-effect van de Hedgehog-signaleringsrouteremmers. In het pivotale fase II-onderzoek waren spierspasmen de meest voorkomende “spiergerelateerde” bijwerkingen en werden deze bij minder patiënten in de groep die 200 mg Odomzo kreeg (54%) gemeld dan in de groep die 800 mg Odomzo kreeg (69%).
Graad 3/4 verhogingen van CK in het bloed werden gemeld bij 8% van de met 200 mg Odomzo behandelde patiënten. De meerderheid van de patiënten met graad 2 of hogere CK-verhogingen ontwikkelde spierklachten voorafgaand aan de CK-verhogingen. Bij deze patiënten was de mediane tijd tot het ontstaan van stijgingen in de laboratoriumwaarden van CK tot graad 2 en hoger 12,9 weken (bereik 2 tot 39 weken) na het starten van de behandeling met Odomzo en een mediane tijd tot herstel (tot normalisering of graad 1) van 12 dagen (95% BI 8 tot 14 dagen).
Eén patiënt die behandeld werd met 200 mg Odomzo had spierklachten en CK-verhogingen van meer dan 10x ULN waardoor intraveneuze vloeistoffen noodzakelijk waren, vergeleken met 6 patiënten die behandeld werden met 800 mg Odomzo.
In het pivotale fase II-onderzoek werden geen van de gemelde gevallen van rabdomyolyse bevestigd (gedefinieerd als CK-spiegels >10-voudig boven het niveau van voor de behandeling of uitgangswaarde of >10x ULN als er geen uitgangswaarde werd gerapporteerd, plus een 1,5-voudige verhoging in serumcreatinine vanaf de waarde van voor de behandeling of vanaf de uitgangswaarde). Echter, één melding werd bevestigd bij een patiënt die met 800 mg Odomzo werd behandeld in een niet-pivotaal onderzoek.
Amenorroe
In het pivotale fase II-onderzoek ontwikkelden 2 (14,3%) van de 14 vrouwen die zwanger konden worden of die in de leeftijd waren dat ze zwanger konden worden maar gesteriliseerd waren via het afbinden van de eileiders, amenorroe tijdens de behandeling met dagelijks 200 mg of 800 mg Odomzo.
Pedriatische patiënten
De evaluatie van de veiligheid bij pedriatische patiënten is gebaseerd op gegevens van 16 volwassen en 60 pedriatische patiënten uit Studie CLDE225X2104, en 16 volwassen en 2 pedriatische patiënten uit Study CLDE225C2301. De mediane blootstellingsduur aan sonidegib tijdens Studie X2104 bedroeg 97 dagen (met een range van 34 tot 511 dagen) voor volwassen patiënten en 55 dagen (met een range van 2 tot 289 dagen) voor pedriatische patiënten. De mediane duur van de blootstelling aan sonidegib tijdens Studie C2301 was 2,8 maanden (met een range van 0,4 tot 33,2 maanden) voor volwassen patiënten en 3,5 maanden (met een range van 1,3 tot 5,7 maanden) voor pedriatische patiënten.
De toxiciteit van sonidegib, die bij volwassenen werd waargenomen in de onderzoeken C2301 en X2104, was in lijn met de reeds bekende behandelingsgerelateerde toxiciteit bij volwassen patiënten met basaalcelcarcinoom. De toxiciteit gerelateerd aan sonidegib, die werd waargenomen in pedriatische patiënten, was gelijk aan de resultaten voor volwassenen. Uitzonderingen hierop waren een verlaagde incidentie van spiertoxiciteit (bijvoorbeeld CK-verhogingen waargenomen bij 16,7% van de pedriatische patiënten, vergeleken met 50% van de volwassenen in Studie X2104) en het waarnemen van postnatale effecten op de ontwikkeling, in het bijzonder bij verlengde blootstelling (gerapporteerd als gevallen van aandoeningen aan de epifysairschijven van distale falanx, subchondrale condensatie van het gebied bij de epifysairschijf in de knie, aandoeningen aan de epifysairschijf van het distale femur, chondropathie en beschadigde tanden.
Premature fusie van de epifysen
Er zijn drie gevallen van aandoeningen van de epifysaire schijven gemeld (een geval van kraakbeenbeschadiging, een geval van een epifysaire aandoening en een geval van epifysefractuur) bij pediatrische patiënten die behandeld werden met sonidegib tijdens klinische onderzoeken, maar een causaal verband met sonidegib kan niet overtuigend worden vastgesteld. Premature fusie van de epifysen is gemeld bij pediatrische patiënten die aan remmers van de “Hh-pathway” (hedgehog) werden blootgesteld. Odomzo dient niet te worden gebruikt bij pediatrische patiënten, aangezien de veiligheid en werkzaamheid bij deze populatie niet zijn vastgesteld.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Bij dosisescalatieonderzoeken werd Odomzo toegediend in doseringen tot 3000 mg oraal eenmaal daags. Patiënten moeten nauwlettend worden gemonitord op bijwerkingen en in alle gevallen van overdosering moeten algemene ondersteunende maatregelen worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, overige antineoplastische middelen, ATC-code: L01XJ02
Werkingsmechanisme
Sonidegib is een oraal biologisch beschikbare remmer van de Hh-signaalroute. Het bindt aan Smoothened (Smo), een G-eiwit gekoppeld receptorachtig molecuul dat de Hh-signaalroute positief reguleert en uiteindelijk zorgt voor activatie en vrijgifte van ‘glioma-associated oncogene’ (GLI)-transcriptiefactoren, wat de transcriptie van Hh-doelgenen stimuleert tot proliferatie, differentiatie en overleving. Afwijkende Hh-signalering is verbonden aan de pathogenese van verschillende soorten kanker, waaronder basaalcelcarcinoom (BCC). Sonidegib-binding aan het Smo-eiwit remt de Hh-signalering en blokkeert daarmee de signaaltransductie.
Farmacodynamische effecten
Uit een sonidegib plasmaconcentratie-QTc analyse bleek dat de bovengrens van een eenzijdig 95% betrouwbaarheidsinterval voor QTc-stijging lager was dan 5 msec bij een steady-state Cmax met een dagelijkse dosis van 800 mg, wat zorgt voor een 2,3-voudige plasmablootstelling vergeleken met de aanbevolen dosis van 200 mg. Daarom is het te verwachten dat therapeutische doses van Odomzo geen klinisch significante QTc-verlenging veroorzaken. Daarnaast werden sonidegib plasmaconcentraties boven die verkregen met therapeutische doses niet geassocieerd met levensbedreigende aritmieën of torsade de pointes.
De tumorrespons was onafhankelijk van de dosis Odomzo of plasmaconcentratie in het dosisbereik van 200 mg tot 800 mg.
Klinische werkzaamheid en veiligheid
Een gerandomiseerd, dubbelblind fase II-onderzoek met twee doseringen Odomzo (200 mg of 800 mg eenmaal daags) werd uitgevoerd bij 230 patiënten met lokaal uitgebreid basaalcelcarcinoom (laBCC) (n=194) of gemetastaseerd basaalcelcarcinoom (mBCC ) (n=36). Van de 230 patiënten waren er 16 gediagnosticeerd met het Gorlin-syndroom (15 laBCC en 1 mBCC). Volwassen (≥18 jaar) patiënten met laBCC of mBCC die geen kandidaat waren voor radiotherapie, chirurgie of andere lokale therapieën, werden gerandomiseerd om ofwel dagelijks 200 mg of 800 mg Odomzo te krijgen tot progressie van de ziekte of tot onacceptabele toxiciteit.
Het primaire werkzaamheidseindpunt van het onderzoek was het objectieve responspercentage op basis van modified Response Evaluation Criteria in Solid Tumours (mRECIST) bij patiënten met laBCC en RECIST 1.1 bij patiënten met mBCC zoals bepaald door de centrale beoordeling. De secundaire eindpunten omvatten de duur van de respons, tijd tot tumorrespons en progressievrije overleving (PFS) volgens mRECIST bij patiënten met laBCC en RECIST 1.1 bij patiënten met mBCC zoals is bepaald door de centrale beoordeling.
Voor patiënten met laBCC werd de samengestelde totale respons, als bepaald door de onafhankelijke beoordelingscommissie (IRC), geïntegreerd uit centraal beoordeelde MRI-scans, digitale klinische foto's en histopathologie volgens mRECIST. Voor laBCC werden meerdere biopten genomen iedere keer wanneer een responsbeoordeling werd verstoord door de aanwezigheid van laesie-ulceratie, cyste en/of littekens/fibrose. De MRI-tumorrespons werd beoordeeld volgens RECIST 1.1. De responsbeoordeling via digitale klinische fotografie werd beoordeeld volgens World Health Organization (WHO) aangepaste criteria [partiële respons (PR): ≥50% afname van de som van de loodrechte diameters (Sum of the product of Perpendicular Diameters, SPD) van een laesie; complete respons (CR): verdwijnen van alle laesies; progressieve ziekte: ≥25% toename in de SPD van de laesies]. Voor een samengestelde complete respons moesten alle methoden gebruikt voor de beoordeling afwezigheid van de tumor aantonen.
Van de 230 gerandomiseerde patiënten werden er 79 patiënten toegewezen aan 200 mg Odomzo. Van deze 79 patiënten waren er 66 (83,5%) laBCC patiënten (37 [46,8%] met agressieve histologie en 29 [36,7%] met niet-agressieve histologie) en 13 (16,5%) mBCC patiënten. De mediane leeftijd van alle patiënten die 200 mg Odomzo kregen was 67 jaar (59,5% was >65 jaar), 60,8% was mannelijk en 89,9% blank.
De meerderheid van de patiënten (laBCC 74%, mBCC 92%) had voorafgaande therapieën ondergaan, waaronder chirurgie (laBCC 73%, mBCC 85%), radiotherapie (laBCC 18%, mBCC 54%) en antineoplastische therapieën (laBCC 23%, mBCC 23%).
De belangrijkste werkzaamheidsresultaten volgens centrale beoordeling en lokale onderzoekersbeoordeling zijn weergegeven in Tabel 4.
Tabel 4 Werkzaamheidsoverzicht volgens centrale beoordeling en lokale
onderzoekersbeoordeling volgens FASa
Odomzo 200 mg Centrale beoordeling Lokale onderzoeker laBCC laBCC N=66 N=66 Objectieve responspercentage, n (%) 37 (56,1) 47 (71,2)
95% BI (43,3, 68,3) (58,7, 81,7) Beste totale respons, n (%) Complete respons 3 (4,5)b 6 (9,1) Partiële respons 34 (51,5) 41 (62,1) Stabiele ziekte 23 (34,8) 13 (19,7) Ziekteprogressie 1 (1,5) 1 (1,5) Niet bekend 5 (7,6) 5 (7,6) Tijd tot tumorrespons (maanden) Mediaan 4,0 2,5 95% BI (3,8, 5,6) (1,9, 3,7) Duur van de respons Aantal ‘events’* 11 22 Aantal gecensureerd 26 25 Mediaan (maanden) 26,1 15,7
95% BI (NE) (12,0,20,2) Kans ´event’-vrij (%), (95% BI) 6 maanden 86,4 (67,7, 94,7) 89,8 (74,8, 96,1) 9 maanden 74,9 (54,4,87,2) 80,7 (63,5,90,4) 12 maanden 64,9 (42,3, 80,4) 71,4 (53,1, 83,6) Progressievrije overleving Aantal ‘events’ 16 28 Aantal gecensureerd 50 38 Mediaan (maanden) 22,1 19,4
95% BI (NE) (16,6,23,6) Kans op progressievrije overleving (%), (95% BI) 6 maanden 94,8 (84,6, 98,3) 94,7 (84,5, 98,3) 12 maanden 82,0 (66,7, 90,7) 75,5 (60,7, 85,4) a Volledige analyseset omvatte alle gerandomiseerde patiënten (intent-to-treatpopulatie). b Alleen gebruikmakend van negatieve histologie om CR te bepalen onder patiënten bij wie ten minste een PR is vastgesteld op basis van andere bepalingen (MRI of foto’s), resulteerde in een CR percentage van 21,2%. *‘Events’ verwijst naar ziekteprogressie of overlijden ongeacht de oorzaak.
FAS: volledige analyseset
BI: betrouwbaarheidsinterval
NE: niet schatbaar
Figuur 1 geeft de maximale verandering in de grootte van de doellaesie weer voor elke patiënt met laBCC bij een dosis van 200 mg en volgens centrale beoordeling.
Figuur 1 Maximale verandering vanaf baseline in de doellaesie van laBCC patiënten volgens
centrale beoordeling van de FAS 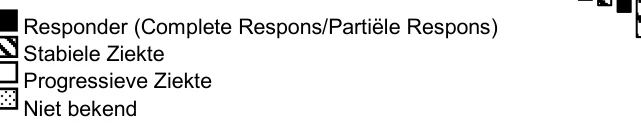
De door patiënten gemelde resultaten werden beoordeeld als een verkennend eindpunt met behulp van de European Organisation for Research and Treatment of Cancer Quality of Life Questionnaire Core 30 (EORTC QLQ C30) en de bijbehorende hoofd-halskanker specifieke module (H&N35).
De meerderheid van de patiënten ervoer gelijkblijvende en/of verbetering van hun ziekte-gerelateerde symptomen, functioneren en gezondheidstoestand. De tijd tot verslechtering van de vooraf gespecificeerde PRO-schalen (wat overeenkomt met >10 punten verslechtering zonder verdere verbetering) weerspiegelde in wezen de geschatte PFS.
In het pivotale onderzoek stopte 29,1% van de patiënten vanwege voornamelijk lichte of matige bijwerkingen (zie rubriek 4.8).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Odomzo in alle subgroepen van pediatrische patiënten met basaalcelcarcinoom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
De werkzaamheid en veiligheid van sonidegib is onderzocht in twee klinische studies met in totaal 62 pedriatische patiënten. Study CLDE225X2104 was een fase I/II-onderzoek naar sonidegib in pedriatische patiënten met terugkerende of refractoire medullablastoma of anderen tumoren die mogelijk afhankelijk waren van de “hedgehog-pathway” en in volwassen patiënten met terugkerend of refractoir medulloblastoom. Study CLDE225C2301 was een fase II-, multicenter, open-label onderzoek zonder controlegroep naar de werkzaamheid en veiligheid van oraal toegediende sonidegib in patiënten met Hh-geactiveerde relapsed medullablastoom. De resultaten toonden een gebrek aan significante werkzaamheid ondanks de verrijkingsstrategie die was gericht op Hh-geactiveerde
-100
-80
-60
-40
-20
0
20
40
medulloblastoom.
5.2 Farmacokinetische eigenschappen
Absorptie
Na toediening van een enkelvoudige dosis Odomzo (100 mg tot 3.000 mg) zonder voedsel bij kankerpatiënten, was de mediane tijd tot maximale plasmaconcentratie (Tmax) 2 tot 4 uur. Sonidegib gaf een dosisevenredige toename van de AUC en de Cmax in het dosisbereik van 100 mg tot 400 mg, maar een minder dan dosisevenredige toename bij een dosis boven 400 mg. Er was geen bewijs van een verandering in eliminatie bij herhaalde toediening op basis van de populatiefarmacokinetische analyse en de geschatte accumulatie bij steady-state was 19-voudig en onafhankelijk van de dosis. Steady-state werd ongeveer 4 maanden na de start van de behandeling met sonidegib bereikt. De gemiddelde steady-state Cdal bij 200 mg was 830 ng/ml (bereik 200-2.400 ng/ml) bij kankerpatiënten. Vergeleken met de nuchtere toestand werden de Cmax en de AUC bij 800 mg Odomzo respectievelijk met een factor van 7,8 en 7,4 verhoogd wanneer de dosis werd gegeven met een vetrijke maaltijd. Vergeleken met de nuchtere toestand werden de Cmax en de AUC bij 200 mg Odomzo respectievelijk met een factor van 2,8 en 3,5 verhoogd wanneer de dosis werd gegeven met een lichte maaltijd. Vergeleken met de nuchtere toestand werden de Cmax en de AUC bij 200 mg Odomzo respectievelijk met een factor van 1,8 en 1,6 verhoogd na het nemen van een gematigde maaltijd 2 uur voor toediening. Het nemen van een gematigde maaltijd 1 uur na toediening van Odomzo 200 mg leidde tot blootstellingen die vergelijkbaar waren met die in nuchtere toestand.
Distributie
Op basis van een populatiefarmacokinetische analyse van 351 patiënten die orale doses van Odomzo kregen in het dosisbereik van 100 mg tot 3000 mg, was het schijnbare steady-state verdelingsvolume (Vss/F) 9170 liter. De steady-state concentratie van sonidegib in de huid was 6-maal hoger dan in het plasma.
Sonidegib was sterk gebonden aan humane plasma-eiwitten (humaan serumalbumine en alfa-1-zuur glycoproteïne) in vitro (>97%) en de binding was niet concentratie-afhankelijk van 1 ng/ml tot 2.500 ng/ml.
Op basis van in vitro gegevens is sonidegib geen substraat voor P-gp, BCRP of ‘multi-resistance protein 2’ (MRP2). Sonidegib is bij klinisch relevante concentraties geen remmer van de apicale effluxtransporteiwitten P-gp of MRP2, de hepatische opnametransporteiwitten OATP1B1 of OATP1B3, of renale opnametransporteiwitten van organische anionen OAT1 en OAT3, of de opnametransporteiwitten van organische kationen OCT1 of OCT2.
Biotransformatie
Sonidegib wordt voornamelijk gemetaboliseerd door CYP3A4. Onveranderd sonidegib vertegenwoordigt 36% van de circulerende radioactiviteit en de belangrijkste geïdentificeerde circulerende metaboliet (45% van de toegediende dosis) in het plasma is het hydrolyseproduct van sonidegib en deze is farmacologisch inactief. Alle metabolieten worden geacht 4 tot 90-voudig minder potent te zijn dan sonidegib.
Eliminatie
Sonidegib en de metabolieten worden voornamelijk geëlimineerd via de hepatische route waarbij 93,4% van de toegediende dosis kan worden teruggevonden in de feces en 1,95% in de urine. Onveranderd sonidegib in de feces vertegenwoordigt 88,7% van de toegediende dosis en is niet meetbaar in de urine. De eliminatiehalfwaardetijd (t1/2) van sonidegib, geschat op basis van populatiefarmacokinetische modellering, was ongeveer 28 dagen.
Speciale populaties
Patiënten met leverfunctiestoornissen
De farmacokinetiek van sonidegib werd onderzocht bij personen met een lichte (Child-Pugh klasse A; n=8), een matige (Child-Pugh klasse B, n=8) of een ernstige (Child-Pugh klasse C; n=9) leverfunctiestoornis en bij 8 gezonde proefpersonen met een normale leverfunctie. De Cmax van sonidegib na een enkelvoudige orale dosis van 800 mg was respectievelijk 20%, 21% en 60% lager bij een lichte, matige en ernstige leverfunctiestoornis in vergelijking met een normale leverfunctie. De AUCinf van sonidegib was respectievelijk 40%, 22% en 8% lager. De AUClast was 35% lager bij een lichte leverfunctiestoornis, 14% hoger bij een matige leverfunctiestoornis en 23% lager bij een ernstige leverfunctiestoornis. Er is geen dosisaanpassing nodig bij patiënten met een leverfunctiestoornis.
Patiënten met nierfunctiestoornissen
Het effect van een nierfunctiestoornis op de systemische blootstelling van sonidegib is niet onderzocht. Aangezien sonidegib niet via de nieren wordt uitgescheiden, wordt er geen verandering in systemische blootstelling verwacht bij patiënten met een nierfunctiestoornis. Een populatiefarmacokinetische analyse toonde geen significante invloed van de nierfunctie (creatinineklaring>27 ml/min) op de schijnbare klaring (CL/F) van sonidegib aan, wat suggereert dat aanpassing van de dosering niet noodzakelijk is bij patiënten met een nierfunctiestoornis.
Effect van leeftijd, lichaamsgewicht en geslacht
Populatiefarmacokinetische analyse toont aan dat er geen klinisch relevante effecten zijn van leeftijd (onderzocht bereik van 20-93 jaar, gemiddelde 61 jaar), lichaamsgewicht (onderzocht bereik 42-181 kg, gemiddelde 77 kg), geslacht of creatinineklaring (onderzocht bereik 27,3-290 ml/min, gemiddelde 92,9 ml/min) op de systemische blootstelling van sonidegib.
Effect van etniciteit
De Cmax en de AUCinf van sonidegib bij gezonde Japanse proefpersonen waren respectievelijk 1,56 en 1,68-voudig hoger dan die bij gezonde Westerse proefpersonen werden gevonden bij een enkelvoudige dosis van 200 mg.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Sonidegib werd beoordeeld bij ratten en honden.
Algemene toxicologie
De meeste bijwerkingen van sonidegib kunnen worden toegeschreven aan de farmacologische werking op ontwikkelingsroutes en de bijwerkingen bij ratten en honden waren vergelijkbaar. De meeste effecten traden op bij ongeveer de beoogde humane blootstellingen. Deze effecten omvatten sluiting van de epifysairschijven, effecten op groeiende tanden, effecten op het mannelijke en vrouwelijke voortplantingsstelsel, atrofie van haarfollikels met alopecia, gastro-intestinale toxiciteit met verlies van lichaamsgewicht en effecten op de lymfeknopen. Bij blootstellingen ver boven de klinische blootstelling was de nier een additioneel doelorgaan.
Carcinogenese en mutagenese
Sonidegib was niet genotoxisch in in-vitro- en in-vivostudies. Er werd geen carcinogeen potentieel vastgesteld in carcinogeniteitsstudies bij ratten en muizen. De blootstellingsniveaus waren echter ver onder de klinische blootstellingsniveaus bij ratten en ongeveer op klinisch niveau bij muizen.
Voortplantings- en ontwikkelingstoxiciteit
Sonidegib bleek foetotoxisch te zijn bij konijnen, zoals blijkt uit abortus en/of volledige resorptie van foetussen. Daarnaast is sonidegib teratogeen, wat resulteert in ernstige misvormingen bij zeer lage blootstelling. De teratogene effecten bestonden uit misvormingen van wervels, distale ledematen en vingers, ernstige craniofaciale misvormingen en andere ernstige gebreken in de middellijn. Foetotoxiciteit bij konijnen werd ook gezien bij zeer lage blootstelling van het moederdier. Bij lage blootstelling is er sprake van verminderde vruchtbaarheid bij vrouwelijke ratten. Bij mannelijke ratten die aan ongeveer een 2-voudige klinische dosis sonidegib werden blootgesteld, werd de mannelijke vruchtbaarheid niet beïnvloed.
Environmental Risk Assessment (ERA)
Onderzoeken naar milieurisico’s hebben aangetoond dat sonidegib een risico kan vormen voor oppervlaktewater (zie rubriek 6.6).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Capsule-inhoud
Crospovidon type A
Lactosemonohydraat
Magnesiumstearaat
Poloxameer 188
Siliciumdioxide, colloïdaal watervrij
Natriumlaurielsulfaat
Capsule-omhulsel
Gelatine
IJzeroxide rood (E172)
Titaniumdioxide (E171)
Drukinkt
IJzeroxide zwart (E172)
Propyleenglycol (E1520)
Schellak
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
5 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30°C.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
10 x 1 harde capsule in PCTFE/PVC/Alu geperforeerde eenheidsblisterverpakking.
Elke verpakking bevat 10 of 30 harde capsules.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Dit geneesmiddel kan een risico voor het milieu vormen (zie rubriek 5.3).
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Sun Pharmaceutical Industries Europe B.V.
Polarisavenue 87
2132JH Hoofddorp
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/15/1030/001
EU/1/15/1030/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING//VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 14 augustus 2015
Datum van laatste verlenging: 20 mei 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.