


SmPC (samenvatting van de productkenmerken) - Obizur
1. NAAM VAN HET GENEESMIDDEL
OBIZUR 500 E poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon met poeder bevat nominaal 500 eenheden antihemofiliefactor VIII (rDNA) met verwijderd B-domein, varkensgenoom, susoctocog alfa.
OBIZUR bevat na reconstitutie ongeveer 500 E/ml susoctocog alfa.
De potentie (E) wordt bepaald met de één-fase-stollingstest uit de Europese Farmacopee. De specifieke activiteit van OBIZUR is ongeveer 10.000 E/mg eiwit.
Susoctocog alfa (antihemofiliefactor VIII (rDNA), varkensgenoom) is een gezuiverd eiwit bestaande uit 1.448 aminozuren met een geschatte moleculaire massa van 175 kDa.
Het wordt vervaardigd met recombinant-DNA-technologie in niercellen van jonge hamsters (BHK-cellen, baby hamster kidney). De BHK-cellen worden gekweekt in media die foetaal runderserum bevatten. Bij het productieproces worden geen humaan serum en humane eiwitproducten gebruikt, noch verdere van dieren afgeleide materialen.
Hulpstof(fen) met bekend effect
Elke injectieflacon bevat 4,6 mg (198 mmol) natrium per ml gereconstitueerde oplossing. Elke injectieflacon bevat 0,05 mg polysorbaat 80 per ml gereconstitueerde oplossing.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Het poeder is wit van kleur.
De oplossing is helder en kleurloos.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling van bloedingen bij patiënten met verworven hemofilie veroorzaakt door antistoffen tegen factor VIII.
OBIZUR is geïndiceerd voor volwassenen.
4.2 Dosering en wijze van toediening
De behandeling met OBIZUR moet plaatsvinden onder toezicht van een arts die ervaring heeft met de behandeling van hemofilie (zie rubriek 4.4).
Monitoring van de behandeling
Het product mag alleen worden toegediend aan patiënten in het ziekenhuis. Hierbij is klinische supervisie van de bloedingsstatus van de patiënt vereist.
Gedurende de looptijd van de behandeling wordt een geschikte bepaling van de factor VIII-spiegel aangeraden als leidraad voor de dosis die moet worden toegediend en de frequentie van herhaalde infusies (zie rubriek 4.4). Bij individuele patiënten kan de reactie op factor VIII variëren met daarbij verschillende halfwaardetijden en hersteltijden. Het baseren van de dosis op lichaamsgewicht kan aanpassing vereisen bij patiënten met onder- of overgewicht.
In geval van grote chirurgische interventies in het bijzonder, is het precies controleren van de substitutietherapie door middel van een analyse van de coagulatie (factor VIII-activiteit in plasma) onmisbaar.
Wanneer voor het bepalen van de factor VIII-activiteit in bloedmonsters van patiënten gebruik gemaakt wordt van een in-vitro één-fase-stollingstest die op tromboplastinetijd (aPTT) gebaseerd is, kunnen de resultaten voor factor VIII-activiteit in plasma significant worden beïnvloed door zowel het type aPTT-reagens als de voor de test gebruikte referentiestandaard. Ook kunnen er significante discrepanties bestaan tussen testresultaten die zijn verkregen met een op aPTT gebaseerde één-fase-stollingstest en de chromogene test volgens Ph. Eur. Dit is in het bijzonder van belang bij wijziging van het/de voor de test gebruikte laboratorium en/of reagentia.
Dosering
De dosis, frequentie en duur van de therapie met OBIZUR zijn afhankelijk van de locatie, mate en ernst van de bloeding, gewenste factor VIII-activiteit en de klinische toestand van de patiënt.
Het aantal toegediende factor VIII-eenheden wordt uitgedrukt in Eenheden (E) die in overeenstemming zijn met een intern gebruikte standaard die is gekalibreerd aan de huidige standaard van de Wereldgezondheidsorganisatie (WHO) voor factor VIII-producten. Eén Eenheid (E) factor VIII-activiteit komt overeen met de hoeveelheid factor VIII in één ml normaal humaan plasma.
De aanbevolen initiële dosis is 200 E per kilogram lichaamsgewicht, toegediend via intraveneuze injectie (zie rubriek 6.6).
De vereiste initiële dosis OBIZUR voor een patiënt wordt berekend aan de hand van de volgende formule:
Initiële dosis (E/kg) ÷ sterkte geneesmiddel (E/injectieflacon) × lichaamsgewicht (kg) = aantal injectieflacons
Voor bijvoorbeeld een patiënt van 70 kg wordt het aantal injectieflacons voor een initiële dosis als volgt berekend:
200 E/kg ÷ 500 E/injectieflacon × 70 kg = 28 injectieflacons
Controleer de factor VIII-activiteit en de klinische toestand 30 minuten na de eerste injectie en 3 uur na toediening van OBIZUR.
Controleer de factor VIII-activiteit onmiddellijk vóór en 30 minuten na volgende doses en raadpleeg onderstaande tabel voor de aanbevolen gewenste factor VIII-dalconcentraties. De één-fase-stollingstest voor factor VIII wordt aanbevolen omdat deze wordt gebruikt voor het bepalen van de potentie van OBIZUR en de gemiddelde herstelsnelheid (zie rubrieken 4.4 en 5.2).
De dosis en frequentie van toediening moeten worden gebaseerd op het resultaat van de factor VIII-activiteit (die binnen de aanbevolen limieten moet worden gehandhaafd) en op de bereikte klinische respons.
Als de test op anti-rpFVIII-antistoffen negatief is in de uitgangssituatie, kan een lagere dosis dan de aanbevolen 200 E/kg worden gebruikt als initiële dosis. De klinische respons moet nauwlettend worden gecontroleerd, omdat een dosering lager dan 200 E/kg wordt geassocieerd met gebrek aan effectiviteit (zie rubriek 4.4).
De gegevens omtrent veiligheid en werkzaamheid bij patiënten met verworven hemofilie zijn beperkt (zie rubriek 5.1).
Initiële fase
| Type bloeding | Gewenste dalspiegel van factor VIII- activiteit (eenheden per dl of % van de normale concentratie) | Initiële dosis (eenheden per kg) | Volgende dosis | Frequentie en duur van volgende doses |
Licht tot matig ernstige bloeding van oppervlakkige spier / geen kans op neurovasculair letsel en gewrichtsbloeding | > 50% | 200 | Titreer volgende doses op basis van klinische respons en handhaaf de gewenste dalspiegel van factor VIII-activiteit | Elke 4 tot 12 uur een dosis toedienen, frequentie kan worden aangepast op basis van klinische respons en gemeten factor VIII-activiteit |
Grote, matig ernstige tot ernstige, retroperitoneale, gastro-intestinale, intracraniale bloeding | > 80% |
Genezingsfase
Nadat een reactie in de bloeding is opgetreden, meestal binnen de eerste 24 uur, blijft u OBIZUR toedienen met een dosis die de dalspiegel van de factor VIII-activiteit handhaaft op 30-40% totdat de bloeding onder controle is. De maximale factor VIII-activiteit mag niet hoger zijn dan 200%.
De duur van de behandeling is afhankelijk van de klinische beoordeling.
Pediatrische patiënten
De veiligheid en werkzaamheid van OBIZUR bij kinderen en adolescenten jonger dan 18 jaar is nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Intraveneus gebruik.
Het totale volume gereconstitueerd OBIZUR moet worden toegediend met een snelheid van 1 tot 2 ml per minuut.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof, hamstereiwit, of voor een van de in
rubriek 6.1 vermelde hulpstof(fen).
- Congenitale Hemofilie A met remmers (CHAWI) (zie rubriek 5.1)
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Dosering
Initiële dosering lager dan de aanbevolen 200 E/kg wordt geassocieerd met gebrek aan effectiviteit (zie rubriek 4.2).
Overgevoeligheid
OBIZUR kan allergie-achtige overgevoeligheidsreacties veroorzaken. Het geneesmiddel bevat sporen van hamstereiwit.
Indien zich symptomen van overgevoeligheid voordoen, moeten patiënten worden geadviseerd om het gebruik van het geneesmiddel onmiddellijk te staken en contact op te nemen met hun arts. Patiënten moeten worden geïnformeerd over vroege tekenen van overgevoeligheidsreacties, waaronder galbulten, gegeneraliseerde urticaria, beklemd gevoel in de borst, piepen, hypotensie en anafylaxie.
In geval van shock, dient de standaard medische behandeling voor shock toegepast te worden.
Remmers
Het wordt aanbevolen om te testen op anti-rpFVIII-antistoffen alvorens aan te vangen met de behandeling met OBIZUR. Er kan naar goeddunken van de arts worden aangevangen met de behandeling voordat dit testresultaat binnen is. Beslissingen betreffende de behandeling kunnen verder worden ondersteund door de factor VIII-niveaus te monitoren. Remmende antistoffen tegen factor VIII van varkens (gemeten met een modificatie van de Nijmegen-variant van de Bethesda-test) zijn waargenomen voor en na blootstelling aan OBIZUR. Gebrek aan effectiviteit kan het gevolg zijn van remmende antistoffen tegen OBIZUR. Antistoftiters tot maximaal 29 Bethesda-eenheden werden opgenomen in de uitgangssituatie, maar patiënten reageerden toch positief op OBIZUR. Het wordt aanbevolen voor de behandeling uit te gaan van klinische beoordeling en niet van detectie van remmende antistoffen door middel van de Bethesda-test.
Er zijn ook anamnestische reacties met verhoging van humane en/of varkensfactor VIII-remmers gemeld bij patiënten die werden behandeld met OBIZUR. Deze anamnestische verhogingen kunnen leiden tot een gebrek aan effectiviteit. Overweeg andere therapeutische mogelijkheden indien er vermoedens zijn van dergelijke remmende antistoffen tegen OBIZUR en er een gebrek aan effectiviteit is.
Er is een gebrek aan klinische gegevens over de ontwikkeling van remmende antistoffen tegen OBIZUR na herhaalde toediening. Daarom moet OBIZUR alleen worden toegediend wanneer dit klinisch noodzakelijk wordt geacht. Uitgebreide cutane purpura hoeft niet altijd te worden behandeld.
OBIZUR wordt vervaardigd met recombinant-DNA-technologie in niercellen van jonge hamsters. Antistoffen tegen nierceleiwit van jonge hamsters zijn na blootstelling aan OBIZUR niet bij patiënten waargenomen.
Cardiovasculaire gebeurtenissen
Bij patiënten met bestaande cardiovasculaire risicofactoren kan substitutietherapie met factor VIII het cardiovasculaire risico verhogen.
Trombo-embolische voorvallen
Hoge en onafgebroken factor VIII-activiteit in het bloed kan vatbaar maken voor trombo-embolische voorvallen. Met name patiënten met reeds aanwezige cardiovasculaire aandoeningen en ouderen hebben een risico hierop.
Volgen van de behandeling
De factor VIII-activiteit bepaald met chromogene tests is over het algemeen lager dan de factor VIII- activiteit bepaald met de één-fase-stollingstest. De factor VIII-activiteit moet daarom bij elke patiënt altijd met dezelfde testmethode worden bepaald. De één-fase-stollingstest wordt aanbevolen, omdat deze wordt gebruikt voor het bepalen van de potentie en de gemiddelde herstelsnelheid van OBIZUR (zie rubriek 4.2 en 5.2).
Hulpstoffen
Inhoud bevat natrium
Dit geneesmiddel bevat 4,6 mg natrium per 1 ml gereconstitueerde oplossing in elke injectieflacon, overeenkomend met 0,23% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene. Per dosis moeten meerdere injectieflacons worden gebruikt.
Bijvoorbeeld: voor een patiënt van 70 kg die de aanbevolen dosis van 200 E/kg gebruikt, zijn 28 injectieflacons nodig, wat resulteert in een natriuminname van 128,8 mg per behandeling. Dit komt overeen met 6,44% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
Inhoud bevat polysorbaat
Dit geneesmiddel bevat 0,05 mg polysorbaat 80 in elke injectieflacon. Dit komt overeen met 0,05 mg per ml gereconstitueerde oplossing. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interacties van OBIZUR met andere geneesmiddelen gemeld.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Er werden geen studies met OBIZUR uitgevoerd naar de voortplanting bij dieren. Ervaring met het gebruik van OBIZUR tijdens zwangerschap en borstvoeding is niet beschikbaar. Daarom mag OBIZUR uitsluitend tijdens de zwangerschap en lactatie worden toegediend indien hiervoor een duidelijke indicatie bestaat.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
OBIZUR heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Overgevoeligheidsreacties of allergische reacties (zoals mogelijk angio-oedeem, branderig en stekend gevoel op de injectieplaats, koude rillingen, overmatig blozen, gegeneraliseerde urticaria, hoofdpijn, galbulten, hypotensie, lethargie, nausea, rusteloosheid, tachycardie, beklemd gevoel in de borst, tintelen, braken, piepen) zijn mogelijk en kunnen zich ontwikkelen tot ernstige anafylaxie (waaronder shock) (zie rubriek 4.4).
Patiënten met verworven hemofilie kunnen remmende antistoffen ontwikkelen tegen factor VIII van varkens. Remmende antistoffen, waaronder anamnestische reacties, kunnen leiden tot een gebrek aan effectiviteit.
Tabel met bijwerkingen
De bijwerkingen in de volgende tabel zijn gerangschikt op systeem/orgaanklasse volgens gegevensbank MedDRA en op MedDRA-voorkeursterm. In het klinische onderzoek naar OBIZUR voor verworven hemofilie kon van 29 volwassen patiënten het veiligheidsprofiel worden bepaald. 19 deelnemers hadden geen detecteerbare antistoftiter tegen factor VIII van varkens in de uitgangssituatie (< 0,6 BE/ml). Van de 19 deelnemers hadden 12 geen detecteerbare antistoftiter tegen factor VIII van varkens na de behandeling, vijf hadden een toename in titer (≥ 0,6 BE/ml) en van twee zijn geen monsters na de behandeling geanalyseerd. Zeven deelnemers ontwikkelden anamnestische reacties met een toename ≥ 10 BE in humane factor VIII en/of recombinante factor VIII varkensgenoomremmers.
De frequenties zijn vastgesteld volgens de volgende conventie: Zeer vaak (≥ 1/10); Vaak (≥ 1/100, < 1/10); Soms (≥ 1/1.000, < 1/100); Zelden (≥ 1/10.000, < 1/1.000); Zeer zelden (< 1/10.000); Niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| Systeem/orgaanklasse | Bijwerking | Frequentie |
| Immuunsysteemaandoeningen | Anamnestische reactie | Zeer vaak |
| Onderzoeken | Positieve test op remmende antistoffen tegen factor VIII van varkens (zie rubriek 4.4) | Vaak |
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico´s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De effecten van hogere dan aanbevolen doses OBIZUR zijn niet gekarakteriseerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragica, bloedstollingsfactoren, ATC-code: B02BD14
Werkingsmechanisme
OBIZUR is een recombinante, B-domein verwijderd, varkensgenoom factor VIII (susoctocog alfa). Het is een glyco-eiwit.
Factor VIII bindt onmiddellijk na vrijgave in de bloedsomloop van de patiënt aan de Von Willebrand-factor (vWF). Het factor VIII/Von Willebrand-factor complex bestaat uit twee moleculen (factor VIII en Von Willebrand-factor) met verschillende fysiologische functies. De geactiveerde factor VIII fungeert als cofactor voor de geactiveerde factor IX, en versnelt de conversie van factor X naar geactiveerde factor X die uiteindelijk protrombine in trombine converteert. Trombine zet vervolgens fibrinogeen om in fibrine waardoor een stolsel kan ontstaan.
Verworven hemofilie is een zeldzame bloedingsstoornis waarbij patiënten met normale factor VIII-genen remmende autoantistoffen ontwikkelen tegen factor VIII. Deze autoantistoffen neutraliseren circulerende humane factor VIII waardoor een tekort aan beschikbare factor VIII ontstaat. Circulerende antistoffen (remmers) gericht tegen humane factor VIII hebben een minimale of geen kruisreactiviteit tegen OBIZUR. OBIZUR vervangt tijdelijk de geremde endogene factor VIII die nodig is voor effectieve hemostase.
Klinische werkzaamheid en veiligheid
De veiligheid en werkzaamheid van OBIZUR voor de behandeling van ernstige bloedingen bij patiënten met verworven hemofilie met auto-immune remmende antistoffen tegen menselijk factor VIII zijn onderzocht in een prospectief, niet-gerandomiseerd, open-label onderzoek bij 28 patiënten (18 Kaukasisch, 6 Afro-Amerikaans en 4 Aziatisch). Het onderzoek werd uitgevoerd bij patiënten met levens- en/of ledemaatbedreigende bloedingen waarvoor ziekenhuisopname nodig was.
Alle initiële bloedingen hadden een positieve reactie op de behandeling op 24 uur na de eerste dosis zoals vastgesteld door de primaire onderzoeker. Een positieve reactie was een reactie waarbij de bloeding was gestopt of verminderd, met klinische verbetering of met factor VIII-activiteit boven een vooraf opgegeven streefwaarde.
Een positieve reactie werd waargenomen bij 95% (19/20) van de patiënten geëvalueerd na 8 uur en 100% (18/18) na 16 uur. Het succes van de behandeling werd bepaald aan de hand van de reactie op de behandeling, en de mogelijkheid van de onderzoeker om de toedieningsfrequentie van OBIZUR te staken en/of te verlagen. In totaal werd bij 24/28 (86%) patiënten hemostase (opgelost) van de initiële bloeding bereikt. Van de patiënten behandeld met OBIZUR als eerstelijnsbehandeling, gedefinieerd als geen onmiddellijk voorafgaand gebruik van antihemorragische middelen vóór de eerste OBIZUR-behandeling, werd voor 16/17 (94%) van de patiënten een uiteindelijk succesvolle behandeling van de bloeding gemeld. Van elf patiënten werd gemeld dat ze antihemorragische middelen hadden gebruikt (zoals rFVIIa, geactiveerd protrombinecomplex concentraat, tranexaminezuur) voorafgaand aan de eerste behandeling met OBIZUR. Van deze 11 patiënten slaagde de behandeling uiteindelijk bij acht patiënten (73%).
De mediane dosis per injectie voor een geslaagde behandeling van de primaire bloeding was 133 E/kg en de mediane totale dosis was 1.523 E/kg gedurende mediaan 6 dagen. Het mediane aantal infusies per patiënt per dag was 1,76 (bereik van 0,2 tot 5,6). Tijdens de eerste periode van 24 uur werd de mediane totale dosis van 493 E/kg in de klinische studie gebruikt met een mediaan van 3 infusies. Wanneer behandeling na 24 uur was vereist, werd een mediane totale dosis van 1.050 E/kg gebruikt met een mediaan van 10,5 infusies (mediane dosis 100 E/kg) om hemostase te bereiken.
In het klinische onderzoek naar OBIZUR voor verworven hemofilie waren 29 volwassen patiënten beoordeelbaar op veiligheid. 19 deelnemers hadden geen detecteerbare antistoftiter tegen factor VIII van varkens in de uitgangssituatie (< 0,6 BE/ml). Van de 19 deelnemers hadden 12 geen detecteerbare antistoftiter tegen factor VIII van varkens na de behandeling, vijf hadden een toename in titer (≥ 0,6 BE/ml) en van twee zijn geen monsters na de behandeling geanalyseerd. Zeven deelnemers ontwikkelden anamnestische reacties met een toename ≥ 10 BE in humane factor VIII en/of recombinante factor VIII varkensgenoomremmers.
In het klinische onderzoek naar OBIZUR bij patiënten met congenitale hemofilie A met FVIII-remmers (CHAWI) die een operatie ondergingen, traden bij in totaal door 5 proefpersonen van de 8 volwassen patiënten die evalueerbaar waren voor veiligheidsanalyse, anamnestische reacties op.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met OBIZUR in alle subgroepen van pediatrische patiënten met verworven hemofilie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Dit geneesmiddel is geregistreerd onder ‘uitzonderlijke voorwaarden’. Dit betekent dat vanwege de zeldzaamheid van de ziekte het niet mogelijk was om volledige informatie over dit geneesmiddel te verkrijgen.
Het Europees Geneesmiddelenbureau zal alle nieuwe informatie die beschikbaar kan komen, ieder jaar beoordelen en zo nodig deze SPC aanpassen.
5.2 Farmacokinetische eigenschappen
Farmacokinetische gegevens van 5 patiënten met verworven hemofilie in een toestand zonder bloedingen worden gepresenteerd in tabel 1.
| Tabel 1: Individuele farmacokinetische gegevens voor factor VIII-activiteit na toediening van de laatste dosis OBIZUR aan 5 patiënten met verworven hemofilie. Deze patiënten waren in een toestand zonder bloedingen. Factor VIII-activiteit werd gemeten met de één-fase-stollingstest. | ||||||||
| Patiënt | Dosis (E) | Dosis (E/kg) | Referentie FVIII- activiteit (%) | t1/2 (u) | Tmax (u) | Amax (%) | AUC0-t (%t) | AUC0-∞ (%t) |
| 1 | 5.000 | 76,7 | 89 | 17 | 0,42 | 213 | 3.124 | 4.988 |
| 2 | 2.934 | 30,0 | 18 | 4,6 | 0,42 | 100 | 694 | 712 |
| 3 | 7.540 | 144,2 | 3 | 5,3 | 0,45 | 74 | 473 | 492 |
| 4 | 9.720 | 206,8 | 0 | 1,8 | 0,50 | 53 | 122 | 135 |
| 5 | 10.000 | 133,3 | n.b. | 4,2 | 0,75 | 178 | 1.583 | 1.686 |
Amax = maximum % waargenomen activiteit; AUC0-t = oppervlakte onder de concentratie-tijdcurve vanaf 0 tot de laatste meetbare concentratie; AUC0-∞ = oppervlakte onder de concentratie-tijdcurve vanaf 0 geëxtrapoleerd tot oneindig; t1/2 = terminale halfwaardetijd; Tmax = tijd maximum % waargenomen activiteit, n.b. = niet beschikbaar.
De gemiddelde herstelsnelheid na de begindosis van 200 E/kg was 1,06 ± 0,75 E/ml per E/kg (bereik tussen 0,10-2,61) gemeten met de één-fase-stollingstest.
Hoewel de factor VIII-activiteit bepaald met chromogene tests over het algemeen lager is dan de factor VIII-activiteit bepaald met de één-fase-stollingstest, was de factor VIII-activiteit na infusie bij patiënten met verworven hemofilie in klinisch onderzoek OBI-1-301 meestal hoger indien bepaald met de chromogene test dan indien bepaald met de één-fase-stollingstest (zie rubriek 4.4).
Remmende antistoffen tegen OBIZUR werden gemeten met een modificatie van de Nijmegen-variant van de Bethesda-testmethode. Drie patiënten in de famacokinetische analyse hadden een detecteerbare antistoftiter tegen factor VIII van varkens in de uitgangssituatie (≥ 0,6 Bethesda-eenheden (BE)/ml). Drie van de vijf patiënten hadden na de behandeling geen detecteerbare antistoftiters tegen factor VIII van varkens (< 0,6 BE/ml gebaseerd op het laatste gerapporteerde resultaat); twee patiënten hadden wel een detecteerbare antistoftiter tegen factor VIII van varkens (≥ 0,6 BE/ml).
De gemiddelde halfwaardetijd van OBIZUR bij negen evalueerbare patiënten in een toestand met bloedingen was (ongeveer) 10 uur (bereik tussen 2,6 en 28,6 uur).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie of toxiciteit bij herhaalde dosering. Uit onderzoeken naar toxiciteit bij herhaalde dosering bleek echter na verloop van tijd een toename van de incidentie en ernst van glomerulopathie, waargenomen bij apen na intraveneus toegediende OBIZUR bij doses van 75, 225 en 750 E/kg/dag.
Er werden geen studies met OBIZUR uitgevoerd naar de voortplanting bij dieren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Polysorbaat 80 (E433)
Natriumchloride
Calciumchloride-dihydraat (E509)
Sucrose
Trometamol
Trometamolhydrochloride
Natriumcitraat (E331)
Oplosmiddel
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
De gereconstitueerde oplossing dient onmiddellijk te worden gebruikt, maar niet later dan 3 uur na reconstitutie.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C–8 °C). Niet in de vriezer bewaren.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Eén verpakking OBIZUR bevat 1, 5 of 10 van elk van de volgende items: • injectieflacon met poeder (type I-glas) met stop (broombutylrubber met een
fluorpolymeerfilmcoating) en beschermfolie;
- voorgevulde (type I-glas) spuit met stop (broombutylrubber met een fluorpolymeerfilmcoating aan de contactzijde), broombutyl rubberen beschermdop en luerlock-adapter; • vloeistoftransferset met integrale plastic spike.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Na reconstitutie moet de oplossing helder, kleurloos en vrij van deeltjes zijn en een pH hebben tussen 6,8 en 7,2. De osmolaliteit van de formuleringsbuffer varieert tussen 59 en 65 10% mosmol/kg H2O.
Gereconstitueerde geneesmiddel moet vóór toediening visueel geïnspecteerd worden op deeltjes en verkleuring. Oplossingen met deeltjes of verkleuring mogen niet worden toegediend.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Voorbereiding
Leg het volgende klaar voordat u met de reconstitutie begint:
- berekend aantal injectieflacons met poeder;
- hetzelfde aantal spuiten met 1 ml met oplossing en steriele injectieflaconadapters; • alcoholdoekjes;
- grote steriele spuit voor het uiteindelijke volume gereconstitueerd geneesmiddel.
Onderstaande procedures dienen als algemene richtlijn voor de voorbereiding en de reconstitutie van OBIZUR. Herhaal de volgende instructies voor reconstitutie voor elke te reconstitueren injectieflacon met poeder.
Reconstitutie
Pas een aseptische techniek toe tijdens de reconstitutie.
- 1. Breng de OBIZUR-injectieflacon met poederen de voorgevulde spuit met het oplosmiddel op kamertemperatuur.
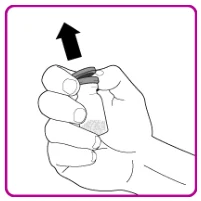
- 2. Verwijder de plastic beschermdop van de OBIZUR-injectieflacon met poeder (afbeelding A).
- 3. Reinig de rubberen stop met een alcoholdoekje (niet meegeleverd) en laat voor gebruik drogen.
- 4.
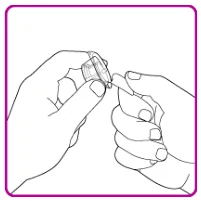
Open de beschermverpakking van de injectieflaconadapter (afbeelding B). Raak de luerlock
(tip) in het midden van de injectieflaconadapter niet aan. Neem de injectieflaconadapter niet uit de verpakking.
- 5. Leg de injectieflaconadapter in de verpakking op een schone ondergrond en zorg dat de luerlock omhoog wijst.
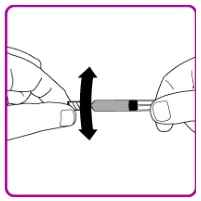
- 6. Breek de veiligheidsdop van de voorgevulde spuit met het oplosmiddel (afbeelding C).
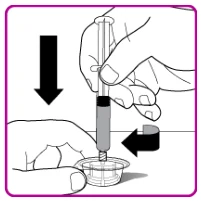
- 7. Houd de injectieflaconadapter in de verpakking stevig vast en bevestig de voorgevulde spuit met het oplosmiddel op de injectieflaconadapter door de naaldtip omlaag op de luerlock in het midden van de injectieflaconadapter te duwen. Draai met de klok mee totdat de spuit veilig vastzit. Draai de spuit niet te strak aan (afbeelding D).
- 8. Verwijder de plastic verpakking (afbeelding E).
- 9.
Leg de OBIZUR-injectieflacon met het poeder op een schone, vlakke en stevige ondergrond.
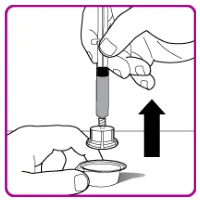
Plaats de injectieflaconadapter boven op de OBIZUR-injectieflacon met het poeder en duw de filterspike van de injectieflaconadapter stevig door het midden van de rubberen ring op de OBIZUR-injectieflacon met het poeder totdat de heldere plastic dop vastklikt op de injectieflacon (afbeelding F).
- 10.
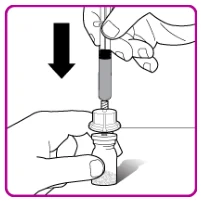
Duw de plunjer langzaam omlaag en spuit alle oplosmiddel uit de spuit in de
OBIZUR-injectieflacon met het poeder.
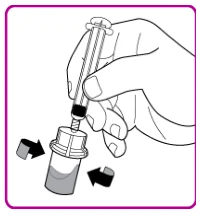
- 11. Zwenk voorzichtig (in een ronddraaiende beweging) de OBIZUR-injectieflacon zonder de spuit te verwijderen totdat alle poeder volledig is opgelost/gereconstitueerd (afbeelding G). De gereconstitueerde oplossing moet vóór toediening visueel geïnspecteerd worden op deeltjes. Niet gebruiken als de oplossing deeltjes of verkleuring bevat.
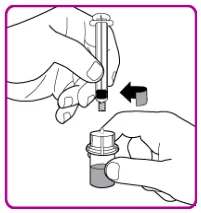
- 12. Houd de injectieflacon en injectieflaconadapter in uw ene hand, pak met uw andere hand stevig de spuitcilinder van de voorgevulde spuit met het oplosmiddel vast en draai de spuit tegen de klok in los van de injectieflaconadapter (afbeelding H).
- 13.
OBIZUR moet onmiddellijk en binnen 3 uur na reconstitutie worden gebruikt, indien op kamertemperatuur bewaard.
Afbeelding A Afbeelding B Afbeelding C Afbeelding D
Afbeelding E Afbeelding F Afbeelding G Afbeelding H
Toediening
Alleen voor intraveneuze injectie.
Inspecteer het gereconstitueerde geneesmiddel vóór toediening op deeltjes en verkleuring.
De oplossing moet er helder en kleurloos uitzien. Dien de oplossing niet toe als u deeltjes of verkleuring ziet.
- Voor de toediening van OBIZUR mag niet dezelfde slang of container worden gebruikt als voor andere injecteerbare geneesmiddelen.
Hanteer een aseptische techniek en volg onderstaande procedure voor de toediening:
- 1. Nadat alle injectieflacons zijn gereconstitueerd, bevestigt u een grote spuit op de injectieflaconadapter door de naaldtip voorzichtig omlaag op de luerlock in het midden van de injectieflaconadapter te duwen. Draai met de klok mee totdat de spuit veilig vastzit.
- 2. Draai de injectieflacon om; duw de lucht uit de spuit in de injectieflacon en trek het gereconstitueerde OBIZUR in de spuit (afbeelding I).
- 3. Draai de grote spuit tegen de klok in los van de injectieflaconadapter en herhaal deze procedure voor alle injectieflacons met gereconstitueerde OBIZUR totdat het totale toe te dienen volume is bereikt.
- 4. Dien het gereconstitueerde OBIZUR intraveneus toe met een snelheid van 1 tot 2 ml per minuut.
Afbeelding I 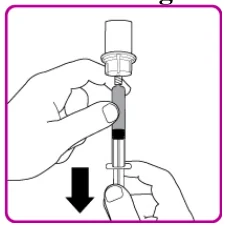
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Baxalta Innovations GmbH
Industriestrasse 67
1221 Wenen
OOSTENRIJK
medinfoEMEA@takeda.com
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/15/1035/001
EU/1/15/1035/002
EU/1/15/1035/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING
VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 11 november 2015
Datum van laatste verlenging: 16 november 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu/.