


SmPC (samenvatting van de productkenmerken) - Nustendi
1. NAAM VAN HET GENEESMIDDEL
Nustendi 180 mg/10 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 180 mg bempedoïnezuur en 10 mg ezetimibe.
Hulpstof(fen) met bekend effect
Elke 180 mg/10 mg filmomhulde tablet bevat 71,6 mg lactose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Blauwe, ovale, filmomhulde tablet van ongeveer 15,00 × 7,00 × 5,00 mm, met de inscriptie “818” aan één kant en “ESP” aan de andere kant.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Hypercholesterolemie en gemengde dyslipidemie
Nustendi is geïndiceerd voor gebruik bij volwassenen met primaire hypercholesterolemie (heterozygoot familiair en niet-familiair) of gemengde dyslipidemie als aanvulling op een dieet:
•
| in combinatie met een statine bij patiënten die niet in staat zijn hun doelen voor ‘low-density | |||||
| lipoprotein’-cholesterol (LDL-C) te bereiken met de maximaal tolereerbare dosis van een statine | |||||
| in aanvulling op ezetimibe (zie rubriek 4.2, 4.3 en 4.4), | |||||
•
| alleen bij patiënten die statine-intolerant zijn of voor wie een statine gecontra-indiceerd is, en | |||
| die niet in staat zijn de LDL-C-doelen met alleen ezetimibe te bereiken, | |||
•
| bij patiënten die al worden behandeld met de combinatie van bempedoïnezuur en ezetimibe als | ||||
| afzonderlijke tabletten met of zonder statine. | ||||
Cardiovasculaire aandoeningen
Nustendi is geïndiceerd voor gebruik bij volwassenen met vastgestelde atherosclerotische cardiovasculaire aandoeningen of een hoog risico hierop, om het cardiovasculaire risico te verminderen door het LDL-C-gehalte te verlagen, als aanvulling op de correctie van andere risicofactoren:
- bij patiënten met een maximaal verdraagbare dosis van een statine bij wie geen adequate controle wordt verkregen met een aanvullende behandeling met ezetimibe of,
- bij patiënten die statine-intolerant zijn of voor wie een statine gecontra-indiceerd is, en bij wie geen adequate controle wordt verkregen met een behandeling met ezetimibe of,
- bij patiënten die al worden behandeld met de combinatie van bempedoïnezuur en ezetimibe als afzonderlijke tabletten.
Zie rubriek 5.1 voor onderzoeksresultaten met betrekking tot de effecten op LDL-C, cardiovasculaire voorvallen en de onderzochte populaties.
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosering van Nustendi is eenmaal daags één filmomhulde tablet van 180 mg/10 mg.
Gelijktijdige toediening van galzuurbindende middelen
Nustendi moet ten minste 2 uur vóór of ten minste 4 uur na toediening van een galzuurbindend middel worden toegediend.
Gelijktijdige simvastatinetherapie
Wanneer Nustendi samen met simvastatine wordt toegediend, moet de dosis simvastatine worden beperkt tot 20 mg per dag (of 40 mg per dag voor patiënten met ernstige hypercholesterolemie en een hoog risico op cardiovasculaire complicaties, die hun behandeldoel met een lagere dosis niet hebben bereikt en wanneer de voordelen naar verwachting opwegen tegen de potentiële risico’s) (zie rubriek 4.4 en 4.5).
Bijzondere populaties
Oudere patiënten
Bij oudere patiënten is geen dosisaanpassing nodig (zie rubriek 5.2).
Patiënten met een nierfunctiestoornis
Bij patiënten met een lichte of matige nierfunctiestoornis is geen dosisaanpassing nodig. Er zijn beperkte gegevens beschikbaar bij patiënten met een ernstige nierfunctiestoornis (gedefinieerd als geschatte glomerulaire filtratiesnelheid [eGFR] < 30 ml/min/1,73 m2), en patiënten met nieraandoeningen in het eindstadium (end-stage renal disease, ESRD) die dialyse ondergaan (zie rubriek 5.2). Extra monitoring van bijwerkingen kan bij deze patiënten gerechtvaardigd zijn wanneer Nustendi wordt toegediend (zie rubriek 4.4).
Patiënten met een leverfunctiestoornis
Bij patiënten met een lichte leverfunctiestoornis (Child-Pugh A) is geen dosisaanpassing nodig. Behandeling met Nustendi wordt niet aanbevolen bij patiënten met een matige (Child-Pugh B) of een ernstige (Child-Pugh C) leverfunctiestoornis wegens de onbekende effecten van de verhoogde blootstelling aan ezetimibe (zie rubriek 4.4).
Pediatrische patiënten
De veiligheid en werkzaamheid van Nustendi bij kinderen jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Elke filmomhulde tablet moet oraal worden ingenomen met of zonder voedsel. De tablet moet in zijn geheel worden ingeslikt.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stoffen of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Zwangerschap (zie rubriek 4.6).
- Gelijktijdig gebruik met simvastatine > 40 mg per dag (zie rubriek 4.2, 4.4 en 4.5).
- Gelijktijdige toediening van Nustendi met een statine is gecontra-indiceerd bij patiënten met een actieve leveraandoening of onverklaarde aanhoudende verhogingen in serumtransaminasewaarden.
- Wanneer Nustendi samen met een statine wordt toegediend, zie de samenvatting van de productkenmerken (SPC) voor die specifieke statinetherapie.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Potentieel risico op myopathie bij gelijktijdig gebruik van statines
Bempedoïnezuur verhoogt de plasmaconcentraties van statines (zie rubriek 4.5). Statines veroorzaken soms myopathie. In zeldzame gevallen kan myopathie de vorm aannemen van rabdomyolyse met of zonder acuut nierfalen secundair aan myoglobinurie, en kan dit leiden tot een dodelijke afloop. In de ervaring na het in de handel brengen van ezetimibe zijn zeer zeldzame gevallen van myopathie en rabdomyolyse gemeld. De meeste patiënten die rabdomyolyse ontwikkelden, gebruikten een statine gelijktijdig met ezetimibe.
Patiënten die Nustendi als toegevoegde therapie bij een statine krijgen, moeten worden gecontroleerd op bijwerkingen die verband houden met het gebruik van hoge doses statines. Alle patiënten die Nustendi in aanvulling op een statine krijgen, moeten worden geïnformeerd over het potentieel verhoogde risico op myopathie en moeten eventuele onverklaarde spierpijn, -gevoeligheid of -zwakte onmiddellijk melden. Als dergelijke symptomen zich voordoen terwijl een patiënt een behandeling ondergaat met Nustendi en een statine, moet een lagere dosering van dezelfde statine of een alternatieve statine, of beëindiging van Nustendi en het opstarten van een alternatieve lipidenverlagende behandeling worden overwogen onder nauwlettende monitoring van de lipidengehaltes en de bijwerkingen. Als de myopathie wordt bevestigd door een creatinefosfokinase (CPK)-spiegel > 10 × bovengrens van normaal (ULN), moeten Nustendi en eventuele statines die de patiënt gelijktijdig inneemt, onmiddellijk worden stopgezet.
Myositis met een CPK-spiegel > 10 × ULN werd zelden gemeld met bempedoïnezuur en achtergrondtherapie met simvastatine 40 mg. Er mag geen gebruik worden gemaakt van doses simvastatine > 40 mg gelijktijdig met Nustendi (zie rubriek 4.2 en 4.3).
Verhoogde concentratie urinezuur in het serum
Bempedoïnezuur kan het gehalte aan urinezuur in het serum verhogen door remming van de organische aniontransporter (OAT) 2 in de niertubuli en kan hyperurikemie veroorzaken of verergeren en jicht teweegbrengen bij patiënten met een medische voorgeschiedenis van jicht of met aanleg voor jicht (zie rubriek 4.8). De behandeling met Nustendi moet worden stopgezet als zich hyperurikemie voordoet die gepaard gaat met symptomen van jicht.
Verhoogde concentratie leverenzymen
In klinisch onderzoek zijn verhogingen > 3 × ULN in de leverenzymen alanineaminotransferase (ALAT) en aspartaataminotransferase (ASAT) gemeld met bempedoïnezuur. Deze verhogingen waren asymptomatisch en gingen niet gepaard met verhogingen ≥ 2 × ULN in bilirubine of met cholestase en keerden terug naar baseline bij voortgezette behandeling of na stopzetting van de behandeling. In gecontroleerde onderzoeken waarbij patiënten gelijktijdig ezetimibe en een statine toegediend kregen, zijn opeenvolgende transaminaseverhogingen (≥ 3 × ULN) waargenomen. Bij het starten van de therapie moeten leverfunctietests worden uitgevoerd. De behandeling met Nustendi moet worden stopgezet als een toename van transaminasen van > 3 × ULN aanhoudt (zie rubriek 4.3 en 4.8).
Nierfunctiestoornis
Bij patiënten met een ernstige nierfunctiestoornis (gedefinieerd als eGFR < 30 ml/min/1,73 m2) en patiënten met ESRD die dialyse ondergaan, is er beperkte ervaring met bempedoïnezuur (zie rubriek 5.2). Extra monitoring van bijwerkingen kan bij deze patiënten gerechtvaardigd zijn wanneer Nustendi wordt toegediend.
Leverfunctiestoornis
Vanwege de onbekende effecten van de verhoogde blootstelling aan ezetimibe bij patiënten met een matige tot ernstige leverfunctiestoornis (Child-Pugh B en C) wordt Nustendi bij deze patiënten niet aanbevolen (zie rubriek 5.2).
Gelijktijdig gebruik van fibraten
In klinische onderzoeken en postmarketingmeldingen leidde gelijktijdige toediening van fibraten met bempedoïnezuur bij sommige patiënten tot verhoogde triglyceriden en verlaagd ‘high-density lipoprotein’-cholesterol (HDL-C). ‘High-density lipoprotein’-cholesterol en triglyceriden moeten worden gecontroleerd (zie rubriek 4.5).
Als cholelithiase wordt vermoed bij een patiënt die Nustendi en een fenofibraat inneemt, is een onderzoek van de galblaas geïndiceerd en moet deze behandeling worden gestaakt (zie rubriek 4.5 en 4.8).
De veiligheid en werkzaamheid van ezetimibe toegediend met fibraten zijn niet vastgesteld.
Ciclosporine
Voorzichtigheid is geboden bij het initiëren van Nustendi in het kader van ciclosporine. Bij patiënten die Nustendi en ciclosporine ontvangen, moeten de ciclosporineconcentraties worden gevolgd (zie rubriek 4.5).
Anticoagulantia
Als Nustendi aan warfarine, andere coumarine-anticoagulantia of fluindion wordt toegevoegd, moet de internationale genormaliseerde ratio (INR) op passende wijze worden gecontroleerd (zie rubriek 4.5).
Anticonceptiemaatregelen bij vrouwen die zwanger kunnen worden
Alvorens te beginnen met een behandeling bij vrouwen die zwanger kunnen worden, moet passend advies worden gegeven over effectieve anticonceptiemethoden, en moet worden begonnen met effectieve anticonceptie.
Patiënten die orale anticonceptiva op basis van oestrogeen gebruiken, moeten worden geïnformeerd dat deze mogelijk niet meer effectief zullen zijn vanwege diarree en/of braken. Patiënten moeten worden geadviseerd onmiddellijk contact op te nemen met hun arts en te stoppen met de behandeling als zij van plan zijn zwanger te worden of als zij zwanger worden (zie rubriek 4.6).
Patiënten met hoog risico op cardiovasculaire aandoeningen
Bewijs voor het gebruik van de vaste geneesmiddelcombinatie bempedoïnezuur en ezetimibe bij patiënten met hoog risico op cardiovasculaire aandoeningen is alleen beschikbaar voor het lipidenverlagend effect in afwezigheid van een schatting van de cardiovasculaire risicoverlaging voor ezetimibe bij patiënten met primaire preventie (zie rubriek 5.1).
Hulpstoffen
Nustendi bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactose malabsorptie, dienen dit geneesmiddel niet te gebruiken.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet van 180 mg/10 mg (dagelijkse dosis), dat wil zeggen dat het in wezen 'natriumvrij' is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen specifieke farmacokinetische onderzoeken naar interacties met Nustendi uitgevoerd. Geneesmiddelinteracties die zijn vastgesteld in onderzoeken met bempedoïnezuur of ezetimibe bepalen de interacties die zich kunnen voordoen met Nustendi.
Effecten van andere geneesmiddelen op afzonderlijke bestanddelen van Nustendi
Fibraten
In klinische onderzoeken en postmarketingmeldingen leidde gelijktijdige toediening van fibraten met bempedoïnezuur bij sommige patiënten tot verhoogde triglyceriden en verlaagd HDL-C. De omkeerbaarheid van zowel verhoogde triglyceriden als verlaagde HDL-C-waarden werd waargenomen wanneer de behandeling met ofwel bempedoïnezuur of fibraat werd stopgezet.
Wanneer bempedoïnezuur gelijktijdig met een fibraat wordt gebruikt, moeten triglyceriden en HDL-C-waarden na vier weken en daarna regelmatig worden gecontroleerd (zie rubriek 4.4).
Indien klinisch relevante verhoogde triglyceriden of verlaagde HDL-C-waarden worden gedetecteerd, moet de behandeling met ofwel bempedoïnezuur of fibraat worden stopgezet op basis van een klinisch oordeel. Triglyceriden en HDL-C-waarden moeten worden gecontroleerd tot de waarden weer zijn teruggekeerd tot de baseline.
Stijgingen van de incidentie van anemie en hyperurikemie zijn waargenomen bij patiënten die gelijktijdig bempedoïnezuur en fibraten gebruikten (zie rubriek 4.8).
Gelijktijdige toediening van een fenofibraat of gemfibrozil verhoogde de totale ezetimibeconcentraties matig (respectievelijk ongeveer 1,5 en 1,7 maal). Een fenofibraat kan de uitscheiding van cholesterol in de gal doen toenemen, wat leidt tot cholelithiase. In een preklinisch onderzoek bij honden verhoogde ezetimibe het cholesterolgehalte in de galblaasgal (zie rubriek 5.3). Een lithogeen risico dat samenhangt met het therapeutische gebruik van Nustendi valt niet uit te sluiten.
Als cholelithiase wordt vermoed bij een patiënt die Nustendi en een fenofibraat ontvangt, is een onderzoek van de galblaas geïndiceerd en moet een alternatieve lipidenverlagende behandeling worden overwogen (zie rubriek 4.4).
Ciclosporine
In een onderzoek met acht patiënten die een niertransplantatie hadden ondergaan met een creatinineklaring van > 50 ml/min met een stabiele dosis ciclosporine, resulteerde een enkelvoudige dosis ezetimibe van 10 mg in een 3,4-voudige verhoging (bereik: 2,3- tot 7,9-voudig) van de gemiddelde oppervlakte onder de curve (AUC) voor de totale ezetimibeconcentratie in vergelijking met een gezonde controlepopulatie die alleen ezetimibe ontving, uit een ander onderzoek (n=17). In een ander onderzoek vertoonde een niertransplantatiepatiënt met een ernstige nierfunctiestoornis die ciclosporine en verschillende andere geneesmiddelen ontving een 12 maal hogere blootstelling aan de totale ezetimibeconcentratie in vergelijking met de controlepersonen die op dat moment alleen ezetimibe ontvingen. In een cross-overonderzoek met twee periodes met twaalf gezonde proefpersonen leidde de dagelijkse toediening van 20 mg ezetimibe gedurende 8 dagen met een enkelvoudige dosis ciclosporine van 100 mg op dag 7 tot een gemiddelde stijging van 15% in de AUC van ciclosporine (bereik: daling van 10% tot stijging van 51%) ten opzichte van slechts één enkelvoudige dosis van 100 mg ciclosporine. Er is geen gecontroleerd onderzoek uitgevoerd naar het effect van gelijktijdig toegediende ezetimibe op de blootstelling aan ciclosporine bij niertransplantatiepatiënten. Voorzichtigheid is geboden bij het initiëren van Nustendi in het kader van ciclosporine. Bij patiënten die Nustendi en ciclosporine ontvangen, moeten de ciclosporineconcentraties worden gevolgd (zie rubriek 4.4).
Cholestyramine
Gelijktijdige toediening van cholestyramine verminderde de gemiddelde AUC van de totale ezetimibeconcentratie (ezetimibe plus ezetimibeglucuronide) met ongeveer 55%. De verlaging van de ‘low-density lipoprotein’-cholesterol (LDL-C) als gevolg van de toevoeging van Nustendi aan cholestyramine kan door deze interactie worden verminderd (zie rubriek 4.2).
Transportergemedieerde geneesmiddelinteracties
In onderzoeken naar de interactie met geneesmiddelen in vitro wordt gesuggereerd dat bempedoïnezuur, evenals de actieve metaboliet en de glucuronidevorm ervan, geen substraat zijn van algemeen gekarakteriseerde geneesmiddeltransporters, met uitzondering van bempedoïnezuurglucuronide, wat een OAT3-substraat is.
Probenecide
Probenecide, een remmer van glucuronideconjugatie, werd onderzocht om het potentiële effect van deze remmers op de farmacokinetiek van bempedoïnezuur te beoordelen. Toediening van 180 mg bempedoïnezuur met probenecide in steady-stateconcentratie resulteerde in een 1,7-voudige toename in de AUC van bempedoïnezuur en een 1,9-voudige toename in de AUC van de actieve metaboliet (ESP15228) van bempedoïnezuur. Deze verhogingen zijn niet klinisch relevant en hebben geen invloed op het doseringsadvies.
Effecten van afzonderlijke bestanddelen van Nustendi op andere geneesmiddelen
Statines
De farmacokinetische interacties tussen bempedoïnezuur 180 mg en simvastatine 40 mg, atorvastatine 80 mg, pravastatine 80 mg en rosuvastatine 40 mg zijn in klinisch onderzoek beoordeeld. Toediening van een enkelvoudige dosis simvastatine 40 mg met bempedoïnezuur 180 mg in steady-stateconcentratie leidde tot een toename van de simvastatinezuurblootstelling met een factor 2. Verhogingen van 1,4 tot 1,5 maal in de AUC van atorvastatine, pravastatine en rosuvastatine (toegediend in de vorm van een enkelvoudige dosis) en/of de belangrijkste metabolieten daarvan werden waargenomen bij de gelijktijdige toediening van bempedoïnezuur 180 mg. Er zijn hogere waarden waargenomen wanneer deze statines werden toegediend met een supratherapeutische dosis van 240 mg bempedoïnezuur (zie rubriek 4.4).
Er werden geen klinisch significante farmacokinetische interacties waargenomen wanneer ezetimibe tegelijk werd toegediend met atorvastatine, simvastatine, pravastatine, lovastatine, fluvastatine of rosuvastatine.
Transportergemedieerde geneesmiddelinteracties
Bempedoïnezuur en de glucuronide ervan zijn zwakke remmers van de organische aniontransporterende polypeptiden (OATP) 1B1 en 1B3 in klinisch relevante concentraties. De gelijktijdige toediening van Nustendi met geneesmiddelen die een substraat zijn van OATP1B1 of OATP1B3 (d.w.z. bosentan, fimasartan, asunaprevir, glecaprevir, grazoprevir, voxilaprevir en statines zoals atorvastatine, pravastatine, fluvastatine, pitavastatine, rosuvastatine en simvastatine [zie rubriek 4.4]) kunnen leiden tot hogere plasmaconcentraties van deze geneesmiddelen.
Bempedoïnezuur remt OAT2 in vitro, wat mogelijk het mechanisme is dat verantwoordelijk is voor kleine verhogingen in serumcreatinine- en urinezuurconcentraties (zie rubriek 4.8). Remming van OAT2 door bempedoïnezuur kan ook potentieel de plasmaconcentraties verhogen van geneesmiddelen die substraten van OAT2 zijn. Bempedoïnezuur kan ook een zwakke remmer zijn van OAT3 in klinisch relevante concentraties.
Anticoagulantia
Gelijktijdige toediening van ezetimibe (10 mg eenmaal daags) had geen significant effect op de biologische beschikbaarheid van warfarine en protrombine in een onderzoek met twaalf gezonde volwassen mannelijke proefpersonen. Er zijn echter postmarketingmeldingen gedaan van een toegenomen INR bij patiënten bij wie ezetimibe was toegevoegd aan warfarine of fluindion.
Als Nustendi wordt toegevoegd aan warfarine, andere coumarine-anticoagulantia of fluindion, moet de INR op passende wijze worden gecontroleerd (zie rubriek 4.4).
Andere onderzochte interacties
Bempedoïnezuur had geen invloed op de farmacokinetiek van orale anticonceptie met norethisteron/ethinylestradiol. In klinische interactiestudies had ezetimibe geen invloed op de farmacokinetiek van orale anticonceptie met ethinylestradiol en levonorgestrel. Bempedoïnezuur had geen invloed op de farmacokinetiek of farmacodynamiek van metformine.
In klinische interactiestudies had ezetimibe geen invloed op de farmacokinetiek van dapson, dextromethorfan, digoxine, glipizide, tolbutamide of midazolam, tijdens gelijktijdige toediening.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Nustendi is gecontra-indiceerd tijdens de zwangerschap (zie rubriek 4.3).
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van Nustendi bij zwangere vrouwen. Uit dieronderzoek met bempedoïnezuur is reproductietoxiciteit gebleken (zie rubriek 5.3).
Aangezien bempedoïnezuur de cholesterolsynthese vermindert en mogelijk ook de synthese van andere cholesterolderivaten die voor de normale foetale ontwikkeling nodig zijn, kan Nustendi schade aan de foetus veroorzaken wanneer het aan zwangere vrouwen wordt toegediend. Nustendi moet worden stopgezet vóór de conceptie of zodra de patiënt van plan is zwanger te worden of de zwangerschap is vastgesteld (zie rubriek 4.3).
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling (zie rubriek 4.4).
Borstvoeding
Bempedoïnezuur en ezetimibe en hun actieve metabolieten worden in zeer lage hoeveelheden in de moedermelk uitgescheiden (gemiddelde relatieve zuigelingendosis ongeveer 0,5% voor bempedoïnezuur en 0,04% voor ezetimibe). Daarom worden bij therapeutische doses van Nustendi geen effecten op met moedermelk gevoede pasgeborenen/zuigelingen verwacht (zie rubriek 5.2).
Het gebruik van Nustendi tijdens het geven van borstvoeding kan worden overwogen, waarbij het voordeel van het krijgen van borstvoeding voor het kind moet worden afgewogen tegen het voordeel van de behandeling voor de vrouw.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van Nustendi op de vruchtbaarheid bij mensen. Op basis van dieronderzoek wordt geen effect op de voortplanting of de vruchtbaarheid verwacht bij gebruik van Nustendi (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Nustendi heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bij het besturen van een voertuig of het bedienen van machines moet rekening worden gehouden met het feit dat er duizeligheid is gemeld met bempedoïnezuur en ezetimibe (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen van Nustendi waren hyperurikemie (4,7%) en constipatie (4,7%).
In placebogecontroleerde fase III-onderzoeken naar primaire hyperlipidemie met bempedoïnezuur stopten meer patiënten met de behandeling met bempedoïnezuur vergeleken met placebo als gevolg van spierspasmen (0,7% versus 0,3%), diarree (0,5% versus < 0,1%), pijn in de extremiteiten (0,4% versus 0) en nausea (0,3% versus 0,2%), hoewel de verschillen tussen bempedoïnezuur en placebo niet significant waren.
Ernstige bijwerkingen die gemeld zijn bij ezetimibe waren myopathie, rabdomyolyse, hepatitis, overgevoeligheid, anafylaxie, angio-oedeem, erythema multiforme, cholelithiase, cholecystitis, pancreatitis en trombocytopenie.
Tabel met de lijst van bijwerkingen
De bijwerkingen die met Nustendi zijn gemeld, worden weergegeven volgens systeem/orgaanklasse en frequentie in tabel 1. Eventuele extra bijwerkingen die zijn gemeld met bempedoïnezuur (en die gebaseerd zijn op de incidentiecijfers van de fase III-onderzoeken naar primaire hyperlipidemie en de voor blootstelling gecorrigeerde incidentiecijfers van het onderzoek CLEAR Outcomes), of ezetimibe zijn ook weergegeven om een uitgebreider bijwerkingenprofiel voor Nustendi te kunnen bieden.
De frequenties worden gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1: Bijwerkingen (klinische studies en postmarketingervaring)
| Systeem/orgaanklasse (SOC) | Bijwerkingen | Frequentiecategorieën |
| Bijwerkingen met Nustendi | ||
Bloed- en lymfestelselaandoeningen | Anemiea Verlaagd hemoglobine | Vaak |
Voedings- en stofwisselingsstoornissen | Hyperurikemiea,b | Vaak |
| Verminderde eetlust | Vaak | |
| Zenuwstelselaandoeningen | Duizeligheid Hoofdpijn | Vaak |
| Bloedvataandoeningen | Hypertensie | Vaak |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoesten | Vaak |
| Maagdarmstelselaandoeningen | Constipatie Diarree Abdominale pijn Nausea Droge mond Flatulentie Gastritis | Vaak |
| Lever- en galaandoeningen | Leverfunctietest verhoogdc | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Rugpijn Spierspasmen Myalgie Pijn in de extremiteiten Artralgie | Vaak |
| Nier- en urinewegaandoeningen | Bloed creatinine verhoogd | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid Asthenie | Vaak |
| Systeem/orgaanklasse (SOC) | Bijwerkingen | Frequentiecategorieën |
| Extra bijwerkingen met bempedoïnezuur | ||
Voedings- en stofwisselingsstoornissen | Jicht | Vaak |
| Gewicht verlaagde | Soms | |
| Lever- en galaandoeningen | Aspartaataminotransferase verhoogd | Vaak |
| Alanineaminotransferase verhoogd | Soms | |
| Nier- en urinewegaandoeningen | Glomerulaire filtratiesnelheid verlaagd | Vaak |
| Bloedureum verhoogd | Soms | |
| Extra bijwerkingen met ezetimibe | ||
Bloed- en lymfestelselaandoeningen | Trombocytopenie | Niet bekend |
| Immuunsysteemaandoeningen | Overgevoeligheid, met inbegrip van rash, urticaria, anafylaxie en angio-oedeem | Niet bekend |
| Psychische stoornissen | Depressie | Niet bekend |
| Zenuwstelselaandoeningen | Paresthesied | Niet bekend |
| Bloedvataandoeningen | Opvlieger | Soms |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Dyspneu | Niet bekend |
| Maagdarmstelselaandoeningen | Dyspepsie Gastro-oesofageale refluxziekte | Soms |
| Pancreatitis | Niet bekend | |
| Lever- en galaandoeningen | Aspartaataminotransferase verhoogd Alanineaminotransferase verhoogd Gammaglutamyltransferase verhoogd | Soms |
Hepatitis Cholelithiase Cholecystitis | Niet bekend | |
Huid- en onderhuidaandoeningen | Pruritusd | Soms |
| Erythema multiforme | Niet bekend | |
| Skeletspierstelsel- en bindweefselaandoeningen | Bloed creatinefosfokinase verhoogd | Vaak |
Nekpijn Spierzwakted | Soms | |
| Myopathie/rabdomyolyse | Niet bekend | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pijn op de borst Pijn Perifeer oedeemd | Soms |
a. Zie rubriek 4.5.
b. Hyperurikemie omvat hyperurikemie en een verhoging van het urinezuur in het bloed
c. Leverfunctietest verhoogd omvat leverfunctietest verhoogd en leverfunctietest abnormaal d. Bijwerkingen met ezetimibe toegediend met een statine
e. (Onderzoek CLEAR Outcomes) Gewichtsafname werd alleen waargenomen bij patiënten met een body mass index
(BMI) bij baseline ≥ 30 kg/m2, met een gemiddelde afname van het lichaamsgewicht van -2,28 kg gemeten in maand 36. De gemiddelde afname van het lichaamsgewicht was ≤ 0,5 kg bij patiënten met een baseline-BMI van 25 tot < 30 kg/m2. Bempedoïnezuur ging niet gepaard met een gemiddelde verandering in lichaamsgewicht bij patiënten met een baseline-BMI < 25 kg/m2
Beschrijving van geselecteerde bijwerkingen
Verhoogde concentratie urinezuur in het serum
Nustendi verhoogt het urinezuur in het serum, mogelijk als gevolg van remming van OAT2 in de niertubuli door bempedoïnezuur (zie rubriek 4.5). Een gemiddelde toename van 35,7 micromol/l (0,6 mg/dl) in urinezuur ten opzichte van baseline werd waargenomen met Nustendi in week 12. De verhogingen in serumurinezuur traden gewoonlijk binnen de eerste 4 weken van de behandeling op en keerden na stopzetting van de behandeling weer terug naar baseline. Er waren geen meldingen van jicht met Nustendi. In de fase III-onderzoeken naar primaire hyperlipidemie met bempedoïnezuur werd jicht gemeld bij 1,4% van de patiënten die werden behandeld met bempedoïnezuur en bij 0,4% van de patiënten die met placebo werden behandeld. In het onderzoek CLEAR Outcomes werd in maand 3 een gemiddelde toename van 47,6 micromol/l (0,8 mg/dl) in urinezuur waargenomen ten opzichte van baseline bij patiënten behandeld met bempedoïnezuur, en jicht werd ook vaker gemeld bij patiënten behandeld met bempedoïnezuur (3,1%) dan bij patiënten behandeld met placebo (2,1%). In beide behandelingsgroepen was de kans groter dat de patiënten die jicht meldden een medische voorgeschiedenis van jicht en/of een urinezuurgehalte boven de ULN bij baseline hadden (zie rubriek 4.4). Bij patiënten die gelijktijdig werden behandeld met bempedoïnezuur en een fibraat, werd een stijging van de incidentie van hyperurikemie waargenomen. In het onderzoek CLEAR Outcomes werd hyperurikemie vaker gemeld bij patiënten behandeld met bempedoïnezuur die bij baseline een fibraat gebruikten (19,5%) dan bij patiënten die geen fibraat gebruikten (10,4%); zie rubriek 4.5. Er was geen stijging van de incidentie van jicht bij patiënten behandeld met bempedoïnezuur die bij baseline een fibraat gebruikten (1,1%) vergeleken met patiënten die geen fibraat gebruikten (3,2%).
Effecten op serumcreatinine en bloedureumstikstof
Nustendi verhoogt het serumcreatinine en bloedureumstikstof (BUN). Een gemiddelde toename van 1,8 micromol/l (0,02 mg/dl) in serumcreatinine en een gemiddelde toename van 1,0 mmol/l (2,7 mg/dl) in BUN ten opzichte van baseline werden waargenomen met Nustendi in week 12. De verhogingen in serumcreatinine en BUN vonden gewoonlijk plaats in de eerste 4 weken van de behandeling, bleven stabiel en keerden na stopzetting van de behandeling weer terug naar baseline. Vergelijkbare gemiddelde toenames in serumcreatinine (5,8 micromol/l (0,066 mg/dl)) en in BUN (0,82 mmol/l (2,3 mg/dl)) werden waargenomen met bempedoïnezuur in het onderzoek CLEAR Outcomes.
De waargenomen verhogingen in serumcreatinine kunnen in verband worden gebracht met de door bempedoïnezuur veroorzaakte remming van de OAT2-afhankelijke creatininesecretie in de niertubuli (zie rubriek 4.5), een interactie tussen het geneesmiddel en een endogeen substraat, wat niet lijkt te wijzen op een verslechtering van de nierfunctie. Dit effect moet in aanmerking worden genomen bij het interpreteren van veranderingen in de geschatte creatinineklaring bij patiënten die behandeld worden met Nustendi, met name bij patiënten met medische aandoeningen of die geneesmiddelen ontvangen waarvoor controle van de geschatte creatinineklaring vereist is.
Verhoogde leverenzymwaarden
Bij 2,4% van de patiënten die met Nustendi werden behandeld, werden levertransaminase (ASAT en/of ALAT)-verhogingen van ≥ 3 × ULN gemeld in vergelijking met geen patiënten die placebo kregen. In vier fase III-onderzoeken naar primaire hyperlipidemie met bempedoïnezuur was de incidentie van verhogingen (≥ 3 × ULN) in levertransaminasespiegels (ASAT en/of ALAT) 0,7% voor patiënten die werden behandeld met bempedoïnezuur en 0,3% voor placebo. In gecontroleerde klinische combinatieonderzoeken met ezetimibe dat gelijktijdig met een statine werd geïnitieerd, was de incidentie van opeenvolgende verhogingen (≥ 3 × ULN) in levertransaminasespiegels 1,3% voor patiënten die met ezetimibe toegediend met statines werden behandeld, en 0,4% voor patiënten die alleen met statines werden behandeld. In het onderzoek CLEAR Outcomes kwam de incidentie van verhogingen > 3 × ULN in levertransaminasewaarden vaker voor bij patiënten behandeld met bempedoïnezuur (1,6%) dan bij patiënten behandeld met placebo (1,0%). De verhoogde transaminasewaarden met bempedoïnezuur of ezetimibe hielden geen verband met andere aanwijzingen voor leverfunctiestoornis (zie rubriek 4.4).
Verlaagde hemoglobineconcentratie
In de fase III-onderzoeken naar primaire hyperlipidemie met bempedoïnezuur werd een daling van de hemoglobineconcentratie ten opzichte van baseline van ≥ 20 g/l en < ondergrens van normaal (LLN) waargenomen bij 4,6% van de patiënten in de bempedoïnezuurgroep, vergeleken met 1,9% van de patiënten die placebo kregen toegediend. Dalingen in de hemoglobineconcentratie van meer dan 50 g/l en < LLN werden in vergelijkbare percentages gemeld in de bempedoïnezuur- en placebogroepen (respectievelijk 0,2% versus 0,2%). De dalingen in de hemoglobineconcentratie traden gewoonlijk op in de eerste 4 weken van de behandeling en keerden na stopzetting van de behandeling weer terug naar baseline. Van de patiënten met normale hemoglobinewaarden bij baseline kreeg 1,4% in de bempedoïnezuurgroep en 0,4% in de placebogroep hemoglobinewaarden lager dan LLN tijdens de behandeling. In de fase III-onderzoeken naar primaire hyperlipidemie werd bij 2,5% van de met bempedoïnezuur behandelde patiënten en 1,6% van de met placebo behandelde patiënten anemie gemeld. In het onderzoek CLEAR Outcomes werden vergelijkbare dalingen van de hemoglobineconcentratie waargenomen en werd anemie ook vaker gemeld bij patiënten behandeld met bempedoïnezuur (4,7%) ten opzichte van patiënten behandeld met placebo (3,9%). Bij patiënten die gelijktijdig werden behandeld met bempedoïnezuur en een fibraat, werd een stijging van de incidentie van anemie waargenomen. In het onderzoek CLEAR Outcomes werd anemie vaker gemeld bij patiënten behandeld met bempedoïnezuur die bij baseline een fibraat gebruikten (9,6%) dan bij patiënten die geen fibraat gebruikten (4,5%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Bij overdosering moet de patiënt symptomatisch worden behandeld en moeten de nodige ondersteunende maatregelen worden genomen.
Bempedoïnezuur
Doses tot 240 mg/dag (1,3 maal de goedgekeurde aanbevolen dosis) zijn toegediend in klinische onderzoeken zonder aanwijzingen voor dosisbeperkende toxiciteit. Er werden geen bijwerkingen waargenomen in dieronderzoek bij blootstellingen tot 14 maal hoger dan die bij patiënten die eenmaal daags werden behandeld met bempedoïnezuur 180 mg.
Ezetimibe
In klinische onderzoeken leidde toediening van ezetimibe 50 mg/dag aan 15 gezonde proefpersonen gedurende maximaal 14 dagen, of 40 mg/dag aan 18 patiënten met primaire hypercholesterolemie gedurende maximaal 56 dagen, niet tot een toename van het aantal bijwerkingen. Bij dieren werd geen toxiciteit waargenomen na enkelvoudige orale doses van 5.000 mg/kg ezetimibe bij ratten en muizen en 3.000 mg/kg bij honden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: lipidemodificerende middelen, combinaties van verschillende lipidemodificerende middelen, ATC code: C10BA10
Werkingsmechanisme
Nustendi bevat bempedoïnezuur en ezetimibe, twee LDL-C-verlagende verbindingen met complementaire werkingsmechanismen. Het zorgt voor een verlaging van verhoogde LDL-C door middel van een dubbele remming, namelijk van de cholesterolsynthese in de lever en de cholesterolopname in de darm.
Bempedoïnezuur
Bempedoïnezuur is een adenosinetrifosfaat-citraatlyase (ACL)-remmer die LDL-C verlaagt door remming van de cholesterolsynthese in de lever. ACL is een enzym dat zich vóór 3-hydroxy-3-methylglutaryl-co-enzym A (HMG-CoA)-reductase bevindt in de route voor de biosynthese van cholesterol. Bempedoïnezuur vereist de activering van het co-enzym A (CoA) via ‘very long-chain’-acyl-CoA-synthetase 1 (ACSVL1) tot ETC-1002-CoA. ACSVL1 wordt voornamelijk tot expressie gebracht in de lever en niet in de skeletspieren. Remming van ACL door ETC-1002-CoA leidt tot vermindering van de cholesterolsynthese in de lever en verlaagt LDL-C in het bloed door de 'upregulatie' van LDL-receptoren. Bovendien leidt remming van ACL door ETC-1002-CoA tot gelijktijdige onderdrukking van de biosynthese van vetzuren in de lever.
Ezetimibe
Ezetimibe verlaagt het cholesterolgehalte in het bloed door de opname van cholesterol door de dunne darm te remmen. Het moleculaire doelwit van ezetimibe is de steroltransporter Niemann-Pick C1-Like 1 (NPC1L1), die betrokken is bij de opname van cholesterol en fytosterolen in de darm. Ezetimibe lokaliseert zich aan de borstelzoom van de dunne darm en remt de absorptie van cholesterol, wat leidt tot een afname van de levering van darmcholesterol aan de lever.
Farmacodynamische effecten
Toediening van bempedoïnezuur en ezetimibe alleen en in combinatie met andere lipidemodificerende geneesmiddelen vermindert LDL-C, ‘non-high-density lipoprotein’-cholesterol (non-HDL-C), apolipoproteïne B (apo-B) en totaal cholesterol (TC) bij patiënten met hypercholesterolemie of gemengde dyslipidemie. Bempedoïnezuur vermindert C-reactief proteïne (CRP) bij patiënten met hyperlipidemie.
Omdat patiënten met diabetes een verhoogd risico op atherosclerotische cardiovasculaire aandoeningen lopen, werden in de klinische onderzoeken met bempedoïnezuur patiënten met diabetes mellitus opgenomen. Van de subgroep patiënten met diabetes werden lagere hemoglobine A1c-spiegels (HbA1c-spiegels) waargenomen in vergelijking met placebo (gemiddeld 0,2%). Bij patiënten zonder diabetes werd geen verschil in HbA1c waargenomen tussen bempedoïnezuur en placebo en waren er geen verschillen in de percentages van hypoglykemie.
Elektrofysiologie van het hart
Voor bempedoïnezuur is een QT-onderzoek uitgevoerd. Bij een dosis van 240 mg (1,3 maal de goedgekeurde aanbevolen dosis) verlengt bempedoïnezuur het QT-interval niet zodanig dat het klinisch relevant is.
Het effect van ezetimibe of de combinatie bempedoïnezuur/ezetimibe op het QT-interval is niet geëvalueerd.
Klinische werkzaamheid en veiligheid
Ezetimibe 10 mg blijkt de frequentie van cardiovasculaire voorvallen te verminderen.
Klinische werkzaamheid en veiligheid bij primaire hypercholesterolemie en gemengde dyslipidemie De werkzaamheid van Nustendi werd beoordeeld in een gevoeligheidsanalyse van 301 patiënten die in CLEAR Combo (onderzoek 1002-053) werden behandeld. Deze analyse sloot alle gegevens uit van 3 locaties (81 patiënten) als gevolg van de systematische niet-naleving door de patiënten van alle vier de behandelingen. Het onderzoek was een multicenter, gerandomiseerd, dubbelblind onderzoek met 4 parallelle groepen van 12 weken bij patiënten met een hoog cardiovasculair risico en hyperlipidemie. De patiënten werden gerandomiseerd in een verhouding van 2:2:2:1 naar ofwel Nustendi oraal in een dosis van 180 mg/10 mg per dag (n=86), bempedoïnezuur 180 mg per dag (n=88), ezetimibe 10 mg per dag (n=86) of placebo eenmaal per dag (n=41) als aanvulling op een maximaal getolereerde statinebehandeling. De maximaal getolereerde statinebehandeling kon ook een niet-dagelijkse dosering statine, of geen statine omvatten. De patiënten werden gestratificeerd aan de hand van cardiovasculair risico en statine-intensiteit bij baseline. Patiënten die simvastatine 40 mg/dag of meer gebruikten, werden uitgesloten van het onderzoek.
De demografische kenmerken en de ziektekenmerken bij baseline werden gelijkmatig verdeeld over de behandelgroepen. Over het algemeen was de gemiddelde leeftijd bij aanvang 64 jaar (spreiding: 30 tot en met 87 jaar), 50% was ≥ 65 jaar, 50% was een vrouw, 81% was blank, 17% was donker getint, 1% was Aziatisch en 1% was overig. Op het moment van randomisatie ontving 61% van de patiënten op bempedoïnezuur/ezetimibe, 69% van de patiënten op bempedoïnezuur, 63% van de patiënten op ezetimibe en 66% van de patiënten op placebo een statinebehandeling; 36% van de patiënten op bempedoïnezuur/ezetimibe, 35% van de patiënten op bempedoïnezuur, 29% van de patiënten op ezetimibe en 41% van de patiënten op placebo ontvingen een statinebehandeling met hoge intensiteit. De gemiddelde uitgangswaarde voor LDL-C was 3,9 mmol/l (149,7 mg/dl ). De meeste patiënten (94%) hebben het onderzoek voltooid.
Nustendi verminderde het LDL-C significant ten opzichte van baseline tot week 12 in vergelijking met placebo (-38,0%; 95%-BI: -46,5%; -29,6%; p < 0,001). De maximale LDL-C-verlagende effecten werden al in week 4 waargenomen en de werkzaamheid werd tijdens het gehele onderzoek gehandhaafd. Nustendi verminderde ook de non-HDL-C, apo-B en TC significant (zie tabel 2).
Tabel 2: Behandelingseffecten van Nustendi op lipidenparameters bij patiënten met een hoog cardiovasculair risico en hyperlipidemie op achtergrondstatinekuren (gemiddelde verandering in % ten opzichte van baseline in week 12)
Nustendi 180 mg/10 mg n=86 | Bempedoïnezuur 180 mg n=88 | Ezetimibe 10 mg n=86 | Placebo n=41 | |
| LDL-C, n | 86 | 88 | 86 | 41 |
| Gemiddelde LS (SE) | -36,2 (2,6) | -17,2 (2,5) | -23,2 (2,2) | 1,8 (3,5) |
| non-HDL-C, n | 86 | 88 | 86 | 41 |
| Gemiddelde LS (SE) | -31,9 (2,2) | -14,1 (2,2) | -19,9 (2,1) | 1,8 (3,3) |
| apo-B, n | 82 | 85 | 84 | 38 |
| Gemiddelde LS (SE) | -24,6 (2,4) | -11,8 (2,2) | -15,3 (2,0) | 5,5 (3,0) |
| TC, n | 86 | 88 | 86 | 41 |
| Gemiddelde LS (SE) | -26,4 (1,9) | -12,1 (1,8) | -16,0 (1,6) | 0,7 (2,5) |
apo-B=apolipoproteïne B; SE=standaardfout; HDL-C=cholesterol met hoge dichtheid, LDL-C=cholesterol met lage dichtheid; LS=kleinste kwadraten; TC=totaal cholesterol.
Achtergrondstatine: atorvastatine, lovastatine, pitavastatine, pravastatine, rosuvastatine, simvastatine.
Toediening van bempedoïnezuur bij achtergrondezetimibetherapie
CLEAR Tranquility (onderzoek 1002-048) was een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd, 12 weken durend fase III-onderzoek naar primaire hyperlipidemie ter beoordeling van de werkzaamheid van bempedoïnezuur versus placebo bij het verlagen van LDL-C wanneer het aan ezetimibe werd toegevoegd bij patiënten met een verhoogde LDL-C die een voorgeschiedenis van statine-intolerantie hadden en niet meer konden verdragen dan de laagste goedgekeurde aanvangsdosis van een statine. In het onderzoek werden 269 patiënten opgenomen die gerandomiseerd werden in een verhouding van 2:1 naar ofwel bempedoïnezuur (n=181) ofwel placebo (n=88) als aanvulling op ezetimibe 10 mg per dag gedurende 12 weken.
Over het geheel genomen was de gemiddelde leeftijd bij aanvang 64 jaar (spreiding: 30 tot 86 jaar), 55% was ≥ 65 jaar, 61% was een vrouw, 89% was blank, 8% was donker getint, 2% was Aziatisch en 1% was overig. De gemiddelde uitgangswaarde voor LDL-C was 3,3 mmol/l (127,6 mg/dl). Op het moment van de randomisatie ontving 33% van de patiënten die bempedoïnezuur kregen versus 28% van de patiënten die placebo kregen een statinetherapie in een dosis die lager dan of gelijk was aan de laagste goedgekeurde dosis. De toediening van bempedoïnezuur aan patiënten op achtergrondezetimibetherapie verminderde het LDL-C significant van baseline tot week 12 in vergelijking met placebo en ezetimibe (p < 0,001). De toediening van bempedoïnezuur met achtergrondezetimibetherapie verminderde ook de non-HDL-C, apo-B en TC significant (zie tabel 3).
Tabel 3: Behandeleffecten van bempedoïnezuur in vergelijking met placebo bij statine-intolerante patiënten op achtergrondezetimibetherapie (gemiddelde procentuele verandering ten opzichte van baseline in week 12)
CLEAR Tranquility (onderzoek 1002-048) (N=269) | ||
Bempedoïnezuur 180 mg + achtergrondezetimibe 10 mg n=181 | Placebo + achtergrondezetimibe 10 mg n=88 | |
| LDL-Ca, n | 175 | 82 |
| Gemiddelde LS | -23,5 | 5,0 |
| non-HDL-Ca, n | 175 | 82 |
| Gemiddelde LS | -18,4 | 5,2 |
| apo-Ba, n | 180 | 86 |
| Gemiddelde LS | -14,6 | 4,7 |
| TCa, n | 176 | 82 |
| Gemiddelde LS | -15,1 | 2,9 |
apo-B=apolipoproteïne B; HDL-C=cholesterol met hoge dichtheid, LDL-C=cholesterol met lage dichtheid; LS=kleinste kwadraten; TC=totaal cholesterol.
Achtergrondstatine: atorvastatine, simvastatine, rosuvastatine, pravastatine, lovastatine
a. De procentuele verandering ten opzichte van de uitgangswaarde werd geanalyseerd met behulp van een covariantieanalyse (ANCOVA), met behandeling en randomisatiestrata als factoren en lipidenparameter bij baseline als covariabele.
Klinische werkzaamheid en veiligheid bij preventie van cardiovasculaire voorvallen CLEAR Outcomes (onderzoek 1002-043) was een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd, event-driven (voorvalgestuurd) onderzoek bij 13.970 volwassen patiënten met een vastgestelde atherosclerotische cardiovasculaire aandoening (CVD, cardiovascular disease) (70%), of met een hoog risico op een atherosclerotische CVD (30%). Patiënten met vastgestelde CVD hadden een gedocumenteerde voorgeschiedenis van coronaire hartziekte, symptomatisch perifeer arterieel vaatlijden en/of cerebrovasculaire atherosclerotische ziekte. Patiënten zonder vastgestelde CVD werden beschouwd als patiënten met een hoog risico op CVD als ze voldeden aan ten minste één van de volgende criteria: (1) diabetes mellitus (type 1 of type 2) bij vrouwen ouder dan 65 jaar of bij mannen ouder dan 60 jaar, of (2) een Reynolds-risicoscore > 30% of een SCORE-risicoscore > 7,5% gedurende 10 jaar, of (3) een coronaire arteriële calciumscore > 400 Agatston-eenheden op enig moment in het verleden. Patiënten werden gerandomiseerd in een verhouding van 1:1 naar ofwel bempedoïnezuur 180 mg per dag (n = 6.992) ofwel placebo (n = 6.978), alleen of als aanvulling op andere lipidenverlagende achtergrondtherapieën die mogelijk een zeer lage dosering statinen bevatten. In totaal werd meer dan 95% van de patiënten opgevolgd tot het einde van het onderzoek of tot overlijden, en minder dan 1% ging verloren voor opvolging. De mediane duur van de opvolging was 3,4 jaar.
Bij baseline was de gemiddelde leeftijd 65,5 jaar; 48% was een vrouw, 91% was blank. Geselecteerde aanvullende kenmerken bij baseline waren onder andere hypertensie (85%), diabetes mellitus (46%), pre-diabetes mellitus (42%), roken (22%), eGFR < 60 ml/min per 1,73 m2 (21%), en een gemiddelde body mass index van 29,9 kg/m2. Het gemiddelde LDL-C bij baseline was 3,6 mmol/l (139 mg/dl). Bij baseline gebruikte 41% van de patiënten ten minste één lipidemodificerende therapie waaronder ezetimibe (12%) en een zeer lage dosering statine (23%).
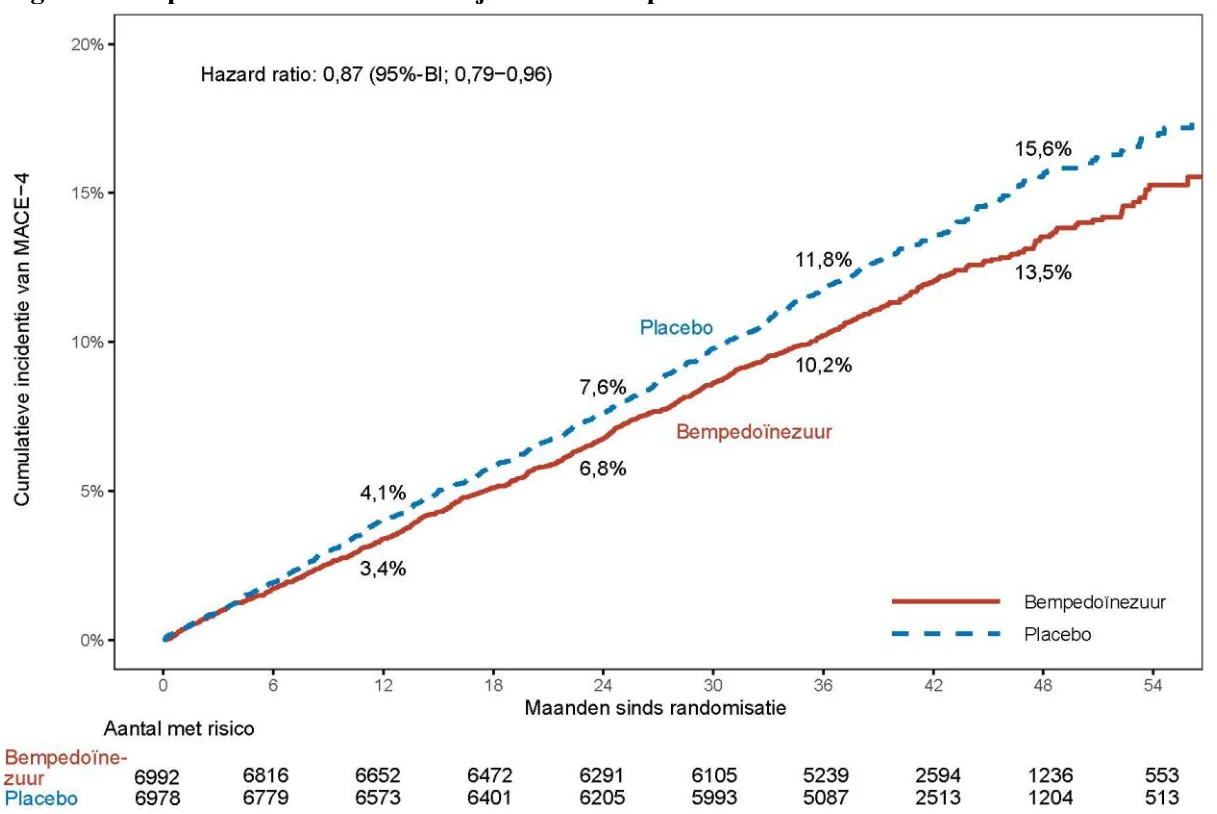
Bempedoïnezuur zorgde voor een significante verlaging van het risico op het primaire samengestelde eindpunt van ernstige cardiovasculaire bijwerkingen (major adverse cardiovascular event, MACE-4) bestaande uit cardiovasculair overlijden, niet-fataal myocardinfarct, niet-fatale beroerte of coronaire revascularisatie, met 13% ten opzichte van placebo (hazardratio: 0,87; 95%-BI: 0,79; 0,96; p = 0,0037) en het risico op het samengestelde secundaire MACE-3-eindpunt (cardiovasculair overlijden, niet-fataal myocardinfarct of niet-fatale beroerte) was significant verminderd met 15% ten opzichte van placebo (hazardratio: 0,85; 95%-BI: 0,76; 0,96; p = 0,0058). Het resultaat voor het primaire samengestelde eindpunt was over het algemeen consistent voor alle vooraf bepaalde subgroepen (onder andere leeftijd, ras, etnische achtergrond, geslacht, LDL-C-categorie, gebruik van statine, gebruik van ezetimibe en diabetes bij baseline). De puntschatting voor de hazardratio voor MACE-4 was 0,94 (95%-BI: 0,74; 1,20) in de subgroep van patiënten die bij baseline ezetimibe gebruikten. Voor de beperkte subgroep van patiënten die ezetimibe gebruikten bij baseline en een hoog cardiovasculair risico hadden (n = 335), was de verlaging van het LDL-C -26,7% (95%-BI: -30,9%; -22,4%), maar de verlaging van het cardiovasculair risico kon niet worden geschat.
De impact van bempedoïnezuur op de individuele componenten van het primaire eindpunt bestond onder andere uit een vermindering van 27% van het risico op niet-fataal myocardinfarct en een vermindering van 19% van het risico op coronaire revascularisatie ten opzichte van placebo. Er was geen statistisch significant verschil in de vermindering van niet-fatale beroerte en het risico op cardiovasculair overlijden ten opzichte van placebo. De resultaten van de primaire en belangrijkste secundaire werkzaamheidseindpunten worden weergegeven in tabel 4. De schattingen op basis van de Kaplan-Meier-curve van de cumulatieve incidentie van het primaire MACE-4-eindpunt en het secundaire MACE-3-eindpunt worden getoond in figuur 1 en 2 hieronder. De cumulatieve incidentie van het primaire MACE-4-eindpunt verschilt vanaf maand 6.
Verder was het verschil tussen bempedoïnezuur en placebo in gemiddelde procentuele verandering in LDL-C van baseline tot maand 6, -20% (95%-BI: -21%, -19%).
Tabel 4: Effect van bempedoïnezuur op ernstige cardiovasculaire voorvallen
| Eindpunt | Bempedoïne- zuur N=6.992 | Placebo N=6.978 | Bempedoïne-zuur vs. placebo |
| n (%) | n (%) | Hazardratioa (95%-BI) p-waardeb | |
| Primair samengesteld eindpunt | |||
| Cardiovasculair overlijden, niet-fataal myocard-infarct, niet-fatale beroerte, coronaire revascularisatie (MACE-4) | 819 (11,7) | 927 (13,3) | 0,87 (0,79; 0,96) 0,0037 |
| Componenten van primair eindpunt | |||
| Niet-fataal myocardinfarct | 236 (3,4) | 317 (4,5) | 0,73 (0,62; 0,87) |
| Coronaire revascularisatie | 435 (6,2) | 529 (7,6) | 0,81 (0,72; 0,92) |
| Niet-fatale beroerte | 119 (1,7) | 144 (2,1) | 0,82 (0,64; 1,05) |
| Cardiovasculair overlijden | 269 (3,8) | 257 (3,7) | 1,04 (0,88; 1,24) |
| Belangrijkste secundaire eindpunten | |||
| Cardiovasculair overlijden, niet-fataal myocard-infarct, niet-fatale beroerte (MACE-3) | 575 (8,2) | 663 (9,5) | 0,85 (0,76; 0,96) 0,0058 |
| Fataal en niet-fataal myocardinfarct | 261 (3,7) | 334 (4,8) | 0,77 (0,66; 0,91) 0,0016 |
| Coronaire revascularisatie | 435 (6,2) | 529 (7,6) | 0,81 (0,72; 0,92) 0,0013 |
| Fatale en niet-fatale beroerte | 135 (1,9) | 158 (2,3) | 0,85 (0,67; 1,07) NS |
BI = betrouwbaarheidsinterval; MACE = major adverse cardiovascular event (ernstige cardiovasculaire bijwerking); NS = niet-significant
a. Hazardratio en overeenkomstige 95%-BI werden gebaseerd op een Cox proportional hazard-model met behandeling als verklarende variabele.
b. p-waarde werd gebaseerd op een logrank-toets.
Opmerking: deze tabel toont ook de tijd tot het eerste optreden van elk van de componenten van MACE; patiënten kunnen in meer dan 1 categorie voorkomen.
Figuur 1: Kaplan-Meier-curve voor tijd tot eerste optreden van MACE-4
MACE = major adverse cardiovascular event (ernstige cardiovasculaire bijwerking)
Opmerking: MACE-4 gedefinieerd als het samengesteld eindpunt van cardiovasculair overlijden, niet-fataal myocardinfarct, niet-fatale beroerte of coronaire revascularisatie.
Figuur 2: Kaplan-Meier-curve voor tijd tot eerste optreden van MACE-3
MACE = major adverse cardiovascular event (ernstige cardiovasculaire bijwerking)
Opmerking: MACE-3 gedefinieerd als het samengesteld eindpunt van cardiovasculair overlijden, niet-fataal myocardinfarct of niet-fatale beroerte.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Nustendi in alle subgroepen van pediatrische patiënten voor de behandeling van een verhoogd cholesterol (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Nustendi
De biologische beschikbaarheid van bempedoïnezuur-/ezetimibe-tabletten was vergelijkbaar met die van de afzonderlijke tabletten, die samen werden toegediend. De waarden voor de maximale serumconcentratie (Cmax) voor bempedoïnezuur en de actieve metaboliet ervan (ESP15228) waren vergelijkbaar tussen de formuleringen, maar de Cmax-waarden van ezetimibe en ezetimibeglucuronide waren respectievelijk ongeveer 13% en 22% lager voor bempedoïnezuur/ezetimibe in vergelijking met de afzonderlijke tabletten die samen werden toegediend. Gezien een vergelijkbare totale mate van ezetimibe- en ezetimibeglucuronideblootstelling (gemeten met behulp van de AUC) is een 22% lagere Cmax waarschijnlijk niet klinisch significant.
Er werd geen klinisch significante farmacokinetische interactie waargenomen wanneer ezetimibe tegelijk werd toegediend met bempedoïnezuur. De AUC en Cmax van de totale ezetimibeconcentratie (ezetimibe en de glucuronidevorm ervan) en van ezetimibeglucuronide namen met een factor van respectievelijk ongeveer 1,6 en 1,8 toe wanneer een enkelvoudige dosis ezetimibe werd ingenomen met bempedoïnezuur in steady-stateconcentratie. Deze toename is waarschijnlijk het gevolg van de remming van OATP1B1 door bempedoïnezuur, wat resulteert in een verminderde opname in de lever en vervolgens een verminderde eliminatie van ezetimibeglucuronide. De toename van de AUC en Cmax voor ezetimibe bedroeg minder dan 20%. 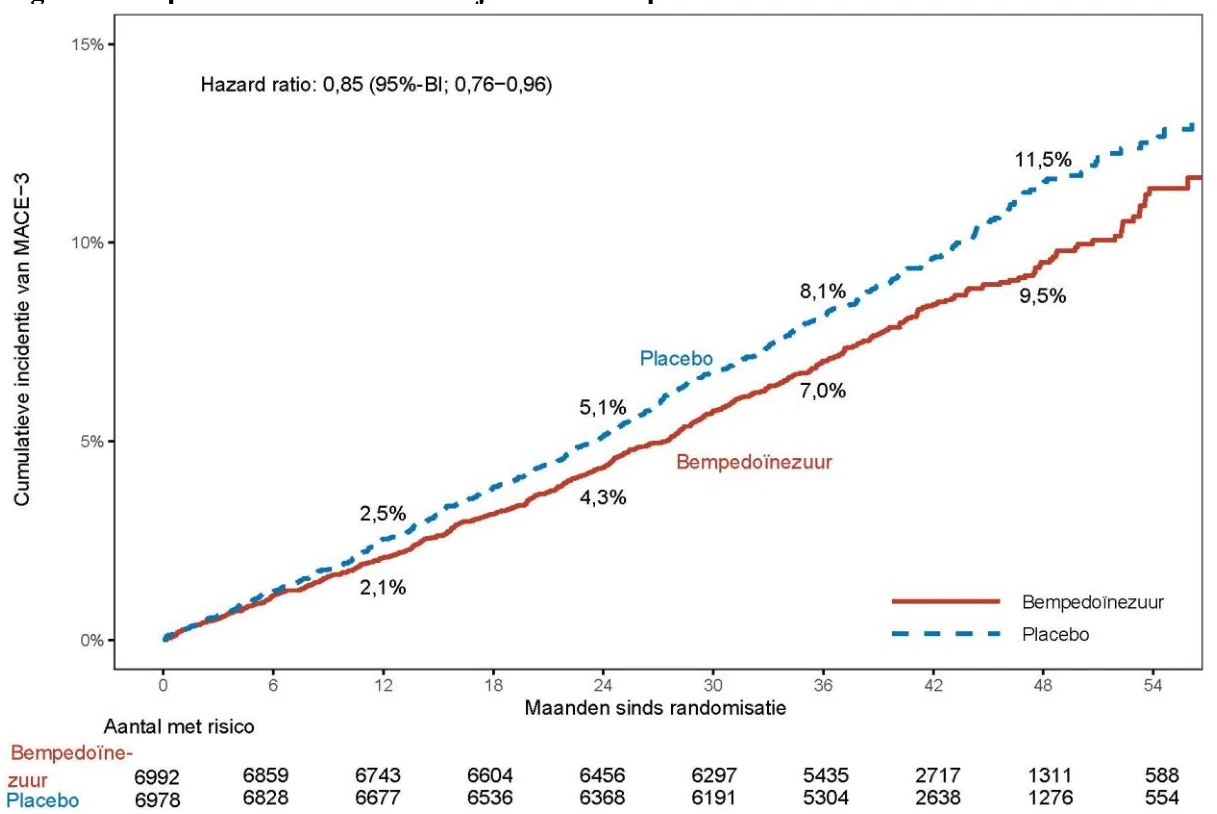
Bempedoïnezuur
Farmacokinetische gegevens wijzen erop dat bempedoïnezuur geabsorbeerd wordt met een mediane tijd tot maximale concentratie van 3,5 uur wanneer het wordt toegediend als Nustendi 180 mg tabletten. Tenzij anders aangegeven worden de farmacokinetische parameters van bempedoïnezuur weergegeven als het gemiddelde [standaarddeviatie (SD)]. Bempedoïnezuur kan worden beschouwd als een prodrug die intracellulair door ACSVL1 tot ETC-1002-CoA geactiveerd wordt. De Cmax en
| AUC bij steady state na toediening van meerdere doses bij patiënten met hypercholesterolemie waren | |
| respectievelijk 24,8 (6,9) microgram/ml en 348 (120) microgram uur/ml. | |
De farmacokinetiek van bempedoïnezuur in stabiele toestand was over het algemeen lineair over een bereik van 120 tot 220 mg. Na herhaalde toediening van de aanbevolen dosis waren er geen tijdsafhankelijke veranderingen in de farmacokinetiek van bempedoïnezuur en na 7 dagen werd een steady-stateconcentratie voor bempedoïnezuur bereikt. De gemiddelde accumulatieratio van bempedoïnezuur was ongeveer een factor 2,3.
Ezetimibe
Na orale toediening wordt ezetimibe snel geabsorbeerd en extensief geconjugeerd aan een farmacologisch actieve fenolglucuronide (ezetimibeglucuronide). De gemiddelde Cmax treedt op binnen 1 tot 2 uur voor ezetimibeglucuronide en 4 tot 12 uur voor ezetimibe. De absolute biologische beschikbaarheid van ezetimibe kan niet worden bepaald omdat de verbinding vrijwel onoplosbaar is in waterige media die geschikt zijn voor injectie. Ezetimibe doorloopt een extensieve enterohepatische cyclus, er kunnen meerdere pieken van ezetimibe waargenomen worden.
Effect van voedsel
Na de toediening van bempedoïnezuur/ezetimibe met een ontbijt rijk aan vet en calorieën bij gezonde proefpersonen, was de AUC voor bempedoïnezuur en ezetimibe vergelijkbaar met de nuchtere toestand. In vergelijking met de nuchtere toestand resulteerde de gevoede toestand in een verlaging van respectievelijk 30% en 12% in de Cmax van respectievelijk bempedoïnezuur en ezetimibe. In vergelijking met de nuchtere toestand resulteerde de gevoede toestand in een verlaging van respectievelijk 12% en 42% in de AUC en Cmax van ezetimibeglucuronide. Dit effect van voedsel wordt niet als klinisch relevant beschouwd.
Distributie
In een onderzoek bij 8 gezonde vrouwen die borstvoeding gaven, werd de concentratie bempedoïnezuur en ezetimibe gemeten in rijpe moedermelk. Nustendi 180 mg/10 mg orale tablet werd eenmaal daags gegeven gedurende zes opeenvolgende dagen. Het geschatte meetkundig gemiddelde voor de Cmax voor bempedoïnezuur en ezetimibe in de moedermelk was respectievelijk 107,5 ng/ml (spreiding: 56 tot 234 ng/ml) en 0,630 ng/ml (spreiding: 0,300 tot 1,1 ng/ml). De maximale uitscheiding van bempedoïnezuur en ezetimibe trad op binnen 3 uur na toediening van de dosis.
Bempedoïnezuur en ezetimibe werden gedetecteerd in de moedermelk van vrouwen die borstvoeding gaven en die zes opeenvolgende dagelijkse doses van 180 mg bempedoïnezuur plus 10 mg ezetimibe kregen, toegediend als één tablet. De gemiddelde dagelijkse dosis die een zuigeling binnenkreeg via de moedermelk bedroeg ongeveer 0,03 mg/dag (95%-BI: 0,01; 0,06) voor bempedoïnezuur en 0,0002 mg/dag (95%-BI: 0,0001; 0,0003) voor ezetimibe. De gemiddelde berekende dagelijkse orale zuigelingendosering was 0,0109 mg/kg/dag voor bempedoïnezuur en 0,0001 mg/kg/dag voor ezetimibe, op basis van een standaardinname van 150 ml moedermelk/kg/dag voor een zuigeling. De gemiddelde (SD) relatieve zuigelingendosis was voor bempedoïnezuur ongeveer 0,5 (0,29)% en voor ezetimibe 0,04 (0,01)% van de overeenkomstige dosering van de moeder gecorrigeerd voor gewicht. De concentraties ESP15228, de actieve metaboliet van bempedoïnezuur, in moedermelk lagen beneden de kwantificatiegrens (20 ng/ml) bij 7 van de 8 onderzochte proefpersonen. In de 24 uur na de laatste dosis van 180 mg/10 mg van de moeder werd gemiddeld 0,0010 mg ezetimibe-glucuronide, de actieve metaboliet van ezetimibe, teruggevonden in de moedermelk. Er is geen informatie over de effecten van Nustendi op met moedermelk gevoede zuigelingen of de effecten op de melkproductie. De voordelen van borstvoeding voor de ontwikkeling en gezondheid moeten worden afgewogen samen met de klinische behoefte van de moeder aan Nustendi en eventuele mogelijke nadelige effecten op de met moedermelk gevoede zuigeling door Nustendi of door de onderliggende aandoening van de moeder.
Bempedoïnezuur
Het schijnbare distributievolume (V/F) van bempedoïnezuur was 18 l. De plasma-eiwitbinding van bempedoïnezuur, het glucuronide en de actieve metaboliet ervan, ESP15228, was respectievelijk 99,3%, 98,8% en 99,2%. Bempedoïnezuur komt niet in de rode bloedcellen terecht.
Ezetimibe
Ezetimibe en ezetimibeglucuronide zijn voor respectievelijk 99,7% en 88% tot 92% aan menselijke plasma-eiwitten gebonden.
Biotransformatie
Bempedoïnezuur
Onderzoek naar metabole interactie in vitro duidt erop dat bempedoïnezuur, evenals de actieve metaboliet en glucuronidevormen ervan, niet worden gemetaboliseerd door en geen remming of inductie vormen voor cytochroom P450-enzymen.
De primaire eliminatieroute voor bempedoïnezuur is via de stofwisseling naar het acylglucuronide. Bempedoïnezuur wordt ook omkeerbaar omgezet in een actieve metaboliet (ESP15228) op basis van de aldo-ketoreductasewerking die in vitro is waargenomen in de menselijke lever. Voor ESP15228 bedroeg de gemiddelde plasma-AUC-verhouding tussen de metaboliet en het geneesmiddel na herhaalde toediening 18% en deze bleef in de loop van de tijd constant. In vitro worden zowel bempedoïnezuur als ESP15228 door UDP-glucuronosyltransferase-2B7 (UGT2B7) omgezet in inactieve glucuronideconjugaten. Bempedoïnezuur, ESP15228 en hun respectieve geconjugeerde vormen werden in plasma gedetecteerd waarbij bempedoïnezuur het grootste deel (46%) van de AUC0-
48u vormde en het glucuronide daarna het meest voorkwam (30%). ESP15228 en het glucuronide ervan vertegenwoordigden respectievelijk 10% en 11% van de plasma-AUC0-48u.
De Cmax en AUC bij steady state van de equipotente actieve metaboliet (ESP15228) van bempedoïnezuur bij patiënten met hypercholesterolemie waren respectievelijk 3,0 (1,4) microgram/ml en 54,1 (26,4) microgram∙uur/ml. ESP15228 leverde waarschijnlijk een geringe bijdrage aan de algehele klinische activiteit van bempedoïnezuur op basis van systemische blootstelling en farmacokinetische eigenschappen.
Ezetimibe
Uit preklinisch onderzoek is gebleken dat ezetimibe geen cytochroom P450-
geneesmiddelmetaboliserende enzymen induceert. Er zijn geen klinisch significante farmacokinetische interacties waargenomen tussen ezetimibe en geneesmiddelen waarvan bekend is dat ze worden gemetaboliseerd door cytochroom P450-1A2, -2D6, -2C8, -2C9 en -3A4, of N-acetyltransferase. Ezetimibe wordt hoofdzakelijk gemetaboliseerd in de dunne darm en de lever via glucuronideconjugatie (een fase II-reactie) met daaropvolgende galexcretie. In alle geëvalueerde soorten is minimale oxidatieve stofwisseling (een fase I-reactie) waargenomen. Ezetimibe en ezetimibeglucuronide zijn de belangrijkste van het geneesmiddel afgeleide verbindingen die in het plasma worden gedetecteerd, en vormen respectievelijk ongeveer 10% tot 20% en 80% tot 90% van het totale geneesmiddel in het plasma. Zowel ezetimibe als ezetimibeglucuronide worden langzaam uit het plasma verwijderd met aanwijzingen voor significante enterohepatische recycling.
Eliminatie
Bempedoïnezuur
De steady-stateklaring (CL/F) van bempedoïnezuur, bepaald op basis van een farmacokinetische analyse van de populatie bij patiënten met hypercholesterolemie, was 12,1 ml/min na eenmaal daagse toediening; de renale klaring van ongewijzigd bempedoïnezuur was minder dan 2% van de totale klaring. De gemiddelde (SD) halveringstijd voor bempedoïnezuur bij de mens bedroeg 19 (10) uur in steady-stateconcentratie.
Na een enkelvoudige orale toediening van 240 mg bempedoïnezuur (1,3 maal de goedgekeurde aanbevolen dosis) werd 62,1% van de totale dosis (bempedoïnezuur en de metabolieten daarvan) in de urine teruggevonden, voornamelijk als acylglucuronideconjugaat van bempedoïnezuur, en 25,4% werd teruggevonden in de feces. Minder dan 5% van de toegediende dosis werd uitgescheiden als onveranderd bempedoïnezuur in feces en urine gecombineerd.
Ezetimibe
Na orale toediening van 14C-ezetimibe (20 mg) aan menselijke proefpersonen, was de totale ezetimibeconcentratie (ezetimibe en ezetimibeglucuronide) goed voor ongeveer 93% van de totale radioactiviteit in het plasma. Ongeveer 78% en 11% van de toegediende radioactiviteit werden gedurende een verzamelperiode van 10 dagen in de feces en de urine teruggevonden. Na 48 uur was er geen aantoonbare radioactiviteit in het plasma. De halveringstijd voor ezetimibe en ezetimibeglucuronide bedraagt ongeveer 22 uur.
Bijzondere populaties
Nierfunctiestoornis
Bempedoïnezuur
De farmacokinetiek van bempedoïnezuur werd beoordeeld in onderzoeken met eenmalige toediening en farmacokinetische populatieanalyses bij patiënten met variërende stadia van nierfunctiestoornis. In vergelijking met proefpersonen met een normale nierfunctie was de AUC van bempedoïnezuur een factor 1,4 tot 2,2 hoger bij patiënten met een lichte, matige of ernstige nierfunctiestoornis. De AUC van bempedoïnezuur was verhoogd met een factor 1,47 (90%-BI: 1,01; 2,15) bij proefpersonen met nieraandoeningen in het eindstadium (end-stage renal disease, ESRD) die 1 uur vóór hemodialyse (HD) bempedoïnezuur kregen (enkelvoudige dosis, 180 mg) en met een factor 1,75 (90%-BI: 1,15; 2,68) bij proefpersonen met ESRD die 23 uur na HD bempedoïnezuur kregen, in vergelijking met gezonde proefpersonen met een normale nierfunctie.
Renale excretie draagt in geringe mate bij aan de eliminatieroute van totaal onveranderd bempedoïnezuur (zie rubriek 5.2, eliminatie) en de meetkundig gemiddelde AUC voor de blootstelling varieerde van 392 tot 480 microgram∙uur/ml bij proefpersonen met een nierfunctiestoornis variërend van matig tot ESRD met HD in onderzoeken met eenmalige toediening.
Ezetimibe
Na een enkelvoudige dosis ezetimibe van 10 mg bij patiënten met een ernstige nierziekte (n=8; gemiddelde CrCl ≤ 30 ml/min/1,73 m2) was de gemiddelde AUC voor de totale ezetimibeconcentratie ongeveer 1,5 maal toegenomen, vergeleken met gezonde proefpersonen (n=9). Dit resultaat wordt niet klinisch significant geacht. Bij een extra patiënt in dit onderzoek (na niertransplantatie en ontvangst van meerdere geneesmiddelen, met inbegrip van ciclosporine) was de blootstelling aan de totale ezetimibeconcentratie 12 maal hoger.
Leverfunctiestoornis
Nustendi wordt niet aanbevolen bij patiënten met een matige of ernstige leverfunctiestoornis wegens de onbekende effecten van verhoogde blootstelling aan ezetimibe.
Bempedoïnezuur
De farmacokinetiek van bempedoïnezuur en de metaboliet ervan (ESP15228) werd onderzocht bij patiënten met een normale leverfunctie of een lichte of matige leverfunctiestoornis (Child-Pugh A of B) na een enkelvoudige dosis (n=8/groep). In vergelijking met patiënten met een normale leverfunctie waren de gemiddelde Cmax en AUC van bempedoïnezuur afgenomen met respectievelijk 11% en 22% bij patiënten met een lichte leverfunctiestoornis en met respectievelijk 14% en 16% bij patiënten met een matige leverfunctiestoornis. Dit zal naar verwachting niet leiden tot een lagere werkzaamheid. Bempedoïnezuur werd niet onderzocht bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh C).
Ezetimibe
Na een enkelvoudige dosis ezetimibe van 10 mg nam bij patiënten met een lichte leverfunctiestoornis (Child-Pugh A) de gemiddelde AUC voor de totale ezetimibeconcentratie met ongeveer 1,7 maal toe ten opzichte van gezonde proefpersonen. In een 14 dagen durend onderzoek met meerdere doses (10 mg per dag) bij patiënten met een matige leverfunctiestoornis (Child-Pugh B) nam de gemiddelde AUC voor de totale ezetimibeconcentratie ongeveer 4 maal toe in vergelijking met gezonde proefpersonen op dag 1 en dag 14.
Andere bijzondere populaties
Bempedoïnezuur
Van de 3.621 patiënten die werden behandeld met bempedoïnezuur in de placebogecontroleerde onderzoeken waren er 2.098 (58%) > 65 jaar. Er werden algemeen genomen geen verschillen in veiligheid of werkzaamheid waargenomen tussen deze patiënten en jongere patiënten.
De farmacokinetiek van bempedoïnezuur werd niet beïnvloed door leeftijd, geslacht of ras. Het lichaamsgewicht was een statistisch significante covariant. Het laagste kwartiel lichaamsgewicht (< 73 kg) werd in verband gebracht met een blootstelling die ongeveer 30% hoger was. De toename van de blootstelling was niet klinisch significant en er worden geen dosisaanpassingen aanbevolen op basis van gewicht.
Ezetimibe
Geriatrie
In een onderzoek met meerdere doses ezetimibe van 10 mg die eenmaal daags gedurende 10 dagen werden gegeven, waren de plasmaconcentraties voor het totaalezetimibe ongeveer 2 maal hoger bij oudere (≥ 65 jaar), gezonde proefpersonen in vergelijking met jongere proefpersonen. De LDL-C-reductie en het veiligheidsprofiel zijn vergelijkbaar tussen oudere en jonge met ezetimibe behandelde proefpersonen.
Geslacht
De totale ezetimibeplasmaconcentraties zijn iets hoger (ongeveer 20%) bij vrouwen dan bij mannen. De LDL-C-reductie en het veiligheidsprofiel zijn vergelijkbaar tussen mannen en vrouwen die met ezetimibe worden behandeld.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Nustendi
Gelijktijdige toediening van bempedoïnezuur met doses ezetimibe bij ratten bij totale systemische blootstellingen van > 50 maal de klinische blootstelling van de mens had geen invloed op het toxicologische profiel van bempedoïnezuur of ezetimibe. Bempedoïnezuur in combinatie met ezetimibe had geen invloed op de effecten op het embryofoetale ontwikkelingsprofiel van bempedoïnezuur of ezetimibe.
Bempedoïnezuur
In de standaardreeks genotoxiciteitsstudies is geen mutageen of clastogeen potentieel van bempedoïnezuur gevonden. In levenslange carcinogeniteitstudies bij knaagdieren verhoogde bempedoïnezuur de incidentie van hepatocellulaire en folliculaire tumoren van de schildklier bij mannetjesratten en hepatocellulaire tumoren bij mannetjesmuizen. Omdat dit veel voorkomende tumoren zijn die in levenslange bioassays met knaagdieren worden waargenomen en het mechanisme voor tumorgenese ondergeschikt is aan een knaagdierspecifieke activering van peroxisoomproliferator-geactiveerde receptor-alfa (PPAR-alfa), worden deze tumoren niet beschouwd als vertaalbaar naar een risico voor de mens.
Een verhoogd levergewicht en hepatocellulaire hypertrofie werden alleen bij ratten waargenomen en bleken na het herstel van 1 maand bij ≥ 30 mg/kg/dag of 4 maal de blootstelling van mensen bij 180 mg gedeeltelijk omkeerbaar. Reversibele, niet-nadelige veranderingen in de laboratoriumparameters die indicatief zijn voor deze levereffecten, een daling van de rode bloedcel- en stollingsparameters, en een toename van ureumstikstof en creatinine werden bij zowel ratten als apen bij te verdragen doses waargenomen. Het no observed adverse effect level (NOAEL) voor een bijwerking in de chronische onderzoeken was 10 mg/kg/dag en 60 mg/kg/dag bij respectievelijk ratten en apen, geassocieerd met blootstellingen van ≤ 15 maal de blootstelling van de mens bij 180 mg.
Bempedoïnezuur was niet teratogeen of toxisch voor embryo’s of foetussen van drachtige konijnen in doses tot 80 mg/kg/dag of 12 maal de systemische blootstelling van de mens bij 180 mg. Drachtige ratten die 10, 30 en 60 mg/kg/dag bempedoïnezuur kregen tijdens de organogenese, hadden minder levensvatbare foetussen en het lichaamsgewicht van de foetussen was lager bij ≥ 30 mg/kg/dag of 4 maal de systemische blootstelling van de mens bij 180 mg. Bij alle doses werd bij blootstelling beneden de systemische blootstelling van de mens bij 180 mg een toegenomen incidentie van foetale skeletbevindingen (gebogen scapula en ribben) waargenomen. In een onderzoek naar pre- en postnatale ontwikkeling hadden ratten die tijdens de dracht en zoogperiode 5, 10, 20 en 30 mg/kg/dag bempedoïnezuur kregen toegediend, ongunstige maternale effecten bij ≥ 20 mg/kg/dag en een afname van het aantal levende jongen, de overleving, de groei, het leren en het geheugen van de jongen bij ≥ 10 mg/kg/dag, terwijl de blootstelling van de moederdieren bij 10 mg/kg/dag lager was dan de blootstelling van de mens bij 180 mg.
Toediening van bempedoïnezuur aan mannetjes- en vrouwtjesratten vóór de paring en tot en met dag 7 van de dracht bij vrouwelijke dieren leidde tot veranderingen in de oestrische cycliciteit, een afname van het aantal corpora lutea en innestelingen bij ≥ 30 mg/kg/dag zonder effecten op de mannelijke of vrouwelijke vruchtbaarheid of de spermaparameters bij 60 mg/kg/dag (respectievelijk 4 en 9 maal de systemische blootstelling van de mens bij 180 mg).
Ezetimibe
Dieronderzoek met betrekking tot de chronische toxiciteit van ezetimibe hebben geen doelorganen voor toxische effecten vastgesteld. Bij honden die gedurende vier weken met ezetimibe (≥ 0,03 mg/kg/dag) werden behandeld, nam de cholesterolconcentratie in de galblaasgal toe met een factor 2,5 tot 3,5. In een eenjarig onderzoek bij honden die doses van maximaal 300 mg/kg/dag kregen, werd echter geen verhoogde incidentie van cholelithiase of andere lever-/galeffecten waargenomen. Het belang van deze gegevens voor de mens is niet bekend. Een lithogeen risico dat samenhangt met het therapeutische gebruik van ezetimibe valt niet uit te sluiten.
In onderzoeken waarin ezetimibe en statines gelijktijdig werden toegediend, waren de waargenomen toxische effecten in wezen de effecten die doorgaans met statines gepaard gaan. Sommige van de toxische effecten waren meer uitgesproken dan bij behandeling met alleen statines werd waargenomen. Dit is toe te schrijven aan farmacokinetische en farmacodynamische interacties bij behandeling met gelijktijdige toediening. Myopathieën traden bij ratten alleen op na blootstelling aan doses die verschillende malen hoger waren dan de therapeutische dosis van de mens (ongeveer 20 maal de AUC-spiegel voor statines en 500 tot 2.000 maal de AUC-spiegel voor de actieve metabolieten).
In een reeks in-vivo- en in-vitro-onderzoeken vertoonde ezetimibe, alleen of samen met statines toegediend, geen genotoxisch potentieel. Carcinogeniteitstests met ezetimibe op de lange termijn waren negatief.
Ezetimibe had geen gevolgen voor de vruchtbaarheid van mannelijke of vrouwelijke ratten, noch bleek het teratogeen bij ratten of konijnen, noch was het van invloed op de prenatale of postnatale ontwikkeling. Ezetimibe ging door de placentabarrière bij drachtige ratten en konijnen die meerdere doses van 1.000 mg/kg/dag kregen toegediend. De gelijktijdige toediening van ezetimibe en statines was niet teratogeen bij ratten. Bij drachtige konijnen werd een klein aantal skeletmisvormingen waargenomen (gefuseerde borst- en staartwervels, beperkt aantal staartwervels). Het gelijktijdig toedienen van ezetimibe met lovastatine leidde tot embryolethale effecten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat
Microkristallijne cellulose (E460)
Natriumzetmeelglycolaat (type A)
Hydroxypropylcellulose (E463)
Magnesiumstearaat (E470b)
Siliciumdioxide, colloïdaal, watervrij (E551)
Natriumlaurylsulfaat (E487)
Povidon (K30) (E1201)
Filmomhulling
Gedeeltelijk gehydrolyseerd poly(vinylalcohol) (E1203)
Talk (E553b)
Titaandioxide (E171)
Indigokarmijn aluminiumlak (E132)
Glycerolmonocaprylocapraat
Natriumlaurylsulfaat (E487)
Briljantblauw FCF aluminiumlak (E133)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur. Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Polyvinylchloride (PVC)/PCTFE/aluminium blisterverpakkingen. Verpakkingsgrootten van 10, 14, 28, 30, 84, 90, 98 of 100 filmomhulde tabletten. Polyvinylchloride (PVC)/PCTFE/aluminium geperforeerde eenheidsdosisblisterverpakkingen. Verpakkingsgrootten van 10 x 1, 50 x 1 of 100 x 1 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Daiichi Sankyo Europe GmbH
Zielstattstrasse 48
81379 München
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1424/001 - 011
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 27 maart 2020
Datum van laatste verlenging: 18 november 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.