


SmPC (samenvatting van de productkenmerken) - Mytolac
1. NAAM VAN HET GENEESMIDDEL
Mytolac 60 mg oplossing voor injectie in een voorgevulde spuit Mytolac 90 mg oplossing voor injectie in een voorgevulde spuit Mytolac 120 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Lanreotide (INN), 60 mg, 90 mg of 120 mg (als acetaat)
Elke voorgevulde spuit bevat een oververzadigde oplossing van lanreotideacetaat, overeenkomend met 0,246 mg lanreotide base per mg oplossing, wat zorgt voor een werkelijke injectiedosis van respectievelijk 60 mg, 90 mg of 120 mg lanreotide.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie in een voorgevulde spuit.
Witte tot lichtgele, half vaste formulering, nagenoeg vrij van vreemde deeltjes.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Mytolac is geïndiceerd voor:
- De behandeling van patiënten met acromegalie als de concentraties groeihormonen (GH) en/of insulineachtige groeifactor 1 (IGF-1) in het bloed afwijkend blijven na chirurgie en/of radiotherapie of de behandeling van patiënten die anders een medische behandeling nodig hebben.
- De behandeling van graad 1 en een subgroep van graad 2 (Ki67-index tot 10%) gastro- enteropancreatische neuro-endocriene tumoren (GEP-NET’s) met oorsprong in de middendarm, de pancreas of ongekend, waarbij oorsprong in de einddarm werd uitgesloten, bij volwassen patiënten met niet-resecteerbare lokaal gevorderde of gemetastaseerde ziekte (zie rubriek 5.1).
- De behandeling van symptomen die gepaard gaan met neuro-endocriene (voornamelijk carcinoïde) tumoren.
4.2 Dosering en wijze van toediening
Dosering
Acromegalie
De aanbevolen startdosis is 60 mg tot 120 mg, om de 28 dagen toegediend.
De dosis kan aangepast worden in functie van de respons van de patiënt (beoordeeld door de symptomatologie en/of het biochemisch effect) of van de eventuele ervaring van de patiënt met somatostatine-analogen.
Bijvoorbeeld: bij patiënten die eerder zijn behandeld met een dosis van 30 mg lanreotide om de
14 dagen, dient de aanvangsdosis van Mytolac 60 mg om de 28 dagen te zijn. Bij patiënten die eerder zijn behandeld met een dosis van 30 mg lanreotide om de 10 dagen, dient de aanvangsdosis van Mytolac 90 mg om de 28 dagen te bedragen.
De dosis dient voor elke individuele patiënt te worden bepaald, afhankelijk van de respons van de patiënt (beoordeeld aan de hand van een afname van de symptomen en/of een daling van de GH- en/of IGF-1-spiegels).
Bij patiënten bij wie de klinische symptomen en biochemische parameters niet goed onder controle worden gebracht, mag de dosis Mytolac worden verhoogd tot een maximum van 120 mg met intervallen van 28 dagen.
Als er een volledige controle wordt bereikt (op basis van GH-spiegels onder de 1 ng/ml, genormaliseerde IGF-1-spiegels en/of verdwijnen van symptomen), mag de dosis worden verlaagd.
Patiënten bij wie de aandoening goed onder controle kan worden gehouden met een somatostatine- analoog, mogen ook om de 42-56 dagen (6 tot 8 weken) worden behandeld met Mytolac 120 mg.
Langetermijnmonitoring van symptomen, GH- en IGF-1-spiegels dient routinematig plaats te vinden bij alle patiënten.
Behandeling van graad 1 en een subgroep van graad 2 (Ki67-index tot 10%) gastro- enteropancreatische neuro-endocriene tumoren met oorsprong in de middendarm, de pancreas of met onbekende oorsprong, waarbij oorsprong in de einddarm is uitgesloten, bij volwassen patiënten met niet-resecteerbare lokaal gevorderde of gemetastaseerde ziekte
De aanbevolen dosis is één injectie Mytolac 120 mg, om de 28 dagen toegediend. De behandeling met Mytolac dient te worden voortgezet zo lang als nodig is voor controle van de tumor.
Behandeling van symptomen die gepaard gaan met neuro-endocriene tumoren
De aanbevolen startdosis is 60 tot 120 mg, om de 28 dagen toegediend.
De dosis dient te worden aangepast afhankelijk van de mate van symptomatische verlichting die wordt bereikt.
Nier- en/of leverinsufficiëntie
Bij patiënten met nier- of leverinsufficiëntie is geen dosisaanpassing vereist vanwege het grote therapeutisch venster van lanreotide (zie rubriek 5.2).
Ouderen
Bij oudere patiënten is geen dosisaanpassing vereist vanwege het grote therapeutisch venster van lanreotide (zie rubriek 5.2).
Pediatrische patiënten
Mytolac wordt niet aanbevolen voor gebruik bij kinderen en adolescenten vanwege een gebrek aan gegevens over de veiligheid en werkzaamheid.
Wijze van toediening
Mytolac wordt toegediend via een diep subcutane injectie in het bovenste buitenste bilkwadrant of in de boven-/buitenkant van het bovenbeen.
Bij patiënten die een stabiele dosis Mytolac krijgen, en passende instructies en opleiding hebben gekregen, kan het product ofwel door de patiënt zelf worden toegediend ofwel door een persoon die daarvoor is opgeleid. In geval van zelfinjectie moet de injectie aan de boven- en buitenkant van het dijbeen worden gegeven.
De beslissing of de toediening door de patiënt zelf kan worden gedaan of een andere persoon die hiervoor is opgeleid, moet worden genomen door een beroepsbeoefenaar in de gezondheidszorg.
Ongeacht de injectieplaats mag de huid niet worden gevouwen en moet de naald snel en in de volledige lengte, loodrecht op de huid worden ingebracht.
De injectie dient afwisselend aan de rechter- en linkerkant te worden toegediend.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof, somatostatine of verwante peptiden, of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Lanreotide kan de motiliteit van de galblaas verminderen en leiden tot galsteenvorming. Daarom kan het nodig zijn om patiënten periodiek op te volgen. Er zijn post-marketingmeldingen geweest van galstenen die leidden tot complicaties, waaronder cholecystitis, cholangitis en pancreatitis waarvoor cholecystectomie nodig was bij patiënten die lanreotide gebruikten. Als er complicaties van cholelithiase worden vermoed, zet de behandeling met lanreotide dan stop en behandel zoals nodig.
Farmacologische studies bij dieren en mensen tonen aan dat lanreotide, net zoals somatostatine en andere somatostatine-analogen, de secretie van insuline en glucagon remt. Hierdoor kunnen patiënten die worden behandeld met lanreotide last krijgen van hypoglykemie of hyperglykemie. De bloedsuikerspiegels dienen opgevolgd te worden wanneer de behandeling met lanreotide wordt gestart, of als de dosis wordt veranderd, en een anti-diabetische behandeling dient overeenkomstig te worden aangepast.
Lichte afnames van de schildklierfunctie zijn waargenomen tijdens behandeling met lanreotide bij patiënten met acromegalie, hoewel klinische hypothyreoïdie zelden voorkomt (<1%). Er dienen schildklierfunctietesten te worden uitgevoerd als dit klinisch geïndiceerd is.
Bij patiënten zonder onderliggende hartproblemen kan lanreotide leiden tot een daling van de hartslag zonder dat noodzakelijkerwijs de drempel van bradycardie wordt bereikt. Bij patiënten met hartaandoeningen voorafgaand aan de behandeling met lanreotide kan sinusbradycardie optreden.
Voorzichtigheid is vereist wanneer er een behandeling met lanreotide wordt gestart bij patiënten met bradycardie (zie rubriek 4.5).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
De farmacologische gastro-intestinale effecten van lanreotide kunnen resulteren in een vermindering van de intestinale absorptie van gelijktijdig toegediende geneesmiddelen, waaronder ciclosporine.
Gelijktijdige toediening van ciclosporine en lanreotide kan de relatieve biologische beschikbaarheid van ciclosporine verminderen. Daarom kan het nodig zijn om de dosis ciclosporine aan te passen om therapeutische niveaus in stand te houden.
Interacties met geneesmiddelen met een sterke eiwitbinding zijn onwaarschijnlijk omdat lanreotide slechts matig aan serumeiwitten bindt.
Beperkte gepubliceerde gegevens wijzen erop dat gelijktijdige toediening van somatostatine-analogen en bromocriptine de beschikbaarheid van bromocriptine kan verhogen.
Gelijktijdige toediening van bradycardie-inducerende geneesmiddelen (bijv. bètablokkers) kan een additief effect hebben op de lichte verlaging van de hartslag die met lanreotide geassocieerd is.
Dosisaanpassingen van dergelijke gelijktijdig gebruikte geneesmiddelen kunnen nodig zijn.
De beperkte gepubliceerde gegevens die beschikbaar zijn, wijzen erop dat somatostatine-analogen de metabole klaring van verbindingen waarvan bekend is dat ze door cytochroom P450-enzymen worden gemetaboliseerd, kunnen verminderen. Dit kan te wijten zijn aan de onderdrukking van het groeihormoon. Aangezien niet kan worden uitgesloten dat lanreotide dit effect kan hebben, dienen andere geneesmiddelen die hoofdzakelijk door CYP3A4 worden gemetaboliseerd en die een lage therapeutische index hebben (bijv. kinidine, terfenadine) met voorzichtigheid te worden gebruikt.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens (minder dan 300 zwangerschappen) over het gebruik van lanreotide bij zwangere vrouwen.
Uit dieronderzoek is reproductietoxiciteit gebleken, maar geen bewijs van teratogene effecten (zie rubriek 5.3). Het potentiële risico voor de mens is onbekend.
Uit voorzorg moet het gebruik van Mytolac tijdens de zwangerschap worden vermeden. Borstvoeding
Het is niet bekend of dit geneesmiddel in de moedermelk wordt uitgescheiden.
Een risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Mytolac mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Bij vrouwelijke ratten werd een verminderde vruchtbaarheid waargenomen ten gevolge van de remming van de GH-secretie bij blootstellingen die hoger lagen dan de blootstelling bij mensen bij therapeutische doses.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen machines te bedienen
Mytolac heeft geringe of matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Er is geen onderzoek verricht naar de effecten op de rijvaardigheid en op het vermogen om machines te bedienen.
Duizeligheid is echter gemeld met Mytolac (zie rubriek 4.8). Als een patiënt hier last van heeft, mag hij/zij geen voertuig besturen of machine bedienen.
4.8 Bijwerkingen
De bijwerkingen die werden gemeld door patiënten die leden aan acromegalie en GEP-NET's en die werden behandeld met lanreotide in klinische studies, staan hieronder vermeld onder de overeenkomstige systeem/orgaanklasse volgens de volgende classificatie:
Zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
De meest voorkomende verwachte bijwerkingen na behandeling met lanreotide zijn gastro-intestinale stoornissen (vaakst gemeld zijn diarree en buikpijn, doorgaans licht of matig en voorbijgaand van aard), cholelithiase (vaak asymptomatisch) en injectieplaatsreacties (pijn, knobbelvorming en induratie).
Het bijwerkingenprofiel is vergelijkbaar voor alle indicaties.
| Systeem/orgaanklasse | Zeer vaak (≥ 1/10) | Vaak (≥ 1/100, < 1/10) | Soms (≥ 1/1.000, < 1/100) | Veiligheidservaring na het op de markt komen (frequentie niet bekend) | |
|---|---|---|---|---|---|
| Infecties en parasitaire aandoeningen | Injectieplaatsabces | ||||
| Voedings- en stofwisselingsstoornissen | Hypoglykemie, verminderde eetlust**, hyperglykemie, diabetes mellitus | ||||
| Psychische stoornissen | Insomnia* | ||||
| Zenuwstelselaandoeningen | Duizeligheid, hoofdpijn, lethargie** | ||||
| Hartaandoeningen | Sinusbradycardie* | ||||
| Bloedvataandoeningen | Opvliegers* | ||||
| Maagdarmstelselaandoeningen | Diarree, losse stoelgang*, abdominale pijn | Nausea, braken, constipatie, flatulentie, abdominale distensie, abdominaal ongemak*, dyspepsie, steatorrhoea** | Verkleurde feces* | Pancreatitis | |
| Lever- en galaandoeningen | Cholelithiase | Galblaasdilatatie* | Cholecystitis, cholangitis | ||
| Skeletspierstelsel- en bindweefselaandoeningen | Skeletspierstelselpijn**, myalgie** | ||||
| Huid - en onderhuidaandoeningen | Alopecia, hypotrichose* | ||||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Asthenie, vermoeidheid, injectieplaatsreacties (pijn, gezwel, induratie, nodule, pruritus) | ||||
| Onderzoeken | ALT verhoogd*, AST abnormaal*, ALT abnormal*, bloedbilirubine verhoogd*, bloedglucose verhoogd*, geglycosyleerde hemoglobine verhoogd*, gewicht verlaagd, pancreasenzymen verlaagd** | AST verhoogd*, bloed alkalische fosfatase verhoogd*, bloedbilirubine abnormaal*, bloednatrium verlaagd* | |||
| Immuunsysteemaandoeningen | Allergische reacties (waaronder angio- oedeem, anafylaxie, overgevoeligheid) | ||||
* gebaseerd op een pool van onderzoeken uitgevoerd bij patiënten met acromegalie
** gebaseerd op een pool van onderzoeken uitgevoerd bij patiënten met GEP-NET's Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Als er sprake is van een overdosis, is een symptomatische behandeling aangewezen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische classificatie: Door de hypofyse en de hypothalamus geproduceerde hormonen en analogen, somatostatine en analogen, ATC-code: H01C B03
Werkingsmechanisme
Lanreotide is een octapeptide afgeleid van endogeen somatostatine. Net als somatostatine is lanreotide een remmer van verschillende endocriene, neuro-endocriene, exocriene en paracriene mechanismen. Lanreotide bezit een grote affiniteit voor de humane somatostatinereceptoren (SSTR) 2 en 5, en een zwakkere bindingsaffiniteit voor de humane SSTR 1, 3 en 4. De activiteit ter hoogte van de humane SSTR 2 en 5 is het voornaamste mechanisme dat verantwoordelijk wordt geacht voor de remming van groeihormonen (GH). Lanreotide is actiever dan natuurlijk somatostatine en heeft een langere werkingsduur.
Lanreotide inhibeert, net als somatostatine, exocriene secretie, inclusief de basale secretie van motiline, gastrisch inhibitorisch peptide en pancreas polypeptide, maar heeft geen significant effect op de nuchtere secretine- of gastrinesecretie. Bovendien verlaagt het de plasmaspiegels van chromogranine A en 5-HIAA (5-hydroxyindolazijnzuur) in de urine van patiënten met GEP-NET's en verhoogde spiegels van deze tumormarkers. Lanreotide heeft een duidelijk remmend effect op door de maaltijd geïnduceerde toenamen van de bloedstroom van de arteria mesenterica superior en de bloedstroom van de leverpoortader. Lanreotide vermindert significant de door prostaglandine E1 gestimuleerde secretie door het jejunum van water, natrium, kalium en chloride. Lanreotide verlaagt de prolactinespiegels bij patiënten met acromegalie die langdurig worden behandeld. In een open-label studie werd 120 mg lanreotide gedurende 48 weken om de 28 dagen toegediend bij 90 nog niet eerder behandelde patiënten met acromegalie die waren gediagnosticeerd met hypofyse-macroadenoom.
Een ≥ 20% reductie van het tumorvolume werd waargenomen bij 63% van de patiënten (95% BI: 52%-73%). In week 48 bedroeg de gemiddelde procentuele reductie van het tumorvolume 26,8%, de GH-spiegels waren lager dan 2,5 μg/l bij 77,8% van de patiënten en de IGF-1-spiegels normaliseerden bij 50% van de patiënten. Genormaliseerde IGF-1-spiegels in associatie met GH-spiegels onder
2,5 μg/l werden waargenomen bij 43,5% van de patiënten. De meeste patiënten rapporteerden een duidelijke verlichting van de symptomen van acromegalie zoals vermoeidheid, overdreven transpiratie, artralgie en zwelling van de weke weefsels. Zowel de vroege en aanhoudende reductie van het tumorvolume als de reductie van de GH- en IGF-1-spiegels werden waargenomen vanaf week 12. Het onderzoek sloot patiënten uit van wie verwacht werd dat ze een operatie of radiotherapie aan de hypofyse nodig hadden tijdens de onderzoeksperiode.
Een fase III, gerandomiseerde, dubbelblinde, multicentrische, placebogecontroleerde studie met een vaste duur van 96 weken werd uitgevoerd bij patiënten met gastro-enteropancreatische neuro- endocriene tumoren om het antiproliferatief effect van lanreotide te evalueren.
Patiënten werden in een 1:1 verhouding gerandomiseerd naar ofwel 120 mg lanreotide om de 28 dagen (n=101) ofwel placebo (n=103). De randomisatie was gestratificeerd door eerdere behandeling bij aanvang en aanwezigheid/afwezigheid van progressie bij aanvang zoals beoordeeld door RECIST 1.0 (Response Evaluation Criteria in Solid Tumours) gedurende een screeningsfase van 3 tot 6 maanden.
Patiënten hadden gemetastaseerde en/of lokaal gevorderde inoperabele ziekte met histologisch bevestigde goed of matig goed gedifferentieerde tumoren, primair gelokaliseerd in de pancreas (44,6% van de patiënten), middendarm (35,8%), einddarm (6,9%) of een andere/onbekende primaire locatie (12,7%).
69% van de patiënten met GEP-NET's had tumorgraad 1 (G1), gedefinieerd door ofwel een proliferatie-index Ki67 van ≤2% (50,5% van de totale patiëntenpopulatie) ofwel een mitotische index van <2 mitosen/10 HPF (18,5% van de totale patiëntenpopulatie) en 30% van de patiënten met GEP- NET's had tumoren in het lagere bereik van graad 2 (G2) (gedefinieerd door een Ki67-index van >2%
- ≤10%). Bij 1% van de patiënten was de graad niet beschikbaar. Patiënten met G2 GEP-NET's met een hogere cellulaire proliferatie-index (Ki 67 >10% - ≤20%) en G3 GEP neuro-endocriene carcinomen (Ki 67-index >20%) werden uitgesloten van deze studie.
In totaal had 52,5% van de patiënten een hepatische tumorlast van ≤10%; 14,5% had een hepatische tumorlast van >10 en ≤25% en 33% had een hepatische tumorlast van >25%.
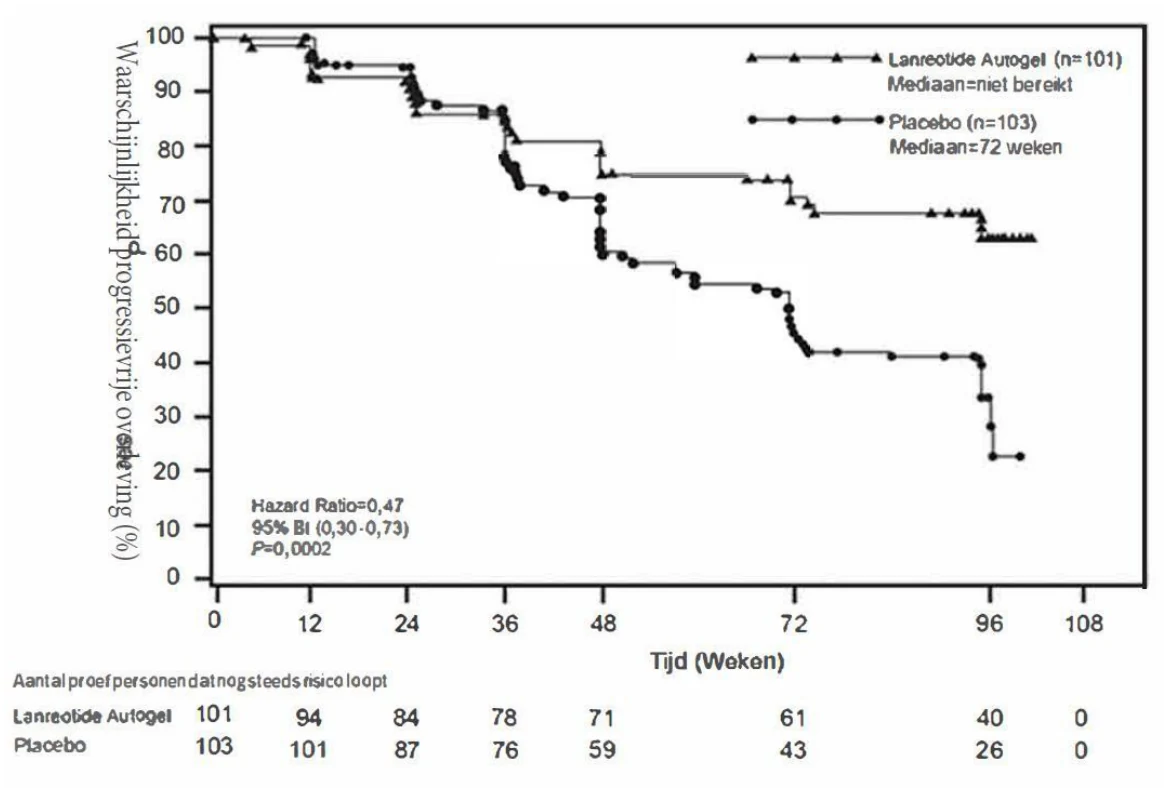
Het primaire eindpunt was progressievrije overleving (PFS), gemeten als de tijd tot ofwel ziekteprogressie zoals gedefinieerd door RECIST 1.0 ofwel overlijden binnen 96 weken na de eerste toediening van de behandeling. Bij de analyse van de PFS werd gebruik gemaakt van een onafhankelijke, centraal beoordeelde radiologische beoordeling van de progressie.
Tabel 1: Werkzaamheidsresultaten van de fase III-studie
| Mediane progressievrije overleving (weken) | Hazard Ratio (95% BI) | Afname in risico op progressie of overlijden | p-waarde | |
|---|---|---|---|---|
| lanreotide (n=101) | Placebo (n=103) | |||
| > 96 weken | 72,00 weken (95% BI: 48,57; 96,00) | 0,470 (0,304; 0,729) | 53% | 0,0002 |
Figuur 1: Kaplan-Meier progressievrije overlevingscurves
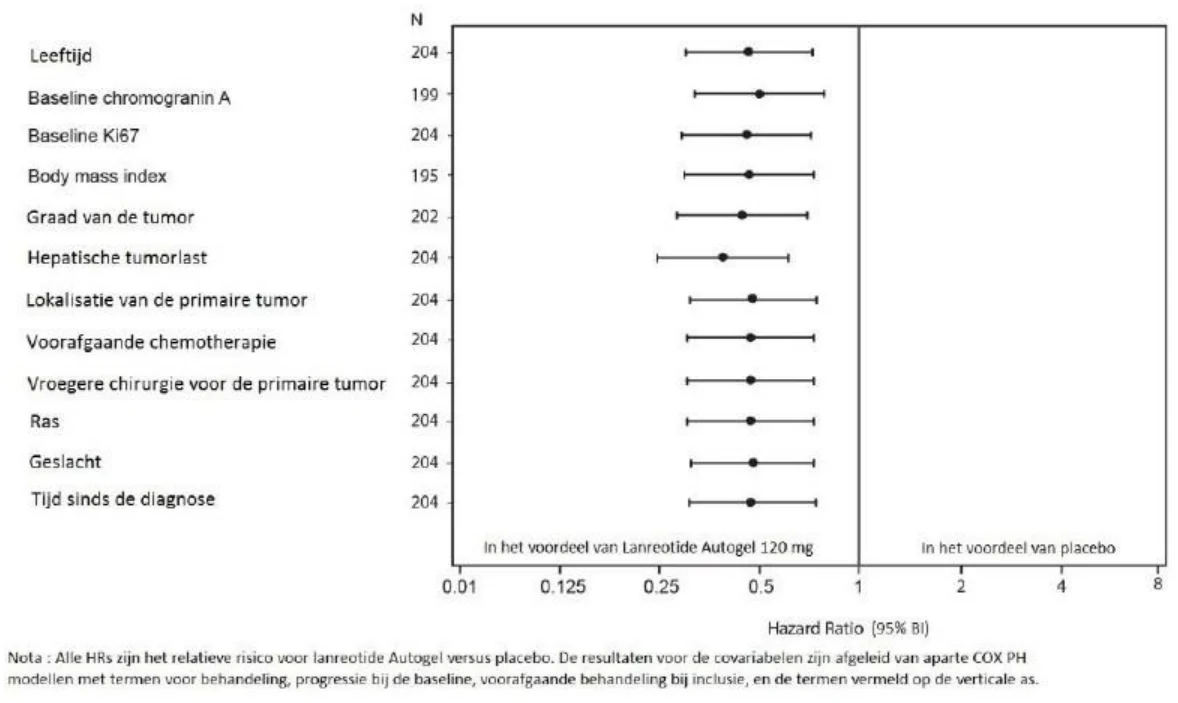
Het gunstige effect van lanreotide bij het verminderen van het risico op progressie of overlijden was consistent, ongeacht de locatie van de primaire tumor, hepatische tumorlast, eerdere chemotherapie, baseline Ki67, tumorgraad of andere vooraf gespecificeerde kenmerken, zoals getoond in Figuur 2.
Een klinisch relevant voordeel van de behandeling met lanreotide werd waargenomen bij zowel patiënten met tumoren met oorsprong in de pancreas of middendarm en tumoren met een andere/onbekende oorsprong, als bij de totale studiepopulatie. Het beperkt aantal patiënten met einddarmtumoren (14/204) bemoeilijkte de interpretatie van de resultaten in deze subgroep. De beschikbare gegevens suggereerden geen voordeel van lanreotide bij deze patiënten.
Figuur 2 – Resultaten van de Cox Proportional Hazards Covariates Analyse van PFS
In de extensiestudie vond cross-over van placebo naar open-label lanreotide plaats bij 45,6% (47/103) van de patiënten.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentiegeneesmiddel dat lanreotide bevat in alle subgroepen van pediatrische patiënten met acromegalie en hypofysair gigantisme (zie rubriek 4.2 voor informatie over pediatrisch gebruik). Het Europees Geneesmiddelenbureau heeft gastro- enteropancreatische neuro-endocriene tumoren (uitgezonderd neuroblastoom, neuroganglioblastoom, feochromocytoom) opgenomen op de lijst van vrijstellingen voor een categorie.
5.2 Farmacokinetische eigenschappen
Intrinsieke farmacokinetische parameters van lanreotide na intraveneuze toediening bij gezonde vrijwilligers wezen op een beperkte extravasculaire distributie, met een steady-state distributievolume van 16,1 l. De totale klaring was 23,7 l/u, de terminale halfwaardetijd was 1,14 uur en de gemiddelde verblijfstijd bedroeg 0,68 uur.
In studies die de uitscheiding beoordeelden, werd minder dan 5% van lanreotide uitgescheiden in de urine en werd minder dan 0,5% onveranderd teruggevonden in de feces, wat wijst op enige uitscheiding via de gal.
Na diep subcutane toediening van 60, 90 en 120 mg lanreotide aan gezonde vrijwilligers, stegen de concentraties lanreotide tot er gemiddelde maximale serumconcentraties werden bereikt van respectievelijk 4,25, 8,39 en 6,79 ng/ml. Deze Cmax-waarden worden op de eerste dag na toediening na 8, 12 en 7 uur (mediane waarden) bereikt. Na de piekserumconcentraties van lanreotide, nemen de concentraties langzaam af volgens een eersteordekinetiek, met een terminale eliminatiehalfwaardetijd van respectievelijk 23,3, 27,4 en 30,1 dagen. Vier weken na de toediening bedroegen de gemiddelde lanreotidespiegels in het serum respectievelijk 0,9, 1,11 en 1,69 ng/ml. De absolute biologische beschikbaarheid bedroeg respectievelijk 73,4, 69,0 en 78,4%.
Na diep subcutane toediening van 60, 90 en 120 mg lanreotide aan patiënten met acromegalie, stegen de concentraties lanreotide tot er gemiddelde maximale serumconcentraties werden bereikt van respectievelijk 1,6, 3,5 en 3,1 ng/ml. Deze Cmax-waarden werden op de eerste dag na toediening na 6, 6 en 24 uur bereikt. Na de piekserumconcentraties van lanreotide, nemen de concentraties langzaam af volgens een eersteordekinetiek en 4 weken na de toediening bedroegen de gemiddelde concentraties lanreotide in het serum respectievelijk 0,7, 1,0 en 1,4 ng/ml.
De steady-state serumspiegels van lanreotide werden gemiddeld na 4 injecties om de 4 weken bereikt. Na herhaalde dosistoediening om de 4 weken bedroegen de gemiddelde Cmax-waarden in steady state 3,8, 5,7 en 7,7 ng/ml voor respectievelijk 60, 90 en 120 mg, terwijl de gemiddelde Cmin-waarden die werden bereikt 1,8, 2,5 en 3,8 ng/ml bedroegen. De piek-dalfluctuatie-index was matig en liep van 81 tot 108%.
Er werd een lineair farmacokinetisch afgifteprofiel waargenomen na diepe subcutane toediening van 60, 90 en 120 mg lanreotide aan patiënten met acromegalie.
In een farmacokinetische populatieanalyse waarin 290 GEP-NET-patiënten 120 mg lanreotide kregen, werd een snelle aanvankelijke afgifte waargenomen waarbij binnen de eerste dag na één enkele injectie gemiddelde Cmax-waarden van 7,49 ± 7,58 ng/ml werden bereikt. Steady-state concentraties werden bereikt na 5 injecties met 120 mg lanreotide om de 28 dagen en hielden aan tot de laatste beoordeling (tot 96 weken na de eerste injectie). In steady state bedroegen de gemiddelde Cmax- waarden 13,9 ± 7,44 ng/ml en waren de gemiddelde dalserumspiegels 6,56 ± 1,99 ng/ml. De gemiddelde schijnbare terminale halfwaardetijd was 49,8 ± 28,0 dagen.
Nier- of leverinsufficiëntie
Patiënten met ernstige nierinsufficiëntie vertonen een ongeveer tweevoudige afname in de totale serumklaring van lanreotide, met een consequente toename in halfwaardetijd en AUC. Bij patiënten met matige tot ernstige leverinsufficiëntie werd een verminderde klaring waargenomen (30%). Het distributievolume en de gemiddelde verblijfstijd namen toe bij patiënten met alle graden van leverinsufficiëntie.
In de populatie-PK-analyse van de 165 GEP-NET-patiënten met lichte en matige nierinsufficiëntie (respectievelijk 106 en 59) die werden behandeld met Mytolac, was er geen effect op de klaring van lanreotide. GEP-NET-patiënten met ernstige nierinsufficiëntie werden niet onderzocht.
Er werden geen GEP-NET-patiënten met leverinsufficiëntie (volgens de Child-Pugh-score) onderzocht.
Het is niet nodig om de startdosis bij patiënten met nier- of leverinsufficiëntie aan te passen aangezien de serumconcentraties lanreotide in deze populaties naar verwachting ruim binnen het bereik van door gezonde vrijwilligers veilig verdragen serumconcentraties zullen vallen.
Ouderen
Bij oudere patiënten is er sprake van een toename in de halfwaardetijd en gemiddelde verblijfstijd in vergelijking met jonge patiënten. Het is niet nodig om de startdosis bij oudere patiënten aan te passen aangezien de serumconcentraties lanreotide in deze populatie naar verwachting ruim binnen het bereik van door gezonde vrijwilligers veilig verdragen serumconcentraties zullen vallen.
In een farmacokinetische populatieanalyse van GEP-NET-patiënten waaronder 122 patiënten in de leeftijd van 65 tot 85 jaar, werd geen effect op de klaring en het distributievolume van lanreotide waargenomen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Effecten bij niet-klinische onderzoeken werden uitsluitend waargenomen na blootstelling die geacht wordt beduidend hoger te liggen dan het maximale niveau waaraan de mens wordt blootgesteld, zodat deze weinig relevant zijn voor klinische doeleinden.
In carcinogene bioassays bij ratten en muizen werden geen systemische neoplastische veranderingen waargenomen bij blootstellingen die hoger lagen dan de blootstellingen die werden bereikt bij mensen bij therapeutische doses. Een verhoogde incidentie van subcutane tumoren werd waargenomen op de injectieplaatsen, waarschijnlijk door de verhoogde dosisfrequentie bij dieren (dagelijks) in vergelijking met de maandelijkse dosering bij mensen waardoor dit klinisch mogelijk niet relevant is.
In een standaardreeks van in vitro- en in vivo-genotoxiciteitstesten vertoonde lanreotide geen genotoxisch potentieel.
Lanreotide was niet teratogeen bij ratten en konijnen. Er werd embryofoetale toxiciteit waargenomen bij ratten (verhoogd pre-implantatieverlies) en bij konijnen (verhoogd verlies na implantatie).
Reproductiestudies bij zwangere ratten die om de 2 weken 30 mg/kg via subcutane injectie kregen toegediend (5 maal de menselijke dosis op basis van vergelijkingen van het lichaamsoppervlak) resulteerden in een verminderde overleving van embryo's en foetussen. Studies bij drachtige konijnen die 0,45 mg/kg/dag subcutaan geïnjecteerd kregen (tweemaal de menselijke therapeutische blootstelling bij de maximaal aanbevolen dosis van 120 mg, gebaseerd op vergelijkingen van de relatieve lichaamsoppervlakte) toonden een verminderde foetale overleving en meer foetale skelet/zacht weefsel afwijkingen aan.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Water voor injecties.
IJsazijnzuur (voor pH-aanpassing)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
Na het openen van het aluminium beschermzakje dient het product direct te worden toegediend.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C) in de oorspronkelijke verpakking ter bescherming tegen licht.
Het product mag worden teruggelegd in de koelkast (er mag niet vaker dan drie keer een temperatuurwisseling plaatsvinden) voor verdere opslag en later gebruik, op voorwaarde dat het product in het afgesloten zakje bij een maximum temperatuur van 40°C en niet langer dan in totaal 72 uur bewaard werd.
6.5 Aard en inhoud van de verpakking
Mytolac wordt geleverd in een voorgevulde injectiespuit (polypropyleen met thermoplastisch elastomeer rubberen piston met stop, afgesloten met een polypropyleen dop) op een plastic schaaltje, verpakt in een aluminium zak met een apart verpakt automatisch naaldbeveiligingssysteem voor eenmalig gebruik. Beide zijn verpakt in een kartonnen doos.
Doos met één 0,5 ml injectiespuit met één meeverpakte veiligheidsnaald (1,2 mm x 20 mm).
Multipack met 3 dozen, elk met één 0,5 ml injectiespuit en één meeverpakte veiligheidsnaald (1,2 mm x 20 mm).
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
De oplossing voor injectie in een voorgevulde injectiespuit is klaar voor gebruik.
Voor direct en eenmalig gebruik na opening. Niet gebruiken als de zak beschadigd of geopend is.
Het is belangrijk dat de injectie van het product exact volgens de instructies in de bijsluiter wordt uitgevoerd.
De gebruikte injectiespuit moet worden weggegooid in een daarvoor bedoelde container voor scherpe voorwerpen.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Amdipharm Limited
Unit 17
Northwood House
Northwood Crescent
Northwood
Dublin 9
D09 V504
Ierland
Amdipharm Limited is onderdeel van de ADVANZ PHARMA groep.
8. NUMMER(S) VAN DE VERGUNNING(EN) VOOR HET IN DE HANDEL BRENGEN
Mytolac 60 mg: RVG 124720
Mytolac 90 mg: RVG 124721
Mytolac 120 mg: RVG 124722
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 april 2021 Datum van hernieuwing: 2 maart 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltijke wijziging betreft rubriek 7: 25 september 2025