


SmPC (samenvatting van de productkenmerken) - Mylotarg
1. NAAM VAN HET GENEESMIDDEL
MYLOTARG 5 mg poeder voor concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén injectieflacon poeder voor concentraat voor oplossing voor infusie bevat 5 mg gemtuzumab ozogamicine.
Na reconstitutie (zie rubriek 6.6) bevat de geconcentreerde oplossing 1 mg/ml gemtuzumab ozogamicine.
Gemtuzumab ozogamicine is een antilichaam-geneesmiddelconjugaat (ADC, antibody-drug conjugate) dat is samengesteld uit het tegen CD33 gerichte monoklonale antilichaam (hP67.6; recombinant gehumaniseerd immunoglobuline [Ig] G4, kappa-antilichaam, geproduceerd door celkweek in NS0-zoogdiercellen), covalent gebonden aan het cytotoxische middel N-acetyl-gamma-calicheamicine.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie (poeder voor concentraat).
Witte tot gebroken witte koek of poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
MYLOTARG is geïndiceerd voor combinatiebehandeling met daunorubicine (DNR) en cytarabine (AraC) voor de behandeling van patiënten van 15 jaar en ouder met niet eerder behandelde de novo CD33-positieve acute myeloïde leukemie (AML), met uitzondering van acute promyelocytaire leukemie (APL) (zie rubriek 4.4 en 5.1).
4.2 Dosering en wijze van toediening
MYLOTARG dient te worden toegediend onder toezicht van een arts met ervaring in het gebruik van geneesmiddelen tegen kanker en in een omgeving waar onmiddellijk volledige reanimatievoorzieningen beschikbaar zijn.
MYLOTARG dient alleen te worden gebruikt bij patiënten die in aanmerking komen voor behandeling met intensieve inductie-chemotherapie.
Premedicatie met een corticosteroïd, antihistaminicum en acetaminofen (of paracetamol), 1 uur voorafgaand aan de toediening, wordt aanbevolen om infusiegerelateerde symptomen te verminderen (zie rubriek 4.4).
Er dienen gepaste maatregelen te worden genomen om de ontwikkeling van tumorlysis-gerelateerde hyperurikemie te helpen voorkomen, zoals hydratatie, toediening van antihyperurikemiemiddelen of andere middelen voor de behandeling van hyperurikemie (zie rubriek 4.4).
Dosering
Inductie
De aanbevolen dosering van MYLOTARG is 3 mg/m2/dosis (tot maximaal één injectieflacon van 5 mg), via een infusie toegediend over een periode van 2 uur op dag 1, 4 en 7, in combinatie met DNR 60 mg/m2/dag, via een infusie toegediend gedurende 30 minuten op dag 1 tot en met dag 3, en AraC 200 mg/m2/dag, via een continue infusie op dag 1 tot en met dag 7.
Als een tweede inductie nodig is, dient MYLOTARG niet te worden toegediend tijdens een tweede inductiebehandeling. Alleen DNR en AraC dienen te worden toegediend tijdens de tweede inductiecylus in de volgende aanbevolen dosering: DNR 35 mg/m2/dag op dag 1 en 2, en AraC 1 g/m2 om de 12 uur op dag 1 tot en met dag 3.
Consolidatie
Voor patiënten die na inductie complete remissie (CR) vertonen, gedefinieerd als minder dan 5% blasten in een normocellulair beenmerg en een absolute neutrofielentelling (ANC) van meer dan 1,0×10⁹ cellen/l, met een plaatjestelling van 100×109/l of hoger in het perifere bloed zonder transfusie, wordt het volgende aanbevolen: maximaal 2 consolidatiekuren van intraveneus DNR (60 mg/m2 gedurende 1 dag [eerste kuur] of 2 dagen [tweede kuur]), in combinatie met intraveneus AraC (1 g/m2 per 12 uur, via een infusie toegediend gedurende 2 uur op dag 1 tot en met dag 4) met intraveneus MYLOTARG (3 mg/m2/dosis, via een infusie toegediend gedurende 2 uur tot een maximale dosis van één injectieflacon van 5 mg op dag 1).
Tabel 1. Doseringsregimes voor MYLOTARG in combinatie met chemotherapie
| Behandelingskuur | MYLOTARG | daunorubicine | cytarabine |
| Inductiea | 3 mg/m2/dosis (tot maximaal één injectieflacon van 5 mg) op dag 1, 4 en 7 | 60 mg/m2/dag op dag 1 tot en met dag 3 | 200 mg/m2/dag op dag 1 tot en met dag 7 |
| Tweede inductie (indien nodig) | MYLOTARG dient niet te worden toegediend tijdens een tweede inductie. | 35 mg/m2/dag op dag 1 tot en met dag 2 | 1 g/m2/om de 12 uur op dag 1 tot en met dag 3 |
| Consolidatiekuur 1a,b | 3 mg/m2/dosis (tot maximaal één injectieflacon van 5 mg) op dag 1 | 60 mg/m2/dag op dag 1 | 1 g/m2/om de 12 uur op dag 1 tot en met dag 4 |
| Consolidatiekuur 2a,b | 3 mg/m2/dosis (tot maximaal één injectieflacon van 5 mg) op dag 1 | 60 mg/m2/dag op dag 1 tot en met dag 2 | 1 g/m2/om de 12 uur op dag 1 tot en met dag 4 |
a. Zie tabel 3 en tabel 4 voor informatie over dosisaanpassingen.
b. Voor patiënten die complete remissie (CR) vertonen na inductie.
Dosis- en schema-aanpassingen
Schema-aanpassingen voor hyperleukocytose
Bij patiënten met hyperleukocytaire (leukocytentelling ≥30.000/mm3) AML wordt 48 uur vóór toediening van MYLOTARG cytoreductie aanbevolen met leukaferese, oraal hydroxyureum of AraC met of zonder hydroxyureum, om de perifere leukocytentelling (white blood cell count-WBC) te verlagen.
Als AraC met of zonder hydroxyureum wordt gebruikt voor leukoreductie bij patiënten met niet eerder behandelde, de novo hyperleukocytaire AML die MYLOTARG in combinatiebehandeling krijgen, dan dient het volgende aangepaste schema te worden toegepast (tabel 2):
Tabel 2. Schema-aanpassing voor de behandeling van hyperleukocytose met cytarabine
| Behandelingskuur | MYLOTARG | daunorubicine | cytarabine | hydroxyureum |
| Inductiea | 3 mg/m2/dosis (tot maximaal één injectieflacon van 5 mg) op dag 3, 6 en 9 | 60 mg/m2/dag op dag 3 tot en met dag 5 | 200 mg/m2/dag op dag 1 tot en met dag 7 | Dag 1 (volgens standaard medische praktijk) |
Zie tabel 1 voor doseringsadviezen voor de consolidatiekuur.
a. Zie tabel 3 en tabel 4 voor aanvullende informatie over dosisaanpassingen.
Dosisaanpassingen vanwege bijwerkingen
Het wordt aanbevolen om de dosis MYLOTARG aan te passen op basis van individuele veiligheid en verdraagbaarheid (zie rubriek 4.4). Voor de behandeling van sommige bijwerkingen kunnen onderbrekingen van de toediening of definitieve stopzetting van MYLOTARG nodig zijn (zie rubriek 4.4 en 4.8).
In tabellen 3 en 4 staan de richtlijnen voor dosisaanpassingen voor respectievelijk hematologische en niet-hematologische toxiciteiten vermeld.
Tabel 3. Dosisaanpassingen voor hematologische toxiciteiten
| Hematologische toxiciteiten | Dosisaanpassingen |
| Persistente trombocytopenie (bloedplaatjes <100.000/mm3 op de geplande startdatum van de consolidatiekuur) |
|
| Hematologische toxiciteiten | Dosisaanpassingen |
| Persisterende neutropenie |
|
Afkortingen: AraC=cytarabine; BMA=beenmergaspiraat, DNR=daunorubicine.
Tabel 4. Dosisaanpassingen voor niet-hematologische toxiciteiten
| Niet-hematologische toxiciteiten | Dosisaanpassingen |
| VOD/SOS | Stop met MYLOTARG (zie rubriek 4.4). |
Totaal bilirubine >2×ULN en ASAT en/of ALAT >2,5×ULN | Stel de behandeling met MYLOTARG uit tot de totale bilirubinewaarde vóór elke dosis is hersteld tot ≤2×ULN en ASAT en ALAT tot ≤2,5×ULN. Overweeg de geplande dosis over te slaan indien deze meer dan 2 dagen tussen opeenvolgende infusies uitgesteld is. |
| Infusiegerelateerde reacties | Onderbreek de infusie en start een geschikte medische behandeling, gebaseerd op de ernst van de symptomen. Patiënten dienen te worden gecontroleerd totdat de klachten en verschijnselen volledig zijn verdwenen. De infusie mag dan worden hervat. Overweeg bij ernstige of levensbedreigende infusiereacties de behandeling definitief te staken (zie rubriek 4.4). |
Andere ernstige of levensbedreigende niet-hematologische toxiciteiten | Stel de behandeling met MYLOTARG uit tot het herstel is gevorderd tot niet meer dan lichte ernst. Overweeg de geplande dosis over te slaan indien deze meer dan 2 dagen tussen opeenvolgende infusies uitgesteld is. |
Afkortingen: ALAT=alanineaminotransferase; ASAT=aspartaataminotransferase; SOS=sinusoïde obstructiesyndroom; ULN=upper limit of normal (bovengrens van de normaalwaarde); VOD=veno-occlusieve ziekte.
Speciale patiëntengroepen
Leverinsufficiëntie
Er is geen aanpassing van de startdosering nodig bij patiënten met leverinsufficiëntie, gedefinieerd als totaal bilirubine ≤2× de bovengrens van de normaalwaarde (ULN) en aspartaataminotransferase (ASAT)/alanineaminotransferase (ALAT) ≤2,5×ULN. Stel de behandeling met MYLOTARG uit tot de totale bilirubinewaarde vóór elke dosis is hersteld tot ≤2×ULN en ASAT en ALAT tot ≤2,5×ULN (zie tabel 4, rubriek 4.4 en 5.2).
Nierinsufficiëntie
Er is geen dosisaanpassing nodig bij patiënten met lichte tot matige nierinsufficiëntie. MYLOTARG is niet onderzocht bij patiënten met ernstige nierinsufficiëntie. MYLOTARG ondergaat geen nierklaring, de farmacokinetiek bij patiënten met ernstige nierinsufficiëntie is niet bekend (zie rubriek 5.2).
Ouderen
Er is geen dosisaanpassing nodig bij oudere patiënten (≥ 65 jaar) (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van MYLOTARG bij patiënten jonger dan 15 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Wijze van toediening
MYLOTARG is voor intraveneus gebruik en moet vóór toediening worden gereconstitueerd en verdund (zie rubriek 6.6). Wanneer het geneesmiddel is gereconstitueerd tot een concentratie van 1 mg/ml is de extraheerbare inhoud van één injectieflacon 4,5 mg (4,5 ml). De gereconstitueerde en verdunde oplossing dient te worden toegediend via een infusie gedurende een periode van 2 uur, onder nauwlettende klinische bewaking, onder andere van de hartslag, bloeddruk en temperatuur. MYLOTARG dient niet als snelle intraveneuze injectie of intraveneuze bolus te worden toegediend (zie rubriek 6.6).
Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren dienen de naam en het batchnummer van het toegediende product goed geregistreerd te worden.
Hepatotoxiciteit, waaronder hepatische veno-occlusieve ziekte/sinusoïdaal obstructiesyndroom (VOD/SOS)
Hepatotoxiciteit, waaronder levensbedreigend en soms fataal leverfalen en VOD/SOS, zijn gemeld bij met MYLOTARG behandelde patiënten (zie rubriek 4.8).
Gebaseerd op een analyse van potentiële risicofactoren hebben volwassen patiënten die vóór of na een hematopoëtische stamceltransplantatie (HSCT) MYLOTARG als monotherapie kregen, en patiënten met een matige of ernstige leverinsufficiëntie, een verhoogde kans op het ontwikkelen van VOD (zie rubriek 4.8).
Vanwege het risico op VOD/SOS dient er nauwlettend te worden gecontroleerd op klachten en verschijnselen van VOD/SOS. Deze kunnen onder andere bestaan uit: verhogingen van ALAT, ASAT, totaal bilirubine en alkalische fosfatase, die vóór elke dosis MYLOTARG gecontroleerd dienen te worden, hepatomegalie (wat pijnlijk kan zijn), snelle gewichtstoename en ascites. Controleren van alleen totaal bilirubine identificeert mogelijk niet alle patiënten met een risico op VOD/SOS. Voor patiënten die abnormale uitslagen bij de levertests ontwikkelen, wordt frequentere controle van levertests en klinische klachten en verschijnselen van hepatotoxiciteit aanbevolen. Voor patiënten die overgaan op HSCT wordt tijdens de post-HSCT-periode nauwlettende controle van levertests aanbevolen, voor zover nodig. Er is geen definitief verband waargenomen tussen VOD en de tijdspanne tot de HSCT in relatie tot hogere MYLOTARG-monotherapiedoses. Het ALFA-0701-onderzoek beval echter een interval van 2 maanden aan tussen de laatste dosis MYLOTARG en HSCT.
Voor de behandeling van klachten of verschijnselen van hepatotoxiciteit kan het nodig zijn de dosis tijdelijk te onderbreken of MYLOTARG stop te zetten (zie rubriek 4.2). Bij patiënten die VOD/SOS krijgen, dient MYLOTARG te worden stopgezet en dienen patiënten te worden behandeld volgens de standaard medische praktijk.
Infusiegerelateerde reacties (waaronder anafylaxie)
In klinische onderzoeken werden infusiegerelateerde reacties, waaronder anafylaxie, gemeld (zie rubriek 4.8). Er zijn meldingen geweest van fatale infusiereacties in de postmarketing-setting. Klachten en verschijnselen van infusiegerelateerde reacties kunnen zijn: koorts en koude rillingen, en minder vaak hypotensie, tachycardie en respiratoire symptomen die in de eerste 24 uur na toediening kunnen optreden. De infusie met MYLOTARG dient te worden uitgevoerd onder nauwlettende klinische bewaking, onder andere van de hartslag, bloeddruk en temperatuur. Aanbevolen wordt om 1 uur voor de toediening van MYLOTARG premedicatie met een corticosteroïd, antihistaminicum en acetaminofen (of paracetamol) toe te dienen (zie rubriek 4.2). De infusie dient onmiddellijk te worden onderbroken bij patiënten die tekenen van ernstige reacties ontwikkelen, met name dyspneu, bronchospasme of klinisch significante hypotensie. Patiënten dienen te worden bewaakt totdat de klachten en verschijnselen volledig zijn verdwenen. Stopzetten van de behandeling dient sterk te worden overwogen bij patiënten die klachten of verschijnselen van anafylaxie ontwikkelen, waaronder ernstige respiratoire symptomen of klinisch significante hypotensie (zie rubriek 4.2).
Myelosuppressie
In klinische onderzoeken werden neutropenie, trombocytopenie, anemie, leukopenie, febriele neutropenie, lymfopenie en pancytopenie gemeld, waarvan sommige levensbedreigend of fataal waren (zie rubriek 4.8). Complicaties die verband houden met neutropenie en trombocytopenie kunnen respectievelijk infecties en bloedingen/hemorragische reacties zijn. Er zijn infecties en bloedingen/hemorragische reacties gemeld, waarvan sommige levensbedreigend of fataal waren.
Complete bloedceltellingen dienen vóór elke dosis MYLOTARG te worden gecontroleerd. Tijdens de behandeling dienen patiënten te worden gecontroleerd op klachten en verschijnselen van infectie, bloedingen/hemorragie of andere effecten van myelosuppressie. Routinematige klinische testen en laboratoriumtesten ter bewaking zijn tijdens en na de behandeling aangewezen.
Voor de behandeling van patiënten met ernstige infectie, bloedingen/hemorragie of andere effecten van myelosuppressie, waaronder ernstige neutropenie of persistente trombocytopenie, kan het nodig zijn de dosistoediening van MYLOTARG uit te stellen of permanent te staken (zie rubriek 4.2).
Tumorlysissyndroom (TLS)
In klinische onderzoeken is TLS gemeld (zie rubriek 4.8). Er zijn gevallen van fatale TLS, gecompliceerd door acuut nierfalen, gemeld in de postmarketing-setting. Bij patiënten met hyperleukocytaire AML dient leukoreductie met hydroxyureum of leukaferese te worden overwogen om vóór toediening van MYLOTARG de perifere leukocytentelling (WBC) te verlagen tot onder 30.000/mm3, om het risico op het induceren van TLS te verkleinen (zie rubriek 4.2).
Patiënten dienen te worden gecontroleerd op klachten en verschijnselen van TLS en te worden behandeld volgens de standaard medische praktijk. Er dienen gepaste maatregelen te worden genomen om de ontwikkeling van tumorlysis-gerelateerde hyperurikemie te helpen voorkomen, zoals hydratatie, toediening van antihyperurikemiemiddelen (bijv. allopurinol) of andere middelen voor de behandeling van hyperurikemie (bijv. rasburicase).
AML met ongunstige cytogenetische risicokenmerken
De werkzaamheid van MYLOTARG is aangetoond bij AML-patiënten met gunstige en intermediaire cytogenetische risicokenmerken, met onzekerheid wat betreft de grootte van het effect bij patiënten met ongunstige cytogenetische kenmerken (zie rubriek 5.1). Bij patiënten die worden behandeld met MYLOTARG in combinatie met daunorubicine en cytarabine voor nieuw gediagnosticeerde de novo AML dient, wanneer resultaten van cytogenetische testen beschikbaar komen, te worden overwogen of het potentiële voordeel van het voortzetten van de behandeling met MYLOTARG opweegt tegen de risico’s voor de individuele patiënt (zie rubriek 5.1).
Anticonceptie
Vrouwen die zwanger kunnen worden of partners van vrouwen die zwanger kunnen worden, dienen het advies te krijgen om 2 methoden voor effectieve anticonceptie te gebruiken tijdens de behandeling met MYLOTARG en gedurende ten minste 7 maanden (vrouwen) of 4 maanden (mannen) na de laatste dosis (zie rubriek 4.6).
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Dit geneesmiddel kan verder worden bereid voor toediening met oplossingen die natrium bevatten (zie rubriek 4.2 en 6.6) en hiermee dient rekening te worden gehouden in verband met de totale hoeveelheid natrium van alle bronnen die aan de patiënt zullen worden toegediend.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen klinisch onderzoek naar interacties uitgevoerd met MYLOTARG. Zie rubriek 5.2 voor beschikbare gegevens uit in vitro-onderzoeken.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij mannen en vrouwen
Vrouwen die zwanger kunnen worden dienen het advies te krijgen om zwangerschap te vermijden in de periode dat ze MYLOTARG krijgen.
Vrouwen die zwanger kunnen worden of partners van vrouwen die zwanger kunnen worden, dienen het advies te krijgen om 2 methoden voor effectieve anticonceptie te gebruiken tijdens de behandeling met MYLOTARG en gedurende ten minste 7 maanden (vrouwen) of 4 maanden (mannen) na de laatste dosis.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van gemtuzumab ozogamicine bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
MYLOTARG mag niet tijdens de zwangerschap worden gebruikt, tenzij het mogelijke voordeel voor de moeder opweegt tegen de mogelijke risico's voor de foetus. Zwangere vrouwen of patiënten die zwanger worden in de periode dat ze gemtuzumab ozogamicine krijgen, of behandelde mannelijke patiënten als partners van zwangere vrouwen, moeten worden ingelicht over het mogelijke gevaar voor de foetus.
Borstvoeding
Er is geen informatie over de aanwezigheid van gemtuzumab ozogamicine of de metabolieten ervan in moedermelk, de effecten op kinderen die borstvoeding krijgen of de effecten op de melkproductie. Vanwege de kans op bijwerkingen bij kinderen die borstvoeding krijgen, dienen vrouwen geen borstvoeding te geven tijdens de behandeling met MYLOTARG en gedurende ten minste 1 maand na de laatste dosis (zie rubriek 5.3).
Vruchtbaarheid
Er is geen informatie over de vruchtbaarheid bij patiënten. Gebaseerd op niet-klinische bevindingen kan behandeling met gemtuzumab ozogamicine de vruchtbaarheid bij mannen en vrouwen verstoren (zie rubriek 5.3). Zowel mannen als vrouwen dienen vóór de behandeling advies in te winnen over behoud van de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
MYLOTARG heeft een matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten dienen te worden geïnformeerd dat zij tijdens de behandeling met MYLOTARG last kunnen krijgen van vermoeidheid, duizeligheid en hoofdpijn (zie rubriek 4.8). Daarom is voorzichtigheid geboden bij het besturen van voertuigen of het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het algehele veiligheidsprofiel van MYLOTARG is gebaseerd op gegevens van patiënten met acute myeloïde leukemie uit het combinatiebehandelingsonderzoek ALFA-0701, monotherapieonderzoeken en ervaring in de postmarketingfase. In het combinatiebehandelingsonderzoek bestonden de veiligheidsgegevens van geselecteerde, tijdens de behandeling voor het eerst opgetreden bijwerkingen (TEAE’s, treatment emergent adverse events), die als het belangrijkst werden beschouwd voor het begrijpen van het veiligheidsprofiel van MYLOTARG, uit hemorragie in alle graden, VOD in alle graden en ernstige infecties. Al deze TEAE’s werden als bijwerkingen beschouwd. Vanwege deze beperkte gegevensverzameling worden laboratoriumgegevens van het
combinatiebehandelingsonderzoek opgenomen in tabel 5. Informatie over bijwerkingen uit monotherapieonderzoeken met het niet-gefractioneerde regime (onderzoeken 201/202/203) en postmarketingervaring wordt gepresenteerd in tabel 6 en het monotherapieonderzoek B1761031 met het gefractioneerde regime wordt gepresenteerd in de onderstaande beschrijving, om een volledige karakterisering van bijwerkingen te geven.
In het combinatiebehandelingsonderzoek ALFA-0701 waren klinisch relevante ernstige bijwerkingen hepatotoxiciteit, waaronder VOD/SOS (3,8%), hemorragie (9,9%), ernstige infectie (41,2%) en tumorlysissyndroom (1,5%). In monotherapieonderzoeken (onderzoeken 201/202/203) kwamen daarnaast ook infusiegerelateerde reacties (2,5%), trombocytopenie (21,7%) en neutropenie (34,3%) als klinisch relevante ernstige bijwerkingen voor. In het monotherapieonderzoek B1761031 kwamen infectie (30,0%), febriele neutropenie (22,0%), pyrexie (6,0%), hemorragie (4,0%), trombocytopenie (4,0%), anemie (2,0%) en tachycardie (2,0%) als klinisch relevante ernstige bijwerkingen voor.
De vaakst voorkomende bijwerkingen (>30%) in het combinatiebehandelingsonderzoek waren hemorragie en infectie. In monotherapieonderzoeken (onderzoeken 201/202/203) waren de vaakst voorkomende bijwerkingen (>30%) pyrexie, nausea, infectie, koude rillingen, hemorragie, braken, trombocytopenie, vermoeidheid, hoofdpijn, stomatitis, diarree, abdominale pijn en neutropenie. In het monotherapieonderzoek B1761031 waren de vaakst voorkomende bijwerkingen (>30%) infectie (50,0%), febriele neutropenie (40,0%) en hemorragie (32,0%).
De vaakst voorkomende (≥1%) bijwerkingen die leidden tot permanente stopzetting in het combinatiebehandelingsonderzoek waren trombocytopenie, VOD, hemorragie en infectie. De vaakst voorkomende (≥1%) bijwerkingen die leidden tot permanente stopzetting in monotherapieonderzoeken (onderzoeken 201/202/203) waren infectie, hemorragie, multi-orgaanfalen en VOD. De bijwerkingen die leidden tot permanente stopzetting in monotherapieonderzoek B1761031 waren infectie en pyrexie.
Getabuleerde lijst met bijwerkingen
De bijwerkingen worden weergegeven per systeem/orgaanklasse (SOC) en frequentiecategorie, gedefinieerd met de volgende conventie: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 5. Geselecteerde** bijwerkingen bij patiënten die MYLOTARG kregen in combinatiebehandelingsonderzoek (ALFA-0701)
Systeem/orgaanklasse
Frequentie
Voorkeursterm
MYLOTARG + daunorubicine
+ cytarabine (N=131)
daunorubicine + cytarabine (N=137) Alle graden
%
Graad 3/4
%
Alle graden
%
Graad 3/4
%
Infecties en parasitaire aandoeningen
Zeer vaak
Infectie*a 77,9 76,3 77,4 74,4 Bloedvataandoeningen
Zeer vaak
Hemorragie*b 90,1 20,6 78,1 8,8 Lever- en galaandoeningen
Vaak
Veno-occlusieve leverziekte*c 4,6 2,3 1,5 1,5 Onderzoeken ***
Zeer vaak
Hemoglobine verlaagd 100 86,2 100 89,7 Bloedplaatjes verlaagd 100 100 100 100 Leukocyten verlaagd 100 100 99,3 99,3 Lymfocyten (absolute)
verlaagd
98,5 90,7 97,8 89,6
Neutrofielen verlaagd 97,7 96,1 98,5 97,0 Hyperglykemie 92,0 19,2 91,1 17,8 Aspartaataminotransferase
(ASAT) verhoogd
89,2 14,0 73,9 9,0
Protrombinetijd verhoogd 84,8 3,3 89,1 0 Geactiveerde partiële
tromboplastinetijd verlengd
80,0 6,4 57,5 5,5
Alkalische fosfatase verhoogd 79,7 13,3 68,9 5,3 Alanineaminotransferase
(ALAT) verhoogd
78,3 10,9 81,3 15,7
Bloedbilirubine verhoogd 51,6 7,1 50,8 3,8 Hyperurikemie 32,5 2,6 28,5 0 Afkortingen: N=aantal patiënten; PT=voorkeursterm (preferred term)
*Inclusief gevallen met fatale afloop.
**In dit onderzoek naar nieuw gediagnosticeerde AML werden alleen geselecteerde veiligheidsgegevens verzameld. ***De frequentie is gebaseerd op laboratoriumwaarden (graad conform NCI CTCAE v4.03). a. Onder infectie vallen sepsis en bacteriëmie (53,4%), schimmelinfectie (15,3%), onderste-luchtweginfectie (5,3%), bacteriële infectie (9,2%), maag-darmstelselinfectie (8,4%), huidinfectie (2,3%) en andere infecties (28,4%). b. Onder hemorragie vallen centraal-zenuwstelselhemorragie (3,1%), bloeding van bovenste deel van maag-darmkanaal (33,6%), bloeding van onderste deel van maag-darmkanaal (17,6%), subcutane bloeding (60,3%), overige bloeding (64,9%) en bloedneus (62,6%).
c. Onder veno-occlusieve leverziekte vallen de volgende gemelde PT’s: veno-occlusieve ziekte en veno-occlusieve leverziekte*.
Tabel 6. Bijwerkingen bij patiënten die MYLOTARG kregen in
monotherapieonderzoeken*** en in de postmarketingfase Systeem/orgaanklasse
Frequentie
Voorkeursterm
Alle graden
%
Graad 3/4
%
Infecties en parasitaire aandoeningen
Zeer vaak
Infectie*a 68,2 32,8 Bloed- en lymfestelselaandoeningen
Zeer vaak
Febriele neutropenie 19,1 11,6 Trombocytopenieb 48,4 48,0 Neutropeniec 30,3 29,2 Anemied 27,1 24,2 Leukopeniee 26,7 26,7 Vaak
Pancytopenief 5,0 4,3 Lymfopenieg 3,6 3,2 Immuunsysteemaandoeningen
Vaak
Infusiegerelateerde reactieh 7,6 3,6 Voedings- en stofwisselingsstoornissen
Zeer vaak
Hyperglykemiei 11,2 6,9 Verminderde eetlust 27,1 6,1 Vaak
Tumorlysissyndroom** 2,5 1,8 Zenuwstelselaandoeningen
Zeer vaak
Hoofdpijn 38,3 12,3 Hartaandoeningen
Zeer vaak
Tachycardiej 13,0 4,3 Bloedvataandoeningen
Zeer vaak
Hemorragie*k 67,1 23,8 Hypotensiel 20,2 14,8 Hypertensiem 17,3 10,5 Ademhalingsstelsel-, borstkas- en
mediastinumaandoeningen
Zeer vaak
Dyspneun 27,4 12,6 Niet bekend
Interstitiële pneumonie*
Maagdarmstelselaandoeningen
Zeer vaak
Braken 60,6 33,6 Diarree 33,9 14,8 Abdominale pijno 33,2 7,2 Nausea 71,1 39,3 Stomatitisp 36,1 12,3 Constipatie 25,3 5,0 Vaak
Ascites 2,9 0,4 Dyspepsie 8,7 1,1 Oesofagitis 1,8 0,7 Niet bekend
Neutropene colitis*
Lever- en galaandoeningen
Zeer vaak
Transaminasen verhoogdq 24,5 18,8 Hyperbilirubinemier 13,0 10,5 Systeem/orgaanklasse
Frequentie
Voorkeursterm
Alle graden
%
Graad 3/4
%
Vaak
Veno-occlusieve leverziekte* 2,9 1,1 Hepatomegalie 2,5 0,7 Geelzucht 2,2 1,1 Leverfunctie afwijkendt 2,5 1,4 Gammaglutamyltransferase verhoogd 1,8 0,7 Soms
Leverfalen*# 0,4 0,4 Budd-Chiari-syndroom# 0,4 0,4 Huid- en onderhuidaandoeningen
Zeer vaak
Rashu 19,9 5,8 Vaak
Erytheemv 9,4 2,2 Pruritus 5,4 0,4 Nier- en urinewegaandoeningen
Niet bekend
Hemorragische cystitis*
Algemene aandoeningen en
toedieningsplaatsstoornissen
Zeer vaak
Pyrexiew 82,7 52,3 Oedeemx 21,3 3,2 Vermoeidheidy 41,2 11,2 Koude rillingen 67,9 17,3 Vaak
Multi-orgaanfalen** 2,2 1,8 Onderzoeken
Zeer vaak
Bloedlactaatdehydrogenase verhoogd 16,6 7,2 Vaak
Bloedalkalische fosfatase verhoogd 8,7 6,1 *Inclusief gevallen met fatale afloop.
**Inclusief bijwerkingen met fatale afloop in de postmarketing-setting.
***MYLOTARG bij de behandeling van gerecidiveerde AML (9 mg/m2) (onderzoeken 201/202/203). #Afzonderlijke gevallen.
Afkorting: PT=voorkeursterm.
a. Onder infectie vallen sepsis en bacteriëmie (25,6%), schimmelinfectie (10,5%), onderste-luchtweginfectie (13,0%), bovenste-luchtweginfectie (4,3%), bacteriële infectie (3,6%), virale infectie (24,2%), maag-darmstelselinfectie (3,3%), huidinfectie (7,9%) en andere infecties (19,5%). Postmarketing (frequentie niet bekend) schimmelinfecties van de longen, waaronder longmycose en Pneumocystis jiroveci-pneumonie*; en bacteriële infecties waaronder Stenotrophomonas-infectie, werden ook gemeld.
b. Onder trombocytopenie vallen de volgende gemelde PT's: plaatjestelling verlaagd en trombocytopenie*. c. Onder neutropenie vallen de volgende gemelde PT's: neutropenie, granulocytopenie en neutrofielentelling verlaagd. d. Onder anemie vallen de volgende gemelde PT's: anemie en hemoglobine verlaagd.
e. Onder leukopenie vallen de volgende gemelde PT's: leukopenie en leukocytentelling verlaagd. f. Onder pancytopenie vallen de volgende gemelde PT's: pancytopenie en beenmergfalen. g. Onder lymfopenie vallen de volgende gemelde PT's: lymfopenie en lymfocytentelling verlaagd. h. Onder infusiegerelateerde reacties vallen de volgende gemelde PT’s: infusiegerelateerde reactie, urticaria, overgevoeligheid, bronchospasme, geneesmiddelenovergevoeligheid en urticaria op de injectieplaats#. i. Onder hyperglykemie vallen de volgende gemelde PT's: hyperglykemie en bloedglucose verhoogd#. j. Onder tachycardie vallen de volgende gemelde PT's: tachycardie, sinustachycardie, hartfrequentie verhoogd# en supraventriculaire tachycardie#.
k. Onder hemorragie vallen centraal-zenuwstelselhemorragie (5,1%), bloeding van bovenste deel van maag-darmkanaal
(21,3%), bloeding van onderste deel van maag-darmkanaal (15,2%), subcutane bloeding (28,5%), overige bloeding (32,9%) en bloedneus (28,5%).
l. Onder hypotensie vallen de volgende gemelde PT's: hypotensie en bloeddruk verlaagd. m. Onder hypertensie vallen de volgende gemelde PT's: hypertensie en bloeddruk verhoogd. n. Onder dyspneu vallen de volgende gemelde PT's: dyspneu en inspanningskortademigheid. o. Onder abdominale pijn vallen de volgende gemelde PT's: abdominale pijn, pijn laag in de onderbuik, bovenbuikpijn, abdominaal ongemak en buikgevoeligheid.
p. Onder stomatitis vallen de volgende gemelde PT's: slijmvliesontsteking, orofaryngeale pijn, stomatitis, mondulceratie, orale pijn, orale mucosa-blaarvorming, afteuze stomatitis, tongulceratie, glossodynie, erytheem van mondslijmvlies, glossitis# en orofaryngeale blaarvorming#.
q. Onder transaminasen verhoogd vallen de volgende gemelde PT's: transaminasen verhoogd, hepatocellulair letsel, verhoogd alanineaminotransferase, verhoogd aspartaataminotransferase en leverenzym verhoogd. r. Onder hyperbilirubinemie vallen de volgende gemelde PT's: bloedbilirubine verhoogd en hyperbilirubinemie. s. Onder veno-occlusieve leverziekte vallen de volgende gemelde PT’s: veno-occlusieve ziekte en veno-occlusieve leverziekte*#.
t. Onder leverfunctie afwijkend vallen de volgende gemelde PT’s: leverfunctietests abnormaal en leverfunctie afwijkend. u. Onder rash vallen de volgende gemelde PT's: rash, dermatitis#, dermatitis allergisch#, bulleuze dermatitis, contactdermatitis, exfoliatieve dermatitis#, geneesmiddeleneruptie, pruritus allergisch# en rash erythemateus#, rash vlekkerig#, rash maculo-papuleus, rash papuleus, rash pruritus, rash vesiculair#.
v. Onder erytheem vallen de volgende gemelde PT's: erytheem op de katheterplaats, erytheem en infuusplaatserytheem#. w. Onder pyrexie vallen de volgende gemelde PT's: pyrexie, lichaamstemperatuur verhoogd en hyperthermie. x. Onder oedeem vallen de volgende gemelde PT's: oedeem, gezichtsoedeem, oedeem perifeer, zwelling aangezicht, gegeneraliseerd oedeem en periorbitaal oedeem.
y. Onder vermoeidheid vallen de volgende gemelde PT's: vermoeidheid, asthenie, lethargie en malaise.
Beschrijving van geselecteerde bijwerkingen
Hepatotoxiciteit, waaronder hepatische VOD/SOS
In het combinatiebehandelingsonderzoek werden gegevens over VOD en afwijkende leverlaboratoriumwaarden verzameld. Aanvullende karakterisering van hepatotoxische bijwerkingen wordt geleverd door de monotherapieonderzoeken.
In het combinatiebehandelingsonderzoek (N=131) werd VOD tijdens of na de behandeling gemeld bij 6 (4,6%) van de patiënten, 2 (1,5%) van deze reacties waren fataal (zie tabel 5). Vijf (3,8%) van deze VOD-reacties traden op binnen 28 dagen na een dosis gemtuzumab ozogamicine. Eén VOD-voorval trad meer dan 28 dagen na de laatste dosis gemtuzumab ozogamicine op. Een van deze voorvallen trad enkele dagen na de start van een HSCT-conditioneringsregime op. De mediane tijd van de laatste dosis gemtuzumab ozogamicine tot het ontstaan van VOD bedroeg 9 dagen (spreiding: 2-298 dagen). VOD werd ook gemeld bij 2 patiënten die MYLOTARG kregen als follow-upbehandeling na recidief van AML na chemotherapiebehandeling in de controlegroep van het combinatiebehandelingsonderzoek. Beide patiënten kregen VOD meer dan 28 dagen na de laatste dosis gemtuzumab ozogamicine. Eén van deze patiënten kreeg VOD 25 dagen na de daaropvolgende HSCT.
| In het monotherapieonderzoek B1761031 werden voor geen enkele patiënt VOD-voorvallen gemeld. | |
| Eén (2,0%) patiënt had echter fataal capillairleksyndroom met | |
symptomen die consistent zijn met VOD (ascites en hyperbilirubinemie). De voorvallen van hepatotoxiciteit van graad 3 waren gammaglutamyltransferase verhoogd (4,0%), alanineaminotransferase verhoogd (2,0%), aspartaataminotransferase verhoogd (2,0%), hypoalbuminemie (2,0%) en transaminasen verhoogd (2,0%). Er waren geen patiënten met hepatotoxiciteit van graad 4 of graad 5.
Gebaseerd op een analyse van potentiële risicofactoren, bij de volwassen patiënten die niet-gefractioneerde MYLOTARG als monotherapie kregen, hadden patiënten die vóór blootstelling aan gemtuzumab ozogamicine een HSCT hadden gekregen een 2,6 maal zo hoge kans (95%-betrouwbaarheidsinterval [BI]: 1,448; 4,769) op VOD als patiënten die vóór de behandeling met gemtuzumab ozogamicine geen HSCT hadden gekregen; patiënten die na de behandeling met gemtuzumab ozogamicine een HSCT hadden gekregen, hadden een 2,9 maal zo hoge kans (95%-BI: 1,502; 5,636) om VOD te ontwikkelen als patiënten die na de behandeling met gemtuzumab ozogamicine geen HSCT hadden gekregen; en patiënten die volgens de uitgangswaarden matige/ernstige leverinsufficiëntie hadden, hadden een 8,7 maal zo hoge kans (95%-BI: 1,879; 39,862) om VOD te ontwikkelen als patiënten die volgens de uitgangswaarden geen matige/ernstige leverinsufficiëntie hadden.
Patiënten dienen te worden gecontroleerd op hepatotoxiciteit zoals aanbevolen in rubriek 4.4. Voor de behandeling van klachten of verschijnselen van hepatotoxiciteit kan het nodig zijn de dosis tijdelijk te onderbreken of MYLOTARG stop te zetten (zie rubriek 4.2).
Myelosuppressie
In het combinatiebehandelingsonderzoek bij patiënten met niet eerder behandelde de novo AML, die werden behandeld met gefractioneerde doses gemtuzumab ozogamicine in combinatie met chemotherapie, werden dalingen van graad 3/4 in leukocyten, neutrofielen en bloedplaatjes waargenomen bij respectievelijk 131 (100%), 124 (96,1%) en 131 (100%) patiënten.
Tijdens de inductiefase herstelde het aantal bloedplaatjes bij 109 (83,2%) en 99 (75,6%) patiënten tot tellingen van respectievelijk 50.000/mm3 en 100.000/mm3. De mediane tijd tot herstel van het aantal bloedplaatjes tot tellingen van 50.000/mm3 en 100.000/mm3 was respectievelijk 34 en 35 dagen. Tijdens consolidatiefase 1 herstelde het aantal bloedplaatjes bij 92 (94,8%) en 71 (73,2%) patiënten tot tellingen van respectievelijk 50.000/mm3 en 100.000/mm3. De mediane tijd tot herstel van het aantal bloedplaatjes tot tellingen van 50.000/mm3 en 100.000/mm3 was respectievelijk 32 en 35 dagen. Tijdens consolidatiefase 2 herstelde het aantal bloedplaatjes bij 80 (97,6%) en 70 (85,4%) patiënten tot tellingen van respectievelijk 50.000/mm3 en 100.000/mm3. De mediane tijd tot herstel van het aantal bloedplaatjes tot tellingen van 50.000/mm3 en 100.000/mm3 was respectievelijk 36,5 en 43 dagen.
Trombocytopenie met plaatjestellingen <50.000/mm3 die 45 dagen na de start van de behandeling aanhield bij patiënten met een respons (CR en onvolledig herstel van het aantal bloedplaatjes [CRp]) kwam voor bij 22 (20,4%) patiënten. Het aantal patiënten met persistente trombocytopenie bleef over de behandelingskuren ongeveer gelijk (8 [7,4%] patiënten in de inductiefase en 8 [8,5%] patiënten in consolidatiefase 1 en 10 [13,2%] patiënten in consolidatiefase 2).
Tijdens de inductiefase kenden 121 (92,4%) en 118 (90,1%) patiënten een gedocumenteerd herstel van het aantal neutrofielen tot een ANC van respectievelijk 500/mm3 en 1.000/mm3. De mediane tijd tot herstel van het aantal neutrofielen tot een ANC van 500/mm3 en 1.000/mm3 was 25 dagen. In consolidatiefase 1 van de behandeling herstelde het aantal neutrofielen bij 94 (96,9%) patiënten tot tellingen van 500/mm3 en bij 91 (94%) patiënten tot tellingen van 1.000/mm3. De mediane tijd tot herstel van het aantal neutrofielen tot een ANC van 500/mm3 en 1.000/mm3 was respectievelijk 21 en 25 dagen. In consolidatiefase 2 van de behandeling herstelde het aantal neutrofielen bij 80 (97,6%) patiënten tot tellingen van 500/mm3 en bij 79 (96,3%) patiënten tot tellingen van 1.000/mm3. De mediane tijd tot herstel van het aantal neutrofielen tot een ANC van 500/mm3 en 1.000/mm3 was respectievelijk 22 en 27 dagen.
In het combinatiebehandelingsonderzoek bij patiënten met niet eerder behandelde de novo AML, die werden behandeld met gefractioneerde doses gemtuzumab ozogamicine in combinatie met chemotherapie (N=131), hadden 102 (77,9%) patiënten ernstige infecties (graad ≥3) door alle oorzaken. Overlijden door septische shock in verband met de behandeling werd gemeld bij 1 (0,8%) patiënt. Fatale ernstige infectie werd gemeld bij 2 (1,53%) patiënten in de MYLOTARG-groep en 4 (2,92%) patiënten in de controlegroep.
In het combinatiebehandelingsonderzoek (N=131) werden bloedingen/hemorragische reacties van alle graden en graad 3/4 gemeld bij respectievelijk 118 (90,1%) en 27 (20,6%) patiënten. De vaakst voorkomende bloedingen/hemorragische reacties van graad 3 waren hematemese (3,1%), hemoptysis (3,1%) en hematurie (2,3%). Bloedingen/hemorragische reacties van graad 4 werden gemeld bij 4 (3,1%) patiënten (gastro-intestinale bloeding, hemorragie en alveolaire hemorragie [2 patiënten]). Fatale bloedingen/hemorragische reacties werden gemeld bij 3 (2,3%) patiënten (cerebraal hematoom, intracraniaal hematoom en subduraal hematoom).
| In |
het monotherapieonderzoek B1761031 (N=50) werden infecties van graad 3/4 gemeld bij
| 10 (20%) patiënten. De vaakst (≥5,0%) gemelde infecties van graad 3/4 waren sepsis en pneumonie, | |||
| elk bij 3 (6,0%) patiënten. Zes (6) (12,0%) patiënten hadden een infectie van graad 5 (sepsis bij | |||
| 4 [8,0%] patiënten, atypische pneumonie en COVID-19-pneumonie, elk bij 1 [2,0%] patiënt). | |||
Bloedingen/hemorragische voorvallen van alle graden werden gemeld bij 16 (32,0%) patiënten. Hemorragische voorvallen van graad 3/4 kwamen voor bij 2 (4,0%) patiënten (maagbloeding van graad 3 en traumatische intracraniale bloeding van graad 4 elk bij 1 patiënt). Er werden geen fatale bloedingen/hemorragische voorvallen gemeld.
Voor de behandeling van patiënten met ernstige infectie, bloedingen/hemorragie of andere effecten van myelosuppressie, waaronder ernstige neutropenie of persistente trombocytopenie, kan het nodig zijn de dosistoediening van MYLOTARG uit te stellen of permanent te staken (zie rubriek 4.2 en 4.4).
Immunogeniciteit
Net als bij alle therapeutische eiwitten bestaat er een mogelijkheid van immunogeniciteit.
De antilichamen tegen het geneesmiddel (ADA, Anti-Drug Antibody) tegen MYLOTARG werden geëvalueerd met behulp van de elektrochemiluminescentiemethode (ECL). Voor patiënten van wie de ADA-monsters positief werden getest werd een celtest ontwikkeld om neutraliserende antilichamen (NAb, Neutralizing Antibody) tegen MYLOTARG te meten.
In het monotherapieonderzoek B1761031 bij 50 behandelde volwassen patiënten met gerecidiveerde of refractaire CD33-positieve AML bedroeg de incidentie van ADA en NAb respectievelijk 12,0% (6/50) en 2,0% (1/50). De aanwezigheid van ADA had geen statistisch significant of klinisch relevant effect op de farmacokinetiek van totaal hP67.6-antilichaam of geconjugeerde calicheamicine. Geen van de patiënten ondervond anafylaxie, overgevoeligheid of andere klinische gevolgen gerelateerd aan ADA. Er waren geen aanwijzingen dat de aanwezigheid van ADA een direct verband had met mogelijke veiligheidsproblemen.
In het dosisbepalingsgedeelte van het MyeChild 01-onderzoek bij 54 behandelde kinderen in de leeftijd van 12 maanden en ouder met nieuw gediagnosticeerde AML bedroeg de totale ADA-incidentie in de cohorten 2% (1/49). Voor de ADA-positieve patiënt werden geen bijwerkingen van bijzonder belang met betrekking tot infusiegerelateerde reacties gemeld.
De detectie van ADA’s is sterk afhankelijk van de gevoeligheid en specificiteit van de test. De incidentie van antilichaam-positiviteit in een test kan door verschillende factoren worden beïnvloed, waaronder de testmethode, de concentratie gemtuzumab ozogamicine in het bloed, monsterbewerking, timing van de monsterafname, gelijktijdig gebruikte behandelingen en onderliggende ziekte. Daarom kan een vergelijking van de incidentie van antilichamen tegen gemtuzumab ozogamicine met de incidentie van antilichamen tegen andere producten misleidend zijn.
Pediatrische patiënten
Niet eerder behandelde AML
De veiligheid en werkzaamheid van MYLOTARG bij kinderen en adolescenten jonger dan 15 jaar met niet eerder behandelde AML zijn niet vastgesteld (zie rubriek 4.2).
In het voltooide gerandomiseerde pediatrische fase 3-onderzoek AAML0531 (zie rubriek 5.1) van gemtuzumab ozogamicine gecombineerd met intensieve eerstelijnsbehandeling bij 1.063 nieuw gediagnosticeerde kinderen (93,7% van de patiënten <18 jaar) en jongvolwassenen (6,3% van de patiënten) met de novo AML in de leeftijd van 0 tot 29 jaar, was het veiligheidsprofiel ongeveer gelijk aan het profiel dat werd waargenomen in de andere onderzoeken met gemtuzumab ozogamicine gecombineerd met intensieve chemotherapie bij volwassen patiënten met de novo AML. De optimale dosis gemtuzumab ozogamicine voor kinderen is echter niet vastgesteld, omdat in onderzoek AAML0531 tijdens de tweede intensiveringsperiode na de tweede dosis gemtuzumab ozogamicine een grotere proportie patiënten in de groep met gemtuzumab ozogamicine een verlengde hersteltijd voor neutrofielen had (>59 dagen) dan in de comparatorgroep (21,0% versus 11,5%) en meer patiënten tijdens remissie overleden (5,5% versus 2,8%).
In het dosisbepalingsgedeelte van het pediatrische MyeChild 01-onderzoek (zie rubriek 5.1) van gemtuzumab ozogamicine gecombineerd met inductiebehandeling (cytarabine plus ofwel mitoxantrone of liposomaal daunorubicine) bij 54 kinderen in de leeftijd van 12 maanden en ouder met nieuw gediagnosticeerde AML was het veiligheidsprofiel vergelijkbaar met het profiel dat werd waargenomen in de andere onderzoeken met gemtuzumab ozogamicine gecombineerd met intensieve chemotherapie bij volwassen patiënten en kinderen met de novo AML. Het percentage infecties van alle graden bedroeg 57,4%. De vaakst gemelde bijwerkingen van ≥ graad 3 voor alle cohorten waren febriele neutropenie (92,6%), trombocytopenie (90,7%), neutropenie (87,0%) en anemie (83,3%). De vaakst gemelde ernstige bijwerkingen voor alle cohorten waren febriele neutropenie (29,6%) en infectie (14,8%). Ernstige febriele neutropenie deed zich voor bij 13,3%, 15,0% en 57,9% van de patiënten in respectievelijk cohort 1, 2 en 3. Tegen dag 45 na kuur 1 of 2 herstelde het aantal neutrofielen bij 27,8% van de patiënten zich niet tot 1.000/mm3 en bij 11,1% van de patiënten trad geen niet-transfusieafhankelijk herstel van het aantal bloedplaatjes op tot 80.000/mm3 als gevolg van gedocumenteerde beenmergaplasie/-hypoplasie. Bij 13% van de patiënten trad in de periode na de transplantatie VOD op. Fatale VOD werd waargenomen bij 1,9% van de patiënten.
Gerecidiveerde of refractaire AML
De veiligheid en werkzaamheid van MYLOTARG bij kinderen met gerecidiveerde of refractaire AML zijn niet vastgesteld (zie rubriek 4.1 en 4.2).
De veiligheidsresultaten die werden waargenomen bij een systematische literatuurreview van onderzoeken waarin MYLOTARG werd geëvalueerd bij kinderen (zie rubriek 5.1), worden weergegeven in tabel 7.
Tabel 7. Veiligheidsresultaten van een systematische literatuurreview bij kinderen met gerecidiveerde of refractaire AML die MYLOTARG kregen
| Monotherapie | Combinatiea | |||||||||||
Gefractioneerdeb MYLOTARG | Niet-gefractioneerdeb MYLOTARG | Gefractioneerdeb MYLOTARG | Niet-gefractioneerdeb MYLOTARG | |||||||||
| Aantal onder-zoeken | N per onder-zoek (sprei d-ing) | Percen -tagec (%) | Aantal onder-zoeken | N per onder-zoek (sprei-ding) | Percen tage (%) | Aantal onder-zoeke n | N per onder-zoek (sprei-ding) | Percen -tage (%) | Aantal onder-zoeke n | N per onder-zoek (sprei-ding) | Perc enta ge (%) | |
| VOD | 1 | 6 | 0 | 10 | 5; 30 | 6,8 | 2 | 3; 17 | 0 | 5 | 5; 84 | 4,4 |
| VOD post-HSCT | Niet gerapporteerd | 5 | 4; 14 | 19,1 | 2 | 3; 8 | 0 | 2 | 12; 28 | 14,7 | ||
| Overlijdend | 1 | 6 | 0 | 4 | 6; 29 | 10,8 | Niet gerapporteerd | 3 | 5; 45 | 6,5 | ||
| Infectie | 5 onderzoeken; N per onderzoek (spreiding) 12-30; 28,4% | 4 onderzoeken; N per onderzoek (spreiding) 12-84; 42,2% | ||||||||||
| Myelosupp ressiee | Bijna alle patiënten (>90%) kregen myelosuppressie in de onderzoeken | |||||||||||
a: Wanneer MYLOTARG in combinatie werd gegeven, maakte cytarabine in 8 van de 9 onderzoeken deel uit van de onderzochte combinatie. b: Gefractioneerde toediening betreft een dosis MYLOTARG van 3 mg/m2 op dag 1, 4, 7. Niet-gefractioneerde toediening betreft MYLOTARG (totale dosis 1,8 mg/m2 – 9 mg/m2) 2 maal gedurende een cyclus met ten minste 14 dagen ertussen. c: De percentages in de onderzoeken werden geschat met behulp van weging van de omgekeerde variant met vaste effecten. De proporties werden omgezet met Freeman-Tukey dubbele boogsinus transformatie alvorens de onderzoeken te combineren en het geschatte gecombineerde percentage werd terug omgezet met het harmonische gemiddelde van de steekproefgroottes van de onderzoeken. d: Binnen 30 dagen na de laatste dosis MYLOTARG. e: Daar waar er een analyse werd uitgevoerd varieerde het mediane herstel (gedefinieerd als 20 x 109/l of 50 x 109/l voor bloedplaatjes en 0,5 x 10⁹/l voor neutrofielen) van 42-48 dagen voor bloedplaatjes en 30-37 dagen voor neutrofielen. | ||||||||||||
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werden geen gevallen van overdosering met MYLOTARG gemeld in de klinische praktijk. Enkelvoudige doses hoger dan 9 mg/m2 bij volwassenen werden niet getest. Behandeling van overdosering met MYLOTARG dient te bestaan uit algemene ondersteunende maatregelen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, andere monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, ATC-code: L01FX02
Werkingsmechanisme
Gemtuzumab ozogamicine is een tegen CD33 gericht ADC. Gemtuzumab is een gehumaniseerd antilichaam van immunoglobuline klasse G, subtype 4 (IgG4) dat specifiek humaan CD33 herkent. Het antilichaamgedeelte bindt specifiek aan het CD33-antigeen, een sialinezuur-afhankelijk adhesie-eiwit dat zich op het oppervlak van myeloïde leukemische blastcellen en onrijpe normale cellen van de myelomonocytaire cellijn bevindt, maar niet op normale hematopoëtische stamcellen. Het kleine molecuul, N-acetyl-gamma-calicheamicine, is een cytotoxisch, semisynthetisch natuurlijk product. N-acetyl-gamma-calicheamicine is covalent gebonden aan het antilichaam, via een AcBut (4-(4-acetylfenoxy)butaanzuur)-linker. Niet-klinische gegevens wijzen erop dat de antikankeractiviteit van gemtuzumab ozogamicine het gevolg is van de binding van het ADC aan kankercellen die CD33 tot expressie brengen, gevolgd door internalisatie van het ADC-CD33-complex en de intracellulaire afgifte van N-acetyl-gamma-calicheamicinedimethylhydrazide via hydrolytische klieving van de linker. Activatie van N-acetyl-gamma-calicheamicinedimethylhydrazide induceert breuken in dubbelstrengs DNA, waardoor vervolgens stilstand van de celcyclus en apoptotische celdood worden geïnduceerd.
Men neemt aan dat een hoog percentage CD33-antigene sites verzadigd moet zijn voor een maximale afgifte van calicheamicine aan leukemische blastcellen. In verschillende onderzoeken naar enkelvoudige middelen is de CD33-verzadiging na toediening van een dosis MYLOTARG gemeten bij patiënten met gerecidiveerde en refractaire AML. Over alle onderzoeken werd bijna maximale perifere verzadiging van CD33 waargenomen na toediening van een dosis MYLOTARG bij alle dosisniveaus van 2 mg/m² en hoger, hetgeen erop wijst dat een lagere dosis gemtuzumab ozogamicine voldoende is om alle beschikbare CD33-sites te binden.
Klinische werkzaamheid en veiligheid
ALFA-0701-onderzoek naar niet eerder behandelde patiënten met de novo AML
De werkzaamheid en veiligheid van MYLOTARG werden geëvalueerd in een multicenter, gerandomiseerd, open-label fase 3-onderzoek waarin de toevoeging van MYLOTARG aan een standaard chemotherapie-inductieregime van daunorubicine en cytarabine (DA) werd vergeleken met alleen DA. Patiënten die in aanmerking kwamen voor deelname waren tussen 50 en 70 jaar oud en hadden niet eerder behandelde de novo AML (onderzoek ALFA-0701). Patiënten met acute promyelocytaire leukemie (APL, AML3) en patiënten met AML voortkomend uit myelodysplastisch syndroom (MDS) of secundaire AML werden uitgesloten van het onderzoek.
Het primaire eindpunt was voorvalvrije overleving (EFS, event-free survival). De secundaire eindpunten waren CR- en CRp-percentages, recidiefvrije overleving (RFS, relapse-free survival) en veiligheid van de combinatie DA met of zonder MYLOTARG.
In totaal werden 271 patiënten gerandomiseerd in dit onderzoek, 135 naar inductiebehandeling van 3+7 DA plus gefractioneerde doses MYLOTARG van 3 mg/m2×3, en 136 naar 3+7 DA alleen (zie rubriek 4.2). Een tweede kuur van inductiebehandeling met DA maar zonder MYLOTARG, ongeacht de randomisatiegroep, was toegestaan. Patiënten uit beide groepen die de tweede kuur van inductiebehandeling niet kregen en geen CR bereikten na inductie konden een salvagekuur krijgen die bestond uit idarubicine, AraC en granulocyt-koloniestimulerende factor (G-CSF).
Patiënten met CR of CRp kregen een consolidatiebehandeling met 2 behandelingskuren met DNR en AraC met of zonder MYLOTARG, volgens hun initiële randomisatie. Patiënten die remissie vertoonden, kwamen ook in aanmerking voor allogene transplantatie. Een interval van ten minste 2 maanden tussen de laatste dosis MYLOTARG en transplantatie werd aanbevolen.
Over het geheel genomen was de mediane leeftijd van patiënten 62 jaar (spreiding 50 tot 70 jaar) en de meeste patiënten (87,8%) hadden een ECOG-prestatiestatus (ECOG PS, Eastern Cooperative Oncology Group performance status) van 0 tot 1 als uitgangswaarde. De uitgangskarakteristieken waren evenwichtig tussen de behandelingsgroepen verdeeld, met als uitzondering het geslacht, omdat in de MYLOTARG-groep een hoger percentage mannen werd opgenomen (54,8%) dan in de ‘alleen DA’-groep (44,1%). Over het geheel genomen hadden 59,0% en 65,3% van de patiënten een gedocumenteerde ziekte met gunstig/intermediair risico volgens de risicoclassificaties uit 2010 van respectievelijk het National Comprehensive Cancer Network (NCCN) en het European LeukaemiaNet (ELN). CD33-expressie op AML-blastcellen, gemeten met behulp van flowcytometrie waarbij de lokale laboratoriumresultaten werden geharmoniseerd, werd bepaald bij 194/271 (71,6%) patiënten uit het gehele onderzoek. Weinig patiënten (13,7%) hadden een lage CD33-expressie (minder dan 30% blastcellen).
Het onderzoek behaalde zijn primaire doelstelling, het aantonen dat wanneer MYLOTARG in gefractioneerde doses (3 mg/m2×3 doses) wordt toegevoegd aan standaard inductie-chemotherapie voor patiënten met niet eerder behandelde de novo AML dit leidt tot een statistisch significante en klinisch belangrijke verbetering in de EFS. De mediane EFS was 17,3 maanden (95%-BI: 13,4; 30,0) in de MYLOTARG-groep versus 9,5 maanden (95%-BI: 8,1; 12,0) in de ‘alleen DA’-groep; hazard ratio (HR) 0,562 (95%-BI: 0,415; 0,762); 2-zijdige p=0,0002 volgens log-ranktoets. Werkzaamheidsgegevens van het ALFA-0701-onderzoek worden samengevat in tabel 8 en de Kaplan-Meier-plot voor de EFS is weergegeven in figuur 1.
Tabel 8. Werkzaamheidsresultaten van onderzoek ALFA-0701 (mITT populatie)
MYLOTARG + daunorubicine + cytarabine | daunorubicine + cytarabine | |
| Voorvalvrije overleving (door onderzoeker) | N=135 | N=136 |
| Aantal voorvallen, n (%) | 73 (54,1) | 102 (75,0) |
| Mediane EFS in maanden [95%-BI]a | 17,3 [13,4; 30,0] | 9,5 [8,1; 12,0] |
2-jaarlijkse EFS-probabiliteit [95%- BI]b | 42,1 [32,9; 51,0] | 18,2 [11,1; 26,7] |
3-jaarlijkse EFS-probabiliteit [95%- BI]b | 39,8 [30,2; 49,3] | 13,6 [5,8; 24,8] |
| Hazard ratio [95%-BI]c | 0,562 [0,415; 0,762] | |
| p-waarded | 0,0002 | |
| Recidiefvrije overleving (door onderzoeker) | N=110 | N=100 |
| Aantal voorvallen, n (%) | 49 (44,5) | 66 (66,0) |
| Mediane RFS in maanden [95%-BI]a | 28,0 (16,3; NG) | 11,4 (10,0; 14,4) |
| Hazard ratio [95%-BI]c | 0,526 [0,362; 0,764] | |
| p-waarded | 0,0006 | |
| Totale overleving | N=135 | N=136 |
| Aantal overlijdensgevallen, n (%) | 80 (59,3) | 88 (64,7) |
| Mediane OS in maanden [95%-BI]a | 27,5 [21,4; 45,6] | 21,8 [15,5; 27,4] |
| Hazard ratio [95%-BI]c | 0,807 [0,596; 1,093] |
| p-waarded | 0,1646 | |
| Responspercentage (door onderzoeker) | N=135 | N=136 |
| Totale respons % [95%-BI]e | 81,5 [73,89; 87,64] | 73,5 (65,28; 80,72) |
| CR | 70,4 | 69.9 |
| CRp | 11,1 | 3.7 |
Risicoverschil [95%-BI]f p-waardeg | 7,95 [-3,79; 19,85] 0,1457 |
Gebaseerd op de primaire definitie van EFS: gegevens van voorvallen (falen van de inductie, recidief of overlijden) vastgesteld door beoordeling door de onderzoeker.
In de mITT-populatie zaten alle patiënten die gerandomiseerd waren, tenzij de toestemming vóór de start van de behandeling werd ingetrokken. Deze populatie werd geanalyseerd volgens de initiële randomisatiegroep.
Afkortingen: CR=complete remissie; CRp=complete remissie met incompleet herstel van aantal bloedplaatjes; BI=betrouwbaarheidsinterval; EFS=event-free survival, voorvalvrije overleving; mITT=modified intent-to-treat, gemodificeerde intent-to-treat; n=aantal; N=aantal; NG= kan niet worden geschat; OS=overall survival, totale overleving; RFS=relapse-free survival, recidiefvrije overleving.
a. Mediaan geschat met de Kaplan-Meier-methode; BI gebaseerd op de Brookmeyer-Crowley-methode met log-log-transformatie.
b. Geschat met de Kaplan-Meier-curve. Probabiliteit (%) berekend met de product-limietmethode; BI berekend uit de log-log-transformatie van de probabiliteit van overleving, met toepassing van een normale benadering en de Greenwood-formule.
c. Gebaseerd op het ‘Cox proportional hazards’-model versus daunorubicine + cytarabine.
d. 2-zijdige p-waarde van de log-ranktoets.
e. Respons gedefinieerd als CR+CRp.
f. Totaal responsverschil; BI gebaseerd op de methode van Santner en Snell.
g. Gebaseerd op Fisher’s exacte toets.
Figuur 1. Kaplan-Meier-plot van voorvalvrije overleving volgens beoordeling van de onderzoeker, uit onderzoek ALFA-0701 (mITT-populatie)
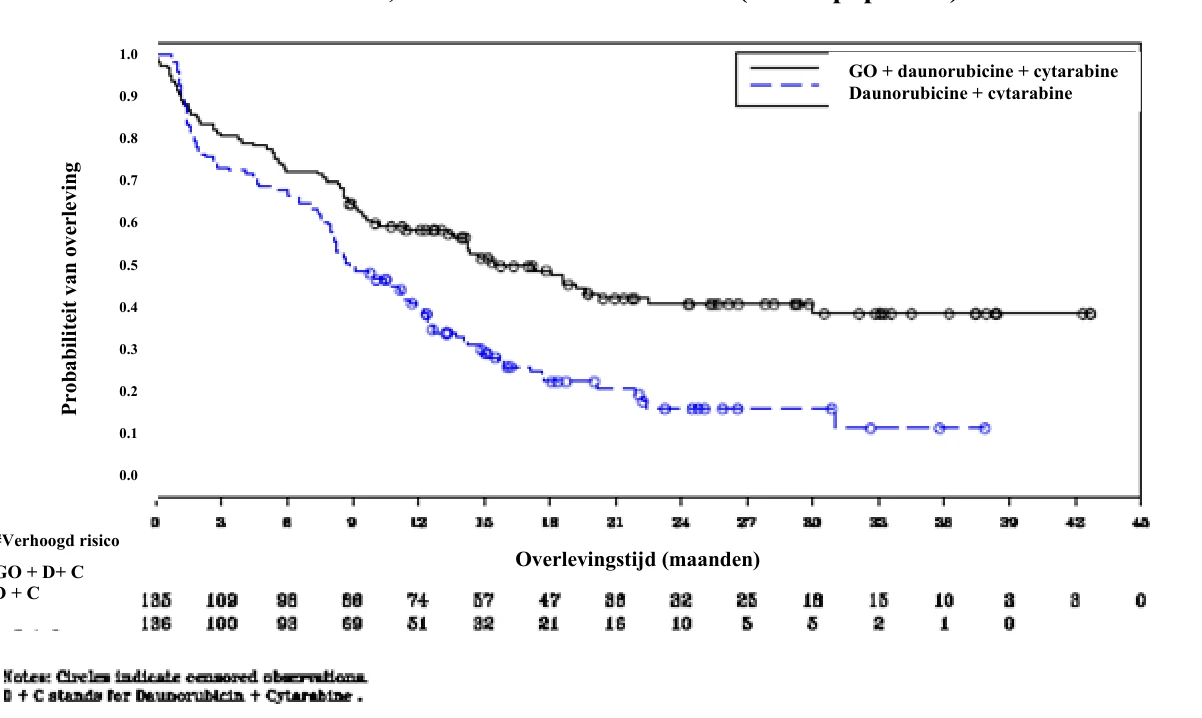
Afkortingen: C=cytarabine; D=daunorubicine; GO=gemtuzumab ozogamicine; mITT=modified intent-to-treat, gemodificeerde intent-to-treat.
Gebruik bij AML met ongunstige cytogenetische risicokenmerken
In analyses van subgroepen in ALFA-0701 verbeterde de toevoeging van MYLOTARG aan standaard combinatie-chemotherapie de EFS niet in de subgroep van patiënten met ongunstige cytogenetische risicokenmerken (HR 1,11; 95%-BI: 0,63; 1,95). EFS en OS, geanalyseerd naar cytogenetische risicoclassificatie en cytogenetische/moleculaire risicoclassificatie, worden weergegeven in tabel 9 en tabel 10 hieronder.
Opm.: Cirkels geven gecensureerde waarnemingen aan
D + C staat voor Daunorubicine + cytarabine
#Verhoogd risico
GO + D+ C
D + C
Tabel 9. Voorvalvrije overleving (EFS) volgens beoordeling van de onderzoeker per AML-risicoclassificatie, uit onderzoek ALFA-0701 (mITT-populatie)
MYLOTARG + daunorubicine + cytarabine | daunorubicine + cytarabine | |
| Cytogenetica (gunstig/intermediair), N | 94 | 95 |
Aantal voorvallen, n (%) Mediane EFS in maanden [95%-BI]a Hazard ratio [95%-BI]b p-waardec | 44 (46,8) 22,5 [15,5; NG] 0,460 [0,313; 0,676] <0,0001 | 68 (71,6) 11,6 [8,3; 13,7] |
| Cytogenetica (ongunstig), N | 27 | 30 |
Aantal voorvallen, n (%) Mediane EFS in maanden [95%-BI]a Hazard ratio [95%-BI]b p-waardec | 23 (85,2) 4,5 [1,1; 7,4] 1,111 [0,633; 1,949] 0,7151 | 26 (86,7) 2,8 [1,6; 8,7] |
| ELN (gunstig/intermediair), N | 86 | 91 |
Aantal voorvallen, n (%) Mediane EFS in maanden [95%-BI]a Hazard ratio [95%-BI]b p-waardec | 40 (46,5) 22,5 [15,5; NG] 0,485 [0,325; 0,724] 0,0003 | 63 (69,2) 12,2 [8,5; 14,3] |
| ELN (slecht/ongunstig), N | 37 | 36 |
Aantal voorvallen, n (%) Mediane EFS in maanden [95%-BI]a Hazard ratio [95%-BI]b p-waardec | 27 (73,0) 7,4 [3,7; 14,3] 0,720 [0,430; 1,205] 0,2091 | 32 (88,9) 4,0 [1,7; 8,6] |
Het ALFA-0701-onderzoek was niet opgezet om de voordelen van MYLOTARG prospectief in subgroepen te evalueren: de analyses worden uitsluitend voor beschrijvende doeleinden weergegeven. Gebaseerd op de primaire definitie van EFS: gegevens van voorvallen (falen van de inductie, recidief of overlijden) vastgesteld door beoordeling door de onderzoeker.
In de mITT-populatie zaten alle patiënten die gerandomiseerd waren, tenzij de toestemming vóór de start van de behandeling werd ingetrokken. Deze populatie werd geanalyseerd volgens de initiële randomisatiegroep. Afkortingen: AML=acute myeloïde leukemie; BI=betrouwbaarheidsinterval; EFS=event-free survival, voorvalvrije overleving; ELN=European LeukaemiaNet; mITT=modified intent-to-treat, gemodificeerde intent-to-treat; n=aantal; N=aantal; NG=kan niet worden geschat.
a. Mediaan geschat met de Kaplan-Meier-methode; BI gebaseerd op de Brookmeyer-Crowley-methode met log-log-transformatie.
b. Gebaseerd op het ‘Cox proportional hazards’-model versus daunorubicine + cytarabine. c. 2-zijdige p-waarde van de log-ranktoets.
Tabel 10. Totale overleving (OS) per AML-risicoclassificatie uit onderzoek ALFA-0701
(mITT-populatie)
MYLOTARG + daunorubicine + cytarabine | daunorubicine + cytarabine | |
| Cytogenetica (gunstig/intermediair), N | 94 | 95 |
Aantal overlijdensgevallen, n (%) Mediane OS in maanden [95%-BI]a Hazard ratio [95%-BI]b p-waardec | 51 (54,3) 38,6 [24,4; NG] 0,747 [0,511; 1,091] 0,1288 | 57 (60,0) 26,0 [18,9; 39,7] |
| Cytogenetica (ongunstig), N | 27 | 30 |
Aantal overlijdensgevallen, n (%) Mediane OS in maanden [95%-BI]a Hazard ratio [95%-BI]b p-waardec | 24 (88,9) 12,0 [4,2; 14,2] 1,553 [0,878; 2,748] 0,1267 | 24 (80,0) 13,5 [9,4; 27,3] |
| ELN (gunstig/intermediair), N | 86 | 91 |
Aantal overlijdensgevallen, n (%) Mediane OS in maanden [95%-BI]a Hazard ratio [95%-BI]b p-waardec | 44 (51,2) 45,6 [25,5; NG] 0,730 [0,489; 1,089] 0,1216 | 53 (58,2) 26,9 [19,3; 46,5] |
| ELN (slecht/ongunstig), N | 37 | 36 |
Aantal overlijdensgevallen, n (%) Mediane OS in maanden [95%-BI]a Hazard ratio [95%-BI]b p-waardec | 31 (83,8) 13,2 [7,0; 18,5] 1,124 [0,677; 1,867] 0,6487 | 29 (80,6) 13,5 [10,8; 19,8] |
Het ALFA-0701-onderzoek was niet opgezet om de voordelen van MYLOTARG prospectief in subgroepen te evalueren: de analyses worden uitsluitend voor beschrijvende doeleinden weergegeven.
In de mITT-populatie zaten alle patiënten die gerandomiseerd waren, tenzij de toestemming vóór de start van de behandeling werd ingetrokken. Deze populatie werd geanalyseerd volgens de initiële randomisatiegroep. Afkortingen: AML=acute myeloïde leukemie; BI=betrouwbaarheidsinterval; ELN=European LeukaemiaNet; mITT=modified intent-to-treat, gemodificeerde intent-to-treat; n=aantal; N=aantal; NG=kan niet worden geschat; OS=overall survival, totale overleving.
a. Mediaan geschat met de Kaplan-Meier-methode; BI gebaseerd op de Brookmeyer-Crowley-methode met log-log-transformatie.
b. Gebaseerd op het ‘Cox proportional hazards’-model versus daunorubicine + cytarabine. c. 2-zijdige p-waarde van de log-ranktoets.
Pediatrische patiënten
Eerder onbehandelde AML
COG AAML0531
In een gerandomiseerd onderzoek (COG AAML0531) waarin standaard chemotherapie alleen of gecombineerd met MYLOTARG werd beoordeeld bij 1.063 nieuw gediagnosticeerde kinderen met AML (93,7% van de patiënten <18 jaar) en jongvolwassenen (6,3% van de patiënten), met een gemiddelde leeftijd van 8,9 jaar (spreiding: 0-29 jaar), werden patiënten met de novo AML willekeurig toegewezen aan ofwel standaard 5 kuren alleen chemotherapie of dezelfde chemotherapie met 2 doses MYLOTARG (3 mg/m2/dosis) eenmaal toegediend in inductiekuur 1 en eenmaal in intensiveringskuur 2. Het onderzoek liet zien dat toevoeging van MYLOTARG aan intensieve chemotherapie de EFS verbeterde (3 jaar: 50,6% versus 44,0%; HR 0,838; 95%-BI: 0,706; 0,995; p=0,0431) bij de novo AML dankzij een verlaagd risico op recidief, met een trend naar een langere OS in de MYLOTARG-groep die niet statistisch significant was (3 jaar: 72,4% versus 67,6%; HR 0,904; 95%-BI: 0,721; 1,133; p=0,3799). Er werd echter ook verhoogde toxiciteit (postremissie-toxische mortaliteit) waargenomen bij patiënten met laag-risico-AML, wat toe te schrijven was aan de verlengde neutropenie die optrad na het krijgen van gemtuzumab ozogamicine tijdens intensiveringskuur 2 (zie rubriek 4.2 en 4.8). In totaal overleden 29 (5,5%) patiënten in de MYLOTARG-groep en 15 (2,8%) patiënten in de comparatorgroep tijdens de remissie. De optimale dosis gemtuzumab ozogamicine voor kinderen werd daarom niet vastgesteld (zie rubriek 4.2).
MyeChild 01
In het belangrijkste dosisbepalingsgedeelte van het pediatrische MyeChild 01-onderzoek werd het aantal doses MYLOTARG 3 mg/m2 (maximaal 3 doses; elke dosis werd beperkt tot maximaal één injectieflacon van 5 mg/dosis) onderzocht dat veilig kan worden gecombineerd met cytarabine plus ofwel mitoxantrone of liposomaal daunorubicine bij inductiebehandeling. De belangrijkste inclusiecriteria waren patiënten in de leeftijd van ≥12 maanden en <18 jaar bij aanvang van het onderzoek en de diagnose AML/hoogrisico-MDS (>10% blasten in het beenmerg)/geïsoleerd myeloïd sarcoom zonder eerdere behandeling. Er waren 3 cohorten met een verschillend aantal MYLOTARG-infusies tijdens de inductiefase: cohort 1 (n=15): patiënten kregen een enkelvoudige dosis MYLOTARG (3 mg/m2) op dag 4 van kuur 1 van de inductiechemotherapie. Cohort 2 (n=20): patiënten kregen een enkelvoudige dosis MYLOTARG (3 mg/m2) op dag 4 en 7 van kuur 1 van de inductiechemotherapie. Cohort 3 (n=19): patiënten kregen een enkelvoudige dosis MYLOTARG (3 mg/m2) op dag 4, 7 en 10 van kuur 1 van de inductiechemotherapie. Van de 55 ingeschreven patiënten waren er 30 (54,5%) patiënten in de leeftijd van 2 jaar tot <12 jaar, waren 32 (58,2%) patiënten mannelijk en was de mediane leeftijd van alle patiënten 7,0 (spreiding: 1 tot 17) jaar. Hoewel de werkzaamheid een secundair eindpunt was, werd de beste totale respons (CR+CRi) bij de behandelde patiënten (n=54) bereikt bij 49 (90,7%; 95%-BI: 79,7%; 96,9%) patiënten (cohort 1, 80,0%, cohort 2, 95,0%, cohort 3, 94,7%). MRD-negativiteit werd gemeld bij 35 (71,4%) patiënten na behandelingskuur 2 (cohort 1, 58,3%, cohort 2, 78,9%, cohort 3, 72,2%). Het MyeChild 01-onderzoek loopt nog. De optimale dosis gemtuzumab ozogamicine voor kinderen is nog niet vastgesteld (zie rubriek 4.2).
Gerecidiveerde of refractaire AML
Een systematische literatuurreview van onderzoeken werd uitgevoerd waarin MYLOTARG werd geëvalueerd bij kinderen met gerecidiveerde of refractaire AML. De literatuurreview omvatte 454 patiënten die MYLOTARG kregen als monotherapie (enkelvoudige of gefractioneerde toediening) of combinatiebehandeling, uit 16 gepubliceerde artikelen en de US Expanded Access Study (zie rubriek 4.8). De mediane onderzoeksgrootte was 15 patiënten, met een spreiding van 5-105 patiënten. De algehele minimale en maximale leeftijden lagen tussen de 0 jaar en 22,3 jaar, met een algehele mediane leeftijd van 8,7 jaar op het moment van de behandeling.
De meeste onderzoeken werden uitgevoerd in een ‘compassionate use’-setting (70,6%). MYLOTARG werd gegeven als monotherapie in 47,1% van de onderzoeken, als onderdeel van een combinatie in 23,5% van de onderzoeken en in beide settings in 29,4% van de onderzoeken. De totale dosering van MYLOTARG varieerde van 1,8 mg/m2 tot 9 mg/m2. Wanneer MYLOTARG in combinatie werd gegeven, werd in 8 van de 9 onderzoeken een regime op basis van cytarabine gebruikt. In 23,5% van de onderzoeken kregen de meeste patiënten gefractioneerde doses MYLOTARG (3 mg/m2 op dag 1, 4, 7), terwijl in 35,3% van de onderzoeken doses hoger dan 3 mg/m2 werden gegeven. MYLOTARG werd in de meeste onderzoeken (82,4%) gegeven als inductiebehandeling.
Met MYLOTARG als monotherapie bedroeg het responspercentage (CR/CRp/CRi; gewogen gemiddelde in onderzoeken) 33,3% bij gefractioneerde toediening (1 onderzoek) en 24,3% bij niet-gefractioneerde toediening (9 onderzoeken). In de combinatiesetting bedroeg het responspercentage 49,0% bij niet-gefractioneerd MYLOTARG (3 onderzoeken) en 38,8% bij gefractioneerd MYLOTARG (2 onderzoeken).
De veiligheidsinformatie over myelosuppressie, infecties, algehele VOD, VOD post-HSCT en overlijden, hetgeen bekende bijwerkingen zijn voor MYLOTARG (zie rubriek 4.8 en tabel 7), werd verkregen uit de literatuur.
Beperkingen van deze analyse zijn de kleine steekproefgrootte van sommige onderzoeken, de heterogeniteit van de onderzoeken en het gebrek aan controlegegevens in deze setting. Cardiale elektrofysiologie
Het effect van MYLOTARG op het gecorrigeerde QT-interval werd geëvalueerd in monotherapieonderzoek B1761031, bij 50 volwassen patiënten met gerecidiveerde of refractaire CD33-positieve AML. Bij therapeutische plasmaconcentraties was de grootste gemiddelde afwijking van het QTcF-interval ten opzichte van de uitgangswaarde 5,10 msec (90%-BI: 2,15; 8,06 msec). Er waren geen patiënten met een maximale QTcF-toename ten opzichte van de uitgangswaarde van >60 msec en geen van de patiënten had een QTcF >480 msec. Eén (1) voorval van atriale fibrillatie (graad 3) en één voorval van supraventriculaire tachycardie (graad 3) kwamen voor bij dezelfde patiënt. Er zijn geen hartgeleidingsbijwerkingen van graad 4 of graad 5 gemeld.
Gebaseerd op de concentratie-QTc-intervalanalyse bedroeg de verwachte mediane afwijking in QTcF ten opzichte van de uitgangwaarde voor totaal hP67.6-antilichaam 0,842 msec (95%-BI: -1,93; 3,51 msec) bij een gemiddelde waargenomen plasma-Cmax. Voor niet-geconjugeerde calicheamicine was de verwachte mediane afwijking in QTcF ten opzichte van de uitgangswaarde 0,602 msec (95%-BI: -2,17; 2,72 msec) bij een bij benadering waargenomen plasma-Cmax na toediening bij het aanbevolen doseringsregime van MYLOTARG.
5.2 Farmacokinetische eigenschappen
Gemtuzumab ozogamicine is een antilichaam-geneesmiddel-conjugaat (ADC) dat is samengesteld uit een tegen CD33 gericht monoklonaal antilichaam (hP67.6) dat covalent gebonden is aan het cytotoxische middel N-acetyl-gamma-calicheamicine. De farmacokinetiek van gemtuzumab ozogamicine wordt beschreven door het meten van de farmacokinetische kenmerken van het antilichaam (hP67.6) en van de geconjugeerde en niet-geconjugeerde calicheamicine-derivaten.
Klinische farmacokinetische gegevens werden verzameld na een monotherapiedoseringsregime (3 mg/m2 tot één injectieflacon van 5 mg op dag 1, 4, 7) van MYLOTARG bij volwassen patiënten met gerecidiveerde/refractaire AML. Blootstellingen zoals gemeten met geometrisch gemiddelde AUC336 en Cmax na meerdere doses voor geconjugeerde calicheamicine en totaal hP67.6-antilichaam waren respectievelijk 461.500 pg∙u/ml en 11.740 pg/ml; 26.820 ng∙u/ml en 585,6 ng/ml. De farmacokinetische gegevens voor niet-geconjugeerde calicheamicine worden niet weergegeven vanwege problemen met instabiliteit in plasma.
Distributie
In vitro is N-acetyl-gamma-calicheamicinedimethylhydrazide voor ongeveer 97% gebonden aan humane plasma-eiwitten. In vitro is N-acetyl-gamma-calicheamicinedimethylhydrazide een substraat van P-glycoproteïne (P-gp). Bij patiënten was het totale distributievolume van hP67.6-antilichaam (de som van V1 [13,0 l] en V2 [6,91 l]) ongeveer 20 l.
Biotransformatie
De primaire metabole route van gemtuzumab ozogamicine is waarschijnlijk de hydrolytische vrijmaking van N-acetyl-gamma-calicheamicinedimethylhydrazide. In-vitro-onderzoeken hebben laten zien dat N-acetyl-gamma-calicheamicinedimethylhydrazide extensief gemetaboliseerd wordt, vooral via niet-enzymatische reductie van de disulfidecomponent. De activiteit (cytotoxiciteit) van de resulterende metabolieten is naar verwachting significant verzwakt.
Interacties met andere geneesmiddelen
Effect van andere geneesmiddelen op gemtuzumab ozogamicine
In vitro wordt N-acetyl-gamma-calicheamicinedimethylhydrazide voornamelijk gemetaboliseerd via niet-enzymatische reductie. Daarom is het onwaarschijnlijk dat gelijktijdige toediening van gemtuzumab ozogamicine met remmers of inductoren van cytochroom P450- (CYP-) of uridinedifosfaatglucuronosyltransferase- (UGT-) geneesmiddelmetaboliserende enzymen de blootstelling aan N-acetyl-gamma-calicheamicinedimethylhydrazide verandert.
Gebaseerd op farmacokinetische populatieanalyses wordt niet verwacht dat de combinatie van gemtuzumab ozogamicine met hydroxyureum, DNR en AraC klinisch belangrijke veranderingen in de farmacokinetiek van hP67.6 of niet-geconjugeerd calicheamicine veroorzaakt.
Effect van gemtuzumab ozogamicine op andere geneesmiddelen
Effect op CYP-substraten
In vitro hadden N-acetyl-gamma-calicheamicinedimethylhydrazide en gemtuzumab ozogamicine een laag potentieel om de activiteit van CYP1A2, CYP2A6 (alleen getest met gemtuzumab ozogamicine), CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 en CYP3A4/5 te remmen in klinisch relevante concentraties. In vitro hadden N-acetyl-gamma-calicheamicinedimethylhydrazide en gemtuzumab ozogamicine een laag potentieel om de activiteit van CYP1A2, CYP2B6 en CYP3A4 te induceren in klinisch relevante concentraties.
Effect op UGT-substraten
In vitro had N-acetyl-gamma-calicheamicinedimethylhydrazide een laag potentieel om de activiteit van UGT1A1, UGT1A4, UGT1A6, UGT1A9 en UGT2B7 te remmen in klinisch relevante concentraties.
Effect op substraten van geneesmiddeltransportereiwitten
In vitro had N-acetyl-gamma-calicheamicinedimethylhydrazide een laag potentieel om in klinisch relevante concentraties de activiteit te remmen van P-gp, het borstkankerresistentieeiwit (breast cancer resistance protein, BCRP), de galzuuruitscheidingspomp (bile salt export pump, BSEP), multidrug-resistentie-eiwit (multidrug resistance associated protein, MRP) 2, multidrug en toxine-extrusietransporteiwit (multidrug and toxin extrusion protein, MATE)1 en MATE2K, organische-anionentransporteiwit (OAT)1 en OAT3, organische-kationentransporteiwit (OCT)1 en OCT2 en organische-anionentransporterend polypeptide (OATP)1B1 en OATP1B3.
Effect op gelijktijdig toegediende chemotherapeutische middelen
Gebaseerd op farmacokinetische populatieanalyses wordt niet verwacht dat de combinatie van gemtuzumab ozogamicine met DNR en AraC klinisch belangrijke veranderingen in de farmacokinetiek van deze middelen veroorzaakt.
Eliminatie
De farmacokinetiek van gemtuzumab ozogamicine werd goed gekarakteriseerd met een 2-compartimentenmodel met lineaire en tijdsafhankelijke klaringscomponenten. Bij 50 patiënten met gerecidiveerde of refractaire AML bedroeg de klaring van totaal hP67.6-antilichaam 0,288 l/u na een monotherapiedoseringsregime (3 mg/m2 tot één injectieflacon van 5 mg op dag 1, 4, 7) van MYLOTARG en werd de terminale eliminatiehalfwaardetijd (t½) geschat op 96,6 uur.
Farmacokinetiek in specifieke groepen proefpersonen of patiënten
Leeftijd, ras en geslacht
Gebaseerd op een farmacokinetische populatieanalyse hadden leeftijd, ras en geslacht geen significante invloed op de beschikbaarheid van gemtuzumab ozogamicine.
Leverinsufficiëntie
Er zijn geen formele onderzoeken naar de farmacokinetiek van gemtuzumab ozogamicine uitgevoerd bij patiënten met leverinsufficiëntie.
Gebaseerd op een farmacokinetische populatieanalyse wordt niet verwacht dat de klaring van gemtuzumab ozogamicine (hP67.6-antilichaam en niet-geconjugeerd calicheamicine) beïnvloed wordt door een status van lichte leverinsufficiëntie, zoals gedefinieerd door de National Cancer Institute Organ Dysfunction Working Group (NCI ODWG). In de analyse waren 405 patiënten opgenomen in de volgende NCI ODWG-categorieën voor de leverinsufficiëntiestatus: licht (B1, n=58 en B2, n=19), matig (C, n=6) en normale leverfunctie (n=322) (zie rubriek 4.2).
Nierinsufficiëntie
Er zijn geen formele onderzoeken naar de farmacokinetiek van gemtuzumab ozogamicine uitgevoerd bij patiënten met nierinsufficiëntie.
Gebaseerd op een farmacokinetische populatieanalyse met 406 patiënten was de klaring van gemtuzumab ozogamicine bij patiënten met lichte nierinsufficiëntie (creatinineklaring [CLcr] 60-89 ml/min; n=149) of matige nierinsufficiëntie (CLcr 30-59 ml/min; n=47) ongeveer gelijk aan de klaring bij patiënten met een normale nierfunctie (CLcr ≥90 ml/min; n=209). De farmacokinetiek van gemtuzumab ozogamicine is niet onderzocht bij patiënten met ernstige nierinsufficiëntie.
Pediatrische patiënten
Klinische farmacokinetische gegevens werden verzameld na een doseringsregime (3 mg/m2 tot één injectieflacon van 5 mg op dag 4, 7 en 10) van MYLOTARG met inductiebehandeling bij kinderen in de leeftijd van 12 maanden en ouder met nieuw gediagnosticeerde AML. Blootstellingen zoals gemeten met geometrisch gemiddelde AUCtau en Cmax na de derde dosis voor geconjugeerde calicheamicine en totaal hP67.6-antilichaam waren respectievelijk 777.300 pg∙u/ml en 24.340 pg/ml; 46.500 ng∙u/ml en 1.336 ng/ml.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde dosis
De belangrijkste toxiciteiten traden op in de lever, het beenmerg en lymfoïde organen, hematologische parameters (verlaagde massa rode bloedcellen en leukocytentellingen, vooral lymfocyten), nieren, ogen en mannelijke en vrouwelijke voortplantingsorganen. Effecten op de lever, nieren en mannelijke voortplantingsorganen bij ratten, en op lymfoïde weefsels bij apen (voor ratten ongeveer 18 maal en voor apen ongeveer 36 maal de klinische blootstelling bij mensen na de derde humane dosis van 3 mg/m2, gebaseerd op de AUC168) waren niet reversibel. De effecten op de vrouwelijke voortplantingsorganen en de ogen bij apen waren schadelijk in een 12 weken durend onderzoek (respectievelijk ongeveer 193 en 322 maal de klinische blootstelling bij mensen na de derde humane dosis van 3 mg/m2, gebaseerd op de AUC168). De relevantie van de irreversibele bevindingen bij dieren voor de mens is onduidelijk. Er zijn geen effecten op het zenuwstelsel waargenomen bij dieren na toediening van MYLOTARG. Er zijn met andere antilichaam-calicheamicine-conjugaten veranderingen in het zenuwstelsel vastgesteld bij ratten.
Genotoxiciteit
Gemtuzumab ozogamicine is clastogeen gebleken. Dit is consistent met de bekende inductie van DNA-breuken door calicheamicine en andere enediynen-antitumorantibiotica. N-acetyl-gamma-calicheamicine-DMH (het vrijgemaakte cytotoxine) is mutageen en clastogeen gebleken.
Carcinogeniciteit
Er zijn geen formele onderzoeken naar carcinogeniciteit uitgevoerd met gemtuzumab ozogamicine. In onderzoeken naar toxiciteiten ontwikkelden ratten preneoplastische laesies (minimale tot licht-ovale celhyperplasie) in de lever bij ongeveer 54 maal de klinische blootstelling bij mensen na de derde humane dosis van 3 mg/m2, gebaseerd op de AUC168. Er werden geen preneoplastische of neoplastische laesies waargenomen bij apen tot ongeveer 115 maal de klinische blootstelling bij mensen na de derde humane dosis van 3 mg/m2, gebaseerd op de AUC168. De relevantie van deze bevindingen bij dieren voor de mens is onduidelijk.
Reproductietoxiciteit
In een onderzoek naar de vruchtbaarheid van vrouwtjesratten werden iets lagere aantallen corpora lutea en verhoogde embryoletaliteit waargenomen in aanwezigheid van maternale toxiciteit (ongeveer 9,7 maal de klinische blootstelling bij mensen na de derde humane dosis van 3 mg/m2, gebaseerd op de AUC168). Er werden effecten op het voortplantingsstelsel van vrouwelijke apen waargenomen in een 12 weken durend onderzoek (atrofie van de eierstokken, eileiders, uterus en cervix; ongeveer 193 maal de klinische blootstelling bij mensen na de derde humane dosis van 3 mg/m2).
In een onderzoek naar de mannelijke vruchtbaarheid van mannetjesratten waren de effecten op de mannelijke reproductie lagere aantallen spermatogonia en spermatocyten, afnames van testiculaire spermatiden en epididymaal sperma, vacuolisering van de nucleus in spermatiden en/of het verschijnen van reuscellen. Aanvullende bevindingen waren effecten op de testes, epididymides en borstklier, en op de vruchtbaarheid. Wanneer mannetjesratten na een periode van 9 weken zonder toediening weer paarden, waren de effecten op sperma en vruchtbaarheid erger, maar er was een gedeeltelijk herstel van de lagere aantallen spermatogonia en spermatocyten in de testes. Effecten op de voortplantingsorganen van mannetjesratten waren gedeeltelijk reversibel of niet reversibel (zie rubriek 4.6). Er werden effecten op de mannelijke voortplantingsorganen (testes, epididymides, vesiculae seminales) waargenomen bij apen bij ongeveer 66 maal de klinische blootstelling bij mensen na de derde humane dosis van 3 mg/m2.
In een onderzoek naar embryo-foetale toxiciteit werden een lager foetaal lichaamsgewicht, hogere incidentie van foetale golvende ribben en een lagere incidentie van foetale skeletossificatie waargenomen. Verhoogde embryoletaliteit en foetale morfologische afwijkingen waren misvormingen van de vingers, afwezigheid van de aortaboog, afwijkingen in de lange botten in de voorpoten, misvormde scapula, afwezigheid van een vertebraal centrum en aan elkaar vastgegroeide sternebrae. Verhoogde embryoletaliteit werd ook waargenomen in aanwezigheid van maternale toxiciteit. De laagste dosis met embryo-foetale effecten kwam overeen met 9,7 maal de klinische blootstelling bij mensen na de derde humane dosis van 3 mg/m2, gebaseerd op de AUC168 (zie rubriek 4.6).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Dextran 40
Sucrose
Natriumchloride
Natriumdiwaterstoffosfaat monohydraat
Dinatriumwaterstoffosfaat watervrij
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende injectieflacon
5 jaar
Gereconstitueerde en verdunde oplossing
Bescherm de gereconstitueerde en verdunde MYLOTARG-oplossingen tegen licht. De oplossingen dienen onmiddellijk te worden gebruikt. De gereconstitueerde of verdunde oplossing niet in de vriezer bewaren.
Indien het product niet onmiddellijk gebruikt kan worden:
- Na reconstitutie kan de oorspronkelijke injectieflacon gedurende maximaal 16 uur worden bewaard in een koelkast (2°C-8°C) of gedurende maximaal 3 uur bij kamertemperatuur (beneden 30°C).
De verdunde oplossing kan gedurende maximaal 18 uur worden bewaard in een koelkast
(2°C-8°C) en gedurende maximaal 6 uur bij kamertemperatuur (beneden 30°C). De toegestane tijd bij kamertemperatuur (beneden 30°C) is inclusief de tijd die nodig is voor het bereiden van de verdunde oplossing, het op kamertemperatuur laten komen, indien nodig, en de toediening aan de patiënt. De maximale tijd vanaf het bereiden van de verdunde oplossing tot en met de toediening mag niet langer zijn dan 24 uur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C-8°C).
Niet in de vriezer bewaren.
De injectieflacon bewaren in de oorspronkelijke doos ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Amberkleurige injectieflacon van type 1-glas, met butylrubberen stop en krimpzegel met flip-off dop, met daarin 5 mg gemtuzumab ozogamicine.
Elke doos bevat 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Gebruik een geschikte aseptische techniek voor reconstitutie en verdunning. MYLOTARG is lichtgevoelig en dient tijdens de reconstitutie, verdunning en toediening te worden beschermd tegen ultraviolet licht.
Reconstitutie
- Bereken de benodigde dosis (mg) MYLOTARG.
Laat de injectieflacon vóór reconstitutie in ongeveer 5 minuten op kamertemperatuur (beneden
30°C) komen. Reconstitueer elke injectieflacon van 5 mg met 5 ml water voor injecties, zodat u een oplossing van 1 mg/ml gemtuzumab ozogamicine voor eenmalig gebruik verkrijgt. • Draai de injectieflacon voorzichtig rond om het oplossen te bevorderen. Niet schudden. • Inspecteer de gereconstitueerde oplossing op deeltjes en verkleuring. De gereconstitueerde oplossing kan kleine, witte tot gebroken witte, ondoorzichtige tot doorzichtige, en amorfe tot vezelachtige deeltjes bevatten.
- MYLOTARG bevat geen bacteriostatische conserveringsmiddelen.
- Indien de gereconstitueerde oplossing niet onmiddellijk gebruikt kan worden, kan hij gedurende maximaal 16 uur in de oorspronkelijke injectieflacon worden bewaard in een koelkast (2°C-8°C) of gedurende maximaal 3 uur bij kamertemperatuur (beneden 30°C). Beschermen tegen licht en niet in de vriezer bewaren.
Verdunning
- Bereken het benodigde volume van de gereconstitueerde oplossing dat nodig is om de juiste dosis in overeenstemming met de lichaamsoppervlakte van de patiënt te verkrijgen. Trek deze hoeveelheid op uit de injectieflacon met een injectiespuit. MYLOTARG-injectieflacons bevatten 5 mg geneesmiddel zonder overmaat. Wanneer het geneesmiddel is gereconstitueerd tot een concentratie van 1 mg/ml zoals voorgeschreven, is de extraheerbare inhoud van de injectieflacon 4,5 mg (4,5 ml). Beschermen tegen licht. Gooi ongebruikte, in de injectieflacon achtergebleven gereconstitueerde oplossing weg.
Doses moeten worden gemengd tot een concentratie tussen 0,075 mg/ml en 0,234 mg/ml conform de volgende instructies:
- Doses van minder dan 3,9 mg moeten worden klaargemaakt voor toediening per injectiespuit. Voeg de gereconstitueerde MYLOTARG-oplossing toe aan een injectiespuit met 0,9% (9 mg/ml) natriumchlorideoplossing voor injectie tot een uiteindelijke concentratie tussen 0,075 mg/ml en 0,234 mg/ml. Beschermen tegen licht. o Doses van meer dan of gelijk aan 3,9 mg moeten worden verdund in een injectiespuit of infuuszak in een passende hoeveelheid 0,9% (9 mg/ml) natriumchlorideoplossing voor injectie zodat een uiteindelijke concentratie tussen 0,075 mg/ml en 0,234 mg/ml wordt bereikt. Beschermen tegen licht.
Keer de infusiecontainer voorzichtig om, om de verdunde oplossing te mengen. Niet schudden. • Na verdunning met 0,9% (9 mg/ml) natriumchlorideoplossing voor injectie dient de
MYLOTARG-oplossing onmiddellijk via een infusie te worden toegediend. Als het product niet onmiddellijk gebruikt wordt, kan de verdunde oplossing gedurende maximaal 18 uur worden bewaard in een koelkast (2°C-8°C) en gedurende maximaal 6 uur bij kamertemperatuur (beneden 30°C). De toegestane tijd bij kamertemperatuur (beneden 30°C) is inclusief de tijd die nodig is voor het bereiden van de verdunde oplossing, het op kamertemperatuur laten komen, indien nodig, en de toediening aan de patiënt. De maximale tijd vanaf het bereiden van de verdunde oplossing tot en met de toediening mag niet langer zijn dan 24 uur. Beschermen tegen licht en niet in de vriezer bewaren.
- Het wordt aanbevolen dat de infusiecontainer is gemaakt van polyvinylchloride (pvc) met DEHP, ethyleenvinylacetaat (EVA) of polyolefine (polypropyleen en/of polyethyleen).
Toediening
De verdunde oplossing moet gefiltreerd worden. Voor de infusie van MYLOTARG moet een
0,2 micron polyethersulfon (PES) inlinefilter met lage eiwitbinding worden gebruikt. • Voor doses die met een injectiespuit worden toegediend, moeten dunne infusielijnen (microbore-lijnen) met een 0,2 micron polyethersulfon (PES) inlinefilter met lage eiwitbinding worden gebruikt.
- Tijdens de infusie moeten de infusiezak of spuiten tegen licht (inclusief ultraviolet licht) worden beschermd met een lichtdichte afdekking. De infusielijn hoeft niet te worden beschermd tegen licht.
- Infundeer de verdunde oplossing gedurende 2 uur. De infusie moet worden voltooid vóór het einde van de toegestane bewaartijd van 6 uur voor de verdunde oplossing bij kamertemperatuur (beneden 30°C).
- Infusielijnen gemaakt van pvc (wel of niet DEHP-houdend), polyurethaan of polyethyleen worden aanbevolen.
Meng MYLOTARG niet met andere geneesmiddelen en dien het niet toe als een infusie met andere geneesmiddelen.
Zie voor informatie over verdunning, bewaring en infusie ook rubriek 6.3.
Verwijdering
Procedures voor de verwijdering van toxisch afval die zijn voorgeschreven voor geneesmiddelen tegen kanker moeten worden gebruikt.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/18/1277/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 april 2018
Datum van laatste verlenging: 15 november 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.