


SmPC (samenvatting van de productkenmerken) - Macitentan Vivanta
1. NAAM VAN HET GENEESMIDDEL
Macitentan Vivanta 10 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 10 mg macitentan.
Hulpstof(fen) met bekend effect:
Elke filmomhulde tablet bevat ongeveer 31 mg lactose (als monohydraat) en ongeveer 0,04 mg sojalecithine (E322).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Witte, ronde, biconvexe, filmomhulde tabletten met een diameter van ongeveer 5,5 mm, met aan de ene kant de inscriptie ‘M’ en aan de andere kant ‘10’.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Volwassenen
Macitentan Vivanta, als monotherapie of in combinatie, is geïndiceerd voor de langdurige behandeling van volwassen patiënten met pulmonale arteriële hypertensie (PAH) geclassificeerd als WHO functionele klasse (FC) II tot III (zie rubriek 5.1).
Pediatrische patiënten
Macitentan Vivanta, als monotherapie of in combinatie, is geïndiceerd voor de langdurige behandeling van pulmonale arteriële hypertensie (PAH) bij pediatrische patiënten jonger dan 18 jaar en een lichaamsgewicht ≥ 40 kg met WHO functionele klasse (FC) II tot III (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Behandeling mag alleen worden ingesteld en gecontroleerd door een arts die ervaren is in de behandeling van PAH.
Dosering
Volwassenen en pediatrische patiënten jonger dan 18 jaar en met een gewicht van minstens 40 kg
De aanbevolen dosering is 10 mg eenmaal daags. Macitentan Vivanta dient elke dag op ongeveer hetzelfde tijdstip te worden ingenomen.
2
Als de patiënt een dosis Macitentan Vivanta mist, dient aan de patiënt te worden verteld dat deze dosis zo snel mogelijk moet worden ingenomen en dat de volgende dosis vervolgens op het normale tijdstip moet worden ingenomen. De patiënt moet worden verteld geen twee doses tegelijkertijd te nemen als een dosis is gemist.
De filmomhulde tabletten van 10 mg worden alleen aanbevolen voor pediatrische patiënten die minstens 40 kg wegen. Voor pediatrische patiënten die minder dan 40 kg wegen zijn dispergeerbare tabletten met macitentan met een lagere sterkte beschikbaar onder andere merknamen.
Speciale patiëntengroepen
Ouderen
Voor patiënten ouder dan 65 jaar is geen dosisaanpassing nodig (zie rubriek 5.2).
Leverfunctiestoornissen
Op grond van farmacokinetische gegevens is geen dosisaanpassing nodig bij patiënten met een lichte, matig ernstige of ernstige leverfunctiestoornis (zie rubriek 4.4 en 5.2). Er is echter geen klinische ervaring met het gebruik van macitentan bij PAH-patiënten met een matig ernstige of ernstige leverfunctiestoornis. Behandeling met Macitentan Vivanta mag niet worden gestart bij patiënten met een ernstige leverfunctiestoornis, of klinisch significant verhoogde leveraminotransferasen (hoger dan driemaal de bovengrens van normaal (> 3 x ULN); zie rubriek 4.3 en 4.4).
Nierfunctiestoornissen
Op grond van farmacokinetische gegevens is geen dosisaanpassing nodig bij patiënten met een nierfunctiestoornis. Er is geen klinische ervaring met het gebruik van macitentan bij PAH-patiënten met een ernstige nierfunctiestoornis. Het gebruik van Macitentan Vivanta wordt niet aanbevolen bij patiënten die dialyse ondergaan (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
De dosering en werkzaamheid van macitentan bij kinderen jonger dan 2 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Wijze van toediening
De filmomhulde tabletten kunnen niet worden gebroken en moeten in hun geheel met water worden doorgeslikt. De tabletten kunnen worden ingenomen met of zonder voedsel.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof, pinda’s, soja of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
- Zwangerschap (zie rubriek 4.6).
- Vrouwen die zwanger kunnen worden en geen betrouwbare anticonceptie toepassen (zie rubriek 4.4 en 4.6).
- Borstvoeding (zie rubriek 4.6).
- Patiënten met een ernstige leverfunctiestoornis (met of zonder cirrose) (zie rubriek 4.2).
- Uitgangswaarden van leveraminotransferasen (aspartaataminotransferase (ASAT) en/of alanineaminotransferase (ALAT) > 3 x ULN) (zie rubriek 4.2 en 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
De verhouding tussen voordelen en risico’s van macitentan is niet vastgesteld bij patiënten met WHO functionele klasse I pulmonale arteriële hypertensie.
3
Leverfunctie
Verhoogde leveraminotransferasen (ASAT, ALAT) zijn in verband gebracht met PAH en met endothelinereceptorantagonisten (ERA’s). Behandeling met Macitentan Vivanta mag niet worden gestart bij patiënten met een ernstige leverfunctiestoornis of verhoogde aminotransferasen (> 3 × ULN) (zie rubriek 4.2 en 4.3) en wordt niet aanbevolen bij patiënten met een matig ernstige leverfunctiestoornis. Leverenzymen moeten worden gemeten vóór aanvang van de behandeling met Macitentan Vivanta.
Patiënten moeten worden gecontroleerd op verschijnselen van leverschade en maandelijkse controles van ALAT en ASAT worden aanbevolen. In geval van aanhoudende, onverklaarde, klinisch relevante verhogingen van aminotransferasen of als verhogingen gepaard gaan met een stijging van bilirubine > 2 × ULN, of in geval van klinische verschijnselen van leverbeschadiging (bijv. geelzucht), moet de behandeling met Macitentan Vivanta worden gestaakt.
Hervatting van de behandeling met Macitentan Vivanta kan worden overwogen zodra de leverenzymwaarden bij patiënten die niet eerder klinische verschijnselen van leverbeschadiging hebben gehad, binnen de normale waarden vallen. Het inwinnen van het advies van een hepatoloog wordt aanbevolen.
Hemoglobinegehalte
Een verlaging van het hemoglobinegehalte is in verband gebracht met endothelinereceptorantagonisten (ERA’s), waaronder macitentan (zie rubriek 4.8). In placebogecontroleerde onderzoeken waren de macitentan-gerelateerde verlagingen van het hemoglobinegehalte niet progressief, stabiliseerden ze na de eerste 4-12 weken behandeling en bleven ze stabiel tijdens langdurige behandeling. Met macitentan en andere ERA’s zijn gevallen gemeld van anemie met noodzaak van bloedceltransfusie. Starten met Macitentan Vivanta wordt niet aanbevolen bij patiënten met ernstige anemie. Aanbevolen wordt het hemoglobinegehalte te meten vóór aanvang van de behandeling en afhankelijk van het klinische beeld de test tijdens de behandeling te herhalen.
Pulmonale veno-occlusieve aandoeningen
Er zijn gevallen gemeld van longoedeem bij gebruik van vaatverwijders (met name prostacyclinen) bij patiënten met pulmonale veno-occlusieve aandoeningen. Daarom dient de mogelijkheid van een veno-occlusieve aandoening in aanmerking te worden genomen wanneer symptomen van longoedeem optreden bij patiënten met PAH die worden behandeld met macitentan.
Gebruik bij vrouwen in de vruchtbare leeftijd
De behandeling met Macitentan Vivanta mag bij vrouwen in de vruchtbare leeftijd alleen worden gestart wanneer is vastgesteld dat er geen sprake is van zwangerschap, er adequate voorlichting is gegeven over betrouwbare anticonceptiemethoden en een betrouwbare anticonceptiemethode wordt toegepast (zie rubriek 4.3 en 4.6). Vrouwen mogen tot 1 maand na het stopzetten van Macitentan Vivanta niet zwanger worden. Maandelijkse zwangerschapstesten worden aanbevolen tijdens de behandeling met Macitentan Vivanta om zwangerschap vroegtijdig te kunnen vaststellen.
Gelijktijdig gebruik met krachtige CYP3A4-inductoren
Gelijktijdig gebruik met krachtige CYP3A4-inductoren kan de werkzaamheid van macitentan verminderen. De combinatie van macitentan en krachtige CYP3A4-inductoren (bijv. rifampicine, sint-janskruid, carbamazepine en fenytoïne) moet worden vermeden (zie rubriek 4.5).
Gelijktijdig gebruik met krachtige CYP3A4-remmers
Voorzichtigheid is geboden wanneer macitentan gelijktijdig wordt toegediend met krachtige CYP3A4-remmers (bijv. itraconazol, ketoconazol, voriconazol, claritromycine, telitromycine, nefazodon, ritonavir en saquinavir) (zie rubriek 4.5).
Gelijktijdig gebruik met matig sterke remmers van zowel CYP3A4 als CYP2C9 of met combinaties van CYP3A4- en CYP2C9-remmers
Voorzichtigheid is geboden wanneer macitentan gelijktijdig wordt toegediend met matig sterke remmers van zowel CYP3A4 als CYP2C9 (bijv. fluconazol en amiodaron) (zie rubriek 4.5).
4
Voorzichtigheid is ook geboden wanneer macitentan gelijktijdig wordt toegediend met zowel een matig sterke remmer van CYP3A4 (bijv. ciprofloxacine, ciclosporine, diltiazem, erytromycine, verapamil) als een matig sterke remmer van CYP2C9 (bijv. miconazol, piperine) (zie rubriek 4.5).
Nierfunctiestoornissen
Bij patiënten met een nierfunctiestoornis kan tijdens behandeling met macitentan sprake zijn van een verhoogd risico op hypotensie en anemie. Daarom moet de controle van bloeddruk en hemoglobinegehalte worden overgewogen. Er is geen klinische ervaring met het gebruik van macitentan bij patiënten met PAH en een ernstige nierfunctiestoornis. Bij deze populatie is voorzichtigheid geboden. Er is geen ervaring met het gebruik van macitentan bij patiënten die dialyse ondergaan; daarom wordt het gebruik van Macitentan Vivanta niet aanbevolen bij deze populatie (zie rubriek 4.2 en 5.2).
Hulpstoffen
Macitentan Vivanta bevat lactose. Patiënten met zeldzame erfelijke problemen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie dienen dit geneesmiddel niet te gebruiken.
Macitentan Vivanta bevat sojalecithine. Als een patiënt overgevoelig is voor pinda’s of soja, mag Macitentan Vivanta niet worden gebruikt (zie rubriek 4.3).
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
In-vitro-onderzoeken
Het cytochroom-P450 CYP3A4 is het voornaamste enzym dat is betrokken bij de metabolisering van macitentan en bij de vorming van zijn actieve metaboliet aprocitentan, met een geringe bijdrage van de enzymen CYP2C8, CYP2C9 en CYP2C19 (zie rubriek 5.2). Macitentan en zijn actieve metaboliet hebben geen klinisch relevante remmende of inducerende effecten op cytochroom-P450-enzymen.
Macitentan en zijn actieve metaboliet zijn geen remmers van hepatische of renale opnametransport-eiwitten in klinisch relevante concentraties, inclusief de organisch-aniontransporterende polypeptiden (OATP1B1 en OATP1B3). Macitentan en zijn actieve metaboliet zijn geen relevante substraten van OATP1B1 en OATP1B3, maar dringen via passieve diffusie in de lever door.
Macitentan en zijn actieve metaboliet zijn in klinisch relevante concentraties geen remmers van hepatische of renale effluxpompen, inclusief het multidrug-resistentie-eiwit (P-gp, MDR-1) en multidrug- en toxine-extrusie-eiwitten (MATE1 en MATE2-K). Macitentan is geen substraat voor P-gp/MDR-1.
In klinisch relevante concentraties vertonen macitentan en zijn actieve metaboliet geen interactie met eiwitten die een rol spelen bij het transport van galzouten in de lever, d.w.z. de galzoutexportpomp (BSEP) en het natrium-afhankelijke taurocholaat-cotransporterende polypeptide (NTCP).
In-vivo-onderzoeken
Krachtige CYP3A4-inductoren
Gelijktijdige behandeling met 600 mg rifampicine per dag, een krachtige CYP3A4-inductor, verminderde de steady-state-blootstelling aan macitentan met 79%, maar had geen invloed op de blootstelling aan de actieve metaboliet. Er moet rekening worden gehouden met een verminderde werkzaamheid van macitentan indien gebruikt naast een krachtige CYP3A4-inductor zoals rifampicine. De combinatie van macitentan en krachtige CYP3A4-inductoren moet worden vermeden (zie rubriek 4.4).
Ketoconazol
In aanwezigheid van eenmaal daags 400 mg ketoconazol, een krachtige CYP3A4-remmer, nam de blootstelling aan macitentan met ongeveer een factor 2 toe. De verwachte toename volgens op fysiologie gebaseerde farmacokinetische modellering (PBPK-modellering) was ongeveer een factor 3 indien gebruikt
5
naast tweemaal daags 200 mg ketoconazol. De onzekerheden van een dergelijke modellering moeten in acht worden genomen. Blootstelling aan de actieve metaboliet van macitentan werd met 26% verminderd. Voorzichtigheid is geboden wanneer macitentan gelijktijdig wordt toegediend met krachtige CYP3A4-remmers (zie rubriek 4.4).
Fluconazol
In aanwezigheid van fluconazol 400 mg per dag, een matig sterke remmer van zowel CYP3A4 als CYP2C9, kan de blootstelling aan macitentan ongeveer met een factor 3,8 worden verhoogd, op basis van PBPK-modellen. Er was echter geen klinisch relevante verandering in de blootstelling aan de actieve metaboliet van macitentan. Men dient rekening te houden met de onzekerheden van dergelijke modellen. Voorzichtigheid is geboden wanneer macitentan gelijktijdig wordt toegediend met matig sterke remmers van zowel CYP3A4 als CYP2C9 (bijv. fluconazol en amiodaron) (zie rubriek 4.4).
Voorzichtigheid is ook geboden wanneer macitentan gelijktijdig wordt toegediend met zowel een matig sterke remmer van CYP3A4 (bijv. ciprofloxacine, ciclosporine, diltiazem, erytromycine, verapamil) als een matig sterke remmer van CYP2C9 (bijv. miconazol, piperine) (zie rubriek 4.4).
Warfarine
Macitentan toegediend als meerdere doses van 10 mg eenmaal daags had geen effect op de blootstelling aan S-warfarine (CYP2C9-substraat) of R-warfarine (CYP3A4-substraat) na een eenmalige dosis van 25 mg warfarine. Het farmacodynamische effect van warfarine op de International Normalised Ratio (INR) werd niet beïnvloed door macitentan. De farmacokinetiek van macitentan en zijn actieve metaboliet werd door warfarine niet beïnvloed.
Sildenafil
Bij steady-state nam de blootstelling aan 20 mg sildenafil driemaal daags met 15% toe bij gelijktijdige toediening van 10 mg macitentan eenmaal daags. Sildenafil, een CYP3A4-substraat, had geen invloed op de farmacokinetiek van macitentan, terwijl er sprake was van een vermindering met 15% van de blootstelling aan de actieve metaboliet van macitentan. Deze veranderingen worden niet als klinisch relevant beschouwd. In een placebogecontroleerd onderzoek bij patiënten met PAH werden de werkzaamheid en veiligheid van macitentan in combinatie met sildenafil aangetoond.
Ciclosporine A
Gelijktijdige behandeling met 100 mg ciclosporine A tweemaal daags, een gecombineerde CYP3A4- en OATP-remmer, had geen klinisch relevante invloed op de steady-state blootstelling aan macitentan en zijn actieve metaboliet.
Hormonale anticonceptiva
10 mg macitentan eenmaal daags had geen invloed op de farmacokinetiek van een oraal anticonceptivum (1 mg norethisteron en 35 μg ethinylestradiol).
Substraten van borstkankerresistentie-eiwit (BCRP, breast cancer resistance protein) Macitentan 10 mg eenmaal daags had geen invloed op de farmacokinetiek van een substraat van BCRP (riociguat 1 mg; rosuvastatine 10 mg).
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.Vruchtbaarheid, zwangerschap en borstvoeding
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Toepassing bij vrouwen die zwanger kunnen worden/anticonceptie bij mannen en vrouwen De behandeling met Macitentan Vivanta dient bij vrouwen die zwanger kunnen worden, alleen gestart te worden wanneer is vastgesteld dat er geen sprake is van zwangerschap, adequate voorlichting is gegeven over anticonceptiemethoden en een betrouwbare anticonceptiemethode wordt toegepast (zie rubriek 4.3 en 4.4). Vrouwen mogen tot een maand na stopzetting van Macitentan Vivanta niet zwanger worden. Het wordt aanbevolen om tijdens de behandeling met Macitentan Vivanta maandelijkse zwangerschapstesten uit te
Met opmerkingen [MP1]: Please note that the headers in te SmPC was not in line with the referenceproduct, therefore see texproposal to be in line with reference product.
Met opmerkingen [MVIR2R1]: Accepted 6
voeren om zwangerschap vroegtijdig te kunnen vaststellen.
Zwangerschap
Er zijn geen gegevens over het gebruik van macitentan bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Het potentiële risico voor de mens is nog onbekend. Macitentan Vivanta is gecontra-indiceerd tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen betrouwbare anticonceptiemethode toepassen (zie rubriek 4.3).
Borstvoeding
Het is niet bekend of macitentan in de moedermelk wordt uitgescheiden. Bij ratten worden macitentan en zijn metabolieten tijdens de lactatie in de melk uitgescheiden (zie rubriek 5.3). Een risico voor zuigelingen kan niet worden uitgesloten. Macitentan Vivanta is gecontra-indiceerd tijdens borstvoeding (zie rubriek 4.3).
Vruchtbaarheid bij de man
Het optreden van atrofie van de zaadbuisjes bij mannelijke dieren werd waargenomen na behandeling met macitentan (zie rubriek 5.3). Een vermindering van het aantal zaadcellen is waargenomen bij patiënten die ERA’s gebruiken. Macitentan kan, net als andere ERA’s, een nadelig effect hebben op de spermatogenese bij mannen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Macitentan heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Er zijn geen onderzoeken uitgevoerd naar de effecten op de rijvaardigheid en het vermogen om machines te bedienen. Er kunnen echter bijwerkingen optreden (zoals hoofdpijn, hypotensie) die de rijvaardigheid en het vermogen om machines te bedienen kunnen beïnvloeden (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen in de SERAPHIN-studie waren nasofaryngitis (14%), hoofdpijn (13,6%) en anemie (13,2%, zie rubriek 4.4).
Tabel met bijwerkingen
De veiligheid van macitentan is beoordeeld in een langdurig placebogecontroleerd onderzoek bij 742 volwassen en adolescente patiënten met symptomatische PAH (SERAPHIN-studie). De gemiddelde behandelingsduur bedroeg 103,9 weken in de groep met 10 mg macitentan en 85,3 weken in de placebogroep. De macitentan-gerelateerde bijwerkingen die afkomstig zijn uit dit klinische onderzoek zijn hieronder in tabelvorm weergegeven. Post-marketing bijwerkingen zijn ook inbegrepen. De frequentiegroepen zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| Systeem/orgaanklasse | Frequentie | Bijwerking |
Infecties en parasitaire aandoeningen | Zeer vaak | Nasofaryngitis |
| Zeer vaak | Bronchitis | |
| Vaak | Faryngitis | |
| Vaak | Influenza | |
| Vaak | Urineweginfectie | |
Bloed- en lymfestelselaandoeningen | Zeer vaak | Anemie, hemoglobinedaling5 |
| Vaak | Leukopenie6 | |
| Vaak | Thrombocytopenie7 | |
| Immuunsysteemaandoeningen | Soms | Overgevoeligheidsreacties (bijv. angio-oedeem, pruritus, rash)1 |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn |
| Bloedvataandoeningen | Vaak | Hypotensie2, overmatig blozen |
7
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Ademhalingsstelsel-, borstkas-en mediastinumaandoeningen | Vaak | Neusverstopping1 |
| Lever- en galaandoeningen | Vaak | Aminotransferasestijgingen4 |
Voortplantingsstelsel- en borstaandoeningen | Vaak | Verhoogde uterusbloeding8 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Oedeem, vochtretentie3 |
1 Gegevens afkomstig uit samengevoegde placebogecontroleerde studies.
8 Omvat de voorkeurstermen zware menstruele bloeding, abnormale baarmoederlijke bloeding, intermenstruele bloeding, baarmoederlijke/vaginale bloeding, polymenorroe en onregelmatige menstruatie. Frequentie op basis van blootstelling bij vrouwen.
Beschrijving van geselecteerde bijwerkingen
2 Hypotensie is in verband gebracht met het gebruik van ERA’s, waaronder macitentan. In SERAPHIN, een langetermijn, dubbelblind onderzoek bij patiënten met PAH werd hypotensie gemeld bij respectievelijk 7,0% en 4,4% van de met 10 mg macitentan en placebo behandelde patiënten. Dit komt overeen met 3,5 voorvallen/100 patiëntjaren met 10 mg macitentan tegenover 2,7 voorvallen/100 patiëntjaren met placebo.
3 Oedeem/vochtretentie is in verband gebracht met het gebruik van ERA’s, waaronder macitentan. In SERAPHIN, een langetermijn, dubbelblind onderzoek bij patiënten met PAH, bedroeg de incidentie van oedeem-bijwerkingen in de behandelgroepen met 10 mg macitentan en placebo respectievelijk 21,9% en 20,5%. In een dubbelblind onderzoek bij volwassen patiënten met idiopathische pulmonale fibrose was de incidentie van perifeer oedeem-bijwerkingen in de macitentan- en placebogroepen respectievelijk 11,8% en 6,8%. In twee dubbelblinde klinische onderzoeken bij volwassen patiënten met digitale ulcera geassocieerd met systemische sclerose varieerde de incidentie van perifeer oedeem-bijwerkingen van 13,4% tot 16,1% in de groepen met 10 mg macitentan en van 6,2% tot 4,5% in de placebogroepen.
Laboratoriumafwijkingen
4 Leveraminotransferasen
De incidentie van verhoogde aminotransferasen (ALAT/ASAT) > 3 × ULN bedroeg 3,4% met 10 mg macitentan en 4,5% met placebo in SERAPHIN, een dubbelblind onderzoek bij patiënten met PAH. Verhogingen > 5 × ULN deden zich voor bij 2,5% van de patiënten met 10 mg macitentan versus 2% van de patiënten met placebo.
5 Hemoglobine
In SERAPHIN, een dubbelblind onderzoek bij patiënten met PAH, ging 10 mg macitentan gepaard met een gemiddelde daling van het hemoglobinegehalte met 1 g/dl ten opzichte van placebo. Een daling van het hemoglobinegehalte tot minder dan 10 g/dl ten opzichte van de uitgangssituatie werd gemeld bij 8,7% van de patiënten behandeld met 10 mg macitentan en bij 3,4% van de met placebo behandelde patiënten.
6 Witte bloedcellen
In SERAPHIN,een dubbelblind onderzoek bij patiënten met PAH, ging 10 mg macitentan gepaard met een daling van de gemiddelde leukocytentelling met 0,7 × 10⁹/l ten opzichte van de uitgangssituatie versus geen verandering bij met placebo behandelde patiënten.
7 Trombocyten
In SERAPHIN, een dubbelblind onderzoek bij patiënten met PAH, ging 10 mg macitentan gepaard met een daling van de gemiddelde trombocytentelling met 17 × 109/l versus een gemiddelde daling met 11 × 109/l bij met placebo behandelde patiënten.
Veiligheid op lange termijn
Van de 742 patiënten die deelnamen aan de dubbelblinde SERAPHIN-registratiestudie, werden er 550 patiënten geïncludeerd in een langdurige open-label extensiestudie. (Het OL-cohort omvatte 182 patiënten die doorgingen met 10 mg macitentan en 368 patiënten die placebo of 3 mg macitentan kregen en overstapten op 10 mg macitentan.)
8
Langdurige opvolging van deze 550 patiënten met een mediane behandelingsduur van 3,3 jaar en een maximale behandelingsduur van 10,9 jaar liet een veiligheidsprofiel zien dat consistent was met dat wat was waargenomen tijdens de dubbelblinde fase van de SERAPHIN, zoals hierboven beschreven.
Pediatrische patiënten (leeftijd ≥ 2 jaar tot jonger dan 18 jaar)
De veiligheid van macitentan werd beoordeeld in TOMORROW, een fase III-onderzoek bij pediatrische patiënten met PAH. In totaal werden er 72 patiënten in de leeftijd ≥ 2 jaar tot jonger dan 18 jaar gerandomiseerd en zij kregen Macitentan Vivanta. De gemiddelde leeftijd bij opname in het onderzoek was 10,5 jaar (spreiding 2,1 jaar tot en met 17,9 jaar). De mediane behandelingsduur in het gerandomiseerde onderzoek bedroeg 168,4 weken (spreiding 12,9 weken tot en met 312,4 weken) in de groep met Macitentan Vivanta.
Over het geheel genomen kwam het veiligheidsprofiel bij deze pediatrische patiënten overeen met dat bij de volwassen patiënten. Aanvullend op de bijwerkingen in de tabel hierboven werden de volgende pediatrische bijwerkingen gemeld: bovenste-luchtweginfectie (31,9%), rhinitis (8,3%) en gastro-enteritis (11,1%).
Daarnaast werden nog 5 Japanse patiënten (in de leeftijd ≥2 jaar tot jonger dan 18 jaar) behandeld met macitentan in het open-label fase III-onderzoek PAH3001. De mediane leeftijd bij opname in het onderzoek was 9 jaar (spreiding 2 jaar tot en met 13 jaar). De mediane behandelingsduur met macitentan in het onderzoek was 51,1 weken (spreiding 50,1 weken tot en met 52,6 weken). Over het geheel genomen kwam het veiligheidsprofiel bij deze pediatrische patiënten overeen met het veiligheidsprofiel dat werd waargenomen in het TOMORROW-onderzoek.
Pediatrische patiënten (leeftijd ≥ 1 maand tot jonger dan 2 jaar)
Daarnaast werden nog 11 patiënten in de leeftijd ≥ 1 maand tot jonger dan 2 jaar in het onderzoek opgenomen om macitentan zonder randomisatie te ontvangen, 9 patiënten uit de open-labelarm van het TOMORROW-onderzoek en 2 Japanse patiënten uit het PAH3001-onderzoek. Bij opname in het onderzoek was de spreiding in leeftijd van de patiënten uit het TOMORROW-onderzoek 1,2 jaar tot en met 1,9 jaar en de mediane behandelingsduur was 37,1 weken (spreiding 7,0 weken tot en met 72,9 weken). Bij opname in het onderzoek waren de leeftijden van de 2 patiënten uit PAH3001 21 maanden en 22 maanden en de behandelingsduur was respectievelijk 52,7 weken en 51,6 weken.
Over het geheel genomen kwam het veiligheidsprofiel bij deze pediatrische patiënten overeen met het profiel dat werd waargenomen bij de volwassen patiënten en de pediatrische patiënten in de leeftijd ≥ 2 jaar tot jonger dan 18 jaar. Er zijn echter zeer weinig klinische veiligheidsgegevens beschikbaar voor het vaststellen van een robuuste conclusie over de veiligheid bij pediatrische patiënten jonger dan 2 jaar.
De veiligheid van macitentan bij kinderen jonger dan 2 jaar is niet vastgesteld (zie rubriek 4.2).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Macitentan is toegediend als een enkelvoudige dosis van maximaal 600 mg bij gezonde volwassen proefpersonen. Bijwerkingen als hoofdpijn, misselijkheid en braken werden waargenomen. In het geval van een overdosering moeten indien nodig ondersteunende standaardmaatregelen worden genomen. Vanwege de hoge mate van eiwitbinding van macitentan is het onwaarschijnlijk dat dialyse effectief is.
9
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihypertensiva, antihypertensiva voor pulmonale arteriële hypertensie, ATC-code: C02KX04.
Werkingsmechanisme
Endotheline (ET)-1 en zijn receptoren (ETA en ETB) mediëren allerlei verschillende effecten als vasoconstrictie, fibrose, proliferatie, hypertrofie en ontsteking. Bij aandoeningen zoals PAH, wordt het lokale ET-systeem opgereguleerd en speelt het een rol bij vasculaire hypertrofie en orgaanbeschadiging.
Macitentan is een oraal werkzame krachtige endothelinereceptorantagonist, die zowel werkt op ETA- als ETB-receptoren en in vitro ongeveer 100 maal selectiever voor ETA in vergelijking met ETB. Macitentan vertoont een hoge affiniteit en langdurige bezetting van de ET-receptoren in humane gladde spiercellen van de longarterie. Dit voorkomt endotheline-gemedieerde activering van tweede boodschappersystemen die leidt tot vasoconstrictie en proliferatie van de gladde spiercellen.
Klinische werkzaamheid en veiligheid
Werkzaamheid bij patiënten met pulmonale arteriële hypertensie
Een multicenter, dubbelblind, placebogecontroleerd, voorvalgestuurd, op uitkomstmaten gebaseerd fase III-onderzoek met parallelle groepen (AC-055-302/SERAPHIN) werd uitgevoerd bij 742 patiënten met symptomatische PAH; deze patiënten werden gerandomiseerd naar drie behandelgroepen (placebo [N = 250], 3 mg [N = 250] of 10 mg [N = 242] macitentan eenmaal daags) om het langetermijneffect op morbiditeit en mortaliteit te onderzoeken.
In de uitgangssituatie werd het merendeel van de deelnemende patiënten (64%) behandeld met een stabiele dosis van een specifieke behandeling tegen PAH, hetzij orale fosfodiësteraseremmers (61%) en/of geïnhaleerde/orale prostanoïden (6%).
Het primaire eindpunt was de tijd tot het eerste optreden van een voorval van morbiditeit of mortaliteit tot aan het eind van de dubbelblinde behandeling, gedefinieerd als overlijden, atriale septostomie, longtransplantatie, instelling van intraveneuze (i.v.) of subcutane (s.c.) prostanoïden, of een andere verergering van PAH. Andere verergering van PAH werd gedefinieerd als de aanwezigheid van elk van de drie volgende omstandigheden: een aanhoudende afname van de bij de 6-minutenlooptest (6MWT) afgelegde afstand met ten minste 15% ten opzichte van de uitgangssituatie, verergering van PAH-verschijnselen (verergering van WHO functionele klasse of rechtszijdig hartfalen) en de noodzaak van een nieuwe behandeling voor PAH. Alle voorvallen werden op geldigheid beoordeeld door een onafhankelijke commissie die was geblindeerd voor de toegewezen behandeling.
Van alle patiënten werden de vitale functies tot aan het einde van het onderzoek (EOS, end-of-study) gevolgd. EOS werd vastgesteld wanneer het vooraf gedefinieerde aantal primaire eindpuntvoorvallen werd bereikt. In de periode tussen einde van de behandeling (EOT, end-of-treatment) en EOS konden de patiënten open-label 10 mg macitentan krijgen of een alternatieve PAH-behandeling. De totale mediane dubbelblinde behandelingsduur bedroeg 115 weken (tot maximaal 188 weken behandeling met macitentan).
De gemiddelde leeftijd van alle patiënten was 46 jaar (spreiding 12 tot en met 85 jaar, met inbegrip van 20 patiënten jonger dan 18 jaar, 706 patiënten tussen 18 en 74 jaar, en 16 patiënten van 75 jaar en ouder) waarbij de meeste proefpersonen blank (55%) en vrouw waren (77%). Ongeveer 52%, 46% en 2% van de patiënten had PAH geclassificeerd als respectievelijk WHO FC II, III en IV.
Idiopathische of erfelijke PAH was de meest voorkomende etiologie binnen de onderzoekspopulatie (57%), gevolgd door PAH als gevolg van bindweefselaandoeningen (31%), PAH gerelateerd aan gecorrigeerde ongecompliceerde congenitale hartziekte (8%) en PAH met andere etiologie (geneesmiddelen en toxinen [3%] en HIV [1%]).
 10
Uitkomsteindpunten
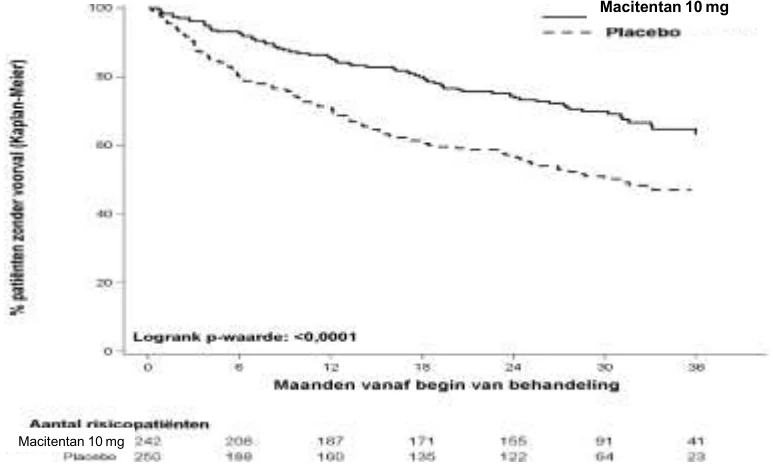
Behandeling met 10 mg macitentan leidde tot 45% risicoverlaging (hazard ratio [HR] 0,55; 97,5%: betrouwbaarheidsinterval (BI) 0,39 tot 0,76; logrank p < 0,0001) van het samengestelde eindpunt van morbiditeit en mortaliteit tot EOT vergeleken met placebo [Afbeelding 1 en Tabel 1]. Het behandeleffect werd vroeg vastgesteld en hield aan.
De werkzaamheid van 10 mg macitentan ten aanzien van het primaire eindpunt was consistent in alle subgroepen voor leeftijd, geslacht, etnische oorsprong, geografisch gebied, etiologie, zowel als monotherapie als in combinatie met een andere PAH-behandeling en voor WHO FC (I/II en III/IV).
Afbeelding 1 Kaplan-Meier-schattingen van eerste morbiditeit-mortaliteitsvoorval in SERAPHIN
Tabel 1: Samenvatting van uitkomstvoorvallen
| Eindpunten & statistieken | Patiënten met voorvallen | Vergelijking van behandelingen: 10 mg macitentan vs. placebo | ||||
| Placebo (N = 250) | macitentan 10 mg (N = 242) | Absolute risicoreductie | Relatieve risicoreductie (97,5%-BI) | HR a (97,5%-BI) | Logrank p-waarde | |
| Morbiditeit-mortaliteits- voorval b | 53% | 37% | 16% | 45% (24%; 61%) | 0,55 (0,39; 0,76) | < 0,0001 |
| Overlijden c n (%) | 19 (7,6%) | 14 (5,8%) | 2% | 36% (−42%; 71%) | 0,64 (0,29; 1,42) | 0,20 |
| Verergering van PAH n (%) | 93 (37,2%) | 59 (24,4%) | 13% | 49% (27%; 65%) | 0,51 (0,35; 0,73) | < 0,0001 |
Instelling van i.v./s.c. prostanoïde behandeling n (%) | 6 (2,4%) | 1 (0,4%) | 2% | |||
a = Op grond van het Cox-proportioneel-risicomodel
b = % patiënten met een voorval na 36 maanden = 100 × (1 - Kaplan-Meierschatting) c = alle oorzaken van overlijden tot EOT ongeacht voorafgaande verergering
Macitentan 10 mg
Macitentan 10 mg
11
Het aantal sterfgevallen ongeacht de oorzaak tot EOS met 10 mg macitentan bedroeg 35 versus 44 met placebo (HR 0,77; 97,5%-BI: 0,46 tot 1,28).
Het risico van PAH-gerelateerd overlijden of ziekenhuisopname in verband met PAH tot EOT was 50% lager (HR 0,50; 97,5%-BI: 0,34 tot 0,75; logrank p < 0,0001) bij patiënten die 10 mg macitentan kregen (50 voorvallen) vergeleken met placebo (84 voorvallen). Na 36 maanden waren 44,6% van de patiënten behandeld met placebo en 29,4% van de patiënten behandeld met 10 mg macitentan (absolute risicoreductie = 15,2%) in het ziekenhuis opgenomen voor PAH, of overleden als gevolg van een PAH-gerelateerde oorzaak.
Symptomatische eindpunten
Inspanningscapaciteit werd beoordeeld als secundair eindpunt. Behandeling met 10 mg macitentan leidde in maand 6 tot een placebogecorrigeerde gemiddelde toename van de 6MWT met 22 meter (97,5%-BI: 3 tot 41; p = 0,0078). Beoordeling van de 6MWT naar functionele klasse leidde in maand 6 bij patiënten met FC III/IV tot een placebogecorrigeerde gemiddelde toename met 37 meter
(97,5%-BI: 5 tot 69) ten opzichte van de uitgangssituatie en bij patiënten met FC I/II tot een toename met 12 meter (97,5%-BI: -8 tot 33). De toename in 6MWT die werd bereikt met macitentan bleef gedurende het gehele onderzoek gehandhaafd.
Behandeling met 10 mg macitentan leidde in maand 6 tot 74% meer kans op een verbetering van WHO FC ten opzichte van placebo (relatief risico 1,74; 97,5%-BI: 1,10 tot 2,74; p = 0,0063).
Macitentan 10 mg verbeterde de kwaliteit van leven zoals beoordeeld aan de hand van de SF-36-vragenlijst.
Hemodynamische eindpunten
Hemodynamische parameters na 6 maanden behandeling werden beoordeeld in een subgroep van patiënten (placebo [N = 67], 10 mg macitentan [N = 57]). Patiënten behandeld met 10 mg macitentan bereikten vergeleken met placebo een mediane afname van de pulmonale vaatweerstand met 36,5% (97,5%-BI: 21,7 tot 49,2%) en een toename van de hartindex met 0,58 l/min/m2 (97,5%-BI: 0,28 tot 0,93 l/min/m2).
Langetermijngegevens bij PAH
Bij langdurige opvolging van 242 patiënten die werden behandeld met 10 mg macitentan in de dubbelblinde (DB) fase van de SERAPHIN-studie, van wie er 182 met macitentan doorgingen in de open-label (OL) extensiestudie (SERAPHIN OL) (DB/OL-cohort), waren de Kaplan-Meier-schattingen voor de overleving na 1, 2, 5, 7 en 9 jaar respectievelijk 95%, 89%, 73%, 63% en 53%. De mediane follow-up-tijd bedroeg 5,9 jaar.
Pediatrische patiënten
De werkzaamheid bij pediatrische patiënten is vooral gebaseerd op een extrapolatieoefening gebaseerd op het matchen van blootstelling met het werkzame dosisbereik bij volwassenen, gezien de analogie van de ziekte bij kinderen en volwassenen, en tevens op ondersteunende veiligheids- en werkzaamheidsgegevens uit het fase III-onderzoek TOMORROW dat hieronder wordt beschreven.
Een multicenter, open-label, gerandomiseerd fase III-onderzoek met een open-labeluitbreidingsperiode met één arm (TOMORROW) werd uitgevoerd om de farmacokinetiek, werkzaamheid en veiligheid van macitentan te onderzoeken bij pediatrische patiënten met symptomatische PAH.
Het primaire eindpunt was de karakterisering van de farmacokinetiek (zie rubriek 5.2).
Het belangrijkste secundaire gecombineerde eindpunt was de tijd tot de eerste door het Clinical Events Committee (CEC) bevestigde ziekteprogressie, optredend tussen randomisatie en het bezoek aan het eind van de kernperiode (EOCP), gedefinieerd als overlijden (alle oorzaken) of septostomie van het atrium of een Potts-anastomose, of registratie op een longtransplantatielijst, of ziekenhuisopname vanwege verergerende PAH of klinische verergering van PAH. Klinische verergering van PAH werd gedefinieerd als: noodzaak van, of beginnen met nieuwe PAH-specifieke therapie of i.v. diuretica of continu gebruik van zuurstof EN ten minste 1 van de volgende: verergering in WHO FC, of nieuw optreden of verergering van syncope, of nieuw optreden of verergering van ten minste 2 symptomen van PAH of nieuw optreden of
12
verergering van tekenen van rechterhartfalen dat niet reageert op orale diuretica.
Andere secundaire eindpunten waren de tijd tot de eerste door het CEC bevestigde ziekenhuisopname vanwege PAH, tijd tot door het CEC bevestigd overlijden als gevolg van PAH, beide tussen randomisatie en EOCP, tijd tot overlijden door alle oorzaken tussen randomisatie en EOCP, verandering in WHO FC en N-terminaal prohormoon van breinnatriuretisch peptide (NT-proBNP) gegevens.
Pediatrische patiënten (leeftijd ≥ 2 jaar tot jonger dan 18 jaar)
In totaal werden 148 patiënten in de leeftijd ≥ 2 jaar tot < 18 jaar 1:1 gerandomiseerd voor het ontvangen van ofwel macitentan of standaardzorg (Standard of Care, SoC). SoC omvatte niet-specifieke behandeling voor PAH en/of maximaal 2 PAH-specifieke geneesmiddelen (waaronder een andere ERA) en zonder macitentan en i.v. of s.c. prostanoïden. De gemiddelde leeftijd was 9,8 jaar (spreiding 2,1 jaar tot en met 17,9 jaar), met 35 (23,6%) in de leeftijd ≥ 2 tot < 6 jaar, 61 (41,2%) in de leeftijd ≥ 6 tot < 12 jaar en 52 (35,1%) in de leeftijd ≥ 12 tot < 18 jaar. De meeste patiënten waren blank (51,4%) en vrouw (59,5%). Patiënten hadden WHO FC I (25,0%), FC II (56,1%) of FC III (18,9%).
Idiopathische PAH was de meest voorkomende etiologie binnen de onderzoekspopulatie (48,0%), gevolgd door PAH gerelateerd aan postoperatieve congenitale hartziekte (28,4%), PAH met een gelijktijdig aanwezige congenitale hartziekte (17,6%), erfelijke PAH (4,1%) en PAH gerelateerd aan een bindweefselziekte (2,0%). Gelijktijdig aanwezige congenitale hartziekte betrof typisch alleen kleine gelijktijdig aanwezige afwijkingen zoals pre-tricuspidale en post-tricuspidale shunts, atriumseptumdefect, ventrikelseptumdefect, open ductus arteriosus, die geen van allen werden beschouwd als oorzaak voor de mate van PAH.
De gemiddelde behandelingsduur in het gerandomiseerde onderzoek was 183,4 weken in de macitentan-groep en 130,6 weken in de SoC-groep.
In de macitentan-groep werden minder voorvallen voor het belangrijke secundaire eindpunt van CEC-bevestigde ziekteprogressie waargenomen (21 voorvallen/73 patiënten, 29%) dan in de SoC-groep (24 voorvallen/75 patiënten, 32%), een absolute risicoverlaging van 3%. De hazard ratio was 0,828 (95%-BI 0,460; 1,492; 2-zijdige gestratificeerde p-waarde = 0,567). De numerieke tendens naar voordeel werd voornamelijk gedreven door de klinische verergering van PAH.
Overige secundaire werkzaamheidsanalyses
In beide groepen werd hetzelfde aantal voorvallen waargenomen van voor de eerst bevestigde ziekenhuisopname in verband met PAH (macitentan 11 vs. SoC 11; gecorrigeerde HR = 0,912, 95%-BI = [0,393; 2,118]). Wat betreft de tijd tot door het CEC bevestigd overlijden als gevolg van PAH en overlijden door alle oorzaken werden in de macitentan-groep in totaal 7 overlijdens waargenomen (waarvan er volgens het CEC 6 een gevolg waren van PAH), vergeleken met 6 overlijdens (waarvan er volgens het CEC 4 een gevolg waren van PAH) in de SoC-groep.
In de macitentan-groep had een numeriek groter deel van de patiënten WHO FC I of II vergeleken met de SoC-groep in week 12 (88,7% in de macitentan-groep versus 81,7% in de SoC-groep) en in week 24 (90,0% in de macitentan-groep versus 82,5% in de SoC-groep).
Er was een tendens dat behandeling met macitentan het percentage NT-proBNP (pmol/l) in week 12 ten opzichte van de uitgangswaarde verlaagde in vergelijking met de SoC-groep (verhouding geometrische gemiddelden: 0,72; 95%-BI: 0,49 tot 1,05), maar de resultaten waren niet statistisch significant (2-zijdige p-waarde van 0,086). De niet-significante tendens was minder uitgesproken in week 24 (verhouding geometrische gemiddelden: 0,97; 95%-BI: 0,66 tot 1,43; 2-zijdige p-waarde van 0,884).
Daarnaast werden nog 5 Japanse patiënten (in de leeftijd ≥2 jaar tot jonger dan 18 jaar) behandeld met macitentan in het onderzoek PAH3001. PAH3001 was een multicenter, open-label, eenarmig fase III-onderzoek bij Japanse pediatrische deelnemers (tussen ≥3 maanden en <15 jaar) met PAH, uitgevoerd om de farmacokinetiek en de werkzaamheid van macitentan te onderzoeken. De mediane leeftijd bij opname in het onderzoek was 9 jaar (spreiding 2 jaar tot en met 13 jaar). De mediane fold change van NT-proBNP ten
13
opzichte van de uitgangswaarde was 1,81 (spreiding 0,53 tot en met 3,47) in week 12 en 1,26 (spreiding 0,52 tot en met 1,90) in week 24. De mediane afname van de PVRI (pulmonary vascular resistance index, pulmonale vasculaire weerstandsindex) in week 24 ten opzichte van de uitgangssituatie was 0,21 WU m2 (Wood units per vierkante meter) (variërend van een afname van 5 tot een toename van 2,84).
De werkzaamheidsresultaten van patiënten in de leeftijd ≥ 2 jaar tot jonger dan 18 jaar waren vergelijkbaar met die bij volwassen patiënten.
Pediatrische patiënten (leeftijd ≥ 1 maand tot jonger dan 2 jaar)
Daarnaast werden nog 11 patiënten in de leeftijd ≥ 1 maand tot jonger dan 2 jaar in het onderzoek opgenomen om macitentan zonder randomisatie te ontvangen, 9 patiënten uit de open-labelarm van het TOMORROW-onderzoek en 2 Japanse patiënten uit het PAH3001-onderzoek.
In de uitgangssituatie gebruikten 6 patiënten uit het TOMORROW-onderzoek therapie met PDE5-remmers. Bij opname in het onderzoek varieerde de leeftijd van de patiënten van 1,2 jaar tot en met 1,9 jaar. De patiënten hadden ofwel WHO FC II (4) of FC I (5). PAH gerelateerd aan congenitale hartziekte was de meest voorkomende etiologie (5 patiënten), gevolgd door idiopathische PAH (4 patiënten). De aanvankelijk toegediende dagelijkse dosis was 2,5 mg macitentan, totdat de patiënten de leeftijd van 2 jaar bereikten. Na een mediane follow-up van 37,3 weken had geen van de patiënten een door het CEC bevestigd voorval van ziekteprogressie, een door het CEC bevestigde ziekenhuisopname gerelateerd aan PAH, een door het CEC bevestigd overlijden als gevolg van PAH of een voorval van overlijden door alle oorzaken. NT-proBNP was in week 12 afgenomen met 42,9% (N = 6), in week 24 met 53,2% (N = 5) en in week 36 met 26,1% (N = 6).
In de uitgangssituatie gebruikte 1 Japanse patiënt uit het PAH3001-onderzoek therapie met PDE5-remmers. Beide Japanse patiënten waren mannelijk en hun leeftijden bij opname in het onderzoek waren 21 maanden en 22 maanden. De belangrijkste etiologie bij beide patiënten was postoperatieve PAH. De aanvankelijk toegediende dagelijkse dosis was 2,5 mg macitentan, totdat de patiënten de leeftijd van 2 jaar bereikten. In week 24 werd een afname waargenomen ten opzichte van de uitgangswaarde van NT-proBNP van -3.894 pmol/l en -16.402 pmol/l. De afname van de PVRI in week 24 ten opzichte van de uitgangssituatie was 2,64 WU m2 bij 1 patiënt. Bij de tweede patiënt werd de afname van de PVRI ten opzichte van de uitgangssituatie bepaald in week 39 en deze was 5,39 WU m2 . Beide patiënten bleven tot en met week 52 stabiel qua Panama FC en behielden hun classificaties van bij de uitgangssituatie van respectievelijk FC II en FC I.
Bij deze leeftijdsgroep werd geen matching van de blootstelling aan die bij volwassen patiënten vastgesteld (zie rubriek 4.2 en 5.2).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van macitentan en zijn actieve metaboliet zijn voornamelijk beschreven bij gezonde volwassen proefpersonen. De blootstelling aan macitentan bij patiënten met PAH was ongeveer 1,2 maal zo hoog als bij gezonde proefpersonen. Bij patiënten was de blootstelling aan de actieve metaboliet, die ongeveer 5 keer minder werkzaam is dan macitentan, ongeveer 1,3 maal zo hoog als bij gezonde proefpersonen. De farmacokinetiek van macitentan bij PAH-patiënten werd niet beïnvloed door de ernst van de ziekte.
Na herhaalde toediening is de farmacokinetiek van macitentan dosisevenredig tot en met 30 mg.
Absorptie
Maximale plasmaconcentraties van macitentan worden ongeveer 8-9 uur na toediening bereikt. Daarna dalen de plasmaconcentraties van macitentan en zijn actieve metaboliet langzaam, met een schijnbare eliminatiehalfwaardetijd van respectievelijk ongeveer 16 uur en 48 uur.
Bij gezonde proefpersonen wordt de blootstelling aan macitentan en zijn actieve metaboliet niet beïnvloed door de aanwezigheid van voedsel. Daarom mag macitentan met of zonder voedsel worden ingenomen.
Distributie
14
Macitentan en zijn actieve metaboliet aprocitentan binden sterk aan plasma-eiwitten (> 99%), voornamelijk aan albumine en in mindere mate aan alfa-1-zuur-glycoproteïne. Macitentan en zijn actieve metaboliet aprocitentan worden goed gedistribueerd in weefsels zoals blijkt uit een schijnbaar verdelingsvolume (Vss/F) van ongeveer 50 l en 40 l voor respectievelijk macitentan en aprocitentan.
Biotransformatie
Macitentan kent vier primaire metabole routes. Oxidatieve depropylering van het sulfamide levert een farmacologisch actieve metaboliet aprocitentan op. Deze reactie is afhankelijk van het cytochroom-P450-systeem, voornamelijk CYP3A4 (ongeveer 99%) met geringe bijdragen van CYP2C8, CYP2C9 en CYP2C19. De actieve metaboliet circuleert in humaan plasma en kan bijdragen aan het farmacologische effect. Andere metabole routes leveren producten op zonder farmacologische werking. Bij deze routes speelt CYP2C9 een hoofdrol, met geringe bijdragen van CYP2C8, CYP2C19 en CYP3A4.
Eliminatie
Macitentan wordt pas na uitgebreide omzetting geëlimineerd. Urine is de voornaamste uitscheidingsroute, verantwoordelijk voor circa 50% van de dosis.
Speciale patiëntengroepen
Leeftijd, geslacht of etnische oorsprong hebben geen klinisch relevant effect op de farmacokinetiek van macitentan en zijn actieve metaboliet.
Nierfunctiestoornissen
Blootstelling aan macitentan en zijn actieve metaboliet was bij volwassen patiënten met een ernstige nierfunctiestoornis respectievelijk 1,3 en 1,6 maal zo hoog. Deze toename wordt niet als klinisch relevant beschouwd (zie rubriek 4.2 en 4.4).
Leverfunctiestoornissen
Blootstelling aan macitentan was 21%, 34% en 6% lager en blootstelling aan de actieve metaboliet 20%, 25% en 25% lager bij volwassen proefpersonen met respectievelijk een lichte, matig ernstige of ernstige leverfunctiestoornis. Deze afname wordt niet als klinisch relevant beschouwd (zie rubriek 4.2 en 4.4).
Pediatrische patiënten (in de leeftijd ≥ 1 maand tot jonger dan 18 jaar)
De farmacokinetiek van macitentan en zijn actieve metaboliet aprocitentan werd gekarakteriseerd bij 52 pediatrische patiënten die ≥ 2 jaar waren en bij 11 patiënten die ≥ 1 maand tot minder dan 2 jaar oud waren. Dit is inclusief 5 en 2 Japanse patiënten in de respectievelijke leeftijdscategorieën uit het PAH3001-onderzoek.
Op het gewicht gebaseerde doseringsschema’s van macitentan resulteerden in waargenomen of gesimuleerde blootstellingen bij pediatrische patiënten in de leeftijd 2 jaar tot minder dan 18 jaar die vergelijkbaar waren met de blootstellingen waargenomen bij volwassen PAH-patiënten en bij gezonde proefpersonen die 10 mg eenmaal daags kregen.
Blootstellingen aan macitentan vergelijkbaar met die bij volwassen PAH-patiënten die 10 mg eenmaal daags kregen, werden niet bereikt bij de leeftijdsgroep van ≥ 1 maand tot minder dan 2 jaar (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Bij honden verlaagde macitentan de bloeddruk bij blootstellingen die overeenkwamen met de therapeutische blootstelling bij de mens. Verdikking van de intima van de kransslagaders werd na 4 tot 39 weken behandeling waargenomen bij 17 maal de blootstelling bij de mens. Vanwege de soortspecifieke gevoeligheid en de veiligheidsmarge wordt deze bevinding als niet relevant voor de mens beschouwd.
Na behandeling met macitentan werden bij muizen, ratten en honden een stijging van het gewicht van de lever en hepatocellulaire hypertrofie waargenomen. Deze veranderingen waren grotendeels omkeerbaar en werden beschouwd als niet-nadelige aanpassingen van de lever aan een verhoogde metabole vraag.
In het carcinogeniteitsonderzoek bij de muis induceerde macitentan bij alle doses minimale tot geringe
15
mucosahyperplasie en ontstekingsinfiltratie in de submucosa van de neusholte. Er werden geen bevindingen met betrekking tot de neusholte gevonden in het 3 maanden durende toxiciteitsonderzoek bij de muis of in onderzoeken met ratten en honden.
Macitentan was niet genotoxisch in een standaardreeks van in-vitro- en in-vivo-bepalingen. Macitentan was niet fototoxisch in vivo na een eenmalige dosis bij blootstellingen tot 24 maal de blootstelling bij de mens. Carcinogeniteitsonderzoeken met een duur van 2 jaar lieten bij ratten en muizen geen carcinogeen potentieel zien bij blootstellingen van respectievelijk 18 tot 116 maal de blootstelling bij de mens.
Dilatatie van de zaadbuisjes werd waargenomen in onderzoeken naar chronische toxiciteit bij mannelijke ratten en honden met veiligheidsmarges van respectievelijk 11,6 en 5,8. De dilatatie van de buisjes was volledig omkeerbaar. Na 2 jaar behandeling werd bij ratten atrofie van de zaadbuisjes waargenomen bij een 4 maal zo hoge blootstelling als bij de mens. Hypospermatogenese werd waargenomen in een levenslang carcinogeniteitsonderzoek bij ratten en in de onderzoeken naar toxiciteit bij herhaalde toediening bij honden bij blootstellingen met veiligheidsmarges van respectievelijk 9,7 bij ratten en 23 bij honden. De veiligheidsmarges voor fertiliteit waren 18 voor mannetjes en 44 voor vrouwtjesratten. Na behandeling tot 2 jaar waren er bij de muis geen bevindingen met betrekking tot de testes.
Macitentan was teratogeen bij konijnen en ratten in alle geteste doses. Bij beide diersoorten waren er cardiovasculaire afwijkingen en fusieafwijkingen van de onderkaakboog.
Toediening van macitentan aan vrouwtjesratten vanaf de late zwangerschap tot en met de lactatie bij maternale blootstellingen van 5 maal die bij de mens, veroorzaakte een verminderde overleving van de jongen en een vermindering van de reproductiviteit van de nakomelingen, die tijdens het latere intra-uteriene leven en via de melk tijdens de lactatieperiode aan macitentan waren blootgesteld.
Behandeling van juveniele ratten van postnatale dag 4 tot dag 114 veroorzaakte een verminderde toename van het lichaamsgewicht resulterend in secundaire effecten op de ontwikkeling (lichte vertraging van het indalen van de testes, omkeerbare afname van de pijpbeenlengte, verlengde oestrische cyclus). Licht verhoogd pre- en post-innestelingsverlies, kleiner gemiddeld aantal jongen en verlaagd testis- en epididymisgewicht werden waargenomen bij blootstellingen overeenkomend met 7 maal die bij de mens. Atrofie van de zaadbuisjes en minimale effecten op voortplantingsvariabelen en spermamorfologie werden geregistreerd bij blootstellingen overeenkomend met 3,8 maal die bij de mens.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat
Microkristallijne cellulose
Natriumzetmeelglycolaat type A
Natriumlaurylsulfaat
Povidon K30
Magnesiumstearaat
Filmomhulling
Polyvinylalcohol (E1203)
Titaandioxide (E171)
Talk (E553b)
Sojalecithine (E322)
Xanthaangom (E415)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
16
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Blisterverpakkingen van PVC/PE/PVdC/aluminium in doosjes met 30 filmomhulde tabletten of geperforeerde eenheidsdoseringen.
Blisterverpakkingen van PVC/PE/PVdC/aluminium in doosjes met 30 x 1 filmomhulde tabletten.
Het is mogelijk dat niet alle genoemde verpakkingsgroottes in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Geen bijzondere vereisten.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Vivanta Generics s.r.o.
Třtinová 260/1, Čakovice
196 00 Praag 9
Tsjechië
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 133486
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 6 juli 2026.
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.8, 5.1 en 5.2: 18 september 2026.