


SmPC (samenvatting van de productkenmerken) - Lyvdelzi
1. NAAM VAN HET GENEESMIDDEL
Lyvdelzi 10 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke harde capsule bevat seladelpar-lysinedihydraat, overeenkomend met 10 mg seladelpar.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsules.
Harde capsules van maat 1 (26,1 mm × 9,4 mm) met een donkerblauwe ondoorzichtige kap en een lichtgrijze ondoorzichtige romp, met in witte inkt “CBAY” op de kap gedrukt en in zwarte inkt “10” op de romp.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Lyvdelzi is geïndiceerd voor de behandeling van primaire biliaire cholangitis (PBC) in combinatie met ursodeoxycholzuur (UDCA) bij volwassenen die onvoldoende reageren op alleen UDCA, of als monotherapie bij volwassenen die UDCA niet verdragen.
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosering seladelpar is 10 mg eenmaal daags.
Gemiste dosis
Als een dosis seladelpar wordt gemist, dan moet de patiënt de volgende dosis op het volgende geplande tijdstip innemen. Er mag geen dubbele dosis worden ingenomen om de gemiste dosis in te halen.
Speciale populaties
Ouderen
Er zijn beperkte gegevens beschikbaar bij oudere patiënten. Bij oudere patiënten hoeft de dosis niet te worden aangepast (zie rubriek 5.2).
Verminderde nierfunctie
Bij patiënten met een licht, matig en ernstig verminderde nierfunctie hoeft de dosis seladelpar niet te worden aangepast (zie rubriek 5.2).
Patiënten met eindstadium nierfalen die worden gedialyseerd, zijn niet onderzocht. Voor deze groep kan geen dosisaanbeveling worden gegeven.
Verminderde leverfunctie
Bij PBC-patiënten met een lichte leverfunctiestoornis (Child-Pugh A) hoeft de dosis niet te worden aangepast.
De veiligheid en werkzaamheid van seladelpar zijn niet vastgesteld bij PBC-patiënten met een matige (Child-Pugh B) of een ernstige (Child-Pugh C) leverfunctiestoornis.
Overweeg het gebruik van seladelpar te staken bij progressie naar een matige leverfunctiestoornis. Seladelpar wordt niet aanbevolen voor patiënten met een ernstige leverfunctiestoornis (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van seladelpar bij pediatrische patiënten voor de behandeling van PBC.
Wijze van toediening
Oraal gebruik. De capsules kunnen met of zonder voedsel worden ingenomen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Afwijkende levertestwaarden
Dosisafhankelijke verhogingen van serumtransaminasen (aspartaataminotransferase [ASAT] en alanineaminotransferase [ALAT]) zijn waargenomen bij patiënten die hogere doses seladelpar kregen (zie rubriek 4.9). Controleer bij de start van de behandeling met seladelpar de klinische en laboratoriumwaarden en controleer daarna volgens de gebruikelijke klinische praktijk. Overweeg het tijdelijk onderbreken van de behandeling met seladelpar als levertestwaarden verergeren, of als de patiënt tekenen en symptomen ontwikkelt die wijzen op een leverfunctiestoornis. Overweeg de behandeling permanent te staken als de levertestwaarden opnieuw verslechteren na het herstarten met seladelpar.
Galwegobstructie
Vermijd het gebruik van seladelpar bij patiënten met een volledige galwegobstructie. Onderbreek de behandeling met seladelpar als een galwegobstructie wordt vermoed, en behandel zoals dat klinisch gebruikelijk is.
Gelijktijdige toediening van andere geneesmiddelen
Gelijktijdige toediening van probenecide met seladelpar wordt niet aanbevolen (zie rubriek 4.5).
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per harde capsule, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Het effect van andere geneesmiddelen op seladelpar
Probenecide
Gelijktijdige toediening van seladelpar met probenecide (een OAT1-, OAT3- en OATP1B1-remmer) wordt niet aanbevolen (zie rubriek 4.4).
In een specifiek klinisch onderzoek naar geneesmiddelinteracties bij gezonde proefpersonen nam bij gelijktijdig gebruik van een enkelvoudige dosis van 10 mg seladelpar met 500 mg probenecide de oppervlakte onder de curve van nul tot oneindig (AUC0-inf) toe met factor 2 en de maximale serumconcentratie (Cmax) met factor 4,69.
Remmers van geneesmiddeltransporters
Gelijktijdige toediening van seladelpar met tweevoudige of meervoudige klinische remmers van geneesmiddeltransporters, waaronder BCRP, OATP1B1, OATP1B3 en OAT3 (bijv. ciclosporine), kan leiden tot verhoogde blootstelling aan seladelpar. Wanneer seladelpar gelijktijdig wordt toegediend met tweevoudige of meervoudige klinische remmers van geneesmiddeltransporters, waaronder BCRP, OATP1B1, OATP1B3 en OAT3, dienen patiënten nauwlettend te worden gecontroleerd op bijwerkingen.
In een specifiek klinisch onderzoek naar geneesmiddelinteracties bij gezonde proefpersonen nam bij gelijktijdig gebruik van een enkelvoudige dosis van 10 mg seladelpar met 600 mg ciclosporine (een BCRP-, OATP1B1-, OATP1B3- en CYP3A4-remmer) de AUC0-inf van seladelpar toe met factor 2,1 en de Cmax met factor 2,9.
CYP2C9- en CYP3A4-remmers
Seladelpar wordt voornamelijk in vitro gemetaboliseerd door CYP2C9 en in mindere mate door CYP2C8 en CYP3A4. Gelijktijdige toediening van seladelpar met geneesmiddelen die sterke CYP2C9-remmers zijn, of tweevoudige matige CYP2C9- en matige tot sterke CYP3A4-remmers, kan leiden tot verhoogde blootstelling aan seladelpar. Wanneer seladelpar gelijktijdig wordt toegediend met geneesmiddelen die sterke CYP2C9-remmers zijn of tweevoudige matige CYP2C9- en matige tot sterke CYP3A4-remmers (bijv. fluconazol, mifepriston), dienen patiënten nauwlettend te worden gecontroleerd op bijwerkingen.
In een specifiek klinisch onderzoek naar geneesmiddelinteracties bij gezonde proefpersonen nam bij gelijktijdig gebruik van een enkelvoudige dosis van 10 mg seladelpar met 400 mg fluconazol (een matige CYP2C9- en CYP3A4-remmer) de AUC0-inf van seladelpar toe met factor 2,4 en de Cmax met factor 1,4.
CYP2C9-inductoren en sterke CYP3A4-inductoren
Gelijktijdige toediening van seladelpar met geneesmiddelen die CYP2C9-inductoren en sterke CYP3A4-inductoren zijn (bijv. rifampicine, een sterke CYP3A4- en matige CYP2C9-inductor) kan de blootstelling aan seladelpar verminderen. Wanneer seladelpar gelijktijdig wordt toegediend met geneesmiddelen die CYP2C9-inductoren en sterke CYP3A4-inductoren zijn, dienen patiënten te worden gecontroleerd op een mogelijke vermindering van de werkzaamheid.
De AUC0-inf van seladelpar daalde met ongeveer 44% en de Cmax met 24% na toediening van een enkelvoudige dosis van 10 mg seladelpar na 300 mg carbamazepine tweemaal daags bij gezonde proefpersonen. De dosis carbamazepine (een sterke CYP3A- en een zwakke CYP2C9-inductor) werd in 7 dagen verhoogd van 100 mg naar 300 mg.
Galzuurbindende harsen
Galzuurbindende harsen zoals colestyramine, colestipol of colesevelam kunnen de absorptie van andere gelijktijdig toegediende geneesmiddelen verminderen. Patiënten dienen seladelpar ten minste 4 uur vóór of 4 uur na het innemen van een galzuurbindende hars in te nemen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens (minder dan 300 zwangerschapsuitkomsten) over het gebruik van seladelpar bij zwangere vrouwen.
De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit bij blootstelling aan klinisch relevante concentraties (zie rubriek 5.3).
Uit voorzorg heeft het de voorkeur het gebruik van seladelpar te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of seladelpar of de metabolieten ervan in de moedermelk wordt/worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met seladelpar moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van seladelpar op de vruchtbaarheid bij de mens.
De resultaten van dieronderzoek duiden niet op directe of indirecte effecten op de vruchtbaarheid of het reproductievermogen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Seladelpar heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Op basis van klinische onderzoeken waren de meest gemelde bijwerkingen buikpijn (11,1%), hoofdpijn (7,2%), nausea (6,5%) en abdominale distensie (3,9%). Deze bijwerkingen waren niet ernstig en leidden niet tot het staken van de behandeling met seladelpar.
Tabel met bijwerkingen
De frequenties van de bijwerkingen in de onderstaande tabel zijn gebaseerd op gepoolde gegevens uit de RESPONSE- en ENHANCE-onderzoeken, tenzij anders vermeld.
De frequenties worden gedefinieerd volgens de volgende conventie: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); frequentie niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1: Bijwerkingen gemeld in klinische onderzoeken bij patiënten die werden behandeld met seladelpar
| Systeem/orgaanklasse | Zeer vaak | Vaak |
| Zenuwstelselaandoeningen | Hoofdpijn | |
| Maagdarmstelselaandoeningen | Buikpijna | Nausea Abdominale distensie |
a Omvat buikpijn, bovenbuikpijn, pijn laag in de onderbuik en abdominaal ongemak.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
PBC-patiënten die 5 keer de aanbevolen dosis of 20 keer de aanbevolen dosis seladelpar kregen, hadden verhoogde levertransaminasen, spierpijn en/of verhogingen van creatinefosfokinase, die verdwenen na het staken van de behandeling met seladelpar. Dosisafhankelijke verhogingen van serumcreatinine werden ook waargenomen.
Er is geen specifieke behandeling voor overdosering met seladelpar. Algemene ondersteunende zorg voor de patiënt wordt aanbevolen, indien nodig. Indien geïndiceerd, dient niet-geabsorbeerd geneesmiddel te worden geëlimineerd door emesis of maagspoeling. Gebruikelijke voorzorgsmaatregelen dienen te worden genomen om de luchtweg vrij te houden. Omdat seladelpar in hoge mate wordt gebonden aan plasma-eiwitten, hoeft hemodialyse niet te worden overwogen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: gal- en levertherapeutica, overige galtherapeutica. ATC-code: A05AX07
Werkingsmechanisme
Seladelpar is een peroxisome proliferator-geactiveerde receptor-delta- (PPARδ-) agonist, of delpar. PPARδ is een nucleaire receptor die tot expressie wordt gebracht in de lever en andere weefsels. PPARδ-activatie vermindert de galzuursynthese in de lever door FGF21- (fibroblastgroeifactor 21-) afhankelijke downregulatie van CYP7A1, het belangrijkste enzym voor de synthese van galzuren uit cholesterol, en door verlaging van de cholesterolsynthese en -absorptie. Dit resulteert in een lagere blootstelling aan galzuur in de lever en een lagere spiegel van circulerend galzuur.
Farmacodynamische effecten
In klinische onderzoeken werd binnen 1 week een afname in alkalische fosfatase (ALP) waargenomen, die bleef dalen tot en met maand 3 en aanhield tot en met maand 24.
In het RESPONSE-onderzoek leidde de behandeling van patiënten met matige tot ernstige pruritus met seladelpar tot een afname van interleukine-31 (IL‑31) na respectievelijk 6 en 12 maanden.
Klinische werkzaamheid en veiligheid
De werkzaamheid van seladelpar is onderzocht bij patiënten met PBC in een gerandomiseerd, dubbelblind, placebogecontroleerd, 12 maanden durend onderzoek (RESPONSE). Patiënten werden in het onderzoek opgenomen als hun ALP ≥ 1,67 keer de bovengrens van normaal (ULN) was en hun totaal bilirubine ≤ 2 keer ULN was. Patiënten werden uitgesloten van het onderzoek als ze andere chronische leveraandoeningen, klinisch relevante leverdecompensatie, zoals portale hypertensie met complicaties, of cirrose met complicaties (bijv. Model for End Stage Liver Disease [MELD]-score ≥ 12, gediagnosticeerde slokdarmspataderen of een voorgeschiedenis van spataderbloedingen, voorgeschiedenis van hepatorenaal syndroom) hadden. Een periode van 14 dagen voorafgaand aan randomisatie werd gebruikt om een uitgangswaarde van de intensiteit van de jeuk vast te stellen, volgens de door de patiënt gerapporteerde dagelijkse 24-uurs Numerical Rating Scale (pruritus-NRS)-scores (0 “geen jeuk” tot 10 “ergste jeuk denkbaar”).
De patiënten werden gerandomiseerd (2:1) om ofwel 10 mg seladelpar (n = 128) eenmaal daags te krijgen, ofwel placebo (n = 65) gedurende 12 maanden. Seladelpar of placebo werd toegediend in combinatie met UDCA bij 181 patiënten (94%) tijdens het onderzoek, of als monotherapie bij 12 patiënten (6%) die UDCA niet konden verdragen.
De twee behandelgroepen waren over het algemeen in evenwicht met betrekking tot de demografische gegevens en ziektekenmerken bij baseline. Van de 193 gerandomiseerde patiënten was de gemiddelde leeftijd 56,7 jaar (spreiding 28-75 jaar); 41 (21%) waren 65 jaar of ouder; 183 (95%) waren vrouw; 170 (88%) waren blank, 11 (6%) waren Aziatisch, 4 (2%) waren zwart of Afro-Amerikaans, 6 (3%) waren Amerikaans Indiaan of inheems Alaskaans. In totaal waren 56 patiënten (29%) van Latijns-Amerikaanse/Spaanse/Portugese afkomst.
De gemiddelde baseline-ALP-concentratie was 314,3 E/l, overeenkomend met 2,7 keer ULN. De gemiddelde totale bilirubineconcentratie bij baseline was 0,758 mg/dl en was lager dan of gelijk aan de ULN bij 87% van de ingeschreven patiënten. Bij baseline hadden patiënten in de onderzoekspopulatie de volgende verhogingen in andere leverbiochemie: alanineaminotransferase (ALAT) 1,2 keer de ULN, aspartaataminotransferase (ASAT) 1,2 keer de ULN en gammaglutamyltransferase (GGT) 1,7 keer de ULN. Bij baseline was de gemiddelde (SD) pruritus-NRS-score 3,0 (2,85). Onder de geïncludeerde patiënten hadden 49 (38%, gemiddelde NRS-score 6,1) in de 10 mg-seladelpargroep en 23 (35%, gemiddelde NRS-score 6,6) in de placebogroep matige tot ernstige pruritus (NRS-score ≥ 4) bij baseline (gemiddelde NRS-score 6,3 bij baseline).
Cirrose (Child-Pugh A) was aanwezig bij baseline bij 18 patiënten (14%) in de 10 mg-seladelpargroep en 9 patiënten (14%) in de placebogroep.
In het RESPONSE-onderzoek was het primaire eindpunt een responderanalyse in maand 12, waarbij de respons werd gedefinieerd als een combinatie van drie criteria: ALP lager dan 1,67 keer de ULN, totaal bilirubine ≤ ULN en een ALP-afname van ten minste 15%. De ULN voor ALP werd gedefinieerd als 116 E/l voor vrouwen en mannen. De ULN voor totaal bilirubine werd gedefinieerd als 1,1 mg/dl voor vrouwen en mannen. ALP-normalisatie werd gedefinieerd als het bereiken van een ALP van lager dan ≤ 1,0 keer de ULN. De verbetering van pruritus werd beoordeeld aan de hand van verandering ten opzichte van de baseline in wekelijkse gemiddelde pruritus-NRS-score in maand 6 bij patiënten met NRS-score ≥ 4 bij baseline.
De resultaten voor het primaire samengestelde eindpunt en ALP-normalisatie worden weergegeven in tabel 2.
Tabel 2: RESPONSE-onderzoek: samengesteld biochemisch eindpunt en ALP-normalisatie met seladelpar met of zonder UDCAa
Seladelpar 10 mg (N = 128) | Placebo (N = 65) | Verschil tussen de behandelingen % (95%-BI)e | |
| Primair samengesteld eindpunt in maand 12b | |||
| Responders (%)c [95%-BI] | 62 [53; 70] | 20 [10; 30] | 42 (28; 53) |
| Componenten van het primaire eindpunt | |||
| ALP lager dan 1,67 keer ULN, (%) | 66 | 26 | 39 (25; 52) |
| Afname van ALP met ten minste 15%, (%) | 84 | 32 | 51 (37; 63) |
| Totaal bilirubine lager dan of gelijk aan ULNd, (%) | 81 | 77 | 4 (-7; 17) |
| ALP-normalisatie | |||
| ALP-normalisatie in maand 12, ≤ 1,0×ULN (%)c [95%-BI] | 25 [18; 33] | 0 [0; 0] | 25 (18; 33) |
N = aantal
BI = betrouwbaarheidsinterval
a In het onderzoek waren er 12 patiënten (6%) die UDCA niet verdroegen en de behandeling als monotherapie begonnen:
8 patiënten (6%) in de 10 mg-seladelpargroep en 4 patiënten (6%) in de placebogroep.
b Het percentage patiënten dat een respons bereikte, gedefinieerd als een ALP-waarde lager dan 1,67 keer de ULN, een
ALP-afname van ten minste 15% en totaal bilirubine lager dan of gelijk aan de ULN. Patiënten met ontbrekende waarden werden beschouwd als niet-responders.
c p < 0,0001 voor 10 mg seladelpar versus placebo. De p-waarde werd verkregen met behulp van de Cochran-Mantel-
Haenszel-test gestratificeerd naar baseline-ALP-niveau < 350 E/l versus ALP-niveau ≥ 350 E/l, en pruritus-NRS bij baseline < 4 versus ≥ 4.
d De gemiddelde totale bilirubinewaarde bij baseline was 0,758 mg/dl en was lager dan of gelijk aan de ULN bij 87% van de ingeschreven patiënten.
d Er worden niet-gestratificeerde 95%-betrouwbaarheidsintervallen (BI’s) volgens Miettinen en Nurminen gegeven.
Alkalische fosfatase (ALP)
Afbeelding 1 toont de gemiddelde afname van ALP bij patiënten behandeld met seladelpar vergeleken met placebo. Dalingen werden waargenomen in maand 1, gingen door tot en met maand 6, en hielden aan tot en met maand 12.
Afbeelding 1: Verandering ten opzichte van baseline in ALP gedurende 12 maanden in het
RESPONSE-onderzoek per behandelgroep met of zonder UDCAa
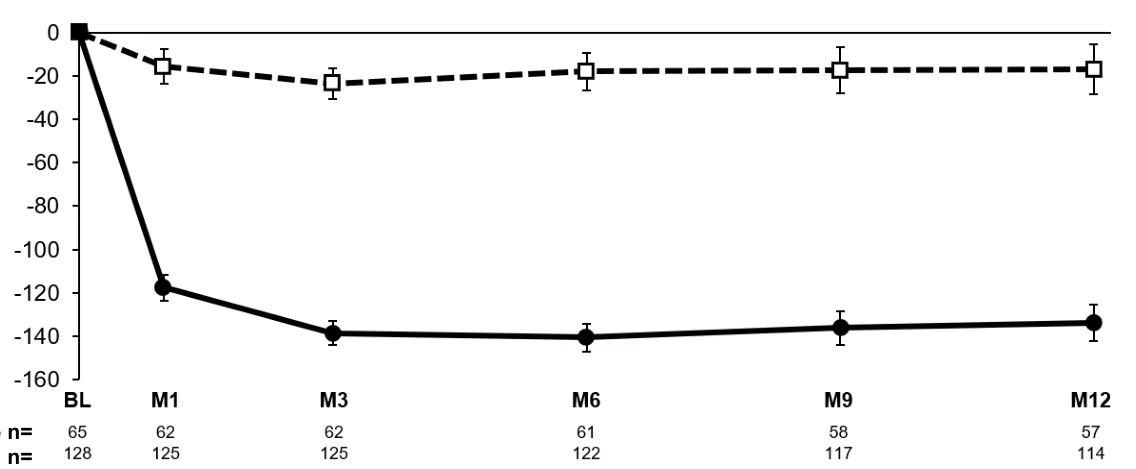
 Placebo (N=65) Seladelpar 10 mg (N=128)
a In het onderzoek waren er 12 patiënten (6%) die UDCA niet verdroegen en de behandeling als monotherapie begonnen:
8 patiënten (6%) in de 10 mg-seladelpargroep en 4 patiënten (6%) in de placebogroep.
Onder de subgroep van patiënten met ALP < 350 E/l (< ongeveer 3 keer de ULN) bij baseline bereikte 76% (71/93) en 23% (11/47) van de patiënten een respons in maand 12, respectievelijk in de 10 mg-seladelpargroep en placebogroep. Voor patiënten met ALP ≥ 350 E/l bij baseline bereikte 23% (8/35) en 11% (2/18) van de patiënten een respons in maand 12, respectievelijk in de 10 mg-seladelpargroep en placebogroep.
Lipidenparameters
Het verschil in LS-gemiddelde ten opzichte van placebo in de procentuele verandering ten opzichte van de baseline in totaal cholesterol, LDL-C en triglyceriden was respectievelijk -4,4 (95%-BI: -8,5; -0,3) mg/dl, -9,0 (95%-BI: -15,0; -2,9) mg/dl en -15,1 (95%-BI: -22,1; -8,1) in maand 12. ‘High-density lipoprotein’-cholesterol (HDL-C) bleef stabiel tijdens de behandeling met seladelpar.
Pruritus
Seladelpar verminderde pruritus significant vergeleken met placebo in maand 6 bij patiënten met een gemiddelde pruritus score ≥ 4 bij baseline, beoordeeld door de pruritus-NRS-score, wat een belangrijk secundair eindpunt was het RESPONSE-onderzoek (tabel 3). Seladelpar leidde tot een afname van de door de patiënt gerapporteerde intensiteit van de pruritus in maand 1, die bleef afnemen tot maand 6.
Tabel 3. Verandering ten opzichte van baseline in pruritus-score in maand 6 in het
RESPONSE-onderzoek bij PBC-patiënten met matige tot ernstige pruritus bij baselinea
| Seladelpar 10 mg (N = 49) | Placebo (N = 23) | Verschil tussen de behandelingen % (95%-BI) | |
| Baseline gemiddelde pruritus-score, gemiddelde (SD)b | 6,1 (1,4) | 6,6 (1,4) | - |
| Verandering ten opzichte van baseline in pruritus-score in maand 6c | |||
| Gemiddelde (SE) | -3,2 (0,28) | -1,7 (0,41) | -1,5 (-2,5; -0,5)d |
a Beoordeeld aan de hand van de pruritus-NRS, die de dagelijkse de ergste intensiteit van jeuk van patiënten evalueerde op een 11-punts beoordelingsschaal met scores variërend van 0 (“geen jeuk”) tot 10 (“ergste jeuk denkbaar”). De pruritus-
Placebo n=
10 mg n=
NRS werd dagelijks afgenomen in een ≥ 14-daagse aanloopperiode voorafgaand aan randomisatie tot en met maand 6. Matige tot ernstige pruritus werd gedefinieerd als een pruritus-NRS-score ≥ 4.
b Baseline omvatte het gemiddelde van alle dagelijkse geregistreerde scores tijdens de aanloopperiode en op dag 1. De pruritus-scores voor elke patiënt voor de maanden na baseline werden berekend door het gemiddelde te nemen van de pruritus-NRS-scores binnen de geplande week van elke maand.
c Gebaseerd op LS-gemiddelden van een mixed-effects model voor herhaalde metingen (MMRM, mixed effects model for repeated measures) voor verandering ten opzichte van baseline in maand 1 (week 4), 3 (week 12) en 6 (week 26), rekening houdend met de gemiddelde pruritus-score bij baseline, ALP-niveau bij baseline (< 350 E/l versus ALP-niveau ≥ 350 E/l), behandelgroep, tijd (in maanden) en behandeling-tijd-interactie.
d p < 0,005 voor 10 mg seladelpar versus placebo.
Het effect van seladelpar op pruritus werd ook beoordeeld door aanvullende, door de patiënt gerapporteerde uitkomstmaten in het RESPONSE-onderzoek. In maand 6 werd een verbetering in pruritus, zoals waargenomen door een afname van de totale scores van de PBC-40 Itch Domain en de 5-D Itch Scale, gezien met seladelpar (tabel 4).
Tabel 4. Verandering ten opzichte van de baseline in de totale scores van PBC-40 Itch
Domain en 5-D Itch Scale in maand 6 in het RESPONSE-onderzoek bij PBC-patiënten met matige tot ernstige pruritus bij baseline
Seladelpar 10 mg (N = 49) | Placebo (N = 23) | Verschil tussen de behandelingen % (95%- BI) | |
| PBC-40 Itch Domaina | |||
| Gemiddelde (SE) | -2,2 (0,38) | -0,40 (0,60) | -1,8 (-3,2; -0,39) |
| 5-D Itch Scaleb | |||
| Gemiddelde (SE) | -4,7 (0,53) | -1,3 (0,80) | -3,4 (-5,3; -1,5) |
a LS-gemiddelden werden verkregen met behulp van MMRM voor verandering ten opzichte van de baseline in maand 6, rekening houdend met de PBC-40 Quality of Life Itch Domain-score bij baseline, het ALP-niveau bij baseline (< 350 E/l versus ALP-niveau ≥ 350 E/l), de behandelgroep, de tijd (in maanden) en de behandeling-tijd-interactie. b LS-gemiddelden werden verkregen met behulp van MMRM voor verandering ten opzichte van de baseline in maand 6, rekening houdend met de 5-D Itch Scale bij baseline, het ALP-niveau bij baseline (< 350 E/l versus ALP-niveau ≥ 350 E/l), de tijd (in maanden), de behandelgroep en de behandeling-tijd-interactie.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met seladelpar in alle subgroepen van pediatrische patiënten bij de behandeling van primaire biliaire cholangitis (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Dit geneesmiddel is geregistreerd in het kader van een zogeheten ‘voorwaardelijke toelating’. Dit betekent dat aanvullend bewijs over de baten van dit geneesmiddel wordt afgewacht. Het Europees Geneesmiddelenbureau zal nieuwe informatie over dit geneesmiddel op zijn minst eenmaal per jaar beoordelen en zo nodig deze SmPC aanpassen.
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening van een enkelvoudige dosis seladelpar 10 mg werd seladelpar vlot geabsorbeerd met een mediane tijd tot de piekconcentratie (tmax) van ongeveer 1,5 uur.
De blootstelling aan seladelpar nam ongeveer dosisproportioneel toe bij enkelvoudige doseringen variërend van 2 mg tot 15 mg, waarna de toename in Cmax groter was dan dosisproportioneel.
Seladelpar vertoonde geen aanwijzingen voor betekenisvolle geneesmiddelaccumulatie na meerdere dagen dagelijks doseren. De steady state werd bereikt vanaf dag 4 na dagelijkse dosering.
Gelijktijdige toediening van seladelpar met voedsel vertraagde de tmax met 2,5 uur ten opzichte van nuchtere omstandigheden en resulteerde in een verlaging van de Cmax van seladelpar met ongeveer 32%. Aangezien de totale blootstelling (AUC) vergelijkbaar is, worden de effecten van voedsel op de farmacokinetiek van seladelpar niet als klinisch relevant beschouwd.
Distributie
Bij PBC-patiënten is het schijnbare distributievolume van seladelpar bij steady state ongeveer 110,3 liter. De plasma-eiwitbinding van seladelpar is meer dan 99%.
Biotransformatie
Seladelpar wordt voornamelijk gemetaboliseerd door CYP2C9 en in mindere mate door CYP2C8 en CYP3A4. M2 is een belangrijke metaboliet die werd waargenomen in humaan plasma, goed voor 17,6% van de totale plasmaradioactiviteit in het massabalansonderzoek en ongeveer een verdubbeling van de plasmablootstelling vergeleken met seladelpar. Er wordt niet verwacht dat M2 klinisch relevante farmacologische effecten heeft.
Eliminatie
Bij PBC-patiënten was de schijnbare orale klaring van seladelpar 12,6 l/u. Na toediening van een enkelvoudige dosis van 10 mg seladelpar aan gezonde proefpersonen was de gemiddelde eliminatiehalfwaardetijd 6 uur voor seladelpar. Bij PBC-patiënten was de halfwaardetijd 3,8 tot 6,7 uur voor seladelpar.
Na toediening van een orale dosis radioactief gelabeld seladelpar werd 92,9% van de radioactiviteit teruggevonden: 73,4% in de urine en 19,5% in de feces. Uitscheiding in de urine van de dosis als onveranderd seladelpar was verwaarloosbaar (minder dan 0,01%).
Kenmerken bij specifieke groepen of speciale populaties
CYP2C9-genotype
Seladelpar wordt in vitro voornamelijk gemetaboliseerd door CYP2C9, een polymorf enzym. De plasmablootstelling van seladelpar (dosisgenormaliseerde AUC0-inf) was 18% hoger bij intermediaire metaboliseerders van CYP2C9 (*1/*2, *1/*8, *1/*3, *2/*2, n = 28) vergeleken met normale metaboliseerders van CYP2C9 (*1/*1, n = 84) na een enkelvoudige dosis seladelpar van 1 mg tot 15 mg. Er kon geen conclusie worden getrokken voor trage metaboliseerders omdat er slechts één geïdentificeerde proefpersoon met *2/*3 was en er geen proefpersonen met *3/*3 werden geïdentificeerd.
Leeftijd, gewicht, geslacht en etnische herkomst
Gebaseerd op een farmacokinetische populatieanalyse hebben leeftijd (19 tot 79 jaar), gewicht (45,8 tot 127,5 kg), geslacht en etnische herkomst (blank, zwart, Aziatisch, overig) geen klinisch betekenisvol effect op de farmacokinetiek van seladelpar. Op basis van deze factoren zijn dosisaanpassingen niet gerechtvaardigd.
Verminderde nierfunctie
In een specifiek klinisch onderzoek bij patiënten met een licht (eGFR ≥ 60 tot < 90 ml/min), matig (eGFR ≥ 30 tot < 60 ml/min) en ernstig (< 30 ml/min en niet gedialyseerd) verminderde nierfunctie was de AUC0-inf van seladelpar respectievelijk 48%, 33% en 3% groter dan bij patiënten met een normale nierfunctie na toediening van een enkelvoudige dosis 10 mg seladelpar. De Cmax van seladelpar was vergelijkbaar bij patiënten met een verminderde nierfunctie vergeleken met patiënten met een normale nierfunctie. Deze verschillen in de AUC0-inf van seladelpar worden niet als klinisch relevant beschouwd. Bij patiënten met een licht, matig of ernstig verminderde nierfunctie hoeft de dosis seladelpar niet te worden aangepast.
De farmacokinetiek van seladelpar is niet onderzocht bij patiënten die hemodialyse nodig hebben.
Verminderde leverfunctie
Gebaseerd op een klinisch farmacologisch onderzoek bij proefpersonen met een lichte, matige of ernstige leverfunctiestoornis (respectievelijk Child-Pugh A, B of C), was de AUC van seladelpar vergroot met factor 1,10; 2,52 en 2,12 en was de Cmax verhoogd met respectievelijk factor 1,33; 5,19 en 5,03 vergeleken met proefpersonen met een normale leverfunctie.
In een aanvullend onderzoek waren de blootstellingen aan seladelpar (Cmax, AUC) 1,7 tot 1,8 keer hoger bij PBC-patiënten met een lichte leverfunctiestoornis (Child-Pugh A) met portale hypertensie, 1,6 tot 1,9 keer hoger bij PBC-patiënten met een matige leverfunctiestoornis (Child-Pugh B) en 2,1 tot 2,5 keer hoger bij PBC-patiënten met een ernstige leverfunctiestoornis (Child-Pugh C), vergeleken met PBC-patiënten met een lichte leverfunctiestoornis zonder portale hypertensie, na een enkelvoudige orale dosis van 10 mg seladelpar.
Na toediening van 10 mg seladelpar eenmaal daags gedurende 28 dagen aan PBC-patiënten met een lichte leverfunctiestoornis (Child-Pugh A) met portale hypertensie en PBC-patiënten met een matige leverfunctiestoornis (Child-Pugh B), was er geen klinisch relevante accumulatie van seladelpar (accumulatieratio’s waren minder dan 1,2 keer).
Onderzoeken naar geneesmiddelinteracties
Effect van seladelpar op andere geneesmiddelen
Seladelpar heeft geen klinisch relevant effect op de farmacokinetiek van tolbutamide (CYP2C9-substraat), midazolam (CYP3A4-substraat), simvastatine (CYP3A4- en OATP-substraat), atorvastatine (CYP3A4- en OATP-substraat) en rosuvastatine (BCRP- en OATP-substraat).
Het effect van andere geneesmiddelen op seladelpar
Pgp-remmer
In een specifiek klinisch geneesmiddelinteractieonderzoek veranderde de blootstelling aan seladelpar niet significant wanneer een enkelvoudige dosis van 600 mg kinidine (een Pgp-remmer) gelijktijdig werd toegediend aan gezonde proefpersonen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel of reproductie- en ontwikkelingstoxiciteit.
Reproductie- en ontwikkelingstoxiciteit
Seladelpar veroorzaakte geen foetale misvormingen of effecten op de embryofoetale overleving of groei bij ratten of konijnen. Bij ratten was de blootstelling bij het ‘no observed adverse effect level’ (NOAEL) 145 keer hoger dan de klinische AUC bij de aanbevolen dosis van 10 mg en bij konijnen was dit 2 keer de klinische AUC.
Orale toediening van seladelpar in doses van 0, 5, 20 of 100 mg/kg/dag bij ratten tijdens de dracht en lactatieperiode resulteerde in een dosisafhankelijke afname van het lichaamsgewicht van de rattenjongen tijdens de periode vóór het spenen bij alle dosisniveaus, wat gepaard ging met een licht verminderde overleving vóór het spenen bij 100 mg/kg/dag. Groeigerelateerde vertragingen in ontwikkelingsmijlpalen werden waargenomen (openen van de ogen en loslaten van de oorschelp bij ≥ 5 mg/kg/dag; haargroei en seksuele rijping bij 100 mg/kg/dag). Vermindering van de groei bij 100 mg/kg/dag bleef doorgaan tot de rijpingsperiode na het spenen en werd als ongunstig beschouwd. De blootstelling bij het NOAEL van 20 mg/kg/dag was 15 keer de klinische AUC.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Capsule-inhoud
Microkristallijne cellulose Mannitol
Natriumcroscarmellose Butylhydroxytolueen
Magnesiumstearaat
Colloïdaal siliciumdioxide
Capsulehuls
Gelatine
Titaandioxide
Zwart ijzeroxide (E172) Rood ijzeroxide (E172) Geel ijzeroxide (E172) Indigokarmijn (E132)
Zwarte inkt gebruikt voor de opdruk “10” (op de romp van de capsulehuls)
Schellak (E904)
Propyleenglycol (E1520) Kaliumhydroxide (E525) Zwart ijzeroxide (E172)
Witte inkt gebruikt voor de opdruk “CBAY” (op de kap van de capsule)
Schellak (E904)
Propyleenglycol (E1520) Natriumhydroxide (E524) Povidon (E1201)
Titaandioxide
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30°C.
6.5 Aard en inhoud van de verpakking
Lyvdelzi harde capsules zijn verpakt in een hogedichtheidpolyethyleen fles afgesloten met een kindveilige polypropyleen dop met een inductieverzegeling. Elke fles bevat 30 capsules.
De volgende verpakkingsgrootten zijn verkrijgbaar: buitenverpakking met 1 fles met 30 harde capsules en buitenverpakking met 90 (3 flessen van 30) harde capsules. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Gilead Sciences Ireland UC
Carrigtohill
County Cork, T45 DP77
Ierland
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1898/001
EU/1/24/1898/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 februari 2025
Datum van laatste verlenging: {DD maand JJJJ}
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau: https://www.ema.europa.eu.