


SmPC (samenvatting van de productkenmerken) - Lynavoy
1. NAAM VAN HET GENEESMIDDEL
Lynavoy 40 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 40 mg linerixibat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Paarse, ronde, biconvexe filmomhulde tabletten (met een diameter van 9 mm), aan één zijde voorzien van de inscriptie ‘GS 3JG’.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Lynavoy is geïndiceerd voor de behandeling van cholestatische pruritus bij volwassen patiënten met primaire biliaire cholangitis (PBC).
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosering van Lynavoy is 40 mg tweemaal daags.
Een alternatieve behandeling dient te worden overwogen bij patiënten bij wie geen positief effect van de behandeling kan worden vastgesteld na drie maanden continue dagelijkse behandeling met linerixibat.
Gelijktijdige toediening met galzuurbindende harsen
Het wordt aanbevolen om Lynavoy minimaal 4 uur vóór of 4 uur na de inname van een galzuurbindende hars in te nemen (zie rubrieken 4.5 en 5.2).
Gemiste doses
Als er een dosis wordt gemist, kan deze zo snel mogelijk alsnog worden ingenomen. Er mag echter geen dubbele dosis worden ingenomen om een gemiste dosis in te halen.
Bijzondere populaties
Ouderen
Er is geen dosisaanpassing nodig voor patiënten van 65 jaar of ouder (zie rubriek 5.2). Er zijn beperkte gegevens beschikbaar over patiënten die ouder zijn dan 65 jaar.
Verminderde nierfunctie
Er is geen dosisaanpassing nodig voor patiënten met een verminderde nierfunctie (zie rubriek 5.2).
Verminderde leverfunctie
Er is geen dosisaanpassing nodig voor patiënten met een licht of matig verminderde leverfunctie (Child-Pugh-klasse A of B). Linerixibat wordt niet aanbevolen bij patiënten met een ernstig verminderde leverfunctie (Child-Pugh-klasse C) of bij patiënten met een hoog risico op leverdecompensatie (zie rubrieken 4.4 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Lynavoy bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Oraal gebruik.
Het wordt aanbevolen om Lynavoy in zijn geheel door te slikken met water en om Lynavoy in te nemen ongeveer 30 minuten voordat er iets gegeten of gedronken wordt (met uitzondering van water). Op deze manier kan linerixibat het gastro-intestinale lumen bereiken voordat er afgifte van galzuren plaatsvindt (zie rubriek 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Verhoging van transaminasen
In klinische onderzoeken werden tijdens de behandeling optredende verhogingen van transaminasen waargenomen bij sommige patiënten die linerixibat kregen (zie rubriek 4.8). Het wordt aanbevolen om voor aanvang van de behandeling met linerixibat de uitgangswaarden van transaminasen (alanineaminotransferase [ALAT] en aspartaataminotransferase [ASAT]) te bepalen, en de transaminasewaarden tijdens de behandeling te monitoren met een frequentie die in lijn is met de gangbare klinische praktijk voor PBC-patiënten. Bij een transaminaseverhoging kan frequentere monitoring nodig zijn. Als een transaminaseverhoging aanhoudt, moet een afweging worden gemaakt tussen de mogelijke risico's en het voordeel van voortzetting van de behandeling.
Patiënten met een verminderde leverfunctie
Er is geen dosisaanpassing nodig voor patiënten met een licht of matig verminderde leverfunctie (Child-Pugh-klasse A of B) (zie rubriek 5.2). Voordat gestart wordt met behandeling met linerixibat, moet de leverstatus van de patiënt worden beoordeeld en daarbij dient te worden vastgesteld of de patiënt leverdecompensatie heeft of in het verleden decompensatie heeft doorgemaakt. Er zijn geen gegevens beschikbaar met betrekking tot patiënten met ernstig verminderde leverfunctie (Child-Pugh-klasse C). Gebruik van linerixibat wordt niet aanbevolen bij deze patiënten of bij patiënten met een hoog risico op decompensatie. Indien het toch wordt gebruikt, wordt aangeraden om nauwgezet te monitoren (zie rubrieken 4.2 en 5.2).
Diarree
Diarree is gemeld als een zeer vaak voorkomende bijwerking tijdens gebruik van linerixibat (zie rubriek 4.8). Raad patiënten die last krijgen van diarree aan om alert te zijn op tekenen en symptomen van uitdroging. Behandeling met medicatie tegen diarree kan nodig zijn. Overweeg de behandeling met linerixibat te onderbreken of te stoppen als de diarree aanhoudt.
Deficiëntie van vetoplosbare vitamines
Voor alle patiënten wordt aanbevolen om voorafgaand aan gebruik van linerixibat de concentratie van vetoplosbare vitamines (vitamines A, D, E en K) en de International Normalised Ratio (INR-waarde) te bepalen en deze vervolgens te monitoren in overeenstemming met de gangbare klinische praktijk. Als een deficiëntie van vetoplosbare vitamines wordt vastgesteld, dient suppletietherapie te worden voorgeschreven.
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Galzuurbindende harsen
Galzuurbindende harsen (zoals colestyramine, colesevelam of colestipol) kunnen zich in de darm aan andere geneesmiddelen, waaronder linerixibat, binden wanneer ze gelijktijdig worden toegediend en kunnen daardoor de werkzaamheid van linerixibat verminderen (zie rubriek 5.2). Het wordt aanbevolen dat patiënten Lynavoy minimaal 4 uur vóór of 4 uur na de inname van een galzuurbindende hars innemen (zie rubriek 4.2).
Ursodeoxycholzuur (UDCA)
UDCA kan gelijktijdig met linerixibat worden toegediend en er zijn geen dosisaanpassingen nodig. In klinische onderzoeken met gelijktijdige toediening van UDCA en linerixibat werden geen klinisch relevante verhogingen van alkalische fosfatase (AF) waargenomen. Het algehele plasmaconcentratieprofiel van UDCA en zijn conjugaten werd echter op relevante wijze veranderd door gelijktijdige toediening van linerixibat. De klinische relevantie van deze veranderingen is vooralsnog onduidelijk. Er moet in de beginfasen van de behandeling goed in de gaten worden gehouden of er wijzigingen in AF optreden en daarna moet dit periodiek worden gecontroleerd, in lijn met de standaard klinische praktijk voor PBC-patiënten (zie rubriek 5.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van linerixibat bij zwangere vrouwen.
De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). De systemische absorptie na orale toediening van linerixibat bij mensen is minimaal (zie rubriek 5.2). Daarom wordt verwacht dat de foetale blootstelling aan linerixibat ook minimaal zal zijn.
Uit voorzorg heeft het de voorkeur het gebruik van Lynavoy te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of linerixibat in de moedermelk wordt uitgescheiden.
In dieronderzoek is uitscheiding van linerixibat in de melk aangetoond; er wordt echter verwacht dat, bij gebruik van de aanbevolen klinische dosis, de neonatale blootstelling via de moedermelk minimaal zal zijn (zie rubriek 5.3). Er worden geen effecten op met moedermelk gevoede zuigelingen verwacht aangezien de systemische blootstelling aan linerixibat van de borstvoeding gevende vrouw verwaarloosbaar is.
Een risico voor de zuigeling kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Lynavoy moet worden gestaakt dan wel dat moet worden afgezien van behandeling met Lynavoy, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de moeder in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over vruchtbaarheid bij de mens. De resultaten van dieronderzoek duiden niet op directe of indirecte effecten op de vruchtbaarheid of voortplanting bij klinisch relevante blootstellingsniveaus (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Lynavoy heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen waren diarree (59%) en buikpijn (23%).
Overzicht van bijwerkingen in tabelvorm
Het bijwerkingenprofiel van linerixibat werd geëvalueerd in een dataset van gepoolde veiligheidsgegevens (fase 3-onderzoek GLISTEN en fase 2b-onderzoek GLIMMER) met gegevens van in totaal 142 patiënten die tweemaal daags 40 mg oraal linerixibat hadden gekregen gedurende maximaal 24 weken (zie rubriek 5.1). Het merendeel van de bijwerkingen was licht of matig.
De bijwerkingen zijn hieronder (in tabel 1) vermeld per systeem/orgaanklasse en frequentiecategorie volgens MedDRA. De frequenties zijn als volgt gedefinieerd: zeer vaak (≥ 1/10) en vaak (≥ 1/100, < 1/10).
Tabel 1. Gemelde bijwerkingen bij patiënten die behandeld werden met Lynavoy
| Systeem/orgaanklasse volgens MedDRA | Frequentie | Bijwerkingen |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree Buikpijn |
| Onderzoeken | Vaak | Alanineaminotransferase (ALAT) verhoogd Aspartaataminotransferase (ASAT) verhoogd |
Beschrijving van geselecteerde bijwerkingen
Diarree
In de dataset van gepoolde veiligheidsgegevens werd diarree waargenomen bij 59% van de patiënten in de linerixibatgroep. Stopzetting van de behandeling vanwege diarree vond plaats bij 4% van de patiënten in de linerixibatgroep. De meeste gevallen deden zich voor binnen 1 week na de start van de behandeling, waren licht van intensiteit en de meeste gingen over tijdens het onderzoek. Geen van de gevallen was ernstig. Het merendeel van de patiënten die last kregen van diarree, kon doorgaan met het gebruik van linerixibat zonder stopzetting of onderbreking van de behandeling. Bij sommige patiënten hield de diarree aan gedurende de behandeling met linerixibat of trad er opnieuw diarree op. Sommige patiënten kregen een diarreeremmer (bijv. loperamide) om de symptomen te beheersen (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Symptomen
Overdosering kan resulteren in symptomen die voortkomen uit een versterking van de bekende bijwerkingen van het geneesmiddel, hoofdzakelijk gastro-intestinale effecten.
In klinische onderzoeken werd linerixibat gegeven aan volwassenen met cholestatische pruritus bij PBC in doses tot 180 mg per dag (toegediend in één dosis en/of verdeeld over meerdere doses) en werd een dosisafhankelijke toename gezien van de incidentie van gastro-intestinale bijwerkingen (zie rubriek 4.8).
Behandeling
Er bestaat geen specifiek antidotum. In geval van overdosering moet het gebruik van linerixibat worden stopgezet, moet de patiënt gecontroleerd worden op eventuele tekenen en symptomen en moeten zo nodig algemene ondersteunende maatregelen worden genomen. Verdere behandeling dient plaats te vinden zoals klinisch aangewezen, of volgens het advies van het Nationaal Vergiftigingen Informatie Centrum, indien beschikbaar.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: gal- en levertherapie, andere geneesmiddelen voor galtherapie, ATC-code: A05AX08
Werkingsmechanisme
Linerixibat is een lokaal werkende, minimaal geabsorbeerde reversibele remmer van het ileale galzuurtransporteiwit (ileal bile acid transporter, IBAT). Het vermindert de heropname van galzuren in het ileum, wat leidt tot toegenomen eliminatie via de feces. Linerixibat heeft een gunstig effect op pruritus bij PBC-patiënten, vermoedelijk als gevolg van een afname van jeukmediatoren, waaronder galzuren in serum, lysofosfatidinezuur (LPA) [gemeten via bepaling van autotaxine als surrogaat] en interleukine 31 (IL-31).
Farmacodynamische effecten
Linerixibat verlaagt bij gezonde vrijwilligers en bij patiënten met cholestatische pruritus bij PBC de totale galzuurconcentratie in serum. Bij gezonde vrijwilligers werd binnen 1 dag na aanvang van behandeling met linerixibat een afname van galzuren in serum gezien ten opzichte van placebobehandeling.
Klinische werkzaamheid
De werkzaamheid en veiligheid van linerixibat bij de behandeling van cholestatische pruritus bij patiënten met PBC werden geëvalueerd in een gerandomiseerd, dubbelblind, placebogecontroleerd, wereldwijd, multicenter fase 3-onderzoek met de naam GLISTEN. De patiënten (n = 238) werden gerandomiseerd naar gebruik van Lynavoy 40 mg tweemaal daags (n = 119) of placebo (n = 119) gedurende 24 weken. Zeventien patiënten die op afstand deelnamen (volledig gedecentraliseerde onderzoekslocatie) werden niet opgenomen in de werkzaamheidsanalyses (Lynavoy n = 111, placebo n = 110). Eén patiënt die gerandomiseerd was naar gebruik van placebo, trok zich terug voordat de behandeling begonnen was.
Voor deelname in aanmerking komende patiënten hadden een bevestigde diagnose van PBC en matige of ernstige pruritus (beoordeeld met een numerieke beoordelingsschaal voor het scoren van de ergste jeuk [Worst Itch Numerical Rating Scale oftewel Worst Itch NRS]) in de 4 weken voorafgaand aan de randomisatie. Patiënten die in de uitgangssituatie een stabiele dosis van UDCA, fibraten, galzuurbindende harsen of andere middelen tegen jeuk gebruikten, kwamen in aanmerking voor deelname en mochten hun PBC- en/of pruritusbehandelingsregime ongewijzigd voortzetten gedurende de looptijd van het onderzoek. Exclusiecriteria waren onder meer leverdecompensatie, chronische virale hepatitis, symptomatische cholelithiasis, actieve cholecystitis, primaire scleroserende cholangitis, alcoholische leverziekte, aanwezigheid van maligniteiten, actieve inflammatoire ziekte van het ileum, bariatrische chirurgie met ileale bypass, huidaandoeningen met jeuk, klinisch significante diarree, ernstig verminderde nierfunctie (geschatte glomerulaire filtratiesnelheid [eGFR] < 30 ml/min/1,73 m2) en behandeling met obeticholzuur (OCA).
De gemiddelde leeftijd van de patiënten was 55,5 jaar (tussen 30-80 jaar), 95% was vrouw, 56% was wit. In de uitgangssituatie was de gemiddelde AF-waarde (bereik) 234 IE/l (46,5 - 1102): 24% van de deelnemers had een waarde ≤ 1 keer de bovengrens van normaal (x ULN), 28% had een waarde > 1 x ULN en < 1,67 x ULN en 48% had een waarde ≥ 1,67 x ULN. De ernst van de jeuk in de uitgangssituatie was gemiddeld (SD) 7,4 (1,5) op basis van de beoordelingsschaal Worst Itch NRS, waarbij 41% in de categorie ‘matige jeuk’ en 59% in de categorie ‘ernstig jeuk’ viel. In de uitgangssituatie gebruikte 97% van de patiënten UDCA. Bij in totaal 43% van de naar linerixibat gerandomiseerde patiënten en 48% van de naar placebo gerandomiseerde patiënten was sprake van gelijktijdig gebruik van fibraten, selectieve serotonineheropnameremmers, galzuurbindende harsen, gabapentine, antihistaminica, opiaatantagonisten, rifampicine en/of pregabaline, die van invloed konden zijn op de jeuk.
Worst Itch NRS-scores
In GLISTEN liet linerixibat wat betreft jeuk in vergelijking met placebo een significante verbetering ten opzichte van de uitgangssituatie zien gedurende 24 weken behandeling (primair eindpunt), zoals weergegeven in tabel 2.
Tabel 2. Verandering ten opzichte van de uitgangssituatie in de Worst Itch NRS-jeukscorea gedurende 24 weken
| Lynavoy (n = 111) | Placebo (n = 109) | |
| Maandelijkse jeukscore in de uitgangssituatie, gemiddelde (SD)b | 7,35 (1,62) | 7,36 (1,44) |
| Analyse van de verandering ten opzichte van de uitgangssituatie in de maandelijkse jeukscore gedurende 24 wekenc | ||
| Verandering ten opzichte van de uitgangssituatie, LS Mean (95% BI) | -2,76 (-3,13; -2,38) | -2,07 (-2,46; -1,69) |
| LS Mean verschil t.o.v. placebo (95% BI) | -0,68 (-1,14; -0,23) | |
p = 0,003 SD = standaarddeviatie; LS Mean = gemiddelde volgens de kleinstekwadratenmethode; BI = betrouwbaarheidsinterval.
a Worst Itch NRS-beoordelingsschaal: 0 = geen jeuk, tot en met 10 = ergst denkbare jeuk. b Uitgangswaarde voor placebo is bepaald op basis van alle patiënten in de placebogroep, n = 110 c Gebaseerd op een volgens de kleinstekwadratenmethode berekend gemiddelde uit een gemengd model voor herhaalde metingen (mixed-effect model for repeated measures, MMRM) voor de verandering ten opzichte van de uitgangssituatie in de maandelijkse jeukscore gedurende de periode van 24 weken, met als modeltermen behandeling, bezoek, interactie tussen behandeling en bezoek, jeuk in de uitgangssituatie, interactie tussen jeuk in de uitgangssituatie en bezoek en gelijktijdig gebruik van medicatie tegen jeuk in de uitgangssituatie.
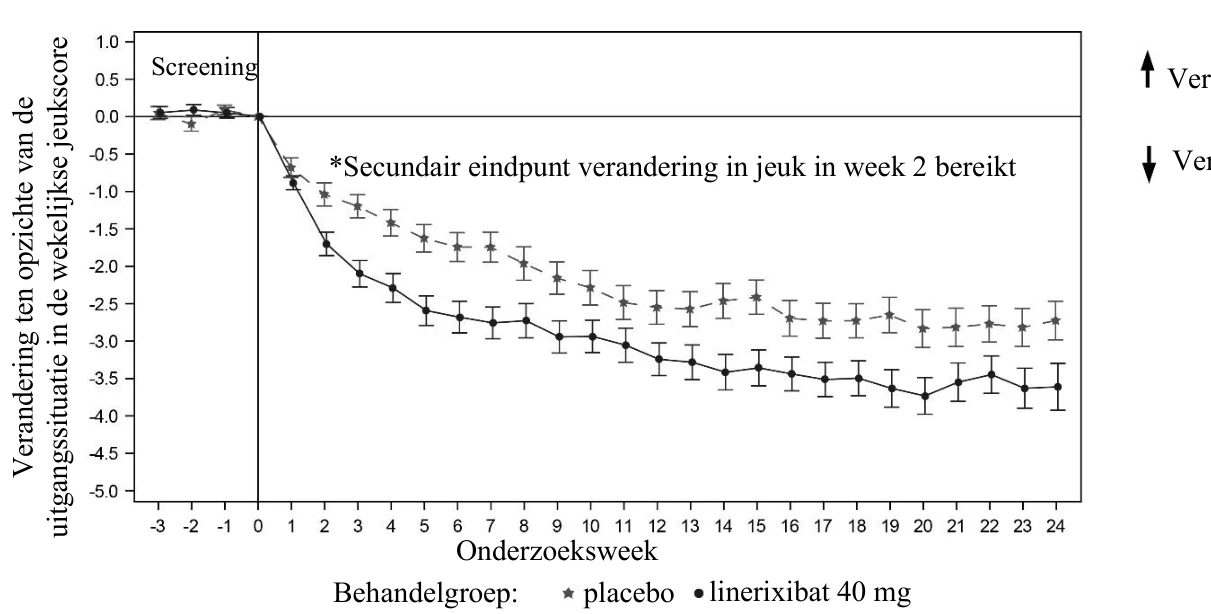
De verandering ten opzichte van de uitgangswaarde in de wekelijkse jeukscore tot en met week 24 is weergegeven in figuur 1. In week 2 was er voor de linerixibatgroep ten opzichte van de placebogroep een significante verbetering wat betreft jeuk op basis van de Worst Itch NRS (wekelijkse jeukscore) te zien (gemiddeld verschil volgens de kleinstekwadratenmethode -0,69 [95% BI: -1,06; -0,31], p < 0,001).
Figuur 1. Gemiddelde verandering ten opzichte van de uitgangssituatie in de Worst Itch NRS-jeukscore tot en met week 24, per behandelgroep
Patiënten met een jeukrespons
Het aandeel patiënten met een klinisch betekenisvolle jeukrespons in week 24, gedefinieerd als een verbetering van ≥ 2, ≥ 3 of ≥ 4 punten op de Worst Itch NRS-score ten opzichte van de uitgangssituatie, was onder de naar linerixibat gerandomiseerde patiënten groter dan onder de naar placebo gerandomiseerde patiënten (tabel 3).
Tabel 3. Analyse voor het verschil in jeukresponspercentages in week 24
| % met responsa | Gecorrigeerd verschil | ||||||
| Behandelgroep | n | ||||||
| t.o.v. placebo (95% BI)a | |||||||
| Respons: een verlaging van de maandelijkse jeukscore ten opzichte van de uitgangswaarde | |||||||
| van ≥ 2 | |||||||
| Lynavoy 40 mg | 111 | 68% | |||||
| 6% (-7%, 20%) | |||||||
| placebo | 110 | 62% | |||||
| Respons: een verlaging van de maandelijkse jeukscore ten opzichte van de uitgangswaarde | |||||||
| van ≥ 3 | |||||||
| Lynavoy 40 mg | 111 | 55% | 13% (0%b, 27%) | ||||
Verergering
Verbetering
| % met responsa | Gecorrigeerd verschil | ||||||
| Behandelgroep | n | ||||||
| t.o.v. placebo (95% BI)a | |||||||
| placebo | 110 | 42% | |||||
| Respons: een verlaging van de maandelijkse jeukscore ten opzichte van de uitgangswaarde | |||||||
| van ≥ 4 | |||||||
| Lynavoy 40 mg | 111 | 40% | |||||
| 13% (0%c, 26%) | |||||||
| placebo | 110 | 27% | |||||
| a Gebaseerd op Cochran-Mantel-Haenszel (CMH) gestratificeerde analyse waarbij gecorrigeerd | |||||||
| werd voor stratificatiefactoren in de uitgangssituatie (ernst van de jeuk en gelijktijdig | |||||||
| behandelingsregime tegen cholestatische pruritus in de uitgangssituatie). Gecombineerde resultaten | |||||||
| van meervoudige imputatie. | |||||||
| b De ondergrens van het 95% BI betreft een waarde van -0,2% die is afgerond | |||||||
| c De ondergrens van het 95% BI betreft een waarde van 0,4% die is afgerond | |||||||
Pruritusgerelateerde verstoring van de slaap
Naar linerixibat gerandomiseerde patiënten lieten in vergelijking met naar placebo gerandomiseerde patiënten een significante verbetering zien wat betreft pruritusgerelateerde verstoring van de slaap gedurende 24 weken behandeling (-2,70 voor linerixibat ten opzichte van -2,16 voor placebo; gemiddeld verschil volgens de kleinstekwadratenmethode -0,54 [95% BI: -1,02; -0,06], p = 0,027).
Aanvullende pruritusgerelateerde beoordelingen
In de uitgangssituatie rapporteerden de naar linerixibat en naar placebo gerandomiseerde patiënten een vergelijkbare mate van ernst voor het onderdeel ‘jeuk’ van de beoordelingsschaal Patient Global Impression of Severity (PGI-S) (beoordelingsperiode: voorgaande 7 dagen; scorebereik: 1 [afwezig] tot en met 5 [heel erg]). Behandeling met linerixibat resulteerde in een grotere verbetering van de PGI-S-score dan gebruik van placebo gedurende 24 weken (gemiddelde verandering ten opzichte van de uitgangssituatie volgens de kleinstekwadratenmethode -1,17 versus -0,80; gemiddeld verschil volgens de kleinstekwadratenmethode -0,37 [95% BI: -0,55; -0,18]). In week 24 was het percentage patiënten dat de jeuk als ‘afwezig’ of ‘licht’ karakteriseerde in de linerixibatgroep groter (66%) dan in de placebogroep (48%).
De naar linerixibat gerandomiseerde patiënten meldden, zoals gemeten middels de beoordelingsschaal Patient Global Impression of Change (PGI-C) (scorebereik: 1 [heel veel verbeterd] tot en met 7 [heel veel verslechterd]), een grotere verbetering van de jeuk gedurende 24 weken dan de naar placebo gerandomiseerde patiënten (gemiddelde volgens de kleinstekwadratenmethode 1,97 ten opzichte van 2,51; gemiddeld verschil volgens de kleinstekwadratenmethode -0,53 [95% BI: -0,81; -0,25]). In week 24 was het percentage patiënten dat aangaf dat de ernst van de jeuk ‘heel veel verbeterd’ was, in de linerixibatgroep groter (54%) dan in de placebogroep (36%) en was het percentage patiënten dat aangaf ‘geen verandering’ te hebben ervaren, in de placebogroep groter (26%) dan in de linerixibatgroep (3%).
Behoud van de werkzaamheid
In het open-label langetermijnverlengingsonderzoek (LLSAT) bleek het merendeel van de patiënten die na 24 weken behandeling met linerixibat een respons hadden vertoond, hun respons te hebben behouden in week 52: 72,7% van de patiënten met een respons van ≥ 2 punten, 80,8% van de patiënten met een respons van ≥ 3 punten en 81,8% van de patiënten met een respons van ≥ 4 punten.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Lynavoy in alle subgroepen van pediatrische patiënten bij de behandeling van cholestatische pruritus bij PBC (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Linerixibat remt het ileale galzuurtransporteiwit in het lumen van de dunne darm; daardoor zijn plasmaconcentraties van linerixibat niet relevant voor de klinische werkzaamheid van het geneesmiddel. Na enkelvoudige en herhaalde orale toediening van linerixibat lagen de plasmaconcentraties veelal onder de kwantificatielimiet (10 pg/ml).
Absorptie
Linerixibat wordt na orale toediening minimaal geabsorbeerd. De absolute orale biologische beschikbaarheid van linerixibat is 0,05%. Na meerdere tweemaaldaagse doses van 40 mg linerixibat bij PBC-patiënten met cholestatische pruritus zijn de plasmaconcentraties veelal lager dan de detectielimiet (10 pg/ml) en zeer variabel.
Effect van voedsel
Het effect van voedsel op de plasmaconcentratie van linerixibat is niet klinisch relevant. Vanwege de minimale absorptie van linerixibat waren de farmacokinetische parameters bij onderzoek naar het effect van voedsel zeer variabel. Wanneer 40 mg linerixibat oraal werd toegediend in gevoede toestand, was de maximale systemische concentratie van linerixibat (Cmax) lager dan wanneer het werd toegediend in nuchtere toestand (verhouding van volgens de kleinstekwadratenmethode berekende geometrische gemiddelden 0,663, 90% BI 0,443 tot 0,991). Ondanks de afwezigheid van klinisch betekeningsvolle farmacokinetische effecten bij gebruik met voedsel, wordt aanbevolen om linerixibat toe te dienen ongeveer 30 minuten voordat er iets gegeten of gedronken wordt (met uitzondering van water), zodat linerixibat het gastro-intestinale lumen kan bereiken voordat er afgifte van galzuren plaatsvindt (zie rubriek 4.2).
Distributie
In vitro was het bereik voor de plasma-eiwitbinding van linerixibat 71,0 tot 76,4%.
Biotransformatie
Na orale toediening van radioactief gelabelde linerixibat zijn er geen metabolieten van linerixibat aangetoond in het plasma. In de feces werden drie minder belangrijke oxidatieve metabolieten aangetoond en elk daarvan vertegenwoordigde een verwaarloosbare hoeveelheid radioactiviteit (minder dan 1%), wat aantoont dat linerixibat bij de mens minimaal wordt gemetaboliseerd.
Eliminatie
Na orale toediening van radioactief gelabelde linerixibat werd ongeveer 97% van de dosis uitgescheiden in de feces; ongeveer 0,04% van de dosis werd uitgescheiden in de urine. Meer dan 99% van de fecale radioactiviteit bleek ongewijzigde en niet-geabsorbeerde linerixibat te betreffen.
Overige speciale populaties
Er werden geen klinisch betekenisvolle verschillen in de farmacokinetiek van linerixibat waargenomen op basis van lichaamsgewicht, leeftijd, geslacht of ras/etniciteit.
Verminderde nierfunctie
Linerixibat is niet onderzocht bij patiënten met een ernstig verminderde nierfunctie of eindstadium nierfalen (end-stage renal disease, ESRD), onder wie patiënten die hemodialyse ondergaan. Het wordt niet verwacht dat een verminderde nierfunctie invloed zal hebben op de blootstelling aan linerixibat, aangezien linerixibat minimaal geabsorbeerd wordt en in verwaarloosbare mate wordt teruggevonden in de urine (< 0,04% van de orale dosis).
Verminderde leverfunctie
Metabolisering door de lever draagt niet in belangrijke mate bij aan de eliminatie van linerixibat. In een farmacokinetisch onderzoek met deelnemers met een matig verminderde leverfunctie (Child-Pugh-klasse B) waren de gemiddelde AUC(0-∞)- en Cmax-waarden respectievelijk ongeveer 13 keer en 9,4 keer hoger dan bij gematchte gezonde proefpersonen. Gezien de minimale absorptie van linerixibat was bij deelnemers met een matig verminderde leverfunctie de systemische blootstelling na een dosis van 40 mg echter nog steeds buitengewoon laag (Cmax 1.980 pg/ml) en van een vergelijkbare orde van grootte als de blootstelling na een dosis van 40 mg bij patiënten met PBC (Cmax 922 pg/ml). Linerixibat is niet onderzocht bij patiënten met een ernstig verminderde leverfunctie (Child-Pugh-klasse C).
Geneesmiddeleninteracties
Galzuurbindende harsen
Colestyramine en colesevelam binden linerixibat in vitro (78-95% gebonden); daardoor zouden deze harsen het effect van linerixibat op zijn doelwit, IBAT, kunnen remmen (zie rubrieken 4.2 en 4.5).
IBAT-substraten
Ursodeoxycholzuur (UDCA)
In klinische onderzoeken met linerixibat had gelijktijdige toediening van UDCA en linerixibat geen effect op de plasmaconcentratie van UDCA en werden geen klinisch relevante AF-verhogingen waargenomen (zie rubriek 4.5). Wanneer gelijktijdige toediening van UDCA en linerixibat vergeleken werd met gelijktijdige toediening van UDCA en placebo, was de verhouding van de geometrische gemiddelden (90% BI) voor de dosisgenormaliseerde AUC(0-24) van UDCA 0,99 (0,83; 1,19). Er was echter wel sprake van een significante afname van de UDCA-conjugaten, glyco-UDCA en tauro-UDCA; de klinische relevantie daarvan is nog onduidelijk (zie rubriek 4.5).
Effecten van linerixibat op cytochroom P450-enzymen (CYP-enzymen) en transporteiwitten
In in-vitro-onderzoeken werden de CYP-enzymen 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6 en 2E1 niet door linerixibat geremd, maar remde linerixibat CYP3A4 wel. Vanwege de lage geabsorbeerde fractie is een interactie op basis van CYP3A4-remming niet waarschijnlijk. Linerixibat vertoonde geen inductie van de CYP-enzymen 1A2, 2B6 en 3A4.
De transporteiwitten P-glycoproteïne, breast cancer resistance protein (BCRP), organisch-aniontransporteiwit (OAT) 1 en 3, organisch-kationtransporteiwit (OCT) 2, en multi-drug and toxin extrusion protein (MATE) 1 en 2-K worden niet door linerixibat geremd. In-vitro-onderzoeken wijzen erop dat linerixibat mogelijk OATP1B1 en OATP1B3 kan remmen. Vanwege de lage geabsorbeerde fractie is een interactie echter niet waarschijnlijk.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel en reproductietoxiciteit.
Linerixibat veroorzaakte bij onderzoeken met ratten of konijnen geen ontwikkelingstoxiciteit bij doses tot 11 keer (voor ratten) en 4,5 keer (voor konijnen) de AUC bij de maximale aanbevolen dosis voor mensen (maximal recommended human dose, MRHD). Linerixibat had geen effect op de mannelijke of vrouwelijke vruchtbaarheid of vroegembryonale ontwikkeling bij ratten of op nakomelingen tijdens de dracht en lactatie wanneer linerixibat aan moederdieren werd toegediend bij blootstellingsniveaus die ongeveer 12 keer de AUC bij de MRHD bedroegen. Linerixibat was in het plasma van nakomelingen aanwezig (tot 15,3 ng/ml) door blootstelling tijdens de lactatie.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose (E 460)
Natriumcroscarmellose (E 468)
Magnesiumstearaat (E 470b)
Tabletomhulling
Hypromellose (E 464)
Titaandioxide (E 171)
Macrogol (E 1521)
Zwart ijzeroxide (E 172)
Rood ijzeroxide (E 172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht. De fles zorgvuldig gesloten houden ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Ondoorschijnende flessen van wit hogedichtheidpolyethyleen (HDPE) met een kindveilige sluiting van polypropyleen en een warmte-inductieverzegeling van polyethyleen, met in elke fles een HDPE-busje met droogmiddel in de vorm van silicagel.
Beschikbare verpakkingsgrootten:
- Afzonderlijke flessen met 28 of 60 filmomhulde tabletten.
- Multiverpakkingen met 180 (3 flessen met elk 60) filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Geen bijzondere vereisten voor verwijdering.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Ierland
D24 YK11
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/26/2053/001-003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.