


SmPC (samenvatting van de productkenmerken) - Lutathera
1. NAAM VAN HET GENEESMIDDEL
Lutathera 370 MBq/ml oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén ml oplossing bevat 370 MBq lutetium (177Lu)-oxodotreotide op de datum en het tijdstip van kalibratie.
De totale hoeveelheid radioactiviteit per injectieflacon voor éénmalig gebruik is 7.400 MBq op de datum en het tijdstip van de infusie. Gezien de vaste volumetrische activiteit van 370 MBq/ml op de datum en het tijdstip van kalibratie, varieert het volume van de oplossing in de injectieflacon tussen 20,5 en 25,0 ml om de vereiste hoeveelheid radioactiviteit op de datum en het tijdstip van de infusie te verschaffen.
Fysische eigenschappen
Lutetium-177 heeft een halfwaardetijd van 6,647 dagen. Lutetium-177 vervalt door emissie van β- tot stabiel hafnium-177, waarbij het meest voorkomende β- (79,3%) een maximale energie van 0,498 MeV heeft. De gemiddelde bèta-energie bedraagt ongeveer 0,13 MeV. Ook wordt er laagenergetische gammastraling uitgezonden, bijvoorbeeld van 113 keV (6,2%) en 208 keV (11%).
Hulpstof met bekend effect
Elke ml oplossing bevat maximaal 0,14 mmol (3,2 mg) natrium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor infusie.
Heldere, kleurloze tot lichtgele oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Lutathera is geïndiceerd voor de behandeling van niet-reseceerbare of gemetastaseerde, progressieve, goed gedifferentieerde (G1 en G2), somatostatinereceptor-positieve gastro-entero-pancreatische neuro-endocriene tumoren (GEP-NETs) bij volwassenen.
4.2 Dosering en wijze van toediening
Belangrijke veiligheidsinstructies
Lutathera mag uitsluitend worden toegediend door personen die bevoegd zijn om radiofarmaca te hanteren in aangewezen klinische omgevingen (zie rubriek 6.6) en na evaluatie van de patiënt door een gekwalificeerde arts.
Patiëntidentificatie
Alvorens de behandeling met Lutathera op te starten, moet beeldvorming van somatostatinereceptoren (scintigrafie of positronemissietomografie [PET]) de overexpressie van deze receptoren in het tumorweefsel bevestigen, waarbij de opname door de tumor ten minste even hoog moet zijn als de normale opname in de lever.
Dosering
Volwassenen
Het aanbevolen behandelingsschema voor Lutathera bij volwassenen bestaat uit 4 infusies van elk 7.400 MBq. Het aanbevolen interval tussen elke toediening is 8 weken (±1 week).
Informatie over dosisaanpassingen om ernstige of ondraaglijke bijwerkingen te behandelen, wordt gegeven in de desbetreffende rubriek hieronder.
Aminozuuroplossing
Om de nieren te beschermen moet gedurende 4 uur een aminozuuroplossing die L-lysine en L-arginine bevat intraveneus worden toegediend (zie samenstelling in tabellen 1 en 2). De infusie van de aminozuuroplossing moet 30 minuten vóór aanvang van de infusie van Lutathera worden opgestart. Infusie van de aminozuuroplossing en Lutathera via een afzonderlijke veneuze toegangsweg in elk van de armen van de patiënt heeft de voorkeur. Als twee intraveneuze lijnen echter niet mogelijk zijn vanwege een slechte veneuze toegang of institutionele/klinische voorkeur, kunnen de aminozuuroplossing en Lutathera via dezelfde lijn via een driewegkraan worden geïnfundeerd, rekening houdend met de stroomsnelheid en het behoud van de veneuze toegang. De dosis van de aminozuuroplossing mag niet worden verlaagd, zelfs niet als een lagere dosis Lutathera wordt toegediend.
Een aminozuuroplossing die alleen L-lysine en L-arginine bevat in de hoeveelheden gespecificeerd in tabel 1, wordt gezien als het voorkeursgeneesmiddel vanwege het lagere totale volume dat geïnfundeerd moet worden en de lagere osmolaliteit.
De aminozuuroplossing kan worden bereid als magistrale bereiding, in overeenstemming met de goede praktijken van het ziekenhuis voor de bereiding van steriele geneesmiddelen en in overeenstemming met de samenstelling die staat vermeld in tabel 1.
Tabel 1 Samenstelling van de magistrale aminozuuroplossing
| Stof | Hoeveelheid |
| L-lysine HCl | 25 g* |
| L-arginine HCl | 25 g** |
| 0,9% (9 mg/ml) natriumchloride-oplossing voor injectie, of water voor injecties | 1 liter |
| * gelijk aan 20,0 g L-lysine ** gelijk aan 20,7 g L-arginine | |
Er kunnen ook in de handel verkrijgbare aminozuuroplossingen worden gebruikt als ze in overeenstemming zijn met de specificatie die staat beschreven in tabel 2.
Tabel 2 Specificatie van in de handel verkrijgbare aminozuuroplossingen
| Kenmerk | Specificatie |
| L-lysine HCl | Tussen 18 en 25 g* |
| L-arginine HCl | Tussen 18 en 25 g** |
| Volume | 1 tot 2 liter |
| Osmolaliteit | < 1.200 mosmol/kg |
| * gelijk aan 14,4-20 g L-lysine ** gelijk aan 14,9-20,7 g L-arginine | |
Monitoren van de behandeling
Vóór elke toediening en tijdens de behandeling met Lutathera zijn laboratoriumtests vereist om de toestand van de patiënt te beoordelen en het behandelprotocol indien nodig aan te passen (dosis, infusie-interval, aantal infusies) (zie tabel 3).
De laboratoriumtests die vóór elke infusie minimaal moeten worden uitgevoerd, zijn:
- Hematologie (hemoglobine [Hb], aantal witte bloedcellen met differentiële tellingen, aantal bloedplaatjes)
- Nierfunctie (serumcreatinine en creatinineklaring volgens Cockcroft-Gault-formule)
- Leverfunctie (alanineaminotransferase [ALAT], aspartaataminotransferase [ASAT], serumalbumine, internationale genormaliseerde ratio [INR] en bilirubine)
Deze laboratoriumtests dienen te worden uitgevoerd ten minste eenmaal in de 2 tot 4 weken voorafgaand aan de toediening, en kort vóór de toediening. Er wordt ook aanbevolen om deze tests uit te voeren om de 4 weken gedurende ten minste 3 maanden na de laatste infusie van Lutathera en vervolgens om de 6 maanden, om mogelijke uitgestelde bijwerkingen te kunnen opsporen (zie rubriek 4.8). Het is mogelijk dat de dosering op basis van de testresultaten moet worden gewijzigd (zie tabel 3).
Dosiswijziging
Voor de behandeling van ernstige of ondraaglijke bijwerkingen kan een tijdelijke onderbreking van de dosis (een verlenging van het doseringsinterval van 8 weken tot 16 weken), een dosisverlaging of permanente stopzetting van de behandeling met Lutathera nodig zijn (zie tabel 3 en figuur 1).
Tabel 3 Aanbevolen dosisaanpassingen van Lutathera bij het optreden van bijwerkingen
| Bijwerking | Ernst van de bijwerking | Dosisaanpassing |
| Trombocytopenie | Eerste optreden van: Graad 2 (bloedplaatjes < 75-50 x 109/l) Graad 3 (bloedplaatjes < 50-25 x 109/l) Graad 4 (bloedplaatjes < 25 x 109/l) | Onderbreek de dosis tot volledige of gedeeltelijke resolutie (graad 0 tot 1). Hervat Lutathera met 3.700 MBq (100 mCi) bij patiënten met volledige of gedeeltelijke resolutie. Als een verlaagde dosis niet leidt tot trombocytopenie van graad 2, 3 of 4, dien dan Lutathera toe in een hoeveelheid van 7.400 MBq (200 mCi) als volgende dosis. Staak Lutathera definitief voor trombocytopenie graad 2 of hoger waarvoor een doseringsinterval van meer dan 16 weken nodig is. |
| Terugkerende graad 2, 3 of 4 | Staak Lutathera definitief. | |
| Anemie en neutropenie | Eerste optreden van anemie: Graad 3 (Hb < 8,0 g/dl); transfusie geïndiceerd Graad 4 (levensbedreigende situatie) Eerste optreden van neutropenie: Graad 3 (absoluut aantal neutrofielen [ANC] < 1,0-0,5 x 10⁹/l) Graad 4 (ANC < 0,5 x 10⁹/l) | Onderbreek de dosis tot volledige of gedeeltelijke resolutie (graad 0, 1 of 2). Hervat Lutathera met 3.700 MBq (100 mCi) bij patiënten met volledige of gedeeltelijke resolutie. Als een verlaagde dosis niet leidt tot anemie of neutropenie van graad 3 of 4, dien dan Lutathera toe in een hoeveelheid van 7.400 MBq (200 mCi) als volgende dosis. Staak Lutathera definitief voor anemie en neutropenie van graad 3 of hoger waarvoor een doseringsinterval van meer dan 16 weken nodig is. |
| Terugkerende graad 3 of 4 | Staak Lutathera definitief. |
| Niertoxiciteit | Eerste optreden van:
| Onderbreek de dosis tot resolutie of terugkeer naar de uitgangswaarde. Hervat Lutathera met 3.700 MBq (100 mCi) bij patiënten met resolutie of terugkeer naar de uitgangswaarde. Als een verlaagde dosis niet leidt tot niertoxiciteit, dien dan Lutathera toe in een hoeveelheid van 7.400 MBq (200 mCi) als volgende dosis. Staak Lutathera definitief voor niertoxiciteit waarvoor een doseringsinterval van meer dan 16 weken nodig is. |
| Terugkerende niertoxiciteit | Staak Lutathera definitief. | |
| Levertoxiciteit | Eerste optreden van:
| Onderbreek de dosis tot resolutie of terugkeer naar de uitgangswaarde. Hervat Lutathera met 3.700 MBq (100 mCi) bij patiënten met resolutie of terugkeer naar de uitgangswaarde. Als een verlaagde dosis Lutathera niet leidt tot levertoxiciteit, dien dan Lutathera toe in een hoeveelheid van 7.400 MBq (200 mCi) als volgende dosis. Staak Lutathera definitief voor levertoxiciteit waarvoor een doseringsinterval van meer dan 16 weken nodig is. |
| Terugkerende hepatotoxiciteit | Staak Lutathera definitief. | |
| Elke andere CTCAE* graad 3 of graad 4 bijwerking1 | Eerste optreden van graad 3 of 4 | Onderbreek de dosis tot volledige of gedeeltelijke resolutie (graad 0 tot 2). Hervat Lutathera met 3.700 MBq (100 mCi) bij patiënten met volledige of gedeeltelijke resolutie. Als een verlaagde dosis niet leidt tot toxiciteit van graad 3 of 4, dien dan Lutathera toe in een hoeveelheid van 7.400 MBq (200 mCi) als volgende dosis. Staak Lutathera definitief voor bijwerking van graad 3 of hoger waarvoor een doseringsinterval van meer dan 16 weken nodig is. |
| Terugkerende graad 3 of 4 | Staak Lutathera definitief. | |
1 Geen dosisaanpassing vereist voor hematologische toxiciteiten graad 3 of graad 4 uitsluitend vanwege lymfopenie. * CTCAE: Common Terminology Criteria for Adverse Events, National Cancer Institute | ||
Figuur 1 Overzicht van instructies voor dosiswijzigingen
DMT: dosismodificerende toxiciteit
Andere redenen om een tijdelijke onderbreking van de dosis Lutathera te overwegen, zijn onder meer het optreden van een bijkomende ziekte (bijv. urineweginfectie), die naar oordeel van de arts de risico’s gerelateerd aan de toediening van Lutathera zou kunnen verhogen en die moet worden verholpen of gestabiliseerd voordat de behandeling kan worden hervat; of een grote operatie, in het geval waarvan de behandeling gedurende 12 weken na de operatiedatum moet worden onderbroken.
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig bij patiënten van 65 jaar of ouder aangezien klinische ervaring geen verschillen in responsen tussen ouderen en jongere patiënten heeft vastgesteld. Aangezien er een verhoogd risico op het ontstaan van hematotoxiciteit is beschreven bij oudere patiënten (≥ 70 jaar), is een nauwlettende follow-up in deze populatie echter raadzaam om de dosis snel aan te kunnen passen (DMT).
Nierfunctiestoornis
De toe te dienen activiteit aan patiënten met een nierfunctiestoornis dient zorgvuldig te worden overgewogen, aangezien deze patiënten mogelijk aan een verhoogde hoeveelheid straling worden blootgesteld. Er is geen onderzoek gedaan naar het farmacokinetische profiel en de veiligheid van lutetium (177Lu)-oxodotreotide bij patiënten die bij aanvang een ernstig verminderde nierfunctie (creatinineklaring < 30 ml/min met Cockcroft-Gault-formule) of terminale nierinsufficiëntie hebben. Behandeling met Lutathera bij patiënten met nierfalen met creatinineklaring < 30 ml/min is gecontra-indiceerd (zie rubriek 4.3). Behandeling met Lutathera bij patiënten met een creatinineklaring < 40 ml/min bij aanvang (met Cockcroft-Gault-formule) wordt niet aanbevolen. Er wordt geen dosisaanpassing aanbevolen voor patiënten met nierinsufficiëntie met een creatinineklaring ≥ 40 ml/min bij aanvang. Aangezien echter bekend is dat dit geneesmiddel hoofdzakelijk door de nieren wordt uitgescheiden, dient de nierfunctie tijdens de behandeling vaker gecontroleerd te worden aangezien deze patiënten een groter risico op toxiciteit kunnen lopen.
Voor aanvullende details over de behandeling van patiënten met niertoxiciteit, zie tabel 3 in rubriek 4.2 en rubriek 4.4.
Leverfunctiestoornis
De toe te dienen activiteit aan patiënten met een leverfunctiestoornis dient zorgvuldig te worden overgewogen, aangezien deze patiënten mogelijk aan een verhoogde hoeveelheid straling worden blootgesteld. Er is geen onderzoek gedaan naar het farmacokinetische profiel en de veiligheid van lutetium (177Lu)-oxodotreotide bij patiënten met een ernstige leverfunctiestoornis bij aanvang (totaal bilirubine > 3 maal de bovengrens van normaal, ongeacht het ASAT-niveau). Patiënten met leverinsufficiëntie bij aanvang met ofwel totaal bilirubine > 3 keer de bovengrens van normaal ofwel albuminemie < 30 g/l en INR > 1,5, mogen alleen met Lutathera worden behandeld na een zorgvuldige afweging van de voordelen en risico's. Er wordt geen dosisaanpassing aanbevolen voor patiënten met een lichte of matige leverfunctiestoornis bij aanvang.
Voor aanvullende details over de behandeling van patiënten met levertoxiciteit, zie tabel 3 in rubriek 4.2 en rubriek 4.4.
Pediatrische patiënten
De veiligheid en werkzaamheid van Lutathera bij pediatrische patiënten jonger dan 18 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens bij pediatrische patiënten van 12 jaar en ouder worden beschreven in rubriek 4.8, 5.1, 5.2 en 11, maar er kan geen doseringsadvies worden gegeven.
Wijze van toediening
Lutathera is voor intraveneus gebruik. Het is een gebruiksklaar radiofarmacon, uitsluitend voor eenmalig gebruik.
Toedieningsinstructies
De zwaartekrachtmethode, de peristaltische pompmethode of de spuitpompmethode kunnen worden gebruikt voor toediening van de aanbevolen dosis. Behandelende beroepsbeoefenaren in de gezondheidszorg kunnen andere methoden gebruiken die geschikt en veilig worden geacht, met name wanneer dosisverlaging vereist is.
Bij gebruik van de zwaartekrachtmethode of de peristaltische pompmethode moet Lutathera rechtstreeks vanuit de originele verpakking worden geïnfundeerd. De peristaltische pompmethode of de spuitpompmethode moet worden gebruikt bij toediening van een verlaagde dosis Lutathera na dosisaanpassing vanwege een bijwerking (zie tabel 3 in rubriek 4.2). Het gebruik van de zwaartekrachtmethode om een verlaagde dosis Lutathera toe te dienen, kan ertoe leiden dat het onjuiste volume Lutathera wordt toegediend als de dosis vóór toediening niet wordt aangepast. Voorzorgsmaatregelen voor stralingsveiligheid moeten in acht worden genomen, ongeacht de gebruikte toedieningsmethode (zie rubriek 6.6).
De volgende tabel vat de hele toedieningsprocedure voor Lutathera samen:
Tabel 4 Procedure voor toediening van het anti-emeticum, de aminozuuroplossing en
Lutathera
| Toegediende middelen | Starttijd (min) | Infusiesnelheid (ml/uur) | Duur |
| Anti-emeticum | Ten minste 30 minuten voorafgaand aan de aminozuuroplossing | Volgens voorschrijfinformatie | Volgens voorschrijfinformatie |
| Aminozuuroplossing, ofwel ex tempore bereid (1 liter) of in de handel verkrijgbaar (1 tot 2 liter) | 0 | 250-500 afhankelijk van het volume | 4 uur |
Lutathera met 0,9% (9 mg/ml) natriumchloride- oplossing voor injectie | 30 | Tot 400 | 30 ± 10 minuten |
Voor instructies over de bereidingswijze en intraveneuze toedieningswijzen, zie rubriek 12.
Voor aanbevelingen in geval van extravasatie, zie rubriek 4.4.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Vastgestelde of vermoede zwangerschap of wanneer een zwangerschap niet is uitgesloten (zie rubriek 4.6).
- Nierfalen met een creatinineklaring van < 30 ml/min.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Individuele rechtvaardiging van de baten-risicoverhouding
Voor elke patiënt moet de blootstelling aan straling gerechtvaardigd kunnen worden door het te verwachten voordeel. De toegediende radioactiviteit moet in ieder geval zo laag zijn als redelijkerwijs mogelijk is om het vereiste therapeutische effect te bereiken.
Gezien het werkingsmechanisme en het tolerantieprofiel van Lutathera, wordt het niet aanbevolen om de behandeling met Lutathera te starten bij patiënten met somatostatinereceptor-negatieve of gemengde viscerale laesies volgens beeldvorming van de somatostatinereceptor.
Myelosuppressie
Vanwege de mogelijkheid van hematologische bijwerkingen, moet het bloedbeeld worden gecontroleerd bij aanvang en voorafgaand aan elke dosis Lutathera tijdens de behandeling en totdat de eventuele toxiciteit is verdwenen (zie rubriek 4.2). Patiënten met een verminderde beenmergfunctie en patiënten die eerder chemotherapie of externe radiotherapie hebben ondergaan (waarbij meer dan 25% van het beenmerg betrokken is), lopen mogelijk een hoger risico op hematologische toxiciteit tijdens behandeling met Lutathera. De behandeling van patiënten met een ernstig verminderde hematologische functie bij aanvang en tijdens de behandeling (bijv. Hb < 4,9 mmol/l of 8 g/dl, bloedplaatjes < 75 x 109/l, of leukocyten < 2 x 10⁹/l) wordt niet aanbevolen, tenzij uitsluitend vanwege lymfopenie.
Myelodysplastisch syndroom en acute leukemie
Myelodysplastisch syndroom (MDS) met late aanvang en acute leukemie (AL) zijn waargenomen na behandeling met Lutathera (zie rubriek 4.8), die ongeveer 29 maanden (9-45) in het geval van MDS en 55 maanden (32-125) in het geval van AL na de eerste Lutathera-infusie optraden. De etiologie van deze therapiegerelateerde secundaire myeloïde neoplasmata (t-MNs) is onduidelijk. Factoren zoals leeftijd > 70 jaar, verminderde nierfunctie, cytopenieën bij aanvang, eerder aantal therapieën, eerdere blootstelling aan chemotherapeutische middelen (met name alkylerende middelen) en eerdere radiotherapie worden gesuggereerd als mogelijke risico's en/of voorspellende factoren voor MDS/AL.
Niertoxiciteit
Omdat lutetium (177Lu)-oxodotreotide vrijwel uitsluitend via het renale systeem wordt uitgescheiden, is het verplicht om gelijktijdig een aminozuuroplossing met de aminozuren L-lysine en L-arginine toe te dienen. De aminozuuroplossing zal helpen de reabsorptie van lutetium (177Lu)-oxodotreotide door de proximale tubuli te verminderen, hetgeen leidt tot een aanzienlijke vermindering van de dosis geabsorbeerd door de nieren (zie rubriek 4.2). Wanneer de aanbevolen gelijktijdige infusie van aminozuuroplossing wordt toegediend over een tijdspanne van 4 uur, is een gemiddelde vermindering van de blootstelling aan straling voor de nieren van ongeveer 47% gemeld.
Patiënten moeten worden aangemoedigd om gehydrateerd te blijven en regelmatig te plassen vóór, op de dag van en de dag na toediening van Lutathera (bijv. 1 glas water elk uur).
De nierfunctie, zoals bepaald door serumcreatinine en berekende creatinineklaring volgens Cockcroft-Gault-formule, moet worden beoordeeld bij het begin van, tijdens en ten minste gedurende het eerste jaar na de behandeling (zie rubriek 4.2).
Patiënten met nierinsufficiëntie bij aanvang, of met afwijkingen van de nieren of urinewegen kunnen een verhoogd risico op toxiciteit lopen als gevolg van een verhoogde blootstelling aan straling (zie rubriek 4.2).
Bij patiënten met een creatinineklaring < 50 ml/min dient ook rekening te worden gehouden met een verhoogd risico op voorbijgaande hyperkaliëmie vanwege de aminozuuroplossing (zie Specifieke waarschuwingen en voorzorgen met betrekking tot de gelijktijdig toegediende nierbeschermende aminozuuroplossing).
Levertoxiciteit
Aangezien veel patiënten die worden doorgestuurd voor behandeling met Lutathera levermetastasen hebben, kan het gebruikelijk zijn om patiënten te zien die in het begin al een veranderde leverfunctie hebben. Patiënten met levermetastasen of reeds bestaande gevorderde leverfunctiestoornis lopen mogelijk een verhoogd risico op levertoxiciteit door blootstelling aan straling. Daarom wordt aanbevolen om tijdens de behandeling ALAT, ASAT, bilirubine, albumine in het serum en INR regelmatig te controleren (zie rubriek 4.2).
Overgevoeligheid
Gevallen van overgevoeligheidsreacties (inclusief geïsoleerde gevallen van angio-oedeem) zijn gemeld in de postmarketingsetting bij patiënten die met Lutathera werden behandeld (zie rubriek 4.8). In het geval van ernstige overgevoeligheidsreacties, moet de lopende Lutathera-infusie onmiddellijk worden stopgezet. Geschikte geneesmiddelen en apparatuur om dergelijke reacties te behandelen, moeten beschikbaar zijn voor onmiddellijk gebruik.
Misselijkheid en braken
Om behandelingsgerelateerde misselijkheid en braken te voorkomen, dient ten minste 30 minuten voor aanvang van de infusie van de aminozuuroplossing een intraveneuze bolus met een anti-emeticum te worden geïnjecteerd om de volledige anti-emetische werkzaamheid te bereiken (zie rubriek 4.2).
Gelijktijdig gebruik van somatostatineanalogen
Somatostatine en de analogen binden competitief aan somatostatinereceptoren en kunnen de werkzaamheid van Lutathera verstoren (zie rubriek 4.5).
Neuro-endocriene hormonale crises
Crises als gevolg van overmatige afgifte van hormonen of biologisch actieve stoffen kunnen optreden na behandeling met Lutathera, daarom dient in sommige gevallen een nacht observatie van patiënten in het ziekenhuis te worden overwogen (bijv. patiënten met een slechte farmacologische symptoombestrijding). In geval van hormonale crises zijn aanbevolen behandelingen: intraveneuze hooggedoseerde somatostatineanalogen, intraveneus vocht, corticosteroïden, en correctie van een verstoorde elektrolytenhuishouding bij patiënten met diarree en/of braken.
Tumorlysissyndroom
Tumorlysissyndroom is gemeld na behandeling met geneesmiddelen die lutetium-177 bevatten. Patiënten met een voorgeschiedenis van nierinsufficiëntie en een hoge tumorlast kunnen een hoger risico hebben en dienen met meer voorzichtigheid behandeld te worden. Bij aanvang van en tijdens de behandeling dienen de nierfunctie ende elektrolytenbalans te worden beoordeeld.
Regels voor bescherming tegen radioactieve straling
Patiënten die worden behandeld met Lutathera dienen uit de buurt van anderen te worden gehouden tijdens de toediening en totdat de door de toepasselijke wetgeving vastgelegde stralingsemissiegrenzen zijn bereikt, meestal binnen 4-5 uur na de toediening van het geneesmiddel. De zorgprofessional dient te bepalen wanneer de patiënt de gecontroleerde ruimte van het ziekenhuis mag verlaten, d.w.z. wanneer de blootstelling aan straling voor anderen de wettelijke drempels niet overschrijdt.
Patiënten moeten worden aangemoedigd om gehydrateerd te blijven (bijvoorbeeld 1 glas water per uur) en regelmatig te plassen vóór, op de dag van en de dag na toediening van Lutathera om de eliminatie te bevorderen. Zij dienen ook te worden aangemoedigd om elke dag ontlasting te hebben en zo nodig een laxeermiddel te gebruiken. Urine en ontlasting dienen te worden verwijderd in overeenstemming met de nationale regelgeving.
Zolang de huid van de patiënt niet besmet is, zoals door lekkage van het infusiesysteem of door urine-incontinentie, is besmetting met radioactiviteit op de huid en in braaksel niet te verwachten. Er wordt echter aanbevolen om bij het uitvoeren van standaardzorg of onderzoeken met medische apparatuur of andere instrumenten die in contact komen met de huid (bijv. elektrocardiogram [ecg]), basisbeschermingsmaatregelen te nemen, zoals het dragen van handschoenen, het aanbrengen van het materiaal/de elektrode vóór aanvang van de radiofarmaceutische infusie, vervangen van het materiaal/de elektrode na de meting, en eventueel controleren van de radioactiviteit van de uitrusting na gebruik.
Voordat de patiënt wordt ontslagen, dient de patiënt te worden geïnstrueerd over de noodzakelijke regels voor bescherming tegen radioactieve straling bij contact met andere leden van hetzelfde huishouden en de algemene bevolking, en over de algemene voorzorgen die de patiënt tijdens dagelijkse activiteiten na de behandeling in acht moet nemen (zoals aangegeven in de volgende alinea en de bijsluiter) om blootstelling aan straling voor anderen tot een minimum te beperken.
Na elke toediening kunnen de volgende algemene aanbevelingen worden gevolgd, samen met nationale, lokale en institutionele procedures en regelgeving:
- Nauw contact (op minder dan 1 meter afstand) met andere mensen dient te worden beperkt gedurende 7 dagen.
Voor kinderen en/of zwangere vrouwen moet het nauw contact (op minder dan 1 meter afstand)
worden beperkt tot minder dan 15 minuten per dag gedurende 7 dagen.
- Patiënten dienen gedurende 7 dagen in een aparte slaapkamer te slapen die niet gedeeld wordt met anderen.
- Patiënten dienen gedurende 15 dagen in een aparte slaapkamer te slapen die niet gedeeld wordt met kinderen en/of zwangere vrouwen.
Aanbevolen maatregelen in geval van extravasatie
Waterproof wegwerphandschoenen dienen te worden gedragen. De infusie van het geneesmiddel moet onmiddellijk worden stopgezet en het toedieningshulpmiddel (katheter enz.) dient te worden verwijderd. De specialist voor nucleaire geneeskunde en de apotheker van het radioactieve geneesmiddel dienen te worden geïnformeerd.
Alle toedieningsmaterialen en -apparatuur dienen te worden bewaard om de resterende radioactiviteit en de daadwerkelijk toegediende activiteit te meten en de geabsorbeerde dosis dient te worden bepaald. Het gebied met extravasatie dient te worden afgetekend met een onuitwisbare pen en indien mogelijk dient er een foto van te worden gemaakt. Er wordt ook aanbevolen om de tijd van extravasatie en het geschatte volume van extravasatie te noteren.
Om de infusie van Lutathera voort te zetten is het verplicht om een nieuwe katheter te gebruiken en die indien mogelijk in een ader aan de contralaterale zijde te plaatsen.
Aan de zijde waar de extravasatie is opgetreden, kan geen aanvullend geneesmiddel worden toegediend.
Om de verspreiding van het geneesmiddel te versnellen en stagnering in weefsel te voorkomen, wordt aanbevolen de bloedsomloop te bevorderen door de aangedane arm omhoog te leggen. Afhankelijk van het geval kan aspiratie van de geëxtravaseerde vloeistof, een injectie met 0,9% (9 mg/ml) natriumchloride-oplossing voor injectie om te spoelen en te verdunnen of het aanbrengen van warme kompressen of een hotpack op de infusieplaats om vasodilatatie te versnellen, worden overwogen.
Symptomen, in het bijzonder ontsteking en/of pijn, dienen te worden behandeld. Afhankelijk van de situatie dient de specialist voor nucleaire geneeskunde de patiënt te informeren over de risico's van letsel door extravasatie en advies te geven over de mogelijke behandeling en noodzakelijke follow-up. Het gebied met extravasatie moet regelmatig worden gecontroleerd totdat de patiënt is ontslagen uit het ziekenhuis. Afhankelijk van de ernst dient dit voorval te worden gemeld als bijwerking.
Patiënten met urine-incontinentie
Tijdens de eerste 2 dagen na toediening van dit geneesmiddel dienen speciale voorzorgsmaatregelen te worden genomen bij patiënten met urine-incontinentie om verspreiding van radioactieve besmetting te vermijden. Hieronder valt ook het hanteren van materialen die mogelijk met urine besmet zijn.
Patiënten met hersenmetastasen
Er zijn geen gegevens over de werkzaamheid bij patiënten met bekende hersenmetastasen, daarom moet bij deze patiënten het individuele baten-risicoprofiel worden beoordeeld.
Secundaire maligne neoplasmata
Blootstelling aan ioniserende straling is in verband gebracht met inductie van kanker en mogelijke ontwikkeling van erfelijke afwijkingen. De dosis straling als gevolg van therapeutische blootstelling kan resulteren in een hogere incidentie van kanker en mutaties. In alle gevallen is het noodzakelijk om ervoor te zorgen dat de risico's van de blootstelling aan straling kleiner zijn dan die van de ziekte op zich.
Andere patiënten met risicofactoren
Patiënten met een van de onderstaande aandoeningen zijn vatbaarder voor het ontwikkelen van bijwerkingen. Daarom wordt aanbevolen om dergelijke patiënten tijdens de behandeling vaker te controleren. Zie tabel 3 in het geval van dosisaanpassing vanwege toxiciteit.
- Botmetastasen;
- Eerdere oncologische radiometabole therapieën met 131I-verbindingen of enige andere therapie waarbij niet-afgeschermde radioactieve bronnen worden gebruikt;
- Voorgeschiedenis van andere kwaadaardige tumoren, tenzij wordt aangenomen dat de patiënt gedurende ten minste 5 jaar in remissie is.
Anticonceptie bij mannen en vrouwen
Vrouwelijke patiënten die zwanger kunnen worden moeten worden geadviseerd effectieve anticonceptie te gebruiken tijdens de behandeling en gedurende 7 maanden na de laatste dosis Lutathera (zie rubriek 4.6).
Mannelijke patiënten met vrouwelijke partners die zwanger kunnen worden moeten worden geadviseerd effectieve anticonceptie te gebruiken tijdens de behandeling en gedurende 4 maanden na de laatste dosis Lutathera (zie rubriek 4.6).
Specifieke waarschuwingen en voorzorgen met betrekking tot de gelijktijdig toegediende nierbeschermende aminozuuroplossing
Hyperkaliëmie
Een voorbijgaande verhoging van de serumkaliumspiegels kan optreden bij patiënten die arginine en lysine krijgen, die gewoonlijk binnen 24 uur na het begin van de infusie van de aminozuuroplossing terugkeren naar normale waarden. Patiënten met een verminderde creatinineklaring kunnen een verhoogd risico lopen op voorbijgaande hyperkaliëmie (zie “Niertoxiciteit” in rubriek 4.4).
De serumkaliumspiegels moeten vóór elke toediening met aminozuuroplossing worden getest. In geval van hyperkaliëmie moet de voorgeschiedenis van hyperkaliëmie en co-medicatie van de patiënt worden gecontroleerd. Hyperkaliëmie moet dienovereenkomstig worden gecorrigeerd voordat de infusie wordt gestart.
In het geval van reeds bestaande klinisch significante hyperkaliëmie, dient een tweede controle voorafgaand aan de infusie van de aminozuuroplossing te bevestigen dat hyperkaliëmie met succes is gecorrigeerd. De patiënt moet nauwlettend worden gecontroleerd op tekenen en symptomen van hyperkaliëmie, bijv. dyspnoe, zwakte, gevoelloosheid, pijn op de borst en cardiale manifestaties (geleidingsstoornissen en hartritmestoornissen). Voordat de patiënt wordt ontslagen, moet een elektrocardiogram (ECG) worden gemaakt.
De vitale functies moeten tijdens de infusie worden gecontroleerd, ongeacht de serumkaliumspiegels bij aanvang. Patiënten moeten aangemoedigd worden om gehydrateerd te blijven (bijvoorbeeld 1 glas water per uur) en regelmatig te plassen vóór, op de dag van en de dag na toediening om de eliminatie van overtollig serumkalium te vergemakkelijken.
Als hyperkaliëmiesymptomen optreden tijdens de infusie van de aminozuuroplossing, moeten passende corrigerende maatregelen worden genomen. In geval van ernstige symptomatische hyperkaliëmie dient stopzetting van de infusie met aminozuuroplossing te worden overwogen, waarbij rekening moet worden gehouden met de risico-batenverhouding van nierbescherming versus acute hyperkaliëmie.
Hartfalen
Vanwege de kans op klinische complicaties die verband houden met volume-overbelasting, is voorzichtigheid geboden bij het gebruik van arginine en lysine bij patiënten met ernstig hartfalen gedefinieerd als klasse III of klasse IV in de NYHA-classificatie (New York Heart Association). Patiënten met ernstig hartfalen gedefinieerd als klasse III of klasse IV in de NYHA-classificatie mogen alleen worden behandeld na een zorgvuldige afweging van de baten en risico's, waarbij rekening wordt gehouden met het volume en de osmolaliteit van de aminozuuroplossing.
Metabole acidose
Metabole acidose is waargenomen bij complexe aminozuuroplossingen die werden toegediend als onderdeel van protocollen voor totale parenterale voeding (TPN). Verschuivingen in het zuur-base-evenwicht veranderen de balans van extracellulair-intracellulair kalium en de ontwikkeling van acidose kan gepaard gaan met een snelle stijging van het plasmakalium.
Bijzondere waarschuwingen
Natrium
Dit geneesmiddel bevat maximaal 3,5 mmol (81,1 mg) natrium per injectieflacon, overeenkomend met 4% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
Voor voorzorgsmaatregelen in verband met risico's voor het milieu, zie rubriek 6.6.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Somatostatine-analogen
Somatostatine en de analogen ervan binden competitief aan somatostatinereceptoren en kunnen de werkzaamheid van Lutathera verstoren. Daarom dient toediening van langwerkende somatostatineanalogen binnen 30 dagen vóór de toediening van dit geneesmiddel vermeden te worden. Indien nodig kunnen patiënten worden behandeld met kortwerkende somatostatineanalogen tot 24 uur vóór de toediening van Lutathera.
Glucocorticoïden
Er zijn enkele aanwijzingen dat glucocorticoïden down-regulatie van subtype 2 somatostatinereceptoren (SSTR2) kunnen veroorzaken. Daarom dient herhaalde toediening van hoge doses glucocorticoïden tijdens behandeling met Lutathera uit voorzichtigheid vermeden te worden. Patiënten met een voorgeschiedenis van chronisch gebruik van glucocorticoïden dienen zorgvuldig te worden gecontroleerd op voldoende expressie van somatostatinereceptoren. Het is niet bekend of het intermitterende gebruik van glucocorticoïden ter voorkoming van misselijkheid en braken tijdens de toediening van Lutathera SSTR2-downregulatie zou kunnen veroorzaken. Uit voorzorg dienen glucocorticoïden ook als preventieve anti-emetische behandeling vermeden te worden. In het geval dat de behandeling die voorafgaand aan de infusie van de aminozuuroplossing wordt toegediend tegen misselijkheid en braken onvoldoende blijkt te zijn, kan één glucocorticoïddosis worden gebruikt, op voorwaarde dat deze niet wordt gegeven vóór het opstarten of binnen één uur na het einde van de Lutathera-infusie.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Wanneer toediening van radiofarmaca aan een vrouw die zwanger kan worden, wordt overwogen, is het belangrijk om vast te stellen of de vrouw zwanger is. Van iedere vrouw die een menstruatie heeft overgeslagen, moet worden aangenomen dat ze zwanger is, totdat het tegendeel is aangetoond. Bij enige twijfel over een mogelijke zwangerschap (als de vrouw een menstruatie heeft overgeslagen, of erg onregelmatig menstrueert enz.) dienen alternatieve technieken zonder ioniserende straling (als die er zijn) aan de patiënt te worden aangeboden. Vóór het gebruik van Lutathera dient een zwangerschap te worden uitgesloten met een adequate/gevalideerde test.
Anticonceptie bij mannen en vrouwen
Lutathera kan schade aan de foetus veroorzaken wanneer het wordt toegediend aan een zwangere vrouw.
Vrouwelijke vruchtbare patiënten moeten worden geadviseerd effectieve anticonceptie te gebruiken tijdens de behandeling en gedurende 7 maanden na de laatste dosis Lutathera.
Mannelijke patiënten met vruchtbare vrouwelijke partners moeten worden geadviseerd om effectieve anticonceptie te gebruiken tijdens de behandeling en gedurende 4 maanden na de laatste dosis Lutathera.
Zwangerschap
Met lutetium (177Lu)-oxodotreotide zijn geen onderzoeken naar de voortplantingsfunctie bij dieren uitgevoerd.
Indien er procedures met radionucliden bij zwangere vrouwen worden uitgevoerd, krijgt de foetus ook een dosis straling. Vanwege het risico dat is verbonden aan de ioniserende straling is het gebruik van Lutathera gecontra-indiceerd tijdens een vastgestelde of vermoede zwangerschap of wanneer zwangerschap niet is uitgesloten (zie rubriek 4.3). Zwangere vrouwen moeten worden gewezen op het risico voor een foetus.
Borstvoeding
Het is niet bekend of lutetium (177Lu)-oxodotreotide in de moedermelk wordt uitgescheiden. Risico als gevolg van ioniserende straling voor baby’s die borstvoeding krijgen, kan niet worden uitgesloten. Borstvoeding dient te worden vermeden tijdens behandeling met dit geneesmiddel. Indien behandeling met Lutathera tijdens de borstvoeding noodzakelijk is, moet het kind van de borst worden afgewend.
Vruchtbaarheid
Er is geen dieronderzoek uitgevoerd om de effecten van lutetium (177Lu)-oxodotreotide op de vruchtbaarheid van mannen en vrouwen te bepalen. Ioniserende straling van lutetium (177Lu)-oxodotreotide kan mogelijk tijdelijke toxische effecten op vrouwelijke en mannelijke geslachtsklieren hebben. Als de patiënt na de behandeling kinderen wenst te krijgen, wordt genetisch advies aanbevolen. Als optie voor patiënten kan vóór de behandeling invriezen van sperma of eicellen worden besproken.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Lutathera heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Niettemin moet rekening gehouden worden met de algemene toestand van de patiënt en de mogelijke bijwerkingen van de behandeling voordat de patiënt voertuigen gaat besturen of machines gaat bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het algemene veiligheidsprofiel van Lutathera is gebaseerd op gepoolde gegevens van patiënten uit klinische onderzoeken (NETTER-1 fase III en Erasmus fase I/II Nederlandse patiënten), evenals gegevens uit het NETTER-P fase II-onderzoek en uit 'compassionate use'-programma's.
De vaakst voorkomende bijwerkingen bij patiënten die met Lutathera werden behandeld, waren misselijkheid en braken, wat optrad in het begin van de infusie bij respectievelijk 58,9% en 45,5% van de patiënten. De oorzakelijkheid van misselijkheid/braken wordt vertekend door het emetische effect van de gelijktijdige aminozuuroplossing die wordt toegediend om de nieren te beschermen.
Door de beenmergtoxiciteit van Lutathera hielden de meeste verwachte bijwerkingen verband met hematologische toxiciteit: trombocytopenie (25%), lymfopenie (22,3%), anemie (13,4%), pancytopenie (10,2%).
Andere zeer vaak voorkomende bijwerkingen die werden gemeld, waren vermoeidheid (27,7%) en verminderde eetlust (13,4%).
Op het moment van de definitieve NETTER-1-analyse, na een mediane follow-upduur van 76 maanden in elke onderzoeksarm, bleef het veiligheidsprofiel consistent met eerder gerapporteerde data.
Lijst van bijwerkingen in tabelvorm
De bijwerkingen worden vermeld in tabel 5 volgens frequentie en MedDRA-systeem/orgaanklasse (SOC). De frequenties zijn gecategoriseerd als volgt: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 5 Frequentie van bijwerkingen gemeld in klinische onderzoeken en
postmarketingbewaking
MedDRA systeem/orgaanklasse (SOC) | Zeer vaak | Vaak | Soms | Niet bekend |
| Infecties en parasitaire aandoeningen | Conjunctivitis Ademhalingsweginfectie Cystitis Pneumonie Herpes zoster Oftalmische herpes zoster Griep Stafylokokkeninfecties Streptokokkenbacteriëmie | |||
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Refractaire cytopenie met dysplasie in verschillende cellijnen (myelodysplastisch syndroom) | Acute myeloïde leukemie Acute leukemie Chronische myelomonocytaire leukemie | ||
Bloed- en lymfestelselaandoeningen | Trombocytopenie2 Lymfopenie3 Anemie4 Pancytopenie | Leukopenie5 Neutropenie6 | Refractaire cytopenie met unilineage dysplasie Nefrogene anemie Beenmergfalen Trombocytopenische purpura | |
| Immuunsysteemaandoeningen | Overgevoeligheid | Angio-oedeem | ||
| Endocriene aandoeningen | Secundaire hypothyreoïdie | Hypothyreoïdie Diabetes mellitus Carcinoïdcrisis Hyperparathyreoïdie | ||
Voedings- en stofwisselingsstoornissen | Verminderde eetlust | Hyperglykemie Dehydratie Hypomagnesiëmie Hyponatriëmie | Hypoglykemie Hypernatriëmie Hypofosfatemie Tumorlysissyndroom Hypercalciëmie Hypocalciëmie Hypoalbuminemie Metabole acidose | |
| Psychische stoornissen | Slaapstoornissen | Angst Hallucinatie Desoriëntatie | ||
| Zenuwstelselaandoeningen | Duizeligheid Dysgeusie Hoofdpijn10 Lethargie Syncope | Formicatie Hepatische encefalopathie Paresthesie Parosmie Somnolentie Ruggenmergcompressie | ||
| Oogaandoeningen | Oogaandoeningen | |||
| Evenwichtsorgaan- en ooraandoeningen | Vertigo | |||
| Hartaandoeningen | Elektrocardiogram QT verlengd | Atriale fibrillatie Hartkloppingen Myocardinfarct Angina pectoris Cardiogene shock | ||
| Bloedvataandoeningen | Hypertensie7 Overmatig blozen Opvlieger Hypotensie | Vasodilatatie Perifere koude Bleekheid Orthostatische hypotensie Flebitis | ||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Dyspneu | Orofaryngeale pijn Pleurale effusie Sputum toegenomen Verstikkingsgevoel |
| Maagdarmstelselaandoeningen | Nausea Braken | Abdominale distensie Diarree Abdominale pijn Constipatie Bovenbuikpijn Dyspepsie Gastritis | Droge mond Flatulentie Ascites Gastro-intestinale pijn Stomatitis Bloederige feces Abdominaal ongemak Ingewandenobstructie Colitis Pancreatitis acuut Rectale hemorragie Melaena Buikpijn onderaan Bloedbraken Hemorragische ascites Ileus | |
| Lever- en galaandoeningen | Hyperbilirubinemie9 | Pancreatische enzymen verlaagd Hepatocellulair letsel Cholestase Levercongestie Leverfalen | ||
Huid- en onderhuidaandoeningen | Alopecia | Rash Droge huid Zwelling aangezicht Hyperhidrose Pruritus gegeneraliseerd | ||
| Skeletspierstelsel- en bindweefselaandoeningen | Skeletspierstelselpijn8 Spierspasmen | |||
Nier- en urinewegaandoeningen | Acuut nierletsel Hematurie Nierfalen Proteïnurie | Leukocyturie Urine-incontinentie Glomerulaire filtratiesnelheid verlaagd Renale aandoening Acuut pre-nierfalen Nierfunctie verminderd | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid1 | Injectieplaatsreactie11 Oedeem perifeer Pijn op de toedieningsplaats Koude rillingen Influenza-achtige ziekte | Injectieplaatsgezwel Borstongemak Borstkaspijn Pyrexie Malaise Pijn Sterfgevallen Gevoel abnormaal | |
| Onderzoeken | Bloedcreatinine verhoogd GGT* verhoogd ALAT** verhoogd ASAT*** verhoogd AF**** in bloed verhoogd | Bloedkalium verlaagd Bloedureum verhoogd Geglycosyleerde hemoglobine verhoogd Hematocriet verlaagd Eiwit in urine Gewicht verlaagd Bloedcreatinefosfokinase verhoogd Bloedlactaatdehydrogenase verhoogd Bloedcatecholaminen c-reactieve proteïne verhoogd | ||
| Letsels, intoxicaties en verrichtingscomplicaties | Sleutelbeenbreuk |
| Chirurgische en medische verrichtingen | Transfusie | Buikholtedrainage Dialyse Maag-darmtubeplaatsing Stentplaatsing Abcesdrainage Beenmergkweek Poliepectomie | ||
| Sociale omstandigheden | Fysieke handicap |
1 Inclusief asthenie en vermoeidheid
2 Inclusief trombocytopenie en plaatjestelling verlaagd
3 Inclusief lymfopenie en lymfocytentelling verlaagd
4 Inclusief anemie en hemoglobine verlaagd
5 Inclusief leukopenie en witte bloedceltelling verlaagd
6 Inclusief neutropenie en neutrofielentelling verlaagd
7 Inclusief hypertensie en hypertensieve crisis
8 Inclusief artralgie, pijn in extremiteit, rugpijn, botpijn, flankpijn, pijn skeletspierstelsel van borst en nek 9 Inclusief bloedbilirubine verhoogd en hyperbilirubinemie
10 Inclusief hoofdpijn en migraine
11 Inclusief injectieplaatsreactie, hypersensibiliteit op de injectieplaats, injectieplaatsverharding, zwelling van injectieplaats
*Gamma-glutamyltransferase
**Alanineaminotransferase
***Aspartaataminotransferase
****Alkalische fosfatase
Beschrijving van geselecteerde bijwerkingen
Myelosuppressie
Meestal milde/matige beenmergtoxiciteit (myelo-/hematotoxiciteit) manifesteerde zich met reversibele/voorbijgaande reducties van bloedtellingen die alle cellijnen aantast (cytopenieën in alle combinaties, d.w.z. pancytopenie, bicytopenieën, geïsoleerde monocytopenieën – anemie, neutropenie, lymfocytopenie en trombocytopenie). Ondanks een waargenomen aanzienlijke selectieve B-cel-depletie, treedt na peptidereceptor-radionuclidetherapie (PRRT) geen stijging van het aantal infectieuze complicaties op.
Gevallen van irreversibele hematologische pathologieën, d.w.z. premaligne en maligne bloedneoplasmata (d.w.z. respectievelijk myelodysplastisch syndroom en acute myeloïde leukemie) zijn gemeld na behandeling met Lutathera.
In NETTER-1 trad het dieptepunt van de bloedplaatjes op na een mediaan van 5,1 maanden na de eerste dosis. Van de 59 patiënten die trombocytopenie ontwikkelden, had 68% herstel van de bloedplaatjes tot het uitgangsniveau of normale niveaus. De mediane tijd tot herstel van bloedplaatjes was 2 maanden. Vijftien van de negentien patiënten bij wie het herstel van bloedplaatjes niet was gedocumenteerd, hadden na het dieptepunt nog een bloedplaatjestelling.
Niertoxiciteit
Lutetium (177Lu)-oxodotreotide wordt uitgescheiden door de nieren.
De trend op lange termijn van progressieve achteruitgang van de glomerulaire filtratiefunctie, aangetoond in de klinische onderzoeken, bevestigt dat aan Lutathera gerelateerde nefropathie een chronische nierziekte is die zich geleidelijk over maanden of jaren na blootstelling ontwikkelt. Bij patiënten met een lichte of matige nierfunctiestoornis wordt vóór aanvang van de behandeling met Lutathera een individuele baten-risicobeoordeling aanbevolen. Voor meer details zie rubriek 4.2 (tabel 3 en de subrubriek "Nierfunctiestoornis”) en rubriek 4.4. Het gebruik van Lutathera is gecontra-indiceerd bij patiënten met nierfalen met creatinineklaring < 30 ml/min (zie rubriek 4.3).
Neuro-endocriene hormonale crises
Hormonale crises die verband houden met de afgifte van biologisch actieve stoffen (waarschijnlijk als gevolg van lysis van de neuro-endocriene tumorcellen) zijn zelden waargenomen en verdwenen na een aangewezen medische behandeling (zie rubriek 4.4).
Pediatrische patiënten
Op basis van gepubliceerde literatuur en klinische gegevens van 11 adolescenten met somatostatinereceptor-positieve GEP-NET of feochromocytoom of paraganglioom (PPGL) die deelnamen aan NETTER-P, werden geen nieuwe veiligheidssignalen gemeld.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Overdosering met Lutathera is onwaarschijnlijk aangezien dit geneesmiddel wordt geleverd als eenmalige dosis en gebruiksklaar product met een vooraf bepaalde hoeveelheid radioactiviteit en het wordt toegediend door personen die bevoegd zijn om radiofarmaca te hanteren na evaluatie van de patiënt door een gekwalificeerde arts. In geval van overdosering wordt een toename in de frequentie van de bijwerkingen die verband houden met radioactiviteit verwacht.
In geval van toediening van een overdosis straling met Lutathera dient de door de patiënt geabsorbeerde dosis indien mogelijk te worden gereduceerd door de eliminatie van de radionuclide uit het lichaam te verhogen door middel van frequente mictie of geforceerde diurese en frequent legen van de blaas gedurende de eerste 48 uur na de infusie. Het kan nuttig zijn om de effectieve dosis die werd toegepast te schatten.
De volgende laboratoriumtests dienen gedurende de volgende 10 weken elke week te worden uitgevoerd:
- Hematologische monitoring: aantal witte bloedcellen met differentiële tellingen, bloedplaatjes, en hemoglobine
- Monitoring bloedchemie: serumcreatinine en glykemie.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Therapeutische radiofarmaca, overige therapeutische radiofarmaca, ATC-code: V10XX04
Werkingsmechanisme
Lutetium (177Lu)-oxodotreotide heeft een hoge affiniteit voor subtype 2-somatostatinereceptoren (SSTR2). Het bindt aan maligne cellen met een overexpressie van SSTR2.
Lutetium-177 is een β- emitterend radionuclide met een maximale penetratiediepte in weefsel van 2,2 mm (gemiddelde penetratiediepte van 0,67 mm), waardoor de beoogde tumorcellen afsterven, met een beperkt effect op de naburige normale cellen.
Farmacodynamische effecten
Bij de gebruikte concentratie (ongeveer 10 μg/ml in totaal, voor zowel vrije als radioactief gelabelde vormen), oefent het peptide oxodotreotide geen klinisch relevant farmacodynamisch effect uit.
Klinische werkzaamheid en veiligheid
NETTER-1
Het NETTER-1 fase III-onderzoek was een multicentrisch, gestratificeerd, open-label, gerandomiseerd, met referentiemiddel gecontroleerd onderzoek met parallelle groepen om behandeling met Lutathera (4 doses van 7.400 MBq, één dosis om de 8 weken [±1 week]) gelijktijdig toegediend met een aminozuuroplossing en de beste ondersteunende zorg (octreotide met langwerkende afgifte [LAR, long-acting release] 30 mg na elke dosis Lutathera en elke 4 weken na voltooiing van de behandeling met Lutathera voor symptoombestrijding, vervangen door kortwerkend octreotide in het 4 weken durende interval vóór de toediening van Lutathera) te vergelijken met hoge-dosis-octreotide LAR (60 mg om de 4 weken) bij patiënten met inoperabele, progressieve, somatostatinereceptor-positieve carcinoïde tumoren van het middelste deel van de darm. Het primaire eindpunt van het onderzoek was progressievrije overleving (PFS, progression-free survival), geëvalueerd met de responsevaluatiecriteria bij solide tumoren (RECIST v1.1), gebaseerd op geblindeerde beoordeling door een onafhankelijke beoordelingscommissie. De secundaire werkzaamheidseindpunten waren objectief responspercentage (ORR, objective response rate), totale overleving (OS, overall survival), tijd tot tumorprogressie (TTP, time to tumour progression), veiligheid en verdraagbaarheid van het geneesmiddel en gezondheidsgerelateerde kwaliteit van leven (HRQoL, health related quality of life).
Op het moment van de primaire analyse werden 229 patiënten gerandomiseerd naar Lutathera (n=116) of hoge-dosis-octreotide LAR (n=113). Zowel de demografische en ziektekenmerken bij aanvang waren in evenwicht tussen de behandelarmen met een mediane leeftijd van 64 jaar en 82,1% blanken in de algemene populatie.
Op het moment van de primaire PFS-analyse (afkapdatum 24 juli 2015) bedroeg het aantal centraal bevestigde gevallen van ziekteprogressie of sterfgevallen 21 voorvallen in de Lutathera-arm en 70 voorvallen in de hoge-dosis-octreotide LAR-arm (tabel 6). De PFS verschilde significant (p < 0,0001) tussen de behandelarmen. De mediane PFS voor de Lutathera-arm werd niet bereikt op de afkapdatum en de mediane PFS van de hoge-dosis-octreotide LAR-arm bedroeg 8,5 maanden. De hazardratio (HR) voor de Lutathera-arm vergeleken met de hoge-dosis-octreotide LAR-arm bedroeg 0,18 (95%-BI: 0,11; 0,29), wat wijst op een reductie van 82% in het risico op ziekteprogressie of overlijden in het voordeel van de Lutathera-arm.
Tabel 6 Waargenomen PFS in het NETTER-1 fase III-onderzoek bij patiënten met progressieve carcinoïde tumoren in het middelste deel van de darm – afkapdatum 24 juli 2015 (volledige analyseset [FAS, full analysis set], N=229)
Behandeling Lutathera en octreotide
LAR
Hoge-dosis-octreotide
LAR n 116 113 Patiënten met voorvallen 21 70 Gecensureerde patiënten 95 43 Mediaan in aantal maanden
(95%-BI)
Niet bereikt 8,5 (5,8; 9,1)
p-waarde van de logrank-
toets
< 0,0001
Hazardratio (95%-BI) 0,177 (0,108; 0,289)
N: aantal patiënten, BI: betrouwbaarheidsinterval.
De PFS Kaplan-Meiergrafiek voor de volledige analyseset (FAS) bij de afkapdatum 24 juli 2015 wordt weergegeven in figuur 2.
Figuur 2 PFS Kaplan-Meiercurves voor patiënten met progressieve carcinoïde tumoren in het middelste deel van de darm – afkapdatum 24 juli 2015 (NETTER-1 fase III-onderzoek; FAS, N=229)
Bij de afkapdatum voor de post-hoc statistische analyse (afkapdatum 30 juni 2016) inclusief twee extra gerandomiseerde patiënten (N=231), bedroeg het aantal centraal bevestigde gevallen van ziekteprogressie of sterfgevallen 30 voorvallen in de Lutathera-arm en 78 voorvallen in de hoge-dosis-octreotide LAR-arm (tabel 7). De PFS verschilde significant (p < 0,0001) tussen de behandelarmen. De mediane PFS voor de Lutathera-arm bedroeg 28,4 maanden en de mediane PFS voor de hoge-dosis-octreotide LAR 8,5 maanden. De hazardratio voor de Lutathera-arm vergeleken met de hoge-dosis-octreotide LAR-arm bedroeg 0,21 (95%-BI: 0,14; 0,33), wat wijst op een reductie van 79% van het risico op ziekteprogressie of overlijden in het voordeel van de Lutathera-arm.
Tabel 7 Waargenomen PFS in het NETTER-1 fase III-onderzoek bij patiënten met progressieve carcinoïde tumoren in het middelste deel van de darm - afkapdatum 30 juni 2016 (volledige analyseset (FAS, full analyses set), N=231)
Behandeling Lutathera en octreotide
LAR
Hoge-dosis-octreotide
LAR n 117 114 Patiënten met voorvallen 30 78 Gecensureerde patiënten 87 36 Mediaan in aantal maanden
(95%-BI)
28,4 (28,4; NE) 8,5 (5,8; 11,0)
p-waarde van de logrank-
toets
< 0,0001
Hazardratio (95%-BI) 0,214 (0,139; 0,330)
n: aantal patiënten, BI: betrouwbaarheidsinterval, NE: niet geschat.
De PFS Kaplan-Meiergrafiek voor de FAS bij de afkapdatum 30 juni 2016 wordt weergegeven in figuur 3.
Figuur 3 PFS Kaplan-Meiercurves voor patiënten met progressieve carcinoïde tumoren in het middelste deel van de darm – afkapdatum 30 juni 2016 (NETTER-1 fase III-onderzoek; FAS, N=231)
Op het moment van de tussentijdse OS-analyse (afkapdatum 24 juli 2015) waren er 17 sterfgevallen in de Lutathera-arm en 31 sterfgevallen in de hoge-dosis-octreotide LAR-arm, wat een HR opleverde van 0,459 (99,9915%-BI: 0,140; 1,506) in het voordeel van de Lutathera-arm. De mediane OS werd op de afkapdatum niet bereikt in de Lutathera-arm, terwijl deze in de hoge-dosis-octreotide LAR-arm 27,4 maanden was. De tussentijdse OS-resultaten bereikten geen statistische significantie. Een update die ongeveer een jaar later werd uitgevoerd (afkapdatum 30 juni 2016) met twee extra gerandomiseerde patiënten (N=231) toonde een vergelijkbare trend met 28 sterfgevallen in de Lutathera-arm en 43 sterfgevallen in de hoge-dosis-octreotide LAR-arm, wat resulteerde in een HR van 0,536 in het voordeel van de Lutathera-arm. De mediane OS werd op de afkapdatum nog steeds niet bereikt in de Lutathera-arm, terwijl deze in de hoge-dosis-octreotide LAR-arm 27,4 maanden was.
Op het moment van de definitieve OS-analyse, die plaatsvond 5 jaar nadat de laatste patiënt gerandomiseerd was (N=231, afkapdatum 18 januari 2021), was de mediane follow-upduur 76 maanden in elke onderzoeksarm. Er waren 73 sterfgevallen in de Lutathera-arm (62,4%) en 69 sterfgevallen in de hoge-dosis-octreotide LAR-arm (60,5%), wat een HR opleverde van 0,84 (95%-BI: 0,60; 1,17; p [niet-gestratificeerde log-rank-test] = 0,3039, tweezijdig) in het voordeel van de Lutathera-arm. De mediane OS was verlengd in klinisch relevante mate met 11,7 maanden bij patiënten die waren gerandomiseerd naar de Lutathera-arm in vergelijking met patiënten die waren gerandomiseerd naar hoge-dosis-octreotide LAR, met een mediane OS van 48,0 maanden (95%-BI: 37,4; 55,2) en 36,3 maanden (95%-BI: 25,9; 51,7), respectievelijk. De uiteindelijke OS-resultaten bereikten geen statistische significantie. In de hoge-dosis-octreotide LAR-arm ontving 22,8% van de patiënten een daaropvolgende radioligandtherapie (inclusief lutetium (177Lu)-oxodotreotide) binnen 24 maanden na randomisatie, en 36% van de patiënten kreeg daaropvolgende radioligandtherapie op de definitieve afkapdatum voor OS, wat samen met andere factoren de OS in deze subgroep van patiënten kan hebben beïnvloed.
De Kaplan-Meier-grafiek voor OS voor de FAS op de afkapdatum 18 januari 2021 wordt weergegeven in figuur 4.
Figuur 4 Kaplan-Meier-curves voor OS voor patiënten met progressieve carcinoïde tumoren
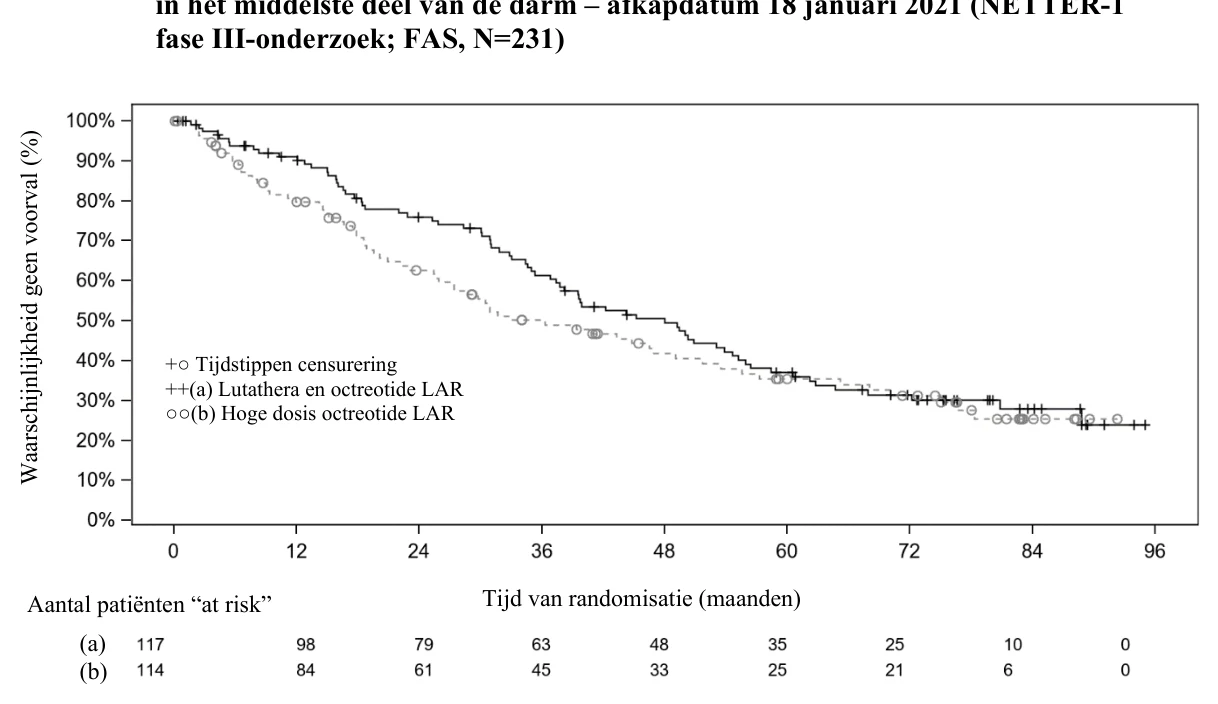
in het middelste deel van de darm – afkapdatum 18 januari 2021 (NETTER-1 fase III-onderzoek; FAS, N=231)
In aanwezigheid van niet-proportionele risico's werd een aanvullende gevoeligheidsanalyse (beperkte gemiddelde overlevingstijd) uitgevoerd op het moment van de definitieve OS-analyse om het behandeleffect verder te schatten (tabel 8). 60 maanden na randomisatie was het gemiddelde OS-voordeel 5,1 maanden (95%-BI: -0,5; 10,7) langer in de Lutathera-arm vergeleken met de hoge-dosis-octreotide LAR-arm.
Tabel 8 OS door middel van beperkte gemiddelde overlevingstijd (RMST, restricted mean survival time) waargenomen in het NETTER-1 fase III-onderzoek bij patiënten met progressieve carcinoïde tumoren in het middelste deel van de darm (FAS, N=231)
Lutathera en octreotide LAR n=117 | Hoge-dosis-octreotide LAR n=114 | ||
| 24 maanden | Sterfgevallen, n (%) | 26 (22,2) | 39 (34,2) |
| RMST (95%-BI) | 21,2 (20,2; 22,3) | 19,3 (18,0; 20,7) | |
| Verschil (95%-BI) | 1,9 (0,1; 3,6) | ||
| 36 maanden | Sterfgevallen, n (%) | 41 (35,0) | 51 (44,7) |
| RMST (95%-BI) | 29,7 (27,7; 31,6) | 26,0 (23,7; 28,3) | |
| Verschil (95%-BI) | 3,7 (0,7; 6,7) | ||
| 48 maanden | Sterfgevallen, n (%) | 53 (45,3) | 58 (50,9) |
| RMST (95%-BI) | 36,2 (33,4; 39,0) | 31,5 (28,3; 34,8) | |
| Verschil (95%-BI) | 4,6 (0,3; 8,9) | ||
| 60 maanden | Sterfgevallen, n (%) | 65 (55,6) | 63 (55,3) |
| RMST (95%-BI) | 41,2 (37,6; 44,9) | 36,1 (31,9; 40,4) | |
| Verschil (95%-BI) | 5,1 (-0,5; 10,7) | ||
De gezondheidsgerelateerde kwaliteit van leven (HRQoL) is beoordeeld aan de hand van de European Organisation for Research and Treatment of Cancer Quality of Life Questionnaire (EORTC QLQ-C30) (generiek instrument) en de neuro-endocriene tumormodule (EORTC QLQ-GI.NET-21).
De resultaten wijzen op een verbetering van de algemene globale gezondheidsgerelateerde kwaliteit van leven tot week 84 voor patiënten in de Lutathera-arm in vergelijking met patiënten in de hoge-dosis-octreotide LAR-arm.
ERASMUS
Het Erasmus fase I/II-onderzoek was een monocentrisch, open-label onderzoek met één arm ter evaluatie van de werkzaamheid van Lutathera (4 doses van elk 7.400 MBq, één dosis om de 8 weken), gelijktijdig toegediend met een aminozuuroplossing bij patiënten met somatostatinereceptor-positieve tumoren. De mediane leeftijd van de in het onderzoek ingeschreven patiënten bedroeg 59 jaar. De meeste patiënten waren Nederlanders (811) en de resterende patiënten (403) inwoners van verschillende Europese en niet-Europese landen. De hoofdanalyse omvatte 811 Nederlandse patiënten met verschillende somatostatinereceptor-positieve neuro-endocriene tumortypes (NETs). De ORR (inclusief complete respons [CR] en partiële respons [PR] volgens de RECIST-criteria) en de duur van de respons (DoR, duration of response) voor de FAS Nederlandse populatie met gastro-entero-pancreatische (GEP) en bronchiale NETs (360 patiënten) alsook per tumortype worden weergegeven in tabel 9.
Tabel 9 Beste respons, ORR en DoR waargenomen in het Erasmus fase I/II-onderzoek bij
Nederlandse patiënten met GEP en bronchiale NETs – (FAS, N=360)
| N | CR n % | PR n % | SZ n % | ORR n % 95%-BI | DoR (maanden) Mediaan 95%-BI | |||
| Tumortype | ||||||||
| Alle NETs* | 360 | 11 3% | 151 42% | 183 51% | 162 45% | 40% 50% | 16,3 | 12,2 17,8 |
Bronchiaal Pancreatisch Eerste deel van de darm** Middelste deel van de darm Laatste deel van de darm | 19 133 12 183 13 | 0 0% 7 5% 1 8% 3 2% 0 0% | 7 37% 74 56% 6 50% 58 32% 6 46% | 11 58% 47 35% 4 33% 115 63% 6 46% | 7 37% 81 61% 7 58% 61 33% 6 46% | 16% 62% 52% 69% 28% 85% 27% 41% 19% 75% | 23,9 16,3 22,3 15,3 17,8 | 1,7 30,0 12,1 21,8 0,0 38,0 10,5 17,7 6,2 29,9 |
CR = complete respons; PR = partiële respons; SZ = stabiele ziekte; ORR = objectief responspercentage (CR+PR); DoR = duur van de respons
* Omvat eerste deel van de darm, middelste deel van de darm en laatste deel van de darm; ** Andere NETs van het eerste deel van de darm dan bronchiaal en pancreatisch
De totale mediane PFS en OS voor de FAS Nederlandse populatie met GEP en bronchiale NETs alsook per tumortype worden weergegeven in tabel 10.
Tabel 10 PFS en OS waargenomen in het Erasmus fase I/II-onderzoek bij Nederlandse patiënten met GEP en bronchiale NETs – (FAS, N=360)
PFS Tijd (maanden) | OS Tijd (maanden) | ||||
| Mediaan | 95%-BI | Mediaan | 95%-BI | ||
| Alle NETs* | 360 | 28,5 | 24,8 31,4 | 61,2 | 54,8 67,4 |
Bronchiaal Pancreatisch Eerste deel van de darm** Middelste deel van de darm Laatste deel van de darm | 19 133 12 183 13 | 18,4 30,3 43,9 28,5 29,4 | 10,4 25,5 24,3 36,3 10,9 ND 23,9 33,3 18,9 35,0 | 50,6 66,4 NR 54,9 NR | 31,3 85,4 57,2 80,9 21,3 ND 47,5 63,2 ND ND |
PFS = progressievrije overleving; OS = totale overleving; ND = niet gedetecteerd, NR = niet bereikt * Omvat eerste deel van de darm, middelste deel van de darm en laatste deel van de darm; ** Andere NETs van het eerste deel van de darm dan bronchiaal en pancreatisch
In het Erasmus fase I/II-onderzoek kregen 188 patiënten (52%) wel gelijktijdig octreotide LAR tijdens de behandeling met Lutathera en 172 patiënten (48%) niet. Er werd geen statistisch significant verschil in PFS gezien tussen de subgroep van patiënten die geen octreotide LAR kreeg (25,4 maanden [95%-BI 22,8; 30,6]) en de subgroep van patiënten die wel een gelijktijdige behandeling met octreotide LAR kreeg (30,9 maanden [95%-BI 25,6; 34,8]) (p = 0,747).
Pediatrische patiënten
NETTER-P
Het NETTER-P fase II-onderzoek was een multicentrisch, open-label onderzoek met één arm om de veiligheid en dosimetrie van Lutathera te evalueren bij adolescenten van 12 tot <18 jaar met somatostatinereceptor-positieve GEP-NET of PPGL. De behandeling bestond uit 4 doses Lutathera van 7.400 MBq (200 mCi), één dosis elke 8 weken (±1 week), gelijktijdig toegediend met een aminozuuroplossing van 2,5% arginine en 2,5% lysine.
Primaire eindpunten waren onder meer het meten van door doelorganen geabsorbeerde stralingsdoses (zie rubriek 11) en de incidentie van bijwerkingen en laboratoriumtoxiciteit na de eerste toediening van Lutathera in de gepoolde populatie van GEP-NET- en PPGL-patiënten. Alle werkzaamheidseindpunten waren verkennend.
Op het moment van de primaire analyse (afkapdatum 12 maart 2024) waren 11 patiënten met somatostatinereceptor-positieve tumoren ingeschreven: 4 met GEP-NETs en 7 met PPGLs. Patiënten hadden een mediane leeftijd van 15 jaar (spreiding: 13 tot 17 jaar), 6 waren vrouwen. Het gemiddelde aantal toegediende cycli Lutathera was 3,6 (± 0,9), waarbij 9 patiënten (4 GEP-NET, 5 PPGL) 4 cycli kregen, 1 PPGL-patiënt 3 cycli kreeg en 1 PPGL-patiënt 1 cyclus Lutathera kreeg. Volgens de dosisaanpassingscriteria van het NETTER-P-onderzoeksprotocol werd na de eerste cyclus een dosisverlaging van 50% geïmplementeerd bij 2 PPGL-patiënten vanwege de geschatte cumulatieve door de nier geabsorbeerde dosis van meer dan 29 Gy.
Van de 4 GEP-NET-patiënten hadden er twee G1- en twee G2-tumoren. Alle GEP-NET-patiënten hadden gemetastaseerde ziekte. Alle 4 de patiënten met GEP-NET ondergingen een operatie en kregen ≥1 lijn van eerdere antineoplastische behandelingen. Alle PPGL-patiënten, waaronder 5 patiënten met extra-adrenaal paraganglioom en 2 patiënten met bijnierfeochromocytoom, hadden gemetastaseerde ziekte. Twee van deze patiënten hadden eerder een unilaterale nefrectomie ondergaan. Zes van de PPGL-patiënten hadden eerder een antineoplastische behandeling gekregen.
Op het moment van de primaire analyse (afkapdatum 12 maart 2024) waren algemene responsgegevens beschikbaar voor 9 patiënten (3 met GEP-NET en 6 met PPGL), die stabiele ziekte hadden als de beste totale respons. Een van de drie GEP-NET-patiënten had progressieve ziekte 3 maanden nadat de laatste dosis was toegediend en stopte met het onderzoek. De vierde GEP-NET-patiënt had een tumor die niet evalueerbaar was met behulp van een CT/MRI-scan. Een van de PPGL-patiënten stopte met de behandeling op basis van een beslissing van de arts na de eerste cyclus en bleef in het onderzoek voor langdurige follow-up. Tien van de elf patiënten bleven in het onderzoek en waren in leven zonder tumorprogressie.
Het algemene veiligheidsprofiel van Lutathera bij adolescente patiënten met GEP-NET of PPGL in het NETTER-P-onderzoek was consistent met het profiel dat werd gerapporteerd in de volwassen GEP-NET-populatie. Er zijn momenteel echter geen veiligheidsgegevens op lange termijn bij adolescente patiënten uit het NETTER-P-onderzoek beschikbaar.
De veiligheid en werkzaamheid van Lutathera zijn niet vastgesteld bij pediatrische patiënten jonger dan 18 jaar. Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Lutathera bij pediatrische patiënten vanaf de geboorte tot jonger dan 12 jaar voor de behandeling van GEP-NETs (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Dit geneesmiddel wordt intraveneus toegediend en is onmiddellijk en volledig biologisch beschikbaar.
Distributie
Een analyse uitgevoerd met humaan plasma om de mate van plasma-eiwitbinding van niet-radioactieve verbinding (lutetium (175Lu)-oxodotreotide) te bepalen toonde aan dat ongeveer 50% van de verbinding is gebonden aan plasma-eiwitten.
Transchelatie van lutetium 177 van lutetium (175Lu)-oxodotreotide in serumeiwitten is niet waargenomen.
Opname door organen
Binnen vier (4) uur na de toediening vertoont het distributiepatroon van lutetium (177Lu)-oxodotreotide een snelle opname in de nieren, tumorlaesies, lever en milt, en bij sommige patiënten in de hypofyse en in de schildklier. De gelijktijdige toediening van een aminozuuroplossing vermindert de opname in de nieren, en bevordert de eliminatie van radioactiviteit (zie rubriek 4.4). Uit onderzoek naar biologische distributie is gebleken dat lutetium (177Lu)-oxodotreotide snel uit het bloed wordt geklaard.
Biotransformatie
Er is bewijs uit de analyse van urinemonsters van 20 patiënten die waren opgenomen in het NETTER-1 fase III-subonderzoek met dosimetrie, farmacokinetiek en ecg, dat lutetium (177Lu)-oxodotreotide in geringe mate wordt gemetaboliseerd en hoofdzakelijk wordt uitgescheiden als intacte verbinding via de renale route.
Analyses met behulp van hogedrukvloeistofchromatografie (HPLC, high performance liquid chromatography) uitgevoerd op urinemonsters die maximaal 48 uur na de infusie werden verzameld, toonden bijna 100% onveranderd lutetium (177Lu)-oxodotreotide aan in de meeste geanalyseerde monsters (waarbij de laagste waarde meer dan 92% was). Dit wijst erop dat de verbinding hoofdzakelijk als intacte verbinding in de urine wordt uitgescheiden.
Dit bewijs bevestigt wat eerder werd waargenomen in het Erasmus fase I/II-onderzoek, waarbij HPLC-analyse van een urinemonster dat 1 uur na de toediening van lutetium (177Lu)-oxodotreotide werd afgenomen bij één patiënt die 1,85 MBq lutetium (177Lu)-oxodotreotide kreeg, aangaf dat het grootste gedeelte (91%) onveranderd werd uitgescheiden.
Deze bevindingen worden onderbouwd door gegevens over het in-vitro-metabolisme in humane hepatocyten, waarbij geen metabole afbraak van lutetium (175Lu)-oxodotreotide werd waargenomen.
Eliminatie
Gebaseerd op de gegevens die werden verzameld tijdens het Erasmus fase I/II- en het NETTER-1 fase III-onderzoek, wordt lutetium (177Lu)-oxodotreotide voornamelijk uitgescheiden via de nieren: 60% van het geneesmiddel wordt uitgescheiden in de urine binnen 24 uur, en ongeveer 65% binnen 48 uur na de toediening.
Ouderen
Het farmacokinetische profiel bij oudere patiënten (≥ 75 jaar) is niet vastgesteld. Er zijn geen gegevens beschikbaar.
Pediatrische patiënten (12 jaar tot <18 jaar)
Farmacokinetische gegevens werden verzameld van 11 adolescenten van 12 jaar en ouder met somatostatinereceptor-positieve GEP-NET of PPGL die deelnamen aan het NETTER-P-onderzoek met de dosering voor volwassenen. Deze gegevens lagen binnen het bereik van waarden bij volwassenen, met een gemiddelde AUCinf van 35,8 ng*u/ml (CV 12,5%), een gemiddelde CL van 6,0 l/uur (CV 11,5%) en een gemiddelde Cmax van 10,3 ng/ml (CV 5,2%), die optrad aan het einde van de infusie met Lutathera.
In vitro evaluatie van interactiepotentieel
Metabolische en transportergebaseerde interactie
De afwezigheid van remming of significante inductie van de humane CYP450-enzymen en de afwezigheid van specifieke interactie met P-glycoproteïne (effluxtransporter) of OAT1-, OAT3-, OCT1-, OCT2-, OATP1B1-, OATP1B3- en BCRP-transporters in preklinische onderzoeken, suggereert dat Lutathera een lage kans geeft op het veroorzaken van significante metabolisme- of transporter-gemedieerde interacties.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxicologisch onderzoek bij ratten heeft aangetoond dat één intraveneuze injectie van maximaal 4.550 MBq/kg goed werd verdragen en er werden geen sterfgevallen waargenomen. Bij het testen van de 'koude' verbinding (niet-radioactief lutetium (175Lu)-oxodotreotide) als enkelvoudige intraveneuze injectie bij ratten en honden in doses van maximaal 20.000 µg/kg (ratten) en 3.200 µg/kg (honden), werd de ‘koude’ verbinding (niet-radioactief lutetium (175Lu)-oxodotreotide) door beide diersoorten goed verdragen en werden er geen sterfgevallen waargenomen. Met 4 herhaalde toedieningen, eenmaal om de 2 weken, van 1.250 µg/kg van de 'koude' verbinding bij ratten en 80 µg/kg bij honden werd geen toxiciteit waargenomen. Dit geneesmiddel is niet bestemd voor regelmatige of continue toediening.
Er zijn geen onderzoeken naar mutageniteit en carcinogeniciteit op lange termijn uitgevoerd. Niet-klinische gegevens over de 'koude' verbinding (niet-radioactief lutetium (175Lu)-oxodotreotide) duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering en genotoxiciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Azijnzuur
Natriumacetaat
Gentisinezuur
Ascorbinezuur
Pentetinezuur
Natriumchloride
Natriumhydroxide
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 12.
6.3 Houdbaarheid
72 uur na de datum en het tijdstip van kalibratie.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25°C.
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen ioniserende straling (loden afscherming).
Radiofarmaca dienen te worden bewaard in overeenstemming met nationale voorschriften voor radioactieve stoffen.
6.5 Aard en inhoud van de verpakking
Heldere, kleurloze injectieflacon van type 1-glas, afgesloten met een broombutylrubberen stop en een aluminium verzegeling.
Elke injectieflacon bevat een volume dat varieert van 20,5 tot 25,0 ml oplossing, overeenkomend met een activiteit van 7.400 MBq op de datum en het tijdstip van de infusie.
De injectieflacon is ter bescherming in een afschermende loodcontainer geplaatst.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Uitsluitend voor eenmalig gebruik.
Algemene waarschuwing
Radiofarmaca mogen alleen door bevoegde personen in aangewezen klinische omgevingen worden ontvangen, gebruikt en toegediend. De ontvangst, opslag, het gebruik, de verplaatsing en verwijdering zijn onderworpen aan de regelgeving en/of de relevante vergunningen van de officiële bevoegde instantie.
Radiofarmaca moeten zo worden bereid dat wordt voldaan aan de eisen voor zowel de radiologische veiligheid als de farmaceutische kwaliteit. Er dienen gepaste aseptische voorzorgsmaatregelen te worden genomen.
Voor instructies over de bereiding van het geneesmiddel voorafgaand aan toediening, zie rubriek 12.
De injectieflacon of de loodcontainer mogen niet worden gebruikt als deze op enig moment tijdens de bereiding van het geneesmiddel beschadigd zijn.
De toedieningsprocedures moeten zo worden uitgevoerd dat het risico op contaminatie van het geneesmiddel en bestraling van de operators tot een minimum wordt beperkt. Adequate afscherming is verplicht.
Het is noodzakelijk om waterproof handschoenen te dragen en geschikte aseptische technieken te volgen bij hantering van het geneesmiddel.
De toediening van radiofarmaca brengt risico's met zich mee voor andere personen, door externe straling of door besmetting via gemorst(e) urine, braaksel enz. Daarom dienen stralingsbeschermende voorzorgsmaatregelen te worden genomen, conform de landelijke regelgeving.
Waarschijnlijk resulteert deze bereiding voor de meeste patiënten in een relatief hoge stralingsdosis. De toediening van 7.400 MBq kan leiden tot een aanzienlijk gevaar voor de omgeving.
Dit kan een probleem vormen voor anderen die in hetzelfde huishouden wonen als de personen die een behandeling ondergaan, of voor het algemene publiek, afhankelijk van de toegediende mate van activiteit, daarom dienen de regels voor bescherming tegen radioactieve straling te worden gevolgd (zie rubriek 4.4). Wat de activiteit die door patiënten wordt afgegeven betreft, dienen geschikte voorzorgsmaatregelen in overeenstemming met de nationale voorschriften te worden genomen, om besmettingen te voorkomen.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Lutetium-177 voor Lutathera kan worden bereid met behulp van twee verschillende bronnen van stabiele nucliden (lutetium-176 of ytterbium-176), wat resulteert in een verschillend afvalbeheer. De gebruiker moet de verstrekte documentatie raadplegen vóór het gebruik van Lutathera, om een passend afvalbeheer te garanderen.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1226/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 september 2017
Datum van laatste verlenging: 8 juli 2022
10. DATUM VAN HERZIENING VAN DE TEKST
11. DOSIMETRIE
De volgende conclusies over behandeling met Lutathera werden getrokken uit evaluaties van stralingsdosimetrie in klinische onderzoeken:
Het cruciale orgaan is het beenmerg. Met de aanbevolen cumulatieve dosis Lutathera van
29.600 MBq (4 toedieningen van 7.400 MBq) is echter in zowel het Erasmus fase I/II-onderzoek als in het NETTER-1 fase III-onderzoek geen correlatie tussen hematologische toxiciteit en de totale toegediende radioactiviteit of door het beenmerg geabsorbeerde dosis waargenomen.
De nieren zijn geen cruciale organen als gelijktijdige infusie van een geschikte
aminozuuroplossing wordt uitgevoerd (zie rubriek 4.2).
In het algemeen komen de resultaten van de dosimetrische analyse die werd uitgevoerd in het NETTER-1 fase III-dosimetriesubonderzoek en in het Erasmus fase I/II-onderzoek overeen en wijzen ze erop dat het doseringsschema van Lutathera (4 toedieningen van 7.400 MBq) veilig is.
Tabel 11 Schattingen van geabsorbeerde doses voor lutetium (177Lu)-oxodotreotide uit het
NETTER-1 fase III-onderzoek (Olinda-uitvoer)
| Orgaan | Door het orgaan geabsorbeerde dosis per eenheid activiteit (mGy/MBq) (n = 20) | |
| Gemiddelde | SD | |
| Bijnieren | 0,037 | 0,016 |
| Hersenen | 0,027 | 0,016 |
| Borsten | 0,027 | 0,015 |
| Galblaaswand | 0,042 | 0,019 |
| Wand onderste deel dikke darm | 0,029 | 0,016 |
| Dunne darm | 0,031 | 0,015 |
| Maagwand | 0,032 | 0,015 |
| Wand bovenste deel dikke darm | 0,032 | 0,015 |
| Hartwand | 0,032 | 0,015 |
| Nieren | 0,654 | 0,295 |
| Lever* | 0,299 | 0,226 |
| Longen | 0,031 | 0,015 |
| Spier | 0,029 | 0,015 |
| Eierstokken*** | 0,031 | 0,013 |
| Alvleesklier | 0,038 | 0,016 |
| Rood beenmerg | 0,035 | 0,029 |
| Osteogene cellen | 0,151 | 0,268 |
| Huid | 0,027 | 0,015 |
| Milt | 0,846 | 0,804 |
| Testes** | 0,026 | 0,018 |
| Thymus | 0,028 | 0,015 |
| Schildklier | 0,027 | 0,016 |
| Urineblaaswand | 0,437 | 0,176 |
| Uterus*** | 0,032 | 0,013 |
| Hele lichaam | 0,052 | 0,027 |
*n=18 (twee patiënten uitgesloten omdat de door de lever geabsorbeerde dosis vertekend was door de opname door levermetastasen)
**n=11 (uitsluitend mannelijke patiënten)
***n=9 (uitsluitend vrouwelijke patiënten)
De stralingsdosis voor specifieke organen, die mogelijk niet het doelorgaan van de therapie zijn, kan aanzienlijk worden beïnvloed door pathofysiologische veranderingen die worden veroorzaakt door het ziekteproces. Bij gebruik van de volgende informatie dient hiermee rekening te worden gehouden.
Pediatrische patiënten
Dosimetrie van lutetium (177Lu)-oxodotreotide bij adolescenten is onderzocht bij 4 GEP-NET- en 6 PPGL-patiënten (leeftijdscategorie: 12 tot <18 jaar) die deelnamen aan het fase II NETTER-P-onderzoek. Dosimetriegegevens werden verzameld om het biodistributieprofiel van lutetium (177Lu)-oxodotreotide te bepalen en om stralingsdosimetrie van het hele lichaam en organen te berekenen, met bijzondere aandacht voor de door cruciale organen (bijv. nieren en beenmerg) geabsorbeerde stralingsdosis.
Het gemiddelde en de SD van de geschatte geabsorbeerde stralingsdoses voor adolescenten in het NETTER-P-onderzoek worden weergegeven in Tabel 12.
Tabel 12 Schattingen van geabsorbeerde doses voor lutetium (177Lu)-oxodotreotide bij pediatrische patiënten van 12 jaar en ouder (n=10) uit het NETTER-P fase II-onderzoek
| Orgaan | Door het orgaan geabsorbeerde dosis per eenheid activiteit (mGy/MBq) | Berekende geabsorbeerde dosis bij 4 x 7,4 GBq (29,6 GBq cumulatieve activiteit) (Gy) | Theoretische cumulatieve geabsorbeerde dosis (Gy) | ||
| Gemiddelde | SD | Gemiddelde | SD | Min-Max | |
| Bijnieren | 0,045 | 0,011 | 1,3 | 0,3 | 0,64-1,7 |
| Hersenen | 0,020 | 0,006 | 0,6 | 0,2 | 0,38-0,86 |
| Borstena | 0,018 | 0,005 | 0,5 | 0,2 | 0,37-0,75 |
| Slokdarm | 0,023 | 0,006 | 0,7 | 0,2 | 0,40-0,93 |
| Ogen | 0,020 | 0,006 | 0,6 | 0,2 | 0,38-0,86 |
| Galblaaswand | 0,030 | 0,010 | 0,9 | 0,3 | 0,48-1,5 |
| Hartwand | 0,023 | 0,006 | 0,7 | 0,2 | 0,40-0,92 |
| Nieren | 0,778 | 0,280 | 23,0 | 8,3 | 14-40 |
| Linker colon | 0,273 | 0,074 | 8,1 | 2,2 | 4,6-12 |
| Lever | 0,210 | 0,205 | 6,2 | 6,1 | 2,4-23 |
| Longen | 0,023 | 0,006 | 0,7 | 0,2 | 0,40-0,91 |
| Osteogene cellen | 0,045 | 0,017 | 1,3 | 0,5 | 0,64-2,1 |
| Eierstokkenb | 0,026 | 0,007 | 0,8 | 0,2 | 0,49-1,0 |
| Alvleesklier | 0,027 | 0,006 | 0,8 | 0,2 | 0,46-1,1 |
| Hypofysec | 1,114 | 0,425 | 33,0 | 12,6 | 18-56 |
| Prostaatd | 0,025 | 0,006 | 0,7 | 0,2 | 0,62-0,98 |
| Rectum | 0,277 | 0,076 | 8,2 | 2,2 | 4,8-12 |
| Rood beenmerg (bloed)e | 0,026 | 0,005 | 0,8 | 0,1 | 0,55-1,0 |
| Rood beenmerg (beeld)e | 0,057 | 0,027 | 1,7 | 0,8 | 0,70-2,8 |
| Rechter colon | 0,156 | 0,041 | 4,6 | 1,2 | 2,7-6,5 |
| Speekselklieren | 0,033 | 0,017 | 1,0 | 0,5 | 0,38-1,7 |
| Dunne darm | 0,045 | 0,011 | 1,3 | 0,3 | 0,85-1,9 |
| Milt | 0,742 | 0,275 | 22,0 | 8,1 | 8,3-34 |
| Maagwand | 0,026 | 0,006 | 0,8 | 0,2 | 0,44-1,0 |
| Testesd | 0,020 | 0,005 | 0,6 | 0,1 | 0,50-0,81 |
| Thymus | 0,022 | 0,006 | 0,6 | 0,2 | 0,39-0,88 |
| Schildklier | 0,027 | 0,017 | 0,8 | 0,5 | 0,38-2,2 |
| Urineblaaswand | 0,552 | 0,089 | 16,4 | 2,6 | 14-20 |
| Uterusb | 0,030 | 0,008 | 0,9 | 0,2 | 0,59-1,2 |
| Hele lichaam | 0,040 | 0,010 | 1,2 | 0,3 | 0,66-1,6 |
a n=5 (uitsluitend vrouwelijke patiënten).
b n=6 (uitsluitend vrouwelijke patiënten).
c n=9 (3 GEP-NET, 6 PPGL). Schattingen van hypofysedosimetrie werden alleen uitgevoerd wanneer opname door de hypofyse duidelijk werd waargenomen op de planaire beelden. Vanwege de kleine omvang van de hypofyse, de beschikbaarheid van uitsluitend planaire beelden voor kwantificering en interferentie van activiteit in het neusslijmvlies, kunnen schattingen gepaard gaan met een grote onzekerheid. d n=4 (uitsluitend mannelijke patiënten).
e Schattingen van rood-beenmergdosimetrie werden bepaald op basis van radioactiviteit in het bloed of door beeldvorming en schaalvergroting van een representatief gebied van de lumbale wervelkolom.
12. INSTRUCTIES VOOR DE BEREIDING VAN RADIOACTIEVE GENEESMIDDELEN
De gebruiker moet de verstrekte documentatie raadplegen vóór het gebruik van Lutathera, om een passend afvalbeheer te garanderen (zie rubriek 6.6).
Bereidingsinstructies
- Gebruik een aseptische techniek en stralingsafscherming bij het toedienen van de Lutathera-oplossing. Gebruik een tang bij het hanteren van de injectieflacon om blootstelling aan straling te minimaliseren.
- Inspecteer het product vóór toediening visueel onder een afscherming op deeltjes en verkleuring. Gooi de injectieflacon weg als er deeltjes en/of verkleuring aanwezig zijn.
Inspecteer de verpakking op beschadigingen en gebruik een gekalibreerd
radioactiviteitsmeetsysteem om vast te stellen of er radioactieve besmetting aanwezig is. Gebruik het product niet als de integriteit van de injectieflacon of de loden container is aangetast.
- Injecteer de Lutathera-oplossing niet rechtstreeks in een andere intraveneuze oplossing.
- Bevestig de hoeveelheid radioactiviteit van Lutathera die aan de patiënt is toegediend met een gekalibreerd radioactiviteitsmeetsysteem vóór en na elke toediening van Lutathera om te bevestigen dat de werkelijke hoeveelheid toegediende radioactiviteit gelijk is aan de geplande hoeveelheid.
- Dien Lutathera niet toe als een intraveneuze bolus.
- Monitor kort na het begin van de infusie de radioactiviteitsemissie van de patiënt met behulp van een gekalibreerd radioactiviteitsmeetsysteem om er zeker van te zijn dat de dosis wordt toegediend. Tijdens de infusie zou de radioactiviteitsemissie van de patiënt gestaag moeten toenemen, terwijl die van de Lutathera-injectieflacon zou moeten afnemen.
- Zorgvuldige monitoring van de vitale functies van de patiënt tijdens de infusie wordt aanbevolen.
Intraveneuze toedieningswijzen
Instructies voor de zwaartekrachtmethode (met behulp van een klem of een infuuspomp)
- 1. Steek een naald van 2,5 cm, 20-gauge (korte naald) in de Lutathera-injectieflacon en verbind via een katheter met 500 ml 0,9% steriele natriumchloride-oplossing (gebruikt om de Lutathera-oplossing tijdens de infusie te transporteren). Zorg ervoor dat de korte naald de Lutathera-oplossing in de injectieflacon niet raakt en sluit deze korte naald niet rechtstreeks aan op de patiënt. Laat de natriumchloride-oplossing niet in de injectieflacon met Lutathera stromen voordat de Lutathera-infusie is gestart en injecteer de Lutathera-oplossing niet rechtstreeks in de natriumchloride-oplossing.
- 2. Steek een tweede naald van 9 cm, 18-gauge (lange naald) in de Lutathera-injectieflacon en zorg ervoor dat deze lange naald tijdens de gehele infusie de bodem van de Lutathera-injectieflacon raakt en eraan vastzit. Verbind de lange naald met de patiënt door middel van een intraveneuze katheter die voorgevuld is met 0,9% steriele natriumchloride-oplossing en die wordt gebruikt voor de Lutathera-infusie bij de patiënt.
- 3. Gebruik een klem of een infuuspomp om de stroom van de natriumchloride-oplossing via de korte naald in de injectieflacon met Lutathera te regelen. De natriumchlorideoplossing die via de korte naald in de injectieflacon komt, zal de Lutathera-oplossing van de injectieflacon naar de patiënt brengen via de intraveneuze katheter die is aangesloten op de lange naald gedurende een totale duur van 30 ± 10 minuten, met een infusiesnelheid van maximaal 400 ml/uur. De infusie moet beginnen met een lagere snelheid van <100 ml/uur gedurende de eerste 5 tot 10 minuten en moet daarna worden verhoogd afhankelijk van de veneuze status van de patiënt. Gedurende de gehele infusie dient een constante druk in de flacon te worden gehandhaafd.
- 4.
Zorg er tijdens de infusie voor dat het niveau van de oplossing in de injectieflacon met
Lutathera constant blijft door herhaalde directe visuele controle wanneer een doorzichtige, afgeschermde container wordt gebruikt, of door een tang te gebruiken om de injectieflacon te hanteren wanneer de loden transportcontainer wordt gebruikt.
- 5. Monitor de stroom Lutathera van de injectieflacon naar de patiënt tijdens de gehele infusie.
- 6. Koppel de injectieflacon los van de lange naaldlijn en klem de natriumchloride-oplossingslijn af zodra het niveau van radioactiviteit gedurende ten minste vijf minuten stabiel is.
- 7. Doe na de infusie een intraveneuze spoeling van 25 ml 0,9% steriele natriumchloride-oplossing door de intraveneuze katheter naar de patiënt.
Instructies voor de peristaltische pompmethode
- 1. Steek een gefilterde naald van 2,5 cm, 20-gauge (korte ontluchtingsnaald) in de injectieflacon met Lutathera. Zorg ervoor dat de korte naald de Lutathera-oplossing in de injectieflacon niet raakt en sluit de korte naald niet rechtstreeks aan op de patiënt of op de peristaltische pomp.
- 2. Steek een tweede naald van 9 cm, 18-gauge (lange naald) in de Lutathera-injectieflacon en zorg ervoor dat de lange naald tijdens de gehele infusie de bodem van de Lutathera-injectieflacon raakt en eraan vastzit. Sluit de lange naald en een 0,9% steriele natriumchloride-oplossing aan op een 3-wegkraan via een geschikte slang.
- 3. Sluit de uitgang van de driewegkraan aan op de slang die aan de ingangszijde van de peristaltische pomp is geïnstalleerd volgens de instructies van de fabrikant van de pomp.
- 4. Vul de lijn door de driewegkraan te openen en de Lutathera-oplossing door de slang te pompen totdat deze de uitgang van de kraan bereikt.
- 5. Vul de intraveneuze katheter die op de patiënt zal worden aangesloten door de 3-wegkraan te openen voor de 0,9% steriele natriumchloride-oplossing en de 0,9% steriele natriumchloride-oplossing te pompen totdat deze uit het uiteinde van de katheterslang komt.
- 6.
Sluit de gevulde intraveneuze katheter aan op de patiënt en stel de driewegkraan zo in dat de
Lutathera-oplossing in lijn staat met de peristaltische pomp.
- 7. Infundeer een geschikt volume Lutathera-oplossing gedurende een periode van 30 ± 10 minuten om de gewenste radioactiviteit af te geven.
- 8. Wanneer de gewenste Lutathera-radioactiviteit is toegediend, stopt u de peristaltische pomp en verandert u de stand van de driewegkraan zodat de peristaltische pomp in lijn is met de 0,9% steriele natriumchloride-oplossing. Start de peristaltische pomp opnieuw en infundeer een intraveneuze spoeling van 25 ml 0,9% steriele natriumchloride-oplossing via de intraveneuze katheter naar de patiënt.
Instructies voor de spuitpompmethode
- 1. Trek een geschikt volume Lutathera-oplossing op om de gewenste radioactiviteit af te geven met behulp van een wegwerpspuit met een spuitbescherming en een steriele wegwerpnaald van 9 cm, 18-gauge (lange naald). Om het opzuigen van de oplossing te vergemakkelijken, is het mogelijk om een gefilterde naald van 2,5 cm, 20-gauge (korte ontluchtingsnaald) te gebruiken om de weerstand van de onder druk staande injectieflacon te verminderen. Zorg ervoor dat de korte naald de Lutathera-oplossing in de injectieflacon niet raakt.
- 2. Plaats de spuit in de afgeschermde pomp en sluit een driewegkraan aan tussen de spuit en een intraveneuze katheter die voorgevuld is met een 0,9% steriele natriumchlorideoplossing en die wordt gebruikt voor de toediening van Lutathera aan de patiënt.
- 3. Infundeer een geschikt volume Lutathera-oplossing gedurende een periode van 30 ± 10 minuten om de gewenste radioactiviteit af te geven.
- 4. Wanneer de gewenste Lutathera-radioactiviteit is afgegeven, stopt u de spuitpomp en verandert u de stand van de driewegkraan om de spuit door te spoelen met 25 ml 0,9% steriele natriumchloride-oplossing. Start de spuitpomp opnieuw.
- 5. Nadat het spoelen van de spuit is voltooid, voert u een intraveneuze spoeling uit met 25 ml 0,9% steriele natriumchloride-oplossing via de intraveneuze katheter naar de patiënt.
Figuur 5 Overzicht toedieningswijzen
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
LUTATHERA® INJECTIEFLACON
LUTATHERA® INJECTIEFLACON
NaCI 0,9%
AMINOZUUR-OPLOSSING
SPUITPOMP