


SmPC (samenvatting van de productkenmerken) - Lokelma
1. NAAM VAN HET GENEESMIDDEL
Lokelma 5 g poeder voor orale suspensie
Lokelma 10 g poeder voor orale suspensie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Lokelma 5 g poeder voor orale suspensie
Elk sachet bevat 5 g natriumzirkoniumcyclosilicaat
Elk sachet van 5 g bevat ongeveer 400 mg natrium.
Lokelma 10 g poeder voor orale suspensie
Elk sachet bevat 10 g natriumzirkoniumcyclosilicaat
Elk sachet van 10 g bevat ongeveer 800 mg natrium.
3. FARMACEUTISCHE VORM
Poeder voor orale suspensie.
Wit tot grijs poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Lokelma is geïndiceerd voor de behandeling van hyperkaliëmie bij volwassen patiënten (zie rubriek 4.4 en 5.1).
4.2 Dosering en wijze van toediening
Dosering
Correctiefase
De aanbevolen aanvangsdosis Lokelma is 10 g. De dosis dient driemaal daags oraal te worden toegediend als een suspensie in water. Wanneer normokaliëmie is bereikt, dient de onderhoudsbehandeling te worden gevolgd (zie hieronder).
Normokaliëmie wordt doorgaans binnen 24 tot 48 uur bereikt. Indien de patiënt nog steeds hyperkaliëmisch is na 48 uur behandeling, kan hetzelfde behandelingsschema gedurende 24 uur worden voortgezet. Indien normokaliëmie niet binnen 72 uur na aanvang van de behandeling wordt bereikt, dienen andere behandelopties te worden overwogen.
Onderhoudsfase
Wanneer normokaliëmie is bereikt, dient de minimale werkzame dosering Lokelma te worden vastgesteld om terugkeer van hyperkaliëmie te voorkomen. Voor het behoud van een normaal kaliumgehalte wordt een aanvangsdosis van 5 g per dag aanbevolen, met naar behoefte een mogelijke opwaartse titratie tot 10 g eenmaal daags of een neerwaartse titratie tot 5 g om de dag. Voor de onderhoudsbehandeling dient niet meer dan 10 g eenmaal daags te worden gebruikt.
De serumkaliumgehaltes moeten tijdens de behandeling regelmatig worden gemonitord (zie rubriek 4.4).
Gemiste dosis
Indien een patiënt een dosis mist, dient hij/zij de volgende gebruikelijke dosis op het normale tijdstip in te nemen.
Speciale patiëntengroepen
Patiënten met nierinsufficiëntie
Er zijn geen aanpassingen in normale dosering noodzakelijk voor patiënten met nierinsufficiëntie die geen chronische hemodialyse ondergaan.
Voor patiënten die gedialyseerd worden, dient Lokelma enkel toegediend te worden op dagen zonder dialyse. De aanbevolen startdosis is 5 g eenmaal daags. Om normokaliëmie (4,0-5,0 mmol/l) te bereiken, mag de dosis wekelijks naar boven of beneden getitreerd worden op basis van de serumkaliumwaarde voor dialyse na het lange interdialyse-interval (long inter dialytic interval [LIDI]). De dosis kan aangepast worden met intervallen van één week met stappen van 5 g tot maximaal 15 g eenmaal daags op dagen zonder dialyse. Het wordt aanbevolen om het serumkalium wekelijks te controleren wanneer de dosis wordt aangepast. Zodra normokaliëmie is bereikt, dient het kalium regelmatig te worden gecontroleerd (bijv. maandelijks of vaker op basis van klinische beoordeling inclusief veranderingen van de hoeveelheid kalium in het dieet of medicatie die het serumkalium kan beïnvloeden).
Patiënten met leverinsufficiëntie
Er zijn geen aanpassingen van de normale doseringen noodzakelijk voor patiënten met leverinsufficiëntie.
Ouderen
Er worden geen speciale dosis- en toedieningsrichtlijnen aanbevolen voor deze populatie.
Pediatrische patiënten
De veiligheid en werkzaamheid van Lokelma bij kinderen en adolescenten (< 18 jaar) zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Voor oraal gebruik.
De gehele inhoud van het (de) sachet(s) dient te worden geleegd in een drinkglas met ongeveer 45 ml water. Het geheel moet goed worden geroerd. De smaakloze vloeistof dient te worden gedronken terwijl deze nog troebel is. Het poeder lost niet op. Als het poeder naar de bodem zakt, moet de vloeistof opnieuw worden geroerd en worden ingenomen. Spoel het glas indien nodig met meer water om ervoor te zorgen dat de gehele inhoud van het sachet wordt ingenomen.
De suspensie kan met en zonder voedsel worden ingenomen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Serumkaliumgehaltes
Het serumkalium dient te worden gemonitord wanneer hier een klinische indicatie voor is, bijvoorbeeld na aanpassingen aan geneesmiddelen die van invloed zijn op het serumkaliumgehalte (zoals RAAS-remmers [renine-angiotensine-aldosteronsysteem-remmers] of diuretica) en na dosistitratie van Lokelma.
De frequentie van monitoring hangt af van verschillende factoren, waaronder andere geneesmiddelen, progressie van chronische nierschade en inname van kalium via de voeding.
Hypokaliëmie
Hypokaliëmie kan worden waargenomen (zie rubriek 4.8). In dergelijke gevallen kan een dosistitratie vereist zijn zoals beschreven onder onderhoudsfase onder ‘Dosering’ om matige tot ernstige hypokaliëmie te voorkomen. Bij patiënten met ernstige hypokaliëmie dient het gebruik van Lokelma te worden stopgezet en dient de patiënt opnieuw te worden geëvalueerd.
Verergering van reeds bestaand hartfalen
Patiënten met reeds bestaand hartfalen, in het bijzonder patiënten bij wie een verhoogde natriuminname kan leiden tot hypervolemie en decompensatie, moeten worden gecontroleerd op tekenen van verergering van hartfalen. Deze tekenen kunnen bestaan uit verergerde dyspneu, oedeem en snelle gewichtstoename en moeten worden behandeld volgens de standaard klinische praktijk (zie rubriek 4.8).
QT-verlenging
Gedurende correctie van hyperkaliëmie kan verlenging van het QT-interval worden waargenomen als fysiologisch gevolg van een afname van het serumkaliumgehalte.
Risico op interactie met röntgenstraling
Natriumzirkoniumcyclosilicaat is mogelijk radio-opaak. Röntgenlaboranten dienen hier rekening mee te houden bij het maken van abdominale röntgenfoto's bij de patiënt.
Intestinale perforatie
Het risico op intestinale perforatie bij het gebruik van Lokelma is momenteel niet bekend. Omdat intestinale perforatie is gemeld bij kaliumbinders waaronder Lokelma, dient specifiek aandacht te worden geschonken aan klachten en symptomen gerelateerd aan intestinale perforatie.
Natriumgehalte
Dit geneesmiddel bevat ongeveer 400 mg natrium per dosis van 5 g, equivalent aan 20% van de door de WHO aanbevolen maximale dagelijkse natriuminname van 2 g natrium voor een volwassene. Lokelma heeft een hoog natriumgehalte. Hier dient in het bijzonder rekening mee gehouden te worden bij mensen met een zoutarm dieet.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van andere geneesmiddelen op natriumzirkoniumcyclosilicaat
Aangezien natriumzirkoniumcyclosilicaat niet door het lichaam wordt geabsorbeerd of gemetaboliseerd, zijn er geen effecten van andere geneesmiddelen te verwachten op de farmacologische werking van natriumzirkoniumcyclosilicaat.
Effect van natriumzirkoniumcyclosilicaat op andere geneesmiddelen
Aangezien natriumzirkoniumcyclosilicaat niet door het lichaam wordt geabsorbeerd of gemetaboliseerd en geen binding van betekenis met andere geneesmiddelen aangaat, zijn de effecten op andere geneesmiddelen beperkt. Natriumzirkoniumcyclosilicaat kan de pH in de maag tijdelijk verhogen door de absorptie van waterstofionen en kan leiden tot veranderingen in de oplosbaarheid en absorptiekinetiek van gelijktijdig toegediende geneesmiddelen met een pH-afhankelijke biologische beschikbaarheid. In een klinisch onderzoek naar de geneesmiddeleninteractie uitgevoerd bij gezonde proefpersonen leidde gelijktijdige toediening van natriumzirkoniumcyclosilicaat en amlodipine, clopidogrel, atorvastatine, furosemide, glipizide, warfarine, losartan of levothyroxine niet tot klinisch relevante geneesmiddeleninteracties. Net zoals bij gelijktijdige toediening van dabigatran en andere maagzuurregulerende middelen, waren de Cmax- en AUC-waarden van dabigatran ongeveer 40% lager bij gelijktijdig gebruik met natriumzirkoniumcyclosilicaat. Voor geen van deze geneesmiddelen is een aanpassing van de dosering of scheiding van de doseringstijd vereist. Natriumzirkoniumcyclosilicaat dient echter minstens 2 uur voor of 2 uur na orale geneesmiddelen met een klinisch relevante gastrische pH-afhankelijke biologische beschikbaarheid te worden toegediend.
Voorbeelden van geneesmiddelen die 2 uur voor of na natriumzirkoniumcyclosilicaat moeten worden toegediend om een mogelijke interactie veroorzaakt door een tijdelijke verhoging van de gastrische pH te voorkomen zijn antimycotica van het azoltype (ketoconazol, itraconazol en posaconazol), middelen tegen HIV (atazanavir, nelfinavir, indinavir, ritonavir, saquinavir, raltegravir, ledipasvir en rilpivirine) en tyrosinekinaseremmers (erlotinib, dasatinib en nilotinib).
Natriumzirkoniumcyclosilicaat mag zonder scheiding van doseringstijden gelijktijdig worden toegediend met orale geneesmiddelen waarvan de biologische beschikbaarheid niet afhankelijk is van de pH.
In een ander onderzoek naar de geneesmiddeleninteractie uitgevoerd bij gezonde vrijwilligers leidde gelijktijdige toediening van 15 g Lokelma en 5 mg tacrolimus tot een verlaging van de AUC en Cmax van tacrolimus met respectievelijk 37% en 29%. Daarom moet tacrolimus minstens 2 uur voor of 2 uur na Lokelma worden ingenomen. In hetzelfde onderzoek toonde gelijktijdige toediening van Lokelma en ciclosporine geen klinisch relevante interactie aan.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens beschikbaar over het gebruik van natriumzirkoniumcyclosilicaat bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Uit voorzorg heeft het de voorkeur het gebruik van Lokelma te vermijden tijdens de zwangerschap.
Borstvoeding
In een postnataal onderzoek bij ratten had maternale blootstelling aan natriumzirkoniumcyclosilicaat geen effect op de postnatale ontwikkeling. Vanwege de fysisch-chemische eigenschappen wordt natriumzirkoniumcyclosilicaat niet systemisch geabsorbeerd en wordt niet verwacht dat natriumzirkoniumcyclosilicaat in moedermelk wordt uitgescheiden. Er worden geen effecten op met moedermelk gevoede pasgeborenen/zuigelingen verwacht aangezien de systemische blootstelling van de borstvoeding gevende vrouw aan natriumzirkoniumcyclosilicaat verwaarloosbaar is. Lokelma kan tijdens de borstvoeding worden gebruikt.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van natriumzirkoniumcyclosilicaat op de vruchtbaarheid bij de mens. Bij ratten was er geen effect op de vruchtbaarheid bij behandeling met natriumzirkoniumcyclosilicaat.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Lokelma heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest frequente bijwerkingen die werden gemeld waren hypokaliëmie (4,1%) en oedeemgerelateerde bijwerkingen (5,7%).
In 2 klinische onderzoeken met open-label blootstelling aan Lokelma tot 1 jaar bij 874 proefpersonen zijn de volgende voorvallen gemeld als gerelateerd door de onderzoekers: gastro-intestinale voorvallen [constipatie (2,9%), misselijkheid (1,6%), diarree (0,9%), abdominale pijn/distensie (0,5%) en braken (0,5%)] en overgevoeligheidsreacties [rash (0,3%) en pruritus (0,1%)]. Deze voorvallen waren mild tot matig van aard; geen enkel voorval werd gerapporteerd als ernstig en ze verdwenen doorgaans terwijl de patiënt de behandeling voortzette. Omdat het hier onderzoeken met een open-label design betreft, kan een causaal verband tussen deze voorvallen en Lokelma niet met zekerheid worden vastgesteld.
In klinische onderzoeken uitgevoerd in landen met een overwegend Aziatische bevolking kwam constipatie met een geschatte frequentie van 8,9% voor bij niet-dialysepatiënten die Lokelma kregen; dit werd opgelost door dosisaanpassing of stopzetting van de behandeling.
In een gepoolde analyse van drie placebogecontroleerde klinische onderzoeken met Lokelma bij patiënten zonder dialyse, trad bij sommige patiënten met reeds bestaand hartfalen een verergering van hartfalen op, met een frequentie van 13,6% (30/220) bij Lokelma en 5,7% (12/209) bij placebo. In de meeste gevallen trad herstel op met passende klinische behandeling zonder stopzetting van Lokelma (zie rubriek 4.4).
Tabel met bijwerkingen
Het veiligheidsprofiel van Lokelma is geëvalueerd in klinische onderzoeken met 1.760 patiënten, waarbij 507 patiënten gedurende één jaar aan het middel zijn blootgesteld.
De bijwerkingen die zijn vastgesteld in gecontroleerde onderzoeken en post-marketing rapportages worden weergegeven in tabel 1. Onderstaande bijwerkingen zijn geclassificeerd volgens frequentie en systeem/orgaanklasse (SOC). Voor de frequentie van bijwerkingen is de volgende conventie gebruikt: Zeer vaak (≥ 1/10); Vaak (≥ 1/100, < 1/10); Soms (≥ 1/1000, < 1/100); Zelden (≥ 1/10.000, < 1/1000); Zeer zelden (< 1/10.000); Niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1. Lijst van bijwerkingen in klinische onderzoeken en post-marketing rapportages
| Systeem/orgaanklasse | Zeer vaak | Vaak |
Voedings- en stofwisselingsstoornissen | Hypokaliëmie | |
| Maagdarmstelselaandoeningen | Constipatie | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Oedeemgerelateerde bijwerkingen | |
| Hartaandoeningen | Verergering van reeds bestaand hartfalen |
Beschrijving van geselecteerde bijwerkingen
Hypokaliëmie
In klinische onderzoeken ontwikkelde 4,1% van de patiënten behandeld met Lokelma hypokaliëmie met een serumkaliumgehalte van minder dan 3,5 mmol/l. Dit werd verholpen door de dosering aan te passen of het gebruik van Lokelma stop te zetten.
Oedeemgerelateerde bijwerkingen
Oedeemgerelateerde bijwerkingen, waaronder vochtretentie, gegeneraliseerd oedeem, hypervolemie, lokaal oedeem, oedeem, perifeer oedeem en perifere zwelling, werden gemeld door 5,7% van de patiënten behandeld met Lokelma. De bijwerkingen werden alleen in de onderhoudsfase waargenomen en werden vaker waargenomen bij patiënten die werden behandeld met 15 g. Tot 53% van deze bijwerkingen werd behandeld door het voorschrijven van een diureticum of een dosisaanpassing van een diureticum; voor de overige bijwerkingen was geen behandeling vereist.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Een overdosis natriumzirkoniumcyclosilicaat kan leiden tot hypokaliëmie. Het serumkalium moet worden gecontroleerd en indien nodig moet een kaliumsupplement worden gegeven.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische groep: alle andere therapeutische producten; geneesmiddelen voor de behandeling van hyperkaliëmie en hyperfosfatemie, ATC-code: V03AE10
Werkingsmechanisme
Natriumzirkoniumcyclosilicaat is een niet-geabsorbeerd, niet-polymeer anorganisch poeder met een uniforme microporeuze structuur dat selectief kalium opneemt en uitwisselt tegen waterstof- en natriumkationen. Natriumzirkoniumcyclosilicaat is in vitro zeer selectief voor kaliumionen, ook in de aanwezigheid van andere kationen zoals calcium en magnesium. Natriumzirkoniumcyclosilicaat neemt kalium op in het gehele gastro-intestinale stelsel en vermindert het gehalte vrije kalium in het lumen van het gastro-intestinale stelsel. Hierdoor worden de serumkaliumgehaltes verlaagd en de uitscheiding van kalium via de feces verhoogd, waardoor hyperkaliëmie wordt verholpen.
Farmacodynamische effecten
Natriumzirkoniumcyclosilicaat begint de serumkaliumgehaltes al binnen 1 uur na inname te verlagen en normokaliëmie kan doorgaans binnen 24 tot 48 uur worden bereikt.
Natriumzirkoniumcyclosilicaat heeft geen effect op de serumcalcium- of serummagnesiumgehaltes of de uitscheiding van natrium via de urine. Er is een nauw verband tussen het serumkaliumgehalte bij aanvang en de omvang van het effect; bij patiënten met een hoger serumkalium bij aanvang zijn de dalingen van het serumkalium groter. Als gevolg van een verminderd serumkaliumgehalte wordt de uitscheiding van kalium via de urine verminderd. In een onderzoek met gezonde proefpersonen die gedurende vier dagen eenmaal daags Lokelma 5 g of 10 g kregen toegediend, gingen een dosisafhankelijke vermindering van het serumkaliumgehalte en de totale uitscheiding van kalium via de urine vergezeld van een gemiddeld verhoogde uitscheiding van kalium via de feces. Er zijn geen statistisch significante veranderingen in de uitscheiding van natrium via de urine waargenomen.
Er zijn geen onderzoeken uitgevoerd om de farmacodynamiek te onderzoeken bij toediening van natriumzirkoniumcyclosilicaat met of zonder voedsel.
Er is ook aangetoond dat natriumzirkoniumcyclosilicaat zich in vitro en in vivo aan ammonium kan binden, waardoor ammonium wordt afgevoerd en de serumbicarbonaatgehaltes worden verhoogd. Bij patiënten die met Lokelma werden behandeld, werden de bicarbonaatgehaltes verhoogd met 1,1 mmol/l bij eenmaal daags 5 g, 2,3 mmol/l bij eenmaal daags 10 g en 2,6 mmol/l bij eenmaal daags 15 g, in vergelijking met een gemiddelde verhoging van 0,6 mmol/l in de placebogroep. In een omgeving waarin andere factoren die van invloed zijn op renine en aldosteron niet werden gecontroleerd, liet Lokelma een dosisonafhankelijke verandering van de gemiddelde serumaldosteronspiegels zien (bereik: -30% tot -31%) in vergelijking met de placebogroep (+14%). Er is geen consistent effect op de systolische en diastolische bloeddruk waargenomen.
Daarnaast zijn gemiddelde verminderingen in het ureumgehalte in het bloed (BUN) waargenomen bij de groepen die driemaal daags 5 g (-1,1 mg/dl) en 10 g (-2,0 mg/dl) kregen toegediend, in vergelijking met kleine gemiddelde verhogingen in de placebogroep (0,8 mg/dl) en de groep met een lage dosis natriumzirkoniumcyclosilicaat (0,3 mg/dl).
Klinische werkzaamheid en veiligheid
De kaliumverlagende effecten van Lokelma zijn aangetoond in drie gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken bij patiënten met hyperkaliëmie. In alle drie de onderzoeken werd het initiële effect van Lokelma ter correctie van hyperkaliëmie getoetst gedurende een periode van 48 uur. In twee onderzoeken werd daarnaast het behoud van het verkregen normokaliëmische effect getoetst. Aan de laatste twee studies namen patiënten deel met chronische nierinsufficiëntie (58%), hartfalen (10%), diabetes mellitus (62%) en gebruik van RAAS-remmers (68%). Daarnaast werd de langetermijnveiligheid van Lokelma getoetst in twee open-label onderhoudsstudies. In deze vijf onderzoeken kregen 1.760 patiënten doses Lokelma toegediend; 507 patiënten werden ten minste 360 dagen aan het middel blootgesteld. Daarnaast werden de werkzaamheid en veiligheid van Lokelma onderzocht in een dubbelblind, placebogecontroleerd onderzoek bij 196 patiënten die chronische hemodialyse ondergaan met hyperkaliëmie, die doses Lokelma kregen gedurende 8 weken. In de onderzoeken zorgde Lokelma voor een verlaging van het serumkalium en het behoud van normale serumkaliumgehaltes, ongeacht de onderliggende oorzaak van hyperkaliëmie, leeftijd, geslacht, etniciteit, comorbiditeit of gelijktijdig gebruik van RAAS-remmers. Er werden geen dieetbeperkingen opgelegd tijdens het onderzoek; patiënten werden geïnstrueerd hun gebruikelijke dieet voort te zetten zonder specifieke veranderingen.
Onderzoek 1
Een tweedelig placebogecontroleerd onderzoek naar gebruik voor correctie en onderhoud Een tweedelig, dubbelblind, gerandomiseerd, placebogecontroleerd, klinisch onderzoek met 753 patiënten (gemiddelde leeftijd 66 jaar, bereik van 22 tot 93 jaar) met hyperkaliëmie (5 tot ≤ 6,5 mmol/l, uitgangswaarde gemiddeld kaliumgehalte 5,3 mmol/l), waaronder patiënten met chronische nierinsufficiëntie, hartfalen, diabetes mellitus en patiënten die een RAAS-remmer gebruikten.
Tijdens de correctiefase werden de patiënten gerandomiseerd en kregen ze gedurende de eerste 48 uur driemaal daags Lokelma (1,25 g, 2,5 g, 5 g of 10 g) of placebo (Tabel 2).
Tabel 2. Correctiefase (Onderzoek 1): percentage proefpersonen met normokaliëmie na 48 uur Lokelma
Dosis Lokelma (driemaal daags)
Placebo 1,25 g 2,5 g 5 g 10 g
N 158 154 141 157 143
Uitgangswaarde serumkalium, mmol/l 5,3 5,4 5,4 5,3 5,3
Normokaliëmie na 48 uur, % 48 51 68 78 86 p-waarde vs. placebo NS < 0,001 < 0,001 < 0,001 NS = niet significant
Lokelma 10 g, driemaal daags toegediend, verlaagde het serumkalium met 0,7 mmol/l na 48 uur (p < 0,001 vs. placebo); een statistisch significante kaliumverlaging van 14% werd 1 uur na de eerste dosis waargenomen. Patiënten met hogere kaliumgehaltes bij aanvang hadden een grotere respons op Lokelma. Bij patiënten met kaliumgehaltes van meer dan 5,5 mmol/l (gemiddeld 5,8 mmol/l uitgangswaarde serumkalium) voorafgaand aan de behandeling werd een gemiddelde daling van 1,1 mmol/l waargenomen na 48 uur; patiënten met kaliumgehaltes van 5,3 mmol/l of minder bij aanvang hadden een gemiddelde afname van 0,6 mmol/l bij de hoogste dosis.
Patiënten die normokaliëmisch werden na het krijgen van Lokelma tijdens de correctiefase, werden opnieuw gerandomiseerd om eenmaal daags placebo of Lokelma te krijgen in dezelfde dosering die ze driemaal daags hadden gekregen tijdens de correctiefase (tabel 3).
Tabel 3. Onderhoudsfase (12 dagen, Onderzoek 1): gemiddeld aantal normokaliëmische dagen
Behandeling onderhoudsfase (eenmaal daags)
Placebo
Lokelma
P-waarde vs. placebo
Dosis Lokelma tijdens
correctiefase
n Dagen n Dagen
1,25 g driemaal daags 41 7,6 49 7,2 NS
2,5 g driemaal daags 46 6,2 54 8,6 0,008
5 g driemaal daags 68 6,0 64 9,0 0,001
10 g driemaal daags 61 8,2 63 10,2 0,005 NS = niet significant
Aan het einde van de onderhoudsperiode, toen Lokelma niet langer werd toegediend, stegen de gemiddelde kaliumwaarden tot bijna de uitgangswaarden.
Onderzoek 2
Een multi-fase, placebogecontroleerd onderzoek met een aanvullende open-labelfase. In de correctiefase van het onderzoek kregen 258 patiënten met hyperkaliëmie (gemiddelde uitgangswaarde 5,6; bereik 4,1 - 7,2 mmol/l) gedurende 48 uur driemaal daags 10 g Lokelma. Dalingen van het kaliumgehalte werden 1 uur na de eerste dosis van 10 g Lokelma waargenomen. De mediane tijd tot normokaliëmie was 2,2 uur, waarbij 66% van de patiënten na 24 uur en 88% na 48 uur normokaliëmisch waren. De respons was groter bij patiënten met een ernstigere vorm van hyperkaliëmie; het serumkalium daalde 0,8, 1,2 en 1,5 mmol/l bij patiënten met serumkalium uitgangswaarden van respectievelijk < 5,5, 5,5-5,9 en ≥ 6 mmol/l.
Patiënten die normokaliëmie bereikten (kaliumgehaltes tussen 3,5 en 5 mmol/l) werden dubbelblind gerandomiseerd om gedurende 28 dagen eenmaal daags een van de drie doses Lokelma [5 g (n=45), 10 g (n=51) of 15 g (n=56)] of placebo (n=85) te krijgen (de dubbelblinde gerandomiseerde ontwenningsfase).
De proportie proefpersonen met een gemiddeld serumkalium van < 5,1 mmol/l vanaf onderzoeksdag 8 tot 29 (periode van 3 weken) was groter bij de dagelijkse doses Lokelma van 5 g, 10 g en 15 g (respectievelijk 80%, 90% en 94%) in vergelijking met placebo (46%). Er was een gemiddelde afname in het serumkalium van respectievelijk 0,77 mmol/l, 1,10 mmol/l, 1,19 mmol/l en 0,44 mmol/l, en de proportie proefpersonen die normokaliëmisch bleef was respectievelijk 71%, 76%, 85% en 48% in de groepen met eenmaal daags 5 g, 10 g en 15 g Lokelma en de placebogroepen.
Resultaten van de onderhoudsfase met Lokelma-titratie (open-label): er werden 123 patiënten opgenomen in de open-labelfase van 11 maanden. De proportie proefpersonen met een gemiddeld serumkalium van < 5,1 mmol/l was 88%, het gemiddelde serumkaliumgehalte was 4,66 mmol/l en de proportie serumkaliumwaarden onder 3,5 mmol/l was minder dan 1%, het aantal tussen 3,5 en 5,1 mmol/l was 77%, en de proportie tussen 3,5 en 5,5 mmol/l was 93%, onafhankelijk van overige factoren die van invloed kunnen zijn op het serumkalium. De behandeling werd beëindigd aan het einde van het onderzoek (dag 365).
De Kaplan-Meier-schattingen van de tijd tot terugval in de onderhoudsfase lieten een dosisafhankelijkheid zien in de tijd tot terugval, met een gemiddelde tijd van 4 tot 21 dagen voor een dosis van 5 g, afhankelijk van de serumkalium uitgangswaarden. Het serumkalium dient regelmatig te worden gemonitord en de dosis Lokelma dient te worden getitreerd zoals beschreven in rubriek 4.2.
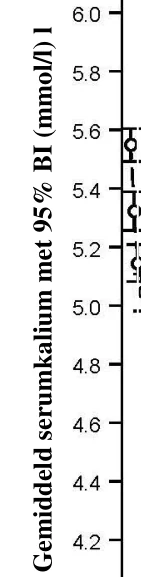
In afbeelding 1 wordt het gemiddelde serumkalium tijdens de correctie- en onderhoudsfase van het onderzoek weergegeven.
Afbeelding 1. Correctie- en onderhoudsfase (Onderzoek 2); gemiddeld serumkalium uitgezet tegen de tijd met 95% BI
Exit=Laatste bezoek binnen 1 dag na laatste dosis, EOS=End of Study (studie-einde) (7 dagen +/- 1 dag na laatste dosis) *Driemaal daags toegediend
Onderzoek 3
Een onderzoek bij patiënten met chronische nierinsufficiëntie en hyperkaliëmie Dit onderzoek was een dubbelblind, placebogecontroleerd onderzoek met dosisescalaties bij 90 patiënten (60 Lokelma-patiënten; controlegroep van 30 patiënten) met een eGFR-uitgangswaarde tussen 30 - 60 ml/min/1,73 m2) en hyperkaliëmie (uitgangswaarde serumkalium 5,2 mmol/l, bereik 4,6 - 6 mmol/l). De patiënten werden gerandomiseerd om gedurende twee tot vier dagen driemaal daags tijdens de maaltijd oplopende doses Lokelma (0,3 g, 3 g en 10 g) of placebo te krijgen. Het 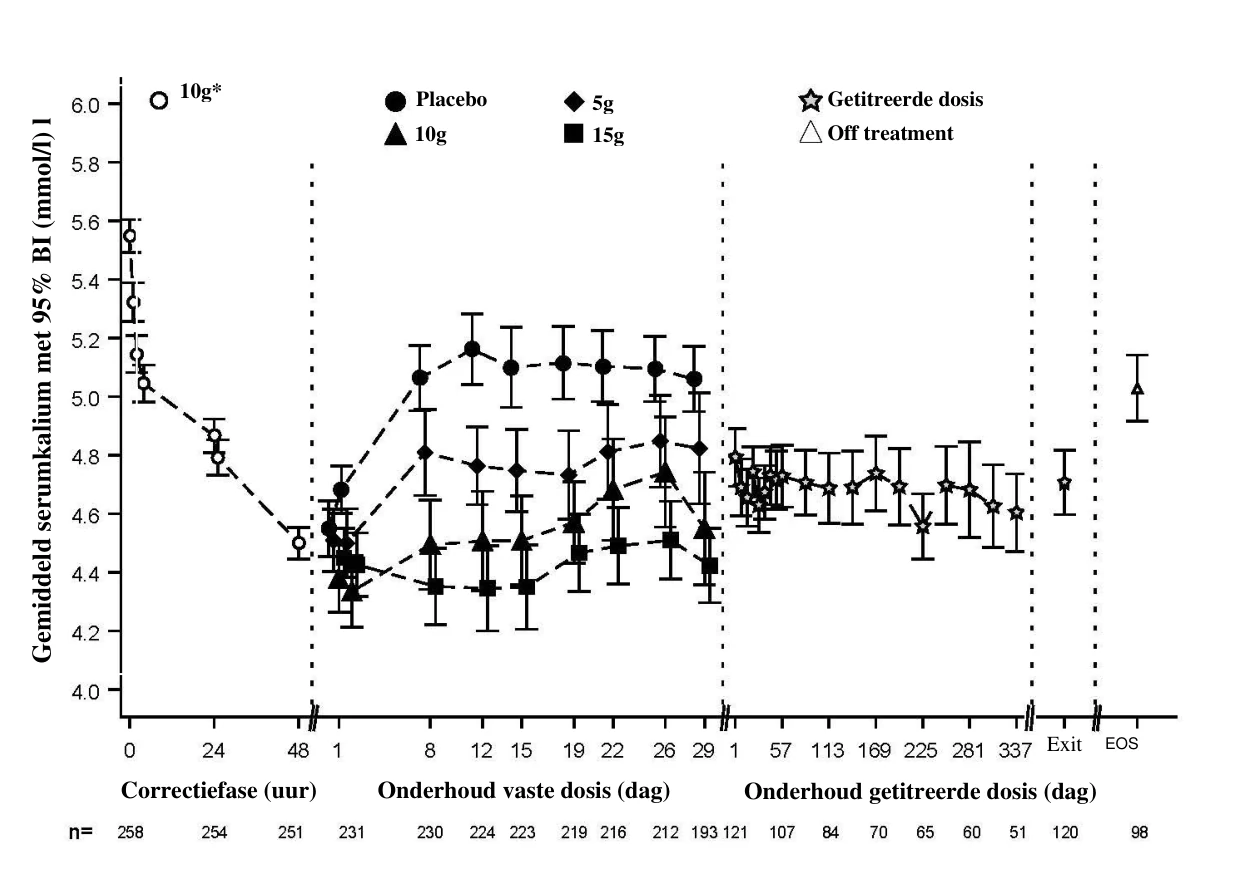

 primaire eindpunt was de mate van afwijking van het serumkalium ten opzichte van de uitgangswaarde gedurende de eerste 2 behandeldagen. Het primaire effectiviteitseindpunt van het onderzoek werd bereikt bij de doses van 3 g en 10 g Lokelma in vergelijking met placebo. De Lokelma-doses van 10 g en 3 g resulteerden in gemiddelde maximale verlagingen van respectievelijk 0,92 mmol/l en 0,43 mmol/l. In 24-uurs urinemonsters was zichtbaar dat Lokelma de uitscheiding van kalium via de urine vanaf de uitgangssituatie had verlaagd met 15,8 mmol/24 u in vergelijking met een toename van 8,9 mmol/24 u (p < 0,001) bij placebo. Er was geen verschil in de uitscheiding van natrium in vergelijking met placebo (10 g, toename van 25,4 mmol/24 u vergeleken met een toename van 36,9 mmol/24 u bij placebo (NS)).
Onderzoek 4
Een tweefasig, multicenter, multi-dose, open-label onderzoek naar de veiligheid en effectiviteit In dit onderzoek met 751 patiënten met hyperkaliëmie (gemiddelde uitgangswaarde 5,59 mmol/l; bereik: 4,3-7,6 mmol/l) werden de langetermijneffecten (tot 12 maanden) van Lokelma geëvalueerd. Comorbide aandoeningen omvatten chronische nierinsufficiëntie (65%), diabetes mellitus (64%), hartfalen (15%) en hypertensie (83%). Gebruik van diuretica en RAAS-remmers werd gerapporteerd door respectievelijk 51 en 70% van de proefpersonen. Gedurende de correctiefase werd gedurende minstens 24 uur en tot 72 uur driemaal daags 10 g Lokelma toegediend. Proefpersonen die normokaliëmie bereikten (3,5-5,0 mmol/l, inclusief) binnen 72 uur namen deel aan de onderhoudsfase van het onderzoek. Tijdens de onderhoudsfase kregen alle proefpersonen een aanvangsdosis Lokelma van 5 g eenmaal daags. Deze kon worden verhoogd in stappen van 5 g eenmaal daags (tot maximum 15 g eenmaal daags) of verlaagd (tot minimaal 5 g om de dag) op basis van het titratieschema.
Normokaliëmie werd bereikt door 494/748 (66%), 563/748 (75%) en 583/748 (78%) van de proefpersonen na 24, 48 en 72 uur dosering gedurende de correctiefase met een gemiddelde afname van het serumkalium van 0,81 mmol/l, 1,02 mmol/l en 1,10 mmol/l na respectievelijk 24 (n=748), 48 (n=104) en 72 (n=28) uur. Normokaliëmie was afhankelijk van de kaliumconcentratie: de proefpersonen met de hoogste kaliumconcentraties bij aanvang vertoonden de meest prominente afname na start van de studiemedicatie maar de laagste proportie proefpersonen bereikte normokaliëmie. Honderdzesentwintig patiënten hadden een serumkalium uitgangswaarde ≥ 6,0 mmol/l (gemiddelde kalium-uitgangswaarde 6,28 mmol/l). Deze proefpersonen vertoonden een gemiddelde afname van 1,37 mmol/l aan het einde van de correctiefase.
Tabel 4. Correctiefase (Onderzoek 4): proportie proefpersonen met serumkaliumwaarden tussen 3,5 en 5,0 mmol/l, inclusief, of tussen 3,5 en 5,5 mmol/l, inclusief, per studiedag van de correctiefase – ITT-populatie
Correctiefase (CF)
Lokelma 10 g driemaal daags (N=749) Serumkalium 3,5 tot 5,0 mmol/l,
inclusief
Serumkalium 3,5 tot 5,5 mmol/l, inclusief
n/N Proportie 95% BI n/N Proportie 95% BI
CF na 24 uur 494/748 0,660 0,625; 0,694 692/748 0,925 0,904; 0,943 CF na 48 uur 563/748 0,753 0,720; 0,783 732/748 0,979 0,965; 0,988 CF na 72 uur/Laatste
CF 583/748 0,779 0,748; 0,809 738/748 0,987 0,976; 0,994
Opm.: Eén proefpersoon had een post-doseringswaarde meer dan 1 dag na de laatste dosering. Daarom kwam deze proefpersoon in aanmerking voor de correctiefase ITT-populatie; het tijdstip werd evenwel uitgesloten van de analyse.
Normokaliëmie bleef behouden zolang de patiënten onder behandeling bleven en het gemiddelde serumkalium nam toe na stopzetting. Van de patiënten die bij aanvang RAAS-remmers gebruikten, zette 89% de behandeling met RAAS-remmers voort, 74% slaagde erin dezelfde dosering te behouden tijdens de onderhoudsfase en van diegenen die bij aanvang niet op RAAS-remmers stonden, slaagde 14% erin deze behandeling te starten. Tijdens de onderhoudsfase bleef 75,6% van de proefpersonen normokaliëmisch, ondanks het gebruik van RAAS-remmers.
Afbeelding 2 geeft het gemiddelde kaliumserum gedurende de correctie- en onderhoudsfases van het onderzoek weer.
Afbeelding 2: Correctie- en onderhoudsfases in het 12-maanden open-label onderzoek (Onderzoek 4) – gemiddeld serumkalium uitgezet tegen de tijd met 95% BI
CPBL=Correction Phase Baseline (Correctiefase uitgangswaarde), MPBL=Maintenance Phase Baseline (Onderhoudsfase uitgangswaarde) Exit=Laatste bezoek binnen 1 dag na laatste dosis, EOS=Einde van de studie (7 dagen +/- 1 dag na laatste dosis)
Onderzoek 5
Een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek bij patiënten die chronische hemodialyse ondergaan
In dit onderzoek werden 196 patiënten (gemiddelde leeftijd 58 jaar, bereik van 20 tot 86 jaar) met eindstadium nierfalen, die gedurende ten minste 3 maanden stabiele dialyse kregen en bij wie sprake was van aanhoudende hyperkaliëmie voor aanvang van de dialyse, gerandomiseerd naar Lokelma 5 g of placebo eenmaal daags op dagen zonder dialyse. Bij randomisatie waren de gemiddelde serumkaliumniveaus 5,8 mmol/l (bereik 4,2–7,3 mmol/l) in de Lokelma-groep en 5,9 mmol/l (bereik 4,2–7,3 mmol/l) in de placebogroep. Om een serumkaliumwaarde voor aanvang van de dialyse tussen 4,0-5,0 mmol/l te bereiken tijdens de dosisaanpassingsperiode (eerste 4 weken), kon de dosis wekelijks worden aangepast met stappen van 5 g tot maximaal 15 g eenmaal daags op basis van meting van het serumkalium na de LIDI voor aanvang van de dialyse. De aan het einde van de dosisaanpassingsperiode bereikte dosis werd gehandhaafd tijdens de daaropvolgende 4 weken durende beoordelingsperiode. Aan het einde van de dosisaanpassingsperiode gebruikte 37%, 43% en 19% van de patiënten 5 g, 10 g en 15 g Lokelma. De proportie responders, gedefinieerd als proefpersonen die een serumkaliumniveau voor aanvang van de dialyse behielden tussen 4,0 en 5,0 mmol/l bij ten minste 3 van 4 dialysebehandelingen na de LIDI, was 41% in de Lokelma-groep en 1% in de placebogroep (p < 0,001) (zie Afbeelding 3).
In post-hocanalyses lag het aantal keren dat patiënten gedurende de beoordelingsperiode een serumkalium hadden tussen 4,0 en 5,0 mmol/l na de LIDI hoger in de Lokelma-groep: 24% van de patiënten was binnen dit bereik bij alle 4 bezoeken in de Lokelma-groep en geen in de placebogroep. 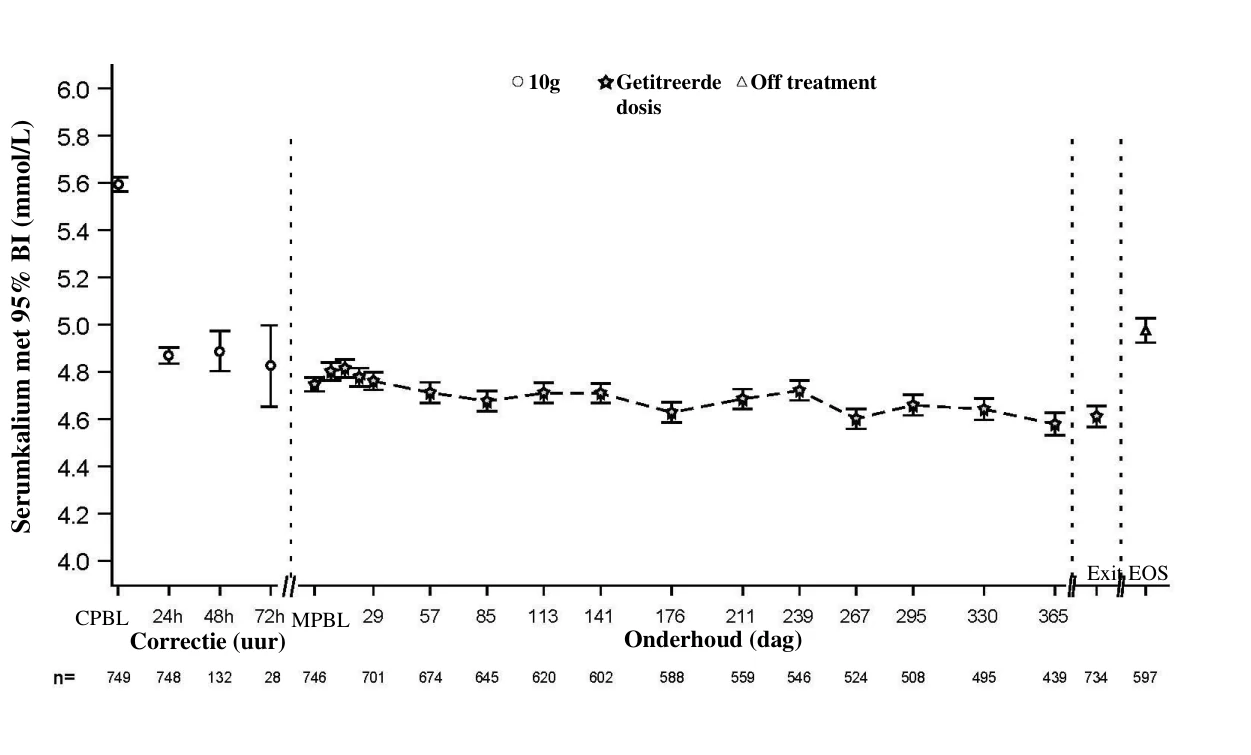

 De post-hocanalyse liet zien dat de proportie van de patiënten die gedurende de beoordelingsperiode serumkaliumwaarden behield tussen 3,5 en 5,5 mmol/l bij ten minste 3 van 4 dialysebehandelingen na LIDI 70% was in de Lokelma-groep en 21% in de placebogroep.
Aan het einde van de behandeling bedroeg het gemiddelde post-dialyse serumkaliumniveau 3,6 mmol/l (bereik 2,6-5,7 mmol/l) in de Lokelma-groep en 3,9 mmol/l (bereik 2,2-7,3 mmol/l) in de placebogroep. Er waren geen verschillen tussen de Lokelma- en placebogroepen in interdialyse gewichtstoename (interdialytic weight gain [IDWG]). IDWG werd gedefinieerd als pre-dialyse gewicht minus post-dialyse gewicht bij de vorige dialysesessie en werd gemeten na de LIDI.
Afbeelding 3: Gemiddelde pre-dialyse serumkaliumniveaus bij patiënten die chronische hemodialyse ondergaan uitgezet tegen de tijd
F/U- follow-upperiode
De weergegeven foutbalken komen overeen met 95% betrouwbaarheidsintervallen.
n = Aantal patiënten met niet-ontbrekende kaliummetingen bij een specifiek bezoek.
Onderzoek 6 – PRIORITIZE HF
In dit gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoek werd beoordeeld of een behandelingsschema met Lokelma het mogelijk zou maken om de therapieën met een renine-angiotensine-aldosteronsysteem-remmer (RAASi) tot de beoogde dosering op te titreren na 3 maanden, in vergelijking met placebo bij patiënten met hartfalen en hyperkaliëmie òf met een verhoogd risico op het ontwikkelen van hyperkaliëmie. Het primaire eindpunt van het onderzoek was het percentage proefpersonen na 3 maanden in de volgende 4 categorieën: 1) geen of minder dan de beoogde dosis angiotensineconversie-enzymremmers (ACEi), angiotensinereceptorblokkers (ARB), angiotensinereceptorneprilysineremmers (ARNI) èn geen mineralocorticoïdreceptorantagonist (MRA); 2) ACEi/ARB/ARNI op de beoogde dosis èn geen MRA; 3) minder MRA dan de beoogde dosis; 4) MRA op de beoogde dosis.
Patiënten met hartfalen van New York Heart Association (NYHA)-klasse II-IV, met linker ventrikel ejectiefractie (LVEF) ≤40%, geschatte glomerulaire filtratiesnelheid (eGFR) 20-59 ml/min/1,73 m2 en serumkalium 4,0-5,5 mmol/l werden gerandomiseerd om gedurende 3 maanden Lokelma of placebo (1:1) te ontvangen. Optitratie van RAASi tot de volgens de richtlijnen aanbevolen doses werd gestimuleerd maar niet verplicht, en dosistitraties van Lokelma of placebo werden parallel uitgevoerd om hyperkaliëmie te voorkomen.
Het onderzoek werd voortijdig beëindigd tijdens de Covid-19 pandemie vanwege problemen met het rekruteren en moeilijkheden om adequate veiligheidsmonitoring te waarborgen wanneer patiënten 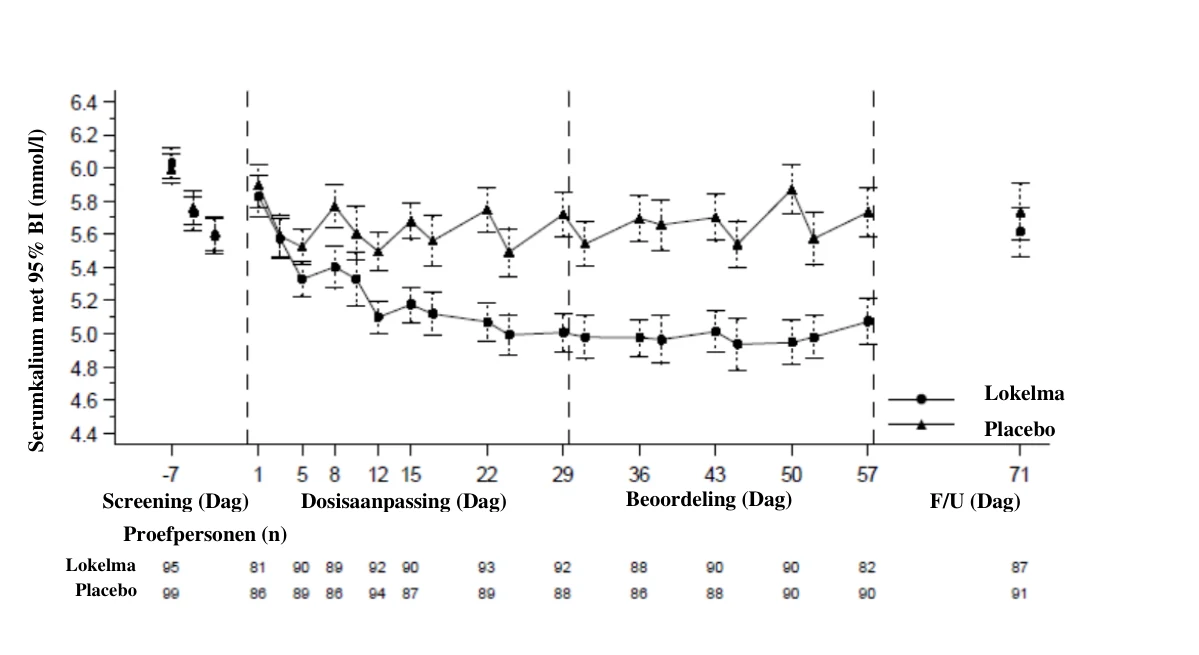
 niet aanwezig konden zijn bij onderzoeks- en laboratoriumcontrolebezoeken. Hierdoor werden 182 patiënten gerandomiseerd in plaats van de geplande 280 patiënten. De voortijdige beëindiging van het onderzoek betekent dat er geen definitieve conclusies kunnen worden getrokken over primaire werkzaamheid en andere maten van effectiviteit.
Onderzoek 7 – REALIZE-K
Dit was een prospectief, dubbelblind fase 4-onderzoek met gerandomiseerde ontwenning, gericht op het bepalen van de werkzaamheid en veiligheid van Lokelma bij het optimaliseren van de behandeling met MRA bij patiënten met hartfalen met een verminderde ejectiefractie. Het primaire eindpunt was het optreden van een optimale respons, gedefinieerd als de samenstelling van serumkalium in het normale bereik (3,5-5,0 mmol/l), op een spironolactondosis van ≥25 mg/dag, zonder noodzaak van rescue-medicatie voor hyperkaliëmie.
Aan dit onderzoek namen volwassenen deel met een vastgestelde diagnose van hartfalen met een duur van ≥ 3 maanden en een LVEF van ≤ 40% met symptomen van NYHA-klasse II-IV die werden behandeld met een ACEi/ARB/ARNI en een bèta-adrenerge receptorblokker (tenzij gecontra-indiceerd) in een stabiele dosis gedurende ≥ 4 weken. Deelname was toegestaan voor patiënten die niet werden behandeld met een MRA en voor degenen die spironolacton of eplerenon < 25 mg eenmaal daags kregen.
Patiënten werden gescreend en namen deel aan een open-label inloopfase met twee cohorten. Cohort 1 omvatte patiënten met aanwijzingen voor prevalente hyperkaliëmie (gedefinieerd als serumkalium 5,1-5,9 mmol/l) en een eGFR ≥30 ml/min/1,73 m2. De patiënten in dit cohort kregen Lokelma om het kalium te corrigeren tot binnen het normale bereik, waarna spironolacton werd gestart of opgetitreerd volgens protocol. Cohort 2 omvatte patiënten met een hoog risico op hyperkaliëmie (gedefinieerd als ofwel een voorgeschiedenis van serumkalium >5,0 mmol/l in de voorafgaande 36 maanden en eGFR ≥30 ml/min/1,73 m2 OF serumkalium 4,5-5,0 mmol/l met eGFR 30-60 ml/min/1,73 m2 OF serumkalium 4,5-5,0 mmol/l en leeftijd >75 jaar. Bij deze patiënten werd gestart met spironolacton of werd de dosering opgetitreerd tot de beoogde dosis; patiënten die hyperkaliëmie ontwikkelden, kregen Lokelma om het kalium te corrigeren tot binnen het normale bereik, terwijl patiënten die binnen 4 weken geen hyperkaliëmie ontwikkelden uit het onderzoek werden verwijderd.
In dit onderzoek leidde het gebruik van Lokelma tot het vaker optreden van een optimale respons voor het primaire eindpunt vergeleken met placebo (OR 4,45 [95%-BI 2,89-6,86], p<0,001, geschatte percentages 71% vs. 36%). Deze resultaten waren consistent wanneer patiënten die 15 g Lokelma kregen bij randomisatie werden uitgesloten van de analyse. Lokelma verbeterde ook de secundaire eindpunten ten opzichte van placebo: het optreden van normokaliëmie op de gerandomiseerde dosis spironolacton en zonder rescue-medicatie voor hyperkaliëmie (HK) (OR 4,58 [95%-BI 2,78-7,55], p<0,001; geschatte percentages 58% vs. 23%); het bereiken van spironolacton ≥25 mg/dagdosis (OR 4,33 [95%-BI 2,50-7,52], p<0,001; geschatte percentages 81% vs. 50%), tijd tot eerste HK aanval (serumkalium >5,0 mmol/l) (HR 0,51 [95%-BI 0,37-0,71], p<0,001); en tijd tot eerste verlaging of stopzetting van de spironolactondosis vanwege HK (HR 0,37 [95%-BI 0,17-0,73], p=0,006).
Onderzoek 8 - STABILIZE-CKD
Dit was een gerandomiseerd, dubbelblind, parallelgroep, placebogecontroleerd fase 3-onderzoek om te beoordelen of Lokelma, als aanvulling op ACEi/ARB-therapie, beter is dan placebo in het vertragen van de progressie van chronische nierschade (CKD) in de loop van de tijd bij patiënten met hyperkaliëmie of met een risico op hyperkaliëmie. Coprimaire eindpunten waren eGFR totale daling (van randomisatie tot het einde van de behandeling) en eGFR chronische daling (van 12 weken na randomisatie tot het einde van de behandeling).
Aan het onderzoek namen patiënten deel met een eGFR tussen 25-59 ml/min/1,73 m2, urine albumine/creatinine-ratio (uACR) 200-5000 mg/g en hyperkaliëmie (serumkalium [sK+] >5,0 tot ≤6,5 mmol/l) op adequate/beperkte ACEi/ARB-therapie of normokaliëmie op beperkte ACEi/ARB-therapie. Patiënten met congestief hartfalen van NYHA-klasse III tot IV op het moment van de screening of met een voorgeschiedenis van ernstig of symptomatisch hartfalen werden uitgesloten van het onderzoek.
Het onderzoek omvatte een screeningsperiode, een initiatiefase (met maximaal 72 uur open-label Lokelma voor de deelnemers om normokaliëmie te behouden of te bereiken), een inloopfase van 3 maanden (waarin lisinopril of valsartan naar verwachting zou worden opgetitreerd tot maximaal getolereerde doses onder open-label Lokelma kaliumbeheer), een oorspronkelijk geplande 24 maanden durende gerandomiseerde geblindeerde onderhoudsfase (1:1 geblindeerde Lokelma of overeenkomstige placebo, en zowel lisinopril of valsartan als Lokelma/placebo werden getitreerd en gecontroleerd op werkzaamheid en veiligheid), en een follow-up bezoek.
Het onderzoek werd vroegtijdig beëindigd vanwege problemen met het rekruteren, wat resulteerde in een kleinere steekproefgrootte van 760 gerandomiseerde patiënten in plaats van de geplande 1360 patiënten, en een kortere duur van de follow-up na randomisatie (mediaan ~8-9 maanden in plaats van de geplande 24 maanden). Dit sluit conclusies over de eGFR-daling en harde nieruitkomsten uit.
In een gepoolde analyse van placebogecontroleerde klinische onderzoeken naar Lokelma bij patiënten zonder dialyse (PRIORITIZE-HF, REALIZE-K, STABILIZE-CKD) was bij meer patiënten met reeds bestaand hartfalen sprake van verergering van het hartfalen na toediening van Lokelma in vergelijking met patiënten die placebo kregen (zie rubriek 4.8).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Lokelma in een of meerdere subgroepen van pediatrische patiënten met hyperkaliëmie (zie rubriek 4.2 voor informatie over gebruik bij pediatrische patiënten).
5.2 Farmacokinetische eigenschappen
Absorptie
Natriumzirkoniumcyclosilicaat is een anorganische, onoplosbare verbinding die niet is onderworpen aan het enzymatisch metabolisme. Daarnaast is uit klinisch onderzoek gebleken dat deze niet systemisch wordt geabsorbeerd. In een groot in-vivo-balansonderzoek bij ratten is aangetoond dat natriumzirkoniumcyclosilicaat in de feces is aangetroffen zonder bewijs van systemische absorptie. Vanwege deze factoren en de onoplosbaarheid zijn er geen in-vivo- of in-vitro-onderzoeken uitgevoerd om het effect op de cytochroom-P450- (CYP450-)enzymen of de transporteiwitactiviteit te meten.
Eliminatie
Natriumzirkoniumcyclosilicaat wordt geëlimineerd via de feces.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel, reproductie- en ontwikkelingstoxiciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Geen.
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel gelden geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
5 of 10 g poeder in sachets vervaardigd van PET/aluminium/LLDPE of PET/LDPE/aluminium/EAA/LLDPE laminaat.
Verpakkingsgrootten: 3, 30 of meerstuksverpakking met 90 (3 verpakkingen van 30) sachets
Mogelijk worden niet alle genoemde verpakkingsgrootten in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Geen bijzondere vereisten voor verwijdering.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AstraZeneca AB
SE-151 85 Södertälje
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1173/001
EU/1/17/1173/002
EU/1/17/1173/003
EU/1/17/1173/004
EU/1/17/1173/007
EU/1/17/1173/009
EU/1/17/1173/010
EU/1/17/1173/012
EU/1/17/1173/013
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING
VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 maart 2018
Datum van laatste verlenging: 15 februari 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.