


SmPC (samenvatting van de productkenmerken) - Livmarli
Livmarli 9,5 mg/ml drank
1. NAAM VAN HET GENEESMIDDEL
Livmarli 9,5 mg/ml drank
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml oplossing bevat maralixibatchloride, overeenkomend met 9,5 mg maralixibat.
Hulpstof met bekend effect
Elke ml drank bevat 364,5 mg propyleenglycol (E1520).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Drank.
Heldere, kleurloze tot lichtgele vloeistof.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Livmarli is geïndiceerd voor de behandeling van:
- cholestatische pruritus bij patiënten in de leeftijd van 2 maanden en ouder met het syndroom van Alagille (ALGS),
progressieve familiale intrahepatische cholestase (PFIC) bij patiënten in de leeftijd van
3 maanden en ouder.
4.2 Dosering en wijze van toediening
De behandeling met Livmarli moet worden ingesteld onder het toezicht van een arts met ervaring in de behandeling van patiënten met cholestatische leverziektes. Alle doses die het gewicht weergeven, verwijzen naar maralixibat als basis.
Syndroom van Alagille (ALGS)
De aanbevolen beoogde dosis is 380 mcg/kg eenmaal daags. De startdosis is 190 mcg/kg eenmaal daags en deze moet na één week worden verhoogd tot 380 mcg/kg eenmaal daags. Tabel 1 geeft de dosis in ml oplossing weer die voor elk gewichtsbereik moet worden gegeven. Bij slechte verdraagbaarheid dient te worden overwogen de dosis te verlagen van 380 mcg/kg/dag tot 190 mcg/kg/dag of de behandeling te onderbreken. Een poging tot opnieuw verhogen van de dosis kan worden ondernomen als deze wordt verdragen. Het volume voor de aanbevolen dagelijkse maximumdosis voor patiënten die meer dan 70 kg wegen, is 3 ml (28,5 mg).
Tabel 1: Livmarli 9,5 mg/ml drank: individueel dosisvolume volgens gewicht van de patiënt:
ALGS
Gewicht patiënt (kg) | Dag 1 t/m 7 (190 mcg/kg eenmaal daags) | Vanaf dag 8 (380 mcg/kg eenmaal daags) | ||
9,5 mg/ml oplossing: volume eenmaal daags (ml) | Maat doseerspuit voor orale toediening (ml) | 9,5 mg/ml oplossing: volume eenmaal daags (ml) | Maat doseerspuit voor orale toediening (ml) | |
| 5-6 | 0,1 | 0,5 | 0,2 | 0,5 |
| 7-9 | 0,15 | 0,3 | ||
| 10-12 | 0,2 | 0,45 | ||
| 13-15 | 0,3 | 0,6 | 1 | |
| 16-19 | 0,35 | 0,7 | ||
| 20-24 | 0,45 | 0,9 | ||
| 25-29 | 0,5 | 1 | ||
| 30-34 | 0,6 | 1 | 1,25 | 3 |
| 35-39 | 0,7 | 1,5 | ||
| 40-49 | 0,9 | 1,75 | ||
| 50-59 | 1 | 2,25 | ||
| 60-69 | 1,25 | 3 | 2,5 | |
| 70 of meer | 1,5 | 3 | ||
Progressieve familiale intrahepatische cholestase (PFIC)
De startdosis is 285 mcg/kg eenmaal daags (QD) en kan na 1-2 weken worden verhoogd tot 285 mcg/kg tweemaal daags (BID, ochtend en avond). Na 1-2 weken kan de dosis worden verhoogd tot 570 mcg/kg tweemaal daags indien dit klinisch geïndiceerd is en als dit wordt verdragen. Tabel 2 geeft de dosis in ml oplossing weer die voor elk gewichtsbereik moet worden gegeven. Bij slechte verdraagbaarheid dient te worden overwogen de dosis te verlagen of de behandeling te onderbreken. Een poging tot opnieuw verhogen van de dosis kan worden ondernomen als deze wordt verdragen. Het volume voor de dagelijkse maximumdosis voor patiënten die meer dan 50 kg wegen, is 6 ml (57 mg).
Tabel 2: Livmarli 9,5 mg/ml drank: individueel dosisvolume volgens gewicht van de patiënt:
PFIC
Gewicht patiënt (kg) | 285 mcg/kg (eenmaal daags getitreerd naar tweemaal daags) | 570 mcg/kg (tweemaal daags indien verdraagbaar) | ||
9,5 mg/ml oplossing: volume QD of BID (ml) | Maat doseerspuit voor orale toediening (ml) | 9,5 mg/ml oplossing: volume BID (ml) | Maat doseerspuit voor orale toediening (ml) | |
| 3 | 0,1 | 0,5 | 0,2 | 0,5 |
| 4 | 0,1 | 0,25 | ||
| 5 | 0,15 | 0,3 | ||
| 6 tot 7 | 0,2 | 0,4 | ||
| 8 tot 9 | 0,25 | 0,5 | ||
| 10 tot 12 | 0,35 | 0,6 | 1 | |
| 13 tot 15 | 0,4 | 0,8 | ||
| 16 tot 19 | 0,5 | 1 | ||
| 20 tot 24 | 0,6 | 1 | 1,25 | 3 |
| 25 tot 29 | 0,8 | 1,5 | ||
Gewicht patiënt (kg) | 285 mcg/kg (eenmaal daags getitreerd naar tweemaal daags) | 570 mcg/kg (tweemaal daags indien verdraagbaar) | ||
9,5 mg/ml oplossing: volume QD of BID (ml) | Maat doseerspuit voor orale toediening (ml) | 9,5 mg/ml oplossing: volume BID (ml) | Maat doseerspuit voor orale toediening (ml) | |
| 30 tot 34 | 0,9 | 2 | ||
| 35 tot 39 | 1,25 | 3 | 2,25 | |
| 40 tot 49 | 1,25 | 2,75 | ||
| 50 tot 59 | 1,5 | 3 | ||
| 60 tot 69 | 2 | 3 | ||
| 70 tot 79 | 2,25 | 3 | ||
| 80 of meer | 2,5 | 3 | ||
Bij patiënten voor wie na 3 maanden continue dagelijkse behandeling met maralixibat geen therapeutisch voordeel van behandeling kan worden vastgesteld, dient een alternatieve behandeling te worden overwogen.
Vergeten dosis
Als een dosis is vergeten, moet de dosis worden overgeslagen en moet het oorspronkelijke doseringsschema met de volgende geplande inname worden hervat.
Bijzondere populaties
Verminderde nierfunctie
Maralixibat is niet onderzocht bij patiënten met een verminderde nierfunctie of met terminaal nierfalen die hemodialyse nodig hebben. Maralixibat heeft minimale plasmaconcentraties en een verwaarloosbare uitscheiding via de nieren (zie rubriek 5.2).
ALGS: Een dosisaanpassing is niet nodig.
PFIC: Vanwege het gehalte propyleenglycol is de aanbevolen maximumdosis van Livmarli 9,5 mg/ml drank bij patiënten met een matig verminderde nierfunctie (creatinineklaring CrCl ≥ 30 en < 60 ml/min) 285 mcg/kg BID. Livmarli 9,5 mg/ml drank mag niet worden gebruikt bij patiënten met PFIC en een ernstig verminderde nierfunctie (creatinineklaring CrCl < 30 ml/min; zie rubriek 4.3 en 4.4).
Verminderde leverfunctie
Maralixibat is niet voldoende onderzocht bij patiënten met een verminderde leverfunctie. ALGS: Vanwege de minimale absorptie van maralixibat is een dosisaanpassing niet nodig voor patiënten met een verminderde leverfunctie. Nauwlettende monitoring wordt echter geadviseerd voor patiënten met terminaal leverfalen of progressie tot decompensatie.
PFIC: Vanwege het gehalte propyleenglycol is de aanbevolen maximumdosis van Livmarli 9,5 mg/ml drank bij patiënten met een matig verminderde leverfunctie 285 mcg/kg BID. Livmarli 9,5 mg/ml drank mag niet worden gebruikt bij patiënten met PFIC en een ernstig verminderde leverfunctie (zie rubriek 4.3 en 4.4).
Pediatrische patiënten
De veiligheid en werkzaamheid van Livmarli bij zuigelingen in de leeftijd tot 2 maanden met ALGS, of bij PFIC in de leeftijd tot 3 maanden, zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, en er kan geen doseringsadvies worden gegeven voor deze leeftijdsgroepen.
ALGS (≥ 2 maanden oud): Een dosisaanpassing is niet nodig.
PFIC (≥ 3 maanden oud): Vanwege het gehalte propyleenglycol is de aanbevolen maximumdosis van Livmarli 9,5 mg/ml drank bij PFIC-patiënten jonger dan 5 jaar 285 mcg/kg BID (zie rubriek 4.4).
Bijzondere aandacht moet worden besteed aan de nauwkeurige berekening van de dosis Livmarli (waarbij rekening wordt gehouden met de verschillende sterktes, diverse maten doseerspuiten voor orale toediening en variabele doseringsaanbevelingen) en aan de duidelijke communicatie van de doseringsinstructies aan zorgverleners en patiënten, om het risico op foutieve dosering en overdosering tot een minimum te beperken.
Wijze van toediening
Voor eenmaaldaagse dosering wordt Livmarli ’s ochtends door een zorgverlener of de patiënt, vóór (tot 30 minuten) of bij een maaltijd, oraal toegediend via een doseerspuit voor orale toediening, of voor tweemaaldaagse dosering ’s ochtends en ’s avonds.
Het rechtstreeks mengen van Livmarli-drank in voedsel of drank voorafgaand aan toediening is niet onderzocht en moet worden vermeden.
Met elke fles Livmarli worden drie maten van de doseerspuit voor orale toediening geleverd (0,5 ml, 1 ml en 3 ml). Tabel 1 en 2 geven voor elk gewichtsbereik de juiste maat voor de doseerspuit voor orale toediening.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Patiënten met PFIC, behandeld met Livmarli 9,5 mg/ml drank, die een ernstig verminderde lever- en/of nierfunctie hebben, vanwege het potentiële risico op toxiciteit door de hulpstof propyleenglycol (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
De werking van maralixibat vindt plaats door het remmen van het ileale galzuurtransporteiwit (ileal bile acid transporter, IBAT) en het verstoren van de enterohepatische circulatie van galzuren. Daarom kunnen aandoeningen, geneesmiddelen of chirurgische ingrepen die invloed hebben op ofwel de gastro-intestinale motiliteit of de enterohepatische circulatie van galzuren, waaronder transport van galzouten naar biliaire canaliculi, de werkzaamheid van maralixibat verminderen. Daarom wordt niet verwacht dat patiënten met PFIC2, bij wie het eiwit galzoutexportpomp (BSEP) volledig ontbreekt of niet functioneert (d.w.z. patiënten met subtype BSEP3 van PFIC2), op maralixibat reageren.
Diarree is als een zeer vaak voorkomende bijwerking gemeld bij inname van maralixibat (zie rubriek 4.8). Diarree kan leiden tot dehydratie. Patiënten moeten regelmatig worden gemonitord om te zorgen voor voldoende hydratie tijdens episoden van diarree.
Patiënten met chronische diarree die intraveneuze vloeistof of een interventie met voeding nodig hebben, zijn niet onderzocht in klinische onderzoeken.
Er werd een verhoging van ALAT en ASAT waargenomen bij sommige patiënten die maralixibat kregen (rubriek 4.8). Vóór aanvang van de behandeling en tijdens de behandeling met maralixibat moeten leverfunctietestwaarden bij patiënten worden gemonitord.
Voordat een behandeling met Livmarli wordt ingesteld, worden voor alle patiënten beoordelingen van de waarden van in vet oplosbare vitaminen (vitamine A, D, E) en van de international normalised ratio (INR) aanbevolen in overeenstemming met de standaard klinische praktijk voor monitoring. Als een tekort aan in vet oplosbare vitaminen wordt gediagnosticeerd, moet een aanvullende therapie worden voorgeschreven.
PFIC-patiënten die propyleenglycol minder goed kunnen metaboliseren en/of elimineren (bijvoorbeeld patiënten met een verminderde lever- en/of nierfunctie, patiënten < 5 jaar), hebben een verhoogd risico op het ontwikkelen van toxiciteit door propyleenglycol wanneer zij hoge doses Livmarli 9,5 mg/ml drank krijgen. Bij die patiënten wordt een verlaagde dosis Livmarli 9,5 mg/ml drank aanbevolen (zie rubriek 4.2 en rubriek 4.4 “Propyleenglycol en potentieel risico op toxiciteit”); PFIC-patiënten met een ernstig verminderde lever- en/of nierfunctie mogen niet worden behandeld met Livmarli 9,5 mg/ml drank (zie rubriek 4.3).
Hulpstoffen met bekend effect
Propyleenglycol en potentieel risico op toxiciteit
Dit geneesmiddel bevat 364,5 mg propyleenglycol (E1520) per ml drank.
ALGS: Toediening van een dosis Livmarli 9,5 mg/ml drank van 380 mcg/kg QD zal leiden tot een blootstelling van maximaal 17 mg/kg propyleenglycol per dag.
PFIC: Toediening van een dosis Livmarli 9,5 mg/ml drank van 285 mcg/kg BID zal leiden tot een blootstelling van maximaal 26 mg/kg propyleenglycol per dag en toediening van een dosis Livmarli 9,5 mg/ml drank van 570 mcg/kg BID zal leiden tot een blootstelling van maximaal 50 mg/kg propyleenglycol per dag.
Er moet rekening worden gehouden met de totale hoeveelheden propyleenglycol van alle geneesmiddelen en voedingssupplementen, waaronder Livmarli drank, bij de beoordeling van het potentiële risico op toxiciteit door propyleenglycol, met name bij patiënten die propyleenglycol minder goed kunnen metaboliseren of uitscheiden (bijvoorbeeld patiënten jonger dan 5 jaar, of patiënten met een verminderde nier- of leverfunctie) (zie rubriek 4.2 en 4.3). Gelijktijdige toediening met een substraat voor alcoholdehydrogenase, zoals ethanol, kan het risico op toxiciteit door propyleenglycol verhogen.
Bijwerkingen die verband houden met de potentiële toxiciteit van propyleenglycol zijn bijvoorbeeld hyperosmolaliteit (met of zonder lactaatacidose), gestoorde nierfunctie (acute tubulusnecrose), acuut nierfalen; cardiotoxiciteit (aritmie, hypotensie); stoornissen van het centrale zenuwstelsel (depressie, coma, toevallen), respiratoire depressie, dyspneu; gestoorde leverfunctie; hemolytische reactie (intravasculaire hemolyse) en hemoglobinurie; of multiorgaanfalen. Patiënten moeten worden gemonitord op tekenen en symptomen van mogelijke toxiciteit vanwege propyleenglycol.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Op basis van in-vitro-onderzoeken is maralixibat een OATP2B1-remmer. Een daling van de orale absorptie van OATP2B1-substraten (bijv. fluvastatine of rosuvastatine) als gevolg van remming van OATP2B1 in het maag-darmstelsel kan niet worden uitgesloten. Monitoring van de effecten van OATP2B1-substraten dient overwogen te worden, indien nodig.
Op basis van in-vitro-onderzoeken is maralixibat ook een CYP3A4-remmer. Een stijging van de plasmawaarden van CYP3A4-substraten (bijv. midazolam, simvastatine) kan daarom niet worden uitgesloten en voorzichtigheid is raadzaam bij gelijktijdige toediening van dergelijke middelen.
Maralixibat, als remmer van de absorptie van galzuur, is niet volledig geëvalueerd met betrekking tot de potentiële interactie met het galzuur ursodeoxycholzuur (UDCA).
Maralixibat wordt minimaal geabsorbeerd, wordt niet in significante mate gemetaboliseerd en is geen substraat van transporteiwitten van de werkzame stof. Daarom is van andere gelijktijdig gebruikte geneesmiddelen niet bekend of deze invloed hebben op de dispositie van maralixibat.
Van maralixibat is niet bekend dat het bij patiënten andere cytochroom P450-enzymen remt of induceert. Daarom wordt niet voorspeld dat maralixibat via deze mechanismen invloed heeft op de dispositie van gelijktijdig gebruikte geneesmiddelen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van maralixibat bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Er worden geen effecten op de foetus tijdens de zwangerschap verwacht aangezien de systemische blootstelling aan maralixibat verwaarloosbaar is. Uit voorzorg heeft het de voorkeur het gebruik van Livmarli te vermijden tijdens de zwangerschap.
Borstvoeding
Er worden geen effecten op met moedermelk gevoede pasgeborenen/zuigelingen verwacht aangezien de systemische blootstelling van de borstvoeding gevende vrouw aan maralixibat verwaarloosbaar is. Vanwege het gehalte propyleenglycol heeft het uit voorzorg de voorkeur het gebruik van Livmarli drank te vermijden in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Er zijn geen klinische gegevens over het effect van maralixibat op de vruchtbaarheid. De resultaten van dieronderzoek duiden niet op directe of indirecte effecten op de vruchtbaarheid of de reproductie (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Livmarli heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Meer dan 280 patiënten in de leeftijd van 1 maand tot 24 jaar met een cholestatische leverziekte werden behandeld met maralixibat in geblindeerde en open-label klinische onderzoeken, waaronder 94 patiënten met ALGS die tot 5 jaar werden behandeld en 134 patiënten met PFIC die tot 7 jaar werden behandeld.
Het veiligheidsprofiel van maralixibat is consistent voor alle indicaties en leeftijdsgroepen. De meest frequent voorkomende bijwerkingen bij ALGS- en PFIC-patiënten ouder dan 12 maanden waren diarree (respectievelijk 36,0% en 27,7%), gevolgd door buikpijn (respectievelijk 29,1% en 6,4%). De meest frequent voorkomende bijwerking bij ALGS- en PFIC-patiënten jonger dan 12 maanden was diarree (respectievelijk 20,0% en 23,5%).
Lijst met bijwerkingen in tabelvorm
Voor ALGS is het veiligheidsprofiel van maralixibat gebaseerd op een gepoolde analyse van gegevens van een controle van 5 klinische onderzoeken bij patiënten (n = 86) in de leeftijd tussen 1 en 17 jaar (mediaan: 5 jaar); de mediane duur van blootstelling bedroeg 2,5 jaar (bereik: 1 dag tot 5,5 jaar). Voor PFIC is het veiligheidsprofiel voornamelijk gebaseerd op een analyse van de dubbelblinde, placebogecontroleerde gegevens van het hoofdonderzoek naar PFIC en het open-label extensieonderzoek (n = 93, waarbij 88 patiënten behandeld werden met de aanbevolen dosis maralixibat). Patiënten die werden behandeld met maralixibat, hadden een leeftijd tussen 1 en 17 jaar (mediaan: 4 jaar); de mediane duur van blootstelling bedroeg 83,5 weken (bereik: 1,7 tot 177,1 weken). Aanvullend bewijs over de veiligheid op lange termijn werd verzameld over een lagere dosis maralixibat (≥ 266 mcg/kg/dag) in een klinisch fase 2-onderzoek (LUM001-501) en een open-label follow-uponderzoek op lange termijn (MRX-800; totale duur van blootstelling maximaal 7 jaar).
In de leeftijdsgroep jonger dan 12 maanden werden 17 patiënten met ALGS en 10 patiënten met PFIC behandeld met de aanbevolen doses maralixibat (zie rubriek 5.1).
Tabel 3 geeft de bijwerkingen weer die gemeld zijn in deze analyses.
Bijwerkingen bij patiënten die werden behandeld met maralixibat worden hieronder vermeld volgens systeem/orgaanklasse van MedDRA en frequentiegroepering. Frequenties zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 3: Bijwerkingen gemeld bij patiënten met ALGS en PFIC
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree |
| Buikpijn | ||
| Lever- en galaandoeningen | Vaak | ALAT en ASAT verhoogd |
Beschrijving van geselecteerde bijwerkingen
Alle gemelde bijwerkingen van diarree waren licht tot matig ernstig; een ernstige bijwerking van buikpijn werd bij 1 ALGS-patiënt gemeld. Geen enkele bijwerking van diarree of buikpijn was ernstig. Bij de meeste gevallen was de tijd tot optreden van diarree en buikpijn binnen de eerste maand van de behandeling. Voor zowel ALGS als PFIC was de mediane duur voor episodes van diarree en buikpijn minder dan 1 week. Voor diarree of buikpijn werd geen verband waargenomen tussen dosis en respons. De behandeling werd onderbroken of de dosis werd verlaagd als gevolg van gastro-intestinale bijwerkingen bij 4 ALGS-patiënten (4,7%) en 3 PFIC-patiënten (6,4%) en leidde tot verbetering of verdwijnen van de bijwerkingen. Eén PFIC-patiënt (2,1%) met lichte diarree zette de behandeling stop; verder waren er geen patiënten die de behandeling met Livmarli stopzetten vanwege bijwerkingen van het maag-darmstelsel.
Als diarree en/of buikpijn aanhoudt en er geen andere oorzaken worden gevonden, moet overwogen worden de dosis te verlagen of de behandeling te onderbreken. Dehydratie moet worden gemonitord en onmiddellijk worden behandeld. Als de behandeling met Livmarli wordt onderbroken, kan wanneer de diarree of de buikpijn verbetert opnieuw worden gestart met Livmarli als dit wordt verdragen (zie rubriek 4.2).
Verhogingen van ALAT en ASAT, gedeeltelijk gepaard gaand met een stijging van bilirubine, waren meestal tijdelijk van aard en licht of matig van intensiteit.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Maralixibat wordt minimaal geabsorbeerd uit het maag-darmstelsel en er wordt niet verwacht dat overdosering leidt tot hoge plasmawaarden van de werkzame stof. Enkelvoudige doses van maximaal 500 mg, ongeveer 18 maal hoger dan de aanbevolen dosis, zijn toegediend bij gezonde volwassenen zonder enige nadelige gevolgen.
Livmarli bevat propyleenglycol; overdosering kan leiden tot overdosering van propyleenglycol (zie rubriek 4.4).
In geval van een overdosering moeten algemene ondersteunende maatregelen worden gevolgd en moet de patiënt worden gemonitord op tekenen en symptomen van toxiciteit door propyleenglycol (zie rubriek 4.4). In geval van overdosering kan propyleenglycol met dialyse uit het lichaam worden verwijderd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: gal- en levertherapie, andere geneesmiddelen voor galtherapie. ATC-code: A05AX04
Werkingsmechanisme
Maralixibat is een minimaal geabsorbeerde, reversibele, potente, selectieve remmer van het ileale galzuurtransporteiwit (IBAT).
Maralixibat heeft een lokale werking in het distale ileum voor het verminderen van de heropname van galzuren en het verhogen van de klaring van galzuren via het colon, waardoor de concentratie van galzuren in het serum wordt verlaagd.
Klinische werkzaamheid bij ALGS
De werkzaamheid van maralixibat bij ALGS-patiënten werd beoordeeld in een 48 weken durend onderzoek dat bestond uit een 18 weken durende open-label ‘run in’-periode met de werkzame stof, een 4 weken durende dubbelblinde gerandomiseerde ‘wash out’-periode en een open-label extensieperiode.
Eénendertig pediatrische ALGS-patiënten met cholestase en pruritus werden opgenomen in het onderzoek, waarbij 90,3% van de patiënten bij inschrijving in het onderzoek ten minste één geneesmiddel kreeg voor de behandeling van pruritus (74,2% en 80,6% van de patiënten kreeg respectievelijk rifampicine en ursodeoxycholzuur). Gelijktijdig gebruik van deze geneesmiddelen was gedurende het onderzoek toegelaten, maar de dosis mocht tijdens de eerste 22 weken niet worden aangepast. Alle patiënten hadden ALGS als gevolg van JAGGED1-mutatie.
Exclusiecriteria omvatten chirurgische onderbreking van de enterohepatische circulatie, voorgeschiedenis of aanwezigheid van een aandoening waarvan bekend is dat die een verstorend effect heeft op de absorptie, de distributie, het metabolisme of de uitscheiding van geneesmiddelen, waaronder het metabolisme van galzout in de darm, en chronische diarree waarvoor intraveneuze vloeistof of een interventie met voeding nodig was.
Na een aanvankelijke dosisverhogingsperiode van 5 weken kregen de patiënten gedurende 13 weken een open-label behandeling met 380 mcg/kg maralixibat eenmaal daags; bij twee patiënten werd de behandeling gestopt tijdens deze eerste 18 weken van de open-label ‘run in’-behandeling. De 29 patiënten die de open-label ‘run in’-fase voltooiden, werden vervolgens gerandomiseerd naar ofwel voortzetting van de behandeling met maralixibat of behandeling met de overeenstemmende placebo (n = 16 placebo, n = 13 maralixibat) gedurende de 4 weken durende, dubbelblinde, gerandomiseerde ‘wash out’-periode in week 19-22. Alle 29 patiënten voltooiden de geblindeerde, gerandomiseerde ‘wash out’-periode; vervolgens kregen alle patiënten gedurende maximaal 48 weken open-label maralixibat bij een dosis van 380 mcg/kg eenmaal daags. Voor patiënten die overschakelden van de placebo, werd de dosis verhoogd, vergelijkbaar met het schema van de aanvankelijke dosisverhoging.
Gerandomiseerde patiënten hadden een mediane leeftijd van 5 jaar (bereik: 1 tot 15 jaar) en 66% was van het mannelijke geslacht. De gemiddelden (standaarddeviatie [SD]) van levertestparameters bij aanvang waren als volgt: galzuurwaarden in serum (serum bile acid, sBA) 280 (213) µmol/l, aspartaataminotransferase (ASAT) 158 (68) E/l, alanineaminotransferase (ALAT) 179 (112) E/l, gammaglutamyltransferase (GGT) 498 (399) E/l en totaalbilirubine (TB) 5,6 (5,4) mg/dl.
Galzuren in serum (sBA)
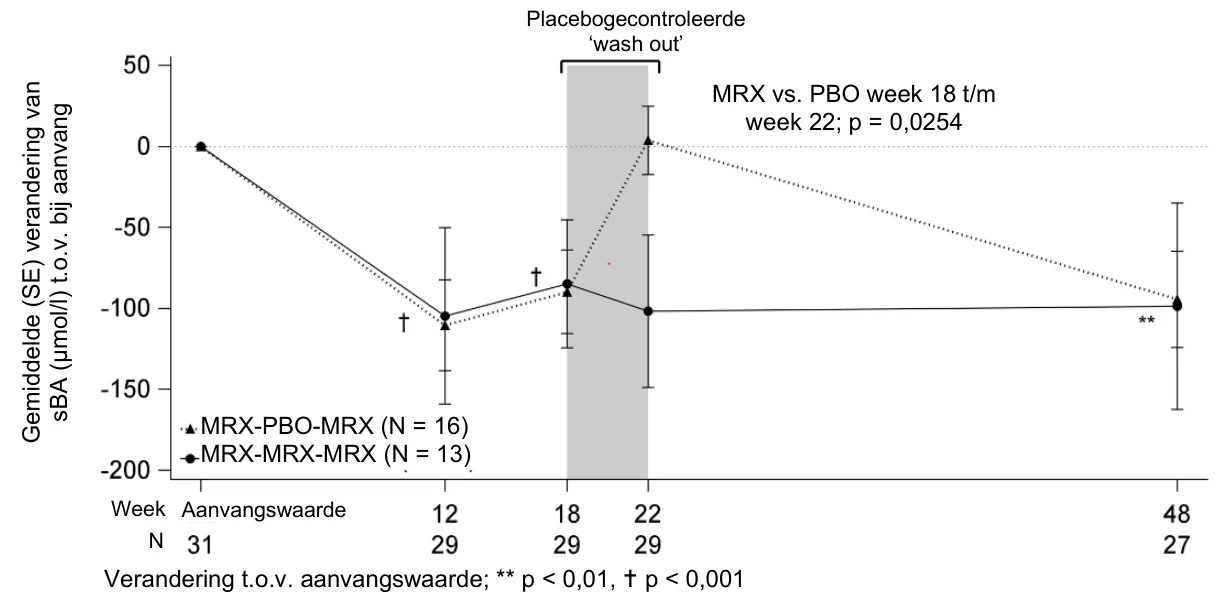
Een statistisch significante gemiddelde (SD) daling van sBA ten opzichte van de aanvangswaarde van 88 (120) en 96 (166,6) μmol/l werd waargenomen in week 18 en week 48 wanneer patiënten maralixibat toegediend kregen. Tussen maralixibat en placebo werd aan het einde van de placebogecontroleerde periode een statistisch significant gemiddelde (SE) verschil volgens de kleinstekwadratenmethode aangetoond in de verandering van sBA van week 18 tot en met week 22 (-114 [48,0] µmol/l; p = 0,025). Wanneer de placebogroep aan het einde van de ‘wash out’-periode de behandeling met maralixibat hervatte, daalde sBA tot waarden die eerder werden waargenomen bij behandeling met maralixibat (zie figuur 1).
Figuur 1: Gemiddelde (± SE) verandering t.o.v. de aanvangswaarde van sBA, tot en met week 48, alle patiënten
MRX = maralixibat; PBO = placebo; SE = standaardfout
Pruritus
De ernst van pruritus werd geëvalueerd in de totale populatie (n = 31), gemeten met behulp van de Itch Reported Outcome Observer (ItchRO[Obs])-score. De ItchRO-score is een gevalideerde schaal van 0-4 die wordt ingevuld door zorgverleners (0 = geen tot 4 = zeer ernstig), waarbij aangetoond is dat veranderingen ≥ 1,0 klinisch betekenisvol zijn. Veranderingen in ernst van pruritus tussen deelnemers behandeld met maralixibat en diegenen behandeld met placebo tijdens de gerandomiseerde ‘wash out’-periode en veranderingen in week 18 en in week 48 ten opzichte van de aanvangswaarde werden gemeten. De gemiddelde ItchRO (Obs)-score bij aanvang was 2,9.
Patiënten die maralixibat toegediend kregen, hadden een klinisch betekenisvolle verandering en statistisch significante dalingen van de ItchRO(Obs)-score van -1,7 en -1,6 punten in respectievelijk week 18 en week 48 ten opzichte van de aanvangswaarde.
Tijdens de placebogecontroleerde, gerandomiseerde ‘wash out’-periode handhaafden de patiënten die maralixibat toegediend kregen een daling van de score voor pruritus, terwijl de score bij de patiënten van de placebogroep terugkeerde naar de aanvangsscore voor pruritus. Het verschil tussen maralixibat en placebo in gemiddelde (SE) verandering volgens kleinstekwadratenmethode in pruritus van week 18 tot en met week 22 (-1,5 [0,3]; 95%-BI: -2,1 tot -0,8; p < 0,0001; zie figuur 2) was statistisch significant. Na hervatting van de behandeling met maralixibat hadden de patiënten van de 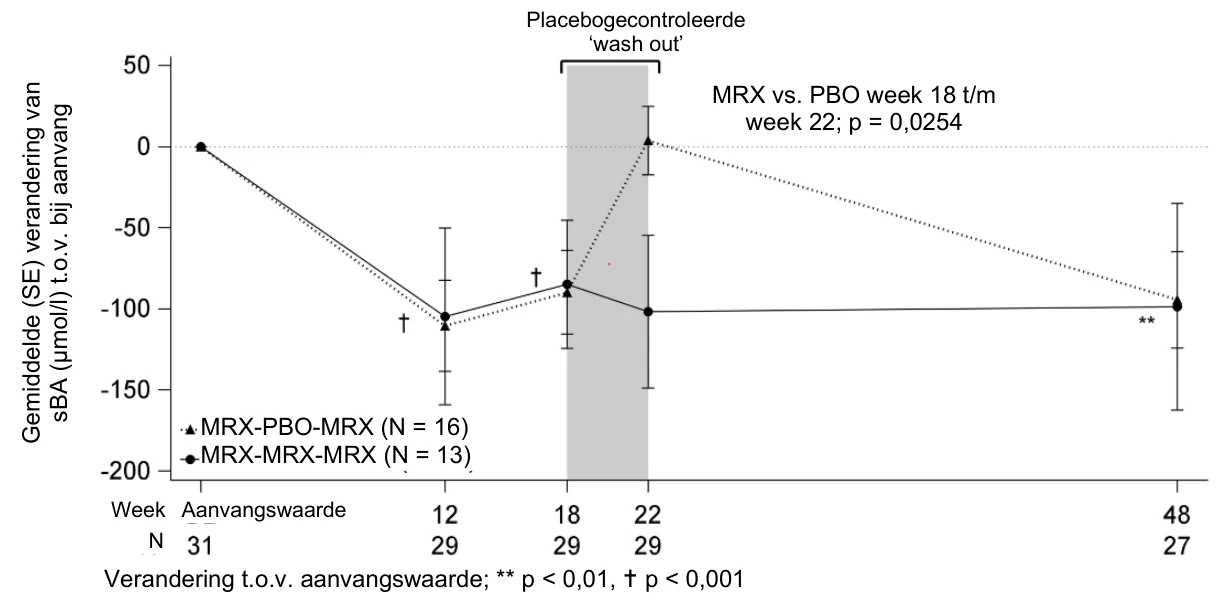
 placebogroep tegen week 28 opnieuw een verbetering van pruritus. Patiënten die maralixibat toegediend kregen, handhaafden de vermindering van pruritus tot 48 weken.
Figuur 2: Wekelijkse gemiddelde verandering van de ItchRO(Obs)-score voor ernst
’s ochtends t.o.v. de aanvangswaarde volgens gerandomiseerde behandelingsgroep in de loop van de tijd, tot en met week 48, alle patiënten
MRX = maralixibat; PBO = placebo; SE = standaardfout
Tijdens de behandeling met maralixibat werden in variabele mate verbeteringen waargenomen voor ernst van cholesterol en xanthoom.
De verwachting is dat het werkingsmechanisme van maralixibat om de heropname van galzuren te voorkomen vergelijkbaar is voor alle leeftijdsgroepen. Bewijs van de werkzaamheid bij patiënten jonger dan 12 maanden met ALGS is beperkt. In een open-label onderzoek met een enkele groep van 8 patiënten van 2 tot 10 maanden oud met ALGS was de verandering in pruritus, zoals beoordeeld met de Clinician Scratch Scale (waarbij 0=geen en 4=bewijs van mutilatie van de huid, hemorragie en littekenvorming) in week 13, gemiddeld (SD; mediaan; bereik) -0,2 (1,91; -1,0; -3,0 tot 3,0) en was de verandering in sBA gemiddeld (SD; mediaan; bereik) -88,91 µmol/l (113,348; -53,65; -306,1 tot 14,4). Twee patiënten hadden een verbetering voor zowel pruritus als sBA.
Klinische werkzaamheid bij PFIC
De werkzaamheid van maralixibat werd beoordeeld in een 26 weken durend gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek (MRX-502). Drieënnegentig patiënten in de leeftijd van > 12 maanden en < 18 jaar met de diagnose PFIC op basis van documentatie van intrahepatische cholestase met persisterende pruritus, abnormale leverfunctietestwaarden en/of bewijs van progressieve leverziekte werden opgenomen in het onderzoek. Patiënten ondergingen genotypering voor bevestiging van het type PFIC. Persisterende pruritus werd gedefinieerd als > 6 maanden met een gemiddelde pruritusscore op ItchRO(Obs) gelijk aan of groter dan 1,5 in de 4 weken vóór aanvang.
Patiënten werden uitgesloten in geval van gedecompenseerde cirrose, voorgeschiedenis of aanwezigheid van een aandoening waarvan bekend is dat die een verstorend effect heeft op de absorptie, de distributie, het metabolisme of de uitscheiding van geneesmiddelen, waaronder het metabolisme van galzouten in de darm, en chronische diarree waarvoor intraveneuze vloeistof of een interventie met voeding nodig was.
Patiënten werden in een verhouding van 1:1 gerandomiseerd naar 570 mcg/kg maralixibat (n = 47) of placebo oraal (n = 46) tweemaal daags gedurende 26 weken met een initiële dosisverhogingsperiode 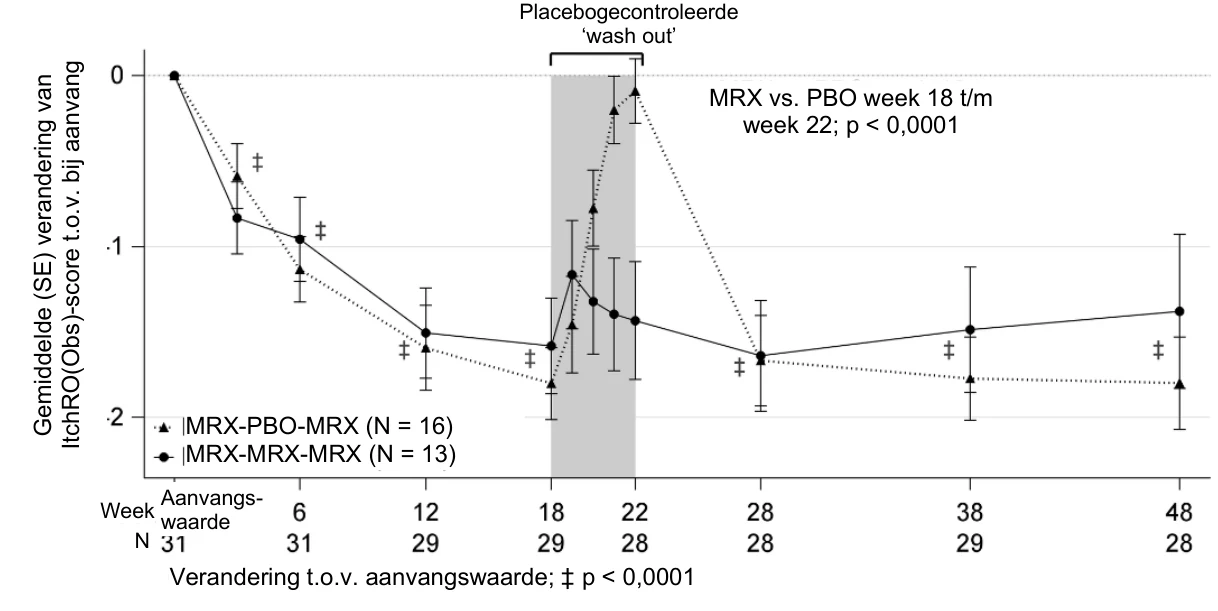
 van 4-6 weken en startten met 142 mcg/kg tweemaal daags. De 26 weken durende onderzoeksperiode werd voltooid door 92,5% van de patiënten (44/47 maralixibat en 42/46 placebo), waarbij er 7 patiënten het onderzoek stopzetten (4 patiënten trokken de toestemming in, 1 patiënt met de bijwerking lichte diarree, 1 patiënt met een levertransplantatie en 1 patiënt met ziekteprogressie). Patiënten die het hoofdonderzoek voltooiden, kwamen in aanmerking voor inschrijving in een open-label extensieonderzoek (MRX-503).
Werkzaamheidseindpunten voor het hoofdonderzoek omvatten veranderingen in de ernst van pruritus, veranderingen in galzuurwaarden, leverfunctietestwaarden en de groei.
Werkzaamheidseindpunten werden geëvalueerd bij patiënten met genetische testresultaten die overeenkwamen met biallelische varianten die PFIC veroorzaken (n = 64): ABCB11/BSEP (PFIC2) n = 31; ATP8B1/FIC1 (PFIC1) n = 13; ABCB4/MDR3 (PFIC3) n = 9; TJP2 (PFIC4) n = 7; MYO5B (PFIC6) n = 4. Er waren meer vrouwelijke patiënten (53,1%) en de gemiddelde leeftijd was 4,6 jaar met een bereik van 1 tot 15 jaar. De meeste patiënten waren bij aanvang stabiel op een therapie met ursodeoxycholzuur (89,1%) of rifampicine (51,6%). De gemiddelden (standaarddeviatie [SD]) van levertestparameters bij aanvang waren als volgt: galzuurwaarden in serum 263 (143) µmol/l, ASAT 113 (82) E/l, ALAT 107 (87) E/l en totaalbilirubine 69,8 (70,1) µmol/l, directe bilirubine 50,6 (52,4) µmol/l. Het gemiddelde (SD) van de gemiddelde ItchRO(Obs)-score bij aanvang voor ernst van pruritus ’s ochtends was 2,8 (0,87). Voor de kenmerken of ziekteparameters bij aanvang werden geen betekenisvolle verschillen waargenomen tussen behandelingsgroepen.
Galzuren in serum (sBA)
De gemiddelde verandering in totale galzuurwaarde in serum tussen de behandelingsgroepen van maralixibat en placebo vanaf de aanvangssituatie tot het gemiddelde van week 18, 22 en 26 was statistisch significant met een gemiddelde verandering volgens de LS-methode voor placebo van -160 µmol/l (95%-BI: -220,8; -100,0) (figuur 3).
Figuur 3: Waargenomen gemiddelde galzuurwaarden in serum in de loop van de tijd bij
PFIC 1, 2, 3, 4 en 6 (onderzoek MRX-502)
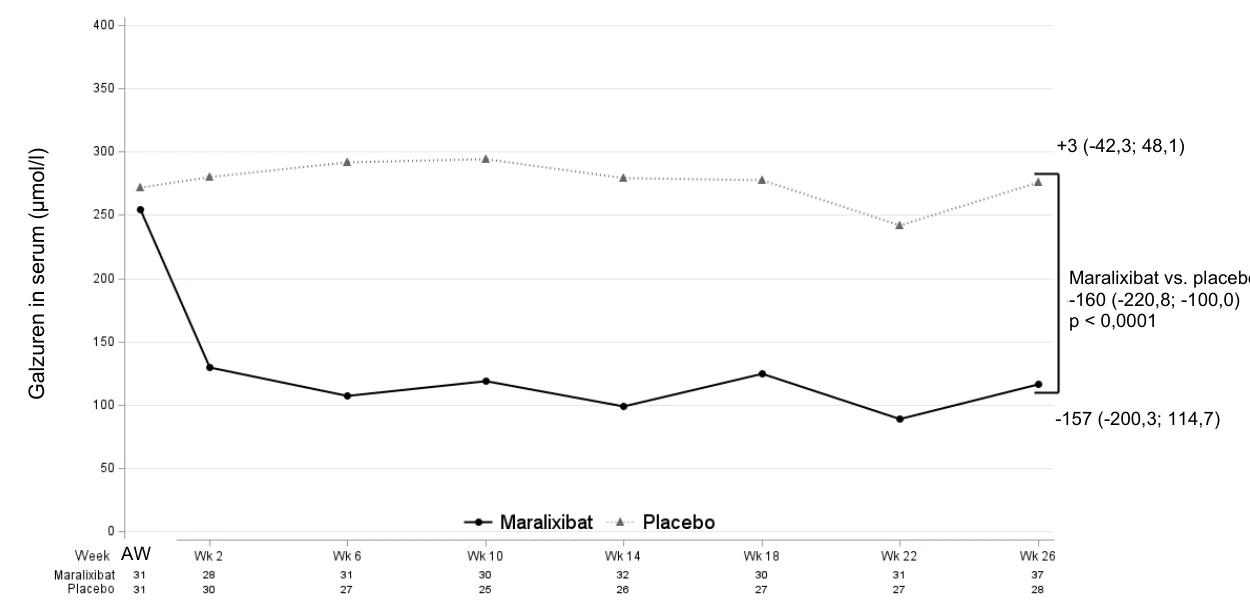
AW = aanvangswaarde; Wk = week. Waargenomen waarden worden weergegeven. De weergegeven statistieken zijn gemiddelden van week 18, 22 en 26 met gebruikmaking van een gelijkmatig gewogen gemiddelde van de 3 individuele bezoekspecifieke schattingen die verkregen werden uit een mixed model for repeated measures (MMRM) met verandering ten opzichte van de aanvangssituatie als de afhankelijke variabele en de vaste categorische effecten behandelingsgroep, PFIC-type, analysebezoek en interactie van behandeling-volgens-bezoek evenals de continue vaste covariabelen van de aanvangsscore en interactie van aanvangsscore-volgens-bezoek. De gemiddelde schatting van kleinste kwadraten en het 95%-betrouwbaarheidsinterval worden weergegeven.
Maralixibat vs. placebo Het percentage responders voor galzuur in serum bedroeg 45,5% voor maralixibat en 6,5% voor placebo, verschil (95%-BI): 39,0% (16,5%; 58,2%). Responder voor galzuur in serum werd gedefinieerd als een deelnemer met een gemiddelde sBA-waarde van < 102 µmol/l (is alleen van toepassing als de sBA-waarde bij aanvang ≥ 102 µmol/l was) OF ≥ 75% gemiddelde vermindering ten opzichte van de aanvangssituatie. Voor het bepalen van de respons werd de gemiddelde sBA-waarde van de waarden van week 18, 22 en 26 gebruikt.
Pruritus
Maralixibat toonde een verschil aan tussen de behandelingsgroep met maralixibat en die met placebo voor de gemiddelde verandering in de ItchRO(Obs)-score voor ernst ’s ochtends tussen de aanvangsscore en die van week 15-26, met een gemiddelde verandering in LS ten opzichte van placebo van -1,200 (95%-BI: -1,727; -0,674; figuur 4).
Figuur 4: Waargenomen wekelijkse gemiddelde van de dagelijkse pruritusscore ’s ochtends in de loop van de tijd bij PFIC 1, 2, 3, 4 en 6 (onderzoek MRX-502)
AW = aanvangswaarde; Wk = week. Waargenomen waarden worden weergegeven. De weergegeven statistieken zijn gemiddelden over de tijdsperiodes van week 15-18, 19-22 en 23-26 met gebruikmaking van een gelijkmatig gewogen gemiddelde van de 3 individuele bezoekspecifieke schattingen die verkregen werden uit een mixed model for repeated measures (MMRM) met verandering ten opzichte van de aanvangssituatie als de afhankelijke variabele en de vaste categorische effecten behandelingsgroep, PFIC-type, analysebezoek en interactie van behandeling-volgens-bezoek evenals de continue vaste covariabelen van de aanvangsscore en interactie van aanvangsscore-volgens-bezoek. De gemiddelde schatting van kleinste kwadraten en het 95%-betrouwbaarheidsinterval worden weergegeven.
Tabel 4 geeft de resultaten weer van de vergelijking van de ItchRO(Obs)-resultaten tussen maralixibat en placebo.
Tabel 4: Aantal responders voor pruritus (onderzoek MRX-502)
Respondertype
Categorie
Maralixibat
(n = 33)
Placebo
(n = 31)
ItchRO(Obs)-responders; gemiddelde score ≤ 1 OF
verandering t.o.v. de aanvangsscore ≤ -1,0
Responder (%) 63,6 25,8 p-waarde vs. placebo - verschil (95%-BI) 0,0023 37,8 (11,3; 59,4) p-waarden die de behandelingsgroep van maralixibat vergelijken met die van placebo worden berekend met gebruikmaking van de exacte toets van Barnard.
Exacte 95%-betrouwbaarheidsintervallen zijn gebaseerd op een scorestatistiek.
Verkennende analyses vertoonden een meer uitgesproken vermindering (verbetering) van de gemiddelde scores voor slaapstoornissen in de behandelingsgroep van maralixibat in vergelijking met 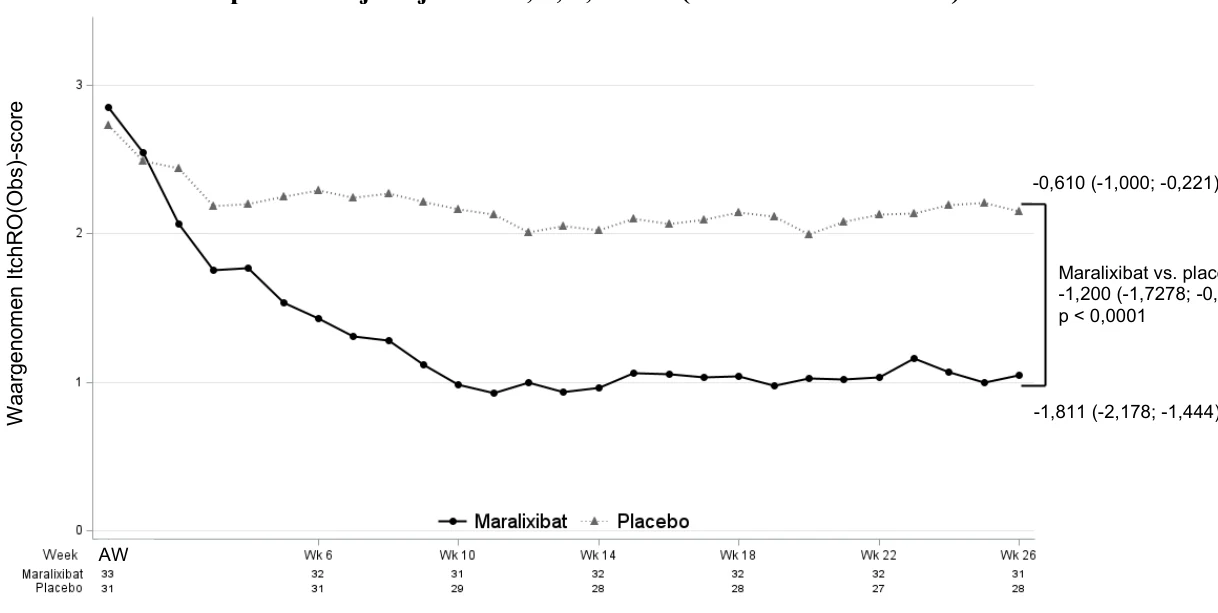
Maralixibat vs. placebo -1,200 (-1,7278; -0,674) -0,610 (-1,000; -0,221)
-1,811 (-2,178; -1,444) die van placebo. Verkennende analyses vertoonden verbeteringen in bilirubine tijdens de behandeling met maralixibat (tabel 5). Abnormale totaalbilirubinewaarden bij aanvang normaliseerden tegen week 26 bij 40% (10/25) van de patiënten behandeld met maralixibat vs. 0% (0/18) van de patiënten behandeld met placebo. Een meer uitgesproken stijging (verbetering) van de z-score voor gewicht werd waargenomen in de behandelingsgroep van maralixibat vergeleken met die van placebo (gemiddelde verandering in LS ten opzichte van placebo van 0,227 [95%-BI: 0,012; 0,442; tabel 5]).
Tabel 5: Leverfunctietestwaarden en groeiparameters voor maralixibat vs. placebo gedurende de 26 weken durende behandelingsperiode bij deelnemers met PFIC in het hoofdonderzoek (verkennende analyses voor MRX-502)
| Werkzaamheidseindpunt | Placebo (n = 31) | Maralixibat (n = 33) | ||||||
| Alanineaminotransferase (E/l) | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | 127,3 (18,68) | 87,8 (10,77) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | -7,0 (11,13) | 9,7 (10,36) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | 16,6 (-13,31; 46,60) | |||||||
| Aspartaataminotransferase (E/l) | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | 129,8 (18,12) | 96,9 (9,57) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | -0,4 (14,91) | 13,6 (14,05) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | 14,1 (-26,57; 54,69) | |||||||
| Totaalbilirubine (μmol/l) | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | 69,1 (13,69) | 70,4 (11,32) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | 15,9 (12,37) | -18,3 (11,65) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | -34,3 (-68,06; -0,46) | |||||||
| Direct bilirubine (μmol/l) | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | 50,2 (10,28) | 50,9 (8,40) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | 13,5 (9,52) | -12,9 (8,97) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | -26,4 (-52,46; -0,26) | |||||||
| Z-score voor lengte | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | -2,06 (0,27) | -2,08 (0,23) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | -0,13 (0,09) | 0,08 (0,09) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | 0,21 (-0,04; 0,5) | |||||||
| Z-score voor gewicht | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | -1,28 (0,24) | -1,75 (0,23) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | 0,12 (0,08) | 0,35 (0,07) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | 0,23 (0,01; 0,4) | |||||||
SE = standaardfout; LS = kleinste kwadraten; BI = betrouwbaarheidsinterval. Aanvangswaarden zijn waargenomen waarden. Gemiddelde waarden voor LS zijn gemiddelden van week 18, 22 en 26 met gebruikmaking van een gelijkmatig gewogen gemiddelde van de 3 individuele bezoekspecifieke schattingen die werden verkregen met een mixed model for repeated measures (MMRM) met verandering t.o.v. de aanvangssituatie als de afhankelijke variabele en de vaste categorische effecten behandelingsgroep, PFIC-type, analysebezoek en interactie van behandeling-volgens-bezoek evenals de continue vaste covariabelen van de aanvangsscore en interactie van aanvangsscore-volgens-bezoek.
Van de 64 patiënten van het hoofdonderzoek (MRX-502) met genetische testresultaten die overeenkwamen met biallelische varianten die PFIC veroorzaken, werden 57 patiënten opgenomen in een tussentijdse analyse van het lopende open-label extensieonderzoek (MRX-503). Hun mediane duur van behandeling met maralixibat bedroeg 47,3 weken (bereik: 4,1 tot 119,4 weken). Maralixibat
| vertoonde een behoud van het behandeleffect op galzuur- en bilirubinewaarden in serum evenals | |
| pruritus. Z-scores voor lengte en gewicht verbeterden nog verder. | |
In een open-label veiligheidsonderzoek met één groep (MRX-801) bij 10 patiënten in de leeftijd van 1 tot 11 maanden met PFIC (actieve pruritus was niet vereist) werd in week 13 bij sommige patiënten een daling van sBA, totaalbilirubine en direct bilirubine waargenomen. Twee patiënten hadden ook een verbetering van pruritus.
Uitzonderlijke voorwaarden
Dit geneesmiddel is geregistreerd onder ‘uitzonderlijke voorwaarden’. Dit betekent dat vanwege de zeldzaamheid van de ziekte het niet mogelijk was om volledige informatie over dit geneesmiddel te verkrijgen. Het Europees Geneesmiddelenbureau zal alle nieuwe informatie die beschikbaar kan komen, ieder jaar beoordelen en deze SmPC zal zo nodig aangepast worden met de beschikbare informatie van het referentiegeneesmiddel.
5.2 Farmacokinetische eigenschappen
Absorptie
Het doel van maralixibat bevindt zich in het lumen van de dunne darm, waardoor plasmawaarden van maralixibat niet vereist zijn en niet relevant zijn voor de werkzaamheid ervan. Maralixibat wordt minimaal geabsorbeerd en de plasmaconcentraties zijn vaak onder de detectiegrens (0,25 ng/ml) na enkelvoudige of meervoudige doses bij therapeutische dosisniveaus. De absolute biologische beschikbaarheid wordt geschat op < 1%.
Effect van voedsel
De absorptie van maralixibat is relatief hoger wanneer het wordt toegediend in nuchtere toestand en een dosisaanpassing voor effecten van voedsel is niet nodig.
Maralixibat kan vóór (tot 30 minuten) of bij een maaltijd worden ingenomen (zie rubriek 4.2).
Distributie
Maralixibat vertoont in vitro een sterke binding (91%) aan humaan plasma.
In een klinisch ADME-onderzoek met toediening van [14C]-maralixibat lag de circulerende radioactiviteit op alle tijdpunten onder de detectiegrens. Er is geen schijnbare accumulatie van maralixibat.
Biotransformatie
Er zijn geen metabolieten gedetecteerd in plasma en bovendien ondergaat maralixibat een minimaal metabolisme in het maag-darmstelsel.
Eliminatie
Maralixibat wordt voornamelijk uitgescheiden in de feces als ongewijzigde stof; 0,066% van de toegediende dosis wordt in de urine uitgescheiden.
Bijzondere populaties
Op basis van leeftijd, geslacht of ras zijn er geen klinisch significante verschillen in de farmacokinetiek van maralixibat waargenomen.
Verminderde leverfunctie
In klinische onderzoeken met maralixibat waren ALGS- en PFIC-patiënten met enige mate van verminderde leverfunctie opgenomen. De meeste patiënten hadden als gevolg van de ziekte enige mate van verminderde leverfunctie volgens de NCI-ODWG-classificatie. Het is echter momenteel niet duidelijk of deze classificatie bij een cholestatische ziekte geschikt is om de invloed van de stof op de farmacokinetiek te voorspellen. Maralixibat wordt minimaal geabsorbeerd en gegevens uit dieronderzoek duiden erop dat de zeer lage plasmawaarden het gevolg zijn van geringe absorptie en niet van een ‘first pass’-effect in de lever, en dat plasmawaarden van maralixibat niet verhoogd waren bij patiënten met een verminderde leverfunctie volgens de NCI-ODWG-classificatie. De farmacokinetiek van maralixibat is echter niet systematisch onderzocht bij patiënten die zijn ingedeeld in overeenstemming met de Child-Pugh-classificatie (patiënten met cirrose en tekenen van decompensatie).
Verminderde nierfunctie
De farmacokinetiek van maralixibat is niet onderzocht bij patiënten met een verminderde nierfunctie, waaronder patiënten met terminaal nierfalen of patiënten die hemodialyse ondergaan. Vanwege de geringe systemische blootstelling en de afwezigheid van uitscheiding via de nieren wordt echter niet verwacht dat een verminderde nierfunctie invloed heeft op de farmacokinetiek van maralixibat.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van veiligheidsfarmacologie, secundaire farmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeniciteit, vruchtbaarheid, reproductie- en ontwikkelingstoxiciteit, en toxiciteit bij jonge dieren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Propyleenglycol (E1520)
Dinatriumedetaat
Sucralose
Druivensmaakstof
Gezuiverd water
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
30 maanden.
Na eerste opening
Na de eerste opening van de fles moet het geneesmiddel binnen 130 dagen worden gebruikt en beneden 30 °C worden bewaard. Ongebruikt product, ook als de fles niet leeg is, moet worden weggegooid na 130 dagen of op de vervaldatum van het product, afhankelijk van wat zich het eerst voordoet.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur. Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na opening, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Amberkleurige petfles van 30 ml met een vooraf aangebrachte adapter van LDPE en een kindveilige sluiting van HDPE met een schuimvoering die 30 ml drank bevat.
Verpakkingsgrootte:
Elke verpakking bevat één fles van 30 ml en is samen verpakt met drie doseerspuiten voor herhaalde orale toediening (0,5 ml, 1 ml en 3 ml) met de volgende maatverdelingen:
- polypropyleen spuit van 0,5 ml met een witte zuiger: getallen per 0,1 ml, met grote stapsgewijze streepmarkeringen voor 0,05 ml en kleine stapsgewijze streepmarkeringen voor 0,01 ml.
- polypropyleen spuit van 1 ml met een witte zuiger: getallen per stap van 0,1 ml.
- polypropyleen spuit van 3 ml met een witte zuiger: getallen per stap van 0,5 ml en stapsgewijze streepmarkeringen per 0,25 ml tussen 0,5 ml en 3 ml.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De doseerspuiten voor orale toediening kunnen met water worden gespoeld, aan de lucht gedroogd en gedurende 130 dagen opnieuw gebruikt.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Mirum Pharmaceuticals International B.V.
Kingsfordweg 151
1043 GR Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1704/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 9 december 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Livmarli 19 mg/ml drank
1. NAAM VAN HET GENEESMIDDEL
Livmarli 19 mg/ml drank
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml oplossing bevat maralixibatchloride, overeenkomend met 19 mg maralixibat.
Hulpstof met bekend effect
Elke ml drank bevat 364,5 mg propyleenglycol (E1520).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Drank.
Heldere, kleurloze tot lichtgele vloeistof.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Livmarli is geïndiceerd voor de behandeling van:
- cholestatische pruritus bij patiënten in de leeftijd van 2 maanden en ouder met het syndroom van Alagille (ALGS),
progressieve familiale intrahepatische cholestase (PFIC) bij patiënten in de leeftijd van
3 maanden en ouder.
4.2 Dosering en wijze van toediening
De behandeling met Livmarli moet worden ingesteld onder het toezicht van een arts met ervaring in de behandeling van patiënten met cholestatische leverziektes. Alle doses die het gewicht weergeven, verwijzen naar maralixibat als basis.
Syndroom van Alagille (ALGS)
De aanbevolen beoogde dosis is 380 mcg/kg eenmaal daags. De startdosis is 190 mcg/kg eenmaal daags en deze moet na één week worden verhoogd tot 380 mcg/kg eenmaal daags. Tabel 1 geeft de dosis in ml oplossing weer die voor elk gewichtsbereik moet worden gegeven. Bij slechte verdraagbaarheid dient te worden overwogen de dosis te verlagen van 380 mcg/kg/dag tot 190 mcg/kg/dag of de behandeling te onderbreken. Een poging tot opnieuw verhogen van de dosis kan worden ondernomen als deze wordt verdragen. Het volume voor de aanbevolen dagelijkse maximumdosis voor patiënten die meer dan 70 kg wegen, is 1,5 ml (28,5 mg).
Tabel 1: Livmarli 19 mg/ml drank: individueel dosisvolume volgens gewicht van de patiënt:
ALGS
Gewicht patiënt (kg) | Dag 1 t/m 7 (190 mcg/kg eenmaal daags) | Vanaf dag 8 (380 mcg/kg eenmaal daags) | ||
19 mg/ml oplossing: volume eenmaal daags (ml) | Maat doseerspuit voor orale toediening (ml) | 19 mg/ml oplossing: volume eenmaal daags (ml) | Maat doseerspuit voor orale toediening (ml) | |
| 5 | 0,05 | 0,5 | 0,1 | 0,5 |
| 6 | 0,06 | 0,12 | ||
| 7 | 0,07 | 0,14 | ||
| 8 | 0,08 | 0,16 | ||
| 9 | 0,09 | 0,18 | ||
| 10-11 | 0,1 | 0,2 | ||
| 12-13 | 0,12 | 0,25 | ||
| 14-16 | 0,15 | 0,3 | ||
| 17-18 | 0,17 | 0,35 | ||
| 19-22 | 0,2 | 0,4 | ||
| 23-27 | 0,25 | 0,5 | ||
| 28-32 | 0,3 | 0,6 | 1 | |
| 33-37 | 0,35 | 0,7 | ||
| 38-42 | 0,4 | 0,8 | ||
| 43-49 | 0,45 | 0,9 | ||
| 50-56 | 0,5 | 1,0 | ||
| 57-69 | 0,6 | 1 | 1,25 | 3 |
| 70 of meer | 0,7 | 1,5 | ||
Progressieve familiale intrahepatische cholestase (PFIC)
De startdosis is 285 mcg/kg eenmaal daags (QD) en kan na 1-2 weken worden verhoogd tot 285 mcg/kg tweemaal daags (BID, ochtend en avond). Na 1-2 weken kan de dosis worden verhoogd tot 570 mcg/kg tweemaal daags indien dit klinisch geïndiceerd is en als dit wordt verdragen. Tabel 2 geeft de dosis in ml oplossing weer die voor elk gewichtsbereik moet worden gegeven. Bij slechte verdraagbaarheid dient te worden overwogen de dosis te verlagen of de behandeling te onderbreken. Een poging tot opnieuw verhogen van de dosis kan worden ondernomen als deze wordt verdragen. Het volume voor de dagelijkse maximumdosis voor patiënten die meer dan 49 kg wegen, is 3 ml (57 mg).
Tabel 2: Livmarli 19 mg/ml drank: individueel dosisvolume volgens gewicht van de patiënt:
PFIC
Gewicht patiënt (kg) | 285 mcg/kg (eenmaal daags getitreerd naar tweemaal daags) | 570 mcg/kg (tweemaal daags indien verdraagbaar) | ||
19 mg/ml oplossing: volume QD of BID (ml) | Maat doseerspuit voor orale toediening (ml) | 19 mg/ml oplossing: volume BID (ml) | Maat doseerspuit voor orale toediening (ml) | |
| 3 | 0,04 | 0,5 | 0,09 | 0,5 |
| 4 | 0,06 | 0,12 | ||
Gewicht patiënt (kg) | 285 mcg/kg (eenmaal daags getitreerd naar tweemaal daags) | 570 mcg/kg (tweemaal daags indien verdraagbaar) | ||
19 mg/ml oplossing: volume QD of BID (ml) | Maat doseerspuit voor orale toediening (ml) | 19 mg/ml oplossing: volume BID (ml) | Maat doseerspuit voor orale toediening (ml) | |
| 5 | 0,08 | 0,15 | ||
| 6 | 0,09 | 0,18 | ||
| 7 | 0,1 | 0,2 | ||
| 8 | 0,12 | 0,25 | ||
| 9 | 0,14 | 0,25 | ||
| 10-12 | 0,15 | 0,3 | ||
| 13-15 | 0,2 | 0,4 | ||
| 16-19 | 0,25 | 0,5 | ||
| 20-23 | 0,3 | 0,6 | 1 | |
| 24-29 | 0,4 | 0,8 | ||
| 30-34 | 0,45 | 0,9 | ||
| 35-39 | 0,5 | 1,0 | ||
| 40-48 | 0,6 | 1 | 1,2 | 3 |
| 49-59 | 0,8 | 1,5 | ||
| 60-69 | 0,9 | 1,5 | ||
| 70-78 | 1,0 | 1,5 | ||
| 79 of meer | 1,25 | 3 | 1,5 | |
Bij patiënten voor wie na 3 maanden continue dagelijkse behandeling met maralixibat geen therapeutisch voordeel van behandeling kan worden vastgesteld, dient een alternatieve behandeling te worden overwogen.
Vergeten dosis
Als een dosis is vergeten, moet de dosis worden overgeslagen en moet het oorspronkelijke doseringsschema met de volgende geplande inname worden hervat.
Bijzondere populaties
Verminderde nierfunctie
Maralixibat is niet onderzocht bij patiënten met een verminderde nierfunctie of met terminaal nierfalen die hemodialyse nodig hebben. Maralixibat heeft minimale plasmaconcentraties en een verwaarloosbare uitscheiding via de nieren (zie rubriek 5.2). Een dosisaanpassing is niet nodig voor patiënten met een verminderde nierfunctie. Vanwege het gehalte propyleenglycol is echter voorzichtigheid geboden bij patiënten met PFIC en een ernstig verminderde nierfunctie (creatinineklaring CrCl < 30 ml/min) (zie rubriek 4.4).
Verminderde leverfunctie
Maralixibat is niet voldoende onderzocht bij patiënten met een verminderde leverfunctie. ALGS: Vanwege de minimale absorptie van maralixibat is een dosisaanpassing niet nodig voor patiënten met een verminderde leverfunctie. Nauwlettende monitoring wordt echter geadviseerd voor patiënten met terminaal leverfalen of progressie tot decompensatie (zie rubriek 4.4). PFIC: Een dosisaanpassing is niet nodig voor patiënten met een licht of matig verminderde leverfunctie. Livmarli moet met voorzichtigheid worden gebruikt bij patiënten met een matig verminderde leverfunctie. Nauwlettende monitoring wordt geadviseerd voor patiënten met een risico op decompensatie. Livmarli mag niet worden gebruikt bij patiënten met PFIC en een ernstig verminderde leverfunctie, omdat de veiligheid en werkzaamheid niet zijn vastgesteld bij deze patiënten (zie rubriek 4.3 en 4.4).
Pediatrische patiënten
Een dosisaanpassing is niet nodig (zie rubriek 4.4). De veiligheid en werkzaamheid van Livmarli bij zuigelingen in de leeftijd tot 2 maanden met ALGS, of bij PFIC in de leeftijd tot 3 maanden, zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, en er kan geen doseringsadvies worden gegeven voor deze leeftijdsgroepen.
Bijzondere aandacht moet worden besteed aan de nauwkeurige berekening van de dosis Livmarli (waarbij rekening wordt gehouden met de verschillende sterktes, diverse maten doseerspuiten voor orale toediening en variabele doseringsaanbevelingen) en aan de duidelijke communicatie van de doseringsinstructies aan zorgverleners en patiënten, om het risico op foutieve dosering en overdosering tot een minimum te beperken.
Wijze van toediening
Voor eenmaaldaagse dosering wordt Livmarli ’s ochtends door een zorgverlener of de patiënt, vóór (tot 30 minuten) of bij een maaltijd, oraal toegediend via een doseerspuit voor orale toediening, of voor tweemaaldaagse dosering ’s ochtends en ’s avonds.
Het rechtstreeks mengen van Livmarli-drank in voedsel of drank voorafgaand aan toediening is niet onderzocht en moet worden vermeden.
Met elke fles Livmarli worden drie maten van de doseerspuit voor orale toediening geleverd (0,5 ml, 1 ml en 3 ml). Tabel 1 en 2 geven voor elk gewichtsbereik de juiste maat voor de doseerspuit voor orale toediening.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Patiënten met PFIC die een ernstig verminderde leverfunctie hebben (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
De werking van maralixibat vindt plaats door het remmen van het ileale galzuurtransporteiwit (ileal bile acid transporter, IBAT) en het verstoren van de enterohepatische circulatie van galzuren. Daarom kunnen aandoeningen, geneesmiddelen of chirurgische ingrepen die invloed hebben op ofwel de gastro-intestinale motiliteit of de enterohepatische circulatie van galzuren, waaronder transport van galzouten naar biliaire canaliculi, de werkzaamheid van maralixibat verminderen. Daarom wordt niet verwacht dat patiënten met PFIC2, bij wie het eiwit galzoutexportpomp (BSEP) volledig ontbreekt of niet functioneert (d.w.z. patiënten met subtype BSEP3 van PFIC2), op maralixibat reageren.
Diarree is als een zeer vaak voorkomende bijwerking gemeld bij inname van maralixibat (zie rubriek 4.8). Diarree kan leiden tot dehydratie. Patiënten moeten regelmatig worden gemonitord om te zorgen voor voldoende hydratie tijdens episoden van diarree.
Patiënten met chronische diarree die intraveneuze vloeistof of een interventie met voeding nodig hebben, zijn niet onderzocht in klinische onderzoeken.
Er werd een verhoging van ALAT en ASAT waargenomen bij sommige patiënten die maralixibat kregen (rubriek 4.8). Vóór aanvang van de behandeling en tijdens de behandeling met maralixibat moeten leverfunctietestwaarden bij patiënten worden gemonitord.
Voordat een behandeling met Livmarli wordt ingesteld, worden voor alle patiënten beoordelingen van de waarden van in vet oplosbare vitaminen (vitamine A, D, E) en van de international normalised ratio (INR) aanbevolen in overeenstemming met de standaard klinische praktijk voor monitoring. Als een tekort aan in vet oplosbare vitaminen wordt gediagnosticeerd, moet een aanvullende therapie worden voorgeschreven.
Hulpstoffen met bekend effect
Propyleenglycol en potentieel risico op toxiciteit
Dit geneesmiddel bevat 364,5 mg propyleenglycol (E1520) per ml drank.
ALGS: Toediening van een dosis Livmarli 19 mg/ml drank van 380 mcg/kg QD zal leiden tot een blootstelling van maximaal 9 mg/kg propyleenglycol per dag.
PFIC: Toediening van een dosis Livmarli 19 mg/ml drank van 285 mcg/kg BID zal leiden tot een blootstelling van maximaal 13 mg/kg propyleenglycol per dag en toediening van een dosis Livmarli 19 mg/ml drank van 570 mcg/kg BID zal leiden tot een blootstelling van maximaal 24 mg/kg propyleenglycol per dag.
Er moet rekening worden gehouden met de totale hoeveelheden propyleenglycol van alle geneesmiddelen en voedingssupplementen, waaronder Livmarli drank, bij de beoordeling van het potentiële risico op toxiciteit door propyleenglycol, met name bij patiënten die propyleenglycol minder goed kunnen metaboliseren of uitscheiden (bijvoorbeeld patiënten jonger dan 5 jaar, of patiënten met een verminderde nier- of leverfunctie) (zie rubriek 4.2 en 4.3). Gelijktijdige toediening met een substraat voor alcoholdehydrogenase, zoals ethanol, kan het risico op toxiciteit door propyleenglycol verhogen.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Op basis van in-vitro-onderzoeken is maralixibat een OATP2B1-remmer. Een daling van de orale absorptie van OATP2B1-substraten (bijv. fluvastatine of rosuvastatine) als gevolg van remming van OATP2B1 in het maag-darmstelsel kan niet worden uitgesloten. Monitoring van de effecten van OATP2B1-substraten dient overwogen te worden, indien nodig.
Op basis van in-vitro-onderzoeken is maralixibat ook een CYP3A4-remmer. Een stijging van de plasmawaarden van CYP3A4-substraten (bijv. midazolam, simvastatine) kan daarom niet worden uitgesloten en voorzichtigheid is raadzaam bij gelijktijdige toediening van dergelijke middelen.
Maralixibat, als remmer van de absorptie van galzuur, is niet volledig geëvalueerd met betrekking tot de potentiële interactie met het galzuur ursodeoxycholzuur (UDCA).
Maralixibat wordt minimaal geabsorbeerd, wordt niet in significante mate gemetaboliseerd en is geen substraat van transporteiwitten van de werkzame stof. Daarom is van andere gelijktijdig gebruikte geneesmiddelen niet bekend of deze invloed hebben op de dispositie van maralixibat.
Van maralixibat is niet bekend dat het bij patiënten andere cytochroom P450-enzymen remt of induceert. Daarom wordt niet voorspeld dat maralixibat via deze mechanismen invloed heeft op de dispositie van gelijktijdig gebruikte geneesmiddelen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van maralixibat bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Er worden geen effecten op de foetus tijdens de zwangerschap verwacht aangezien de systemische blootstelling aan maralixibat verwaarloosbaar is. Uit voorzorg heeft het de voorkeur het gebruik van Livmarli te vermijden tijdens de zwangerschap.
Borstvoeding
Er worden geen effecten op met moedermelk gevoede pasgeborenen/zuigelingen verwacht aangezien de systemische blootstelling van de borstvoeding gevende vrouw aan maralixibat verwaarloosbaar is. Vanwege het gehalte propyleenglycol heeft het uit voorzorg de voorkeur het gebruik van Livmarli drank te vermijden in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Er zijn geen klinische gegevens over het effect van maralixibat op de vruchtbaarheid. De resultaten van dieronderzoek duiden niet op directe of indirecte effecten op de vruchtbaarheid of de reproductie (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Livmarli heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Meer dan 280 patiënten in de leeftijd van 1 maand tot 24 jaar met een cholestatische leverziekte werden behandeld met maralixibat in geblindeerde en open-label klinische onderzoeken, waaronder 94 patiënten met ALGS die tot 5 jaar werden behandeld en 134 patiënten met PFIC die tot 7 jaar werden behandeld.
Het veiligheidsprofiel van maralixibat is consistent voor alle indicaties en leeftijdsgroepen. De meest frequent voorkomende bijwerkingen bij ALGS- en PFIC-patiënten ouder dan 12 maanden waren diarree (respectievelijk 36,0% en 27,7%), gevolgd door buikpijn (respectievelijk 29,1% en 6,4%). De meest frequent voorkomende bijwerking bij ALGS- en PFIC-patiënten jonger dan 12 maanden was diarree (respectievelijk 20,0% en 23,5%).
Lijst met bijwerkingen in tabelvorm
Voor ALGS is het veiligheidsprofiel van maralixibat gebaseerd op een gepoolde analyse van gegevens van een controle van 5 klinische onderzoeken bij patiënten (n = 86) in de leeftijd tussen 1 en 17 jaar (mediaan: 5 jaar); de mediane duur van blootstelling bedroeg 2,5 jaar (bereik: 1 dag tot 5,5 jaar).
Voor PFIC is het veiligheidsprofiel voornamelijk gebaseerd op een analyse van de dubbelblinde, placebogecontroleerde gegevens van het hoofdonderzoek naar PFIC en het open-label extensieonderzoek (n = 93, waarbij 88 patiënten behandeld werden met de aanbevolen dosis maralixibat). Patiënten die werden behandeld met maralixibat, hadden een leeftijd tussen 1 en 17 jaar (mediaan: 4 jaar); de mediane duur van blootstelling bedroeg 83,5 weken (bereik: 1,7 tot 177,1 weken). Aanvullend bewijs over de veiligheid op lange termijn werd verzameld over een lagere dosis maralixibat (≥ 266 mcg/kg/dag) in een klinisch fase 2-onderzoek (LUM001-501) en een open-label follow-uponderzoek op lange termijn (MRX-800; totale duur van blootstelling maximaal 7 jaar).
In de leeftijdsgroep jonger dan 12 maanden werden 17 patiënten met ALGS en 10 patiënten met PFIC behandeld met de aanbevolen doses maralixibat (zie rubriek 5.1).
Tabel 3 geeft de bijwerkingen weer die gemeld zijn in deze analyses.
Bijwerkingen bij patiënten die werden behandeld met maralixibat worden hieronder vermeld volgens systeem/orgaanklasse van MedDRA en frequentiegroepering. Frequenties zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 3: Bijwerkingen gemeld bij patiënten met ALGS en PFIC
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree |
| Buikpijn | ||
| Lever- en galaandoeningen | Vaak | ALAT en ASAT verhoogd |
Beschrijving van geselecteerde bijwerkingen
Alle gemelde bijwerkingen van diarree waren licht tot matig ernstig; een ernstige bijwerking van buikpijn werd bij 1 ALGS-patiënt gemeld. Geen enkele bijwerking van diarree of buikpijn was ernstig. Bij de meeste gevallen was de tijd tot optreden van diarree en buikpijn binnen de eerste maand van de behandeling. Voor zowel ALGS als PFIC was de mediane duur voor episodes van diarree en buikpijn minder dan 1 week. Voor diarree of buikpijn werd geen verband waargenomen tussen dosis en respons. De behandeling werd onderbroken of de dosis werd verlaagd als gevolg van gastro-intestinale bijwerkingen bij 4 ALGS-patiënten (4,7%) en 3 PFIC-patiënten (6,4%) en leidde tot verbetering of verdwijnen van de bijwerkingen. Eén PFIC-patiënt (2,1%) met lichte diarree zette de behandeling stop; verder waren er geen patiënten die de behandeling met Livmarli stopzetten vanwege bijwerkingen van het maag-darmstelsel.
Als diarree en/of buikpijn aanhoudt en er geen andere oorzaken worden gevonden, moet overwogen worden de dosis te verlagen of de behandeling te onderbreken. Dehydratie moet worden gemonitord en onmiddellijk worden behandeld. Als de behandeling met Livmarli wordt onderbroken, kan wanneer de diarree of de buikpijn verbetert opnieuw worden gestart met Livmarli als dit wordt verdragen (zie rubriek 4.2).
Verhogingen van ALAT en ASAT, gedeeltelijk gepaard gaand met een stijging van bilirubine, waren meestal tijdelijk van aard en licht of matig van intensiteit.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Maralixibat wordt minimaal geabsorbeerd uit het maag-darmstelsel en er wordt niet verwacht dat overdosering leidt tot hoge plasmawaarden van de werkzame stof. Enkelvoudige doses van maximaal 500 mg, ongeveer 18 maal hoger dan de aanbevolen dosis, zijn toegediend bij gezonde volwassenen zonder enige nadelige gevolgen.
Livmarli bevat propyleenglycol; overdosering kan leiden tot overdosering van propyleenglycol, met name indien gelijktijdig gebruikt met andere geneesmiddelen die propyleenglycol bevatten (zie rubriek 4.4). Bijwerkingen die verband houden met de potentiële toxiciteit van propyleenglycol zijn bijvoorbeeld hyperosmolaliteit (met of zonder lactaatacidose), gestoorde nierfunctie (acute tubulusnecrose), acuut nierfalen; cardiotoxiciteit (aritmie, hypotensie); stoornissen van het centrale zenuwstelsel (depressie, coma, toevallen), respiratoire depressie, dyspneu; gestoorde leverfunctie; hemolytische reactie (intravasculaire hemolyse) en hemoglobinurie; of multiorgaanfalen. Patiënten moeten worden gemonitord op tekenen en symptomen van mogelijke toxiciteit vanwege propyleenglycol.
In geval van een overdosering moeten algemene ondersteunende maatregelen worden gevolgd en moet de patiënt worden gemonitord op tekenen en symptomen van toxiciteit door propyleenglycol. In geval van overdosering kan propyleenglycol met dialyse uit het lichaam worden verwijderd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: gal- en levertherapie, andere geneesmiddelen voor galtherapie. ATC-code: A05AX04
Werkingsmechanisme
Maralixibat is een minimaal geabsorbeerde, reversibele, potente, selectieve remmer van het ileale galzuurtransporteiwit (IBAT).
Maralixibat heeft een lokale werking in het distale ileum voor het verminderen van de heropname van galzuren en het verhogen van de klaring van galzuren via het colon, waardoor de concentratie van galzuren in het serum wordt verlaagd.
Klinische werkzaamheid bij ALGS
De werkzaamheid van maralixibat bij ALGS-patiënten werd beoordeeld in een 48 weken durend onderzoek dat bestond uit een 18 weken durende open-label ‘run in’-periode met de werkzame stof, een 4 weken durende dubbelblinde gerandomiseerde ‘wash out’-periode en een open-label extensieperiode.
Eénendertig pediatrische ALGS-patiënten met cholestase en pruritus werden opgenomen in het onderzoek, waarbij 90,3% van de patiënten bij inschrijving in het onderzoek ten minste één geneesmiddel kreeg voor de behandeling van pruritus (74,2% en 80,6% van de patiënten kreeg respectievelijk rifampicine en ursodeoxycholzuur). Gelijktijdig gebruik van deze geneesmiddelen was gedurende het onderzoek toegelaten, maar de dosis mocht tijdens de eerste 22 weken niet worden aangepast. Alle patiënten hadden ALGS als gevolg van JAGGED1-mutatie.
Exclusiecriteria omvatten chirurgische onderbreking van de enterohepatische circulatie, voorgeschiedenis of aanwezigheid van een aandoening waarvan bekend is dat die een verstorend effect heeft op de absorptie, de distributie, het metabolisme of de uitscheiding van geneesmiddelen, waaronder het metabolisme van galzout in de darm, en chronische diarree waarvoor intraveneuze vloeistof of een interventie met voeding nodig was.
Na een aanvankelijke dosisverhogingsperiode van 5 weken kregen de patiënten gedurende 13 weken een open-label behandeling met 380 mcg/kg maralixibat eenmaal daags; bij twee patiënten werd de behandeling gestopt tijdens deze eerste 18 weken van de open-label ‘run in’-behandeling. De 29 patiënten die de open-label ‘run in’-fase voltooiden, werden vervolgens gerandomiseerd naar ofwel voortzetting van de behandeling met maralixibat of behandeling met de overeenstemmende placebo (n = 16 placebo, n = 13 maralixibat) gedurende de 4 weken durende, dubbelblinde, gerandomiseerde ‘wash out’-periode in week 19-22. Alle 29 patiënten voltooiden de geblindeerde, gerandomiseerde ‘wash out’-periode; vervolgens kregen alle patiënten gedurende maximaal 48 weken open-label maralixibat bij een dosis van 380 mcg/kg eenmaal daags. Voor patiënten die overschakelden van de placebo, werd de dosis verhoogd, vergelijkbaar met het schema van de aanvankelijke dosisverhoging.
Gerandomiseerde patiënten hadden een mediane leeftijd van 5 jaar (bereik: 1 tot 15 jaar) en 66% was van het mannelijke geslacht. De gemiddelden (standaarddeviatie [SD]) van levertestparameters bij aanvang waren als volgt: galzuurwaarden in serum (serum bile acid, sBA) 280 (213) µmol/l, aspartaataminotransferase (ASAT) 158 (68) E/l, alanineaminotransferase (ALAT) 179 (112) E/l, gammaglutamyltransferase (GGT) 498 (399) E/l en totaalbilirubine (TB) 5,6 (5,4) mg/dl.
Galzuren in serum (sBA)
Een statistisch significante gemiddelde (SD) daling van sBA ten opzichte van de aanvangswaarde van 88 (120) en 96 (166,6) μmol/l werd waargenomen in week 18 en week 48 wanneer patiënten maralixibat toegediend kregen. Tussen maralixibat en placebo werd aan het einde van de placebogecontroleerde periode een statistisch significant gemiddelde (SE) verschil volgens de kleinstekwadratenmethode aangetoond in de verandering van sBA van week 18 tot en met week 22 (-114 [48,0] µmol/l; p = 0,025). Wanneer de placebogroep aan het einde van de ‘wash out’-periode de behandeling met maralixibat hervatte, daalde sBA tot waarden die eerder werden waargenomen bij behandeling met maralixibat (zie figuur 1).
Figuur 1: Gemiddelde (± SE) verandering t.o.v. de aanvangswaarde van sBA, tot en met week 48, alle patiënten
MRX = maralixibat; PBO = placebo; SE = standaardfout
Pruritus
De ernst van pruritus werd geëvalueerd in de totale populatie (n = 31), gemeten met behulp van de Itch Reported Outcome Observer (ItchRO[Obs])-score. De ItchRO-score is een gevalideerde schaal van 0-4 die wordt ingevuld door zorgverleners (0 = geen tot 4 = zeer ernstig), waarbij aangetoond is dat veranderingen ≥ 1,0 klinisch betekenisvol zijn. Veranderingen in ernst van pruritus tussen deelnemers behandeld met maralixibat en diegenen behandeld met placebo tijdens de gerandomiseerde ‘wash out’-periode en veranderingen in week 18 en in week 48 ten opzichte van de aanvangswaarde werden gemeten. De gemiddelde ItchRO (Obs)-score bij aanvang was 2,9.
Patiënten die maralixibat toegediend kregen, hadden een klinisch betekenisvolle verandering en statistisch significante dalingen van de ItchRO(Obs)-score van -1,7 en -1,6 punten in respectievelijk week 18 en week 48 ten opzichte van de aanvangswaarde.
Tijdens de placebogecontroleerde, gerandomiseerde ‘wash out’-periode handhaafden de patiënten die maralixibat toegediend kregen een daling van de score voor pruritus, terwijl de score bij de patiënten van de placebogroep terugkeerde naar de aanvangsscore voor pruritus. Het verschil tussen maralixibat en placebo in gemiddelde (SE) verandering volgens kleinstekwadratenmethode in pruritus van week 18 tot en met week 22 (-1,5 [0,3]; 95%-BI: -2,1 tot -0,8; p < 0,0001; zie figuur 2) was statistisch significant. Na hervatting van de behandeling met maralixibat hadden de patiënten van de placebogroep tegen week 28 opnieuw een verbetering van pruritus. Patiënten die maralixibat toegediend kregen, handhaafden de vermindering van pruritus tot 48 weken.
Figuur 2: Wekelijkse gemiddelde verandering van de ItchRO(Obs)-score voor ernst
’s ochtends t.o.v. de aanvangswaarde volgens gerandomiseerde behandelingsgroep in de loop van de tijd, tot en met week 48, alle patiënten
MRX = maralixibat; PBO = placebo; SE = standaardfout
Tijdens de behandeling met maralixibat werden in variabele mate verbeteringen waargenomen voor ernst van cholesterol en xanthoom.
De verwachting is dat het werkingsmechanisme van maralixibat om de heropname van galzuren te voorkomen vergelijkbaar is voor alle leeftijdsgroepen. Bewijs van de werkzaamheid bij patiënten jonger dan 12 maanden met ALGS is beperkt. In een open-label onderzoek met een enkele groep van 8 patiënten van 2 tot 10 maanden oud met ALGS was de verandering in pruritus, zoals beoordeeld met de Clinician Scratch Scale (waarbij 0=geen en 4=bewijs van mutilatie van de huid, hemorragie en littekenvorming) in week 13, gemiddeld (SD; mediaan; bereik) -0,2 (1,91; -1,0; -3,0 tot 3,0) en was de verandering in sBA gemiddeld (SD; mediaan; bereik) -88,91 µmol/l (113,348; -53,65; -306,1 tot 14,4). Twee patiënten hadden een verbetering voor zowel pruritus als sBA.
Klinische werkzaamheid bij PFIC
De werkzaamheid van maralixibat werd beoordeeld in een 26 weken durend gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek (MRX-502). Drieënnegentig patiënten in de leeftijd van > 12 maanden en < 18 jaar met de diagnose PFIC op basis van documentatie van intrahepatische cholestase met persisterende pruritus, abnormale leverfunctietestwaarden en/of bewijs van progressieve leverziekte werden opgenomen in het onderzoek. Patiënten ondergingen genotypering voor bevestiging van het type PFIC. Persisterende pruritus werd gedefinieerd als > 6 maanden met een gemiddelde pruritusscore op ItchRO(Obs) gelijk aan of groter dan 1,5 in de 4 weken vóór aanvang.
Patiënten werden uitgesloten in geval van gedecompenseerde cirrose, voorgeschiedenis of aanwezigheid van een aandoening waarvan bekend is dat die een verstorend effect heeft op de absorptie, de distributie, het metabolisme of de uitscheiding van geneesmiddelen, waaronder het metabolisme van galzouten in de darm, en chronische diarree waarvoor intraveneuze vloeistof of een interventie met voeding nodig was.
Patiënten werden in een verhouding van 1:1 gerandomiseerd naar 570 mcg/kg maralixibat (n = 47) of placebo oraal (n = 46) tweemaal daags gedurende 26 weken met een initiële dosisverhogingsperiode van 4-6 weken en startten met 142 mcg/kg tweemaal daags. De 26 weken durende onderzoeksperiode werd voltooid door 92,5% van de patiënten (44/47 maralixibat en 42/46 placebo), waarbij er 7 patiënten het onderzoek stopzetten (4 patiënten trokken de toestemming in, 1 patiënt met de 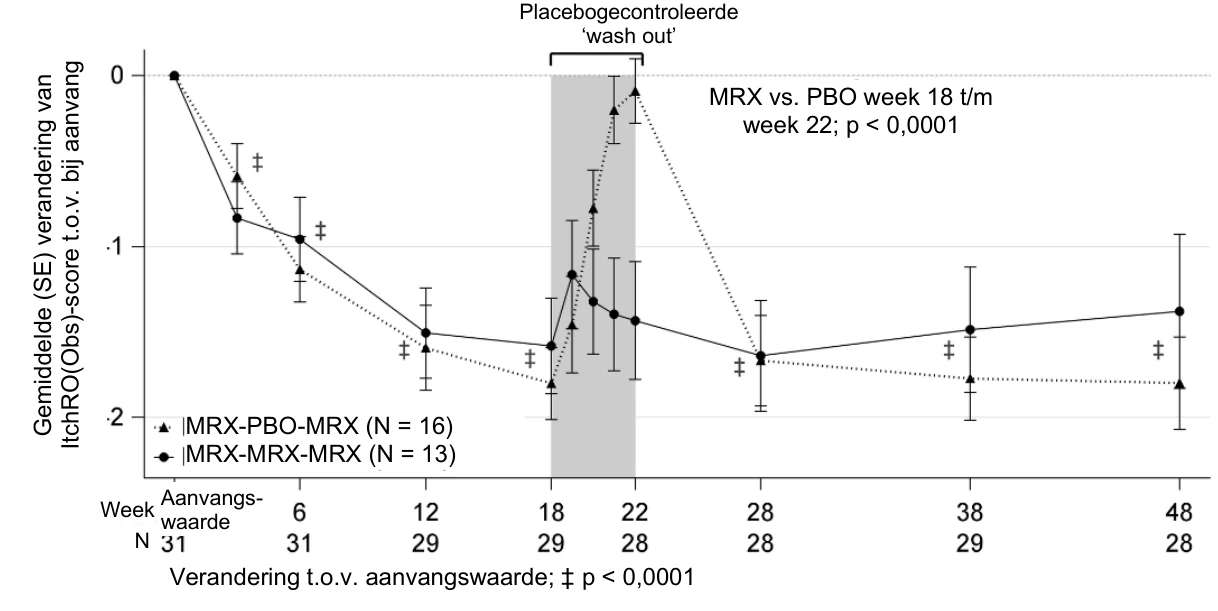
 bijwerking lichte diarree, 1 patiënt met een levertransplantatie en 1 patiënt met ziekteprogressie). Patiënten die het hoofdonderzoek voltooiden, kwamen in aanmerking voor inschrijving in een open-label extensieonderzoek (MRX-503).
Werkzaamheidseindpunten voor het hoofdonderzoek omvatten veranderingen in de ernst van pruritus, veranderingen in galzuurwaarden, leverfunctietestwaarden en de groei.
Werkzaamheidseindpunten werden geëvalueerd bij patiënten met genetische testresultaten die overeenkwamen met biallelische varianten die PFIC veroorzaken (n = 64): ABCB11/BSEP (PFIC2) n = 31; ATP8B1/FIC1 (PFIC1) n = 13; ABCB4/MDR3 (PFIC3) n = 9; TJP2 (PFIC4) n = 7; MYO5B (PFIC6) n = 4. Er waren meer vrouwelijke patiënten (53,1%) en de gemiddelde leeftijd was 4,6 jaar met een bereik van 1 tot 15 jaar. De meeste patiënten waren bij aanvang stabiel op een therapie met ursodeoxycholzuur (89,1%) of rifampicine (51,6%). De gemiddelden (standaarddeviatie [SD]) van levertestparameters bij aanvang waren als volgt: galzuurwaarden in serum 263 (143) µmol/l, ASAT 113 (82) E/l, ALAT 107 (87) E/l en totaalbilirubine 69,8 (70,1) µmol/l, directe bilirubine 50,6 (52,4) µmol/l. Het gemiddelde (SD) van de gemiddelde ItchRO(Obs)-score bij aanvang voor ernst van pruritus ’s ochtends was 2,8 (0,87). Voor de kenmerken of ziekteparameters bij aanvang werden geen betekenisvolle verschillen waargenomen tussen behandelingsgroepen.
Galzuren in serum (sBA)
De gemiddelde verandering in totale galzuurwaarde in serum tussen de behandelingsgroepen van maralixibat en placebo vanaf de aanvangssituatie tot het gemiddelde van week 18, 22 en 26 was statistisch significant met een gemiddelde verandering volgens de LS-methode voor placebo van -160 µmol/l (95%-BI: -220,8; -100,0) (figuur 3).
Figuur 3: Waargenomen gemiddelde galzuurwaarden in serum in de loop van de tijd bij
PFIC 1, 2, 3, 4 en 6 (onderzoek MRX-502)
AW = aanvangswaarde; Wk = week. Waargenomen waarden worden weergegeven. De weergegeven statistieken zijn gemiddelden van week 18, 22 en 26 met gebruikmaking van een gelijkmatig gewogen gemiddelde van de 3 individuele bezoekspecifieke schattingen die verkregen werden uit een mixed model for repeated measures (MMRM) met verandering ten opzichte van de aanvangssituatie als de afhankelijke variabele en de vaste categorische effecten behandelingsgroep, PFIC-type, analysebezoek en interactie van behandeling-volgens-bezoek evenals de continue vaste covariabelen van de aanvangsscore en interactie van aanvangsscore-volgens-bezoek. De gemiddelde schatting van kleinste kwadraten en het 95%-betrouwbaarheidsinterval worden weergegeven.
Het percentage responders voor galzuur in serum bedroeg 45,5% voor maralixibat en 6,5% voor placebo, verschil (95%-BI): 39,0% (16,5%; 58,2%). Responder voor galzuur in serum werd gedefinieerd als een deelnemer met een gemiddelde sBA-waarde van < 102 µmol/l (is alleen van toepassing als de sBA-waarde bij aanvang ≥ 102 µmol/l was) OF ≥ 75% gemiddelde vermindering ten 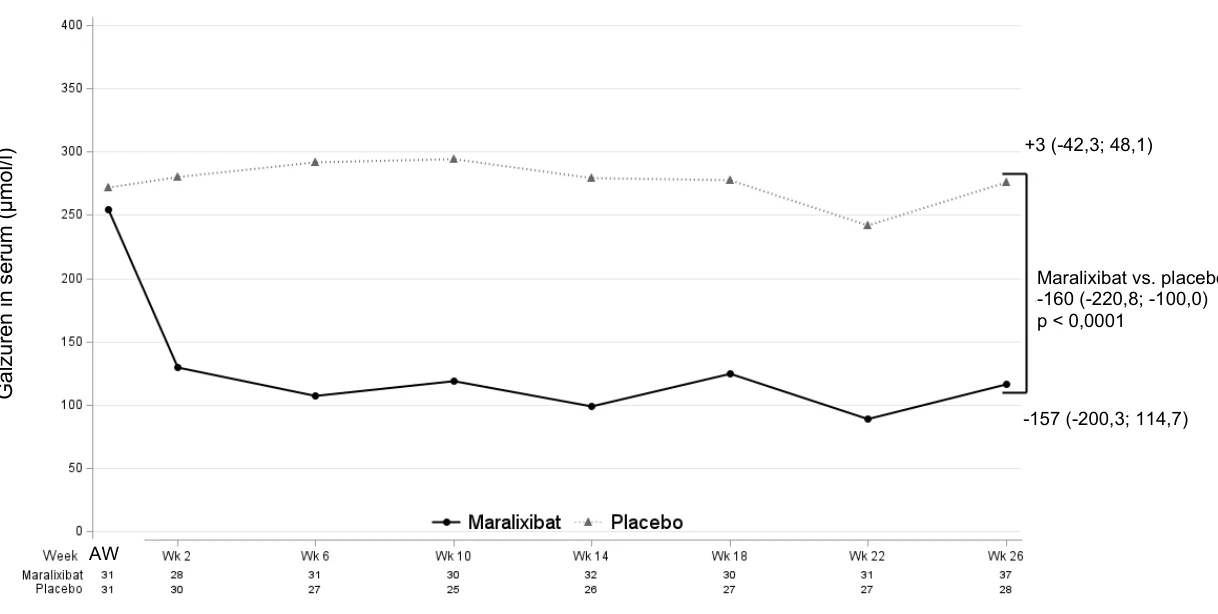
Maralixibat vs. placebo opzichte van de aanvangssituatie. Voor het bepalen van de respons werd de gemiddelde sBA-waarde van de waarden van week 18, 22 en 26 gebruikt.
Pruritus
Maralixibat toonde een verschil aan tussen de behandelingsgroep met maralixibat en die met placebo voor de gemiddelde verandering in de ItchRO(Obs)-score voor ernst ’s ochtends tussen de aanvangsscore en die van week 15-26, met een gemiddelde verandering in LS ten opzichte van placebo van -1,200 (95%-BI: -1,727; -0,674; figuur 4).
Figuur 4: Waargenomen wekelijkse gemiddelde van de dagelijkse pruritusscore ’s ochtends in de loop van de tijd bij PFIC 1, 2, 3, 4 en 6 (onderzoek MRX-502)
AW = aanvangswaarde; Wk = week. Waargenomen waarden worden weergegeven. De weergegeven statistieken zijn gemiddelden over de tijdsperiodes van week 15-18, 19-22 en 23-26 met gebruikmaking van een gelijkmatig gewogen gemiddelde van de 3 individuele bezoekspecifieke schattingen die verkregen werden uit een mixed model for repeated measures (MMRM) met verandering ten opzichte van de aanvangssituatie als de afhankelijke variabele en de vaste categorische effecten behandelingsgroep, PFIC-type, analysebezoek en interactie van behandeling-volgens-bezoek evenals de continue vaste covariabelen van de aanvangsscore en interactie van aanvangsscore-volgens-bezoek. De gemiddelde schatting van kleinste kwadraten en het 95%-betrouwbaarheidsinterval worden weergegeven.
Tabel 4 geeft de resultaten weer van de vergelijking van de ItchRO(Obs)-resultaten tussen maralixibat en placebo.
Tabel 4: Aantal responders voor pruritus (onderzoek MRX-502)
Respondertype
Categorie
Maralixibat
(n = 33)
Placebo
(n = 31)
ItchRO(Obs)-responders; gemiddelde score ≤ 1 OF
verandering t.o.v. de aanvangsscore ≤ -1,0
Responder (%) 63,6 25,8 p-waarde vs. placebo - verschil (95%-BI) 0,0023 37,8 (11,3; 59,4) p-waarden die de behandelingsgroep van maralixibat vergelijken met die van placebo worden berekend met gebruikmaking van de exacte toets van Barnard.
Exacte 95%-betrouwbaarheidsintervallen zijn gebaseerd op een scorestatistiek.
Verkennende analyses vertoonden een meer uitgesproken vermindering (verbetering) van de gemiddelde scores voor slaapstoornissen in de behandelingsgroep van maralixibat in vergelijking met die van placebo. Verkennende analyses vertoonden verbeteringen in bilirubine tijdens de behandeling met maralixibat (tabel 5). Abnormale totaalbilirubinewaarden bij aanvang normaliseerden tegen week 26 bij 40% (10/25) van de patiënten behandeld met maralixibat vs. 0% (0/18) van de patiënten behandeld met placebo. Een meer uitgesproken stijging (verbetering) van de z-score voor gewicht 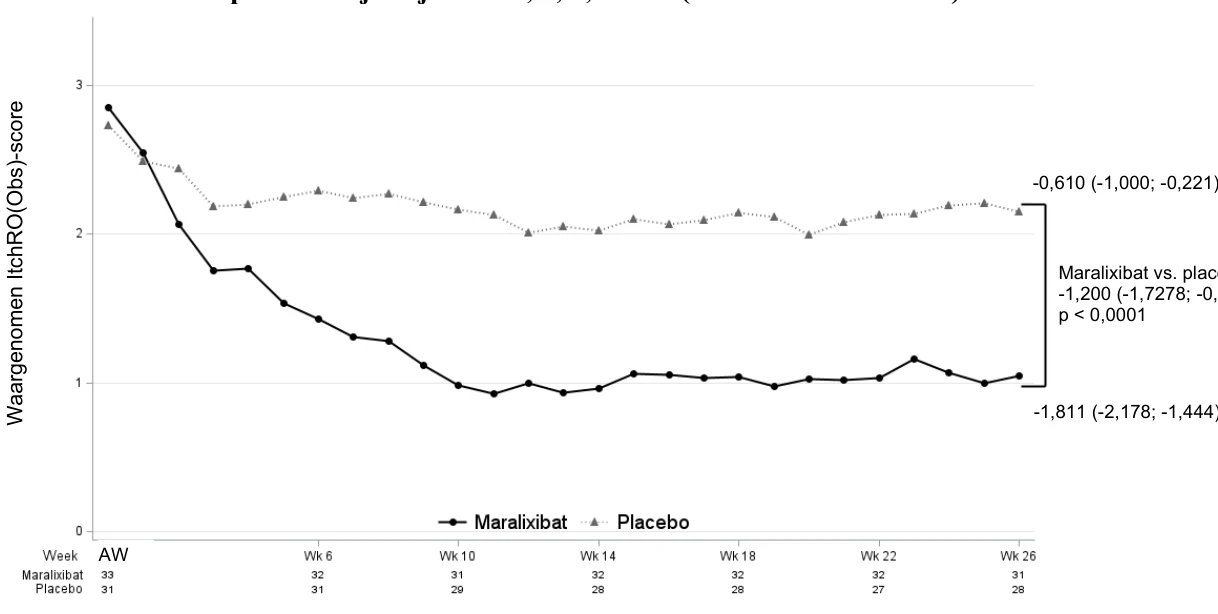
Maralixibat vs. placebo -1,200 (-1,7278; -0,674) -0,610 (-1,000; -0,221)
-1,811 (-2,178; -1,444) werd waargenomen in de behandelingsgroep van maralixibat vergeleken met die van placebo (gemiddelde verandering in LS ten opzichte van placebo van 0,227 [95%-BI: 0,012; 0,442; tabel 5]).
Tabel 5: Leverfunctietestwaarden en groeiparameters voor maralixibat vs. placebo gedurende de 26 weken durende behandelingsperiode bij deelnemers met PFIC in het hoofdonderzoek (verkennende analyses voor MRX-502)
| Werkzaamheidseindpunt | Placebo (n = 31) | Maralixibat (n = 33) | ||||||
| Alanineaminotransferase (E/l) | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | 127,3 (18,68) | 87,8 (10,77) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | -7,0 (11,13) | 9,7 (10,36) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | 16,6 (-13,31; 46,60) | |||||||
| Aspartaataminotransferase (E/l) | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | 129,8 (18,12) | 96,9 (9,57) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | -0,4 (14,91) | 13,6 (14,05) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | 14,1 (-26,57; 54,69) | |||||||
| Totaalbilirubine (μmol/l) | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | 69,1 (13,69) | 70,4 (11,32) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | 15,9 (12,37) | -18,3 (11,65) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | -34,3 (-68,06; -0,46) | |||||||
| Direct bilirubine (μmol/l) | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | 50,2 (10,28) | 50,9 (8,40) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | 13,5 (9,52) | -12,9 (8,97) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | -26,4 (-52,46; -0,26) | |||||||
| Z-score voor lengte | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | -2,06 (0,27) | -2,08 (0,23) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | -0,13 (0,09) | 0,08 (0,09) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | 0,21 (-0,04; 0,5) | |||||||
| Z-score voor gewicht | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | -1,28 (0,24) | -1,75 (0,23) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | 0,12 (0,08) | 0,35 (0,07) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | 0,23 (0,01; 0,4) | |||||||
SE = standaardfout; LS = kleinste kwadraten; BI = betrouwbaarheidsinterval. Aanvangswaarden zijn waargenomen waarden. Gemiddelde waarden voor LS zijn gemiddelden van week 18, 22 en 26 met gebruikmaking van een gelijkmatig gewogen gemiddelde van de 3 individuele bezoekspecifieke schattingen die werden verkregen met een mixed model for repeated measures (MMRM) met verandering t.o.v. de aanvangssituatie als de afhankelijke variabele en de vaste categorische effecten behandelingsgroep, PFIC-type, analysebezoek en interactie van behandeling-volgens-bezoek evenals de continue vaste covariabelen van de aanvangsscore en interactie van aanvangsscore-volgens-bezoek.
Van de 64 patiënten van het hoofdonderzoek (MRX-502) met genetische testresultaten die overeenkwamen met biallelische varianten die PFIC veroorzaken, werden 57 patiënten opgenomen in een tussentijdse analyse van het lopende open-label extensieonderzoek (MRX-503). Hun mediane duur van behandeling met maralixibat bedroeg 47,3 weken (bereik: 4,1 tot 119,4 weken). Maralixibat
| vertoonde een behoud van het behandeleffect op galzuur- en bilirubinewaarden in serum evenals | |
| pruritus. Z-scores voor lengte en gewicht verbeterden nog verder. | |
In een open-label veiligheidsonderzoek met één groep (MRX-801) bij 10 patiënten in de leeftijd van 1 tot 11 maanden met PFIC (actieve pruritus was niet vereist) werd in week 13 bij sommige patiënten een daling van sBA, totaalbilirubine en direct bilirubine waargenomen. Twee patiënten hadden ook een verbetering van pruritus.
Uitzonderlijke voorwaarden
Dit geneesmiddel is geregistreerd onder ‘uitzonderlijke voorwaarden’. Dit betekent dat vanwege de zeldzaamheid van de ziekte het niet mogelijk was om volledige informatie over dit geneesmiddel te verkrijgen. Het Europees Geneesmiddelenbureau zal alle nieuwe informatie die beschikbaar kan komen, ieder jaar beoordelen en deze SmPC zal zo nodig aangepast worden met de beschikbare informatie van het referentiegeneesmiddel.
5.2 Farmacokinetische eigenschappen
Absorptie
Het doel van maralixibat bevindt zich in het lumen van de dunne darm, waardoor plasmawaarden van maralixibat niet vereist zijn en niet relevant zijn voor de werkzaamheid ervan. Maralixibat wordt minimaal geabsorbeerd en de plasmaconcentraties zijn vaak onder de detectiegrens (0,25 ng/ml) na enkelvoudige of meervoudige doses bij therapeutische dosisniveaus. De absolute biologische beschikbaarheid wordt geschat op < 1%.
Effect van voedsel
De absorptie van maralixibat is relatief hoger wanneer het wordt toegediend in nuchtere toestand en een dosisaanpassing voor effecten van voedsel is niet nodig. Maralixibat kan vóór (tot 30 minuten) of bij een maaltijd worden ingenomen (zie rubriek 4.2).
Distributie
Maralixibat vertoont in vitro een sterke binding (91%) aan humaan plasma.
In een klinisch ADME-onderzoek met toediening van [14C]-maralixibat lag de circulerende radioactiviteit op alle tijdpunten onder de detectiegrens. Er is geen schijnbare accumulatie van maralixibat.
Biotransformatie
Er zijn geen metabolieten gedetecteerd in plasma en bovendien ondergaat maralixibat een minimaal metabolisme in het maag-darmstelsel.
Eliminatie
Maralixibat wordt voornamelijk uitgescheiden in de feces als ongewijzigde stof; 0,066% van de toegediende dosis wordt in de urine uitgescheiden.
Bijzondere populaties
Op basis van leeftijd, geslacht of ras zijn er geen klinisch significante verschillen in de farmacokinetiek van maralixibat waargenomen.
Verminderde leverfunctie
In klinische onderzoeken met maralixibat waren ALGS- en PFIC-patiënten met enige mate van verminderde leverfunctie opgenomen. De meeste patiënten hadden als gevolg van de ziekte enige mate van verminderde leverfunctie volgens de NCI-ODWG-classificatie. Het is echter momenteel niet duidelijk of deze classificatie bij een cholestatische ziekte geschikt is om de invloed van de stof op de farmacokinetiek te voorspellen. Maralixibat wordt minimaal geabsorbeerd en gegevens uit dieronderzoek duiden erop dat de zeer lage plasmawaarden het gevolg zijn van geringe absorptie en niet van een ‘first pass’-effect in de lever, en dat plasmawaarden van maralixibat niet verhoogd waren bij patiënten met een verminderde leverfunctie volgens de NCI-ODWG-classificatie. De farmacokinetiek van maralixibat is echter niet systematisch onderzocht bij patiënten die zijn ingedeeld in overeenstemming met de Child-Pugh-classificatie (patiënten met cirrose en tekenen van decompensatie).
Verminderde nierfunctie
De farmacokinetiek van maralixibat is niet onderzocht bij patiënten met een verminderde nierfunctie, waaronder patiënten met terminaal nierfalen of patiënten die hemodialyse ondergaan. Vanwege de geringe systemische blootstelling en de afwezigheid van uitscheiding via de nieren wordt echter niet verwacht dat een verminderde nierfunctie invloed heeft op de farmacokinetiek van maralixibat.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van veiligheidsfarmacologie, secundaire farmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeniciteit, vruchtbaarheid, reproductie- en ontwikkelingstoxiciteit, en toxiciteit bij jonge dieren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Propyleenglycol (E1520)
Dinatriumedetaat
Sucralose
Druivensmaakstof
Gezuiverd water
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
Na eerste opening
Na de eerste opening van de fles moet het geneesmiddel binnen 130 dagen worden gebruikt en beneden 30 °C worden bewaard. Ongebruikt product, ook als de fles niet leeg is, moet worden weggegooid na 130 dagen of op de vervaldatum van het product, afhankelijk van wat zich het eerst voordoet.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur. Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na opening, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Amberkleurige petfles van 30 ml met een vooraf aangebrachte adapter van LDPE en een kindveilige sluiting van HDPE met een schuimvoering die 30 ml drank bevat.
Verpakkingsgrootte:
Elke verpakking bevat één fles van 30 ml en is samen verpakt met drie doseerspuiten voor herhaalde orale toediening (0,5 ml, 1 ml en 3 ml) met de volgende maatverdelingen:
- polypropyleen spuit van 0,5 ml met een witte zuiger: getallen per 0,1 ml, met grote stapsgewijze streepmarkeringen voor 0,05 ml en kleine stapsgewijze streepmarkeringen voor 0,01 ml.
- polypropyleen spuit van 1 ml met een witte zuiger: getallen per stap van 0,1 ml.
- polypropyleen spuit van 3 ml met een witte zuiger: getallen per stap van 0,5 ml en stapsgewijze streepmarkeringen per 0,25 ml tussen 0,5 ml en 3 ml.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De doseerspuiten voor orale toediening kunnen met water worden gespoeld, aan de lucht gedroogd en gedurende 130 dagen opnieuw gebruikt.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Mirum Pharmaceuticals International B.V.
Kingsfordweg 151
1043 GR Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1704/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 9 december 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Livmarli 10 mg tablettenLivmarli 15 mg tablettenLivmarli 20 mg tabletten
1. NAAM VAN HET GENEESMIDDEL
Livmarli 10 mg tabletten
Livmarli 15 mg tabletten
Livmarli 20 mg tabletten
Livmarli 30 mg tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Livmarli 10 mg tabletten
Elke tablet bevat maralixibatchloride, overeenkomend met 10 mg maralixibat.
Hulpstof met bekend effect
Elke tablet bevat 24,97 mg lactosemonohydraat.
Livmarli 15 mg tabletten
Elke tablet bevat maralixibatchloride, overeenkomend met 15 mg maralixibat.
Hulpstof met bekend effect
Elke tablet bevat 37,46 mg lactosemonohydraat.
Livmarli 20 mg tabletten
Elke tablet bevat maralixibatchloride, overeenkomend met 20 mg maralixibat.
Hulpstof met bekend effect
Elke tablet bevat 49,94 mg lactosemonohydraat.
Livmarli 30 mg tabletten
Elke tablet bevat maralixibatchloride, overeenkomend met 30 mg maralixibat.
Hulpstof met bekend effect
Elke tablet bevat 74,91 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Tablet.
Livmarli 10 mg tabletten
Witte tot gebroken witte, ronde tabletten met een diameter van 6,35 mm, en met aan de ene zijde “MRX” gegraveerd en aan de andere zijde “10”.
Livmarli 15 mg tabletten
Witte tot gebroken witte, ovalen tabletten met de afmetingen 4,75 mm × 10,50 mm, en met aan de ene zijde “MRX” gegraveerd en aan de andere zijde “15”.
Livmarli 20 mg tabletten
Witte tot gebroken witte, ronde tabletten met een diameter van 8,00 mm, en met aan de ene zijde “MRX” gegraveerd en aan de andere zijde “20”.
Livmarli 30 mg tabletten
Witte tot gebroken witte, ronde tabletten met een diameter van 9,20 mm, en met aan de ene zijde “MRX” gegraveerd en aan de andere zijde “30”.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Livmarli-tabletten zijn geïndiceerd bij volwassen en adolescenten van 12 jaar en ouder voor de behandeling van:
- cholestatische pruritus bij patiënten met het syndroom van Alagille (ALGS),
- progressieve familiale intrahepatische cholestase (PFIC).
4.2 Dosering en wijze van toediening
De behandeling met Livmarli moet worden ingesteld onder het toezicht van een arts met ervaring in de behandeling van patiënten met cholestatische leverziektes. Alle doses die het gewicht weergeven, verwijzen naar maralixibat als basis.
Voor patiënten die tabletten niet kunnen doorslikken (bijvoorbeeld bij gebruik van een maagsonde, kinderen van jongere leeftijd), is Livmarli beschikbaar als een drank. Het gebruik van Livmarli drank wordt aanbevolen tijdens titratie.
Syndroom van Alagille (ALGS)
De aanbevolen beoogde dosis is 380 mcg/kg eenmaal daags. De startdosis is 190 mcg/kg eenmaal daags en deze moet na één week worden verhoogd tot 380 mcg/kg eenmaal daags. Tabel 1 geeft de dosis weer die voor elk gewichtsbereik moet worden gegeven. Bij slechte verdraagbaarheid dient te worden overwogen de dosis te verlagen van 380 mcg/kg/dag tot 190 mcg/kg/dag of de behandeling te onderbreken. Een poging tot opnieuw verhogen van de dosis kan worden ondernomen als deze wordt verdragen. De aanbevolen dagelijkse maximumdosis voor patiënten die meer dan 66 kg wegen, is 30 mg.
Tabel 1: Individuele dosis volgens gewicht van de patiënt: ALGS
Gewicht patiënt (kg) | Dag 1 t/m 7 (190 mcg/kg eenmaal daags) | Vanaf dag 8 (380 mcg/kg eenmaal daags) |
| 33 t/m 43 | Gebruik Livmarli drank | 15 mg |
| 44 t/m 55 | 20 mg | |
| 56 t/m 65 | 25 mg | |
| 66 of meer | 30 mg |
Progressieve familiale intrahepatische cholestase (PFIC)
De startdosis is 285 mcg/kg eenmaal daags (QD) en kan na 1-2 weken worden verhoogd tot 285 mcg/kg tweemaal daags (BID, ochtend en avond). Na 1-2 weken kan de dosis worden verhoogd tot 570 mcg/kg tweemaal daags indien dit klinisch geïndiceerd is en als dit wordt verdragen. Tabel 2 geeft de dosis weer die voor elk gewichtsbereik moet worden gegeven. Bij slechte verdraagbaarheid dient te worden overwogen de dosis te verlagen of de behandeling te onderbreken. Een poging tot opnieuw verhogen van de dosis kan worden ondernomen als deze wordt verdragen. De dagelijkse maximumdosis voor patiënten die meer dan 44 kg wegen, is 60 mg.
Tabel 2: Individuele dosis volgens gewicht van de patiënt: PFIC
Gewicht patiënt (kg) | Dosering 285 mcg/kg QD of BID | Dosering 570 mcg/kg BID |
| 33 t/m 36 | Gebruik Livmarli drank | 20 mg |
| 37 t/m 43 | 25 mg | |
| 44 of meer | 30 mg |
Bij patiënten voor wie na 3 maanden continue dagelijkse behandeling met maralixibat geen therapeutisch voordeel van behandeling kan worden vastgesteld, dient een alternatieve behandeling te worden overwogen.
Vergeten dosis
Als een dosis is vergeten, moet de dosis worden overgeslagen en moet het oorspronkelijke doseringsschema met de volgende geplande inname worden hervat.
Bijzondere populaties
Verminderde nierfunctie
Maralixibat is niet onderzocht bij patiënten met een verminderde nierfunctie of met terminaal nierfalen die hemodialyse nodig hebben. Maralixibat heeft minimale absorptie, lage plasmaconcentraties en een verwaarloosbare uitscheiding via de nieren (zie rubriek 5.2). Een dosisaanpassing is niet nodig voor patiënten met een verminderde nierfunctie.
Verminderde leverfunctie
Maralixibat is niet voldoende onderzocht bij patiënten met een verminderde leverfunctie. ALGS: Vanwege de minimale absorptie van maralixibat is een dosisaanpassing niet nodig voor patiënten met een verminderde leverfunctie. Nauwlettende monitoring wordt echter geadviseerd voor patiënten met terminaal leverfalen of progressie tot decompensatie.
PFIC: Een dosisaanpassing is niet nodig voor patiënten met een licht en matig verminderde leverfunctie. Nauwlettende monitoring wordt geadviseerd bij patiënten met een risico op progressie tot decompensatie. Livmarli mag niet worden gebruikt bij patiënten met PFIC en een ernstig verminderde leverfunctie aangezien de veiligheid en werkzaamheid niet zijn vastgesteld bij deze populatie (zie rubriek 4.3 en 4.4).
Pediatrische patiënten
Livmarli-tabletten worden niet aanbevolen bij pediatrische patiënten jonger dan 12 jaar. Een dosisaanpassing is niet nodig bij adolescenten.
Wijze van toediening
Voor eenmaaldaagse dosering worden Livmarli-tabletten ’s ochtends 30 minuten vóór een maaltijd oraal toegediend, of voor tweemaaldaagse dosering ’s ochtends en ’s avonds.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Patiënten met PFIC die een ernstig verminderde leverfunctie hebben.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
De werking van maralixibat vindt plaats door het remmen van het ileale galzuurtransporteiwit (ileal bile acid transporter, IBAT) en het verstoren van de enterohepatische circulatie van galzuren. Daarom kunnen aandoeningen, geneesmiddelen of chirurgische ingrepen die invloed hebben op ofwel de gastro-intestinale motiliteit of de enterohepatische circulatie van galzuren, waaronder transport van galzouten naar biliaire canaliculi, de werkzaamheid van maralixibat verminderen. Daarom wordt niet verwacht dat patiënten met PFIC2, bij wie het eiwit galzoutexportpomp (BSEP) volledig ontbreekt of niet functioneert (d.w.z. patiënten met subtype BSEP3 van PFIC2), op maralixibat reageren.
Diarree is als een zeer vaak voorkomende bijwerking gemeld bij inname van maralixibat (zie rubriek 4.8). Diarree kan leiden tot dehydratie. Patiënten moeten regelmatig worden gemonitord om te zorgen voor voldoende hydratie tijdens episoden van diarree.
Patiënten met chronische diarree die intraveneuze vloeistof of een interventie met voeding nodig hebben, zijn niet onderzocht in klinische onderzoeken.
Er werd een verhoging van ALAT en ASAT waargenomen bij sommige patiënten die maralixibat kregen (rubriek 4.8). Vóór aanvang van de behandeling en tijdens de behandeling met maralixibat moeten leverfunctietestwaarden bij patiënten worden gemonitord.
Patiënten met een ernstig verminderde leverfunctie/terminaal leverfalen zijn niet onderzocht in klinische onderzoeken (zie rubriek 4.2, 4.3 en 5.1).
Voordat een behandeling met Livmarli wordt ingesteld, worden voor alle patiënten beoordelingen van de waarden van in vet oplosbare vitaminen (vitamine A, D, E) en van de international normalised ratio (INR) aanbevolen in overeenstemming met de standaard klinische praktijk voor monitoring. Als een tekort aan in vet oplosbare vitaminen wordt gediagnosticeerd, moet een aanvullende therapie worden voorgeschreven.
Wanneer patiënten van Livmarli drank worden overgeschakeld op Livmarli-tabletten moet de werkzaamheid worden gemonitord op basis van tekenen en symptomen (bijvoorbeeld ernst van pruritus, galzuren in serum en andere chemieparameters van de lever) en moeten patiënten terug op Livmarli drank worden overgeschakeld als de werkzaamheid niet wordt gehandhaafd.
Hulpstoffen met bekend effect
Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactose malabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Op basis van in-vitro-onderzoeken is maralixibat een OATP2B1-remmer. Een daling van de orale absorptie van OATP2B1-substraten (bijv. fluvastatine of rosuvastatine) als gevolg van remming van OATP2B1 in het maag-darmstelsel kan niet worden uitgesloten. Monitoring van de effecten van OATP2B1-substraten dient overwogen te worden, indien nodig.
Op basis van in-vitro-onderzoeken is maralixibat ook een CYP3A4-remmer. Een stijging van de plasmawaarden van CYP3A4-substraten (bijv. midazolam, simvastatine) kan daarom niet worden uitgesloten en voorzichtigheid is raadzaam bij gelijktijdige toediening van dergelijke middelen.
Maralixibat, als remmer van de absorptie van galzuur, is niet volledig geëvalueerd met betrekking tot de potentiële interactie met het galzuur ursodeoxycholzuur (UDCA).
Maralixibat wordt minimaal geabsorbeerd, wordt niet in significante mate gemetaboliseerd en is geen substraat van transporteiwitten van de werkzame stof. Daarom is van andere gelijktijdig gebruikte geneesmiddelen niet bekend of deze invloed hebben op de dispositie van maralixibat.
Van maralixibat is niet bekend dat het bij patiënten andere cytochroom P450-enzymen remt of induceert. Daarom wordt niet voorspeld dat maralixibat via deze mechanismen invloed heeft op de dispositie van gelijktijdig gebruikte geneesmiddelen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van maralixibat bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Er worden geen effecten op de foetus tijdens de zwangerschap verwacht aangezien de systemische blootstelling aan maralixibat verwaarloosbaar is. Uit voorzorg heeft het de voorkeur het gebruik van Livmarli te vermijden tijdens de zwangerschap.
Borstvoeding
Er worden geen effecten op met moedermelk gevoede pasgeborenen/zuigelingen verwacht aangezien de systemische blootstelling van de borstvoeding gevende vrouw aan maralixibat verwaarloosbaar is. Livmarli kan tijdens borstvoeding worden gebruikt.
Vruchtbaarheid
Er zijn geen klinische gegevens over het effect van maralixibat op de vruchtbaarheid. De resultaten van dieronderzoek duiden niet op directe of indirecte effecten op de vruchtbaarheid of de reproductie (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Livmarli heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Meer dan 280 patiënten in de leeftijd van 1 maand tot 24 jaar met een cholestatische leverziekte werden behandeld met maralixibat drank in geblindeerde en open-label klinische onderzoeken, waaronder 94 patiënten met ALGS die tot 5 jaar werden behandeld en 134 patiënten met PFIC die tot 7 jaar werden behandeld.
Het veiligheidsprofiel van maralixibat is consistent voor alle indicaties en leeftijdsgroepen. De meest frequent voorkomende bijwerkingen bij ALGS- en PFIC-patiënten ouder dan 12 maanden waren diarree (respectievelijk 36,0% en 27,7%), gevolgd door buikpijn (respectievelijk 29,1% en 6,4%). De meest frequent voorkomende bijwerking bij ALGS- en PFIC-patiënten jonger dan 12 maanden was diarree (respectievelijk 20,0% en 23,5%).
Lijst met bijwerkingen in tabelvorm
Voor ALGS is het veiligheidsprofiel van maralixibat gebaseerd op een gepoolde analyse van gegevens van een controle van 5 klinische onderzoeken bij patiënten (n = 86) in de leeftijd tussen 1 en 17 jaar (mediaan: 5 jaar); de mediane duur van blootstelling bedroeg 2,5 jaar (bereik: 1 dag tot 5,5 jaar).
Voor PFIC is het veiligheidsprofiel voornamelijk gebaseerd op een analyse van de dubbelblinde, placebogecontroleerde gegevens van het hoofdonderzoek naar PFIC en het open-label extensieonderzoek (n = 93, waarbij 88 patiënten behandeld werden met de aanbevolen dosis maralixibat). Patiënten die werden behandeld met maralixibat, hadden een leeftijd tussen 1 en 17 jaar (mediaan: 4 jaar); de mediane duur van blootstelling bedroeg 83,5 weken (bereik: 1,7 tot 177,1 weken). Aanvullend bewijs over de veiligheid op lange termijn werd verzameld over een lagere dosis maralixibat (≥ 266 mcg/kg/dag) in een klinisch fase 2-onderzoek (LUM001-501) en een open-label follow-uponderzoek op lange termijn (MRX-800; totale duur van blootstelling maximaal 7 jaar).
In de leeftijdsgroep jonger dan 12 maanden werden 17 patiënten met ALGS en 10 patiënten met PFIC behandeld met de aanbevolen doses maralixibat (zie rubriek 5.1).
Tabel 3 geeft de bijwerkingen weer die gemeld zijn in deze analyses.
Bijwerkingen bij patiënten die werden behandeld met maralixibat worden hieronder vermeld volgens systeem/orgaanklasse van MedDRA en frequentiegroepering. Frequenties zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 3: Bijwerkingen gemeld bij patiënten met ALGS en PFIC
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree |
| Buikpijn | ||
| Lever- en galaandoeningen | Vaak | ALAT en ASAT verhoogd |
Beschrijving van geselecteerde bijwerkingen
Alle gemelde bijwerkingen van diarree waren licht tot matig ernstig; een ernstige bijwerking van buikpijn werd bij 1 ALGS-patiënt gemeld. Geen enkele bijwerking van diarree of buikpijn was ernstig. Bij de meeste gevallen was de tijd tot optreden van diarree en buikpijn binnen de eerste maand van de behandeling. Voor zowel ALGS als PFIC was de mediane duur voor episodes van diarree en buikpijn minder dan 1 week. Voor diarree of buikpijn werd geen verband waargenomen tussen dosis en respons. De behandeling werd onderbroken of de dosis werd verlaagd als gevolg van gastro-intestinale bijwerkingen bij 4 ALGS-patiënten (4,7%) en 3 PFIC-patiënten (6,4%) en leidde tot verbetering of verdwijnen van de bijwerkingen. Eén PFIC-patiënt (2,1%) met lichte diarree zette de behandeling stop; verder waren er geen patiënten die de behandeling met Livmarli stopzetten vanwege bijwerkingen van het maag-darmstelsel.
Als diarree en/of buikpijn aanhoudt en er geen andere oorzaken worden gevonden, moet overwogen worden de dosis te verlagen of de behandeling te onderbreken. Dehydratie moet worden gemonitord en onmiddellijk worden behandeld. Als de behandeling met Livmarli wordt onderbroken, kan wanneer de diarree of de buikpijn verbetert opnieuw worden gestart met Livmarli als dit wordt verdragen (zie rubriek 4.2).
Verhogingen van ALAT en ASAT, gedeeltelijk gepaard gaand met een stijging van bilirubine, waren meestal tijdelijk van aard en licht of matig van intensiteit.
In een klinisch onderzoek waarbij maralixibat drank werd vergeleken met de tabletformulering van maralixibat, werden geen nieuwe bijwerkingen vastgesteld bij gezonde vrijwilligers die de 100 mg Livmarli-tabletten toegediend kregen. Het veiligheidsprofiel van de tabletformulering van maralixibat is vergelijkbaar met het bekende veiligheidsprofiel van maralixibat drank (rubriek 5.2).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Maralixibat wordt minimaal geabsorbeerd uit het maag-darmstelsel en er wordt niet verwacht dat overdosering leidt tot hoge plasmawaarden van de werkzame stof. Enkelvoudige doses van maximaal 500 mg, ongeveer 18 maal hoger dan de aanbevolen enkelvoudige maximumdosis, zijn toegediend bij gezonde volwassenen zonder enige nadelige gevolgen.
In geval van een overdosering moeten algemene ondersteunende maatregelen worden gevolgd en moet de patiënt worden gemonitord op tekenen en symptomen van bijwerkingen (zie rubriek 4.8).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: gal- en levertherapie, andere geneesmiddelen voor galtherapie. ATC-code: A05AX04
Werkingsmechanisme
Maralixibat is een minimaal geabsorbeerde, reversibele, potente, selectieve remmer van het ileale galzuurtransporteiwit (IBAT).
Maralixibat heeft een lokale werking in het distale ileum voor het verminderen van de heropname van galzuren en het verhogen van de klaring van galzuren via het colon, waardoor de concentratie van galzuren in het serum wordt verlaagd.
Klinische werkzaamheid bij ALGS
De werkzaamheid van maralixibat (drank) bij ALGS-patiënten werd beoordeeld in een 48 weken durend onderzoek dat bestond uit een 18 weken durende open-label ‘run in’-periode met de werkzame stof, een 4 weken durende dubbelblinde gerandomiseerde ‘wash out’-periode en een open-label extensieperiode.
Eénendertig pediatrische ALGS-patiënten met cholestase en pruritus werden opgenomen in het onderzoek, waarbij 90,3% van de patiënten bij inschrijving in het onderzoek ten minste één geneesmiddel kreeg voor de behandeling van pruritus (74,2% en 80,6% van de patiënten kreeg respectievelijk rifampicine en ursodeoxycholzuur). Gelijktijdig gebruik van deze geneesmiddelen was gedurende het onderzoek toegelaten, maar de dosis mocht tijdens de eerste 22 weken niet worden aangepast. Alle patiënten hadden ALGS als gevolg van JAGGED1-mutatie.
Exclusiecriteria omvatten chirurgische onderbreking van de enterohepatische circulatie, voorgeschiedenis of aanwezigheid van een aandoening waarvan bekend is dat die een verstorend effect heeft op de absorptie, de distributie, het metabolisme of de uitscheiding van geneesmiddelen, waaronder het metabolisme van galzout in de darm, en chronische diarree waarvoor intraveneuze vloeistof of een interventie met voeding nodig was.
Na een aanvankelijke dosisverhogingsperiode van 5 weken kregen de patiënten gedurende 13 weken een open-label behandeling met 380 mcg/kg maralixibat eenmaal daags; bij twee patiënten werd de behandeling gestopt tijdens deze eerste 18 weken van de open-label ‘run in’-behandeling. De 29 patiënten die de open-label ‘run in’-fase voltooiden, werden vervolgens gerandomiseerd naar ofwel voortzetting van de behandeling met maralixibat of behandeling met de overeenstemmende placebo (n = 16 placebo, n = 13 maralixibat) gedurende de 4 weken durende, dubbelblinde, gerandomiseerde ‘wash out’-periode in week 19-22. Alle 29 patiënten voltooiden de geblindeerde, gerandomiseerde ‘wash out’-periode; vervolgens kregen alle patiënten gedurende maximaal 48 weken open-label maralixibat bij een dosis van 380 mcg/kg eenmaal daags. Voor patiënten die overschakelden van de placebo, werd de dosis verhoogd, vergelijkbaar met het schema van de aanvankelijke dosisverhoging.
Gerandomiseerde patiënten hadden een mediane leeftijd van 5 jaar (bereik: 1 tot 15 jaar) en 66% was van het mannelijke geslacht. De gemiddelden (standaarddeviatie [SD]) van levertestparameters bij aanvang waren als volgt: galzuurwaarden in serum (serum bile acid, sBA) 280 (213) µmol/l, aspartaataminotransferase (ASAT) 158 (68) E/l, alanineaminotransferase (ALAT) 179 (112) E/l, gammaglutamyltransferase (GGT) 498 (399) E/l en totaalbilirubine (TB) 5,6 (5,4) mg/dl.
Galzuren in serum (sBA)
Een statistisch significante gemiddelde (SD) daling van sBA ten opzichte van de aanvangswaarde van 88 (120) en 96 (166,6) μmol/l werd waargenomen in week 18 en week 48 wanneer patiënten maralixibat toegediend kregen. Tussen maralixibat en placebo werd aan het einde van de placebogecontroleerde periode een statistisch significant gemiddelde (SE) verschil volgens de kleinstekwadratenmethode aangetoond in de verandering van sBA van week 18 tot en met week 22 (-114 [48,0] µmol/l; p = 0,025). Wanneer de placebogroep aan het einde van de ‘wash out’-periode de behandeling met maralixibat hervatte, daalde sBA tot waarden die eerder werden waargenomen bij behandeling met maralixibat (zie figuur 1).
Figuur 1: Gemiddelde (± SE) verandering t.o.v. de aanvangswaarde van sBA, tot en met week 48, alle patiënten
MRX = maralixibat; PBO = placebo; SE = standaardfout
Pruritus
De ernst van pruritus werd geëvalueerd in de totale populatie (n = 31), gemeten met behulp van de Itch Reported Outcome Observer (ItchRO[Obs])-score. De ItchRO-score is een gevalideerde schaal van 0-4 die wordt ingevuld door zorgverleners (0 = geen tot 4 = zeer ernstig), waarbij aangetoond is dat veranderingen ≥ 1,0 klinisch betekenisvol zijn. Veranderingen in ernst van pruritus tussen deelnemers 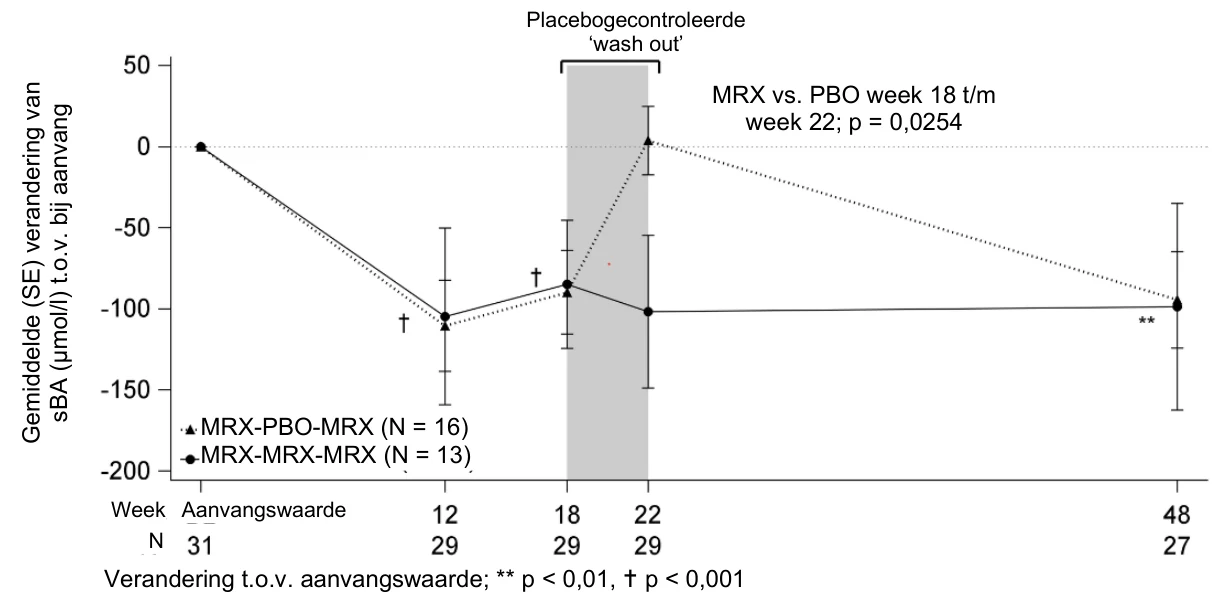 behandeld met maralixibat en diegenen behandeld met placebo tijdens de gerandomiseerde ‘wash out’-periode en veranderingen in week 18 en in week 48 ten opzichte van de aanvangswaarde werden gemeten. De gemiddelde ItchRO (Obs)-score bij aanvang was 2,9.
Patiënten die maralixibat toegediend kregen, hadden een klinisch betekenisvolle verandering en statistisch significante dalingen van de ItchRO(Obs)-score van -1,7 en -1,6 punten in respectievelijk week 18 en week 48 ten opzichte van de aanvangswaarde.
Tijdens de placebogecontroleerde, gerandomiseerde ‘wash out’-periode handhaafden de patiënten die maralixibat toegediend kregen een daling van de score voor pruritus, terwijl de score bij de patiënten van de placebogroep terugkeerde naar de aanvangsscore voor pruritus. Het verschil tussen maralixibat en placebo in gemiddelde (SE) verandering volgens kleinstekwadratenmethode in pruritus van week 18 tot en met week 22 (-1,5 [0,3]; 95%-BI: -2,1 tot -0,8; p < 0,0001; zie figuur 2) was statistisch significant. Na hervatting van de behandeling met maralixibat hadden de patiënten van de placebogroep tegen week 28 opnieuw een verbetering van pruritus. Patiënten die maralixibat toegediend kregen, handhaafden de vermindering van pruritus tot 48 weken.
Figuur 2: Wekelijkse gemiddelde verandering van de ItchRO(Obs)-score voor ernst
’s ochtends t.o.v. de aanvangswaarde volgens gerandomiseerde behandelingsgroep in de loop van de tijd, tot en met week 48, alle patiënten
MRX = maralixibat; PBO = placebo; SE = standaardfout
Tijdens de behandeling met maralixibat werden in variabele mate verbeteringen waargenomen voor ernst van cholesterol en xanthoom.
De verwachting is dat het werkingsmechanisme van maralixibat om de heropname van galzuren te voorkomen vergelijkbaar is voor alle leeftijdsgroepen. Bewijs van de werkzaamheid bij patiënten jonger dan 12 maanden met ALGS is beperkt. In een open-label onderzoek met een enkele groep van 8 patiënten van 2 tot 10 maanden oud met ALGS was de verandering in pruritus, zoals beoordeeld met de Clinician Scratch Scale (waarbij 0=geen en 4=bewijs van mutilatie van de huid, hemorragie en littekenvorming) in week 13, gemiddeld (SD; mediaan; bereik) -0,2 (1,91; -1,0; -3,0 tot 3,0) en was de verandering in sBA gemiddeld (SD; mediaan; bereik) -88,91 µmol/l (113,348; -53,65; -306,1 tot 14,4). Twee patiënten hadden een verbetering voor zowel pruritus als sBA.
Klinische werkzaamheid bij PFIC
De werkzaamheid van maralixibat (drank) werd beoordeeld in een 26 weken durend gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek (MRX-502). Drieënnegentig patiënten in de leeftijd van 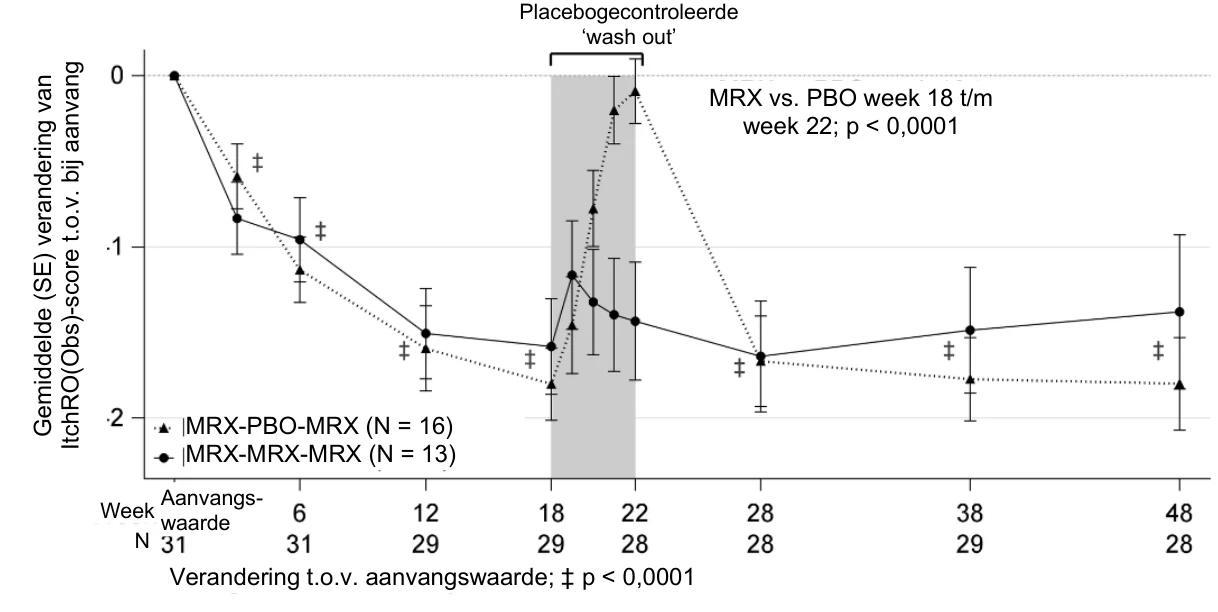
 > 12 maanden en < 18 jaar met de diagnose PFIC op basis van documentatie van intrahepatische cholestase met persisterende pruritus, abnormale leverfunctietestwaarden en/of bewijs van progressieve leverziekte werden opgenomen in het onderzoek. Patiënten ondergingen genotypering voor bevestiging van het type PFIC. Persisterende pruritus werd gedefinieerd als > 6 maanden met een gemiddelde pruritusscore op ItchRO(Obs) gelijk aan of groter dan 1,5 in de 4 weken vóór aanvang.
Patiënten werden uitgesloten in geval van gedecompenseerde cirrose, voorgeschiedenis of aanwezigheid van een aandoening waarvan bekend is dat die een verstorend effect heeft op de absorptie, de distributie, het metabolisme of de uitscheiding van geneesmiddelen, waaronder het metabolisme van galzouten in de darm, en chronische diarree waarvoor intraveneuze vloeistof of een interventie met voeding nodig was.
Patiënten werden in een verhouding van 1:1 gerandomiseerd naar 570 mcg/kg maralixibat (n = 47) of placebo oraal (n = 46) tweemaal daags gedurende 26 weken met een initiële dosisverhogingsperiode van 4-6 weken en startten met 142 mcg/kg tweemaal daags. De 26 weken durende onderzoeksperiode werd voltooid door 92,5% van de patiënten (44/47 maralixibat en 42/46 placebo), waarbij er 7 patiënten het onderzoek stopzetten (4 patiënten trokken de toestemming in, 1 patiënt met de bijwerking lichte diarree, 1 patiënt met een levertransplantatie en 1 patiënt met ziekteprogressie). Patiënten die het hoofdonderzoek voltooiden, kwamen in aanmerking voor inschrijving in een open-label extensieonderzoek (MRX-503).
Werkzaamheidseindpunten voor het hoofdonderzoek omvatten veranderingen in de ernst van pruritus, veranderingen in galzuurwaarden, leverfunctietestwaarden en de groei.
Werkzaamheidseindpunten werden geëvalueerd bij patiënten met genetische testresultaten die overeenkwamen met biallelische varianten die PFIC veroorzaken (n = 64): ABCB11/BSEP (PFIC2) n = 31; ATP8B1/FIC1 (PFIC1) n = 13; ABCB4/MDR3 (PFIC3) n = 9; TJP2 (PFIC4) n = 7; MYO5B (PFIC6) n = 4. Er waren meer vrouwelijke patiënten (53,1%) en de gemiddelde leeftijd was 4,6 jaar met een bereik van 1 tot 15 jaar. De meeste patiënten waren bij aanvang stabiel op een therapie met ursodeoxycholzuur (89,1%) of rifampicine (51,6%). De gemiddelden (standaarddeviatie [SD]) van levertestparameters bij aanvang waren als volgt: galzuurwaarden in serum 263 (143) µmol/l, ASAT 113 (82) E/l, ALAT 107 (87) E/l en totaalbilirubine 69,8 (70,1) µmol/l, directe bilirubine 50,6 (52,4) µmol/l. Het gemiddelde (SD) van de gemiddelde ItchRO(Obs)-score bij aanvang voor ernst van pruritus ’s ochtends was 2,8 (0,87). Voor de kenmerken of ziekteparameters bij aanvang werden geen betekenisvolle verschillen waargenomen tussen behandelingsgroepen.
Galzuren in serum (sBA)
De gemiddelde verandering in totale galzuurwaarde in serum tussen de behandelingsgroepen van maralixibat en placebo vanaf de aanvangssituatie tot het gemiddelde van week 18, 22 en 26 was statistisch significant met een gemiddelde verandering volgens de LS-methode voor placebo van -160 µmol/l (95%-BI: -220,8; -100,0) (figuur 3).
Figuur 3: Waargenomen gemiddelde galzuurwaarden in serum in de loop van de tijd bij
PFIC 1, 2, 3, 4 en 6 (onderzoek MRX-502)
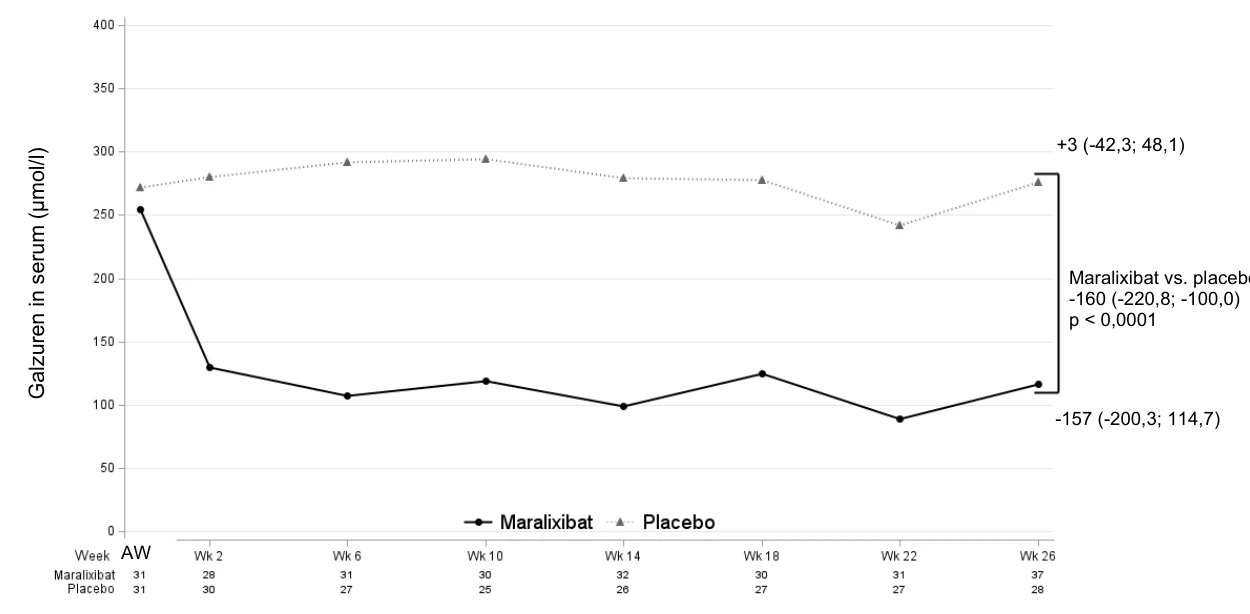
AW = aanvangswaarde; Wk = week. Waargenomen waarden worden weergegeven. De weergegeven statistieken zijn gemiddelden van week 18, 22 en 26 met gebruikmaking van een gelijkmatig gewogen gemiddelde van de 3 individuele bezoekspecifieke schattingen die verkregen werden uit een mixed model for repeated measures (MMRM) met verandering ten opzichte van de aanvangssituatie als de afhankelijke variabele en de vaste categorische effecten behandelingsgroep, PFIC-type, analysebezoek en interactie van behandeling-volgens-bezoek evenals de continue vaste covariabelen van de aanvangsscore en interactie van aanvangsscore-volgens-bezoek. De gemiddelde schatting van kleinste kwadraten en het 95%-betrouwbaarheidsinterval worden weergegeven.
Het percentage responders voor galzuur in serum bedroeg 45,5% voor maralixibat en 6,5% voor placebo, verschil (95%-BI): 39,0% (16,5%; 58,2%). Responder voor galzuur in serum werd gedefinieerd als een deelnemer met een gemiddelde sBA-waarde van < 102 µmol/l (is alleen van toepassing als de sBA-waarde bij aanvang ≥ 102 µmol/l was) OF ≥ 75% gemiddelde vermindering ten opzichte van de aanvangssituatie. Voor het bepalen van de respons werd de gemiddelde sBA-waarde van de waarden van week 18, 22 en 26 gebruikt.
Pruritus
Maralixibat toonde een verschil aan tussen de behandelingsgroep met maralixibat en die met placebo voor de gemiddelde verandering in de ItchRO(Obs)-score voor ernst ’s ochtends tussen de aanvangsscore en die van week 15-26, met een gemiddelde verandering in LS ten opzichte van placebo van -1,200 (95%-BI: -1,727; -0,674; figuur 4).
Maralixibat vs. placebo Figuur 4: Waargenomen wekelijkse gemiddelde van de dagelijkse pruritusscore ’s ochtends in de loop van de tijd bij PFIC 1, 2, 3, 4 en 6 (onderzoek MRX-502)
AW = aanvangswaarde; Wk = week. Waargenomen waarden worden weergegeven. De weergegeven statistieken zijn gemiddelden over de tijdsperiodes van week 15-18, 19-22 en 23-26 met gebruikmaking van een gelijkmatig gewogen gemiddelde van de 3 individuele bezoekspecifieke schattingen die verkregen werden uit een mixed model for repeated measures (MMRM) met verandering ten opzichte van de aanvangssituatie als de afhankelijke variabele en de vaste categorische effecten behandelingsgroep, PFIC-type, analysebezoek en interactie van behandeling-volgens-bezoek evenals de continue vaste covariabelen van de aanvangsscore en interactie van aanvangsscore-volgens-bezoek. De gemiddelde schatting van kleinste kwadraten en het 95%-betrouwbaarheidsinterval worden weergegeven.
Tabel 4 geeft de resultaten weer van de vergelijking van de ItchRO(Obs)-resultaten tussen maralixibat en placebo.
Tabel 4: Aantal responders voor pruritus (onderzoek MRX-502)
Respondertype
Categorie
Maralixibat
(n = 33)
Placebo
(n = 31)
ItchRO(Obs)-responders; gemiddelde score ≤ 1 OF
verandering t.o.v. de aanvangsscore ≤ -1,0
Responder (%) 63,6 25,8 p-waarde vs. placebo - verschil (95%-BI) 0,0023 37,8 (11,3; 59,4) p-waarden die de behandelingsgroep van maralixibat vergelijken met die van placebo worden berekend met gebruikmaking van de exacte toets van Barnard.
Exacte 95%-betrouwbaarheidsintervallen zijn gebaseerd op een scorestatistiek.
Verkennende analyses vertoonden een meer uitgesproken vermindering (verbetering) van de gemiddelde scores voor slaapstoornissen in de behandelingsgroep van maralixibat in vergelijking met die van placebo. Verkennende analyses vertoonden verbeteringen in bilirubine tijdens de behandeling met maralixibat (tabel 5). Abnormale totaalbilirubinewaarden bij aanvang normaliseerden tegen week 26 bij 40% (10/25) van de patiënten behandeld met maralixibat vs. 0% (0/18) van de patiënten behandeld met placebo. Een meer uitgesproken stijging (verbetering) van de z-score voor gewicht werd waargenomen in de behandelingsgroep van maralixibat vergeleken met die van placebo (gemiddelde verandering in LS ten opzichte van placebo van 0,227 [95%-BI: 0,012; 0,442; tabel 5]). 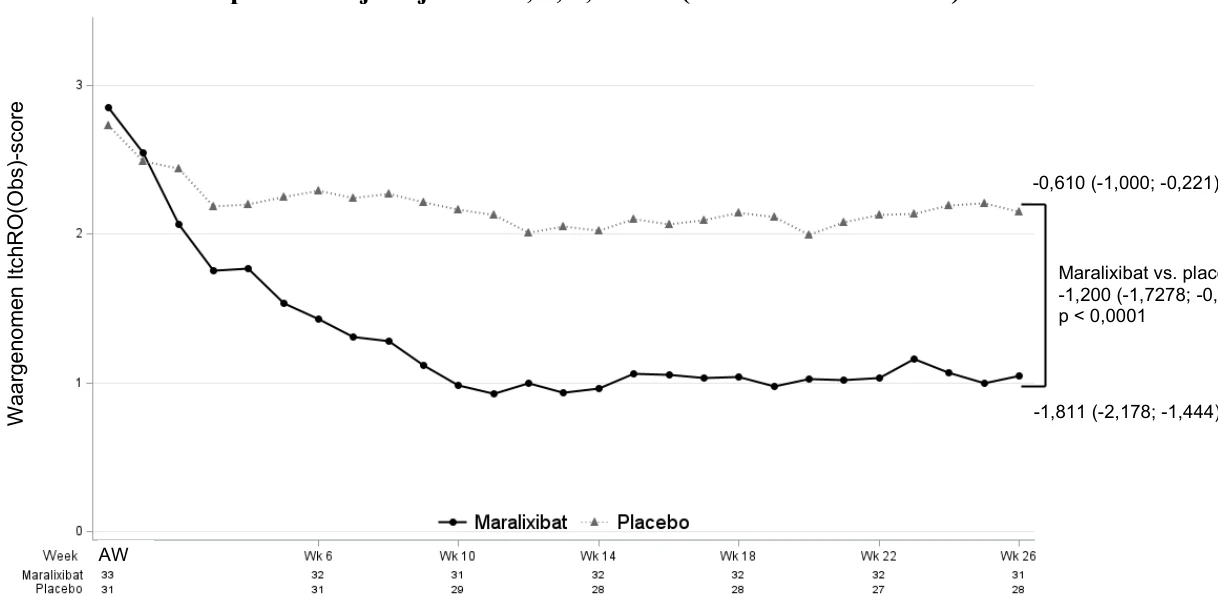
Maralixibat vs. placebo -1,200 (-1,7278; -0,674) -0,610 (-1,000; -0,221)
-1,811 (-2,178; -1,444) Tabel 5: Leverfunctietestwaarden en groeiparameters voor maralixibat vs. placebo gedurende de 26 weken durende behandelingsperiode bij deelnemers met PFIC in het hoofdonderzoek (verkennende analyses voor MRX-502)
| Werkzaamheidseindpunt | Placebo (n = 31) | Maralixibat (n = 33) | ||||||
| Alanineaminotransferase (E/l) | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | 127,3 (18,68) | 87,8 (10,77) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | -7,0 (11,13) | 9,7 (10,36) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | 16,6 (-13,31; 46,60) | |||||||
| Aspartaataminotransferase (E/l) | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | 129,8 (18,12) | 96,9 (9,57) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | -0,4 (14,91) | 13,6 (14,05) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | 14,1 (-26,57; 54,69) | |||||||
| Totaalbilirubine (μmol/l) | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | 69,1 (13,69) | 70,4 (11,32) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | 15,9 (12,37) | -18,3 (11,65) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | -34,3 (-68,06; -0,46) | |||||||
| Direct bilirubine (μmol/l) | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | 50,2 (10,28) | 50,9 (8,40) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | 13,5 (9,52) | -12,9 (8,97) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | -26,4 (-52,46; -0,26) | |||||||
| Z-score voor lengte | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | -2,06 (0,27) | -2,08 (0,23) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | -0,13 (0,09) | 0,08 (0,09) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | 0,21 (-0,04; 0,5) | |||||||
| Z-score voor gewicht | ||||||||
| Aanvangssituatie (gemiddelde [SE]) | -1,28 (0,24) | -1,75 (0,23) | ||||||
| Gemiddelde verandering in LS vanaf aanvangssituatie [SE] tot week 18-26 | 0,12 (0,08) | 0,35 (0,07) | ||||||
| Gemiddelde verschil in LS vs. placebo (95%-BI) | 0,23 (0,01; 0,4) | |||||||
SE = standaardfout; LS = kleinste kwadraten; BI = betrouwbaarheidsinterval. Aanvangswaarden zijn waargenomen waarden. Gemiddelde waarden voor LS zijn gemiddelden van week 18, 22 en 26 met gebruikmaking van een gelijkmatig gewogen gemiddelde van de 3 individuele bezoekspecifieke schattingen die werden verkregen met een mixed model for repeated measures (MMRM) met verandering t.o.v. de aanvangssituatie als de afhankelijke variabele en de vaste categorische effecten behandelingsgroep, PFIC-type, analysebezoek en interactie van behandeling-volgens-bezoek evenals de continue vaste covariabelen van de aanvangsscore en interactie van aanvangsscore-volgens-bezoek.
Van de 64 patiënten van het hoofdonderzoek (MRX-502) met genetische testresultaten die overeenkwamen met biallelische varianten die PFIC veroorzaken, werden 57 patiënten opgenomen in een tussentijdse analyse van het lopende open-label extensieonderzoek (MRX-503). Hun mediane duur van behandeling met maralixibat bedroeg 47,3 weken (bereik: 4,1 tot 119,4 weken). Maralixibat
| vertoonde een behoud van het behandeleffect op galzuur- en bilirubinewaarden in serum evenals | |
| pruritus. Z-scores voor lengte en gewicht verbeterden nog verder. | |
In een open-label veiligheidsonderzoek met één groep (MRX-801) bij 10 patiënten in de leeftijd van 1 tot 11 maanden met PFIC (actieve pruritus was niet vereist) werd in week 13 bij sommige patiënten een daling van sBA, totaalbilirubine en direct bilirubine waargenomen. Twee patiënten hadden ook een verbetering van pruritus.
Uitzonderlijke voorwaarden
Dit geneesmiddel is geregistreerd onder ‘uitzonderlijke voorwaarden’. Dit betekent dat vanwege de zeldzaamheid van de ziekte het niet mogelijk was om volledige informatie over dit geneesmiddel te verkrijgen. Het Europees Geneesmiddelenbureau zal alle nieuwe informatie die beschikbaar kan komen, ieder jaar beoordelen en deze SmPC zal zo nodig aangepast worden met de beschikbare informatie van het referentiegeneesmiddel.
5.2 Farmacokinetische eigenschappen
Absorptie
Maralixibat wordt minimaal geabsorbeerd en de plasmaconcentraties zijn vaak onder de detectiegrens (0,25 ng/ml) na enkelvoudige of meervoudige doses bij therapeutische dosisniveaus. De absolute biologische beschikbaarheid wordt geschat op < 1%
De vergelijkende biologische beschikbaarheid van Livmarli-tabletten vs. Livmarli 9,5 mg/ml drank werd geëvalueerd in een onderzoek met gezonde vrijwilligers (n=14). Bij nuchtere toestand resulteerde een enkelvoudige supratherapeutische dosis van 100 mg Livmarli-tabletten tot een 23% lagere biologische beschikbaarheid (AUCinf) in vergelijking met Livmarli 9,5 mg/ml drank. Systemische beschikbaarheid is niet nodig voor de werkzaamheid van maralixibat vanwege zijn lokale werkingsmechanisme.
Effect van voedsel
De absorptie van maralixibat is relatief hoger wanneer het wordt toegediend in nuchtere toestand en een dosisaanpassing voor effecten van voedsel is niet nodig. Livmarli-tabletten moeten echter 30 minuten vóór een maaltijd worden ingenomen om een invloed van voedsel op oplossing in vivo te vermijden (zie rubriek 4.2).
Distributie
Maralixibat vertoont in vitro een sterke binding (91%) aan humaan plasma.
In een klinisch ADME-onderzoek met toediening van [14C]-maralixibat lag de circulerende radioactiviteit op alle tijdpunten onder de detectiegrens. Er is geen schijnbare accumulatie van maralixibat.
Biotransformatie
Er zijn geen metabolieten gedetecteerd in plasma en bovendien ondergaat maralixibat een minimaal metabolisme in het maag-darmstelsel.
Eliminatie
Maralixibat wordt voornamelijk uitgescheiden in de feces als ongewijzigde stof; 0,066% van de toegediende dosis wordt in de urine uitgescheiden.
Bijzondere populaties
Op basis van leeftijd, geslacht of ras zijn er geen klinisch significante verschillen in de farmacokinetiek van maralixibat waargenomen.
Verminderde leverfunctie
In klinische onderzoeken met maralixibat waren ALGS- en PFIC-patiënten met enige mate van verminderde leverfunctie opgenomen. De meeste patiënten hadden als gevolg van de ziekte enige mate van verminderde leverfunctie volgens de NCI-ODWG-classificatie. Het is echter momenteel niet duidelijk of deze classificatie bij een cholestatische ziekte geschikt is om de invloed van de stof op de farmacokinetiek te voorspellen. Maralixibat wordt minimaal geabsorbeerd en gegevens uit dieronderzoek duiden erop dat de zeer lage plasmawaarden het gevolg zijn van geringe absorptie en niet van een ‘first pass’-effect in de lever, en dat plasmawaarden van maralixibat niet verhoogd waren bij patiënten met een verminderde leverfunctie volgens de NCI-ODWG-classificatie. De farmacokinetiek van maralixibat is echter niet systematisch onderzocht bij patiënten die zijn ingedeeld in overeenstemming met de Child-Pugh-classificatie (patiënten met cirrose en tekenen van decompensatie).
Verminderde nierfunctie
De farmacokinetiek van maralixibat is niet onderzocht bij patiënten met een verminderde nierfunctie, waaronder patiënten met terminaal nierfalen of patiënten die hemodialyse ondergaan. Vanwege de geringe systemische blootstelling en de afwezigheid van uitscheiding via de nieren wordt echter niet verwacht dat een verminderde nierfunctie invloed heeft op de farmacokinetiek van maralixibat.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van veiligheidsfarmacologie, secundaire farmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeniciteit, vruchtbaarheid, reproductie- en ontwikkelingstoxiciteit, en toxiciteit bij jonge dieren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Lactosemonohydraat
Microkristallijne cellulose (E460)
Crospovidon (type A) (E1202)
Siliciumdioxide (E551)
Glyceryldistearaat type I
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur. Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Fles van hogedichtheidpolyethyleen (HDPE) met kindveilige dop met 30 tabletten.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Mirum Pharmaceuticals International B.V.
Kingsfordweg 151
1043 GR Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1704/003
EU/1/22/1704/004
EU/1/22/1704/005
EU/1/22/1704/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 9 december 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.