


SmPC (samenvatting van de productkenmerken) - Libtayo
1. NAAM VAN HET GENEESMIDDEL
LIBTAYO 350 mg concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
1 ml concentraat bevat 50 mg cemiplimab.
Elke injectieflacon bevat 350 mg cemiplimab in 7 ml.
Cemiplimab wordt gemaakt door middel van recombinant-DNA-technologie in een celsuspensiekweek van ovariumcellen van Chinese hamsters (Chinese Hamster Ovary, CHO).
Hulpstoffen met bekend effect
Elke injectieflacon van 7 ml bevat 105 mg L-proline en 14 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat).
Heldere tot licht opalescente, kleurloze tot lichtgele oplossing met een pH van 6,0 en osmolaliteit tussen 300 en 360 mmol/kg. De oplossing kan een minieme hoeveelheid doorschijnende tot witte deeltjes bevatten in een injectieflacon voor eenmalig gebruik.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Cutaan plaveiselcelcarcinoom
LIBTAYO als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met gemetastaseerd of lokaal gevorderd cutaan plaveiselcelcarcinoom (cutaan squameuzecelcarcinoom, mCSCC of laCSCC) die niet in aanmerking komen voor curatieve chirurgie of curatieve radiotherapie.
LIBTAYO als monotherapie is geïndiceerd voor de adjuvante behandeling van volwassen patiënten met CSCC met een hoog risico op recidief na chirurgie en bestraling (zie rubriek 5.1 voor selectiecriteria).
Basaalcelcarcinoom
LIBTAYO als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met lokaal gevorderd of gemetastaseerd basaalcelcarcinoom (laBCC of mBCC) die ziekteprogressie vertonen of intolerant zijn voor een hedgehog-signaalrouteremmer (HHI).
Niet-kleincellige longkanker
LIBTAYO als monotherapie is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met niet-kleincellig longkanker (NSCLC) met PD-L1-expressie (in ≥ 50% tumorcellen), zonder EGFR-, ALK- of ROS1-aberraties, met:
- lokaal gevorderd NSCLC die geen kandidaat zijn voor definitieve chemoradiotherapie, of
- gemetastaseerd NSCLC.
LIBTAYO in combinatie met platinumbevattende chemotherapie is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met NSCLC met PD-L1-expressie (in ≥ 1% tumorcellen), zonder EGFR-, ALK- of ROS1-aberraties, met:
- lokaal gevorderd NSCLC die geen kandidaat zijn voor definitieve chemoradiotherapie of
- gemetastaseerd NSCLC.
Baarmoederhalskanker
LIBTAYO als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met terugkerende of gemetastaseerde baarmoederhalskanker en ziekteprogressie tijdens of na platinumbevattende chemotherapie.
4.2 Dosering en wijze van toediening
Therapie dient te worden gestart door en onder toezicht te staan van ervaren specialisten op het gebied van kankerbehandeling.
PD-L1-onderzoek voor patiënten met NSCLC
Patiënten met NSCLC moeten voor behandeling geëvalueerd worden op basis van de tumorexpressie van PD-L1, bevestigd door een gevalideerde test (zie rubriek 5.1).
Dosering
Aanbevolen dosis
Lokaal gevorderde of gemetastaseerde CSCC, NSCLC, BCC en recidiverende of gemetastaseerde baarmoederhalskanker
De aanbevolen dosis is 350 mg cemiplimab elke 3 weken (Q3W) toegediend als intraveneus infuus gedurende 30 minuten.
De behandeling kan worden voortgezet tot ziekteprogressie of onacceptabele toxiciteit optreedt.
Adjuvante behandeling van CSCC met hoog risico
De aanbevolen dosis cemiplimab toegediend als een intraveneuze infusie gedurende 30 minuten is:
- 350 mg om de 3 weken gedurende 12 weken, gevolgd door 700 mg om de 6 weken, of
- 350 mg om de 3 weken.
De behandeling kan worden voortgezet tot terugkeer van de ziekte, onaanvaardbare toxiciteit of tot 48 weken van de totale behandeling.
Dosisaanpassingen
Er worden geen dosisverlagingen aanbevolen. Uitstellen van de dosis of stopzetting kan nodig zijn op basis van individuele veiligheid en tolerantie. Aanbevolen aanpassingen voor de beheersing van bijwerkingen worden weergegeven in tabel 1.
Gedetailleerde richtlijnen voor de behandeling van immuungemedieerde bijwerkingen staan beschreven in tabel 1 (zie ook rubriek 4.4 en 4.8).
Tabel 1: Aanbevolen aanpassingen voor behandeling
| Bijwerkinga | Ernstb | Dosiswijziging | Aanvullende interventie |
| Immuungemedieerde bijwerkingen | |||
| Pneumonitis | Graad 2 | LIBTAYO onderbreken | Opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent gevolgd door het afbouwen van deze dosis |
| LIBTAYO opnieuw opstarten als pneumonitis verbetert en op graad 0 tot 1 blijft na het afbouwen van corticosteroïden tot ≤10 mg/dag prednison of equivalent | |||
Graad 3 of 4 of terugkerende graad 2 | Definitief stopzetten | Opstartdosis van 2 tot 4 mg/kg/dag prednison of equivalent gevolgd door het afbouwen van deze dosis | |
| Colitis | Graad 2 of 3 | LIBTAYO onderbreken | Opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent gevolgd door het afbouwen van deze dosis |
| LIBTAYO opnieuw opstarten als colitis of diarree verbetert en op graad 0 tot 1 blijft na het afbouwen van corticosteroïden tot ≤10 mg/dag prednison of equivalent | |||
Graad 4 of terugkerende graad 3 | Definitief stopzetten | Opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent gevolgd door het afbouwen van deze dosis | |
| Hepatitis | Graad 2 met ASAT of ALAT >3 en ≤5 × ULN of totaalbilirubine >1,5 en ≤3 × ULN | LIBTAYO onderbreken | Opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent gevolgd door het afbouwen van deze dosis |
| LIBTAYO opnieuw opstarten als hepatitis verbetert en op graad 0 tot 1 blijft na het afbouwen van corticosteroïden tot ≤10 mg/dag prednison of equivalent, of terugkeert naar baseline ALAT of ASAT wanneer het afbouwen van corticosteroïden afgerond is | |||
Graad ≥3 met ASAT of ALAT >5 × ULN of totaalbilirubine >3 × ULN | Definitief stopzetten | Opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent gevolgd door het afbouwen van deze dosis | |
| Hypothyroïdie | Graad 3 of 4 | LIBTAYO onderbreken | Schildklier-hormoonsubstitutie opstarten waar klinisch geïndiceerd |
| LIBTAYO opnieuw opstarten wanneer hypothyroïdie terugkeert naar graad 0 tot 1 of verder klinisch stabiel is | |||
| Hyperthyroïdie | Graad 3 of 4 | LIBTAYO onderbreken | Symptomatische behandeling opstarten |
| LIBTAYO opnieuw opstarten wanneer hyperthyroïdie terugkeert naar graad 0 tot 1 of verder klinisch stabiel is | |||
| Thyroïditis | Graad 3 tot 4 | LIBTAYO onderbreken | Symptomatische behandeling opstarten |
| LIBTAYO opnieuw opstarten wanneer thyroïditis terugkeert naar graad 0 tot 1 of verder klinisch stabiel is | |||
| Hypofysitis | Graad 2 tot 4 | LIBTAYO onderbreken | Opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent gevolgd door het afbouwen van deze dosis en hormoonsubstitutie waar klinisch geïndiceerd |
| LIBTAYO opnieuw opstarten als hypofysitis verbetert en op graad 0 tot 1 blijft na het afbouwen van corticosteroïden tot ≤10 mg/dag prednison of equivalent, of verder klinisch stabiel is | |||
| Bijnierinsufficiëntie | Graad 2 tot 4 | LIBTAYO onderbreken | Opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent gevolgd door het afbouwen van deze dosis en hormoonvervanging zoals klinisch geïndiceerd |
LIBTAYO opnieuw opstarten als bijnierinsufficiëntie verbetert en op graad 0 tot 1 blijft na het afbouwen van corticosteroïden tot ≤10 mg/dag prednison of equivalent of verder klinisch stabiel is | |||
| Diabetes mellitus type 1 | Graad 3 of 4 (hyperglykemie) | LIBTAYO onderbreken | Behandeling met bloedglucose verlagende middelen waar klinisch geïndiceerd |
| LIBTAYO opnieuw opstarten wanneer diabetes mellitus terugkeert naar graad 0 tot 1 of verder klinisch stabiel is | |||
| Huidreacties | Graad 2 die langer duurt dan 1 week, graad 3 of vermoedelijk Stevens-Johnson-syndroom (SJS) of Toxische Epidermale Necrolyse (TEN) | LIBTAYO onderbreken | Opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent gevolgd door het afbouwen van deze dosis |
| LIBTAYO opnieuw opstarten als huidreactie verbetert en op graad 0 tot 1 blijft na het afbouwen van corticosteroïden tot ≤10 mg/dag prednison of equivalent | |||
| Graad 4 of bevestigd SJS of TEN | Definitief stopzetten | Opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent gevolgd door het afbouwen van deze dosis | |
| Immuungemedieerde huidreactie of andere immuungemedieerde bijwerkingen bij patiënten die eerder behandeld zijn met idelalisib | Graad 2 | LIBTAYO onderbreken | Onmiddellijk behandeling opstarten, waaronder opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent gevolgd door het afbouwen van deze dosis |
| LIBTAYO opnieuw opstarten als huidreactie of andere immuungemedieerde bijwerking verbetert en op graad 0 tot 1 blijft na het afbouwen van corticosteroïden tot ≤10 mg/dag prednison of equivalent | |||
| Graad 3 of 4 (behalve endocrinopathieën) of terugkerende graad 2 | Definitief stopzetten | Onmiddellijk behandeling opstarten, waaronder opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent gevolgd door het afbouwen van deze dosis | |
| Nefritis met renale disfunctie | Graad 2 creatinine verhoogd | LIBTAYO onderbreken | Opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent gevolgd door het afbouwen van deze dosis |
| LIBTAYO opnieuw opstarten als nefritis verbetert en op graad 0 tot 1 blijft na het afbouwen van corticosteroïden tot ≤10 mg/dag prednison of equivalent | |||
| Graad 3 of 4 creatinine verhoogd | Definitief stopzetten | Opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent gevolgd door afbouw | |
Andere immuungemedieerde bijwerkingen (waaronder – maar niet uitsluitend – paraneoplastische encefalomyelitis, meningitis, myositis, afstoting van getransplanteerde organen, graft-versus-hostziekte, Guillain-Barré-syndroom, | Graad 2 of 3 gebaseerd op het type reactie | LIBTAYO onderbreken | Symptomatische behandeling opstarten, inclusief opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent waar klinisch geïndiceerd gevolgd door het afbouwen van deze dosis |
| LIBTAYO opnieuw opstarten als andere immuungemedieerde bijwerking verbetert en op graad 0 tot 1 blijft na het afbouwen van corticosteroïden tot ≤10 mg/dag prednison of equivalent | |||
ontsteking in centraal zenuwstelsel, chronische inflammatoire demyeliniserende polyradiculoneuropathie, encefalitis, myasthenia gravis, perifere neuropathie, myocarditis, pericarditis, immuuntrombocytopenie, vasculitis, artralgie, artritis, spierzwakte, myalgie, polymyalgia rheumatica, Sjögren-syndroom, pruritus, keratitis, immuungemedieerde gastritis, stomatitis en hemofagocytaire lymfohistiocytose) |
| Definitief stopzetten | Opstartdosis van 1 tot 2 mg/kg/dag prednison of equivalent waar klinisch geïndiceerd gevolgd door het afbouwen van deze dosis |
| Infusiegerelateerde reactiesa | |||
| Infusiegerelateerde reacties | Graad 1 of 2 Graad 3 of 4 | Infusie onderbreken of infusiesnelheid vertragen Definitief stopzetten | Symptomatische behandeling opstarten |
ALAT: alanineaminotransferase; ASAT: aspartaataminotransferase; ULN: bovengrens van normaal (upper limit of normal).
a. Zie ook rubriek 4.4 en 4.8
b. Toxiciteit te graderen volgens de huidige versie van de National Cancer Institute Common Terminology
Criteria for Adverse Events (NCI CTCAE).
Patiëntenkaart
Alle voorschrijvers van LIBTAYO moeten bekend zijn met het educatiemateriaal en de patiënten informeren over de Patiëntenkaart waarop staat wat ze moeten doen als ze een symptoom van immuungemedieerde bijwerkingen of infusiegerelateerde reacties ervaren. De arts zal elke patiënt een Patiëntenkaart geven.
Speciale populaties
Pediatrische patiënten
De veiligheid en werkzaamheid van LIBTAYO bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld.
De momenteel beschikbare gegevens worden beschreven in rubriek 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Ouderen
Er wordt geen dosisaanpassing aanbevolen voor oudere patiënten. Blootstelling aan cemiplimab is vergelijkbaar bij alle leeftijdsgroepen (zie rubriek 5.1 en 5.2). Gegevens zijn beperkt voor patiënten ≥75 jaar die met cemiplimab monotherapie werden behandeld.
Nierfunctiestoornis
Er wordt geen dosisaanpassing voor LIBTAYO aanbevolen bij patiënten met nierfunctiestoornis. Er zijn beperkte gegevens voor LIBTAYO bij patiënten met ernstige nierfunctiestoornis, CLcr 15 tot 29 ml/min (zie rubriek 5.2).
Leverfunctiestoornis
Er wordt geen dosisaanpassing aanbevolen bij patiënten met lichte of matige leverfunctiestoornis. LIBTAYO is niet onderzocht bij patiënten met ernstige leverfunctiestoornis. Er zijn onvoldoende gegevens bij patiënten met ernstige leverfunctiestoornis voor aanbevelingen inzake dosering (zie rubriek 5.2).
Wijze van toediening
LIBTAYO is voor intraveneus gebruik. Het wordt toegediend via intraveneuze infusie gedurende 30 minuten via een intraveneuze lijn met een steriele, pyrogeenvrije, inline- of add-onfilter met geringe eiwitbinding (poriegrootte 0,2 micron tot 5 micron).
Er mogen geen andere geneesmiddelen tegelijkertijd toegediend worden via dezelfde infuuslijn.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Immuungemedieerde bijwerkingen
Er zijn ernstige en fatale immuungemedieerde bijwerkingen waargenomen met cemiplimab (zie rubriek 4.2 en rubriek 4.8). Deze immuungemedieerde bijwerkingen kunnen elk orgaansysteem treffen. Immuungemedieerde bijwerkingen kunnen op ieder moment tijdens de behandeling met cemiplimab optreden; echter, immuungemedieerde bijwerkingen kunnen ook optreden na stopzetting van cemiplimab.
De aanbevelingen voor immuungemedieerde bijwerkingen zijn van toepassing op cemiplimab, ongeacht of het wordt toegediend als monotherapie of in combinatie met chemotherapie.
Bij patiënten die worden behandeld met cemiplimab of andere PD-1-/PD-L1-remmers kunnen gelijktijdig immuungemedieerde bijwerkingen optreden die meer dan één lichaamssysteem treffen, zoals myositis en myocarditis of myasthenia gravis.
Volg patiënten op tekenen en symptomen van immuungemedieerde bijwerkingen. Immuungemedieerde bijwerkingen moeten behandeld worden met aanpassingen in de behandeling met cemiplimab, hormoonsubstitutietherapie (indien klinisch geïndiceerd) en corticosteroïden. Bij vermoedelijke immuungemedieerde bijwerkingen moeten patiënten onderzocht worden om een immuungemedieerde bijwerking te bevestigen en andere oorzaken, waaronder infectie, uit te sluiten. Naargelang de ernst van de bijwerking moet cemiplimab onderbroken of permanent gestopt worden (zie rubriek 4.2).
Bij patiënten met een reeds bestaande auto-immuunziekte (pre-existing autoimmune disease, AID) suggereren gegevens uit observationele onderzoeken dat het risico op immuungemedieerde bijwerkingen na een behandeling met immuuncheckpointremmers kan toenemen ten opzichte van het risico bij patiënten zonder een reeds bestaande AID. Daarnaast waren er vaak opflakkeringen van de onderliggende AID, maar de meeste daarvan waren licht en beheersbaar.
Immuungemedieerde pneumonitis
Immuungemedieerde pneumonitis, gedefinieerd als aangewezen voor gebruik van corticosteroïden en zonder duidelijke andere etiologie, waaronder fatale gevallen, zijn waargenomen bij patiënten die cemiplimab kregen (zie rubriek 4.8). Patiënten moeten gevolgd worden voor tekenen en symptomen van pneumonitis en andere oorzaken dan immuungemedieerde pneumonitis moeten worden uitgesloten. Patiënten met vermoedelijke pneumonitis moeten onderzocht worden met röntgenonderzoek, indien geïndiceerd op basis van klinische evaluatie, en behandeld worden met aanpassingen in de cemiplimabbehandeling en met corticosteroïden (zie rubriek 4.2).
Immuungemedieerde colitis
Immuungemedieerde diarree of colitis, gedefinieerd als aangewezen voor gebruik van corticosteroïden en zonder duidelijke andere etiologie, is waargenomen bij patiënten die cemiplimab kregen (zie rubriek 4.8). Patiënten moeten gevolgd worden voor tekenen en symptomen van diarree of colitis en behandeld met aanpassingen in de cemiplimabbehandeling, diarreeremmers en corticosteroïden (zie rubriek 4.2).
Immuungemedieerde hepatitis
Immuungemedieerde hepatitis, gedefinieerd als aangewezen voor gebruik van corticosteroïden en zonder duidelijke andere etiologie, waaronder fatale gevallen, zijn waargenomen bij patiënten die cemiplimab kregen (zie rubriek 4.8). Patiënten moeten gevolgd worden voor afwijkende leverwaarden voorafgaand aan en op regelmatige tijdstippen tijdens de behandeling, waar geïndiceerd op basis van klinische evaluatie, en behandeld worden met aanpassingen in de cemiplimabbehandeling en met corticosteroïden (zie rubriek 4.2).
Immuungemedieerde endocrinopathieën
Er zijn immuungemedieerde endocrinopathieën, gedefinieerd als tijdens de behandeling optredende endocrinopathieën zonder duidelijke andere etiologie, waargenomen bij patiënten die cemiplimab kregen (zie rubriek 4.8).
Schildklieraandoeningen (hypothyroïdie/hyperthyroïdie/thyroïditis)
Er zijn immuungemedieerde schildklieraandoeningen waargenomen bij patiënten die cemiplimab kregen. Thyroïditis kan zich voordoen met of zonder een verandering in de schildklierfunctietests. Hypothyroïdie kan volgen op hyperthyroïdie. Schildklieraandoeningen kunnen op elk moment tijdens de behandeling optreden. Patiënten moeten gevolgd worden voor veranderingen in schildklierfunctie bij het begin van de behandeling en op regelmatige tijdstippen tijdens de behandeling, waar geïndiceerd op basis van klinische evaluatie (zie rubriek 4.8). Patiënten moeten behandeld worden met hormoonsubstitutietherapie (indien geïndiceerd) en met aanpassingen in de cemiplimabbehandeling. Hyperthyroïdie moet behandeld worden volgens de medische standaardzorg (zie rubriek 4.2).
Hypofysitis
Er is immuungemedieerde hypofysitis waargenomen bij patiënten die cemiplimab kregen (zie rubriek 4.8). Patiënten moeten gevolgd worden voor tekenen en symptomen van hypofysitis en behandeld met aanpassingen in de cemiplimabbehandeling, met corticosteroïden en met hormoonsubstitutietherapie indien klinisch geïndiceerd (zie rubriek 4.2).
Bijnierinsufficiëntie
Bijnierinsufficiëntie is waargenomen bij patiënten die cemiplimab kregen (zie rubriek 4.8). Patiënten moeten gevolgd worden voor tekenen en symptomen van bijnierinsufficiëntie tijdens en na de behandeling, en behandeld met aanpassingen in de cemiplimabbehandeling, met corticosteroïden en met hormoonsubstitutietherapie indien klinisch geïndiceerd (zie rubriek 4.2).
Diabetes mellitus type 1
Immuungemedieerde diabetes mellitus type 1, waaronder diabetische ketoacidose, is waargenomen bij patiënten die cemiplimab kregen (zie rubriek 4.8). Patiënten moeten gevolgd worden voor hyperglykemie en voor tekenen en symptomen van diabetes waar geïndiceerd op basis van klinische evaluatie, en behandeld met orale anti-hyperglykemiemiddelen of insuline en aanpassingen in de cemiplimabbehandeling (zie rubriek 4.2).
Immuungemedieerde huidreacties
Er zijn in verband met cemiplimabbehandeling immuungemedieerde bijwerkingen gemeld die de huid betreffen, gedefinieerd als aangewezen voor gebruik van corticosteroïden en zonder duidelijke andere etiologie, waaronder ernstige cutane bijwerkingen (Severe Cutaneous Adverse Reactions, SCAR’s), zoals het Stevens-Johnson-syndroom (SJS) en toxische epidermale necrolyse (TEN) (sommige gevallen met fatale afloop) en andere huidreacties zoals huiduitslag, erythema multiforme, pemfigoïd (zie rubriek 4.8).
Patiënten moeten gevolgd worden voor tekenen van vermoedelijke ernstige huidreacties en andere oorzaken moeten uitgesloten worden. Patiënten moeten behandeld worden met aanpassingen in de cemiplimabbehandeling en met corticosteroïden (zie rubriek 4.2). In geval van tekenen of symptomen van SJS of TEN, verwijs de patiënt door voor gespecialiseerde zorg voor beoordeling en behandeling en behandel de patiënt met dosisaanpassingen (zie rubriek 4.2).
Gevallen van SJS, fatale TEN en stomatitis zijn opgetreden na 1 dosis cemiplimab bij patiënten met eerdere blootstelling aan idelalisib, die deelnamen aan een klinisch onderzoek ter evaluatie van cemiplimab bij non-Hodgkin-lymfoom (NHL), en die recent blootgesteld waren aan sulfabevattende antibiotica (zie rubriek 4.8). Patiënten moeten behandeld worden met aanpassingen in de cemiplimabbehandeling en met corticosteroïden zoals hierboven beschreven (zie rubriek 4.2).
Immuungemedieerde nefritis
Immuungemedieerde nefritis, gedefinieerd als aangewezen voor gebruik van corticosteroïden en zonder duidelijke andere etiologie, inclusief een fataal geval, is waargenomen bij patiënten die cemiplimab kregen (zie rubriek 4.8). Volg patiënten voor veranderingen in nierfunctie. Patiënten moeten behandeld worden met aanpassingen in de cemiplimabbehandeling en met corticosteroïden (zie rubriek 4.2).
Andere immuungemedieerde bijwerkingen
Andere fatale of levensbedreigende immuungemedieerde bijwerkingen zijn waargenomen bij patiënten die cemiplimab ontvingen, waaronder paraneoplastische encefalomyelitis, meningitis, myositis, myocarditis en pancreatitis (zie rubriek 4.8 voor andere immuungemedieerde bijwerkingen).
Niet-infectieuze cystitis is gemeld bij andere PD-1-/PD-L1-remmers.
Evalueer vermoedelijke immuungemedieerde bijwerkingen om andere oorzaken uit te sluiten. Patiënten moeten gevolgd worden voor tekenen en symptomen van immuungemedieerde bijwerkingen en behandeld worden met aanpassingen in de cemiplimabbehandeling en met corticosteroïden zoals klinisch geïndiceerd (zie rubriek 4.2 en rubriek 4.8).
Er is in de postmarketingsetting bij patiënten die met PD-1-remmers zijn behandeld afstoting van een getransplanteerd solide orgaan gemeld. Behandeling met cemiplimab kan bij patiënten bij wie een solide orgaan is getransplanteerd het risico op afstoting van dit orgaan verhogen. Bij deze patiënten dient het voordeel van behandeling met cemiplimab tegen het risico op mogelijke afstoting van het orgaan te worden afgewogen. In de postmarketingsetting zijn gevallen van graft-versus-hostziekte gemeld bij patiënten die werden behandeld met andere PD-1-/PD-L1-remmers in verband met allogene hematopoëtische stamceltransplantatie.
Hemofagocytaire lymfohistiocytose (HLH) is gemeld bij patiënten die werden behandeld met cemiplimab (zie rubriek 4.8). Patiënten moeten gevolgd worden voor klinische tekenen en symptomen van HLH. Bij bevestiging van HLH dient men de behandeling met cemiplimab te stoppen en een behandeling voor HLH op te starten (zie rubriek 4.2).
Infusiegerelateerde reacties
Cemiplimab kan ernstige of levensbedreigende infusiegerelateerde reacties veroorzaken (zie rubriek 4.8). Patiënten moeten gevolgd worden voor tekenen en symptomen van infusiegerelateerde reacties en behandeld worden met aanpassingen in de cemiplimabbehandeling en met corticosteroïden. Cemiplimab moet onderbroken worden of de infusiesnelheid verlaagd voor lichte of matige infusiegerelateerde reacties. Het infuus moet stopgezet worden en cemiplimab moet permanent gestopt worden voor ernstige (graad 3) of levensbedreigende (graad 4) infusiegerelateerde reacties (zie rubriek 4.2).
Patiënten geëxcludeerd uit klinische onderzoeken
Patiënten die actieve infecties hadden of immuungecompromitteerd waren, met een voorgeschiedenis van auto-immuunziekte, een ECOG PS ≥2 of een voorgeschiedenis van interstitiële longziekte werden niet opgenomen. Raadpleeg rubriek 5.1 voor een volledige lijst van uit klinische onderzoeken geëxcludeerde patiënten.
Aangezien er geen gegevens zijn, moet cemiplimab met voorzichtigheid gebruikt worden in deze populaties, na zorgvuldige evaluatie van de baten-risicoverhouding voor de patiënt.
Hulpstoffen:
Elke injectieflacon van 7 ml bevat 105 mg L-proline en 14 mg polysorbaat 80.
L-proline kan schadelijk zijn voor patiënten met hyperprolinemie type I of type II.
Dit geneesmiddel bevat polysorbaat 80, wat allergische reacties kan veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar farmacokinetische (FK) interacties tussen geneesmiddelen uitgevoerd met cemiplimab.
Het gebruik van systemische corticosteroïden of immunosuppressiva voorafgaand aan de opstart van cemiplimab, behalve fysiologische doses van systemische corticosteroïden (≤10 mg/per dag prednison of equivalent), moet vermeden worden omwille van hun mogelijke verstoring van de farmacodynamische activiteit en werkzaamheid van cemiplimab. Desalniettemin kunnen systemische corticosteroïden of andere immunosuppressiva wel gebruikt worden na opstart van cemiplimab om immuungemedieerde bijwerkingen te behandelen (zie rubriek 4.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens behandeling met cemiplimab en gedurende minstens 4 maanden na de laatste dosis cemiplimab.
Zwangerschap
Er zijn geen voortplantingsonderzoeken bij dieren gedaan met cemiplimab. Er zijn geen beschikbare gegevens over het gebruik van cemiplimab bij zwangere vrouwen. Uit dieronderzoek is gebleken dat remming van de PD-1/PD-L1-signaalroute kan leiden tot een hoger risico op immuungemedieerde afstoting van de foetus in ontwikkeling, wat resulteert in sterfte van de foetus (zie rubriek 5.3).
Het is bekend dat humaan IgG4 de placenta kan passeren en cemiplimab is een IgG4; daarom kan cemiplimab van de moeder naar de foetus in ontwikkeling overgedragen worden. Cemiplimab wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen effectieve anticonceptie toepassen, tenzij het klinisch voordeel zwaarder weegt dan het mogelijke risico.
Borstvoeding
Het is niet bekend of cemiplimab in de moedermelk wordt uitgescheiden. Het is bekend dat antilichamen (waaronder IgG4) bij de mens uitgescheiden worden in de moedermelk; een risico voor pasgeborenen/zuigelingen die borstvoeding krijgen kan niet worden uitgesloten.
Indien een vrouw ervoor kiest om te worden behandeld met cemiplimab, dient zij geïnstrueerd te worden om geen borstvoeding te geven tijdens behandeling met cemiplimab en gedurende minstens 4 maanden na de laatste dosis.
Vruchtbaarheid
Er zijn geen klinische gegevens over de mogelijke effecten van cemiplimab op de vruchtbaarheid. In een 3 maanden durend onderzoek met herhaalde doses ter beoordeling van de vruchtbaarheid bij geslachtsrijpe cynomolgusapen, zijn geen effecten waargenomen op de beoordelingsparameters van vruchtbaarheid of op de mannelijke en vrouwelijke voortplantingsorganen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Cemiplimab heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vermoeidheid werd gemeld na behandeling met cemiplimab (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Bij cemiplimab kunnen er immuungemedieerde bijwerkingen optreden. De meeste hiervan, waaronder ernstige bijwerkingen, verdwenen na opstart van de gepaste medische behandeling of stopzetting van cemiplimab (zie hieronder “Beschrijving van geselecteerde bijwerkingen”).
Cemiplimab als monotherapie
De veiligheid van cemiplimab als monotherapie is geëvalueerd bij 1.281 patiënten met gevorderde solide maligniteiten die cemiplimab monotherapie ontvingen in 5 klinische onderzoeken. De mediane blootstellingsduur aan cemiplimab bedroeg 28 weken (variërend van 2 dagen tot 144 weken).
Immuungemedieerde bijwerkingen traden op bij 21% van de patiënten behandeld met cemiplimab in klinische onderzoeken, waaronder graad 5 (0,3%), graad 4 (0,6%), graad 3 (5,7%) en graad 2 (11,2%). Immuungemedieerde bijwerkingen hebben tot permanente stopzetting van cemiplimab geleid bij 4,6% van de patiënten. De meest voorkomende immuungemedieerde bijwerkingen waren hypothyroïdie (6,8%), hyperthyroïdie (3,0%), immuungemedieerde pneumonitis (2,6%), immuungemedieerde hepatitis (2,4%), immuungemedieerde colitis (2,0%) en immuungemedieerde bijwerkingen van de huid (1,9%) (zie hieronder “Beschrijving van geselecteerde bijwerkingen”, Bijzondere waarschuwingen en voorzorgen bij gebruik in rubriek 4.4 en Aanbevolen aanpassingen voor behandeling in rubriek 4.2).
32,4% van de patiënten ondervond ernstige bijwerkingen.
Bij 9,4% van de patiënten hebben bijwerkingen tot permanente stopzetting van cemiplimab geleid.
Er zijn ernstige cutane bijwerkingen (SCAR’s), waaronder Stevens-Johnson-syndroom (SJS) en toxische epidermale necrolyse (TEN) gemeld in verband met cemiplimabbehandeling (zie rubriek 4.4).
Cemiplimab in de adjuvante CSCC-setting
De veiligheid van cemiplimab als monotherapie bij de adjuvante behandeling van patiënten met CSCC met een hoog risico op recidief werd geëvalueerd bij 205 patiënten in het C-POST-onderzoek. De mediane blootstellingsduur was 47,9 weken (bereik: 3 weken tot 52 weken) in de cemiplimabgroep.
Het veiligheidsprofiel van cemiplimab in de adjuvante setting in het C-POST-onderzoek is consistent met het bekende veiligheidsprofiel van cemiplimab als monotherapie bij gevorderde kankers. De incidentie van immuungemedieerde bijwerkingen van cemiplimab als monotherapie in het C-POST-onderzoek was 22,9% vergeleken met 20,8% in de monotherapiepopulatie met gevorderde solide maligniteiten.
Bijwerkingen waren ernstig bij 17,6% van de patiënten.
Bijwerkingen hebben tot permanente stopzetting van cemiplimab geleid bij 9,8% van de patiënten.
Cemiplimab in combinatie met platinumbevattende chemotherapie
De veiligheid van cemiplimab in combinatie met platinumbevattende chemotherapie werd beoordeeld in een klinisch onderzoek bij 465 patiënten met lokaal gevorderde of gemetastaseerde NSCLC. De mediane duur van blootstelling was 38,5 weken (10 dagen tot 102,6 weken) in de groep met cemiplimab en chemotherapie, en 21,3 weken (4 dagen tot 95 weken) in de chemotherapiegroep.
Immuungemedieerde bijwerkingen traden op bij 18,9% van de patiënten, waaronder graad 5 (0,3%), graad 3 (2,6%) en graad 2 (7,4%). Immuungemedieerde bijwerkingen leidden tot definitieve stopzetting van cemiplimab bij 1,0% van de patiënten. De vaakst voorkomende immuungemedieerde bijwerkingen waren hypothyroïdie (7,7%), hyperthyroïdie (5,1%), verhoogd thyroïdstimulerend hormoon in het bloed (4,2%), immuungemedieerde huidreactie (1,9%), immuungemedieerde pneumonitis (1,9%) en verlaagd thyroïdstimulerend hormoon in het bloed (1,6%) (zie hieronder “Beschrijving van geselecteerde bijwerkingen”, Bijzondere waarschuwingen en voorzorgen bij gebruik in rubriek 4.4 en Aanbevolen aanpassingen voor behandeling in rubriek 4.2).
Bijwerkingen waren ernstig bij 25,3% van de patiënten.
Bijwerkingen leidden tot definitieve stopzetting van cemiplimab bij 5,1% van de patiënten.
Lijst met bijwerkingen in tabelvorm
Tabel 2 vermeldt de incidentie van bijwerkingen in de veiligheidsgegevensset voor monotherapie en bij patiënten die behandeld werden met cemiplimab in combinatie met chemotherapie. Bijwerkingen worden opgesomd per systeem/orgaanklasse en per frequentie. Frequenties zijn gedefinieerd als: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Bijwerkingen waarvan bekend is dat ze kunnen optreden bij het gebruik van enkel cemiplimab of de afzonderlijke componenten van de combinatietherapie, kunnen optreden tijdens het gebruik van deze geneesmiddelen in een combinatietherapie.
Tabel 2: Lijst met bijwerkingen in tabelvorm bij patiënten behandeld met cemiplimab als monotherapie en cemiplimab in combinatie met chemotherapie
| Cemiplimab als monotherapie | Cemiplimab in combinatie met chemotherapie | |||||
| Systeem/orgaanklasse Voorkeursterm | Elke graad % | Graad 3-5 (%) | Elke graad % | Graad 3-5 (%) | ||
| Infecties en parasitaire aandoeningen | ||||||
| Infectie van de bovenste luchtwegena | Zeer vaak | 10,9 | 0,4 | |||
| Urineweginfectieb | Vaak | 8,4 | 2,3 | |||
| Bloed- en lymfestelselaandoeningen | ||||||
| Anemie | Zeer vaak | 15,0 | 5,2 | Zeer vaak | 43,6 | 9,9 |
Neutropenie Zeer vaak 15,4 5,8 Trombocytopenie Zeer vaak 13,1 2,6 Hemofagocytaire
lymfohistiocytosed
Niet bekend -- --
Immuunsysteemaandoeningen
Infusiegerelateerde reactie Vaak 3,3 <0,1 Soms 0,3 0 Trombocytopeniec Soms 0,9 0 Sjögren-syndroom Soms 0,2 0 Afstoting van
getransplanteerde organend
Niet bekend -- --
Endocriene aandoeningen
Hypothyroïdiee Vaak 6,8 <0,1 Vaak 7,7 0,3 Hyperthyroïdie Vaak 3,0 <0,1 Vaak 5,1 0 Thyroïditisf Soms 0,6 0 Soms 0,6 0 Hypofysitisg Soms 0,5 0,2 Bijnierinsufficiëntie Soms 0,5 0,5 Diabetes mellitus type 1h Zelden <0,1 <0,1 Soms 0,3 0 Zenuwstelselaandoeningen
Hoofdpijn Vaak 8,0 0,3 Perifere neuropathiei Vaak 1,3 <0,1 Zeer vaak 21,2 0 Meningitisj Zelden <0,1 <0,1 Encefalitis Zelden <0,1 <0,1 Myasthenia gravis Zelden <0,1 0 Paraneoplastische
encefalomyelitis
Zelden <0,1 <0,1
Chronische inflammatoire
demyeliniserende
polyradiculoneuropathie
Zelden <0,1 0
Oogaandoeningen
Keratitis Zelden <0,1 0 Uveïtis Zelden <0,1 <0,1 Hartaandoeningen
Myocarditisk Soms 0,5 0,3 Pericarditisl Soms 0,3 0,2 Bloedvataandoeningen
Hypertensiem Vaak 5,7 2,6 Voedings- en stofwisselingsstoornissen
Verminderde eetlust Zeer vaak 13,0 0,6 Zeer vaak 17,0 1,0 Hyperglykemie Zeer vaak 17,6 1,9 Hypoalbuminemie Zeer vaak 10,3 0,6 Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen
Hoestn Zeer vaak 10,8 0,2 Dyspneuo Vaak 9,7 1,2 Zeer vaak 12,8 2,2 Pneumonitisp Vaak 3,3 1,1 Vaak 4,2 0,6 Maagdarmstelselaandoeningen
Nausea Zeer vaak 14,7 0,2 Zeer vaak 25,0 0 Diarree Zeer vaak 16,3 0,7 Zeer vaak 10,6 1,3 Constipatie Zeer vaak 12,3 0,2 Zeer vaak 13,8 0,3 Buikpijnq Zeer Vaak 11,5 0,7 Overgeven Vaak 9,9 0,2 Zeer vaak 12,2 0 Colitisr Vaak 2,0 0,8 Vaak 1,0 0,3 Stomatitis Vaak 1,8 <0,1 Gastritiss Soms 0,2 0 Pancreatitist Soms 0,2 0,2 Lever- en galaandoeningen
Hepatitisu Vaak 2,7 1,8 Psychische stoornissen
Insomnia Zeer vaak 10,9 0 Huid- en onderhuidaandoeningen
Huiduitslagv Zeer vaak 21,4 1,6 Zeer vaak 12,5 1,3
| Pruritusw | Zeer vaak | 12,7 | 0,2 | Vaak | 3,5 | 0 |
| Actinische keratose | Vaak | 3,7 | 0 | |||
| Alopecia | Zeer vaak | 36,9 | 0 | |||
| Skeletspierstelsel- en bindweefselaandoeningen | ||||||
| Skeletspierstelselpijnx | Zeer vaak | 28,3 | 1,8 | Zeer vaak | 26,9 | 1,3 |
| Artritisy | Soms | 0,9 | 0,2 | Vaak | 1,0 | 0 |
| Myositisz | Soms | 0,3 | <0,1 | |||
| Spierzwakte | Soms | 0,2 | 0 | |||
| Polymyalgia rheumatica | Soms | 0,2 | 0 | |||
| Nier- en urinewegaandoeningen | ||||||
| Nefritisaa | Vaak | 1,2 | 0,2 | Vaak | 2,6 | 0 |
| Niet-infectieuze cystitis | Niet bekend | -- | -- | |||
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||||||
| Vermoeidheidbb | Zeer vaak | 29,9 | 2,6 | Zeer vaak | 23,4 | 3,8 |
| Pyrexiecc | Vaak | 8,7 | 0,2 | |||
| Oedeemdd | Vaak | 7,9 | 0,4 | |||
| Onderzoeken | ||||||
| Alanineaminotransferase verhoogd | Vaak | 4,6 | 0,5 | Zeer vaak | 16,3 | 2,2 |
| Aspartaataminotransferase verhoogd | Vaak | 4,4 | 0,7 | Zeer vaak | 14,7 | 0,3 |
| Alkalische fosfatase in het bloed verhoogd | Vaak | 1,9 | 0,2 | Vaak | 4,5 | 0 |
| Creatinine in het bloed verhoogd | Vaak | 1,6 | 0 | Vaak | 8,7 | 0 |
| Thyroïdstimulerend hormoon in het bloed verhoogd | Soms | 0,8 | 0 | Vaak | 4,2 | 0 |
| Transaminasen verhoogd | Soms | 0,4 | <0,1 | |||
| Bilirubine in het bloed verhoogd | Soms | 0,4 | <0,1 | Vaak | 1,6 | 0,3 |
| Thyroïdstimulerend hormoon in het bloed verlaagd | Zelden | <0,1 | 0 | Vaak | 1,6 | 0 |
| Gewicht verlaagd | Zeer vaak | 11,2 | 1,3 | |||
| Gammaglutamyltransferase verhoogd | Soms | 0,6 | 0,3 | |||
| Versie 4.03 van NCI CTCAE werd gebruikt om de toxiciteit te beoordelen. | ||||||
| a. Infectie van de bovenste luchtwegen omvat infectie van de bovenste luchtwegen, nasofaryngitis, sinusitis, | ||||||
| infectie van de luchtwegen, rhinitis, virale infectie van de bovenste luchtwegen, virale infectie van de | ||||||
| luchtwegen, faryngitis, laryngitis, virale rinitis, acute sinusitis, tonsillitis en tracheïtis. | ||||||
| b. Urineweginfectie omvat urineweginfectie, cystitis, pyelonefritis, nierinfectie, acute pyelonefritis, | ||||||
| urosepsis, bacteriële cystitis, urineweginfectie door Escherichia, pyelocystitis, bacteriële urineweginfectie | ||||||
| en urineweginfectie door Pseudomonas. | ||||||
| c. Trombocytopenie omvat trombocytopenie en immuuntrombocytopenie. | ||||||
| d. Post-marketingbijwerking. | ||||||
| e. Hypothyroïdie omvat hypothyroïdie en immuungemedieerde hypothyroïdie. | ||||||
| f. Thyroïditis omvat thyroïditis, auto-immune thyroïditis en immuungemedieerde thyroïditis. | ||||||
| g. Hypofysitis omvat hypofysitis en lymfocytaire hypofysitis. | ||||||
| h. Diabetes mellitus type 1 omvat diabetische ketoacidose en diabetes mellitus type 1. | ||||||
| i. Perifere neuropathie omvat perifere sensorische neuropathie, perifere neuropathie, paresthesie, | ||||||
| polyneuropathie, neuritis en perifere motorische neuropathie. | ||||||
| j. Meningitis omvat aseptische meningitis. | ||||||
| k. Myocarditis omvat myocarditis, auto-immune myocarditis en immuungemedieerde myocarditis. | ||||||
| l. Pericarditis omvat auto-immune pericarditis en pericarditis. | ||||||
| m. Hypertensie omvat hypertensie en hypertensieve crisis. | ||||||
| n. Hoest omvat hoest, productieve hoest en hoestsyndroom van de bovenste luchtwegen. | ||||||
| o. Dyspneu omvat kortademigheid en kortademigheid bij inspanning. | ||||||
| p. Pneumonitis omvat pneumonitis, immuungemedieerde longziekte, interstitiële longziekte en longfibrose. | ||||||
| q. Buikpijn omvat buikpijn, pijn in de bovenbuik, opgezette buik, pijn in de onderbuik, ongemak in de buik | ||||||
| en gastro-intestinale pijn. | ||||||
| r. Colitis omvat colitis, auto-immune colitis, enterocolitis en immuungemedieerde enterocolitis. | ||||||
| s. Gastritis omvat gastritis en immuungemedieerde gastritis. | ||||||
| t. Pancreatitis (acute pancreatitis en immuungemedieerde pancreatitis) werd niet waargenomen in de | ||||||
onderzoeken geïncludeerd in de monotherapiegroep (n=1.281) en frequentie is gebaseerd op blootstelling bij patiënten behandeld in relevante onderzoeken met cemiplimab als monotherapie. u. Hepatitis omvat auto-immuunhepatitis, immuungemedieerde hepatitis, hepatitis, hepatotoxiciteit, hyperbilirubinemie, hepatocellulair letsel, leverfalen en abnormale leverfunctie. v. Huiduitslag omvat huiduitslag, maculopapulaire huiduitslag, dermatitis, erytheem, jeukende huiduitslag, urticaria, erythemateuze huiduitslag, bulleuze dermatitis, acneïforme dermatitis, maculaire huiduitslag, psoriasis, papulaire huiduitslag, dyshidrotisch eczeem, pemfigoïd, auto-immuundermatitis, allergische dermatitis, atopische dermatitis, eruptie door geneesmiddelen, erythema nodosum, huidreactie, huidtoxiciteit, exfoliatieve dermatitis, gegeneraliseerde exfoliatieve dermatitis, psoriasiforme dermatitis, erythema multiforme, exfoliatieve huiduitslag, immuungemedieerde dermatitis, lichen planus en parapsoriasis.
w. Pruritus omvat pruritus en allergische pruritus.
x. Skeletspierstelselpijn omvat artralgie, rugpijn, pijn in ledematen, myalgie, nekpijn, musculoskeletale pijn in thorax, botpijn, musculoskeletale pijn, spinale pijn, musculoskeletale stijfheid en musculoskeletale ongemakken.
y. Artritis omvat artritis, polyartritis, auto-immuunartritis en immuungemedieerde artritis. z. Myositis omvat myositis en dermatomyositis.
aa. Nefritis omvat acuut nierletsel, nierinsufficiëntie, immuungemedieerde nefritis, nefritis, nierfalen, tubulo-interstitiële nefritis en toxische nefropathie.
bb. Vermoeidheid omvat vermoeidheid, asthenie en malaise.
cc. Pyrexie omvat pyrexie, hyperthermie en hyperpyrexie.
dd. Oedeem omvat perifeer oedeem, gezichtsoedeem, perifere zwelling, gezichtszwelling, gelokaliseerd oedeem, gegeneraliseerd oedeem en zwelling.
Beschrijving van geselecteerde bijwerkingen
De geselecteerde bijwerkingen die hieronder staan, zijn gebaseerd op de veiligheid van cemiplimab als monotherapie bij 1.281 patiënten in klinische onderzoeken.
Deze geselecteerde bijwerkingen waren consistent wanneer cemiplimab werd toegediend als monotherapie bij patiënten met gevorderde solide maligniteiten, als monotherapie in de adjuvante setting of in combinatie met chemotherapie.
Immuungemedieerde bijwerkingen (zie rubriek 4.2 en rubriek 4.4)
Immuungemedieerde pneumonitis
Immuungemedieerde pneumonitis trad op bij 33 (2,6%) van de 1.281 patiënten die cemiplimab gekregen hebben, waaronder 4 (0,3%) patiënten met graad 4- en 8 (0,6%) patiënten met graad 3-immuungemedieerde pneumonitis. Immuungemedieerde pneumonitis leidde tot permanente stopzetting van cemiplimab bij 17 (1,3%) van de 1.281 patiënten. Bij de 33 patiënten met immuungemedieerde pneumonitis was de mediane tijd tot aanvang 2,7 maanden (variërend van 7 dagen tot 22,2 maanden) en de mediane duur van de pneumonitis was 1,1 maanden (variërend van 5 dagen tot 16,9 maanden). Zevenentwintig van de 33 patiënten (81,8%) hebben corticosteroïden in hoge dosering gekregen voor een mediaan van 15 dagen (variërend van 1 dag tot 5,9 maanden). De pneumonitis was verdwenen bij 20 (60,6%) van de 33 patiënten op het moment van het data-afkappunt.
Immuungemedieerde colitis
Immuungemedieerde diarree of colitis trad op bij 25 (2,0%) van de 1.281 patiënten die cemiplimab gekregen hebben, waaronder 10 (0,8%) met immuungemedieerde graad 3-diarree of -colitis. Immuungemedieerde diarree of colitis leidde tot permanente stopzetting van cemiplimab bij 5 (0,4%) van de 1.281 patiënten. Bij de 25 patiënten met immuungemedieerde diarree of colitis was de mediane tijd tot aanvang 3,8 maanden (variërend van 1 dag tot 16,6 maanden) en de mediane duur van de immuungemedieerde diarree of colitis was 2,1 maanden (variërend van 4 dagen tot 26,8 maanden). Negentien van de 25 patiënten (76,0%) met immuungemedieerde diarree of colitis hebben corticosteroïden in hoge dosering gekregen voor een mediane duur van 22 dagen (variërend van 2 dagen tot 5,2 maanden). De immuungemedieerde diarree of colitis was verdwenen bij 14 (56,0%) van de 25 patiënten op het moment van het data-afkappunt.
Immuungemedieerde hepatitis
Immuungemedieerde hepatitis trad op bij 31 (2,4%) van de 1.281 patiënten die cemiplimab gekregen hebben, waaronder 1 (<0,1%) patiënt met graad 5-, 4 patiënten (0,3%) met graad 4-, en 21 (1,6%) patiënten met graad 3-immuungemedieerde hepatitis. Immuungemedieerde hepatitis leidde tot permanente stopzetting van cemiplimab bij 18 (1,4%) van de 1.281 patiënten. Bij de 31 patiënten met immuungemedieerde hepatitis was de mediane tijd tot aanvang 2,8 maanden (variërend van 7 dagen tot 22,5 maanden) en de mediane duur van de hepatitis was 2,3 maanden (variërend van 5 dagen tot 8,7 maanden). Zevenentwintig van de 31 patiënten (87,1%) met immuungemedieerde hepatitis hebben corticosteroïden in hoge dosering gekregen voor een mediane duur van 24 dagen (bereik: 2 dagen tot 3,8 maanden). De hepatitis was verdwenen bij 12 (38,7%) van de 31 patiënten op het moment van het data-afkappunt.
Immuungemedieerde endocrinopathieën
Hypothyroïdie trad op bij 87 (6,8%) van de 1.281 patiënten die cemiplimab gekregen hebben waaronder 1 (<0,1%) patiënt met hypothyreoïdie graad 3. Drie (0,2%) van de 1.281 patiënten zijn met cemiplimab gestopt omwille van hypothyroïdie. Bij de 87 patiënten met hypothyroïdie was de mediane tijd tot aanvang 4,0 maanden (variërend van 15 dagen tot 18,9 maanden) met een mediane duur van 9,2 maanden (variërend van 1 dag tot 37,1 maanden). De hypothyroïdie was verdwenen bij 5 (5,7%) van de 87 patiënten op het moment van het data-afkappunt.
Hyperthyroïdie trad op bij 39 (3,0%) van de 1.281 patiënten die cemiplimab gekregen hebben, waaronder 1 (<0,1%) patiënt met graad 3 en 11 (0,9%) patiënten met hyperthyroïdie graad 2. Geen enkele patiënt is met cemiplimab gestopt omwille van hyperthyroïdie. Bij de 39 patiënten met hyperthyroïdie was de mediane tijd tot aanvang 1,9 maanden (variërend van 20 dagen tot 23,8 maanden) met een mediane duur van 1,9 maanden (variërend van 9 dagen tot 32,7 maanden). De hyperthyroïdie was verdwenen bij 22 (56,4%) van de 39 patiënten op het moment van het data-afkappunt.
Thyroïditis trad op bij 8 (0,6%) van de 1.281 patiënten die cemiplimab gekregen hebben, waaronder 4 (0,3%) patiënten met thyroïditis graad 2. Geen enkele patiënt is met cemiplimab gestopt omwille van thyroïditis. De thyroïditis was verdwenen bij 1 (12,5%) van de 8 patiënten op het moment van het data-afkappunt.
Bijnierinsufficiëntie trad op bij 6 (0,5%) van de 1.281 patiënten die cemiplimab gekregen hebben, waaronder 6 (0,5%) patiënten met bijnierinsufficiëntie graad 3. Een (<0,1%) van de 1.281 patiënten is met cemiplimab gestopt omwille van bijnierinsufficiëntie. Bij de 6 patiënten met bijnierinsufficiëntie was de mediane tijd tot aanvang 7,5 maanden (variërend van 4,2 maanden tot 18,3 maanden) met een mediane duur van 2,9 maanden (variërend van 22 dagen tot 6,1 maanden). Twee van de 6 patiënten (33,3%) is behandeld met hoge doses corticosteroïden. De bijnierinsufficiëntie was verdwenen bij 1 (16,7%) van de 6 patiënten op het moment van het data-afkappunt.
Immuungemedieerde hypofysitis trad op bij 7 (0,5%) van de 1.281 patiënten die cemiplimab gekregen hebben, waaronder 3 (0,2%) patiënten met immuungemedieerde hypofysitis graad 3. Een (<0,1%) van de 1.281 patiënten is met cemiplimab gestopt omwille van hypofysitis. Bij de 7 patiënten met hypofysitis was de mediane tijd tot aanvang 7,4 maanden (variërend van 2,5 maanden tot 10,4 maanden) met een mediane duur van 2,7 maanden (variërend van 9 dagen tot 34,9 maanden). Drie van de 7 patiënten (42,9%) is behandeld met hoge doses corticosteroïden. De hypofysitis was verdwenen bij 1 (14,3%) van de 7 patiënten op het moment van het data-afkappunt.
Diabetes mellitus type 1 zonder een andere etiologie trad op bij 1 (<0,1%) van de 1.281 patiënten (graad 4).
Immuungemedieerde huidreacties
Immuungemedieerde huidreacties traden op bij 24 (1,9%) van de 1.281 patiënten die cemiplimab gekregen hebben, waaronder 11 (0,9%) patiënten met immuungemedieerde huidreacties graad 3. Immuungemedieerde huidreacties leidden bij 3 (0,2%) van de 1.281 patiënten tot definitieve stopzetting van cemiplimab. Bij de 24 patiënten met immuungemedieerde huidreacties was de mediane tijd tot aanvang 2,0 maanden (variërend van 2 dagen tot 17,0 maanden) en de mediane duur was 2,9 maanden (variërend van 8 dagen tot 38,8 maanden). Zeventien van de 24 patiënten (70,8%) met immuungemedieerde huidreacties hebben corticosteroïden in hoge dosering gekregen voor een mediane duur van 10 dagen (variërend van 1 dag tot 2,9 maanden). De huidreacties waren verdwenen bij 17 (70,8%) van de 24 patiënten op het moment van het data-afkappunt.
Immuungemedieerde nefritis
Immuungemedieerde nefritis trad op bij 9 (0,7%) van de 1.281 patiënten die cemiplimab gekregen hebben, waaronder 1 (<0,1%) patiënt met immuungemedieerde nefritis graad 5 en 1 (<0,1%) patiënt met immuungemedieerde nefritis graad 3. Immuungemedieerde nefritis leidde tot permanente stopzetting van cemiplimab bij 2 (0,2%) van de 1.281 patiënten. Bij de 9 patiënten met immuungemedieerde nefritis was de mediane tijd tot aanvang 2,1 maanden (variërend van 14 dagen tot 12,5 maanden) en de mediane duur van de nefritis was 1,5 maanden (variërend van 9 dagen tot 5,5 maanden). Zes van de 9 patiënten (66,7%) met immuungemedieerde nefritis hebben corticosteroïden in hoge dosering gekregen voor een mediane duur van 18 dagen (variërend van 3 dagen tot 1,3 maanden). De nefritis was verdwenen bij 7 (77,8%) van de 9 patiënten op het moment van het data-afkappunt.
Andere immuungemedieerde bijwerkingen
De volgende klinisch significante, immuungemedieerde bijwerkingen traden op met een incidentie van minder dan 1% (tenzij anders aangegeven) van 1.281 patiënten die met cemiplimab monotherapie behandeld zijn. De voorvallen waren van graad 3 of minder tenzij anders vermeld:
Zenuwstelselaandoeningen: aseptische meningitis, paraneoplastische encefalomyelitis (graad 5), chronische inflammatoire demyeliniserende polyradiculoneuropathie, encefalitis, myasthenia gravis, perifere neuropathiea
Hartaandoeningen: myocarditisb (graad 5), pericarditisc
Immuunsysteemaandoeningen: immuuntrombocytopenie
Skeletspierstelsel- en bindweefselaandoeningen: artralgie (1,2%), artritisd, spierzwakte, myalgie, myositise (graad 4), polymyalgiae rheumatica, Sjögren-syndroom
Huid- en onderhuidaandoeningen: pruritus
Oogaandoeningen: keratitis, uveïtisf (graad 4)
Maagdarmstelselaandoeningen: stomatitis, immuungemedieerde gastritis, pancreatitis (graad 4) a. omvat neuritis, perifere neuropathie, perifere sensorische neuropathie en polyneuropathie b. omvat auto-immuunmyocarditis, immuungemedieerde myocarditis en myocarditis c. omvat auto-immuunpericarditis en pericarditis
d. omvat artritis, immuungemedieerde artritis en polyartritis
e. omvat myositis en dermatomyositis
f. gemeld in klinische onderzoeken buiten de samengevoegde gegevensset
De volgende bijkomende immuungemedieerde bijwerkingen zijn waargenomen bij patiënten die combinatietherapie kregen in klinische onderzoeken: vasculitis, Guillain-Barré-syndroom, ontsteking van het centraal zenuwstelsel en meningitis (graad 4), alle met een frequentie van zelden.
Klasse-effecten van immuuncheckpointremmers
Tijdens behandeling met andere immuuncheckpointremmers zijn gevallen gemeld van de volgende bijwerking(en), die ook kan (kunnen) optreden tijdens behandeling met cemiplimab: coeliakie, pancreatische exocriene insufficiëntie.
Infusiegerelateerde reacties
Infusiegerelateerde reacties traden op bij 94 (7,3%) van de 1.281 patiënten die met cemiplimab als monotherapie behandeld zijn, waaronder 2 (0,2%) patiënten met infusiegerelateerde reacties van graad 3 of 4. Infusiegerelateerde reacties leidden tot permanente stopzetting van cemiplimab bij 1 (<0,1%) patiënt. Vaak voorkomende symptomen van infusiegerelateerde reacties waren onder andere nausea, pyrexie en overgeven. Drieënnegentig van de 94 (98,9%) patiënten zijn hersteld van de infusiegerelateerde reacties op het moment van het data-afkappunt.
Immunogeniciteit
Net zoals bij alle therapeutische eiwitten, is er immunogeniciteit mogelijk bij cemiplimab. In klinische onderzoeken met 1.029 patiënten ontwikkelde 2,1% van de patiënten behandeld met cemiplimab behandelingsgerelateerde antilichamen, waarbij ongeveer 0,3% aanhoudende antilichaamresponsen had. Er zijn geen neutraliserende antilichamen waargenomen. Er was geen bewijs voor een gewijzigd farmacokinetisch of veiligheidsprofiel met de ontwikkeling van anticemiplimab-antilichamen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering zullen patiënten nauwlettend gevolgd moeten worden voor tekenen of symptomen van bijwerkingen, en waar van toepassing moet symptomatische behandeling opgestart worden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, PD-1/PD-L1 (geprogrammeerd celdood-eiwit 1/doodligand 1)-remmers, ATC-code: L01FF06
Werkingsmechanisme
Cemiplimab is een volledig humaan monoklonaal antilichaam bestaande uit immunoglobuline G4 (IgG4), dat zich bindt aan de geprogrammeerde celdood-1 (PD-1)-receptor en zijn interactie met PD-L1 en PD-L2 blokkeert. Inzetten van PD-1 met zijn liganden PD-L1 en PD-L2, te vinden op cellen met antigenen en die te vinden kunnen zijn op tumorcellen en/of andere cellen in de micro-omgeving van de tumor, resulteert in remming van de werking van T-cellen, zoals proliferatie, uitscheiding van cytokinen en cytotoxische activiteit. Cemiplimab versterkt T-celresponsen, waaronder antitumorresponsen, via blokkering van PD-1-binding aan de PD-L1- en PD-L2-liganden.
Klinische werkzaamheid en veiligheid
CSCC
Gevorderde CSCC
De werkzaamheid en veiligheid van cemiplimab bij patiënten met mCSCC (nodaal of distaal) of laCSCC, die niet in aanmerking kwamen voor chirurgie of curatieve radiotherapie, zijn bestudeerd in één klinisch onderzoek, R2810-ONC-1540 (onderzoek 1540). Onderzoek 1540 was een open-label, multicenter fase II-onderzoek waarin 193 patiënten werden geïncludeerd met mCSCC of laCSCC in groepen 1 tot 3 met een gecombineerde mediane follow-upduur van 15,7 maanden in totaal. De mediane follow-upduur was 18,5 maanden voor de mCSCC 3 mg/kg om de 2 weken (Q2W) groep (Groep 1), 15,5 maanden voor de groep met laCSCC met 3 mg/kg Q2W (Groep 2) en 17,3 maanden voor de groep met mCSCC met 350 mg Q3W (Groep 3). In een aanvullend cohort van 165 gevorderde CSCC-patiënten (mCSCC en laCSCC) gedoseerd met 350 mg Q3W was de mediane duur van follow-up 8,7 maanden (Groep 6).
Patiënten die voldeden aan een van de volgende criteria werden uitgesloten: auto-immuunziekte waarvoor systemische therapie met immunosuppressiva nodig was in de afgelopen 5 jaar; voorgeschiedenis van solide-orgaantransplantatie; voorgeschiedenis van pneumonitis in de afgelopen 5 jaar; eerdere behandeling met anti-PD-1/PD-L1 of andere immuuntherapie met ‘checkpoint’-remmers; actieve infectie waarvoor behandeling nodig is, waaronder bekende infectie met humaan immunodeficiëntievirus (hiv) of actieve infectie met hepatitis B of hepatitis C; chronische lymfatische leukemie (CLL); hersenmetastasen of ECOG-performancescore (PS) ≥2.
In onderzoek 1540 kregen patiënten cemiplimab intraveneus tot ziekteprogressie, onaanvaardbare toxiciteit of afronding van de geplande behandeling [3 mg/kg Q2W gedurende 96 weken (groep 1 en 2) of 350 mg Q3W gedurende 54 weken (groep 3)]. Als patiënten met lokaal gevorderde ziekte voldoende respons op de behandeling vertoonden, was chirurgie met curatieve intentie toegestaan. Tumorresponsbeoordelingen werden om de 8 of 9 weken uitgevoerd (voor patiënten die respectievelijk 3 mg/kg Q2W of 350 mg Q3W kregen). Het primaire werkzaamheidseindpunt van onderzoek 1540 was bevestigd objectief responspercentage (objective response rate, ORR), beoordeeld via onafhankelijke centrale beoordeling (independent central review, ICR). Voor patiënten met mCSCC zonder extern zichtbare doellaesies werd de ORR bepaald via Response Evaluation Criteria in Solid Tumours (RECIST 1.1). Voor patiënten met extern zichtbare doellaesies (laCSCC en mCSCC) werd de ORR bepaald via een samengesteld eindpunt waarin ICR-beoordelingen van radiologische gegevens (RECIST 1.1) en digitale medische fotografie (WHO-criteria) geïntegreerd waren. Het belangrijkste secundaire eindpunt was duur van respons (duration of response, DOR) door ICR-beoordeling. Andere secundaire eindpunten waren ORR en DOR door beoordeling van de onderzoeker (Investigator Assessment, IA), progressievrije overleving (progression free survival, PFS) door ICR en beoordeling van de onderzoeker (investigator assessment, IA), totale overleving (overall survival, OS), percentage complete responsen (complete response rate, CR) door ICR en verandering in scores van door de patiënt gemelde resultaten op de European Organisation for Research and Treatment of Cancer (EORTC) Quality of Life Questionnaire Core 30 (EORTC QLQ-C30).
In de werkzaamheidsanalyse van 193 patiënten met gevorderde CSCC uit onderzoek 1540 groep 1 tot 3 waren er 115 met gemetastaseerd cutaan plaveiselcelcarcinoom en 78 met lokaal gevorderd cutaan plaveiselcelcarcinoom, met een mediane leeftijd van 72 jaar (variërend van 38 tot 96). 78 patiënten (40,4%) waren 75 jaar of ouder, 66 patiënten (34,2%) waren 65 tot 75 jaar, en 49 patiënten (25,4%) waren jonger dan 65. In totaal waren er 161 (83,4%) mannelijke patiënten en 187 patiënten (96,9%) waren blank; de ECOG-PS was 0 (44,6%) en 1 (55,4%). 33,7% van de patiënten had minstens 1 eerdere systemische anti-kankerbehandeling gekregen, 81,3% van de patiënten had eerder chirurgie ondergaan in verband met kanker, en 67,9% van de patiënten had eerder radiotherapie gekregen. Van de patiënten met gemetastaseerd cutaan plaveiselcelcarcinoom had 76,5% distale metastasen en 22,6% had enkel lymfekliermetastasen.
Werkzaamheidsresultaten op basis van de definitieve analyse van onderzoek 1540 groep 1 tot 3 worden opgesomd in tabel 3.
Tabel 3: Werkzaamheidsresultaten (onderzoek 1540) – gemetastaseerd cutaan plaveiselcelcarcinoom naar doseringsgroep, lokaal gevorderd cutaan plaveiselcelcarcinoom
| Werkzaamheidseindpunten | mCSCC, cemiplimab: 3 mg/kg om de 2 weken (groep 1) (n = 59) ICR | laCSCC, cemiplimab: 3 mg/kg om de 2 weken (groep 2) (n = 78) ICR | mCSCC, cemiplimab: 350 mg om de 3 weken (groep 3) (n = 56) ICR |
| Bevestigde objectieve respons (ORR)a | |||
| ORR | 50,8% | 44,9% | 46,4% |
| 95%-BI voor ORR | (37,5; 64,1) | (33,6; 56,6) | (33,0; 60,3) |
| Percentage complete respons (CR)b | 20,3% | 12,8% | 19,6% |
| Percentage partiële respons (PR) | 30,5% | 32,1% | 26,8% |
| Stabiele ziekte (stable disease, SD) | 15,3% | 34,6% | 14,3% |
| Progressieve ziekte (progressive disease, PD) | 16,9% | 12,8% | 25,0% |
| Duur van respons (DOR) | |||
| Mediaanc (maanden) (95%-BI) | NB (20,7, NE) | 41,9 (20,5, 54,6) | 41,3 (40,8, 46,3) |
| Variatie (maanden) | 2,8-38,9 | 1,9-54,6 | 4,2-46,3 |
| Patiënten met DOR ≥6 maanden, % | 93,3% | 88,6% | 96,2% |
| Tijd tot respons (TTR) | |||
| Mediaan (maanden) Variatie (min:max) | 1,9 (1,7: 21,8) | 2,1 (1,8: 8,8) | 2,1 (2,0: 22,8) |
| Progressievrije overleving (PFS)a, c | |||
| 6 maanden (95%-BI) | 66,4% (52,5; 77,1) | 72,4% (60,1; 81,5) | 60,7% (46,7; 72,1) |
| 12 maanden (95%-BI) | 53,8% (40,0; 65,8) | 60,8% (47,8; 71,5) | 53,4% (39,5; 65,4) |
| Algehele overleving (OS)a, c | |||
| 12 maanden (95%-BI) | 81,3% (68,7; 89,2) | 91,8% (82,6; 96,2) | 72,5% (58,6; 82,5) |
BI: betrouwbaarheidsinterval; ICR: Onafhankelijke Centrale Beoordeling; NB: niet bereikt; NE: Niet evalueerbaar
a. In de groepen 1, 2 en 3 was de mediane follow-upduur respectievelijk 18,5, 15,5 en 17,3 maanden. b. Omvat alleen patiënten met volledige genezing van eerdere bijwerkingen van de huid; bij patiënten met laCSCC in onderzoek 1540 moest een biopsie uitgevoerd worden om CR te bevestigen. c. Gebaseerd op Kaplan-Meier-schattingen.
Werkzaamheid en PD-L1-status
Klinische activiteit werd waargenomen, ongeacht de tumorexpressiestatus voor PD-L1.
Adjuvante behandeling van CSCC met hoog risico
De werkzaamheid van cemiplimab werd geëvalueerd voor de adjuvante behandeling van patiënten met CSCC met een hoog risico op recidief na chirurgie, gevolgd door radiotherapie in het C-POST-onderzoek, een gerandomiseerd, dubbelblind, multicentrisch, placebogecontroleerd fase 3-onderzoek. Onderzoeksdeelnemers hadden een hoog risico op recidief vanwege nodale kenmerken (extracapsulaire uitbreiding of ≥ 3 betrokken lymfeklieren) en/of niet-nodale kenmerken (in-transit metastasen, T4-laesie, perineurale invasie of lokaal recidiverende tumor met ≥ 1 aanvullende bijwerking) en voltooide adjuvante bestralingstherapie binnen 2 tot 10 weken na randomisatie.
Het onderzoek excludeerde patiënten met auto-immuunaandoeningen die systemische immunosuppressiva vereisten binnen een periode van 5 jaar; een voorgeschiedenis van solide orgaantransplantatie; eerdere allogene of autologe stamceltransplantatie; ongecontroleerde hiv, hepatitis B of hepatitis C, of een ECOG-performancescore (PS) ≥ 2. Patiënten met CLL kwamen in aanmerking als ze geen systemische behandeling voor CLL nodig hadden binnen 6 maanden.
In het C-POST-onderzoek werden 415 patiënten 1:1 gerandomiseerd naar cemiplimab (N=209) of placebo (N=206). In deel 1 werden 334 patiënten toegewezen aan het intraveneus krijgen van 350 mg cemiplimab (N=171) of placebo (N=163) om de 3 weken gedurende 12 weken, gevolgd door 700 mg cemiplimab of placebo om de 6 weken gedurende nog eens 36 weken, en 81 patiënten werden toegewezen aan de intraveneuze toediening van 350 mg cemiplimab (N=38) of placebo (N=43) om de 3 weken gedurende maximaal 48 weken. De behandeling werd voortgezet tot recidief van de ziekte, onaanvaardbare toxiciteit of tot maximaal 48 weken.
In deel 2 van het onderzoek, dat open-label en optioneel was, hadden patiënten die op enig moment tijdens het onderzoek een recidief van de ziekte hadden en in de placebogroep zaten, de optie om verdere behandeling met cemiplimab te krijgen in doses van 350 mg intraveneus om de 3 weken. Patiënten die ≥3 maanden na het voltooien van de 48 weken van de geplande behandeling met cemiplimab een ziekterecidief hadden en in de cemiplimabgroep zaten, hadden de optie om elke 3 weken cemiplimab in doses van 350 mg intraveneus te ontvangen. Patiënten konden tot 96 weken worden behandeld in deel 2.
Het primaire eindpunt was ziektevrije overleving (disease-free survival, DFS), gedefinieerd als de tijd vanaf randomisatie tot het eerste gedocumenteerde ziekterecidief volgens de beoordeling van de onderzoeker of overlijden door welke oorzaak dan ook. Beeldvormingsbeoordelingen werden uitgevoerd aan het einde van elke cyclus van 12 weken gedurende de 48 weken. Tijdens de follow-upperiode werd elke 4 maanden beeldvorming uitgevoerd tijdens de eerste 2 jaar van de geplande follow-up en daarna elke 6 maanden tot recidief.
De kenmerken van de onderzoekspopulatie waren: mediane leeftijd van 71 jaar (bereik: 33 tot 95); 83,9% man; 91,1% blank, 3,1% Aziatisch; 63,6% had ECOG PS 0 en 36,4% had ECOG PS 1. De locatie van de tumor was hoofd en nek (HN) bij 82,7 % en niet-HN bij 17,3% van de patiënten. Het hoogrisicokenmerk was nodaal bij 58,3% van de patiënten en uitsluitend niet-nodaal bij 41,7% van de patiënten.
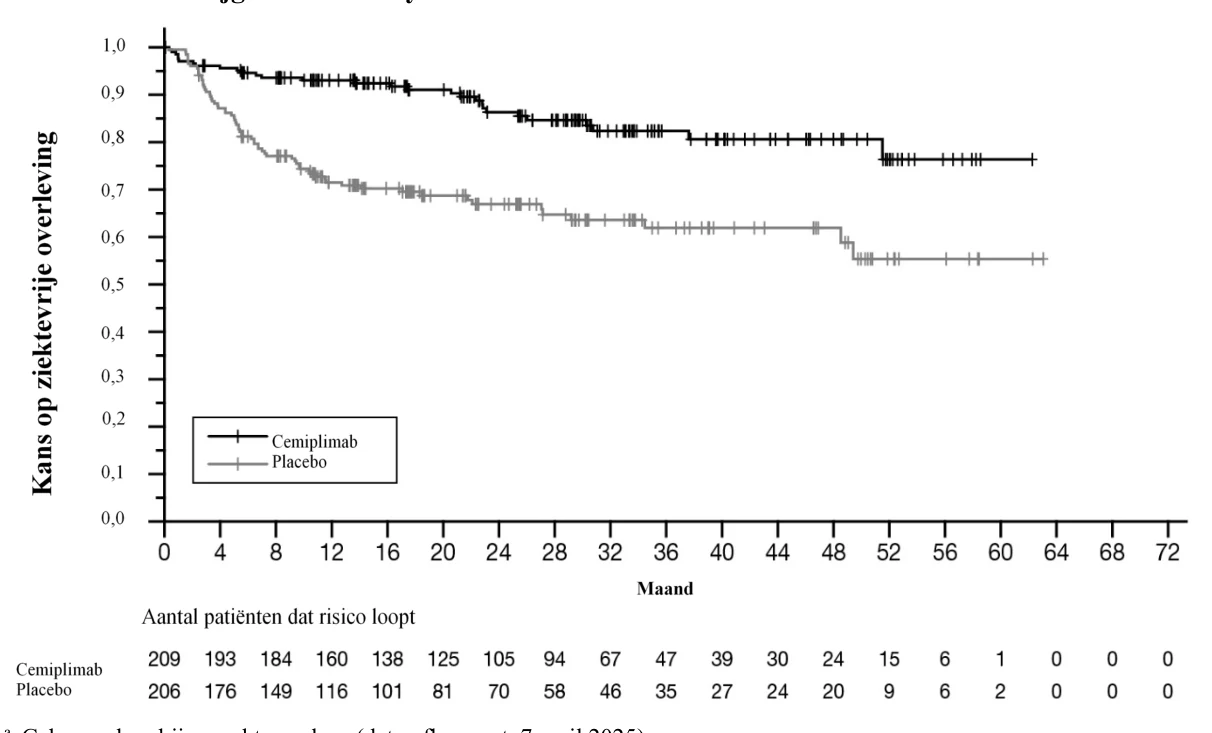
Werkzaamheidsresultaten voor het C-POST-onderzoek worden weergegeven in tabel 4 en afbeelding 1.
Tabel 4: Werkzaamheidsresultaten voor het C-POST-onderzoek bij CSCC met hoog risico in de adjuvante setting-primaire analyse
| Werkzaamheidseindpuntena | Cemiplimab | Placebo |
| N = 209 | N = 206 | |
| Ziektevrije overleving (DFS) | ||
| Aantal voorvallen, n (%) | 24 (11,5%) | 65 (31,6%) |
| Ziekterecidieven, n (%) | 18 (8,6%) | 61 (29,6%) |
| Overlijdensgevallen n (%)b | 6 (2,9%) | 4 (1,9%) |
| Mediaan (95%-BI) in maandenc | NR (NE; NE) | 49,4 (48,5; NE) |
| Hazard ratio (95%-BI)d | 0,32 (0,20; 0,51) | |
| p-waardee | <0,0001 | |
BI: Betrouwbaarheidsinterval; NE: Niet evalueerbaar; NR Niet bereikt (data-afkappunt: 4 oktober 2024) a. Mediane duur van follow-up: cemiplimab: 24,5 maanden; placebo: 23,8 maanden b. Overlijdensgevallen die werden geteld als DFS-voorvallen zoals beoordeeld door de onderzoeker; omvat geen sterfgevallen bij patiënten die eerder een recidief hadden
c. Gebaseerd op Kaplan-Meier-schattingen
d. Op basis van gestratificeerd proportioneel risicomodel
e. Op basis van een tweezijdige p-waarde
Op het moment van de bijgewerkte analyse (data-afkappunt: 7 april 2025), werden 29 (13,9%) DFS-voorvallen in de cemiplimabgroep en 68 (33,0%) DFS-voorvallen in de placebogroep gemeld bij een mediane follow-up van 31 maanden in de cemiplimabgroep en 30 maanden in de placebogroep (HR 0,35; 95%-BI 0,23; 0,55). De OS-resultaten waren nog niet rijp op het moment van vooraf gespecificeerde primaire analyse.
Figuur 1: DFS in het C-POST-onderzoek bij CSCC met hoog risico in de adjuvante setting-bijgewerkte analysea
a. Gebaseerd op bijgewerkte analyse (data-afkappunt: 7 april 2025)
BCC
De werkzaamheid en veiligheid van cemiplimab bij patiënten met laBCC of mBCC die ziekteprogressie vertoonden bij behandeling met HHI, intolerant waren voor eerdere HHI-therapie of die “niet beter dan” SD bereikten na 9 maanden HHI-therapie (behandelingspauzes niet meegerekend), werden geëvalueerd in onderzoek 1620, een open-label, multicentrische, niet-gerandomiseerd onderzoek. Het onderzoek excludeerde patiënten met auto-immuunaandoeningen die systemische immunosuppressiva vereisten binnen een periode van 5 jaar, met een voorgeschiedenis van solide orgaantransplantatie, eerdere behandeling met anti–PD-1/PD-L1-therapie of andere immuuntherapie met checkpointremmers, infectie met hiv, hepatitis B of hepatitis C, of een ECOG-performancescore (PS) ≥2.
Patiënten kregen cemiplimab 350 mg intraveneus om de 3 weken toegediend gedurende 5 cycli van 9 weken gevolgd door 4 behandelingscycli van 12 weken tot een behandeling van maximaal 93 weken. De behandeling werd voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit optrad of de geplande behandeling was voltooid. Tijdens cycli 1 tot 5 werden tumorevaluaties om de 9 weken uitgevoerd en vervolgens om de 12 weken gedurende cycli 6 tot 9. De belangrijkste werkzaamheidseindpunten waren bevestigde ORR en DOR door ICR. De secundaire werkzaamheidsuitkomsten omvatten ORR en DOR op basis van IA, PFS, OS, CR door ICR, en tijd tot respons. Bij patiënten met mBCC zonder extern zichtbare doellaesies werd ORR bepaald op basis van RECIST 1.1. Bij patiënten met extern zichtbare doellaesies (laBCC en mBCC) werd ORR bepaald op basis van een samengesteld eindpunt dat de evaluaties door ICR van de radiografische gegevens (RECIST 1.1) en digitale medische beeldvorming (WHO-criteria) combineerde.
In totaal werden 138 patiënten met gevorderd BCC geïncludeerd in de werkzaamheidsanalyse van onderzoek 1620, waarvan 84 patiënten met laBCC en 54 patiënten met mBCC.
In de laBCC-groep bedroeg de mediane leeftijd 70,0 jaar (variërend van 42 tot 89): 31 (37%) patiënten waren <65 jaar oud en 53 (63%) waren 65 jaar of ouder. In totaal waren er 56 (67%) mannelijke en 57 (68%) blanke deelnemers; de ECOG PS bedroeg 0 (61%) en 1 (39%); drieëntachtig procent (83%) van de patiënten had minstens 1 eerdere chirurgische ingreep voor kanker ondergaan en 35% van de patiënten had >3 eerdere chirurgische ingrepen voor kanker ondergaan (mediaan: 3,0 chirurgische ingrepen, variërend van 1 tot 43); 50% van de patiënten had minstens 1 eerdere radiotherapie (RT) voor kanker ondergaan (mediaan: 1,0 RT, variërend van 1 tot 6).
In de mBCC-groep bedroeg de mediane leeftijd 63,5 jaar (variërend van 38 tot 90): 27 (50%) patiënten waren <65 jaar oud en 27 (50%) waren 65 jaar of ouder. In totaal waren er 38 (70%) mannelijke en 47 (87%) blanke deelnemers; de ECOG PS bedroeg 0 (67%) en 1 (33%); vijfentachtig procent (85%) van de patiënten had minstens 1 eerdere chirurgische ingreep voor kanker ondergaan en 28% van de patiënten had >3 eerdere chirurgische ingrepen voor kanker ondergaan (mediaan: 2,0 chirurgische ingrepen, variërend van 1 tot 8); 59% van de patiënten had minstens 1 eerdere radiotherapie (RT) voor kanker ondergaan (mediaan: 1,0 RT, variërend van 1 tot 4).
Alle 138 patiënten waren eerder behandeld met een HHI en 12% (16/138) van de patiënten waren eerder behandeld met zowel vismodegib als sonidegib (als afzonderlijke behandelingslijnen). Van de 84 laBCC patiënten staakte 71% (60/84) van de patiënten de HHI-therapie wegens ziekteprogressie, 38% (32/84) van de patiënten staakte de HHI-therapie wegens intolerantie en 2% (2/84) staakte de behandeling uitsluitend wegens het uitblijven van een respons. Van de 54 mBCC patiënten staakte 76% (41/54) van de patiënten de HHI-therapie wegens ziekteprogressie, 33% (18/54) van de patiënten staakte de HHI-therapie wegens intolerantie en 6% (3/54) staakte de behandeling uitsluitend wegens het uitblijven van een respons. Voor een individuele patiënt konden de onderzoekers meer dan één reden voor de stopzetting van eerdere HHI-therapie selecteren.
De werkzaamheidsresultaten staan weergegeven in tabel 5.
Tabel 5: Werkzaamheidsresultaten voor onderzoek 1620 bij lokaal gevorderd en gemetastaseerd basaalcelcarcinoom
| Werkzaamheidseindpunten | laBCC cemiplimab 350 mg om de 3 weken | mBCC cemiplimab 350 mg om de 3 weken |
| n=84 | n=54 | |
| ICR | ICR | |
| Beste totale respons (best overall response, BOR)a, b, c | ||
| Objectief responspercentage (ORR: CR + PR) (95%-BI) | 27 (32,1%) (22,4; 43,2) | 12 (22,2%) (12,0; 35,6) |
Percentage complete respons (CR)d (95%-BI) | 6 (7,1%) (2,7; 14,9) | 1 (1,9%) (0,0; 9,9) |
| Percentage partiële respons (PR) | 21 (25,0%) | 11 (20,4%) |
| Progressieve ziektepercentage (PD) | 9 (10,7%) | 16 (29,6%) |
| Duur van respons (DOR) | n=27 responders | n=12 responders |
| Mediaane (maanden) (95%-BI) | NB (15,5; NE) | 16,7 (9,8; NE) |
| Variatie (waargenomen) (maanden) | 2,1 - 36,8+ | 9,0 - 25,8+ |
Patiënten met een DOR ≥6 maanden, %e (95%-BI) | 88,5% (68,4; 96,1) | 100,0% (100; 100) |
| Tijd tot respons (TTR) | n=27 responders | n=12 responders |
| Mediaan (maanden) (variatie) | 4,3 (2,1 - 21,4) | 3,1 (2,0 - 10,5) |
BI: betrouwbaarheidsinterval; +: duurt nog voort bij de laatste evaluatie; ICR: Independent Central Review (onafhankelijke centrale beoordeling); NB: niet behaald; NE: niet evalueerbaar
a. Mediane follow-upduur: laBCC: 15,9 maanden, mBCC: 8,4 maanden.
b. Omvat 2 laBCC-patiënten die aan de inclusiecriteria voldeden uitsluitend op basis van “niet beter dan stabiele ziekte (SD) na 9 maanden HHI-therapie”. De BOR-resultaten door ICR waren SD voor 1 patiënt en NE voor 1 patiënt.
c. Omvat 3 mBCC patiënten die aan de inclusiecriteria voldeden uitsluitend op basis van “niet beter dan SD na 9 maanden HHI-therapie”. De BOR-resultaten door ICR waren PR voor 1 patiënt en SD voor 2 patiënten.
d. Ter bevestiging van complete respons was bij patiënten met lokaal gevorderde BCC in onderzoek 1620 een biopsie vereist.
e. Op basis van Kaplan-Meier-schattingen.
Werkzaamheid en PD-L1-status
Klinische activiteit werd waargenomen ongeacht de PD-L1-expressie op de tumor.
NSCLC
Eerstelijnsbehandeling van NSCLC met cemiplimab als monotherapie
De werkzaamheid en veiligheid van cemiplimab vs. platinum-doublet chemotherapie bij patiënten met lokaal gevorderde NSCLC die geen kandidaat waren voor definitieve chemoradiotherapie, of met metastatische NSCLC met een tumorale PD-L1-expressie ≥50% bepaald aan de hand van de PD-L1 IHC 22C3 pharmDx assay, werden bestudeerd in onderzoek 1624, een gerandomiseerd, open-label, multicentrisch onderzoek.
In totaal waren 710 patiënten ingeschreven.
Het onderzoek excludeerde patiënten met aberraties in EGFR, ALK of ROS1 van het tumorgenoom, een ECOG-performancescore (PS) ≥2, medische aandoeningen die systemische immunosuppressie vereisten, ongecontroleerde infectie met hepatitis B of hepatitis C of hiv, patiënten met een voorgeschiedenis van interstitiële longziekte, die nooit hadden gerookt of met een auto-immuunaandoeningen die systemische behandeling vereiste gedurende de 2 jaar die aan de behandeling voorafgingen. Behandeling van hersenmetastasen was toegestaan en patiënten konden worden ingeschreven indien ze adequaat waren behandeld en minstens 2 weken voor randomisatie waren teruggekeerd naar baseline op neurologisch vlak. Radiologische bevestiging van stabiliteit of respons was niet noodzakelijk.
Randomisatie gebeurde gestratificeerd op basis van histologie (niet-squameus vs. squameus) en geografische regio (Europa, Azië of de rest van de wereld). Patiënten werden gerandomiseerd (1:1) naar cemiplimab 350 mg intraveneus om de 3 weken gedurende maximaal 108 weken of naar behandeling naar keuze van de onderzoeker met de volgende platinum-doublet chemotherapieregimes gedurende 4 tot 6 cycli: paclitaxel + cisplatine of carboplatine; gemcitabine + cisplatine of carboplatine; of pemetrexed + cisplatine of carboplatine gevolgd door een optionele onderhoudsbehandeling met pemetrexed (dit regime was niet aanbevolen voor patiënten met squameus NSCLC).
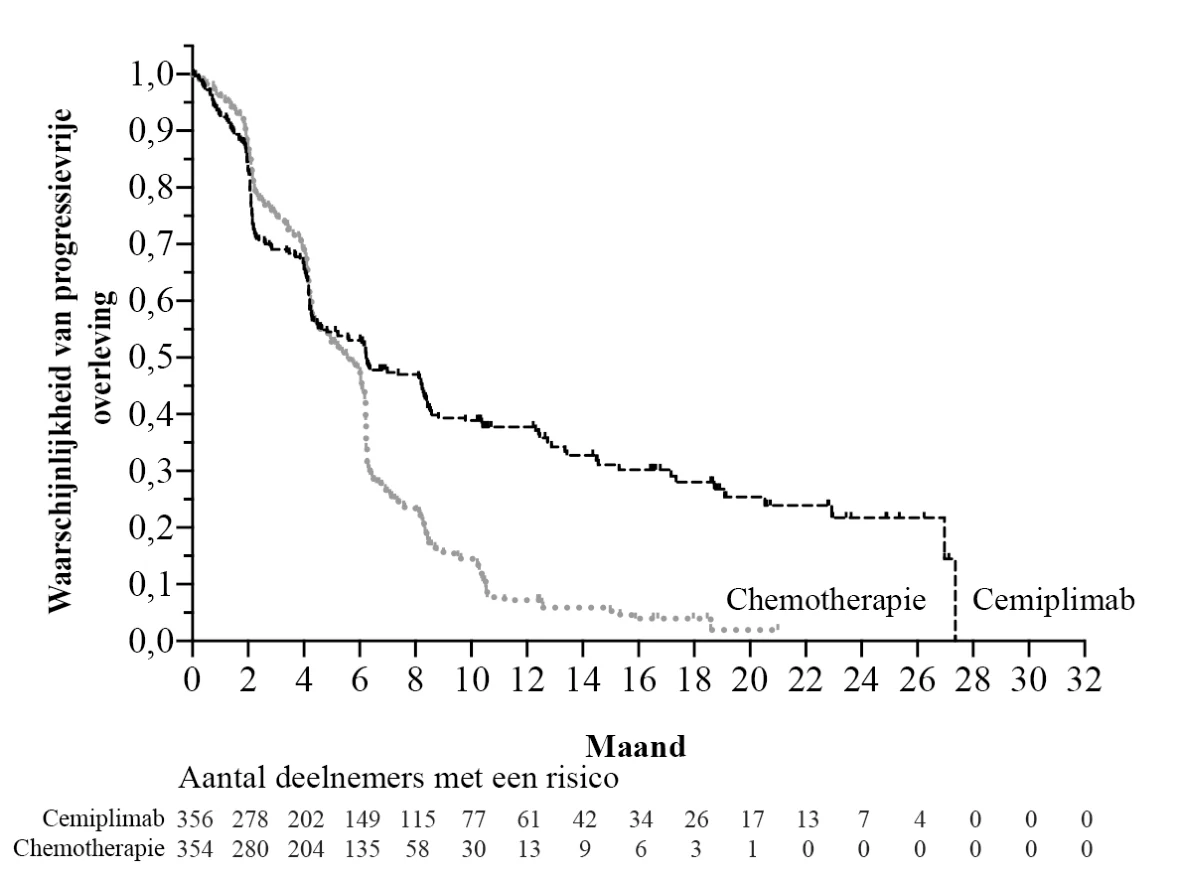
De behandeling met cemiplimab werd voortgezet tot RECIST 1.1-gedefinieerde ziekteprogressie of onaanvaardbare toxiciteit optrad of gedurende maximaal 108 weken. Patiënten die door de onafhankelijke centrale beoordelingscommissie (independent review committee, IRC) beoordeelde RECIST 1.1-gedefinieerde ziekteprogressie vertoonden tijdens de behandeling met cemiplimab, konden de behandeling met cemiplimab verderzetten in combinatie met 4 cycli van chemotherapie op basis van histologie tot verdere progressie was waargenomen. Patiënten die IRC-beoordeelde RECIST 1.1-gedefinieerde ziekteprogressie vertoonden tijdens chemotherapie, konden de behandeling met cemiplimab voortzetten tot verdere progressie of onaanvaardbare toxiciteit optrad of gedurende maximaal 108 weken. Van de 203 patiënten met IRC-beoordeelde RECIST 1.1- gedefinieerde ziekteprogressie die waren gerandomiseerd om chemotherapie te ontvangen, schakelden 150 (73,9%) patiënten over naar behandeling met cemiplimab. De tumorstatus werd om de 9 weken geëvalueerd. De primaire werkzaamheidseindpunten waren totale overleving (OS) en progressievrije overleving (PFS) zoals beoordeeld door geblindeerde IRC aan de hand van RECIST 1.1. Een belangrijk secundair eindpunt was het objectief responspercentage (ORR).
De 710 patiënten vertoonden de volgende kenmerken bij baseline: mediane leeftijd 63 jaar (45% was 65 of ouder), 85% mannelijk, 86% blank, een ECOG-performancescore van 0 en 1 in respectievelijk 27% en 73% van de gevallen, en 12% met een voorgeschiedenis van hersenmetastasen. Ziekte werd gekenmerkt als lokaal gevorderd (16%), metastatisch (84%), squameus (44%) en niet-squameus (56%).
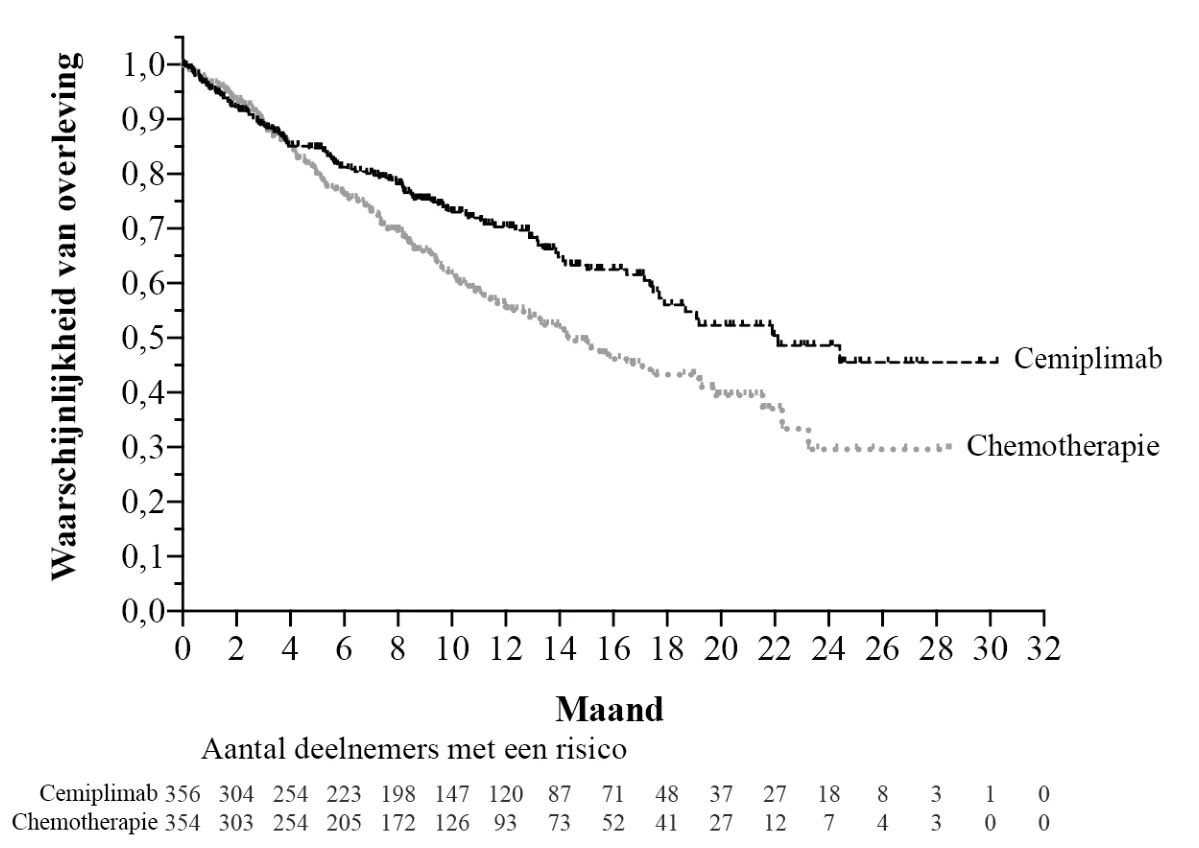
Het onderzoek toonde een statistisch significante verbetering aan van OS voor patiënten gerandomiseerd naar cemiplimab vs. chemotherapie.
De werkzaamheidsresultaten staan weergegeven in tabel 6, figuur 2 en figuur 3.
Tabel 6: Werkzaamheidsresultaten van onderzoek 1624 voor niet-kleincellige longkanker
| Werkzaamheidseindpuntena | Cemiplimab 350 mg om de 3 weken n=356 | Chemotherapie n=354 |
| Totale overleving (OS) | ||
| Overlijdens n (%) | 108 (30,3) | 141 (39,8) |
| Mediaan in maanden (95%-BI)b | 22,1 (17,7; NE) | 14,3 (11,7; 19,2) |
| Hazard ratio (95%-BI)c | 0,68 (0,53; 0,87) | |
| p-waarded | 0,0022 | |
| OS-percentage na 12 maanden (95%-BI)b | 70% (64; 75) | 56% (49; 62) |
| Progressievrije overleving (PFS) | ||
| Voorvallen n (%) | 201 (56,5) | 262 (74,0) |
| Mediaan in maanden (95%-BI)b | 6,2 (4,5; 8,3) | 5,6 (4,5; 6,1) |
| Hazard ratio (95%-BI)c | 0,59 (0,49; 0,72) | |
| PFS percentage na 12 maanden (95%-BI)b | 38% (32, 44) | 7% (4, 11) |
| Objectief responspercentage (%)e | ||
| ORR (95%-BI) | 36,5 (31,5; 41,8) | 20,6 (16,5; 25,2) |
| Percentage complete respons (CR) | 3,1 | 0,8 |
| Percentage partiële respons (PR) | 33,4 | 19,8 |
| Responsduur | n=130 responders | n=73 responders |
| Mediaan (maanden)b | 21,0 | 6,0 |
| Variatie (maanden) | (1,9+; 23,3+) | (1,3+; 16,5+) |
| Patiënten met waargenomen DOR ≥6 maanden, % | 69% | 41% |
BI: Betrouwbaarheidsinterval; NE: Niet evalueerbaar; +: Aanhoudende respons a. Mediane follow-upduur: cemiplimab: 13,1 maanden; chemotherapie: 13,1 maanden
b. Op basis van Kaplan-Meier-schattingen
c. Op basis van gestratificeerd proportioneel risicomodel
d. Op basis van een tweezijdige p-waarde
e. Op basis van Clopper-Pearson (exact) betrouwbaarheidsinterval
Figuur 2: OS in onderzoek 1624 voor NSCLC
Figuur 3: PFS in onderzoek 1624 voor NSCLC
Eerstelijnsbehandeling van NSCLC met cemiplimab in combinatie met platinumbevattende chemotherapie
De werkzaamheid en veiligheid van cemiplimab in combinatie met platinumbevattende chemotherapie werden beoordeeld in onderzoek 16113, een gerandomiseerd, multicentrisch, dubbelblind, actief gecontroleerd onderzoek bij 466 patiënten met lokaal gevorderd NSCLC die geen kandidaat waren voor definitieve chemoradiotherapie, of met gemetastaseerd NSCLC, ongeacht de PD-L1-tumorexpressiestatus en die niet eerder systemische behandeling hadden gekregen voor gemetastaseerd NSCLC. Testen op aberraties van het tumorgenoom, andere dan EGFR, ALK of ROS1, was niet verplicht voor inclusie in onderzoek 16113.
Patiënten met EGFR-, ALK- of ROS1-genomische tumoraberraties, een medische aandoening waarvoor systemische immunosuppressie nodig was, actieve infectie met hepatitis B of hepatitis C, ongecontroleerd HIV, of actieve of recente auto-immuunziekte waarvoor systemische behandeling nodig was, werden geëxcludeerd. Patiënten met een voorgeschiedenis van hersenmetastasen kwamen in aanmerking indien ze adequaat waren behandeld en gedurende minstens 2 weken voor randomisatie op neurologisch vlak waren teruggekeerd naar de uitgangswaarde. Radiologische bevestiging van stabiliteit of respons was niet vereist.
Randomisatie werd gestratificeerd op histologie (niet-squameus vs. squameus) en PD-L1-expressie (<1% vs. 1% tot 49% vs. ≥50%) volgens de VENTANA PD-L1-test (SP263). Patiënten werden gerandomiseerd (2:1) naar ofwel cemiplimab 350 mg intraveneus om de 3 weken gedurende 108 weken plus platinumbevattende chemotherapie om de 3 weken gedurende 4 cycli óf placebo intraveneus om de 3 weken gedurende 108 weken plus platinumbevattende chemotherapie om de 3 weken gedurende 4 cycli.
De behandeling met cemiplimab of placebo werd voortgezet tot RECIST 1.1-gedefinieerde ziekteprogressie, onaanvaardbare toxiciteit of gedurende maximaal 108 weken. Behandeling met chemotherapie werd gegeven gedurende 4 cycli, gevolgd door een onderhoudsbehandeling met pemetrexed, zoals klinisch geïndiceerd of tot RECIST 1.1-gedefinieerde ziekteprogressie of onaanvaardbare toxiciteit. Chemotherapie in onderzoek 16113 bestond uit carboplatine of cisplatine in combinatie met paclitaxel of pemetrexed met verplichte onderhoudsbehandeling voor pemetrexedregimes. Beoordeling van tumorstatus werd uitgevoerd om de 9 weken vanaf week 9 in jaar 1 en om de 12 weken vanaf week 55 in jaar 2. Het primaire werkzaamheidseindpunt was totale overleving (OS). De belangrijkste secundaire eindpunten zoals beoordeeld door de geblindeerde IRC met behulp van RECIST 1.1, waren progressievrije overleving (PFS) en objectief responspercentage (ORR).
Van de 466 patiënten hadden 327 (70%) tumoren met PD-L1-expressie (in ≥1% van de tumorcellen). Hiervan zaten 217 patiënten in de groep met cemiplimab en chemotherapie en 110 patiënten in de groep met placebo en chemotherapie. De basiskenmerken van de 327 patiënten met tumoren met PD-L1-expressie in ≥1% van de tumorcellen waren: mediane leeftijd 62 jaar (38% was 65 jaar of ouder), 83% man, 87% blank, een ECOG-prestatiescore 0 en 1 bij respectievelijk 16% en 83%, en 6% met een voorgeschiedenis van hersenmetastasen; 51% van de patiënten was huidige roker, 34% was voormalige roker en 15% had nooit gerookt (minder dan 100 sigaretten in hun leven). Ziektekenmerken waren lokaal gevorderd (14%), metastatisch (86%), plaveiselcelhistologie (45%) en niet-plaveiselcelhistologie (55%).
Bij de primaire analyse in de totale populatie met een mediane follow-uptijd van 16,4 maanden toonde het onderzoek een statistisch significante verbetering aan van OS voor patiënten gerandomiseerd naar cemiplimab in combinatie met chemotherapie vs. placebo in combinatie met chemotherapie.
De werkzaamheidsresultaten bij patiënten met tumoren met PD-L1-expressie ≥1% worden weergegeven in tabel 7 en figuur 4 en figuur 5.
Tabel 7: Werkzaamheidsresultaten van onderzoek 16113 voor niet-kleincellige longkanker (patiënten met PD-L1-expressie ≥1%)a
| Eindpuntena | cemiplimab en chemotherapie N=217 | placebo en chemotherapie N=110 |
| Totale overleving (OS) | ||
| Overlijdens, n (%) | 78 (35,9) | 55 (50,0) |
| Mediaan in maanden (95%-BI)b | 21,9 (17,3, NE) | 12,6 (10,3, 16,4) |
| Hazardratio (95%-BI)c | 0,55 (0,39, 0,78) | |
| Progressievrije overleving (PFS) | ||
| Voorvallen, n (%) | 134 (61,8) | 86 (78,2) |
| Mediaan in maanden (95%-BI)b | 8,5 (6,7, 10,7) | 5,5 (4,3, 6,2) |
| Hazardratio (95%-BI)c | 0,48 (0,36, 0,63) | |
| Objectief responspercentage (ORR) (%) | ||
| ORR (95%-BI)d | 47,9 (41,1, 54,8) | 22,7 (15,3, 31,7) |
| Percentage complete respons (CR) | 2,8 | 0 |
| Percentage partiële respons (PR) | 45,2 | 22,7 |
| Responsduur (DOR) | ||
| Mediaan in maandenb (variatie) | 15,6 (1,7, 18,7+) | 4,9 (1,9, 18,8+) |
BI: Betrouwbaarheidsinterval; NE: Niet evalueerbaar; +: Aanhoudende respons (gegevensafkappunt: 14 juni 2021)
a. Mediane follow-upduur: cemiplimab en chemotherapie: 15,9 maanden, placebo en chemotherapie:
16,1 maanden
b. Op basis van Kaplan-Meier-methode
c. Op basis van gestratificeerd proportioneel risicomodel
d. Clopper-Pearson- (exact) betrouwbaarheidsinterval
Ten tijde van de vooraf gespecificeerde eindanalyse bleven patiënten met tumoren met PD-L1-expressie ≥1%, gerandomiseerd naar cemiplimab in combinatie met chemotherapie, met een mediane follow-upduur van 27,9 maanden, een klinisch relevante overleving en een progressievrij overlevingsvoordeel vertonen in vergelijking met alleen chemotherapie.
Figuur 4: OS in onderzoek 16113 bij NSCLC (patiënten met PD-L1-expressie ≥1%) (finale analyse)a
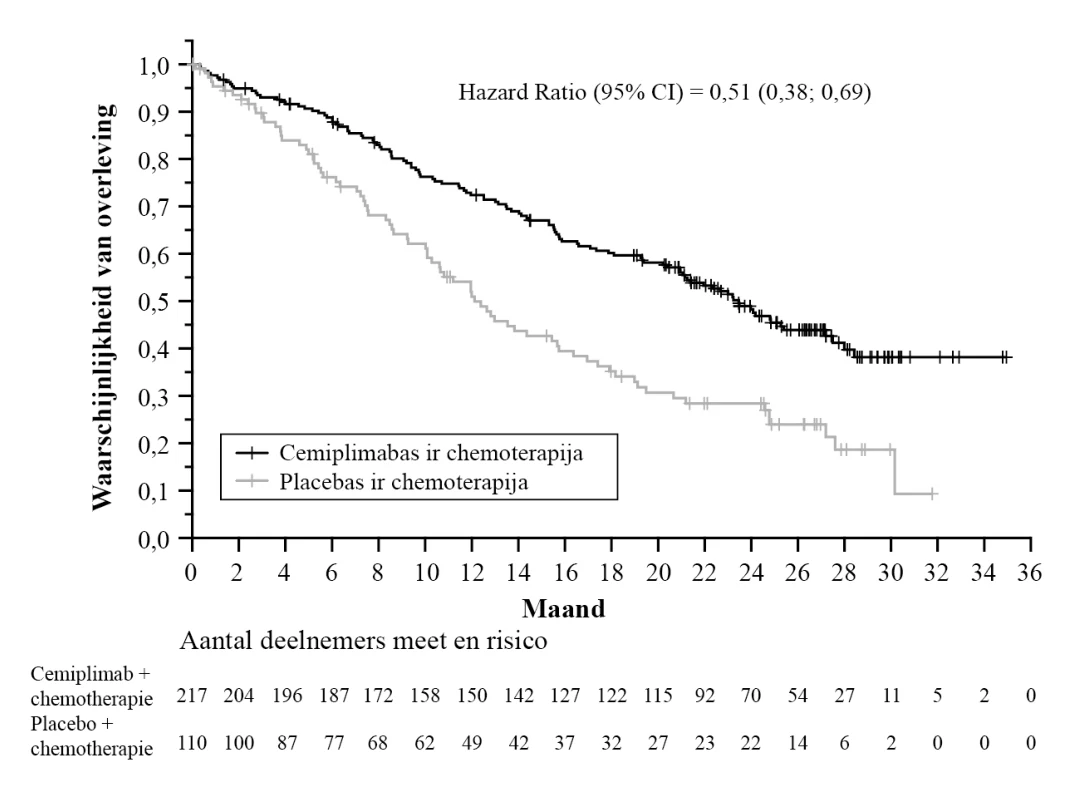
a. Gebaseerd op finale OS-analyse (gegevensafkappunt: 14 juni 2022)
Figuur 5: PFS in onderzoek 16113 bij NSCLC (patiënten met PD-L1-expressie ≥1%) (finale analyse)a
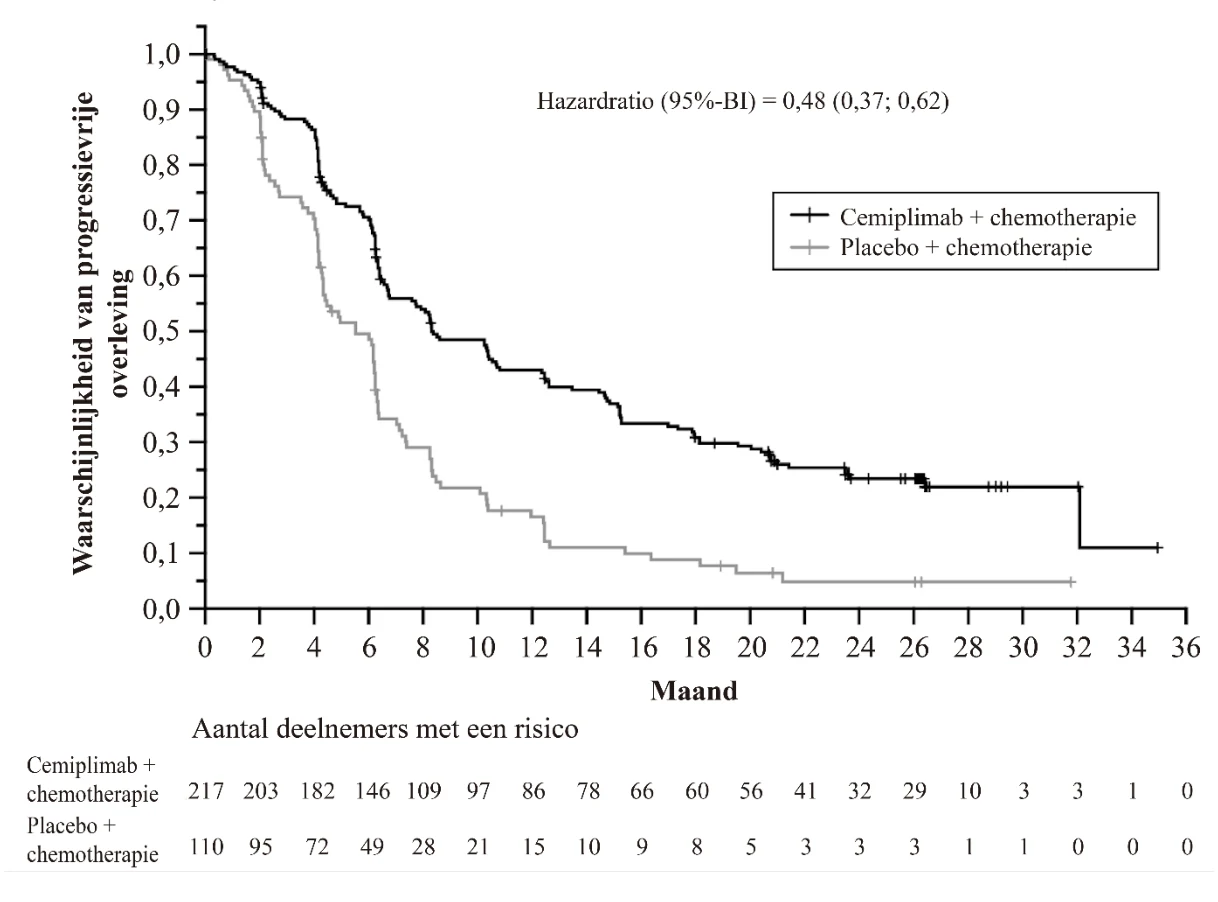
a. Gebaseerd op finale PFS-analyse (gegevensafkappunt: 14 juni 2022)
Baarmoederhalskanker
De werkzaamheid en veiligheid van cemiplimab werden geëvalueerd bij patiënten met terugkerende of gemetastaseerde baarmoederhalskanker met tumorprogressie tijdens of na platinumbevattende chemotherapie, met of zonder bevacizumab, in onderzoek 1676, een gerandomiseerd, open-label multicentrisch onderzoek. Patiënten werden geïncludeerd ongeacht de PD-L1-tumorexpressiestatus. Het onderzoek sloot patiënten uit met een auto-immuunziekte, waarvoor binnen 5 jaar systemische therapie met immunosuppressiva nodig was, en patiënten met voorafgaande behandeling met anti-PD-1/PD-L1-therapie.
De stratificatiefactoren voor de werkzaamheidsanalyse waren: geografische regio (Noord-Amerika, Azië, rest van de wereld) en histologie [squameuze histologie (SCC), adenocarcinoom / adenosquameuze histologieën (AC)]. De randomisatie werd ook gestratificeerd aan de hand van de vraag of de patiënten al dan niet een eerdere bevacizumabbehandeling hadden gekregen en aan de hand van hun ECOG-prestatiestatus. De patiënten werden gerandomiseerd (1:1) naar elke 3 weken cemiplimab 350 mg intraveneus of de keuze van de onderzoeker voor intraveneuze chemotherapie uit pemetrexed, topotecan, irinotecan, gemcitabine of vinorelbine, gedurende maximaal 96 weken.
De behandeling werd voortgezet tot ziekteprogressie, onaanvaardbare toxiciteit of voltooiing van de geplande behandeling. Tumorbeoordelingen werden elke 6 weken uitgevoerd gedurende de eerste 24 weken en elke 12 weken daarna. Het primaire werkzaamheidseindpunt was OS in SCC, gevolgd door de totale populatie. Secundaire eindpunten waren PFS, ORR volgens RECIST 1.1, en DOR volgens beoordeling van de onderzoeker.
De mediane leeftijd was 51 jaar (22 tot 87 jaar); 63% was blank, 29% Aziatisch, 3,5% zwart; 49% kreeg eerdere bevacizumabbehandeling, 47% had ECOG PS 0 en 53% had ECOG PS 1; 78% had SCC en 22% had AC, 94% had gemetastaseerde ziekte; 57% had 1 eerdere behandelingslijn in de terugkerende of gemetastaseerde setting en 43% had >1 eerdere behandelingslijn in de terugkerende of gemetastaseerde setting. De mediane follow-upduur voor de primaire analyse in de totale populatie was 18,2 maanden.
Cemiplimab liet een statistisch significante verbetering van de OS zien in zowel de SCC als de totale populatie in vergelijking met chemotherapie.
De werkzaamheidsresultaten worden weergegeven in tabel 8, figuur 6 en figuur 7.
Tabel 8: Werkzaamheidsresultaten voor onderzoek 1676 voor baarmoederhalskanker
Squameuze histologie (SCC) (N=477) | Totale populatie (N=608) | |||
| Werkzaamheidseindpunten | cemiplimab 350 mg om de 3 weken (n=239) | chemotherapie (n=238) | cemiplimab 350 mg om de 3 weken (n=304) | chemotherapie (n=304) |
| Totale overleving (OS)a | ||||
| Overlijdens, n (%) | 143 (59,8%) | 161 (67,6%) | 184 (60,5%) | 211 (69,4%) |
| Mediaan in maanden (95%-BI)b | 11,1 (9,2; 13,4) | 8,8 (7,6; 9,8) | 12,0 (10,3; 13,5) | 8,5 (7,5; 9,6) |
| Hazard ratio (95%-BI)c | 0,73 (0,58; 0,91) | 0,69 (0,56; 0,84) | ||
| p-waarded | 0,00306 | 0,00011 | ||
| Progressievrije overleving (PFS)a | ||||
| Voorvallen, n (%) | 197 (82,4%) | 214 (89,9%) | 253 (83,2%) | 269 (88,5%) |
| Mediaan in maanden (95%-BI)b | 2,8 (2,6; 4,0) | 2,9 (2,7; 3,9) | 2,8 (2,6; 3,9) | 2,9 (2,7; 3,4) |
| Hazard ratio (95%-BI)c | 0,71 (0,58; 0,86) | 0,75 (0,62; 0,89) | ||
| p-waarded | 0,00026 | 0,00048 | ||
| Objectief responspercentage (%)a | ||||
ORR (95%-BI)e | 17,6 (13,0; 23,0) | 6,7 (3,9; 10,7) | 16,4 (12,5; 21,1) | 6,3 (3,8; 9,6) |
| Responsduur (DOR)a | N=42 | N=16 | N=50 | N=19 |
Mediaan (maanden)b (95%-BI) | 16,4 (12,4; NE) | 6,9 (4,2; 7,7) | 16,4 (12,4; NE) | 6,9 (5,1; 7,7) |
a. Mediane follow-up: 18,2 maanden. (data-afkappunt – 4 januari 2021)
b. Op basis van Kaplan-Meier-schattingen.
c. Op basis van gestratificeerd proportioneel risicomodel gestratificeerd naar histologie en geografische regio.
d. Eenzijdige p-waarde gebaseerd op gestratificeerd proportioneel risicomodel (cemiplimab vs.
chemotherapie).
e. Op basis van Clopper-Pearson exact betrouwbaarheidsinterval.
In een bijgewerkte OS-analyse (data-afkappunt 4 januari 2022), bij een mediane follow-upduur van 30,2 maanden, liet cemiplimab een blijvend overlevingsvoordeel zien vergeleken met chemotherapie (hazard ratio [HR]: 0,66; 95%-BI [0,55; 0,79]) (zie figuur 6).
Figuur 6: OS in onderzoek 1676 voor baarmoederhalskanker - totale populatie (bijgewerkte analyse)a
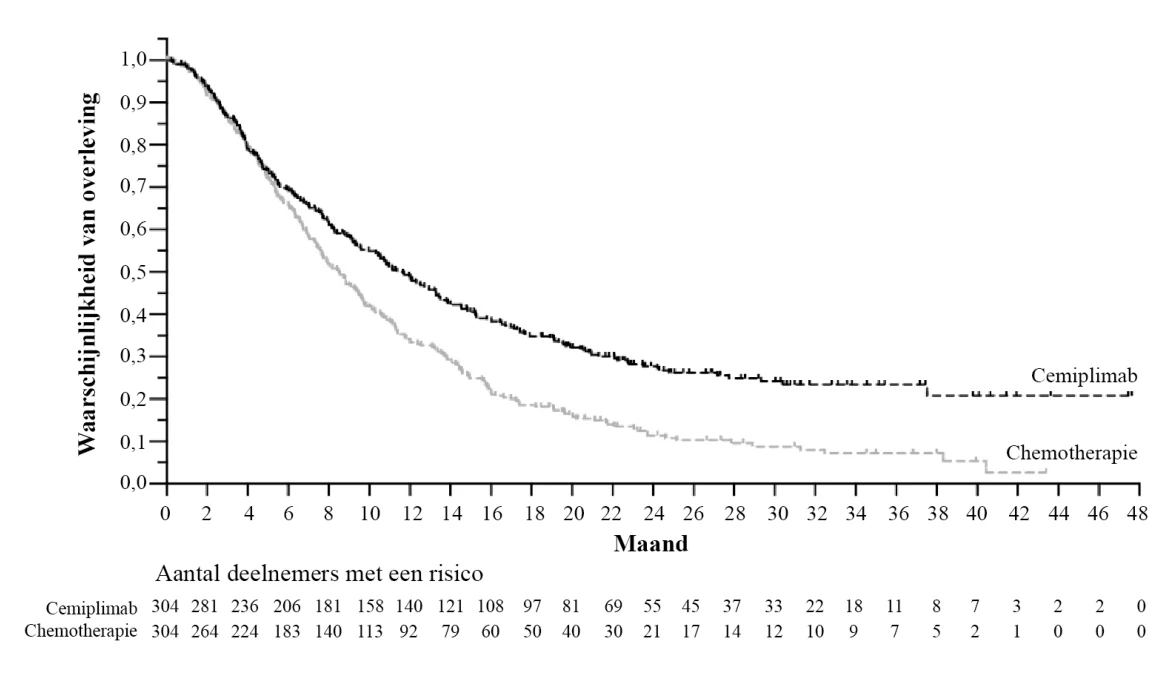
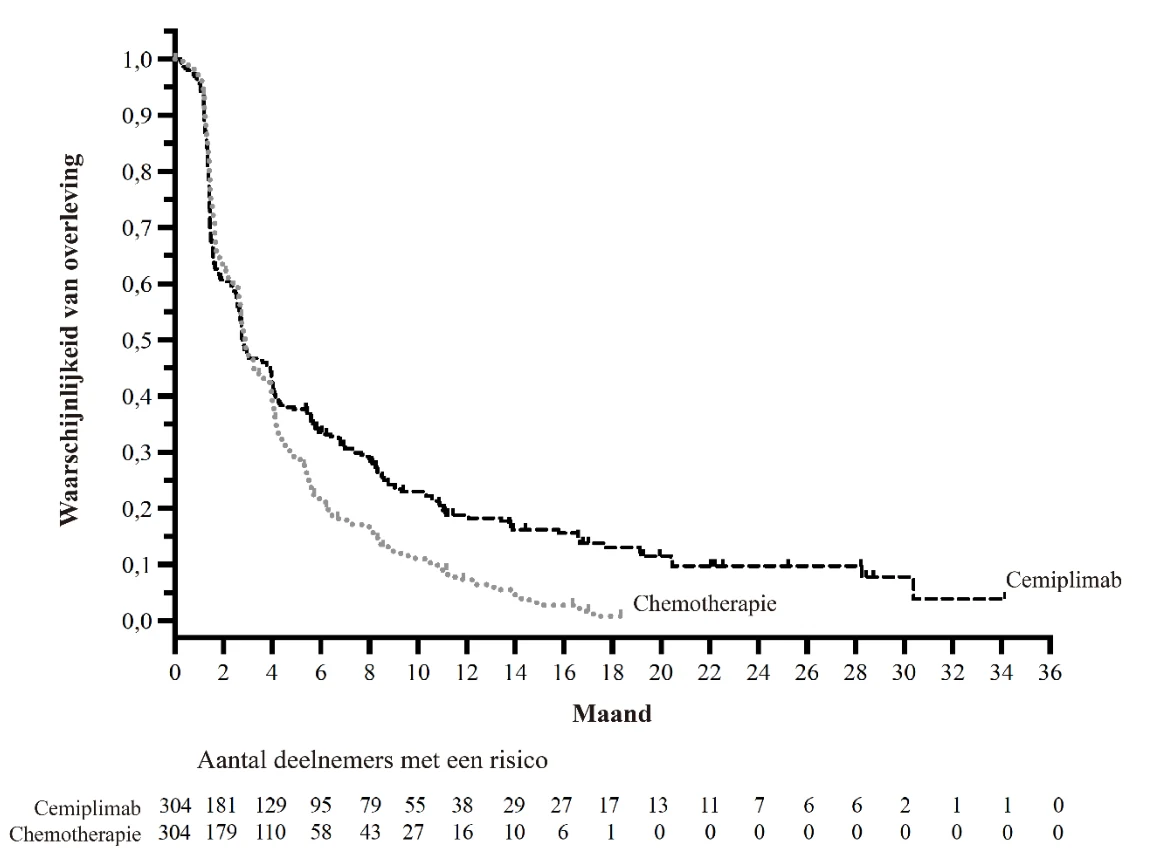
a. Gebaseerd op de resultaten van een bijgewerkte OS-analyse die een jaar na de primaire analyse werd uitgevoerd.
Figuur 7: PFS in onderzoek 1676 voor baarmoederhalskanker - totale populatie (primaire analyse)
Subgroepanalyses:
In een subgroepanalyse van de totale overleving naar histologie op basis van de bijgewerkte verkennende OS-analyse, was de HR voor de SCC-groep 0,69 (95%-BI: 0,56; 0,85) en de HR voor de AC-groep 0,55 (95%-BI: 0,36; 0,81).
Er werd een verkennende subgroepanalyse uitgevoerd van de overleving naar tumor PD-L1 tumorcel (TC) -expressiestatus met behulp van een test voor klinisch onderzoek (VENTANA PD-L1 SP263-test). Van de 608 geïncludeerde patiënten had 42% monsters die werden getest op PD-L1. Van deze monsters was 64% PD-L1 ≥1% en 36% PD-L1 <1%. In de bijgewerkte verkennende OS-analyse, met een mediane follow-upduur van 30,2 maanden, was de HR voor de PD-L1 ≥1%-groep 0,70 (95%-BI: 0,48; 1,01) en de HR voor de PD-L1 <1%-groep 0,85 (95%-BI: 0,53; 1,36).
Ouderen
Monotherapie
Van de 1.281 patiënten die met cemiplimab als monotherapie behandeld zijn in klinische onderzoeken, was 52,2% (669/1.281) jonger dan 65 jaar, 25,9% (332/1.281) was 65 tot 75 jaar, en 21,9% (280/1.281) was 75 jaar of ouder.
Er werden geen algemene verschillen waargenomen in werkzaamheid tussen oudere patiënten en jongere patiënten. Er was een trend naar een hogere frequentie van ernstige bijwerkingen en stopzetting van de behandeling als gevolg van bijwerkingen bij patiënten van 65 jaar en ouder in vergelijking met patiënten jonger dan 65 jaar behandeld met cemiplimab als monotherapie.
Combinatietherapie
Van de 312 patiënten die werden behandeld met cemiplimab in combinatie met chemotherapie, was 59% (184/312) jonger dan 65 jaar, 35,3% (110/312) was 65 tot jonger dan 75 jaar en 5,8% (18/312) was 75 jaar of ouder.
Er werden geen algemene verschillen in veiligheid of werkzaamheid waargenomen tussen oudere patiënten en jongere patiënten die werden behandeld met cemiplimab in combinatie met platinumbevattende chemotherapie.
Pediatrische patiënten
De werkzaamheid, veiligheid en farmacokinetiek van cemiplimab werden beoordeeld bij 57 pediatrische en jongvolwassen patiënten met gerecidiveerde of refractaire solide en CZS-tumoren, nieuw gediagnosticeerd diffuus intrinsiek ponsglioom (DIPG), nieuw gediagnosticeerd hooggradig glioom (HGG) of gerecidiveerd HGG in onderzoek 1690. Het onderzoek, een open-labelonderzoek in meerdere centra, bestond uit twee fasen, fase I en werkzaamheidsfase, die parallel werden uitgevoerd.
In fase I werden de veiligheid en farmacokinetiek van cemiplimab als monotherapie beoordeeld onder 25 patiënten (0 tot jonger dan 18 jaar): 8 patiënten met gerecidiveerde of refractaire solide tumoren en 17 patiënten met gerecidiveerde of refractaire CZS-tumoren. Zestien patiënten met een solide of CZS-tumor kregen een dosis cemiplimab van 3 mg/kg om de 2 weken en 9 patiënten met CZS-tumoren kregen een dosis cemiplimab van 4,5 mg/kg om de 2 weken. In de werkzaamheidsfase werden de werkzaamheid en veiligheid van cemiplimab in combinatie met radiotherapie beoordeeld onder 32 patiënten (3 tot en met 25 jaar) met CZS-tumoren: 11 patiënten met nieuw gediagnosticeerd DIPG, 12 patiënten met nieuw gediagnosticeerd HGG en 9 patiënten met gerecidiveerd HGG. Alle patiënten van 12 jaar en ouder kregen een dosis cemiplimab van 3 mg/kg en patiënten van 3 jaar tot 12 jaar kregen een dosis van 4,5 mg/kg om de 2 weken. Cemiplimab werd toegediend via een 30 minuten durende intraveneuze infusie.
De werkzaamheid van cemiplimab in combinatie met radiotherapie werd niet vastgesteld in de onderzochte populaties, omdat er geen verbetering in OS (algemene overleving) of PFS (progressievrije overleving) werd aangetoond in historische gegevens.
Er werden geen nieuwe risico’s of veiligheidssignalen geïdentificeerd.
5.2 Farmacokinetische eigenschappen
Concentratiegegevens van 1.063 patiënten met verschillende solide tumoren die cemiplimab intraveneus gekregen hebben, zijn samengebracht in een populatie-PK-analyse.
Bij 350 mg Q3W varieerden de mediane cemiplimabconcentraties bij ‘steady state’ tussen een Cdal van 59 mg/l en een concentratie aan het einde van de infusie (Cmax) van 171 mg/l. ‘Steady state’-blootstelling wordt bereikt na ongeveer 4 maanden behandeling.
Bij patiënten met solide tumoren is de cemiplimabblootstelling bij ‘steady state’ vergelijkbaar bij doses van 350 mg Q3W en 3 mg/kg Q2W.
Bij patiënten met CSCC met hoog risico werden de gemiddelde gesimuleerde concentraties gegenereerd met behulp van een bijgewerkt populatie-PK-model en 1.000 virtuele patiënten per regime. Bij deze patiënten varieerden, bij 350 mg Q3W gedurende 12 weken, gevolgd door 700 mg Q6W gedurende 36 extra weken, de gemiddelde cemiplimabconcentraties bij steady‐state tussen een Cdal van 52,5 mg/l en een concentratie bij het einde van de infusie (Cmax) van 233 mg/l, terwijl bij 350 mg Q3W gedurende 48 weken de gemiddelde cemiplimabconcentraties bij steady‐state varieerden van een Cdal van 66,3 mg/l en een concentratie bij het einde van de infusie (Cmax) van 154 mg/l.
Absorptie
Cemiplimab wordt intraveneus toegediend en is dus volledig biologisch beschikbaar.
Distributie
Cemiplimab wordt voornamelijk in het vasculaire systeem gedistribueerd met een verdelingsvolume bij steady state (Vss) van 5,9 liter. Mediane Tmax treedt op aan het einde van de 30 minuten durende infusie.
Biotransformatie
Er zijn geen specifieke metabolisme-onderzoeken verricht omdat cemiplimab een eiwit is. De verwachting is dat cemiplimab afbreekt in kleine peptiden en individuele aminozuren.
Eliminatie
De klaring van cemiplimab is lineair bij doses variërend van 1 mg/kg tot 10 mg/kg om de twee weken. De klaring van cemiplimab na de eerste dosis is ongeveer 0,25 l/dag. De totale klaring blijkt in de tijd af te nemen met ongeveer 11%, en resulteert in een ‘steady-state’-klaring (steady-state clearance, CLss) van 0,22 l/dag; de daling in CL wordt niet als klinisch relevant beschouwd. De halfwaardetijd binnen het doseringsinterval bij steady-state is 22 dagen.
Lineariteit/non-lineariteit
Bij de doseringsschema’s van 1 mg/kg tot 10 mg/kg om de twee weken vertoonde cemiplimab lineaire en dosisproportionele farmacokinetiek, wat verzadiging van de systemische doelgemedieerde route suggereert.
Speciale populaties
Een farmacokinetische populatieanalyse suggereert dat de volgende factoren geen klinisch significant effect hebben op de blootstelling aan cemiplimab: leeftijd, geslacht, lichaamsgewicht, ras, type kanker, albumineconcentratie, nierfunctiestoornis en lichte tot matige leverfunctiestoornis.
Pediatrische populatie
Farmacokinetiek (PK) bij pediatrische patiënten werd geschat op basis van een bijgewerkt populatie-PK-model dat PK-gegevens bevatte van 1227 volwassenen met verschillende solide tumoren die intraveneus cemiplimab als monotherapie kregen, samengevoegd met PK-gegevens van 55 pediatrische tot jongvolwassen patiënten in de leeftijd van 1 tot en met 24 jaar die om de 2 weken intraveneus cemiplimab ontvingen tegen 3 mg/kg of 4,5 mg/kg, met of zonder radiotherapie. De blootstelling bij pediatrische patiënten was vergelijkbaar met die bij volwassenen die 350 mg intraveneus cemiplimab om de 3 weken kregen toegediend, waarbij een iets hogere blootstelling werd gezien bij pediatrische patiënten van 0 tot jonger dan 12 jaar die om de twee weken 4,5 mg/kg kregen. Over het algemeen lag de laagste voorspelde mediaan van Cdal,ss en hoogste Cmax,ss voor alle pediatrische patiënten binnen het waargenomen bereik voor volwassen patiënten die om de 3 weken 350 mg intraveneus kregen.
Nierfunctiestoornis
Het effect van nierfunctiestoornis op de blootstelling aan cemiplimab is geëvalueerd in een farmacokinetische populatieanalyse bij patiënten met lichte (CLcr 60 tot 89 ml/min; n = 396), matige (CLcr 30 tot 59 ml/min; n = 166) of ernstige (CLcr 15 tot 29 ml/min; n = 7) nierfunctiestoornis. Er zijn geen klinisch belangrijke verschillen in blootstelling aan cemiplimab gevonden tussen patiënten met nierfunctiestoornis en patiënten met een normale nierfunctie. Cemiplimab is niet onderzocht bij patiënten met CLcr <21 ml/min (zie rubriek 4.2).
Leverfunctiestoornis
Het effect van leverfunctiestoornis op blootstelling aan cemiplimab is geëvalueerd in een farmacokinetische populatieanalyse bij patiënten met lichte leverfunctiestoornis (n = 22) (totaalbilirubine [TB] meer dan 1,0 tot 1,5 keer de bovengrens van normaal [ULN] in combinatie met elke aspartaataminotransferase- [ASAT]- waarde) en bij patiënten met matige leverfunctiestoornis (n = 3) (totaalbilirubine [TB] >1,5 keer tot 3 keer de bovengrens van normaal [ULN] in combinatie met elke ASAT-waarde) zijn geen klinisch belangrijke verschillen in blootstelling aan cemiplimab gevonden ten opzichte van patiënten met een normale leverfunctie. Cemiplimab is niet onderzocht bij patiënten met ernstige leverfunctiestoornis. Er zijn onvoldoende gegevens beschikbaar om doseringsaanbevelingen te doen bij patiënten met ernstige leverfunctiestoornis (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er zijn geen onderzoeken verricht om de potentie van cemiplimab ten aanzien van carcinogeniciteit of genotoxiciteit te testen. Er zijn geen voortplantingsonderzoeken bij dieren gedaan met cemiplimab (zie rubriek 4.6). Zoals gemeld in literatuur, speelt de PD-1/PD-L1-signaalroute een rol in het voortzetten van de zwangerschap door het behoud van immunologische tolerantie en uit dieronderzoeken is gebleken dat blokkade van de PD-1-receptor leidt tot een vervroegde afbreking van de zwangerschap. De toename van spontane abortus en/of resorptie in dieren met beperkte PD-L1-expressie (uitgeschakelde of anti-PD-1/PD-L1-monoklonale antilichamen) is waargenomen in zowel muizen als apen. Deze diersoorten hebben een met mensen vergelijkbare maternale-foetale interactie.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
L-histidine
L-histidinemonohydrochloridemonohydraat
Sucrose
L-proline
Polysorbaat 80
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
4 jaar.
Na opening
Zodra het geopend is, moet het geneesmiddel onmiddellijk verdund en geïnfuseerd worden (zie rubriek 6.6 voor instructies over de verdunning van het geneesmiddel voor toediening).
Na klaarmaken van het infuus
Vanuit microbiologisch oogpunt moet de klaargemaakte oplossing voor infusie onmiddellijk worden gebruikt. Als de verdunde oplossing niet onmiddellijk wordt toegediend, zijn de opslagtijden tijdens het gebruik en de omstandigheden voorafgaand aan het gebruik de verantwoordelijkheid van de gebruiker.
De volgende chemische stabiliteit en fysische stabiliteit tijdens het gebruik zijn aangetoond:
bij kamertemperatuur tot 25°C gedurende maximaal 8 uur vanaf het tijdstip van klaarmaken van het infuus tot het einde van de infusie.
of
- gekoeld bij 2°C tot 8°C gedurende maximaal 10 dagen vanaf het tijdstip van klaarmaken van het infuus tot het einde van de infusie. Laat de verdunde oplossing op kamertemperatuur komen alvorens toe te dienen.
Niet in de vriezer bewaren.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Ongeopende injectieflacon
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na opening of verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
LIBTAYO wordt geleverd in een doorzichtige injectieflacon van type 1 glas van 10 ml, met een grijze chlorobutylstop met FluroTec-coating en afsluitdop met een flip-offdeksel.
Elke verpakking bevat 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Klaarmaken en toedienen
Controleer het geneesmiddel visueel op deeltjes en verkleuring voordat u het toedient.
LIBTAYO is een heldere tot licht opalescente, kleurloze tot lichtgele oplossing die een minieme hoeveelheid doorzichtige tot witte deeltjes kan bevatten.
- Gooi de injectieflacon weg als de oplossing troebel is, verkleurd, of vreemde deeltjes bevat behalve een paar doorzichtige tot witte deeltjes.
- De injectieflacon niet schudden.
- Trek 7 ml (350 mg) op uit de injectieflacon met LIBTAYO en breng over in een intraveneuze-infusiezak met natriumchloride-oplossing van 9 mg/ml (0,9%) voor injectie of glucose-oplossing van 50 mg/ml (5%) voor injectie. Meng de verdunde oplossing door deze voorzichtig om te keren. De oplossing niet schudden. De uiteindelijke concentratie van de verdunde oplossing moet tussen 1 mg/ml en 20 mg/ml zijn. Gebruik 2 flacons voor doses van 700 mg.
- LIBTAYO wordt toegediend via een intraveneus infuus gedurende 30 minuten via een intraveneuze lijn met een steriel, pyrogeenvrij, laag eiwitbindend, inline- of add-onfilter (poriegrootte 0,2 micrometer tot 5 micrometer).
- Andere geneesmiddelen mogen niet tegelijkertijd toegediend worden via dezelfde infuuslijn.
LIBTAYO is uitsluitend bedoeld voor eenmalig gebruik. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Regeneron Ireland Designated Activity Company (DAC)
One Warrington Place
Dublin 2, D02 HH27
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/19/1376/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 28 juni 2019
Datum van laatste verlenging: 01 juli 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.