


SmPC (samenvatting van de productkenmerken) - Libmeldy
1. NAAM VAN HET GENEESMIDDEL
Libmeldy 2-10 × 106 cellen/ml dispersie voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
2.1 Algemene beschrijving
Libmeldy (atidarsagen autotemcel) is een genetisch gemodificeerde, met autologe CD34+-cellen-verrijkte populatie die hematopoëtische stam- en voorlopercellen (HSPC’s) bevat die ex vivo zijn getransduceerd met behulp van een lentivirale vector die het humane arylsulfatase A-gen (ARSA-gen) tot expressie brengt.
2.
2 Kwalitatieve en kwantitatieve samenstelling
Elke patiëntspecifieke infuuszak met Libmeldy bevat atidarsagen autotemcel in een batchafhankelijke concentratie van een genetisch gemodificeerde, met autologe CD34+-cellen verrijkte populatie. Het geneesmiddel is verpakt in een of meer infuuszakken met in totaal een dispersie met 2-10 x 106 cellen/ml van een levensvatbare, met CD34+-cellen verrijkte populatie gesuspendeerd in een cryopreservatieve oplossing.
Elke infuuszak bevat 10 tot 20 ml Libmeldy.
De kwantitatieve informatie over het geneesmiddel, waaronder het aantal toe te dienen infuuszakken (zie rubriek 6), wordt weergegeven in het batchinformatieblad (LIS), dat zich bevindt aan de binnenzijde van het deksel van het voor vervoer gebruikte stikstofvat.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat 3,5 mg natrium per ml en 55 mg dimethylsulfoxide (DMSO) per ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Dispersie voor infusie.
Een heldere tot enigszins troebele, kleurloze tot gele of roze dispersie.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicatie
Libmeldy is geïndiceerd voor de behandeling van metachromatische leukodystrofie (MLD) gekenmerkt door bi-allelische mutaties in het arylsulfatase A-gen (ARSA-gen), wat leidt tot verminderde enzymatische activiteit van ARSA:
- bij kinderen met de presymptomatische laat-infantiele (PSLI) of presymptomatische vroeg-juveniele (PSEJ) vormen;
- bij kinderen met de vroeg-symptomatische vroeg-juveniele (ESEJ) vorm, die nog zelfstandig kunnen lopen en vóór het begin van cognitieve achteruitgang (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Libmeldy moet in een gekwalificeerd behandelcentrum worden toegediend door een arts met ervaring met hematopoëtische stamceltransplantatie (HSCT), die getraind is in de toediening van het geneesmiddel en de behandeling van patiënten die met het geneesmiddel zijn behandeld.
Dosering
Libmeldy is bedoeld voor autoloog gebruik (zie rubriek 4.4) en mag slechts eenmaal worden toegediend.
De dosis Libmeldy moet worden bepaald op basis van het lichaamsgewicht van de patiënt op het moment van de infusie.
De behandeling bestaat uit een enkelvoudige dosis voor infusie met een dispersie van levensvatbare CD34+-cellen in een of meer infuuszakken.
De minimale aanbevolen dosis Libmeldy is 3 × 10⁶ CD34+-cellen/kg lichaamsgewicht. In klinische onderzoeken zijn doses tot 30 × 106 CD34+-cellen/kg toegediend.
Zie het begeleidende batchinformatieblad (LIS) voor aanvullende informatie over de dosering.
Mobilisatie van perifeer bloed en aferese
De autologe CD34+-cellen worden geïsoleerd uit gemobiliseerd perifeer bloed (mPB). Dit gebeurt via afereseprocedure(s) na mobilisatie van perifeer bloed.
Voor de vervaardiging van Libmeldy moet de patiënt minimaal 8 × 10⁶ CD34+-cellen/kg kunnen doneren, aangezien het optimale bereik tussen 20-30 × 106 CD34+-cellen/kg ligt. De minimale hoeveelheid CD34+-cellen kan uit een of meer aferesedagen worden gehaald.
Als na geneesmiddelbereiding de minimale dosis Libmeldy van 3 × 10⁶ CD34+-cellen/kg niet wordt gehaald, kan de patiënt nog een verder mobilisatieprotocol met een of meer aferesecycli ondergaan, om meer cellen voor aanvullende bereiding te verkrijgen (zie Mobilisatie en aferese in rubriek 5.1).
Het is ook nodig te zorgen voor een reserveverzameling van HSPC’s die ten minste 2 × 10⁶ CD34+-cellen/kg bevat voor gebruik als noodbehandeling indien de kwaliteit van Libmeldy is aangetast na initiatie van myeloablatieve conditionering en voorafgaand aan Libmeldy-infusie, falen van primair aanslaan (engraftment) of langdurige beenmergaplasie na behandeling met Libmeldy (zie rubriek 4.4). Deze cellen moeten van de patiënt worden verzameld en overeenkomstig de ter plekke geldende procedures worden gecryopreserveerd voorafgaand aan de myeloablatieve conditionering. De reservecellen kunnen worden afgenomen via mPB-aferese of via beenmerg.
Mobilisatie perifeer bloed
Patiënten moeten een HSPC-mobilisatie ondergaan met granulocytkoloniestimulerende factor (G-CSF) met of zonder plerixafor gevolgd door aferese om CD34+-stamcellen te verkrijgen voor geneesmiddelbereiding (zie rubriek 5.1 voor een beschrijving van het in klinische onderzoeken toegepaste mobilisatieregime).
Voorbehandeling (conditionering)
De behandelend arts dient te bevestigen dat toediening van autologe HSPC-gentherapie klinisch passend is voor de patiënt alvorens te starten met myeloablatieve conditionering (zie rubriek 4.4). Een myeloablatieve conditionering is noodzakelijk voorafgaand aan infusie met Libmeldy ter bevordering van efficiënte engraftment van de genetisch gemodificeerde autologe CD34+-cellen (zie rubriek 5.1 voor een beschrijving van het myeloablatieve regime dat in klinische onderzoeken wordt gebruikt).
Busulfan is het aanbevolen conditionerende geneesmiddel.
Er mag pas worden begonnen met myeloablatieve conditionering als de volledige set met infuuszak(ken) met de dosis Libmeldy is ontvangen en bewaard in de gekwalificeerde behandelinstelling, en de beschikbaarheid van de reserveverzameling is bevestigd.
Gelijktijdig met het conditioneringsregime en voorafgaand aan behandeling met Libmeldy wordt het aangeraden dat patiënten profylaxe krijgen voor veno-occlusieve ziekte (VOD) en daarmee samenhangende complicaties in verband met beschadigd endotheel, d.w.z. met transplantatie-geassocieerde trombotische microangiopathie (TA-TMA) of atypisch hemolytisch-uremisch syndroom (aHUS), overeenkomstig de lokale voorschriften.
Afhankelijk van het toegediende myeloablatieve conditioneringsregime dient ook profylaxe voor epileptische aanvallen te worden overwogen. Fenytoïne wordt niet aanbevolen omdat het de klaring van busulfan kan verhogen.
Profylactisch en empirisch gebruik van anti-infectiemiddelen (bacterieel, schimmel, viraal) moet worden overwogen voor de preventie en behandeling van infecties, in het bijzonder tijdens de neutropene periode na conditionering. Overeenkomstig de plaatselijke richtlijnen wordt routinematige controle op de meest voorkomende virussen die opnieuw worden geactiveerd, aanbevolen. Tijdens de ziekenhuisopname dienen maatregelen voor infectiebestrijding en isolatieprocedures te worden toegepast volgens de lokale normen.
Premedicatie
Aanbevolen wordt premedicatie met intraveneus chloorfeniramine (0,25 mg/kg, max. dosis 10 mg) of gelijkwaardig(e) geneesmiddel(en) toe te dienen 15-30 minuten vóór infusie met Libmeldy om de kans op een infusiereactie te verkleinen.
Bijzondere populaties
Ouderen
Libmeldy is niet onderzocht bij patiënten ouder dan 65 jaar.
Verminderde nierfunctie
Libmeldy is niet onderzocht bij patiënten met een verminderde nierfunctie. Patiënten moeten worden beoordeeld op een verminderde nierfunctie om te verzekeren dat toediening van autologe HSPC-gentherapie aangewezen is. Er is geen dosisaanpassing nodig.
Verminderde leverfunctie
Libmeldy is niet onderzocht bij patiënten met een verminderde leverfunctie. Patiënten moeten worden beoordeeld op een verminderde leverfunctie om te verzekeren dat toediening van autologe HSPC-gentherapie aangewezen is. Er is geen dosisaanpassing nodig.
Pediatrische patiënten
De veiligheid en werkzaamheid van Libmeldy zijn nog niet vastgesteld bij patiënten met de laat-juveniele vorm van de ziekte (d.w.z. waarbij de ziekte typisch aanvangt bij personen ouder dan 7 jaar). Er zijn geen gegevens beschikbaar.
Wijze van toediening
Libmeldy is uitsluitend bedoeld voor intraveneuze infusie.
Te nemen voorzorgen voorafgaand aan gebruik of toediening van het geneesmiddel Dit geneesmiddel bevat genetisch gemodificeerde humane cellen. Beroepsbeoefenaren in de gezondheidszorg moeten daarom passende voorzorgsmaatregelen nemen (dragen van handschoenen en een bril) om mogelijke overdracht van infectieziekten tijdens het hanteren van het product te voorkomen.
Voorbereiding voor infusie
Vóór toediening moet worden bevestigd dat de identiteit van de patiënt overeenkomt met de unieke informatie van de patiënt op de etiketten op de Libmeldy infuuszak(ken) en de bijbehorende documentatie. Het totale aantal toe te dienen infuuszakken moet ook worden bevestigd aan de hand van de patiëntspecifieke informatie op het batchinformatieblad (LIS) (zie rubriek 4.4).
Het tijdstip van ontdooiing en van infusie met Libmeldy moet op elkaar worden afgestemd. De begintijd van de infusie moet vooraf bevestigd en gecorrigeerd worden voor ontdooiing, zodat Libmeldy beschikbaar is voor infusie wanneer de patiënt gereed is. Voor behoud van de levensvatbaarheid van het product wordt aanbevolen Libmeldy onmiddellijk toe te dienen nadat het volledig ontdooid is. De toediening dient binnen 2 uur na ontdooiing voltooid te zijn.
Toediening
Het geneesmiddel moet worden toegediend als een intraveneuze infusie via een centraal-veneuze katheter. Wanneer meer dan één zak met Libmeldy nodig is, mag per uur slechts één zak met geneesmiddel via infusie worden toegediend. Elke zak dient binnen ongeveer 30 minuten via infusie te worden toegediend met een infusiesnelheid van niet meer dan 5 ml/kg/uur. De aanbevolen toedieningsset bestaat uit een bloedtransfusieset voorzien van een filter van 200 µm (zie rubriek 6.6).
Voor uitgebreide instructies over bereiding, toediening, te nemen maatregelen in geval van onbedoelde blootstelling en verwijdering van Libmeldy, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
Eerdere behandeling met therapie met hematopoëtische stamcellen.
Contra-indicaties voor de mobilisatie en de myeloablatieve geneesmiddelen moeten worden overwogen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
De voorschriften voor het terugvinden van de herkomst voor geneesmiddelen voor geavanceerde therapie op basis van cellen zijn van toepassing. Met het oog op het terugvinden van de herkomst moeten de naam van het product, het partijnummer en de naam van de behandelde patiënt gedurende 30 jaar na de uiterste gebruiksdatum van het product worden bewaard.
Autoloog gebruik
Libmeldy is uitsluitend bedoeld voor autoloog gebruik en mag in geen enkel geval aan andere patiënten worden toegediend. Libmeldy mag niet worden toegediend als de informatie op de productetiketten en het batchinformatieblad (LIS) niet overeenkomt met de identiteit van de patiënt.
Snel progressieve fase van de ziekte
Behandeling met Libmeldy moet worden uitgevoerd voordat de ziekte in de snel progressieve fase komt.
Eerst moet de behandelend arts beoordelen of de patiënt in aanmerking komt voor behandeling met Libmeldy door middel van een volledig neurologisch onderzoek, beoordeling van de motorische functies en neurocognitieve beoordeling, passend bij de leeftijd van de patiënt. Voor aanvang van de celafname en voordat de conditionering plaatsvindt, dient de behandelend arts erop toe te zien dat toediening van autologe HSPC-gentherapie klinisch passend blijft voor de patiënt, en dat behandeling met Libmeldy nog steeds geïndiceerd is.
Geneesmiddelen voor mobilisatie en myeloablatieve conditionering
De waarschuwingen en voorzorgen met betrekking tot geneesmiddelen voor mobilisatie en myeloablatieve conditionering moeten in acht worden genomen.
Complicaties van centraal-veneuze katheters (CVC), waaronder infecties en trombose
In klinische onderzoeken zijn infecties samenhangend met het gebruik van CVC‘s gemeld en de CVC brengt een risico op trombose met zich mee. Patiënten moeten nauwlettend worden gecontroleerd op mogelijke infecties en kathetergerelateerde voorvallen.
Overdracht van een infectieus agens
Hoewel Libmeldy op steriliteit en mycoplasma wordt getest, bestaat er een risico op overdracht van infectieuze agentia. Beroepsbeoefenaren in de gezondheidszorg die Libmeldy toedienen, moeten patiënten na behandeling daarom controleren op tekenen en symptomen van infecties en zo nodig op passende wijze behandelen.
Interferentie met virologische testen
Omdat de genetische informatie van de lentivirale vector die wordt gebruikt voor het vervaardigen van Libmeldy en de genetische informatie van hiv voor een beperkt en kort deel identiek is, kunnen sommige hiv-nucleïnezuurtesten (NAT) een fout-positieve uitslag geven. Patiënten die Libmeldy hebben gekregen, dienen niet te worden gescreend op hiv-infectie met behulp van een PCR-gebaseerde assay.
Bloed-, orgaan-, weefsel- en celdonatie
Patiënten die met Libmeldy worden behandeld, mogen geen bloed, organen, weefsels en cellen doneren voor transplantatie. Deze informatie vindt u op de waarschuwingskaart voor de patiënt die na de behandeling aan de patiënt moet worden verstrekt.
Overgevoeligheids- en infusiegerelateerde reacties
Ernstige overgevoeligheidsreacties, waaronder anafylaxie, kunnen het gevolg zijn van dimethylsulfoxide (DMSO) in Libmeldy. Patiënten die niet eerder aan DMSO zijn blootgesteld, moeten nauwlettend worden geobserveerd. Vitale functies (bloeddruk, hartslag en zuurstofverzadiging) en het optreden van symptomen moeten vóór aanvang van de infusie, tijdens de infusie en na de infusie van elke zak Libmeldy worden gecontroleerd volgens de richtlijnen van de instelling.
Wanneer meer dan één zak met Libmeldy nodig is, mag per uur slechts één zak met geneesmiddel via infusie worden toegediend en dient de afwezigheid van directe hypersensitiviteitsreacties te worden bevestigd voordat met de infusie van de volgende zak wordt begonnen.
Falen van engraftment
In klinische onderzoeken waren er geen patiënten met falende engraftment van beenmerg, gemeten aan de hand van het aantal neutrofielen in perifeer bloed. Falen van neutrofielen-engraftment is een kortdurend, maar potentieel belangrijk risico, gedefinieerd als het niet bereiken van een absoluut aantal neutrofielen (ANC) > 500 cellen/μl waarbij op dag 60 na de infusie met Libmeldy geen aanwijzingen zijn voor beenmergherstel (d.w.z. hypocellulair beenmerg). In geval van falende engraftment moeten de niet-getransduceerde reservestamcellen via infusie worden toegediend overeenkomstig de lokale normen (zie rubriek 4.2).
Langdurige cytopenie
Patiënten kunnen ernstige cytopenieën vertonen, met inbegrip van ernstige neutropenie [gedefinieerd als absoluut aantal neutrofielen (ANC) < 500 cellen/μl] en langdurige trombocytopenie, gedurende enkele weken na myeloablatieve conditionering en infusie met Libmeldy. In klinische onderzoeken was het mediane aantal dagen met absolute aplasie 6 (spreiding 2 tot 29 dagen, d.w.z. tot 4 weken lang) en was het mediane aantal dagen vanaf de behandeling met Libmeldy tot neutrofielen-engraftment 38 (spreiding 18 tot 50 dagen, d.w.z. tot 7 weken lang). Patiënten moeten daarom gedurende ten minste 6 weken na de infusie worden gecontroleerd op tekenen en symptomen van cytopenie.
Rode bloedcellen dienen te worden gecontroleerd tot naar medisch oordeel engraftment van deze cellen en herstel zijn bereikt. De toediening van ondersteunende transfusie van rode bloedcellen en bloedplaatjes dient plaats te vinden naar medisch oordeel en overeenkomstig de institutionele praktijk. Als er klinische symptomen optreden die wijzen op anemie, dienen de bepaling van het aantal bloedcellen en andere passende testen onmiddellijk te worden overwogen.
Als cytopenie langer dan 7 tot 8 weken aanhoudt ondanks het gebruik van granulocyt-mobiliserende geneesmiddelen, moeten de niet-getransduceerde reservestamcellen via infusie worden toegediend. Als de cytopenie ondanks infusie met niet-getransduceerde reservestamcellen aanhoudt, dienen andere behandelingen te worden overwogen.
Vertraagde bloedplaatjes-engraftment
Bloedplaatjes-engraftment wordt gedefinieerd als de eerste van 3 opeenvolgende dagen met bloedplaatjeswaarden ≥ 20 × 109/l na infusie met Libmeldy, waarbij geen bloedplaatjestransfusie werd toegediend gedurende 7 dagen direct voorafgaand aan en tijdens de evaluatieperiode (tot 60 dagen na de gentherapie).
In klinische onderzoeken was het mediane aantal dagen vanaf de behandeling met Libmeldy tot bloedplaatjes-engraftment 35 (spreiding 11 tot 109 dagen). 4 van de 49 patiënten (8%) meldden vertraagde bloedplaatjes-engraftment (mediaan: 85,5 dagen, spreiding 67 tot 109 dagen), wat niet gecorreleerd was met een verhoogde incidentie van bloedingen. Als onderdeel van de standaardbehandeling/profylaxe kregen alle patiënten (N = 49) transfusieondersteuning met bloedplaatjes. Het aantal bloedplaatjes dient te worden gecontroleerd tot naar medisch oordeel engraftment van deze cellen en herstel zijn bereikt. De toediening van ondersteunende transfusie van bloedplaatjes dient plaats te vinden naar medisch oordeel en overeenkomstig de institutionele praktijk.
Metabole acidose
Voorafgaand aan behandeling met Libmeldy dient de aanwezigheid van renale tubulaire acidose te worden geëvalueerd, naast de risico's van het conditioneringsgeneesmiddel en de risico's van de gentherapieprocedure, die kunnen bijdragen aan de ontwikkeling van metabole acidose. Het zuur-base-evenwicht dient te worden gecontroleerd gedurende de conditionering en tot de patiënt geen metabole stress meer heeft. De behandelend arts dient naast andere noodzakelijke behandelingen natriumbicarbonaatsubstitutie te overwegen en dient te trachten eventuele gelijktijdig optredende bijwerkingen die kunnen bijdragen aan metabole acidose te verbeteren.
Schildkliercontrole
Tijdens klinische onderzoeken werd bij sommige patiënten tijdelijke verhoging van thyroïd-stimulerend hormoon (TSH), vrij T4 (FT4; thyroxine) en vrij T3 (FT3; tri-jodothyronine) waargenomen. Aangezien schildklieraandoeningen mogelijk kunnen worden gemaskeerd door een kritieke ziekte of geïnduceerd door gelijktijdige medicatie, moeten patiënten worden onderzocht op de schildklierfunctie en -structuur alvorens hen te behandelen met Libmeldy. De schildklierfunctie en -structuur moeten ook op korte termijn na de behandeling worden gecontroleerd en daarna zo nodig.
Risico op oncogenese door insertie
Er bestaat een theoretisch risico op leukemie of lymfoom na behandeling met Libmeldy. Indien bij een patiënt die Libmeldy toegediend heeft gekregen leukemie of lymfoom wordt gedetecteerd, moeten bloedmonsters worden afgenomen voor analyse van de integratieplaats.
Anti-ARSA-antilichamen
Alle patiënten (N = 39) in de klinische onderzoeken werden getest op anti-ARSA-antilichamen (AAA) en bij 15% van hen was het resultaat positief. Voor een vergelijkbaar percentage van de patiënten die werden behandeld tijdens nominaal 'compassionate use' of in de commerciële setting, werden positieve AAA-resultaten gemeld. De titers waren over het algemeen laag en de meeste gevallen verdwenen spontaan of na behandeling met rituximab (zie rubriek 4.8).
AAA-monitoring wordt aanbevolen voorafgaand aan de behandeling, tussen 1 en 2 maanden na de gentherapie en vervolgens 6 maanden, 1 jaar, 3 jaar, 5 jaar, 7 jaar, 9 jaar, 12 jaar en 15 jaar na de behandeling.
Bij het optreden van ziekte of significante ziekteprogressie wordt aanvullende AAA-monitoring aanbevolen.
Serologische testen
Libmeldy is niet onderzocht bij patiënten met infectie met hiv-1, hiv-2, HTLV-1, HTLV-2, HBV, HCV of mycoplasma.
Alle patiënten dienen voorafgaand aan mobilisatie te worden getest op hiv-1/2, HTLV-1/2, HBV, HCV en mycoplasma om acceptatie van het cellulaire bronmateriaal voor de bereiding van Libmeldy te verzekeren.
Gebruik van antiretrovirale geneesmiddelen
Patiënten mogen geen antiretrovirale geneesmiddelen gebruiken vanaf ten minste één maand vóór de mobilisatie tot ten minste 7 dagen na de infusie met Libmeldy (zie rubriek 4.5). Als een patiënt antiretrovirale middelen nodig heeft na blootstelling aan hiv/HTLV, moet de initiatie van de behandeling met Libmeldy worden uitgesteld totdat 6 maanden na blootstelling een westernblottest en viral load test op hiv/HTLV zijn uitgevoerd.
Na toediening van Libmeldy
Na de infusie moeten standaardprocedures voor de behandeling van patiënten na een HSPC-transplantatie worden gevolgd.
Immunoglobuline G moet worden gehandhaafd boven 5 g/l om te voorkomen dat er potentiële late infecties optreden (later dan 100 dagen na behandeling) die gepaard gaan met ernstige hypogammaglobinemie als gevolg van aferese en conditionering.
Alle bloedproducten die nodig zijn in de eerste 3 maanden na de infusie met Libmeldy moeten worden bestraald.
Follow-up op lange termijn
Patiënten zullen naar verwachting worden opgenomen in een langlopend follow-up-programma om meer inzicht te krijgen in de veiligheid en werkzaamheid van Libmeldy op lange termijn.
Natriumgehalte
Dit geneesmiddel bevat 35 – 560 mg natrium per dosis, wat overeenkomt met 2 tot 28% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Op basis van de aard van Libmeldy worden er geen farmacokinetische interacties met andere geneesmiddelen verwacht.
Antiretrovirale geneesmiddelen
Patiënten mogen geen antiretrovirale geneesmiddelen gebruiken vanaf ten minste één maand vóór de mobilisatie tot ten minste 7 dagen na de infusie met Libmeldy (zie rubriek 4.4).
Levende vaccins
De veiligheid van immunisatie met levende virale vaccins tijdens of na behandeling met Libmeldy is niet onderzocht. Uit voorzorg wordt vaccinatie met levende vaccins niet aanbevolen gedurende ten minste 6 weken voor het begin van de conditioneringsregimes, tijdens de behandeling met Libmeldy en tot hematologisch herstel is opgetreden na behandeling.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Aangezien Libmeldy niet bedoeld is voor gebruik bij volwassenen, zijn gegevens over gebruik bij de mens tijdens zwangerschap of borstvoeding en onderzoek naar de voortplanting bij dieren niet beschikbaar.
Met betrekking tot de vruchtbaarheid dient de SPC van het myeloablatieve
conditioneringsgeneesmiddel te worden geraadpleegd. NB: de behandelend arts dient de ouders/verzorgers van de patiënt te informeren over opties voor cryopreservatie van spermatogonia of ovariumweefsel.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Niet van toepassing.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van Libmeldy werd beoordeeld bij 49 patiënten met MLD. De mediane follow-upduur in de geïntegreerde veiligheidsset bedroeg 5,6 jaar (spreiding: 0,5 tot 13,2 jaar). Drie patiënten overleden en in totaal bleven 46 patiënten in de follow-upfase.
Gezien de kleine patiëntenpopulatie vormen de bijwerkingen in onderstaande tabel geen volledig overzicht van de aard en frequentie van deze voorvallen.
Behandeling met Libmeldy wordt voorafgegaan door medische interventies, te weten het verzamelen van hematopoëtische stamcellen door mobilisatie van perifeer bloed met G-CSF met of zonder plerixafor gevolgd door aferese, en myeloablatieve conditionering (bij voorkeur met busulfan), die hun eigen risico’s met zich meebrengen. Bij het beoordelen van de veiligheid van een behandeling met Libmeldy moet rekening worden gehouden met het veiligheidsprofiel en de productinformatie van de geneesmiddelen die worden gebruikt voor de mobilisatie van perifeer bloed en myeloablatieve conditionering, naast de risico’s van de gentherapie.
Lijst met bijwerkingen in tabelvorm
De bijwerkingen staan in de lijst vermeld naar MedDRA‑systeem/orgaanklasse en naar frequentie. De frequenties worden als volgt gedefinieerd: zeer vaak (≥ 1/10) en vaak (≥ 1/100, < 1/10).
Tabel 1 Bijwerkingen toegeschreven aan Libmeldy
| Systeem/orgaanklasse | Zeer vaak | Vaak |
| Immuunsysteemaandoeningen | Antilichaamtest positief (Anti-ARSA-antilichaam) |
Tabel 2 Bijwerkingen mogelijk toegeschreven aan myeloablatieve conditionering*
| Systeem/orgaanklasse | Zeer vaak | Vaak |
| Infecties en parasitaire aandoeningen | Cytomegalovirusinfectie, pneumonie, rhinitis, sepsis, stafylokokkeninfectie, urineweginfectie, virusinfectie | |
Bloed- en lymfestelselaandoeningen | Febriele neutropenie, neutropenie | Anemie, leukopenie, trombocytopenie |
Voedings- en stofwisselingsstoornissen | Metabole acidose, hypervolemie | |
| Psychische stoornissen | Insomnia | |
| Zenuwstelselaandoeningen | Hoofdpijn | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Epistaxis, orofaryngeale pijn | |
| Maagdarmstelselaandoeningen | Stomatitis, braken | Ascites, constipatie, diarree, dyspepsie, gastro-intestinale bloeding, nausea |
| Lever- en galaandoeningen | Hepatomegalie, | Hypertransaminasemie, hypoalbuminemie, veno-occlusieve leverziekte |
Huid- en onderhuidaandoeningen | Huidexfoliatie, luierdermatitis, pruritus, rash | |
| Skeletspierstelsel‑ en bindweefselaandoeningen | Artralgie, rugpijn, botpijn | |
Nier- en urinewegaandoeningen | Oligurie | |
| Voortplantingsstelsel- en borstaandoeningen | Eierstokfalen | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie, slijmvliesontsteking, | |
| Onderzoeken | Alanineaminotransferase verhoogd, aspartaataminotransferase verhoogd, test op Aspergillus positief, leverenzym verhoogd, transaminasen verhoogd |
* Op basis van 49 patiënten die myeloablatieve conditionering met busulfan hebben ondergaan in de geïntegreerde veiligheidsverzameling.
Beschrijving van geselecteerde bijwerkingen
Aanwezigheid van anti-ARSA-antilichamen
Alle patiënten (N = 39) in de klinische onderzoeken werden getest en bij 15% van hen was het resultaat positief. Voor een vergelijkbaar percentage van de patiënten die werden behandeld tijdens nominaal 'compassionate use' of in de commerciële setting, werden positieve AAA-resultaten gemeld (zie rubriek 4.4).
Antilichaamtiters waren over het algemeen laag en de meeste gevallen verdwenen spontaan of na behandeling met rituximab.
Patiënten die met Libmeldy worden behandeld, moeten regelmatig op AAA worden gecontroleerd (zie rubriek 4.4).
Mobilisatie van perifeer bloed en aferese
Tijdens de klinische onderzoeken werden hematopoëtische stamcellen verzameld door afname van beenmerg of mobilisatie van perifeer bloed. Het veiligheidsprofiel van de beenmergafname en mobilisatie/aferese kwam overeen met de bekende veiligheid en verdraagbaarheid van beide procedures en de SPC van mobilisatiemiddelen (G-CSF en plerixafor).
Er werden geen ernstige bijwerkingen gemeld als mogelijk toe te schrijven aan mobilisatie en aferese en bij geen van de patiënten die mobilisatie ondergingen deden zich ongewenste voorvallen voor in de voorbehandelingsfase die hadden kunnen worden toegeschreven aan de mobilisatiemiddelen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen gegevens uit klinische onderzoeken beschikbaar met betrekking tot overdosering van Libmeldy.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige hematologische agentia, ATC-code: A16AB21.
Werkingsmechanisme
Libmeldy is een gentherapie met ex vivo genetisch gemodificeerde autologe CD34+ hematopoëtische stam- en voorlopercellen (HSPC’s). Autologe CD34+-HSPC’s worden verzameld uit gemobiliseerd perifeer bloed (mPB) en worden getransduceerd met een lentivirale vector (ARSA LVV), die een of meer kopieën van het humane ARSA-cDNA (complementair desoxyribonucleïnezuur) inbrengt in het genoom van de cel, zodat genetisch gemodificeerde cellen in staat zijn het functionele ARSA-enzym tot expressie te brengen. Bij toediening aan de patiënt, na de toediening van een regime van myeloablatieve conditionering, vindt engraftment van de genetisch gemodificeerde cellen plaats, die kunnen zorgen voor repopulatie van het hematopoëtische compartiment. Een subpopulatie van de via infusie toegediende HSPC’s en/of hun myeloïde nageslacht kan zich door de bloed-hersenbarrière naar de hersenen verspreiden en aanslaan als residente microglia in het centrale zenuwstelsel (CZS) en perivasculaire CZS-macrofagen; HSPC’s leiden ook tot endoneurale macrofagen in het perifere zenuwstelsel (PZS). Deze genetisch gemodificeerde cellen kunnen het functionele ARSA-enzym produceren en afscheiden, waarna dit kan worden opgenomen door omliggende cellen, een proces dat bekendstaat als kruiscorrectie, en worden gebruikt om schadelijke sulfatiden af te breken of te voorkomen dat deze zich ophopen.
Na een succesvolle en stabiele engraftment bij de patiënt zijn de effecten van het product naar verwachting persistent.
Farmacodynamische effecten
Vanaf 1 maand na toediening van Libmeldy werd een duurzame en stabiele perifere engraftment van genetisch gemodificeerde cellen waargenomen, d.w.z. vectorkopieën (vector copy number, VCN) in het totaal van mononucleaire cellen uit het perifere bloed (PBMC‘s), wat aanhield gedurende de hele follow-upperiode. Er werd ook gedurende de hele follow-upperiode een persistent aantal vectorkopieën waargenomen bij CD34+-cellen die uit het beenmerg waren geïsoleerd. De biologische bevindingen laten een langdurige multilineaire engraftment van gen-gecorrigeerde cellen zien, wat essentieel is voor een langdurige productie van ARSA en resulteert in een langdurig klinisch voordeel.
Eén jaar na de behandeling bedroeg het geometrisch gemiddelde percentage BM-afgeleide kolonies die het LVV-genoom bevatten (%LV+) bij PSLI-, PSEJ- en ESEJ-patiënten die in de klinische onderzoeken waren behandeld, 56,9% (95%-BI: 47,6 tot 68,0%, [N = 33]). Het geometrisch gemiddelde percentage BM-afgeleide kolonies die het LVV-genoom bevatten (%LV+) bedroeg na 5 jaar 59,8% (95%-BI: 45,6 tot 78,5%, [N = 15]), wat indicatief is voor een stabiele engraftment in de tijd in de behandelde populatie.
Bij alle in de klinische onderzoeken behandelde PSLI-, PSEJ- en ESEJ-MLD-patiënten werd reconstitutie van de ARSA-activiteit in het hematopoëtische systeem waargenomen, met een progressieve reconstitutie van ARSA-spiegels in mononucleaire cellen uit het perifere bloed (PBMC's) die na 3 maanden behandeling geometrisch gemiddelde waarden bereikten binnen het normale referentiebereik en gedurende de gehele follow-up stabiel bleven binnen of boven het normale bereik (zie afbeelding 1).
Afbeelding
1
ARSA-activiteit in PBMC's in de tijd (geometrisch gemiddelde en 95%-BI) bij PSLI-, PSEJ- en ESEJ-patiënten (N = 35)
| Media geometrica totale e IC 95% per GP precocemente sintomatici |
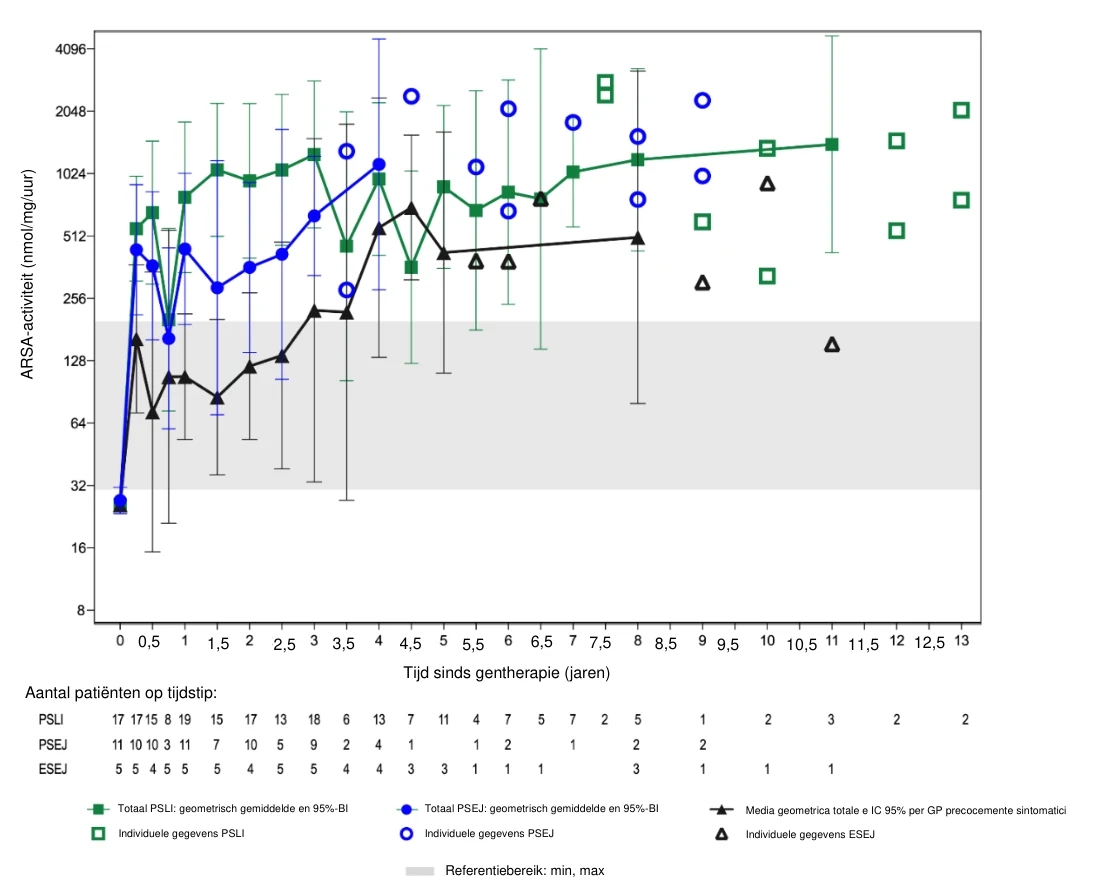
Opmerking: Waarden < LLQ worden aan LLQ toegerekend. LLQ is 25,79 nmol/mg/uur. Geometrische gemiddelden en 95%-BI's worden vermeld als er minstens 3 patiënten zijn met niet-ontbrekende gegevens. ARSA: arylsulfatase A; BI: betrouwbaarheidsinterval; PSLI: presymptomatisch laat-infantiel; PSEJ: presymptomatisch vroeg-juveniel; ESEJ: vroeg-symptomatisch vroeg-juveniel.
De ARSA-activiteit werd ook gemeten in cerebrospinale vloeistof (CSF) als surrogaatcompartiment van metabole correctie in de hersenen. De geometrisch gemiddelde ARSA-activiteit in CSF nam toe van niet-detecteerbaar op baseline tot binnen het referentiebereik 6 maanden na de behandeling en werd gedurende de volledige follow-up dichtbij of binnen het referentiebereik gehouden.
Klinische werkzaamheid
De klinische werkzaamheid werd geëvalueerd in de geïntegreerde werkzaamheidsverzameling (N = 45), met inbegrip van patiënten met PSLI-, PSEJ- en ESEJ-MLD die werden behandeld met Libmeldy. Hieronder waren patiënten die werden behandeld in het registratieonderzoek (onderzoek 201222), patiënten die werden behandeld in een onderzoek met de commerciële (gecryopreserveerde) formulering (onderzoek 205756), patiënten die werden behandeld in het kader van 3 'expanded access'-programma’s en patiënten die werden ingeschreven in een observationeel langetermijnfollow-uponderzoek en werden behandeld tijdens nominaal 'compassionate use' of in de commerciële setting. De mediane duur van de follow-up na de behandeling bedroeg 6,1 jaar bij PSLI-patiënten (spreiding: 2,0 tot 13,2 jaar), 3,3 jaar bij PSEJ-patiënten (spreiding: 0,6 tot 11,0 jaar) en 9,2 jaar bij ESEJ-patiënten (spreiding: 0,5 tot 10,9 jaar).
Het MLD-ziektespectrum kan in uiteenlopende klinische vormen voorkomen, vooral gebaseerd op de leeftijd waarop de eerste symptomen van de ziekte ontstaan. Bij de klinische onderzoeken met Libmeldy waren PSLI-, PSEJ- en ESEJ-MLD-patiënten met bi-allelische mutaties in het ARSA-gen resulterend in verminderde enzymatische activiteit van ARSA betrokken. Onder 'bi-allelische mutaties resulterend in verminderde enzymatische activiteit van ARSA' wordt verstaan mutaties die leiden tot een gedeeltelijke of volledige verstoring van de enzymatische activiteit van ARSA en die ophoping van sulfatiden tot gevolg hebben. Deze bi-allelische mutaties sluiten gewone neutrale mutaties uit die worden beschreven in verband met ARSA-pseudo-deficiëntieallelen.
Patiënten en ziektekenmerken
Tijdens de klinische ontwikkeling werden de MLD-subtypen gedefinieerd op basis van de aanwezigheid van de volgende criteria:
Laat-infantiel (LI): leeftijd bij aanvang van de symptomen bij de oudere broer(s)/zus(sen)
≤ 30 maanden en/of 2 nul (0) mutant ARSA-allelen en/of perifere neuropathie bij het elektroneurografie (ENG)-onderzoek.
- Vroeg-juveniel (EJ): leeftijd bij aanvang van de symptomen (bij de patiënt of bij de oudere broer/zus) tussen 30 maanden en voor 7 jaar en/of 1 nul (0) 1 rest (R) mutant ARSA-allel(en) en/of perifere neuropathie bij het ENG-onderzoek.
In de bovenstaande definitie duiden nul (0) of rest (R) allelen op bekende of nieuwe mutaties.
De symptomatische status van de patiënten werd als volgt gedefinieerd:
Presymptomatisch: op het moment van opname in de klinische onderzoeken hadden LI- of EJ-patiënten geen neurologische stoornissen (ziektegerelateerde symptomen) met of zonder tekenen van de ziekte, vastgesteld door beoordelingen met meetapparatuur, d.w.z. elektroneurografisch onderzoek (ENG) en magnetic resonance imaging (MRI) van de hersenen.
Op basis van een analyse van de baselinekenmerken van presymptomatische LI- en EJ-patiënten die tijdens het klinische ontwikkelingsprogramma werden behandeld, werd de definitie van de presymptomatische status verder verfijnd om het behandelvoordeel te optimaliseren. Rekening houdend met de resultaten van deze analyse, dient behandeling met Libmeldy van een presymptomatische patiënt te worden overwogen:
- Voor een patiënt met de LI-vorm van de ziekte, indien er geen vertraging is in het zelfstandig kunnen staan of een vertraging in het zelfstandig kunnen lopen, gepaard gaande met abnormale verschijnselen bij de neurologische beoordeling.
- Voor een patiënt met de EJ-vorm van de ziekte, indien er geen neurologische tekenen of symptomen van de ziekte zijn die leiden tot cognitieve, motorische of gedragsmatige functiebeperkingen of regressie (onderbouwd door neurologisch onderzoek, beoordeling van het grofmotorisch functioneren en/of leeftijdsgebonden neuropsychologische tests).
Vroeg-symptomatisch: op het moment van opname in de klinische onderzoeken voldeden vroeg-symptomatische EJ-patiënten aan de volgende 2 criteria: intelligentiequotiënt (IQ) ≥ 70 en ≥ 10 stappen zelfstandig kunnen lopen.
Op grond van de analyse van klinisch relevante voordelen voor de motorische en cognitieve functies werd werkzaamheid alleen aangetoond bij patiënten die werden behandeld vóór het optreden van cognitieve achteruitgang op een moment dat zij nog steeds zelfstandig konden lopen.
Rekening houdend met deze resultaten dient behandeling met Libmeldy van een patiënt met een vroeg-symptomatische EJ-vorm van de ziekte te worden overwogen:
Als deze patiënt zelfstandig kan lopen, wat betekent dat de GMFC-MLD-score (Gross Motor
Function Classification for Metachromatic Leukodystrophy) van de patiënt ≤ 1 is; en
- Als de cognitieve functie van de patiënt niet snel afneemt en het IQ van de patiënt ≥ 85 is.
Van de 45 MLD-patiënten in de geïntegreerde werkzaamheidsverzameling hadden er 24 de PSLI-vorm, 14 de PSEJ-vorm en 7 de ESEJ-vorm (zie tabel 3). Alle presymptomatische patiënten werden geïdentificeerd nadat een oudere broer/zus symptomen had ontwikkeld en een MLD-diagnose had gekregen, waardoor andere familieleden werden getest.
Tabel 3 Overzicht van demografische kenmerken van de PSLI-, PSEJ- en ESEJ-patiënten ten tijde van de gentherapie (geïntegreerde werkzaamheidsverzameling [N = 45])
| PSLI (N=24) | PSEJ (N=14) | ESEJ (N=7) | |
| Geslacht, n (%) | |||
| Vrouw | 9 (38) | 3 (21) | 3 (43) |
| Man | 15 (63) | 11 (79) | 4 (57) |
| Leeftijd bij GT, in jaren | |||
| Mediaan | 0,9 | 3,1 | 7,8 |
| Min. | 0,6 | 0,8 | 3,2 |
| Max. | 1,5 | 6,3 | 11,6 |
Mobilisatie en aferese
Tijdens de klinische onderzoeken kregen 17 patiënten met beschikbare gegevens voor wie werd besloten mPB te gebruiken als bronmateriaal – en geen beenmergafname uit te voeren – voorafgaand aan de afereseprocedure G-CSF (spreiding 7,9-13,6 mcg/kg/dag) toegediend om CD34+-cellen te mobiliseren. Vanaf dag 3 na de G-CSF-toediening werd eenmaal daags een extra mobilisatiemiddel, plerixafor, toegediend (spreiding 0,22-0,37 mc/kg/dag, subcutaan) indien dit klinisch geïndiceerd was afhankelijk van het aantal witte bloedcellen en het aantal CD34+-cellen in het perifere bloed van de patiënt. De aferese werd uitgevoerd, volgens de standaardprocedures, zodra het aantal CD34+-cellen een toereikend niveau bereikte.
Als het streefaantal CD34+-cellen voor de bereiding van Libmeldy en voor het leveren van het reservetransplantaat niet met één aferese werd gehaald, werd een tweede procedure uitgevoerd. Voor alle patiënten werd het minimale aantal CD34+-cellen voor de bereiding van Libmeldy (8 × 10⁶ CD34+-cellen/kg) verzameld met 1 mobilisatiecyclus en 1 of 2 aferesedagen.
Conditionering vóór behandeling
De blootstelling voor conditionering vóór behandeling werd geëvalueerd in de geïntegreerde veiligheidsverzameling (N = 49).
Alle 49 patiënten kregen voorafgaand aan behandeling met Libmeldy een systemische conditionering met busulfan. De mediane cumulatieve oppervlakte onder de curve (AUC) bedroeg 79.964 mcg*uur/l in de geïntegreerde veiligheidsverzameling (spreiding 63.420 tot 88.310 mcg*uur/l [N = 49]). De mediane cumulatieve AUC bedroeg 79.948 mcg*uur/l bij de PSLI-patiënten (spreiding 63.420 tot 87.741 mcg*uur/l [N = 24], 79.995 bij de PSEJ-patiënten (spreiding 72.000 tot 84.995 mcg*uur/l [N = 14]) en 79.299 mcg*u/l bij de ESEJ-patiënten (spreiding 70.843 tot 85.000 mcg*uur/l [N = 7]).
Bij de patiënten uit de geïntegreerde veiligheidsverzameling die werden behandeld in klinische ontwikkelingsonderzoeken of de 'expanded access'-programma’s (N = 39), werden 13 patiënten (33,3%) behandeld met een regime van submyeloablatieve conditionering (SMAC), gedefinieerd als een streefwaarde voor de cumulatieve AUC van 67.200 mcg*uur/l. 26 patiënten (66,7%) werden behandeld met een regime van myeloablatieve conditionering (MAC), gedefinieerd als een streefwaarde voor de cumulatieve AUC van 85.000 mcg*uur/l.
Voor het SMAC-conditioneringsregime kregen de patiënten in totaal 14 doses busulfan (afhankelijk van het gewicht van de patiënt) die als een 2 uur durende intraveneuze infusie elke 6 uur werd toegediend van dag -4 tot dag -1. De plasmaspiegels van busulfan werden gemonitord door middel van seriële farmacokinetische bemonstering en gecorrigeerd met gebruikmaking van een streefdosis AUC van 4.800 mcg*uur/l (spreiding: 4.200 tot 5.600 mcg*uur/l), wat overeenkomt met een verwachte totale cumulatieve AUC van 67.200 mcg*uur/l (spreiding 58.800 tot 78.400 mcg*uur/l). De gemiddelde, cumulatieve AUC bij patiënten die een SMAC-regime kregen, was hoger dan verwacht maar bleef binnen het streefbereik (mediaan 70.843 mcg*uur/l; spreiding 63.420 tot 84.305 mcg*uur/l).
Voor het MAC-conditioneringsregime kregen de patiënten een op de lichaamsoppervlakte gebaseerde dosering busulfan volgens de leeftijd van de patiënt (80 mg/m2/dosis indien ≤ 1 jaar; 120 mg/m2/dosis indien > 1 jaar) voor in totaal 4 doses, die als een 3 uur durende intraveneuze infusie elke 20 tot 24 uur werd toegediend van dag -4 tot dag -1. De plasmaspiegels van busulfan werden gemonitord door middel van seriële farmacokinetische bemonstering en gecorrigeerd met gebruikmaking van een streefwaarde voor de totale cumulatieve AUC van 85.000 mcg*uur/l (spreiding: 76.500 tot 93.500 mcg*uur/l). De gemiddelde cumulatieve AUC bij patiënten die een MAC-regime kregen, bleef binnen het streefbereik (mediaan 80.036 mcg*uur/l; spreiding 78.000 tot 88.310 mcg*uur/l). Subgroepanalyses naar conditioneringsregime, d.w.z. vergelijking van de subgroepen van patiënten die het MAC-regime kregen vs. die het SMAC-regime kregen, lieten geen waarneembare verschillen zien in de mate van engraftment van getransduceerde cellen, en evenmin in de ARSA-enzymactiviteit (totaal van PBMC's en van BM afkomstige mononucleaire cellen). Bovendien bleken de veiligheidsprofielen van beide regimes vergelijkbaar.
Daarom is de beslissing om het MAC- of het SMAC-regime te gebruiken voor conditionering vóór behandeling aan de behandeld arts, daarbij rekening houdend met de klinische kenmerken van de patiënt, zoals maar niet beperkt tot, leeftijd, leverfunctie, prematuriteit en trombofilie. Een volledig myeloablatief regime met busulfan wordt aanbevolen (zie rubriek 4.2).
Tijdens de klinische ontwikkeling was overeenkomstig de institutionele praktijk profylaxe voor veno-occlusieve ziekte (VOD) en gerelateerde complicaties in verband met beschadigd endotheel met ursodeoxycholzuur of defibrotide vereist.
Toediening van Libmeldy
Alle patiënten (N = 49) kregen het geneesmiddel toegediend met een mediane (min, max) celdosis van 14,3 × 10⁶ (4,2, 37,2) CD34+-cellen/kg als intraveneuze infusie.
Geïntegreerde werkzaamheidsresultaten bij PSLI-, PSEJ- en ESEJ-MLD-patiënten (N = 45)
GMFM- en ARSA-activiteit in PBMC’s
In het registratieonderzoek met Libmeldy (onderzoek 201222) waren de co-primaire eindpunten voor de werkzaamheid:
- Meting van het grofmotorisch functioneren (Gross Motor Function Measure, GMFM): Een verbetering van > 10% van de totale GMFM-score bij behandelde patiënten, in vergelijking met de GMFM-scores in de naar leeftijd gematchte, onbehandelde, historische controle-MLD-populatie (d.w.z. TIGET natuurlijk beloop [NHx] onderzoek), beoordeeld 2 jaar na de behandeling (zie tabel 4); en
- ARSA-activiteit: een significante (≥ 2 SD) toename van residuale ARSA-activiteit in vergelijking met waarden vóór behandeling, gemeten in mononucleaire cellen uit perifeer bloed (PBMC's) 2 jaar na behandeling (zie Farmacodynamische effecten, afbeelding 1 en tabel 5).
Voor deze eindpunten 2, 3 en 5 jaar na behandeling worden gegevens gepresenteerd voor de geïntegreerde werkzaamheidspopulatie (N = 45) voor PSLI-, PSEJ- en ESEJ-patiënten. Patiënten met vroeg optredende MLD die waren behandeld vóór het optreden van duidelijke symptomen vertoonden een normale motorische ontwikkeling, stabilisatie of vertraging in de progressie van de motorische disfunctie, zoals bepaald aan de hand van de totale GMFM-score (%) (zie tabel 4).
Met gebruikmaking van een ANCOVA-model, gecorrigeerd voor leeftijd bij de GMFM-beoordeling en behandeling, bedroeg het gemiddelde verschil tussen behandelde PSLI-patiënten en naar leeftijd gematchte, onbehandelde LI-patiënten uit het NHx-onderzoek 70,5% na 2 jaar, 82,5% na 3 jaar en 81,7% na 5 jaar. Het gemiddelde verschil tussen behandelde presymptomatische PSEJ-patiënten en naar leeftijd gematchte, onbehandelde EJ-patiënten bedroeg 45,4% na 2 jaar en 49,9% na 3 jaar. Er waren beperkte gegevens beschikbaar bij PSEJ-patiënten na 5 jaar. Het gemiddelde verschil tussen behandelde ESEJ-patiënten en naar leeftijd gematchte, onbehandelde EJ-patiënten bedroeg 41,3% na 2 jaar en 43,8% na 3 jaar. Deze verschillen in behandeling waren allemaal statistisch significant (p ≤ 0,008) ten gunste van Libmeldy.
Hoewel niet statistisch significant werd ook een duidelijk verschil in totale GMFM-score opgemerkt tussen behandelde ESEJ-patiënten en naar leeftijd gematchte, onbehandelde EJ-patiënten na 5 jaar (31,4%; p=0,176).
Tabel 4 Totale GMFM-score (%) na 2 jaar, 3 jaar en 5 jaar na behandeling bij PSLI-,
PSEJ- en ESEJ-patiënten in vergelijking met naar leeftijd en ziektesubtype gematchte gegevens voor het natuurlijke beloop (geïntegreerde werkzaamheidsverzameling).
a De meting van het grofmotorisch functioneren (GMFM) twee jaar na behandeling was een coprimair eindpunt van het klinische registratieonderzoek. Opmerking: analyse van covariantie, gecorrigeerd voor behandeling en leeftijd. P-waarden zijn afkomstig van een tweezijdige 5%-hypothesetest met een nulhypothese van 10% verschil.
BI: betrouwbaarheidsinterval; GMFM: meting van het grofmotorisch functioneren; NB: niet berekend; NHx: natuurlijk beloop.
Na de behandeling werd in vergelijking met de baselinewaarden vóór behandeling een statistisch significante toename waargenomen van de ARSA-activiteit in PBMC's na 2 jaar (46,2-voudige toename; p<0,001), na 3 jaar (54,7-voudige toename; p<0,001) en na 5 jaar (43,1-voudige toename; p<0,001) bij PSLI-patiënten. Bij PSEJ-patiënten werd een statistisch significante toename gezien na 2 jaar (13,4-voudige toename; p<0,001) en na 3 jaar (26,5-voudige toename; p<0,001). Bij PSEJ-patiënten waren er beperkte gegevens beschikbaar na 5 jaar. Bij ESEJ-patiënten werd er een statistisch significante toename waargenomen van de ARSA-activiteit in PBMC's na 2 jaar (4,7-voudige toename; p=0,033), na 3 jaar (8,7-voudige toename; p=0,004) en na 5 jaar (16,6-voudige toename; p=0,002) (zie tabel 5).
| Jaren na behandeling | Aangepaste gemiddelde totale GMFM-score | Gemiddeld behandelingsverschil in de totale GMFM-score tussen behandelde patiënten en naar leeftijd gematchte, onbehandelde patiënten met een natuurlijk beloop | |
| Behandelde patiënten | Onbehandelde patiënten met een natuurlijk beloop | ||
| PSLI | |||
| Jaar 2a | 80,1% (N=17) | 9,6% (N=12) | 70,5% (95%-BI: 62,7 – 78,2); p<0,001 |
| Jaar 3 | 86,4% (N=19) | 4,0% (N=9) | 82,5% (95%-BI: 75,1 – 89,8); p<0,001 |
| Jaar 5 | 83,3% (N=10) | 1,6% (N=9) | 81,7% (95%-BI: 62,9 – 100,0); p<0,001 |
| PSEJ | |||
| Jaar 2a | 95,2% (N=10) | 49,9% (N=10) | 45,4% (95%-BI: 21,9 – 68,8); p=0,002 |
| Jaar 3 | 95,4% (N=10) | 45,5% (N=11) | 49,9% (95%-BI: 26,9 – 72,8); p<0,001 |
| Jaar 5 | NB (N=1) | NB (N=1) | NB |
| ESEJ | |||
| Jaar 2a | 75,9% (N=5) | 34,6% (N=11) | 41,3% (95%-BI: 2,0 – 80,6); p=0,041 |
| Jaar 3 | 69,6% (N=5) | 25,8% (N=10) | 43,8% (95%-BI: 4,1 – 83,5); p=0,034 |
| Jaar 5 | 44,9% (N=3) | 13,6% (N=7) | 31,4% (95%-BI: -23,6 – 86,3); p=0,176 |
Tabel 5 ARSA-activiteit gemeten in PBMC's (nmol/mg/uur) op baseline, 2 jaar, 3 jaar en
5 jaar na behandeling bij PSLI-, PSEJ- en ESEJ-patiënten (geïntegreerde werkzaamheidsverzameling).
a Verhouding aangepast overeenkomstig een gemengd model van herhaalde metingen van gegevens op logschaal, met aanpassing voor bezoek, baseline, baseline-bezoekinteractie, ziektesubtype en ziektesubtype-bezoekinteractie; BI: betrouwbaarheidsinterval; NB: niet berekend.
Overleving zonder ernstige motorische beperkingen
Verslechtering van de grove motoriek werd tevens beoordeeld aan de hand van het eindpunt overleving zonder ernstige motorische beperkingen (interval van geboorte tot het eerste optreden van GMFC-MLD van niveau 5 of hoger of tot de dood, afhankelijk van wat zich eerder aandient) bij de PSLI-, PSEJ- en ESEJ-patiënten in de geïntegreerde werkzaamheidsverzameling (N = 45).
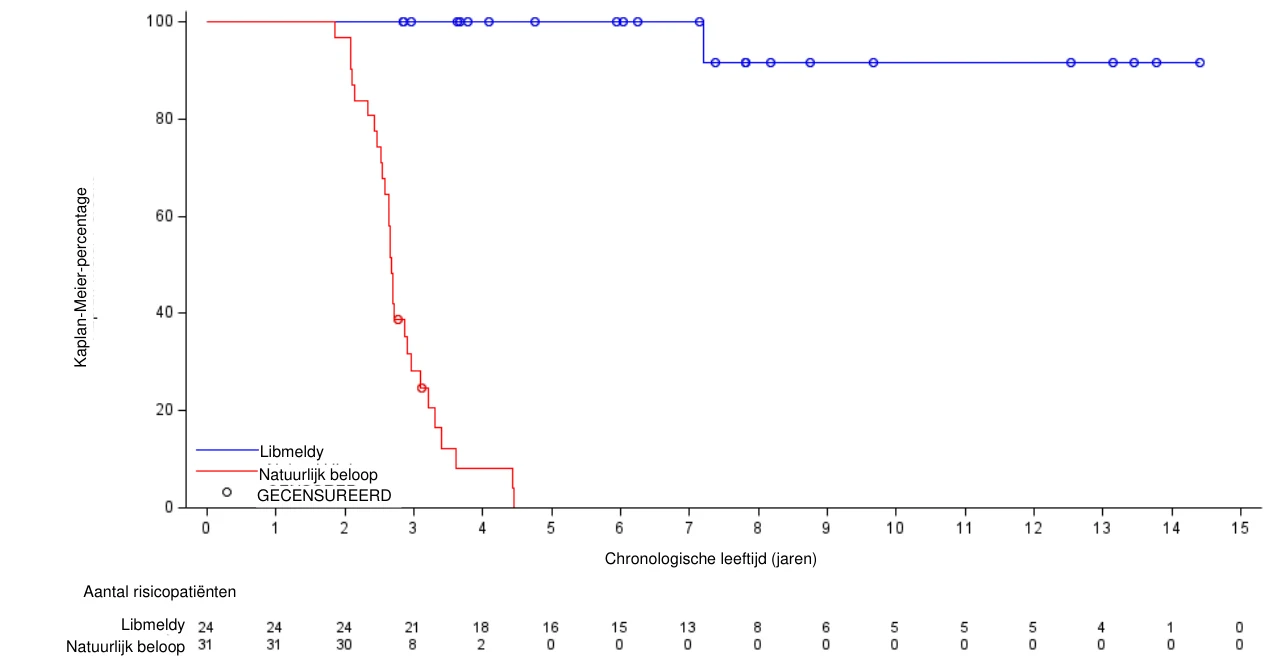
De kans op ernstige motorische beperkingen (GMFC-MLD-niveau ≥ 5) of de dood was significant kleiner bij de behandelde PSLI-, PSEJ- en ESEJ-patiënten dan bij naar MLD-subtype gematchte NHx-patiënten (niet-gestratificeerde log-rank-toets p<0,001 [PSLI], p=0,001 [PSEJ], p<0,001 [ESEJ]) (zie afbeelding 2).
Gecorrigeerde gemiddelde ARSA-activiteit in PBMC's | Factor toename van baseline tot 2 jaar a | Factor toename van baseline tot 3 jaar | Factor toename van baseline tot 5 jaar | ||||
Baselin e | Jaar 2 | Jaar 3 | Jaar 5 | ||||
| PSLI | 25,9 (95%-BI: 15,1, 44,3) (N=21) | 1.195,7 (95%-BI: 652,9, 2.189,7) (N=15) | 1.416,9 (95%-BI: 782,8, 2.564,3) (N=17) | 1.116,5 (95%-BI: 543,8, 2.292,5) (N=9) | 46,2 (95%-BI: 18,0, 118,5) p<0,001 | 54,7 (95%-BI: 26,9, 111,1) p<0,001 | 43,1 (95%-BI: 21,4, 86,7) p<0,001 |
| PSEJ | 27,5 (95%-BI: 15,5, 48,9) (N=11) | 368,0 (95%-BI: 200,7, 675,0) N=10) | 730,6 (95%-BI: 400,4, 1.333,4) (N=9) | NB (N=0) | 13,4 (95%-BI: 5,8, 30,8) p<0,001 | 26,5 (95%-BI: 15,3, 46,1) p<0,001 | NB |
| ESEJ | 26,2 (95%-BI: 10,9, 63,3) (N=5) | 122,1 (95%-BI: 44,1, 338,0) (N= 4) | 227,6 (95%-BI: 94,3, 549,5) (N=5) | 435,1 (95%-BI: 129,4, 1.463,3) (N=3) | 4,7 (95%-BI: 1,2, 18,6) p=0,033 | 8,7 (95%-BI: 2,4, 31,6) p=0,004 | 16,6 (95%-BI: 3,6, 76,6) p=0,002 |
Afbeelding 2: Kaplan-Meier-curve van overleving zonder ernstige motorische beperkingen per behandeling bij behandelde PSLI-, PSEJ- en ESEJ-patiënten
PSLI
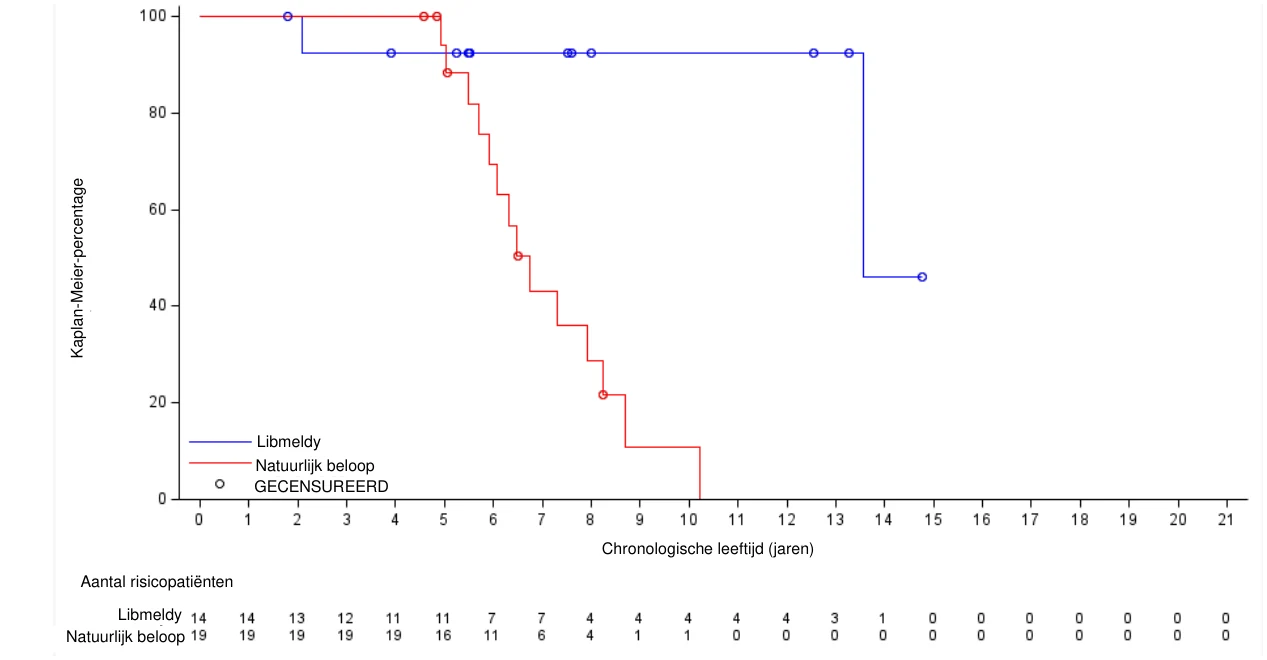
PSEJ
ESEJ
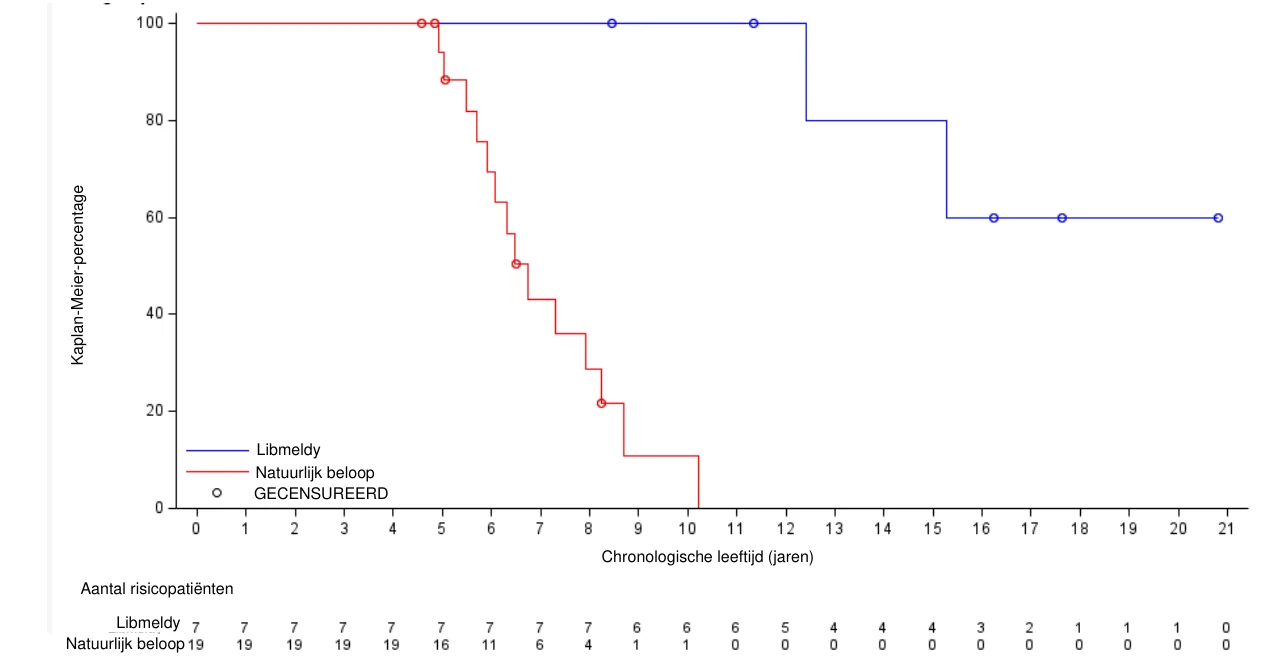
Overleving zonder ernstige motorische beperkingen is gedefinieerd als het interval van geboorte tot het verlies van voortbewegingsvermogen en vermogen tot zitten zonder ondersteuning (GMFC-MLD-niveau 5 of hoger) of de dood door welke oorzaak dan ook, afhankelijk van wat zich eerder aandient; anders wordt de patiënt gecensureerd op de laatste datum van GMFC-MLD-beoordeling.
Cognitie
Cognitie werd beoordeeld in de geïntegreerde werkzaamheidsverzameling (N = 45) bij PSLI-, PSEJ- en ESEJ-patiënten. Cognitieve functie werd als volgt gedefinieerd: normale cognitieve functie, IQ- score ≥ 85; lichte cognitieve stoornis, IQ-score ≥ 70 en < 85; matige cognitieve stoornis, IQ-score > 55 en < 70; ernstige cognitieve stoornis, IQ-score ≤ 55. Cognitieve functie werd geregeld beoordeeld op basis van performaal IQ (PIQ) en verbaal IQ (VIQ).
Voor de PSLI-groep zijn gegevens van 24 patiënten beschikbaar over een mediane periode van 4,3 jaar (spreiding 0,9 tot 13,2 jaar) na behandeling. Bij de laatste beschikbare follow-up voor de PIQ behaalden er in totaal 17 van de 24 patiënten een score ≥ 85, behaalden er 5 van de 24 een score ≥ 70 en < 85, behaalde er 1 van de 24 een score > 55 en < 70 en behaalde er 1 van de 24 een score ≤ 55. Bij de laatste beschikbare follow-up voor de VIQ behaalden er 14 van de 24 patiënten een score ≥ 85, behaalden er 7 van de 24 een score ≥ 70 en < 85 en behaalden er 3 van de 24 een score > 55 en < 70, wat erop wijst dat het merendeel van de behandelde PSLI-patiënten een normale of licht verminderde cognitieve functie had. Onbehandelde LI-patiënten lieten een ernstige cognitieve stoornis zien, waarbij de meeste patiënten de laagste cognitieve niveaus hadden.
Voor de PSEJ-groep zijn gegevens van 10 patiënten beschikbaar over een mediane periode van 3,5 jaar (spreiding 1,9 tot 9,2 jaar) na de behandeling. Bij de laatste beschikbare follow-up voor de PIQ behaalden alle 10 PSEJ-patiënten een score van ≥ 85. Bij de laatste beschikbare follow-up voor de VIQ behaalden 9 van de 10 ≥ 85 en 1 van de 10 ≥ 70 en < 85, wat aangeeft dat de meerderheid van de behandelde PSEJ-patiënten een normale of licht verminderde cognitieve functie had. Voor de ESEJ-groep zijn gegevens van 5 patiënten beschikbaar over een mediane periode van 3,5 jaar (spreiding 1,9 tot 9,2 jaar) na de behandeling. Bij de laatste beschikbare follow-up voor de PIQ behaalden 2 van de 5 ≥ 85, 3 van de 5 ≥ 70 en < 85. Bij de laatste beschikbare follow-up voor de VIQ behaalde 1 van de 5 ≥ 85, 2 van de 5 behaalden ≥ 70 en < 85, en 2 van de 5 behaalden > 55 en < 70, wat aangeeft dat de meerderheid van de behandelde ESEJ-patiënten een normale of licht verminderde cognitieve functie had. Onbehandelde EJ-patiënten lieten een ernstige cognitieve stoornis zien, waarbij de meeste patiënten de laagste cognitieve niveaus hadden.
Totale overleving
De kans op overlijden was bij PSLI-patiënten significant lager dan bij NHx-LI-patiënten (niet-gestratificeerde log-rank-toets p<0,001). Er zijn geen behandelde PSLI-patiënten overleden en 6 van de 24 patiënten bereikten de leeftijd van 10 jaar. Ter vergelijking: 20 van de 31 NHx-LI-patiënten (65%) zijn overleden en de mediane feitelijke leeftijd bij overlijden van de NHx-LI-patiënten bedroeg 5,9 jaar (spreiding 3,5 tot 13,4 jaar).
De kans op overlijden bij behandelde EJ-patiënten (PSEJ en ESEJ) was vergelijkbaar met de kans hierop bij de NHx-EJ-patiënten (niet-gestratificeerde log-rank-toets p=0,976 [PSEJ], p=0,153 [ESEJ]). De onbehandelde NHx-EJ-patiënten vertoonden allen progressie naar een ernstig geïnvalideerde toestand (zie afbeelding 2), terwijl EJ-patiënten die met Libmeldy werden behandeld, motorische en cognitieve vaardigheden behielden.
Eén van de 14 (7%) PSEJ-patiënten overleed als gevolg van cerebraal ischemisch infarct, wat niet werd beschouwd als verband houdend met Libmeldy.
Van belang is dat er onder de EJ-patiënten uit het registratieonderzoek (onderzoek 201222) 2 andere sterfgevallen door ziekteprogressie waren; het betrof patiënten die op het moment van de behandeling reeds de snel progressieve fase van de ziekte hadden bereikt (zie volgende paragraaf). Geen van beide gevallen werd beschouwd als verband houdend met behandeling met Libmeldy.
Patiënten met gevorderde symptomen die met Libmeldy werden behandeld tijdens de klinische ontwikkeling (N = 4)
Eén LI-patiënt en 3 EJ-patiënten die in de klinische onderzoeken werden behandeld, zijn niet opgenomen in de geïntegreerde werkzaamheidspopulatie omdat hun ziekte op het moment van de behandeling te ver gevorderd was.
- De LI-patiënt kreeg ziektegerelateerde symptomen tussen screening en toediening van Libmeldy en werd op het moment van de behandeling als symptomatisch beschouwd. De progressie van deze patiënt na behandeling was vergelijkbaar met die van onbehandelde NHx-patiënten, zowel wat betreft cognitieve functie als motorische functies.
- Drie symptomatische EJ-patiënten die voorbij het vroeg-symptomatische stadium waren en die op het moment van de behandeling met Libmeldy in de snel progressieve fase van de ziekte waren aangekomen, lieten een verslechtering van de motorische en cognitieve functies zien die vergelijkbaar was met wat was waargenomen bij onbehandelde NHx-patiënten en progressie van de ziekte had bij twee van hen de dood tot gevolg. Twee van de drie patiënten lieten een verslechtering zien tussen de beoordelingen bij screening en op baseline (aan het begin van het conditioneringsregime) en hadden op baseline een IQ < 85 (82 en 58). De derde patiënt had op het moment van de behandeling progressieve motorische beperkingen, een gestoorde spraak en verscheidene neurologische afwijkingen.
Pediatrische patiënten
Libmeldy is onderzocht bij zuigelingen en kinderen met een leeftijdsbereik tussen 0,6 en 11,6 jaar op het moment van de behandeling.
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Libmeldy in de laat-juveniele subgroep van pediatrische patiënten met metachromatische leukodystrofie (d.w.z. MLD-patiënten met een leeftijd vanaf 7 jaar en jonger dan 17 jaar op het moment van optreden van de ziekte) (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Libmeldy is een geneesmiddel voor gentherapie dat bestaat uit autologe cellen die ex vivo genetisch gemodificeerd zijn. Vanwege de aard van Libmeldy zijn conventionele onderzoeken naar farmacokinetiek, absorptie, metabolisme en eliminatie niet van toepassing. De biodistributie van Libmeldy en dochtercellen werd niettemin bestudeerd en er werd bewijs gevonden voor biodistributie naar hematopoëtische weefsels en ziektedoelorganen (waaronder de hersenen).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Vanwege de aard van Libmeldy was een standaard toxicologische beoordeling niet van toepassing en is er geen conventioneel onderzoek op het gebied van mutageniteit, carcinogeniciteit en reproductie- en ontwikkelingstoxiciteit uitgevoerd.
De farmacologie, toxicologie en genotoxiciteit van Libmeldy werden zowel in vitro als in vivo beoordeeld. Er werd voor en na transplantatie in muizen 'integration site'-analyse uitgevoerd van muizen Lin-beenmergcellen en humane CD34+-cellen die waren getransduceerd met ARSA-LVV, waaruit geen verrijking voor insertie in of nabij kankergerelateerde genen bleek, en evenmin klonale dominantie. Een prototype lentivirale vector die verwant is aan ARSA-LVV induceerde in vitro geen transformatie en aanhoudende groei van getransduceerde wildtype muizen Lin–-beenmergcellen door insertietransformatie. Lin–-beenmergcellen van Cdkn2a–/–-muizen, een stam die gevoelig is voor kanker die wordt geïnitieerd door gamma-retrovirale insertiemutagenese, die waren getransduceerd met hetzelfde prototype lentivirale vector, vertoonden geen genotoxisch potentieel bij transplantatie in wildtype muizen.
Toxiciteits- en oncogenese- (tumorigeniciteits) onderzoeken werden uitgevoerd met het muismodel van MLD. Er zijn geen aanwijzingen voor toxiciteit door ARSA-overexpressie en geen abnormale of maligne groei van getransplanteerde cellen of hematopoëtische tumoren gerelateerd aan de integratie van ARSA-LVV waargenomen. Overexpressie van ARSA in humane HSPC's en in ARSA Tg-muizen had geen negatieve invloed op de activering van andere sulfatasen afhankelijk van de sulfatase-activator SUMF-1, had geen effect op de proliferatie- en differentiatiecapaciteiten van getransduceerde cellen en induceerde geen toxiciteit of functionele stoornissen bij ARSA-Tg-muizen. Uit aanvullende onderzoeken met humane CD34+-cellen die waren getransduceerd met ARSA-LVV en werden toegediend aan immuundeficiënte, myeloablatief behandelde muizen bleek geen toxiciteit, geen vectormobilisatie en omstander-transductie van mannelijke gonaden.
Moleculaire monitoring liet geen replicatiecompetent lentivirus (RCL) zien.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Dimethylsulfoxide
Natriumchloride
Humane albumine
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
6 maanden
Na ontdooiing: maximaal 2 uur bij kamertemperatuur (20 °C-25 °C).
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaar de infuuszak(zak) in de metalen cassette(s).
Libmeldy moet worden bewaard in de dampfase van vloeibare stikstof (< -130 °C) en moet bevroren blijven totdat de patiënt klaar is voor de behandeling om ervoor te zorgen dat er levensvatbare cellen beschikbaar zijn voor toediening aan de patiënt.
Ontdooid geneesmiddel mag niet opnieuw worden ingevroren.
Voor de bewaarcondities van het geneesmiddel na ontdooiing, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Infuuszak(ken) van 50 ml van ethyleenvinylacetaat (EVA) met twee beschikbare spikepoorten, verpakt in een zakverpakking van EVA die in een metalen cassette is geplaatst.
Libmeldy wordt van de productiefaciliteit naar de opslagruimte van de behandelinstelling vervoerd in een cryoshipper, die meerdere metalen cassettes kan bevatten die voor één patiënt zijn bestemd. Elke metalen cassette bevat één infuuszak met Libmeldy.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Te nemen voorzorgen voorafgaand aan gebruik of toediening van het geneesmiddel
Dit geneesmiddel bevat humane bloedcellen. Beroepsbeoefenaren in de gezondheidszorg die
Libmeldy hanteren, moeten passende voorzorgsmaatregelen nemen (dragen van handschoenen, beschermende kleding en oogbescherming) om mogelijke overdracht van infectieziekten te voorkomen.
- Libmeldy moet te allen tijde < -130°C blijven totdat de inhoud van de zak wordt ontdooid voor infusie.
Definitie van de toe te dienen dosis
- Rekening houdend met de doseringsinformatie in rubriek 4.2, moeten de via infusie toe te dienen dosis en het aantal te gebruiken infuuszakken worden bepaald op basis van het totale aantal geleverde CD34+-cellen dat is vermeld op het batchinformatieblad (d.w.z. de 'geleverde dosis', berekend op basis van het gewicht van de patiënt op het moment van celafname). Bij het vaststellen van de toe te dienen dosis Libmeldy moet ook rekening worden gehouden met het gewicht van de patiënt op het moment van de behandeling en met het feit dat een gebruikte zak in zijn geheel moet worden toegediend.
Voorbereiding voorafgaand aan toediening
- Het kan zijn dat een patiënt meerdere infuuszakken nodig heeft. Elke infuuszak wordt geleverd in een zakverpakking, die zich in een metalen cassette bevindt.
- De infuuszak(ken) moet(en) in zakverpakking in de metalen cassette(s) worden bewaard in de dampfase van vloeibare stikstof bij < -130 °C tot deze gereed is/zijn voor ontdooiing en infusie.
- Controleer of alle infuuszakken aanwezig zijn en ga na of de uiterste gebruiksdatum van elke infuuszak niet is verstreken met behulp van het bijbehorende batchinformatieblad.
- De steriele natriumchlorideoplossing voor injectie 9 mg/ml (0,9%) moet voorhanden zijn om vóór de infusie de slangen te primen en na de infusie de infuuszak en de slangen te spoelen.
Controles voorafgaand aan het ontdooien
- Haal de metalen cassette pas uit cryogene opslag en ontdooi Libmeldy pas als de patiënt klaar is voor de infusie. Het moment van ontdooiing van de infuuszak(zak) met Libmeldy moet worden afgestemd op het moment van infusie. Bevestig vooraf de infusietijd en pas de begintijd van het ontdooien daarop aan, zodat de behandeling beschikbaar is voor infusie wanneer de patiënt gereed is.
- Open de metalen cassette en inspecteer vóór het ontdooien de zakverpakking en de infuuszak op eventuele beschadigingen. Als een infuuszak beschadigd is, volg dan de plaatselijke richtlijnen voor het verwerken van afval van materiaal van menselijke oorsprong en neem onmiddellijk contact op met Orchard Therapeutics.
- Alvorens Libmeldy te ontdooien moet worden gecontroleerd of de identiteit van de patiënt overeenkomt met de unieke informatie van de patiënt die staat vermeld op de verpakkingsetiketten en op het bijbehorende batchinformatieblad. Libmeldy is uitsluitend bedoeld voor autoloog gebruik. Libmeldy niet ontdooien of via infusie toedienen als de informatie op het patiëntspecifieke etiket op de infuuszak niet overeenkomt met de desbetreffende patiënt.
Ontdooien
- Haal de infuuszak voorzichtig uit de metalen cassette en ontdooi de infuuszak dan in de afgesloten zakverpakking bij 37 °C in een gecontroleerd ontdooi-instrument totdat er geen ijs meer zichtbaar is in de infuuszak.
- Na het ontdooien moet de zak onmiddellijk uit het ontdooi-instrument worden genomen.
- De zakverpakking dient voorzichtig te worden geopend om de infuuszak eruit te nemen, die tot de infusie bij kamertemperatuur (20 °C-25 °C) moet worden bewaard.
- Masseer de infuuszak voorzichtig om de cellen te resuspenderen. De inhoud van de infuuszak moet worden gecontroleerd op eventuele resterende zichtbare celaggregaten. Kleine klontjes van cellulair materiaal moeten door voorzichtig handmatig mengen uiteenvallen. De zak niet schudden.
- De infuuszak mag vóór de infusie niet worden gewassen, gecentrifugeerd, bemonsterd en/of geresuspendeerd in nieuwe media.
- Libmeldy mag niet worden bestraald aangezien bestraling het product kan inactiveren.
- Als de behandelingsdosis van de patiënt bestaat uit meer dan één infuuszak, mag de volgende zak pas worden ontdooid nadat de inhoud van de voorgaande zak volledig via infusie is toegediend.
Toediening
- Libmeldy moet worden toegediend als intraveneuze infusie via een centraal-veneuze katheter volgens de standaardprocedures voor celtherapieproducten van de instelling.
De aanbevolen toedieningsset bestaat uit een bloedtransfusieset voorzien van een filter van
200 µm.
- De infusie van elke zak dient onder zwaartekracht en binnen 2 uur na ontdooiing plaats te vinden, met inbegrip van onderbrekingen tijdens de infusie, voor een maximaal behoud van levensvatbaarheid van het product.
- De maximale infusiesnelheid bedraagt 5 ml/kg/uur en de inhoud van elke zak moet binnen ongeveer 30 minuten via infusie worden toegediend.
- Wanneer meer dan één zak met Libmeldy nodig is, mag per uur slechts één zak met product via infusie worden toegediend.
Patiënten die niet eerder aan DMSO zijn blootgesteld, moeten nauwlettend worden geobserveerd.
Vitale functies (bloeddruk, hartslag en zuurstofverzadiging) en het optreden van symptomen moeten vóór aanvang van de infusie, tijdens de infusie en na de infusie van elke zak Libmeldy worden gecontroleerd volgens de richtlijnen van de instelling.
- Spoel na afloop van de infusie al het in de infuuszak achtergebleven Libmeldy en bijbehorende slangen met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie om ervoor te zorgen dat zoveel mogelijk cellen via infusie aan de patiënt worden toegediend. Het infusievolume moet zorgvuldig worden bepaald aan de hand van de leeftijd en het gewicht van de patiënt.
Te nemen maatregelen in geval van onbedoelde blootstelling
- In geval van onbedoelde blootstelling moeten de lokale voorschriften voor de verwerking van materiaal van menselijke oorsprong in acht worden genomen. Werkoppervlakken en materialen die mogelijk in contact zijn geweest met Libmeldy, moeten worden ontsmet met een geschikt ontsmettingsmiddel.
Te nemen voorzorgsmaatregelen voor de verwijdering van het geneesmiddel
- Ongebruikt geneesmiddel en alle materialen die met Libmeldy in contact zijn geweest (vast en vloeibaar afval), moeten als potentieel besmettelijk afval worden verwerkt en verwijderd overeenkomstig de lokale voorschriften voor de verwerking van materiaal van menselijke oorsprong.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Orchard Therapeutics (Netherlands) B.V.
Bargelaan 200,
2333 CW Leiden,
Nederland
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1493/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 17 december 2020
Datum van laatste verlenging: 21 november 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Meer informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau: https://www.ema.europa.eu.