


SmPC (samenvatting van de productkenmerken) - Letybo
1. NAAM VAN HET GENEESMIDDEL
Letybo 50 eenheden poeder voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén injectieflacon bevat 50 eenheden botulinetoxine type A geproduceerd door Clostridium botulinum.
Na reconstitutie bevat 0,1 ml oplossing 4 eenheden.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor oplossing voor injectie.
Wit poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Letybo is geïndiceerd voor de tijdelijke verbetering van het uiterlijk van matige tot ernstige verticale lijnen tussen de wenkbrauwen bij volwassenen van < 75 jaar oud die te zien zijn bij een maximale frons (glabellalijnen), wanneer de ernst van de gezichtslijnen een belangrijke psychische impact heeft.
4.2 Dosering en wijze van toediening
Letybo dient uitsluitend toegediend te worden door artsen met de juiste kwalificaties en expertise voor deze behandeling en het gebruik van de daarbij benodigde apparatuur.
Dosering
De aanbevolen dosis is in totaal 20 eenheden, verdeeld over vijf injecties met 4 eenheden (0,1 ml) elk: 2 injecties in elke musculus corrugator supercilii en 1 injectie in de musculus procerus.
Botulinetoxine-eenheden zijn niet uitwisselbaar met andere producten.
Aanbevolen doses verschillen van andere botulinetoxinepreparaten.
Het behandelingsinterval mag niet korter zijn dan om de drie maanden.
Bij afwezigheid van bijwerkingen als gevolg van de eerdere behandelingssessie kan een verdere behandelingssessie met een interval van minstens 3 maanden tussen de behandelingssessies worden geïnitieerd.
Ingeval de behandeling een maand na een eerdere behandelingssessie faalt, dat wil zeggen bij afwezigheid van significante verbetering ten opzichte van de nulmeting, kan de volgende aanpak worden overwogen:
- Analyse van de oorzaken voor het falen, bijv. injectie in de verkeerde spieren, onjuiste injectietechniek, de vorming van toxineneutraliserende antistoffen, ontoereikende dosis.
- Herevaluatie van de relevantie van behandeling met botulinetoxine type A.
De werkzaamheid en veiligheid van herhaalde injecties met Letybo na 12 maanden zijn niet geëvalueerd.
Speciale populaties
Ouderen
Er zijn geen klinische gegevens over Letybo bij patiënten ouder dan 75 jaar. Er is geen specifieke dosisaanpassing nodig voor gebruik bij ouderen ouder dan 65 jaar (zie rubriek 5.1).
Pediatrische patiënten
Er is geen relevante toepassing van Letybo bij pediatrische patiënten (zie rubriek 5.1).
Wijze van toediening
Intramusculair gebruik.
Letybo mag, na reconstitutie, uitsluitend worden gebruikt voor één sessie met injectie(s) per patiënt.
Voor instructies voor verdunning, gebruik, verwerking en verwijdering van de injectieflacons, zie rubriek 6.6.
Intramusculaire injecties dienen te worden toegediend met gebruik van een steriele insuline- of tuberculinespuit van 1 ml met een schaalverdeling van 0,01 ml en een naaldmaat van 30 tot 31 G.
Een volume van 0,5 ml van de op juiste wijze gereconstitueerde oplossing dient te worden opgetrokken in de steriele spuit en de injectiespuit moet worden ontdaan van luchtbellen. De naald die is gebruikt voor reconstitutie van het geneesmiddel, dient te worden verwijderd en vervangen voor toediening.
Zorgvuldigheid moet in acht worden genomen om ervoor te zorgen dat Letybo niet in een bloedvat wordt geïnjecteerd.
Om de complicatie blefaroptose te beperken, moeten injecties in de buurt van de m. levator palpebrae superioris worden vermeden, vooral bij patiënten met grote wenkbrauwdepressorcomplexen. Bij injecties op twee plaatsen van elke m. corrugator supercilii moet de eerste injectie recht boven de mediale marge van de wenkbrauwen worden toegediend. De tweede injectie wordt ongeveer 1 cm boven de wenkbrauwboog (stijve benige randen voelbaar boven het bovenste gedeelte van het bovenste ooglid) gegeven waar de middellijn van de wenkbrauwen elkaar ontmoeten. De injectieplaats van de musculus procerus bevindt zich net boven de middellijn van de neusbrug waar horizontale rimpels worden gemaakt tussen de mediale uiteinden van de wenkbrauwen. Bij injecties in de mediale uiteinden van de m. corrugator supercilii en op de middellijnen van de wenkbrauwen dienen de injectieplaatsen zich minstens 1 cm van de wenkbrauwboog (stijve benige randen voelbaar boven het bovenste gedeelte van het bovenste ooglid) af te bevinden.
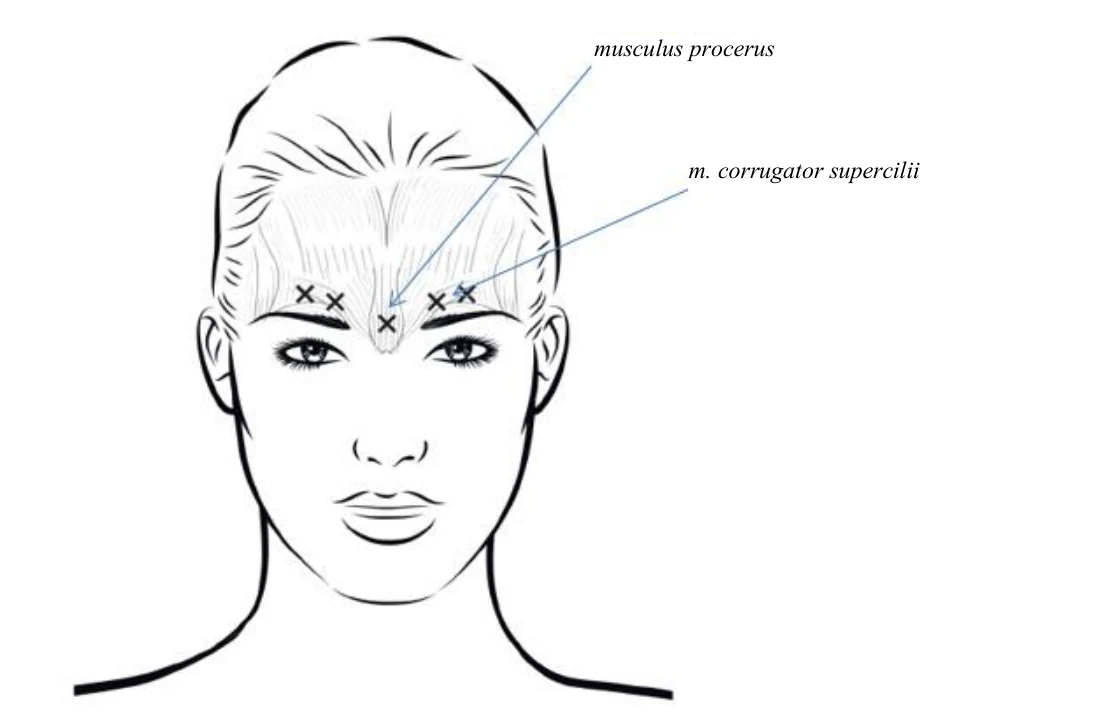
Injecties moeten voorzichtig worden toegediend om intravasculaire injectie te voorkomen. Voorafgaand aan de injectie kunnen een duim of een wijsvinger stevig onder de oogkasrand worden geplaatst om effusie van het geneesmiddel in dit gedeelte te voorkomen. De naald moet in superieure en mediale richting staan.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
Gegeneraliseerde aandoeningen van spieractiviteit (bijv. myasthenia gravis, syndroom van Lambert-Eaton, amyotrofe laterale sclerose).
Aanwezigheid van acute infectie of ontsteking op de voorgestelde injectieplaatsen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Algemeen
De anatomie van spieren en de omliggende vaat- en zenuwstructuren in het glabellagebied, en eventuele wijzigingen in de anatomie als gevolg van eerdere chirurgische verrichtingen, moeten voorafgaand aan de toediening van Letybo zijn begrepen. Injectie in kwetsbare anatomische structuren moet worden vermeden.
Zorgvuldigheid dient in acht te worden genomen wanneer Letybo wordt gebruikt wanneer de beoogde spier overmatige zwakte of atrofie vertoont.
Er is een risico op ooglidptose na behandeling, zie rubriek 4.2 voor toedieningsinstructies over hoe dit risico tot een minimum kan worden beperkt.
Aan procedure gerelateerde gebeurtenissen
Door de naald veroorzaakte pijn en/of angst hebben geleid tot vasovagale reacties, waaronder tijdelijke symptomatische hypotensie en syncope na behandeling met andere botulinetoxinen.
musculus procerus
m. corrugator supercilii
Reeds bestaande neuromusculaire aandoeningen
Patiënten met niet-herkende neuromusculaire aandoeningen kunnen een verhoogd risico lopen op klinisch significante systemische effecten, waaronder ernstige dysfagie en respiratoire bedreiging door gebruikelijke doses botulinetoxine type A.
Overgevoeligheidsreacties
Zeer zelden kan er een anafylactische reactie optreden na injectie met botulinetoxine. Epinefrine (adrenaline) of andere anti-anafylactische maatregelen dienen daarom beschikbaar te zijn.
Lokale of verdere verspreiding van het toxine effect
Bijwerkingen die mogelijk verband houden met de verspreiding van toxinen op afstand van de plaats van toediening, zijn zeer zelden gemeld met botulinetoxine (zie rubriek 4.8). Patiënten die zijn behandeld met therapeutische doses, kunnen mogelijk last krijgen van overmatige spierzwakte.
Problemen met slikken en ademhalen zijn ernstig en kunnen tot de dood leiden. Injectie met Letybo wordt niet aanbevolen bij patiënten met een voorgeschiedenis van dysfagie en aspiratie.
Er zijn gevallen van iatrogeen botulisme gemeld na de injectie van botulinetoxineproducten.
Patiënten dient te worden aangeraden om onmiddellijk medische hulp te vragen indien ze tekenen of symptomen krijgen die stroken met de effecten van de verspreiding van botulinetoxine of indien er slikstoornissen, spraakstoornissen of luchtwegaandoeningen optreden (zie rubriek 4.9).
Vorming van antistoffen
Te veelvuldig of overmatig doseren kan het risico van vorming van antistoffen verhogen. De vorming van antistoffen kan leiden tot het mislukken van de behandeling met botulinetoxine type A, zelfs voor andere indicaties.
Bloedingsstoornissen
Zorgvuldigheid dient in acht te worden genomen wanneer Letybo wordt gebruikt bij patiënten met bloedingsstoornissen, aangezien injectie kan leiden tot blauwe plekken.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Traceerbaarheid
Om de traceerbaarheid van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Er zijn geen andere klinisch significante interacties gemeld bij deze indicatie.
In theorie kan het effect van botulinetoxine worden versterkt door de aminoglycosidenklasse onder antibiotica, spectinomycine of andere geneesmiddelen die neuromusculaire transmissie verstoren (bijv. neuromusculair blokkerende geneesmiddelen).
Het effect van toediening van verschillende serotypen botulineneurotoxine tegelijkertijd of binnen enkele maanden is niet bekend. Overmatige neuromusculaire zwakte kan worden verergerd door toediening van een andere botulinetoxine voorafgaand aan het verdwijnen van de effecten van een eerder toegediende botulinetoxine.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen toereikende gegevens over het gebruik van botulinetoxine type A bij zwangere vrouwen. Uit dieronderzoek is bij hoge doses reproductietoxiciteit gebleken (zie rubriek 5.3). Het potentiële risico voor mensen is niet bekend. Letybo wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of Letybo in de moedermelk wordt uitgescheiden. Het gebruik van Letybo tijdens borstvoeding wordt niet aanbevolen.
Vruchtbaarheid
Er zijn geen toereikende gegevens over de effecten op de vruchtbaarheid van het gebruik van botulinetoxine type A bij vrouwen die zwanger kunnen worden. Uit dieronderzoek met mannelijke en vrouwelijke ratten is afname van de vruchtbaarheid gebleken (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er zijn geen onderzoeken uitgevoerd naar de effecten op de rijvaardigheid en op het vermogen om machines te bedienen. Botulinetoxine type A is echter wel in verband gebracht met asthenie, spierzwakte, duizeligheid en visuele stoornis, die de rijvaardigheid en het vermogen om machines te bedienen, zouden kunnen beïnvloeden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van Letybo is geëvalueerd in drie centrale klinische fase 3-onderzoeken die allemaal een placebogecontroleerd deel (cyclus 1) en een langdurig extensiedeel (cyclus 2-4) omvatten gedurende een periode van maximaal een jaar met 1162 patiënten die Letybo kregen. Daarnaast zijn er ondersteunende gegevens beschikbaar uit een fase 3-onderzoek bij glabellalijnen dat is uitgevoerd in Korea evenals uit postmarketinggegevens.
Bijwerkingen kunnen verband houden met de onderzoeksmedicatie (Letybo), de injectieprocedure of met beide. Over het algemeen treden bijwerkingen binnen de eerste paar dagen na de injectie op en zijn ze tijdelijk van aard. De meeste gemelde bijwerkingen waren licht tot matig ernstig van aard. De meest frequent voorkomende gerelateerde bijwerkingen (gemeld bij minstens 2 patiënten die in cyclus 1 werden behandeld met Letybo) in de drie centrale onderzoeken met Letybo bij glabellalijnen waren hoofdpijn (1,7% van de patiënten), pijn op de injectieplaats (0,3% van de patiënten) en ooglidptose, blefarospasme, hoofdongemak en kneuzing (elk 0,2% van de patiënten).
Gelokaliseerde pijn, ontsteking, paresthesie, hypo-esthesie, gevoeligheid, zwelling/oedeem, erytheem, gelokaliseerde infectie, bloeding en/of blauwe plekken zijn in verband gebracht met de injectie. Koorts en griepsyndroom zijn eveneens gemeld na injecties met botulinetoxine (zie rubriek 4.4).
Samenvatting van bijwerkingen in tabelvorm
Op basis van klinische ervaring staat hieronder informatie over de frequentie van bijwerkingen. De frequentiegroepen zijn als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000).
Tabel 1 Gemelde bijwerkingen uit klinische en postmarketingonderzoeken na toediening van Letybo
| Systeem/orgaanklasse | Frequentie | Bijwerking |
|---|---|---|
| Infecties en parasitaire aandoeningen | soms | nasofaryngitis |
| zelden | orale herpes, folliculitis* | |
| Zenuwstelselaandoeningen | vaak | hoofdpijn |
| soms | hoofdongemak* | |
| zelden | migraine, duizeligheid, paresthesie, gezichtsvelduitval, dysartrie | |
| Oogaandoeningen | soms | ooglidptose, blefarospasme, periorbitaal oedeem |
| zelden | subconjunctivale bloeding*, droog oog, wazig zien, oogpijn*, sensore ooglidstoornis** | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | zelden | hypo-esthesie van de farynx |
| Maagdarmstelselaandoeningen | zelden | constipatie, nausea |
| Huid- en onderhuidaandoeningen | zelden | wenkbrauwptose, droge huid, urticaria |
Skeletspierstelsel- en bindweefselaandoeningen | soms | Mephisto-effect (lateraal optrekken van de wenkbrauwen) |
| Algemene aandoeningen en toedieningsplaatsstoornissen | vaak | reactie op de injectieplaats |
| soms | pijn op de injectieplaats, injectieplaatskneuzing, zwelling op de toedieningsplaats*, pruritus op de injectieplaats, gezwel op de injectieplaats, druk op de injectieplaats** | |
| zelden | aangezichtspijn*, influenza-achtige ziekte, pyrexie | |
| Onderzoeken | zelden | bloedkalium verhoogd |
| Letsels, intoxicaties en verrichtingscomplicaties | soms | kneuzing, periorbitaal hematoom* |
NB: Van de 1162 patiënten die werden behandeld met Letybo, traden zeldzame voorvallen alleen bij 1 proefpersoon op.
Bij de toewijzing van frequenties werd het slechtere geval gekozen, wanneer voorvallen optraden tijdens klinische en postmarketingonderzoeken.
* geneesmiddelenbijwerking van injectieprocedure. Let op: deze informatie is niet verzameld voor het Koreaanse postmarketingonderzoek.
** alleen postmarketingonderzoek
Beschrijving van geselecteerde bijwerkingen
Aan toediening gerelateerde bijwerkingen
Aan toediening gerelateerde bijwerkingen die zijn gemeld na toediening van Letybo, komen op individuele basis soms voor; als ze bij elkaar worden opgeteld, dan treden ze vaak op. Reacties op de injectieplaats die soms voorkomen, zijn onder andere pijn, blauwe plekken, zwelling, pruritus, gezwel en druk. Zelden voorkomende voorvallen op de injectieplaats zijn onder meer pijn en ongemak.
Risico op verspreiding van toxinen ver van de plek van toediening
Bijwerkingen die mogelijk zijn gerelateerd aan de verspreiding van toxinen ver van de plek van toediening, zijn zeer zelden gemeld bij botulinetoxine (bijv. spierzwakte, dysfagie, constipatie of aspiratiepneumonie die fataal kan zijn) (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb. Website: www.lareb.nl.
4.9 Overdosering
Symptomen van overdosis
Overdosis van Letybo hangt af van dosis, plaats van injectie en onderliggende weefseleigenschappen.
Er zijn geen gevallen van systemische toxiciteit waargenomen als gevolg van onbedoelde injectie met botulinetoxine type A. Te hoge doses kunnen zorgen voor lokale, of verder weg optredende, gegeneraliseerde en ingrijpende neuromusculaire paralyse. Er zijn geen gevallen gemeld van inname van botulinetoxine type A.
Tekenen van overdosis zijn direct na injectie mogelijk niet duidelijk.
Behandeling van overdosis
Bij onbedoelde injectie of inname of vermoeden van overdosering of toxineverspreiding moet de patient medisch worden gecontroleerd op tekenen en symptomen van algemene zwakte of spierverlamming. Ziekenhuisopname dient te worden overwogen bij patiënten die verschijnen met symptomen van vergiftiging door botulinetoxine type A (gegeneraliseerde zwakte, ptose, diplopie, slik- en spraakstoornissen of parese van de ademhalingsspieren).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: spierrelaxantia, overige spierrelaxantia, perifeer werkende middelen.
ATC-code: M03AX01
Werkingsmechanisme
Clostridium botulinum-neurotoxine type A blokkeert de perifere afgifte van de neurotransmitter acetylcholine bij presynaptische cholinerge zenuwuiteinden van motorische eindplaten door het klieven van SNAP-25, een eiwit dat bijdraagt aan het succesvol koppelen en vrijgeven van acetylcholine van blaasjes in de zenuwuiteinden, en dat leidt vervolgens tot denervatie van de spier en een slappe paralyse.
Na injectie is in eerste instantie sprake van snelle binding met hoge affiniteit van toxine aan specifieke celoppervlakreceptoren. Dat wordt gevolgd door overdracht van de toxine in het hele plasmamembraan via door receptor gemedieerde endocytose. Tot slot wordt de toxine vrijgegeven aan het cytosol met progressieve remming van acetylcholine-afgifte. Klinische tekenen manifesteren zich binnen 2-3 dagen, waarbij een piekeffect binnen 4 weken na injectie te zien is. Herstel treedt doorgaans binnen 3-4 maanden na injectie op wanneer zenuweinden opnieuw uitgroeien en de eindplaat weer bereiken.
Klinische gegevens
De veiligheid en werkzaamheid van Letybo zijn onderzocht in 3 centrale, dubbelblinde fase 3-onderzoeken (BLESS I, BLESS II en BLESS III) waarin in totaal 955 patiënten werden behandeld met Letybo en 317 patiënten werden behandeld met placebo voor 1 behandeling. Daarnaast zijn er gegevens beschikbaar van 854 patiënten die zijn behandeld met Letybo in een niet-geblindeerd extensiegedeelte van onderzoek BLESS I en BLESS II voor nog eens 1 tot 3 behandelingen. Ondersteunende gegevens van glabellalijnen komen uit het klinische-ontwikkelingsprogramma in Korea, bestaande uit een fase 3-onderzoek (HG-11-01) met 137 patiënten en een postmarketingonderzoek (HG-13-02) met 815 patiënten.
Werkzaamheid
In onderzoek BLESS I, BLESS II en BLESS III hadden alle patiënten bij de nulmeting matige (27% van de patiënten) of ernstige (73% van de patiënten) glabellalijnen bij een maximale frons. De ernst van de glabellalijnen bij een maximale frons werd significant verlaagd met een dosis van 20 eenheden Letybo, zoals gemeten aan de hand van de beoordeling van de onderzoeker en de patiënt van de ernst van de glabellalijnen op een 4-puntsschaal voor gezichtsrimpels (‘facial wrinkle scale’, FWS). Statistisch significante responspercentages ten gunste van Letybo werden waargenomen bij toepassing van een eindpunt waarvoor een 2-puntsverbetering van de FWS vereist was. Hoge responspercentages ten gunste van Letybo werden ook waargenomen bij toepassing van de klinisch betekenisvolle responsdefinitie van het bereiken van een FWS-score van 0 of 1 (geen of lichte lijnen) conform de beoordeling van de onderzoeker in week 4 (zie tabel 2).
Tabel 2 Responspercentage vanaf nulmeting tot en met week 4 bij maximale frons op basis van schaal voor gezichtsrimpels (FWS) uit onderzoek BLESS I, BLESS II en BLESS III – volledige analyseset
| BLESS I | BLESS II | BLESS III | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Beoordeeld door: | Letybo (N = 529) | Placebo (N = 175) | Letybo (N = 160) | Placebo (N = 53) | Letybo (N = 266) | Placebo (N = 89) | |||||||
| Responspercentage (n [%]): verlaging van FWS-score van matig of ernstig naar geen of licht (≥ 2 punten verbetering vereist)a | |||||||||||||
| Onderzoeker EN patiënt | 246 (46,5%)* | 0 (0 %) | 78 (48,8%)* | 1 (1,9%) | 172 (64,7%)* | 0 (0,0%) | |||||||
| Onderzoeker | 348 (65,8%)* | 1 (0,6%) | 120 (75,0%)* | 1 (1,9%) | 209 (78,6%)* | 1 (1,1%) | |||||||
| Patiënt | 290 (54,8%)* | 0 (0 %) | 83 (51,9%)* | 1 (1,9%) | 183 (68,8%)* | 0 (0,0%) | |||||||
| Responspercentage (%): verlaging van FWS-score van matig of ernstig naar geen of lichtb | |||||||||||||
| Onderzoeker | 393 (74,3%)* | 3 (1,7%) | 136 (85,0%)* | 2 (3,8%) | 218 (82,0%)* | 1 (1,1%) | |||||||
*p-waarde van < 0,001 voor Cochran–Mantel–Haenszel-test voor verschil tussen Letybo en placebo; N: aantal gerandomiseerde patiënten, n: aantal responders
a Primair werkzaamheidseindpunt
b Post-hoc-analyse
In totaal 38,3% van de met Letybo behandelde proefpersonen toonden een 3-puntsverbetering in ernst van de lijnen ten opzichte van de nulmetingswaarde ernstige lijnen (FWS-graad 3) naar geen lijnen (FWS-graad 0) in week 4 conform de beoordeling van de onderzoeker.
De verbetering van glabellalijnen (op basis van een verbetering van een ≥ 2-puntsverlaging van de FWS-score bij een maximale frons op basis van de beoordeling van zowel de proefpersoon als de onderzoeker) startte binnen één week na de injectie en bereikte in de tweede week na de injectie een maximaal effect. De duur van het effect ligt tussen 12 en 16 weken (zie afbeelding 1).
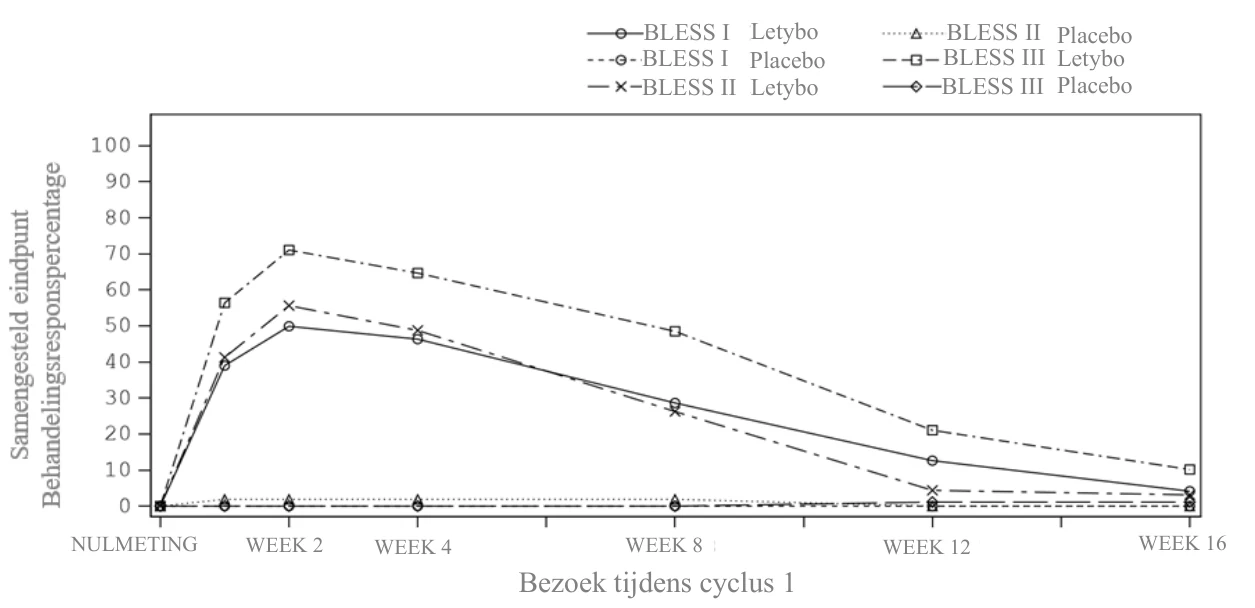
Afbeelding 1 Tijdsverloop van responderpercentage (≥ 2-puntsverbetering in FWS vereist conform beoordeling van zowel proefpersoon als onderzoeker) tijdens cyclus 1 voor werkzame versus placebobehandeling in centrale BLESS-onderzoeken
Er kon worden aangetoond dat het responderpercentage van ≥ 1-puntsverlaging van de FWS-score in rust statistisch significant hoger was in de Letybo-groep in vergelijking met de placebogroep: vier weken na injectie oordeelden onderzoekers dat 63,1%, 59,4% en 61,3% van de met Letybo behandelde patiënten en 15,4%, 5,7% en 9,0% van de met placebo behandelde patiënten een ≥ 1-puntsverbetering van de FWS in rust hadden in respectievelijk onderzoek BLESS I, BLESS II en BLESS III (p-waarde voor verschillen tussen behandelingen was < 0,001 voor alle onderzoeken).
Open-label gegevens van langdurig herhaalde doses bevestigden dat responspercentages na de tweede, derde en vierde behandeling met Letybo gedurende de onderzoeksperiode van een jaar hoog bleven, ook al was er, op basis van de onderzoeksopzet, in de herbehandelingscycli sprake van enige bias ten aanzien van non-respons.
Volgens de recent ontwikkelde Modified Skindex-16 Glabellar Line Quality of Life Scale had meer dan 85% van de patiënten die deelnamen aan de onderzoeken, last van een matige tot ernstige negatieve psychische impact van hun glabellalijnen bij de nulmeting, terwijl ongeveer 15% van de patiënten een lichte impact meldde.
Een duidelijke verbetering in psychische impact werd waargenomen bij patiënten met Letybo in vergelijking tot behandeling met placebo zoals gemeten aan de hand van de Modified Skindex-16 Glabellar Line Quality of Life Scale.
Er werden in grote lijnen gunstige door patiënten gemelde cosmetische uitkomsten vastgelegd, evenals hoge percentages tevredenheid met de uitkomst.
WEEK 2
WEEK 4
WEEK 8
WEEK 12
WEEK 16
NULMETING
Bezoek tijdens cyclus 1
BLESS I
BLESS I
BLESS II
Letybo
Placebo
Letybo
BLESS II
BLESS III
BLESS III
Letybo
Placebo
Placebo
Veiligheid
Tijdens de dubbelblinde behandeling in BLESS I, BLESS II en BLESS III hadden 33 patiënten (3,5%) last van tijdens de behandeling optredende bijwerkingen (‘Treatment-emergent Adverse Events’, TEAE) die op zijn minst mogelijk aan Letybo waren gerelateerd en hadden 8 patiënten (2,5%) last van TEAE’s die op zijn minst mogelijk aan placebo waren gerelateerd. Tijdens open-label behandeling hadden 46 patiënten (5,4%) last van TEAE’s die op zijn minst mogelijk aan Letybo waren gerelateerd (inclusief tot 3 behandelingscycli). Geen van deze gerelateerde bijwerkingen werd als ernstig beschouwd. De resultaten kwamen overeen met het ondersteunende fase 3-onderzoek HG-11-01 naar glabellalijnen.
In BLESS I, BLESS II en BLESS III werd vóór elke behandeling de vorming van antistoffen geëvalueerd, 4 weken na elke behandeling, en bij het laatste onderzoeksbezoek. Er werden geen neutraliserende antistoffen gedetecteerd bij de patiënten na toediening van Letybo.
Postmarketinggegevens
De postmarketinggegevens, inclusief gegevens uit een postmarketingonderzoek naar glabellalijnen (HG-13-02) met 815 patiënten, komen overeen met de gegevens die zijn waargenomen in klinische onderzoeken.
Ouderen
In onderzoek BLESS I, BLESS II en BLESS III waren over het geheel genomen 152/1.272 patiënten (11,91%) bij de screening ≥ 65 jaar. Er was geen patiënt ouder dan 75 jaar. Het samengestelde responder percentage in week 4 (primair eindpunt) voor patiënten die werden behandeld met Letybo, was lager bij patiënten ≥ 65 jaar met 46/118 (39,0%) dan bij patiënten < 65 jaar met 450/839 (53,6%) voor onderzoek BLESS I, BLESS II en BLESS III gezamenlijk. Er waren geen grote verschillen in de totale percentages patiënten met TEAE’s die werden beschouwd als gerelateerd aan dubbelblinde behandeling met Letybo in de 3 onderzoeken gezamenlijk (3,7% en 1,7% bij patiënten in de leeftijd van < 65 jaar respectievelijk ≥ 65 jaar, wanneer rekening werd gehouden met aan medicatie en/of aan de injectieprocedure gerelateerde TEAE’s).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Letybo in alle subgroepen van pediatrische patiënten voor behandeling van spiergeïnduceerde rimpels (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Botulinetoxine type A is naar verwachting niet in meetbare hoeveelheden aanwezig in perifeer bloed na intramusculaire injectie van de aanbevolen dosis van 20 eenheden.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Onderzoek naar toxiciteit bij enkelvoudige en herhaalde dosering met wekelijkse of maandelijkse intramusculaire injecties met BoNT/A-DP bij ratten toonde dosisafhankelijke paralyse van de geïnjecteerde spier aan die leidde tot verminderde motoriek, afgenomen voedselinname, lichaamsgewicht en creatinine als gevolg van spieratrofie, wat wordt beschouwd als secundair aan de spierverlamming en afgenomen behendigheid van de dieren. Er werden geen andere ernstige ongewenste lokale of systemische effecten van toxicologische relevantie opgemerkt bij doses van maximaal 15 E/kg.
In een onderzoek naar embryofoetale ontwikkeling met dagelijkse intramusculaire injecties met BoNT/A-DP van maximaal 8 E/kg bij drachtige ratten vanaf drachtdag 5 tot en met 16 werd dosisafhankelijke spierverlamming leidend tot spieratrofie, een lager lichaamsgewicht en bevuild perineumgebied bij het moederdier duidelijk. Een vertraagde foetale verbening en een lager foetaal lichaamsgewicht (≥ 20%), maar geen misvormingen werden gedetecteerd. Die werden geïnterpreteerd als secundaire gevolgen van maternale toxiciteit in overeenstemming met ervaringen met andere producten die botulinetoxine type A bevatten. Effecten op peri-/postnatale ontwikkeling zijn niet geëvalueerd.
Bij ratten zijn vruchtbaarheidsstoornissen bij mannetjes en vrouwtjes waargenomen bij hoge doses van andere producten die botulinetoxine type A bevatten.
Er zijn geen onderzoeken naar genotoxiciteit, antigeniciteit, carcinogeniciteit of vruchtbaarheid uitgevoerd met BoNT/A-DP.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Humaan albumine
Natriumchloride
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
3 jaar.
Gereconstitueerde oplossing
Chemische en fysieke stabiliteit bij gebruik is aangetoond gedurende 24 uur bij 2 °C tot 8 °C.
Vanuit microbiologisch oogpunt moet het product direct worden gebruikt, tenzij de methode van openen/reconstitueren/verdunnen het risico van microbiële besmetting uitsluit. Als het niet onmiddellijk wordt gebruikt, vallen de opslagtijden en -omstandigheden vóór gebruik onder de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Gekoeld bewaren en transporteren (2 °C – 8 °C).
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Heldere glazen injectieflacon van 5 ml (glastype 1) met een stop (chloorbutylrubber) en onvervalsbare verzegeling (aluminium).
Verpakkingen met 1 injectieflacon of 2 injectieflacons.
Meervoudige verpakking met 2 (2 verpakkingen van 1) injectieflacons
Meervoudige verpakking met 6 (6 verpakkingen van 1) injectieflacons
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De instructies voor gebruik, verwerking en verwijdering dienen strikt te worden opgevolgd.
Reconstitutie dient te worden uitgevoerd conform de algemeen geaccepteerde werkwijze, vooral als het gaat om asepsis.
Natriumchloride 9 mg/ml (0,9%), oplossing voor injectie moet worden gebruikt als een verdunner voor reconstitutie van Letybo en moet worden toegevoegd met een volume van 1,25 ml.
Het is goed gebruik om de inhoud van de injectieflacon te reconstitueren en de spuit te bereiden boven met kunststof beklede papieren handdoeken om gemorst materiaal op te vangen. Natriumchloride 9 mg/ml (0,9%), oplossing voor injectie wordt opgetrokken in een spuit en moet rustig in de injectieflacon worden geïnjecteerd om vorming van schuim/luchtbellen of heftige beweging die denaturatie kan veroorzaken, te voorkomen. De injectieflacon moet worden weggegooid als het oplosmiddel niet door het vacuüm in de injectieflacon wordt opgetrokken. Gereconstitueerde Letybo is een heldere, kleurloze oplossing die praktisch deeltjesvrij is. Voorafgaand aan gebruik dient de injectieflacon visueel te worden geïnspecteerd om er zeker van te zijn dat het product vrij is van vreemde deeltjes.
Letybo mag niet worden gebruikt als de gereconstitueerde oplossing er troebel uitziet of deeltjes bevat.
Een oplossing voor injectie die langer dan 24 uur is bewaard, moet worden weggegooid.
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
Te volgen procedure voor een veilige afvalverwerking van gebruikte injectieflacons, spuiten en materialen
Voor veilige afvalverwerking dient niet-gereconstitueerde Letybo in de injectieflacon te worden gereconstitueerd met een kleine hoeveelheid water en vervolgens in de autoclaaf verwerkt. Lege injectieflacons, injectieflacons met restanten oplossingen, spuiten of gemorst product dienen in de autoclaaf te worden verwerkt. De resterende Letybo kan ook inactief worden gemaakt met een verdunde oplossing van natriumhydroxide (0,1 N NaOH) of met een verdunde oplossing van natriumhypochloriet (0,5% of 1% NaOCl).
Na inactivering mogen gebruikte injectieflacons, spuiten en materialen niet worden geleegd en moeten ze worden weggegooid in daarvoor bestemde containers en in overeenstemming met lokale voorschriften worden vernietigd.
Aanbevelingen bij eventuele incidenten tijdens het verwerken van botulinetoxine
- Gemorst product moet worden afgenomen: ofwel met absorberend materiaal dat is geïmpregneerd met een oplossing van natriumhypochloriet ingeval van poeder, of met droog, absorberend materiaal ingeval van een gereconstitueerd product.
- De vervuilde oppervlakken dienen te worden gereinigd met absorberend materiaal dat is geïmpregneerd met een oplossing van natriumhypochloriet, en vervolgens gedroogd.
- Als een injectieflacon gebroken is, ga dan zoals hierboven aangegeven te werk door de stukken gebroken glas voorzichtig bijeen te rapen en het product op te vegen en daarbij sneeën in de huid te vermijden.
- Komt het geneesmiddel in contact met de huid, was het aangedane gedeelte dan met een oplossing van natriumhypochloriet en spoel af met veel water.
- Komt het geneesmiddel in contact met de ogen, spoel ze dan grondig met veel water of met een oplossing voor een oogdouche.
- Komt het geneesmiddel in contact met een wond, snee of beschadigde huid, spoel die dan grondig met veel water af en neem de juiste medische stappen in overeenstemming met de dosis waaraan iemand is blootgesteld.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
CROMA-PHARMA GmbH
Industriezeile 6
2100 Leobendorf
Oostenrijk
Tel.: (+43) 2262 684 68 - 0
Fax: (+43) 2262 684 68 - 165
E-mail: office@croma.at
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 126988
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 8 maart 2022 Datum van laatste verlenging: 25 januari 2027
10. DATUM VAN HERZIENING VAN DE TEKST
Laatst gedeeltelijke wijziging betreft rubriek 9: 12 juni 2026