


SmPC (samenvatting van de productkenmerken) - Lemtrada
1. NAAM VAN HET GENEESMIDDEL
LEMTRADA 12 mg concentraat voor oplossing voor infusie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke flacon bevat 12 mg alemtuzumab in 1,2 ml (10 mg/ml).
Alemtuzumab is een monoclonaal antilichaam dat wordt geproduceerd door middel van recombinante-DNA-technologie in een suspensiekweek van zoogdiercellen (ovariumcellen van de Chinese hamster) in een voedingsmilieu.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat minder dan 1 mmol kalium (39 mg) per infusie, d.w.z. dat het in feite ‘kaliumvrij’ is. Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per infusie, d.w.z. dat het in feite ‘natriumvrij’ is.
Dit geneesmiddel bevat 0,12 mg Polysorbaat 80 (E433) in elke flacon met een nominaal vulvolume van 1,2 ml wat equivalent is met 0,1 mg/ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat).
Een helder, kleurloos tot lichtgeel concentraat met pH 7,0 - 7,4.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
LEMTRADA is geїndiceerd als enkelvoudige ziektemodificerende therapie bij volwassenen met zeer actieve relapsing remitting multipele sclerose (RRMS) in de volgende patiëntengroepen:
- Patiënten met zeer actieve ziekte ondanks een volledige en adequate behandeling met ten minste één ziektemodificerend middel
of
- Patiënten met zich snel ontwikkelende ernstige relapsing remitting multipele sclerose, gedefinieerd door 2 of meer invaliderende exacerbaties in één jaar en met 1 of meer gadolinium-aankleurende laesies op hersen-MRI of een significante toename van de lading van T2-laesies in vergelijking met een eerdere recente MRI.
4.2 Dosering en wijze van toediening
Behandeling met LEMTRADA moet alleen worden geïnitieerd en uitgevoerd onder supervisie van een neuroloog die ervaren is in de behandeling van patiënten met multipele sclerose (MS) in een ziekenhuis met directe toegang tot intensieve zorg. Specialisten en adequate medische apparatuur voor een tijdige diagnose en beheersing van bijwerkingen, met name myocardischemie en myocardinfarct, cerebrovasculaire bijwerkingen, auto-immuunziekten en infecties, moeten beschikbaar zijn.
Middelen voor de behandeling van cytokinenvrijgavesyndroom, overgevoeligheids- en/of anafylactische reacties moeten beschikbaar zijn.
Patiënten die worden behandeld met LEMTRADA, moeten de Patiëntenwaarschuwingskaart en de Handleiding voor de patiënt krijgen, en moeten worden geïnformeerd over de risico's van LEMTRADA (zie ook de bijsluiter).
Dosering
De aanbevolen dosering alemtuzumab is 12 mg/dag, toegediend door middel van intraveneuze infusie in 2 initiële behandelingskuren, met indien nodig maximaal 2 extra behandelingskuren.
Initiële behandeling van 2 kuren:
- Eerste behandelingskuur: 12 mg/dag gedurende 5 opeenvolgende dagen (60 mg totale dosis)
- Tweede behandelingskuur: 12 mg/dag gedurende 3 opeenvolgende dagen (36 mg totale dosis), toegediend 12 maanden na de eerste behandelingskuur.
Maximaal 2 extra behandelingskuren kunnen indien nodig overwogen worden (zie rubriek 5.1):
- Derde of vierde kuur: 12 mg/dag gedurende 3 opeenvolgende dagen (36 mg totale dosis), toegediend ten minste 12 maanden na de eerdere behandelingskuur (zie rubriek 4.1, 5.1).
Een vergeten dosis mag niet worden toegediend op dezelfde dag als een volgende geplande dosis.
Follow-up van patiënten
De aanbevolen therapie bestaat uit een initiële behandeling van 2 kuren met indien nodig maximaal 2 extra behandelingskuren (zie Dosering) met veiligheidsfollow-up van patiënten vanaf de initiatie van de eerste behandelingskuur gedurende ten minste 48 maanden na de laatste infusie van de tweede behandelingskuur. Als een extra derde of vierde behandelingskuur wordt toegediend, ga dan door met de veiligheidsfollow-up gedurende ten minste 48 maanden na de laatste infusie (zie rubriek 4.4).
Premedicatie
Op de eerste 3 dagen van elke behandelingskuur moeten patiënten onmiddellijk vóór de toediening van LEMTRADA een premedicatie met corticosteroïden krijgen. In klinische onderzoeken kregen patiënten gedurende de eerste 3 dagen van elke LEMTRADA-behandelingskuur een premedicatie met 1000 mg methylprednisolon.
Premedicatie met antihistaminica en/of antipyretica vóór de toediening van LEMTRADA kan eveneens worden overwogen.
Orale profylaxe tegen herpesinfectie moet worden gegeven aan alle patiënten vanaf de eerste dag van elke behandelingskuur en moet ten minste gedurende 1 maand na behandeling met LEMTRADA worden voortgezet (zie ook onder ‘Infecties’ in rubriek 4.4). In klinische onderzoeken kregen patiënten tweemaal per dag aciclovir 200 mg of equivalent toegediend.
Speciale populaties
Ouderen
Aan de klinische onderzoeken namen geen patiënten ouder dan 61 jaar deel. Het is niet vastgesteld of zij een andere reactie op de behandeling vertonen dan jongere patiënten.
Nier- of leverfunctiestoornis
Onderzoek naar LEMTRADA bij patiënten met een verminderde nier- of leverfunctie is niet uitgevoerd.
Pediatrische patiënten
De veiligheid en werkzaamheid van LEMTRADA bij kinderen met MS in de leeftijd van 0 tot 18 jaar zijn nog niet vastgesteld. Er is geen relevante toepassing van alemtuzumab bij kinderen in de leeftijd vanaf de geboorte tot jonger dan 10 jaar voor de behandeling van multipele sclerose. Er zijn geen gegevens beschikbaar.
Wijze van toediening
LEMTRADA moet vóór de infusie worden verdund. De verdunde oplossing moet door middel van intraveneuze infusie over een tijdspanne van ongeveer 4 uur worden toegediend. Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor (één van) de in rubriek 6.1 vermelde hulpstof(fen).
Hiv-infectie (humaan immunodeficiëntievirus).
Patiënten met ernstige actieve infectie tot compleet herstel.
Patiënten met niet onder controle gebrachte hypertensie.
Patiënten met een voorgeschiedenis van dissectie van cervicocefale arteriën.
Patiënten met een voorgeschiedenis van beroerte.
Patiënten met een voorgeschiedenis van angina pectoris of myocardinfarct.
Patiënten met bekende coagulopathie, die bloedplaatjesaggregatieremmers of anticoagulantia gebruiken.
Patiënten met andere gelijktijdige auto-immuunziekten (naast MS).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
LEMTRADA wordt niet aangeraden bij patiënten met inactieve ziekte of bij patiënten die stabiel blijven op hun huidige therapie.
Patiënten die worden behandeld met LEMTRADA moeten de bijsluiter, Patiëntenwaarschuwingskaart en Handleiding voor de patiënt krijgen. Patiënten moeten vóór de behandeling worden geïnformeerd over de voordelen en risico´s, en moeten akkoord gaan met een follow-up vanaf de start van de behandelingskuur tot ten minste 48 maanden na de laatste infusie van de tweede LEMTRADA-behandelingskuur. Als een extra behandelingskuur wordt toegediend, ga dan door met de veiligheidsfollow-up tot ten minste 48 maanden na de laatste infusie.
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Auto-immuniteit
Behandeling kan leiden tot de vorming van auto-antilichamen en het risico op de ontwikkeling van auto-immuunziekten vergroten, wat ernstig en levensbedreigend kan zijn. Gemelde auto-immuunaandoeningen omvatten schildklieraandoeningen, idiopathische trombocytopenische purpura (ITP), vasculitis, nefropathieën (zoals het goodpasturesyndroom), auto-immuunhepatitis (AIH), verworven hemofilie A, trombotische trombocytopenische purpura, sarcoïdose en auto-immuunencefalitis. In de postmarketingsetting is waargenomen dat patiënten meerdere auto-immuunziekten ontwikkelen na behandeling met LEMTRADA. Patiënten die auto-immuniteit ontwikkelen, moeten worden beoordeeld op andere auto-immuungemedieerde aandoeningen (zie rubriek 4.3). Patiënten en artsen moeten bewust worden gemaakt van het mogelijk later optreden van auto-immuunziekten na de controleperiode van 48 maanden.
Verworven hemofilie A
Gevallen van verworven hemofilie A (anti-factor VIII-antistoffen) werden gemeld in zowel klinisch onderzoek als de postmarketingsetting. Patiënten hebben normaal gesproken spontane subcutane hematomen en uitgebreide blauwe plekken, hoewel hematurie, bloedneus, gastro-intestinale of andere soorten bloeding kunnen optreden. Bij alle patiënten die dergelijke klachten vertonen, moet een coagulopathiebeeld worden verkregen, inclusief aPTT (geactiveerde partiële tromboplastinetijd). In het geval van een patiënt met verlengde aPTT moet deze verwezen worden naar een hematoloog. Licht patiënten voor over de tekenen en klachten van verworven hemofilie A en instrueer hen om onmiddellijk medische hulp te zoeken als een van deze klachten wordt waargenomen.
Trombotische trombocytopenische purpura (TTP)
Ontwikkeling van TTP is gemeld bij patiënten die zijn behandeld met LEMTRADA tijdens postmarketinggebruik, waaronder een fataal geval. TTP is een ernstige aandoening die urgente beoordeling en onmiddellijke behandeling vereist en zich enkele maanden na de laatste infusie met LEMTRADA kan ontwikkelen. TTP kan worden gekarakteriseerd door trombocytopenie, microangiopathische hemolytische anemie, neurologische klachten, koorts en nierfunctiestoornis.
Auto-immuunencefalitis
Er zijn gevallen van auto-immuunencefalitis gemeld bij patiënten die werden behandeld met LEMTRADA. Auto-immuunencefalitis wordt gekarakteriseerd door subacuut beginnende (met snelle progressie gedurende maanden) geheugenstoornissen, gewijzigde geestelijke toestand of psychiatrische klachten, meestal in combinatie met nieuw beginnende focale neurologische bevindingen en convulsies. Patiënten met vermoedelijke auto-immuunencefalitis moeten neurobeeldvorming (MRI), EEG, lumbaalpunctie en serologische tests op geschikte biomarkers (bijv. neurale autoantilichamen) ondergaan om de diagnose te bevestigen en alternatieve oorzaken uit te sluiten.
ITP (idiopathische trombocytopenische purpura)
In gecontroleerde klinische onderzoeken naar MS zijn bij 12 (1%) patiënten die werden behandeld ernstige voorvallen van ITP waargenomen (overeenkomend met een jaarlijks aantal van 4,7 voorvallen/1000 patiëntjaren). Daarnaast zijn 12 ernstige gevallen van ITP waargenomen gedurende een mediane 6,1 jaar (maximaal 12 jaar) van follow-up (cumulatief jaarlijks aantal van 2,8 voorvallen/1000 patiëntjaren). Eén patiënt ontwikkelde ITP die niet tijdig werd ontdekt, omdat maandelijkse verplichte bloedcontroles nog niet waren ingesteld. Deze patiënt overleed als gevolg van een intracerebrale bloeding. In 79,5% van de gevallen deed beginnende ITP zich voor binnen de 4 jaar na de eerste blootstelling. In sommige gevallen trad ITP echter jaren later op. Klachten van ITP kunnen zijn (maar beperken zich niet tot) snelle vorming van blauwe plekken, petechiae, spontane mucocutane bloeding (bijv. bloedneus, haemoptysis), heviger dan normale of onregelmatige menstruele bloeding. Haemoptysis kan ook een indicatie zijn voor het goodpasturesyndroom (zie hierna), en er dient dan ook een adequate differentiële diagnose te worden gesteld. Adviseer de patiënt om alert te zijn op klachten die hij of zij mogelijk ondervindt en om bij twijfel direct medische hulp in te roepen.
Voor aanvang van de behandeling en vervolgens eenmaal per maand gedurende ten minste 48 maanden na de laatste infusie, moet een volledige bloedtelling met differentiële telling worden uitgevoerd. Na deze periode moeten tests worden uitgevoerd op basis van klinische bevindingen die ITP suggereren. Bij verdenking van ITP moet onmiddellijk een volledige bloedtelling worden uitgevoerd.
Als beginnende ITP wordt bevestigd, moet snel met de juiste medische interventie worden gestart, inclusief onmiddellijke verwijzing naar een specialist. Gegevens uit klinische onderzoeken naar MS hebben uitgewezen dat uitvoering van de vereiste bloedcontrole en voorlichting over de klachten en symptomen van ITP leiden tot vroege opsporing en behandeling van ITP, met in de meeste gevallen een positieve uitkomst na eerstelijns medische therapie.
Nefropathieën
In klinische onderzoeken naar MS zijn bij 6 (0,4%) patiënten nefropathieën, waaronder het goodpasturesyndroom (antiglomerulaire basalemembraanglomerulonefritis), waargenomen tijdens een mediane 6,1 jaar (maximaal 12 jaar) follow-up, en deze traden meestal op binnen 39 maanden na de laatste toediening van LEMTRADA. In klinische onderzoeken zijn twee gevallen van het goodpasturesyndroom waargenomen. Beide gevallen waren ernstig, werden in een vroeg stadium tijdens klinische en laboratoriumcontroles ontdekt en hadden een positieve uitkomst na behandeling.
Klinische manifestaties van nefropathie zijn onder meer verhoogd serumcreatinine, hematurie en/of proteïnurie. Hoewel dit niet in klinische onderzoeken werd waargenomen, kan een alveolaire bloeding die zich manifesteert als haemoptysis, voorkomen met het goodpasturesyndroom. Haemoptysis kan ook een indicatie zijn voor ITP of verworven hemofilie A (zie eerder), en er dient dan ook een adequate differentiële diagnose te worden gesteld. De patiënt moet eraan worden herinnerd altijd alert te zijn op klachten die hij of zij mogelijk ondervindt en om bij twijfel direct medische hulp in te roepen. Het goodpasturesyndroom kan leiden tot nierfalen waarbij dialyse en/of transplantatie is vereist wanneer dit niet snel wordt behandeld, en wat levensbedreigend kan zijn wanneer dit helemaal niet wordt behandeld.
Voor aanvang van de behandeling en vervolgens maandelijks tot ten minste 48 maanden na de laatste infusie moeten de serumcreatininespiegels worden bepaald. Vóór de start van de behandeling en daarna maandelijks tot ten minste 48 maanden na de laatste infusie moet een microscopische urineanalyse worden uitgevoerd. Bij waarneming van klinisch significante wijzigingen ten opzichte van de uitgangswaarde van serumcreatinine, onverklaarde hematurie en/of proteïnurie, moet de patiënt verder onderzocht worden op nefropathieën en onmiddellijk worden doorverwezen naar een specialist. Vroege detectie en behandeling van nefropathieën kunnen het risico op een slechte uitkomst verlagen. Na deze tijdsperiode moeten tests worden uitgevoerd op basis van klinische bevindingen die wijzen op nefropathieën.
Schildklieraandoeningen
In klinische onderzoeken naar MS zijn vanaf de eerste blootstelling aan LEMTRADA endocriene schildklieraandoeningen, waaronder auto-immune schildklieraandoeningen, waargenomen bij 36,8% van de patiënten die werden behandeld met LEMTRADA 12 mg, gedurende een mediane 6,1 jaar (maximaal 12 jaar) follow-up. De incidentie van schildklierstoornissen was hoger bij patiënten met een medische geschiedenis van schildklieraandoeningen in zowel de behandelingsgroep met LEMTRADA als die met bèta-interferon 1a (IFNB-1a). De waargenomen auto-immune schildklieraandoeningen waren hyperthyreoïdie of hypothyreoïdie. De meeste gevallen waren licht tot matig in ernst. Er deden zich bij 4,4% van de patiënten ernstige endocriene bijwerkingen voor. De ziekte van Basedow (ook wel ziekte van Graves genoemd), hyperthyreoïdie, hypothyreoïdie, auto-immune thyreoïditis en struma kwamen bij meer dan 1 patiënt voor. De meeste schildklierstoornissen werden behandeld met conventionele medische therapie, hoewel bij enkele patiënten een chirurgische ingreep nodig was. In de postmarketingsetting hadden verschillende patiënten die een door biopsie bewezen AIH ontwikkelden, eerder auto-immune schildklieraandoeningen ontwikkeld.
Vóór aanvang van de behandeling en vervolgens om de 3 maanden tot 48 maanden na de laatste infusie, moeten schildklierfunctietesten worden uitgevoerd, zoals de bepaling van de spiegels van het thyroïdstimulerend hormoon (TSH). Na deze periode of bij zwangerschap dienen testen te worden uitgevoerd op basis van klinische resultaten die wijzen op schildklierdisfunctie.
Schildklieraandoeningen brengen speciale risico´s voor zwangere vrouwen met zich mee (zie rubriek 4.6).
In klinische onderzoeken ontwikkelde 74% van de patiënten die positief testten voor antilichamen tegen thyroïdperoxidase (anti-TPO) bij uitgangswaarde, een schildklieraandoening, vergeleken met 38% van het aantal patiënten die negatief testten bij uitgangswaarde. De grote meerderheid (ongeveer 80%) van de patiënten bij wie na de behandeling een schildklieraandoening optrad, was anti-TPO antilichaam-negatief bij aanvang. Hieruit volgt dat patiënten ongeacht de anti-TPO antilichaamstatus na de voorbehandeling een schildklier-gerelateerde bijwerking kunnen ontwikkelen en dat alle tests regelmatig dienen te worden uitgevoerd zoals hierboven wordt beschreven.
Cytopenie
Vermoede auto-immune cytopenie, zoals neutropenie, hemolytische anemie en pancytopenie, zijn niet vaak gemeld in klinische onderzoeken naar MS. De volledige bloedtelling (zie boven onder ´ITP´) moet worden gebruikt voor controle op cytopenie, waaronder neutropenie. Als cytopenie wordt bevestigd, moet snel met de juiste medische interventie worden gestart, inclusief verwijzing naar een specialist.
Auto-immuunhepatitis en leverschade
Er zijn gevallen gemeld van auto-immuunhepatitis (inclusief fatale gevallen en gevallen waarbij levertransplantatie nodig was) en leverschade in verband met infecties bij patiënten die zijn behandeld met LEMTRADA (zie rubriek 4.3). Vóór de eerste behandeling en maandelijks tot ten minste 48 maanden na de laatste infusie moeten leverfunctietests worden uitgevoerd. Patiënten moeten worden geïnformeerd over het risico op auto-immuunhepatitis, leverschade en verwante klachten.
Hemofagocytaire lymfohistiocytose (HLH)
Tijdens het postmarketinggebruik is HLH (inclusief fatale gevallen) gerapporteerd bij patiënten die werden behandeld met LEMTRADA. HLH is een levensbedreigend syndroom van pathologische immuunactivering gekenmerkt door klinische tekenen en klachten van extreme systemische ontsteking. HLH wordt gekenmerkt door koorts, hepatomegalie en cytopenieën. Het wordt geassocieerd met hoge sterftecijfers indien niet vroeg opgemerkt en behandeld. Er is melding gemaakt van klachten die optraden enkele maanden tot vier jaar na de initiatie van de behandeling. Patiënten moeten geïnformeerd worden over symptomen van HLH en tijd tot aanvang ervan. Patiënten die vroege manifestaties van pathologische immuunactivering ontwikkelen, moeten meteen worden beoordeeld, en een diagnose van HLH moet worden meegewogen.
Infusiegerelateerde reacties
In klinische onderzoeken zijn infusiegerelateerde reacties gedefinieerd als bijwerkingen die zich tijdens of binnen 24 uur na de LEMTRADA-infusie voordoen. De meeste bijwerkingen zouden te wijten kunnen zijn aan het vrijkomen van cytokinen tijdens de infusie. De meeste patiënten die in klinische onderzoeken naar MS zijn behandeld met LEMTRADA, hadden lichte tot matig ernstige infusiegerelateerde reacties tijdens en/of binnen 24 uur na toediening van LEMTRADA 12 mg. De incidentie van infusiegerelateerde reacties lag hoger tijdens kuur 1 dan in de daaropvolgende kuren. Gedurende alle beschikbare follow-up, inclusief patiënten die extra behandelingskuren volgden, waren de meest voorkomende infusiegerelateerde reacties hoofdpijn, rash, pyrexie, misselijkheid, urticaria, pruritus, slapeloosheid, rillingen, roodheid, vermoeidheid, dyspneu, dysgeusie, pijn op de borst, gegeneraliseerde huiduitslag, tachycardie, bradycardie, dyspepsie, duizeligheid en pijn. Ernstige infusiegerelateerde reacties traden bij 3% van de patiënten op. Hiertoe behoren gevallen van hoofdpijn, pyrexie, urticaria, tachycardie, atriumfibrillatie, nausea, pijn op de borst en hypotensie. Klinische manifestaties van anafylaxie zijn vergelijkbaar met klinische manifestaties van infusiegerelateerde reacties, maar zijn vaak ernstiger of mogelijk levensbedreigend. Er wordt zelden melding gemaakt van reacties die worden toegeschreven aan anafylaxie, in tegenstelling tot infusiegerelateerde reacties.
Het wordt aanbevolen de patiënten premedicatie te geven om de effecten van infusiegerelateerde reacties te verminderen (zie rubriek 4.2).
De meeste patiënten in gecontroleerde klinische onderzoeken kregen antihistaminica en/of antipyretica voorafgaand aan ten minste één LEMTRADA-infusie. Ondanks premedicatie kunnen zich bij patiënten infusiegerelateerde reacties voordoen. Aanbevolen wordt om de patiënten tijdens en gedurende ten minste 2 uur na LEMTRADA-infusie te observeren op infusiegerelateerde reacties. Verlengde observatietijd (ziekenhuisopname) moet worden overwogen, indien van toepassing. In geval van ernstige infusiegerelateerde reacties dient de intraveneuze infusie direct te worden stopgezet. Hulpmiddelen voor de behandeling van anafylaxie of ernstige reacties (zie hieronder) moeten beschikbaar zijn.
Ziekte van Still op volwassen leeftijd (AOSD)
Gedurende postmarketinggebruik is er ziekte van Still op volwassen leeftijd (AOSD) gemeld bij patiënten die worden behandeld met LEMTRADA. AOSD is een zeldzame ontstekingsaandoening die dringende beoordeling en behandeling vereist. Patiënten met AOSD kunnen een combinatie van de volgende tekenen en symptomen hebben: koorts, artritis, rash en leukocytose bij afwezigheid van infecties, maligniteiten en andere reumatische aandoeningen. Overweeg onderbreking of stopzetting van de behandeling met LEMTRADA als er geen alternatieve etiologie voor de tekenen of symptomen kan worden vastgesteld.
Andere ernstige bijwerkingen die vanwege het tijdsverloop geassocieerd worden met een LEMTRADA-infusie
Gedurende het postmarketinggebruik zijn gevallen gemeld van zeldzame, ernstige, soms fatale en onvoorspelbare bijwerkingen in verschillende orgaansystemen. In de meeste gevallen ontstonden de symptomen 1-3 dagen na de LEMTRADA-infusie. Er zijn reacties opgetreden na elk van de doses en ook na kuur 2. Patiënten moeten worden geïnformeerd over de tekenen en symptomen en de tijd tot aanvang van de voorvallen. Patiënten moeten worden geïnstrueerd onmiddellijk medische hulp te zoeken als een van deze symptomen optreedt en worden geïnformeerd over de mogelijkheid van laat optreden ervan.
Hemorragische beroerte
Verschillende patiënten met een melding waren jonger dan 50 jaar en hadden geen voorgeschiedenis van hypertensie, bloedingsstoornissen of gelijktijdige anticoagulantia of bloedplaatjesaggregatieremmers. Bij sommige patiënten was er vóór de bloeding een verhoogde bloeddruk ten opzichte van baseline.
Myocardischemie en myocardinfarct
Verschillende patiënten met een melding waren jonger dan 40 jaar en hadden geen risicofactoren voor ischemische hartaandoening. Er werd opgemerkt dat bij sommige patiënten de bloeddruk en/of hartslag tijdelijk afwijkend was tijdens de infusie.
Dissectie van de cervicocefale arteriën
Er zijn gevallen van cervicocefale arteriële dissectie gemeld, waaronder meerdere dissecties, in de eerste dagen na de LEMTRADA-infusie of later in de eerste maand na de infusie.
Pulmonale alveolaire bloeding
Gerapporteerde gevallen van tijdelijk geassocieerde voorvallen waren niet gerelateerd aan anti-GBM-ziekte (goodpasturesyndroom).
Trombocytopenie
De gemelde trombocytopenie trad op in de eerste dagen na de infusie (in tegenstelling tot ITP). Het was vaak zelfbeperkend en relatief licht van aard, hoewel de ernst en de uitkomst in veel gevallen onbekend waren.
Pericarditis
Zeldzame gevallen van pericarditis, pericardiale effusie en andere pericardiale voorvallen zijn gemeld, zowel als onderdeel van een acute infusiereactie als later optredend.
Pneumonitis
Pneumonitis is gemeld bij patiënten die infusies met LEMTRADA kregen toegediend. De meeste gevallen traden op binnen de eerste maand na behandeling met LEMTRADA. Patiënten moeten worden geadviseerd symptomen van pneumonitis te melden, waaronder kortademigheid, hoest, piepende ademhaling, pijn of beklemd gevoel op de borst en hemoptoë.
Infusie-instructies om tijdelijke ernstige reacties in verband met LEMTRADA-infusie te verminderen
Pre-infusie-evaluaties:
- Een baseline-ECG en vitale functies, waaronder hartslag en bloeddrukmeting.
- Laboratoriumtests (volledige bloedtelling met differentiële telling, serumtransaminasen, serumcreatinine, test van schildklierfunctie en urineonderzoek met microscopie).
Tijdens de infusie:
Continue/frequente (minstens elk uur) monitoring van hartslag, bloeddruk en algemene klinische toestand van de patiënten.
Stopzetting van de infusie
- in geval van een ernstige bijwerking
- als de patiënt klinische symptomen vertoont die wijzen op ontwikkeling van een ernstige bijwerking in verband met de infusie (myocardischemie, hemorragische beroerte, dissectie van cervicocefale arteriën of pulmonale alveolaire bloeding).
Na de infusie:
Observatie voor infusiereacties wordt aanbevolen gedurende minimaal 2 uur na de
LEMTRADA-infusie. Patiënten met klinische symptomen die wijzen op de ontwikkeling van een ernstige bijwerking met een temporeel verband met de infusie (myocardischemie, hemorragische beroerte, dissectie van cervicocefale arteriën of pulmonale alveolaire bloeding) moeten nauwgezet worden gemonitord tot de symptomen volledig zijn verdwenen. De observatietijd moet worden verlengd (ziekenhuisopname), indien van toepassing. De patiënten moeten worden voorgelicht over mogelijk late aanvang van infusiegerelateerde reacties en de instructie krijgen om symptomen te melden en gepaste medische zorg te zoeken.
- De plaatjestelling moet onmiddellijk na de infusie worden verkregen op dag 3 en 5 van de eerste infusiekuur, evenals onmiddellijk na de infusie op dag 3 van elke volgende kuur. Klinisch significante trombocytopenie moet worden gevolgd tot herstel ervan. Voor de behandeling moet een verwijzing naar een hematoloog worden overwogen. Infecties
In gecontroleerde klinische onderzoeken naar MS van maximaal twee jaar, traden infecties op bij 71% van de patiënten behandeld met LEMTRADA 12 mg, in vergelijking met 53% van de patiënten behandeld met subcutane interferon bèta-1a [IFNB-1a] (44mcg driemaal per week). Deze infecties waren overwegend licht tot matig in ernst. Infecties die vaker optraden bij patiënten behandeld met LEMTRADA dan bij patiënten behandeld met IFNB 1a, waren nasofaryngitis, urineweginfectie, bovenste luchtweginfectie, sinusitis, orale herpes, influenza en bronchitis. In gecontroleerde klinische onderzoeken naar MS traden ernstige infecties op bij 2,7% van de patiënten behandeld met LEMTRADA, in vergelijking met 1% van de patiënten behandeld met IFNB-1a. Ernstige infecties in de LEMTRADA-groep waren appendicitis, gastro-enteritis, pneumonie, herpes zoster en tandinfectie. De infecties waren over het algemeen van normale duur en verdwenen na conventionele medische behandeling.
Het cumulatief jaarlijkse percentage infecties was 0,99 gedurende een mediane 6,1 jaar (maximaal 12 jaar) follow-up na de eerste blootstelling aan LEMTRADA, vergeleken met 1,27 in gecontroleerde klinische onderzoeken.
In klinische onderzoeken traden bij patiënten behandeld met LEMTRADA 12 mg (0,4%) vaker ernstige infecties met het varicellazostervirus op, inclusief primaire varicella en varicella zoster-recidief, dan bij patiënten behandeld met IFNB-1a (0%). Cervicale infectie met humaan papillomavirus, inclusief cervixdysplasie en ano-genitale wratten, is eveneens gemeld bij patiënten behandeld met LEMTRADA 12 mg (2%). Een jaarlijkse screening op het humaan papillomavirus bij vrouwelijke patiënten wordt aanbevolen.
Infecties met cytomegalievirus (CMV) met inbegrip van gevallen van reactivatie van CMV werden gerapporteerd bij met LEMTRADA behandelde patiënten. De meeste gevallen traden op binnen de 2 maand na alemtuzumab toediening. Alvorens de behandeling op te starten, kan een evaluatie van de immuun serostatus overwogen worden volgens de lokale richtlijnen.
Epstein-Barr-virus (EBV) infectie, waaronder reactivering en ernstige gavallen van EBV-hepatitis die soms fataal zijn, werd gemeld bij met LEMTRADA behandelde patiënten.
In gecontroleerde klinische onderzoeken is tuberculose gemeld bij patiënten behandeld met LEMTRADA en IFNB-1a. Bij 0,3% van de patiënten behandeld met LEMTRADA is actieve en latente tuberculose, inclusief enkele gevallen van gedissemineerde tuberculose, gerapporteerd, overwegend in endemische gebieden. Voordat met therapie wordt gestart, moeten alle patiënten volgens lokale richtlijnen worden onderzocht op aanwezigheid van zowel actieve als inactieve (latente) tuberculose-infecties.
Listeriosis/Listeria meningitis is gemeld bij patiënten behandeld met LEMTRADA, over het algemeen binnen een maand na de LEMTRADA-infusie. Om het risico op infectie te verminderen, zouden patiënten die LEMTRADA krijgen het nuttigen van rauw of ongaar vlees, zachte kazen en niet-gepasteuriseerde melkproducten moeten vermijden, gedurende twee weken voorafgaand aan, tijdens, en ten minstens één maand na de LEMTRADA-infusie.
In gecontroleerde klinische onderzoeken naar MS traden bij patiënten behandeld met LEMTRADA vaker oppervlakkige schimmelinfecties op (12%), vooral orale en vaginale candidiasis, dan bij patiënten behandeld met IFNB-1a (3%).
De initiatie van behandeling met LEMTRADA dient te worden uitgesteld bij patiënten met ernstige actieve infectie tot resolutie. Patiënten die LEMTRADA toegediend krijgen, moeten worden geïnstrueerd symptomen van infecties aan een arts te melden.
Profylaxe met een oraal anti-herpesmiddel moet worden ingezet vanaf de eerste dag van de LEMTRADA-behandeling en moet minimaal 1 maand na elke behandelingskuur worden voortgezet. In klinische onderzoeken kregen patiënten tweemaal per dag aciclovir 200 mg of equivalent toegediend.
LEMTRADA is voor de behandeling van MS niet gelijktijdig toegediend met of na antineoplastische of immunosuppressieve therapie. Zoals ook geldt voor andere immunomodulerende therapieën, dient rekening te worden gehouden met mogelijke gecombineerde effecten op het immuunsysteem van de patiënt wanneer toediening van LEMTRADA wordt overwogen. Gelijktijdig gebruik van LEMTRADA met een van deze therapieën kan het risico op immuniteitsonderdrukking verhogen.
Er zijn geen gegevens beschikbaar over de associatie van LEMTRADA met reactivatie van het hepatitis-B-virus (HBV) of hepatitis-C-virus (HCV), omdat patiënten met aanwijzingen voor actieve of chronische infecties van de klinische onderzoeken waren uitgesloten. Voorafgaand aan het instellen van behandeling met LEMTRADA dient screening van patiënten met een hoog risico op HBV- en/of HCV-infectie te worden overwogen en moet voorzichtigheid worden betracht bij het voorschrijven van LEMTRADA aan patiënten die aantoonbare dragers zijn van HBV en/of HCV, omdat deze patiënten het risico op onomkeerbare schade aan de lever lopen vanwege een mogelijke virusreactivatie als gevolg van hun reeds bestaande status.
Progressieve multifocale leuko-encefalopathie (PML)
Zeldzame gevallen van PML (inclusief fatale gevallen) zijn gemeld voor MS-patiënten na behandeling met alemtuzumab. Patiënten behandeld met alemtuzumab moeten worden gemonitord op tekenen die kunnen wijzen op PML. Risicofactoren van speciaal belang omvatten eerdere immunosuppressieve behandeling, met name andere MS-behandelingen met een bekend risico op het veroorzaken van PML.
MRI-bevindingen kunnen zichtbaar zijn voorafgaand aan klinische tekenen of symptomen. Voorafgaand aan de initiatie en het opnieuw toedienen van de alemtuzumabbehandeling, moet een MRI-scan worden gemaakt om te evalueren op tekenen die overeenkomen met PML. Verdere evaluatie, waaronder testen op JC-virus-DNA in hersenvocht en herhaalde neurologische beoordelingen moeten, indien nodig, worden uitgevoerd. De arts moet met name alert zijn op symptomen die kunnen wijzen op PML en die de patiënt nog niet heeft opgemerkt (bijv. cognitieve, neurologische of psychiatrische symptomen). Patiënten moeten ook geadviseerd worden om hun familieleden en verzorgers te informeren over deze behandeling, aangezien zij mogelijk symptomen opmerken waarvan de patiënt zich niet bewust is. PML moet worden overwogen als een differentiaaldiagnose bij MS-patiënten die alemtuzumab gebruiken en die neurologische symptomen en/of nieuw hersenletsel op de MRI hebben.
Als een diagnose van PML is gesteld, moet de behandeling met alemtuzumab niet worden gestart of opnieuw worden gestart.
Acute acalculeuze cholecystitis
LEMTRADA kan het risico op acalculeuze cholecystitis verhogen. In gecontroleerde klinische studies ontwikkelden 0,2% van de met LEMTRADA behandelde MS-patiënten een acute acalculeuze cholecystitis in vergelijking met 0% van de patiënten behandeld met IFNB-1a. Gedurende het postmarketinggebruik werden bijkomende gevallen van acute acalculeuze cholecystitis gerapporteerd bij met LEMTRADA behandelde patiënten. Tijd tot optreden van de symptomen varieerde van minder dan 24 uur tot 2 maanden na de LEMTRADA-infusie. De meeste patiënten werden conservatief behandeld met antibiotica en herstelden zonder chirurgische interventie, terwijl anderen een cholecystectomie ondergingen. Symptomen van acute acalculeuze cholecystitis zijn buikpijn, abdominale gevoeligheid, koorts, misselijkheid en braken. Acute acalculeuze cholecystitis is een aandoening die gepaard kan gaan met hoge morbiditeit en mortaliteit indien niet vroeg gediagnosticeerd en behandeld. Indien een acute acalculeuze cholecystitis wordt vermoed, evalueer en behandel onmiddellijk.
Maligniteiten
Zoals ook geldt voor andere immunomodulerende therapieën, is voorzichtigheid geboden bij het instellen van een LEMTRADA-therapie bij patiënten met een vooraf bestaande en/of actieve maligniteit. Het is momenteel niet bekend of gebruik van LEMTRADA leidt tot een hoger risico op het ontwikkelen van schildkliermaligniteiten, omdat auto-immuniteit van de schildklier op zichzelf een risicofactor kan zijn voor schildkliermaligniteiten.
Anticonceptie
Passage door de placenta en potentiële farmacologische activiteit van LEMTRADA zijn waargenomen bij muizen tijdens de dracht en na de bevalling. Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en gedurende 4 maanden na een LEMTRADA-behandeling (zie rubriek 4.6).
Vaccins
Het wordt aanbevolen dat patiënten ten minste 6 weken voorafgaand aan de behandeling met LEMTRADA overeenkomstig lokale voorschriften worden geïmmuniseerd. De mogelijkheid om na de LEMTRADA-behandeling een immuunrespons voor een vaccin op te wekken, is niet onderzocht.
De veiligheid van immunisatie met vaccins met levend verzwakt virus na een LEMTRADA-kuur is niet formeel onderzocht in gecontroleerde klinische onderzoeken naar MS en een dergelijk vaccin mag dan ook niet worden toegediend aan MS-patiënten die kort geleden een LEMTRADA-kuur hebben gehad.
Antilichaamtest/vaccinatie varicellazostervirus
Voordat een LEMTRADA-kuur wordt ingesteld moeten, zoals voor elk immunomodulerend geneesmiddel geldt, patiënten zonder een voorgeschiedenis van waterpokken of zonder vaccinatie tegen het varicellazostervirus (VZV) worden getest op antilichamen tegen VZV. Voordat met LEMTRADA-behandeling wordt gestart, dient VZV-vaccinatie van antilichaamnegatieve patiënten te worden overwogen. Teneinde het volledige effect van de VZV-vaccinatie te bereiken, dient behandeling met LEMTRADA tot 6 weken na de vaccinatie te worden uitgesteld.
Aanbevolen laboratoriumtesten voor controle van patiënten
Klinisch onderzoek en laboratoriumtesten moeten met periodieke intervallen worden uitgevoerd tot ten minste 48 maanden na de laatste LEMTRADA-behandelingskuur om te kunnen controleren op vroege symptomen van auto-immuunziekten:
Volledige bloedtelling met differentiële telling van serumtransaminasen en serumcreatininespiegels
(voorafgaand aan de start van de behandeling en vervolgens eenmaal per maand).
- Microscopische urineanalyse (voorafgaand aan de start van de behandeling en vervolgens eenmaal per maand).
- Een schildklierfunctietest, zoals de spiegels van het thyroïdstimulerend hormoon (voorafgaand aan de start van de behandeling en vervolgens eenmaal per 3 maanden).
Informatie over het gebruik van alemtuzumab voorafgaand aan de vergunning voor het in de handel brengen van LEMTRADA buiten door het bedrijf gesponsorde onderzoeken
Voorafgaand aan de registratie van LEMTRADA werden de volgende bijwerkingen waargenomen tijdens het gebruik van alemtuzumab voor behandeling van B-cel-chronische lymfocytaire leukemie (B-CLL) en voor de behandeling van andere aandoeningen, meestal bij hogere of frequentere doses (bijv. 30 mg) dan aanbevolen voor de behandeling van MS. Omdat deze bijwerkingen vrijwillig worden gemeld door een populatie van onbekende omvang, is het niet altijd mogelijk om een betrouwbare schatting te maken van de frequentie of een causaal verband te leggen met de blootstelling aan alemtuzumab.
Auto-immuunziekte
Gevallen van auto-immuunziekte gemeld door patiënten behandeld met alemtuzumab waren neutropenie, hemolytische anemie (waaronder een geval met fatale afloop), verworven hemofilie, goodpasturesyndroom en schildklieraandoening. Ernstige en soms fatale auto-immuunverschijnselen, waaronder auto-immune hemolytische anemie, auto-immune trombocytopenie, aplastische anemie, Guillain-Barré-syndroom en chronische inflammatoire demyeliniserende polyradiculoneuropathie, zijn gemeld bij patiënten zonder MS die zijn behandeld met alemtuzumab. Bij een oncologiepatiënt die werd behandeld met alemtuzumab is melding gemaakt van een positieve Coombs-test. Bij een oncologiepatiënt die werd behandeld met alemtuzumab is melding gemaakt van een fatale, transfusiegeassocieerde graft-versus-host-ziekte.
Infusiegerelateerde reacties
Ernstige en soms fatale infusiegerelateerde reacties, waaronder bronchospasme, hypoxie, syncope, pulmonale infiltraten, acuut ‘respiratory distress’-syndroom, ademhalingsstilstand, myocardinfarct, aritmieën, acute hartinsufficiëntie en hartstilstand zijn waargenomen bij niet-MS-patiënten behandeld met alemtuzumab in hogere en frequentere doses dan gebruikelijk bij MS. Ernstige anafylactische en andere overgevoeligheidsreacties, waaronder anafylactische shock en angio-oedeem, zijn ook gemeld.
Infecties en parasitaire aandoeningen
Ernstige en soms fatale virale, bacteriële, protozoa- en schimmelinfecties, waaronder infecties ten gevolge van reactivatie van latente infecties, zijn gemeld bij niet-MS-patiënten behandeld met alemtuzumab in hogere en frequentere doses dan gebruikelijk voor behandeling van MS.
Bloed- en lymfestelselaandoeningen
Ernstige bloedingsreacties zijn gemeld bij niet-MS-patiënten.
Hartaandoeningen
Congestief hartfalen, cardiomyopathie en verlaagde ejectiefractie zijn gemeld bij met alemtuzumab behandelde niet-MS-patiënten die eerder waren behandeld met potentieel cardiotoxische middelen.
Lymfoproliferatieve aandoeningen geassocieerd met het Epstein-Barr-virus
Lymfoproliferatieve aandoeningen geassocieerd met het Epstein-Barr-virus zijn waargenomen buiten door het bedrijf gesponsorde onderzoeken.
LEMTRADA bevat natrium, kalium en polysorbaat
Dit geneesmiddel bevat minder dan 1 mmol kalium (39 mg) per infusie, d.w.z. dat het in feite ‘kaliumvrij’ is.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per infusie, d.w.z. dat het in feite ‘natriumvrij’ is.
Dit geneesmiddel bevat 0,12 mg Polysorbaat 80 (E433) in elke flacon met een nominaal vulvolume van 1,2 ml wat equivalent is aan 0,1 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen formeel onderzoek naar interacties met andere geneesmiddelen uitgevoerd met de aanbevolen LEMTRADA-dosis bij patiënten met MS. In een gecontroleerd klinisch onderzoek bij patiënten met MS die kort geleden waren behandeld met bèta-interferon en glatirameer-acetaat, moest de behandeling van de patiënten 28 dagen vóór de start van de LEMTRADA-behandeling worden gestaakt.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
De serumconcentraties waren laag of niet detecteerbaar binnen ongeveer 30 dagen na elke kuur. Vrouwen die zwanger kunnen worden, moeten daarom effectieve anticonceptie gebruiken tijdens een LEMTRADA-behandelingskuur en gedurende vier maanden na het beëindigen van elke kuur.
Zwangerschap
Er is een beperkte hoeveelheid gegevens beschikbaar over het gebruik van alemtuzumab bij zwangere vrouwen. LEMTRADA mag alleen worden gebruikt tijdens zwangerschap als het te verwachten voordeel opweegt tegen de mogelijke risico’s voor de foetus.
Het is bekend dat humaan IgG de placenta passeert; ook is het mogelijk dat alemtuzumab de placenta passeert en daardoor mogelijk een risico voor de foetus vormt. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Het is niet bekend of alemtuzumab bij toediening aan zwangere vrouwen de foetus kan schaden of een effect heeft op de reproductiecapaciteit.
Schildklieraandoeningen (zie rubriek 4.4 Schildklieraandoeningen) brengen speciale risico´s voor zwangere vrouwen met zich mee. Als hypothyreoïdie tijdens de zwangerschap niet wordt behandeld, bestaat een verhoogd risico op miskramen en foetale effecten zoals mentale retardatie en dwerggroei. Bij moeders met de ziekte van Graves kunnen de maternale TSH-receptorantistoffen (anti-TSH-R) worden overgedragen op een zich ontwikkelende foetus en een voorbijgaande neonatale vorm van de ziekte van Graves veroorzaken.
Borstvoeding
Alemtuzumab is aangetroffen in de melk en de nakomelingen van zogende vrouwelijke muizen.
Het is niet bekend of alemtuzumab in de moedermelk wordt uitgescheiden. Risico voor pasgeboren zuigelingen/baby’s kan niet worden uitgesloten. Borstvoeding moet daarom worden gestaakt tijdens behandeling met LEMTRADA en gedurende vier maanden na de laatste infusie van elke kuur. De voordelen van overgedragen immuniteit via moedermelk kunnen bij de pasgeboren zuigelingen/baby’s opwegen tegen de risico's van mogelijke blootstelling aan alemtuzumab.
Vruchtbaarheid
Adequate klinische veiligheidsgegevens naar het effect van LEMTRADA op de vruchtbaarheid zijn niet beschikbaar. In een subonderzoek bij 13 mannelijke patiënten die werden behandeld met LEMTRADA (behandeld met 12 mg of 24 mg) is geen bewijs gevonden voor aspermie, azoöspermie, consistent verlaagde spermatelling, motiliteitsstoornissen of een toename van het aantal morfologische afwijkingen van het sperma.
CD52 komt voor in reproductieve weefsels van mensen en knaagdieren. Gegevens uit dieronderzoek wijzen op effecten op de vruchtbaarheid van gehumaniseerde muizen (zie rubriek 5.3), maar op basis van de beschikbare gegevens is niets bekend over een potentiële impact op de vruchtbaarheid van mensen gedurende de periode van blootstelling.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
LEMTRADA heeft een minimale invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
De meesten patiënten ondervinden infusiegerelateerde reacties tijdens of binnen 24 uur na de behandeling met LEMTRADA. Enkele infusiegerelateerde reacties (zoals duizeligheid) kunnen de rijvaardigheid en het vermogen van de patiënt om machines te bedienen tijdelijk beïnvloeden en voorzichtigheid moet worden betracht totdat deze zijn verdwenen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel in klinische onderzoeken
Een gepoolde analyse van klinische onderzoeken naar MS bij een veiligheidspopulatie van in totaal 1486 patiënten die werden behandeld met LEMTRADA (12 mg of 24 mg) met een mediane follow-up van 6,1 jaar (maximaal 12 jaar), resulteerde in een veiligheidsfollow-up van 8635 patiëntjaren.
De belangrijkste bijwerkingen zijn auto-immuunreacties (ITP, schildklieraandoeningen, nefropathieën, cytopenieën), infusiegerelateerde reacties en infecties. Een beschrijving van de bijwerkingen vindt u in rubriek 4.4.
De vaakst gemelde bijwerkingen van LEMTRADA (bij ≥ 20% van de patiënten) waren rash, hoofdpijn, pyrexie en infecties van de bovenste luchtwegen.
Tabel met bijwerkingen
De volgende tabel bevat gepoolde veiligheidsgegevens van alle patiënten behandeld met LEMTRADA 12 mg gedurende alle beschikbare follow-ups in klinische onderzoeken. Bijwerkingen die voorkomen zijn gerangschikt op systeem/orgaanklasse volgens gegevensbank MedDRA en op MedDRA-voorkeursterm. De frequentie is als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1000, < 1/100); zelden (≥1/10.000 , < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). De bijwerkingen zijn binnen elke frequentiegroep gerangschikt in aflopende volgorde van ernst.
Tabel 1: Bijwerkingen in onderzoek 1, 2, 3 en 4, waargenomen bij ≥0,5% van de patiënten behandeld met LEMTRADA 12 mg en tijdens postmarketingcontrole
| Systeem/orgaan klasse | Zeer vaak | Vaak | Soms | Zelden | Niet bekend |
| Infecties en parasitaire aandoeningen | Bovenste luchtweginfe ctie, urineweginfe ctie, herpesvirusi nfectie1 | Herpes-zoster-infecties2, onderste luchtweginfecties, gastro-enteritis, orale candidiasis, vulvovaginale candidiasis, influenza, oorinfectie, pneumonie, vaginale infectie, tandinfectie | Onychomycos e, gingivitis, huidschimmeli nfectie, tonsillitis, acute sinusitis, cellulitis, tuberculose, infectie met cytomegalievir us | Listeriosis/list eria-meningitis, Epstein-Barr-virus (EBV) infectie (waaronder reactivering) | |
Neoplasmata, benigne, maligne en niet- gespecificeerd (inclusief cysten en poliepen) | Huidpoliepen | ||||
Bloed- en lymfestelsel-aandoeningen | Lymfopenie, leukopenie, inclusief neutropenie | Lymfadenopathie, immuungemedieerd e trombocytopenische purpura, trombocytopenie, anemie, hematocriet verlaagd, leukocytose | Pancytopenie, hemolytische anemie, verworven hemofilie A | Hemofagocyt aire lymfohistioc ytose (HLH), trombotische trombocytop enische purpura (TTP) | |
| Immuunsysteem -aandoeningen | Cytokinenvrijgaves yndroom*, hypersensitiviteit inclusief anafylaxie | Sarcoïdose | |||
| Endocriene aandoeningen | Ziekte van Basedow, hyperthyreoï die, hypothyreoïd ie | Auto-immune thyroïditis, inclusief subacute thyroïditis, struma, schildklierautoantist offen positief | |||
| Voedings- en stofwisselingssto ornissen | Verminderde eetlust | ||||
| Psychische stoornissen | Insomnia*, angst, depressie | ||||
| Zenuwstelsel-aandoeningen | Hoofdpijn* | MS-relaps, duizeligheid*, hypo-esthesie, paresthesie, tremor, dysgeusie*, migraine* | Sensibele stoornis, hyperesthesie, spanningshoof dpijn, auto-immuunencefa litis | Hemorragisch e beroerte**, cervicocefale arteriële dissectie ** | |
| Oogaandoeninge n | Conjunctivitis, endocriene | Diplopie |
| oftalmopathie, gezichtsvermogen wazig | |||||
Evenwichtsorgaa n- en ooraandoeningen | Vertigo | Oorpijn | |||
| Hartaandoeninge n | Tachycardie * | Bradycardie*, hartkloppingen* | Atriale fibrilatie* | Myocardische mie**, myocardinfar ct** | |
| Bloedvataandoe ningen | Overmatig blozen* | Hypotensie*, hypertensie* | |||
| Ademhalingsstel sel-, borstkas- en mediastinum-aandoeningen | Dyspneu*, hoesten, bloedneus, hik, orofaryngeale pijn, astma | ‘Dichtzittende’ keel*, keelirritatie, pneumonitis | Alveolaire bloeding** | ||
| Maagdarmstelsel -aandoeningen | Nausea* | Abdominale pijn, braken, diarree, dyspepsie*, stomatitis | Constipatie, gastro- oesofageale refluxziekte, gingiva- bloeding, droge mond, dysfagie, gastro- intestinale ziekte, hematochezie | ||
Lever- en galaandoeningen | Aspartaataminotrans ferase verhoogd, alanineaminotransfe rase verhoogd | Cholecystitis inclusief acalculeuze cholecystitis en acute acalculeuze cholecystitis | Auto-immuunhepat itis, Hepatitis (EBV-infectiegerelat eerd) | ||
Huid- en onderhuidaandoe ningen | Urticaria*, rash*, pruritus*, gegeneralise erde rash* | Erytheem*, ecchymose, alopecia, hyperhidrose, acne, huidlaesies, dermatitis | Blaar, nachtzweet, gezwollen gelaat, eczeem, vitiligo, pleksgewijze kaalheid | ||
Skeletspierstelse l- en bindweefsel-aandoeningen | Myalgie, spierzwakte, artralgie, rugpijn, pijn in extremiteit, spierspasmen, nekpijn, skeletspierpijn | Skeletspierstijf heid, ledematenonge mak | Ziekte van Still op volwassen leeftijd (AOSD) | ||
Nier- en urinewegaandoe ningen | Proteïnurie, hematurie | Nefrolithiasie, ketonurie, nefropathieën inclusief anti-GBM ziekte |
Voortplantingsst elsel- en borstaandoening en | Menorragie, onregelmatige menstruatie | Cervixdysplasi e, amenorroe | |||
Algemene aandoeningen en toedieningsplaat s-stoornissen | Pyrexie*, vermoeidhei d*, rillingen* | Pijn op de borst*, pijn*, perifeer oedeem, asthenie, influenza-achtige ziekte, malaise, pijn op infuusplaats | |||
| Onderzoeken | Verhoogde creatinine in het bloed | Gewicht verlaagd, gewicht verhoogd, afname aantal rode bloedcellen, positief op bacteriële test, toename bloedglucose, toename gemiddeld celvolume | |||
Letsels, intoxicaties en verrichtings-complicaties | Kneuzing, infusiegerelateerde reacties |
1 Herpesvirusinfecties omvatten de volgende voorkeurstermen (PT’s): orale herpes, herpes simplex, genitale herpes, herpesvirusinfectie, genitale herpes simplex, herpes dermatitis, oftalmische herpes simplex, herpes simplex serologie positief.
2 Herpes-zoster-infecties omvatten de volgende voorkeurstermen (PT’s): herpes zoster, herpes zoster cutaan verspreid, oftalmische herpes zoster, herpes oftalmisch, herpes-zoster-infectie neurologisch, herpes zoster-meningitis.
Beschrijving van geselecteerde bijwerkingen
Termen gemarkeerd met een sterretje (*) in Tabel 1 geven bijwerkingen aan die zijn gemeld als infusiegerelateerde reacties.
Termen aangeduid met twee asterisken (**) in Tabel 1 betreffen bijwerkingen waargenomen gedurende het postmarketinggebruik die in de meeste gevallen optraden binnen 1-3 dagen na de LEMTRADA-infusie, volgend op iedere toediening tijdens het behandelingstraject.
Neutropenie
Gevallen van ernstige (inclusief fatale) neutropenie werden gerapporteerd binnen 2 maanden na LEMTRADA-infusie.
Veiligheidsprofiel van langetermijnfollow-up
Het soort bijwerkingen, inclusief de ernst en hevigheid, waargenomen bij LEMTRADA-behandelingsgroepen in alle beschikbare follow-ups, waaronder patiënten die extra behandelingskuren ontvingen, kwam overeen met die in actief gecontroleerde onderzoeken. De incidentie van infusiegerelateerde reacties was hoger in de eerste kuur dan in de daaropvolgende kuren.
Bij patiënten die doorgingen na gecontroleerde klinische onderzoeken en die geen extra LEMTRADA ontvingen na de eerste 2 behandelingskuren, was het aantal (voorvallen per persoonsjaar) bijwerkingen in de meeste gevallen vergelijkbaar met of minder in jaar 3-6 vergeleken met jaar 1-2. Het aantal schildklieraandoeningen was het hoogst in jaar drie en nam daarna af.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In gecontroleerde klinische onderzoeken kregen twee MS-patiënten per ongeluk tot 60 mg LEMTRADA (dat is de totale dosis voor de initiële behandelingskuur) in een enkele infusie toegediend en kregen ernstige bijwerkingen (hoofdpijn, rash en ofwel hypotensie of sinustachycardie). LEMTRADA-doses hoger dan de doses die zijn getest in klinisch onderzoek, kunnen de intensiteit en/of de duur van infusiegerelateerde reacties of de immuniteitseffecten doen toenemen.
Er is geen antidotum bekend tegen alemtuzumab-overdosering. Behandeling bestaat uit stopzetten van het gebruik van het geneesmiddel en ondersteunende therapie.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, Monoclonale antilichamen ATC-code: L04AG06.
Werkingsmechanisme
Alemtuzumab is een gehumaniseerd monoclonaal antilichaam dat is vervaardigd met recombinant-DNA-techniek en specifiek is gericht tegen het 21-28 kD oppervlakteglycoproteïne CD52. Alemtuzumab is een IgG1-kappa antilichaam met humane variabele en constante raamwerkregio´s (framework regions) en complementair-bepalende regio´s van een murien (rat) monoclonaal antilichaam. Het antilichaam heeft een moleculair gewicht van bij benadering 150 kD.
Alemtuzumab bindt zich aan CD52, een celoppervlakantigen dat in hoge concentraties voorkomt op T-lymfocyten (CD3+), B-lymfocyten (CD19+) en in lagere concentraties op natural killer-cellen, monocyten en macrofagen. Er is weinig tot geen CD52 aangetroffen op neutrofielen, plasmacellen of beenmergstamcellen. Alemtuzumab werkt door middel van antilichaam-afhankelijke cellulaire cytolyse en complementgemedieerde lysis na celoppervlakbinding aan T- en B-lymfocyten.
Het werkingsmechanisme waardoor LEMTRADA zijn therapeutisch effect bij MS uitoefent, is nog niet geheel verklaard. Onderzoek wijst echter op immunomodulerende effecten via depletie en repopulatie van lymfocyten, waaronder:
- wijzigingen in het aantal, de verhoudingen en de eigenschappen van bepaalde subgroepen lymfocyten na de behandeling
- verhoogde representatie van regulerende subgroepen T-cellen
- verhoogde representatie van geheugen T- en B-lymfocyten
- voorbijgaande invloed op onderdelen van de aangeboren immuniteit (zoals neutrofielen, macrofagen, naturalkillercellen).
Afname van het aantal circulerende B- en T-cellen door LEMTRADA en de daaropvolgende repopulatie, kunnen het risico op relaps verminderen en daardoor de voortgang van de ziekte uiteindelijk vertragen.
Farmacodynamische effecten
LEMTRADA veroorzaakt depletie van circulerende T- en B-lymfocyten na elke behandelingskuur met de laagste geobserveerde waarden die zich 1 maand na een behandelingskuur voordoen (het eerst mogelijke tijdpunt na behandeling in fase 3-onderzoeken). Repopulatie van lymfocyten vindt geleidelijk plaats, waarbij de B-cellen meestal binnen 6 maanden zijn aangevuld. Het aantal CD3+- en CD4+ -lymfocyten neemt langzaam tot normaal toe, maar deze zijn 12 maanden na behandeling nog niet terug op de referentiewaarde. Bij ongeveer 40% van de patiënten bereikte het totaal aantal lymfocyten 6 maanden na elke behandelingskuur de ondergrens van de normaalwaarde (LLN); bij ongeveer 80% van de patiënten werd de LLN van het totaal aantal lymfocyten 12 maanden na elke kuur bereikt.
Neutrofielen, monocyten, eosinofielen, basofielen en naturalkillercellen worden slechts tijdelijk beïnvloed door LEMTRADA.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van alemtuzumab in MS zijn onderzocht in 3 gerandomiseerde, dubbelblinde, klinische onderzoeken met vergelijkende actieve geneesmiddelen en in 1 ongecontroleerd, dubbelblind verlengingsonderzoek bij patiënten met RRMS.
Opzet/demografische gegevens van onderzoek 1, 2, 3 en 4 zijn weergegeven in Tabel 2
| Tabel 2: Opzet en referentiekenmerken voor onderzoek 1, 2, 3 en 4 | |||
| Onderzoek 1 | Onderzoek 2 | Onderzoek 3 | |
| Onderzoeksnaam | CAMMS323 (CARE-MS I) | CAMMS32400507 (CARE-MS II) | CAMMS223 |
| Onderzoeksopzet | Gecontroleerd, gerandomiseerd, dubbelblind | Gecontroleerd, gerandomiseerd, dubbel- en dosisblind | Gecontroleerd, gerandomiseerd, dubbelblind |
| Ziektegeschiedenis | Patiënten met actieve MS, gedefinieerd als ten minste 2 aanvallen in de voorgaande 2 jaar. | Patiënten met actieve MS, gedefinieerd als ten minste 2 aanvallen in de voorgaande 2 jaar en 1 of meer contrastverhogende laesies | |
| Duur | 2 jaar | 3 jaar‡ | |
| Onderzoekspopulatie | Niet eerder behandelde patiënten | Patiënten met onvoldoende respons op voorgaande therapie* | Niet eerder behandelde patiënten |
| Referentiekenmerken | |||
| Gemiddelde leeftijd (jaar) | 33 | 35 | 32 |
| Gemiddelde/mediane ziekteduur | 2,0/1,6 jaar | 4,5/3,8 jaar | 1,5/1,3 jaar |
Gemiddelde duur van voorgaande MS-therapie (≥ 1 geneesmiddel gebruikt) | Geen | 36 maanden | Geen |
| % dat ≥ 2 voorgaande MS-therapieën ontving | Niet van toepassing | 28% | Niet van toepassing |
| Gemiddelde EDSS-score als referentie | 2,0 | 2,7 | 1,9 |
| Onderzoek 4 | |||
| Onderzoeksnaam | CAMMS03409 | ||
| Onderzoeksopzet | Ongecontroleerd, dubbelblind verlengingsonderzoek | ||
| Onderzoekspopulatie | Patiënten die deelnamen aan CAMMS223, CAMMS323 of CAMMS32400507 (zie bovenstaande referentiekenmerken) | ||
| Duur van verlenging | 4 jaar | ||
* Gedefinieerd als patiënten die ten minste 1 relaps hebben doorgemaakt tijdens behandeling met interferon-bèta of glatirameer-acetaat na een therapie met geneesmiddel gedurende minimaal 6 maanden. ‡ Primair eindpunt van het onderzoek werd bereikt na 3 jaar. Aanvullende follow-up leverde gegevens op gedurende een mediane 4,8 jaar (maximaal 6,7).
De resultaten van onderzoek 1 en 2 worden getoond in Tabel 3.
| Tabel 3: Belangrijkste klinische en MRI-eindpunten uit onderzoek 1 en 2 | ||||
| Onderzoek 1 | Onderzoek 2 | |||
| Onderzoeksnaam | CAMMS323 (CARE-MS I) | CAMMS32400507 (CARE-MS II) | ||
| Klinische eindpunten | LEMTRADA 12 mg (n=376) | SC IFNB-1a (n=187) | LEMTRADA 12 mg (n=426) | SC IFNB-1a (n=202) |
Relapspercentage1 ARR (aantal exacerbaties/jaar) (95% BI) | 0,18 (0,13, 0,23) | 0,39 (0,29, 0,53) | 0,26 (0,21, 0,33) | 0,52 (0,41, 0,66) |
| Hazard Ratio (95% BI) Risicoreductie | 0,45 (0,32, 0,63) 54,9 (p< 0,0001) | 0,51 (0,39, 0,65) 49,4 (p< 0,0001) | ||
Invaliditeit1 (Bevestigde Verergering van Invaliditeit [Confirmed Disability Worsening, CDW])2 Patiënten met 6 maanden CDW (95% BI) | 8,0% (5,7, 11,2) | 11,1% (7,3, 16,7) | 12,7% (9,9, 16,3) | 21,1% (15,9, 27,7) |
| Relatieve risico (95% BI) | 0,70 (0,40, 1,23) (p=0,22) | 0,58 (0,38, 0,87) (p=0,0084) | ||
| Patiënten zonder relaps in jaar 2 (95% BI) | 77,6% (72,9, 81,6) (p< 0,0001) | 58,7% (51,1, 65,5) | 65,4% (60,6, 69,7) (p< 0,0001) | 46,7% (39,5, 53,5) |
Verandering t.o.v. referentie in EDSS in jaar 23 (95% BI) | -0,14 (-0,25, -0,02) (p=0,42) | -0,14 (-0,29, 0,01) | -0,17 (-0,29, -0,05) (p< 0,0001) | 0,24 (0,07, 0,41) |
| MRI-eindpunten (0-2 jaar) | ||||
| Mediaan percentage verandering in MRI-T2 laesievolume | -9,3 (-19,6, -0,2) (p=0,31) | -6,5 (-20,7, 2,5) | -1,3 (p=0,14) | -1,2 |
| Patiënten met nieuwe of groter wordende T2-laesies in jaar 2 | 48,5% (p=0,035) | 57,6% | 46,2% (p< 0,0001) | 67,9% |
| Patiënten met gadolinium-aankleurende laesies in jaar 2 | 15,4% (p=0,001) | 27,0% | 18,5% (p< 0,0001) | 34,2% |
| Patiënten met nieuwe T1-hypointense laesies in jaar 2 | 24,0% (p=0,055) | 31,4% | 19,9% (p< 0,0001) | 38,0% |
| Mediaan percentage verandering in parenchymale fractie hersenen | -0,867 (p< 0,0001) | -1,488 | -0,615 (p=0,012) | -0,810 |
1 Co-primaire eindpunten: ARR & CDW. Het onderzoek werd als geslaagd beschouwd als ten minste een van de twee co-primaire eindpunten werd gehaald. 2 CDW was gedefinieerd als een toename met ten minste 1 punt op de EDSS-schaal (expanded disability status scale, uitgebreide schaal voor de staat van invaliditeit) vanaf een referentie-EDSS-score van ≥ 1,0 (toename met 1,5 punt voor patiënten met referentie-EDSS van 0) over een periode van 6 maanden. 3 Schatting aan de hand van een gemengd model voor herhaalde metingen. | ||||
Afbeelding 1: Tijd tot Bevestigde Verergering van Invaliditeit (Confirmed Disability
Worsening, CDW) gedurende 6 maanden in Onderzoek 2
Ernst van relapses
Ondersteunende analyses uit onderzoek 1 (CAMMS323) wezen, in overeenstemming met het effect op het relapspercentage, uit dat behandeling met LEMTRADA 12 mg/dag leidt tot significant minder patiënten met ernstige relapses (afname van 61%, p=0,0056), en significant minder relapses die leiden tot behandeling met steroïden (afname van 58%, p< 0,0001), dan bij behandeling met IFNB-1a.
Ondersteunende analyses uit onderzoek 2 (CAMMS32400507) wezen uit dat behandeling met LEMTRADA 12 mg/dag leidt tot significant minder patiënten met ernstige relapses (afname van 48%, p=0,0121), en significant minder relapses die leiden tot behandeling met steroïden (afname van 56%, p< 0,0001) of ziekenhuisopname (afname van 55%, p=0,0045), dan bij behandeling met IFNB-1a.
Bevestigde Verbetering van Invaliditeit (Confirmed disability improvement, CDI)) De tijd tot aanvang van CDI is gedefinieerd als een afname met ten minste 1 punt op de EDSS-schaal vanaf een referentie-EDSS-score van ≥ 2 over ten minste 6 maanden. CDI is een maat voor verbetering van de invaliditeit. In Onderzoek 2 bereikte 29% van de patiënten behandeld met LEMTRADA CDI, tegen slechts 13% van de patiënten behandeld met subcutaan IFNB-1a. Het verschil was statistisch significant (p=0,0002).
In onderzoek 3 (fase 2-onderzoek CAMMS223) werden de werkzaamheid en veiligheid van LEMTRADA bij patiënten met RRMS gedurende 3 jaar onderzocht. Patiënten hadden een EDSS-score vanaf 0-3,0, minimaal 2 klinische episoden van MS in de voorgaande 2 jaar, en ≥ 1 gadolinium-aankleurende laesie bij aanvang van het onderzoek. Patiënten hadden eerder geen MS-therapie ontvangen. Patiënten werden behandeld met LEMTRADA 12 mg/dag (n=108) of 24 mg/dag (n=108), toegediend eenmaal per dag gedurende 5 dagen in maand 0 en gedurende 3 dagen in maand 12, of met subcutaan IFNB-1a 44 µg (N=107), toegediend driemaal per week gedurende 3 jaar. Zesenveertig patiënten kregen een derde LEMTRADA-behandelingskuur van 12 mg/dag of 24 mg/dag gedurende 3 dagen in maand 24. 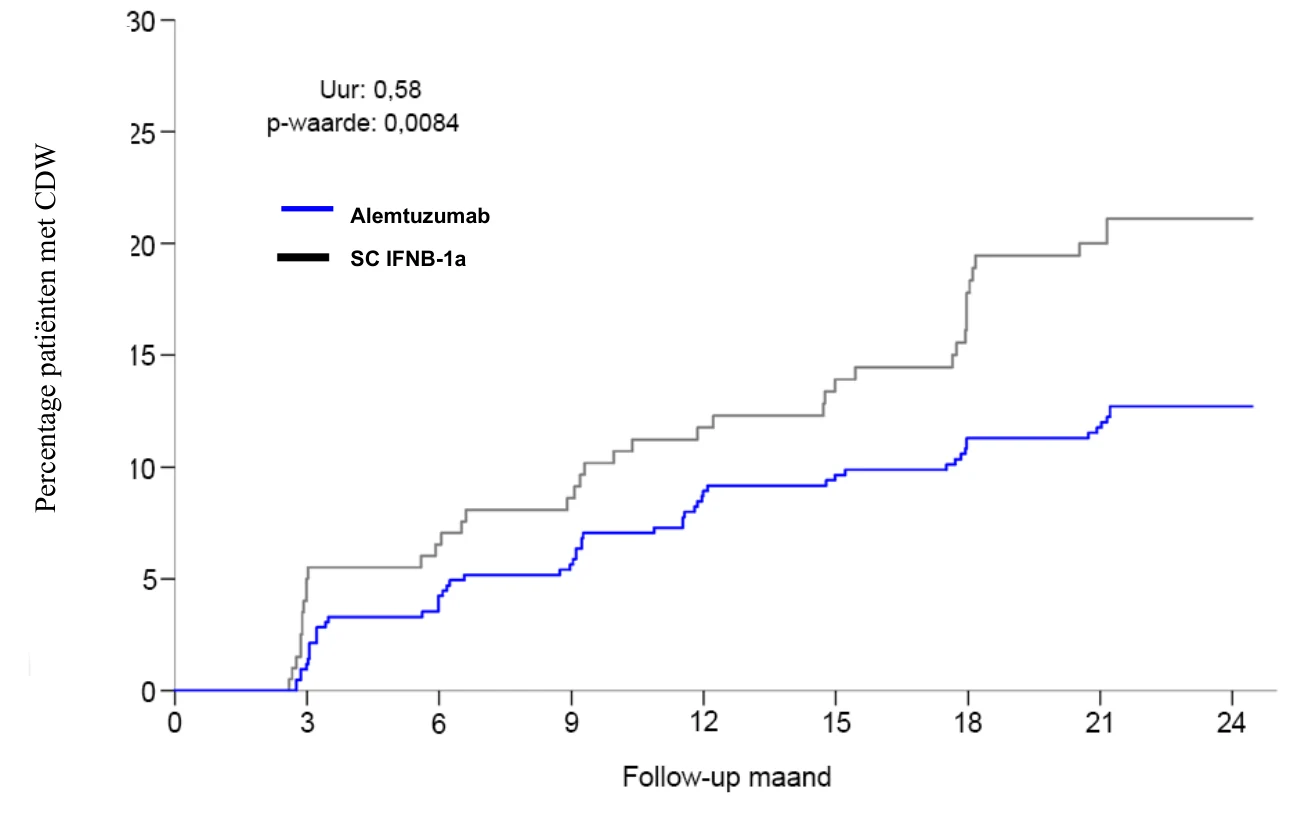
Na 3 jaar verlaagde LEMTRADA het risico op CDW na 6 maanden met 76% (relatief risico 0,24 [95% BI: 0,110, 0,545], p< 0,0006) en daalde de ARR met 67% (prevalentieratio 0,33 [95% BI: 0,196, 0,552], p< 0,0001) in vergelijking met subcutaan IFNB-1a. LEMTRADA 12 mg/dag leidde tot significant lagere EDSS-scores (verbetering t.o.v. referentie) gedurende de 2-jarige follow-up, vergeleken met IFNB-1a (p< 0,0001).
In de subgroep van RRMS-patiënten met 2 of meer relapsen in het voorafgaande jaar en ten minste 1 Gd-versterkte T1-laesie bij baseline, was het relapspercentage op jaarbasis 0,26 (95% BI: 0,20, 0,34) in de groep behandeld met Lemtrada (n = 205) en 0,51 (95% BI: 0,40, 0,64) in de IFNB-1a-groep (n = 102) (p<0,0001). Deze analyse omvat alleen gegevens uit fase 3-onderzoeken (CAMMS324 en CAMMS323) vanwege verschillen in de MRI-acquisitiealgoritmen in de fase 2- en fase 3-onderzoeken. Deze resultaten werden verkregen uit een post-hoc-analyse en moeten met zorg worden geïnterpreteerd.
Langetermijnwerkzaamheidsgegevens
Onderzoek 4 was een fase 3-, open-label, dubbelblind verlengingsonderzoek in meerdere centra naar werkzaamheid en veiligheid voor patiënten met RRMS die hadden deelgenomen aan Onderzoek 1, 2 of 3 (voorgaande fase 3- en 2-onderzoeken) om de werkzaamheid en veiligheid van LEMTRADA op lange termijn vast te stellen. Het onderzoek levert werkzaamheid en veiligheid gedurende een mediane 6 jaar vanaf de start van deelname aan Onderzoek 1 en 2. Patiënten in het verlengingsonderzoek (Onderzoek 4) kwamen zo nodig in aanmerking voor aanvullende LEMTRADA-behandelingskuur/-kuren na vastgelegd bewijs van hervatte ziekteactiviteit, gedefinieerd als het optreden van ten minste één MS-relapse en/of ≥ 2 nieuwe of vergrote hersen- of ruggengraatlaesies op magnetische resonantiebeeldvorming (MRI). De extra LEMTRADA-kuur/-kuren van 12 mg/dag werden gedurende 3 opeenvolgende dagen (36 mg totale dosis) ten minste 12 maanden na de voorgaande behandelingskuur toegediend.
91,8% van het aantal patiënten behandeld met LEMTRADA 12 mg in Onderzoek 1 en 2 nam deel aan Onderzoek 4. 82,7% van deze patiënten voltooide het onderzoek. Ongeveer de helft (51,2%) van het aantal patiënten dat eerder werd behandeld met LEMTRADA 12 mg/dag in Onderzoek 1 of 2 en deelnam aan Onderzoek 4, ontving alleen de eerste 2 LEMTRADA-kuren en geen andere ziektewijzigende behandeling gedurende 6 jaar follow-up.
46,6% van het aantal patiënten dat oorspronkelijk is behandeld met LEMTRADA 12 mg/dag in Onderzoek 1 of 2, ontving aanvullende kuren na vastgelegd bewijs van MS-ziekteactiviteit (relaps en/of MRI) en het besluit van de behandelende arts om terug te trekken uit het onderzoek. Bij aanvang van het onderzoek waren er geen kenmerken aan de hand waarvan de patiënten konden worden geïdentificeerd die later één of meer aanvullende kuren ontvingen.
Tijdens de 6 jaren na de eerste LEMTRADA-behandeling, waren de percentages MS-relaps, vorming van hersenlaesies op MRI en verlies van hersenvolume bij patiënten in follow-up consistent met de effecten van LEMTRADA-behandeling in Onderzoek 1 en 2 en waren de invaliditeitsscores voornamelijk stabiel of beter. Met inbegrip van de follow-up in Onderzoek 4 was de ARR van patiënten die oorspronkelijk zijn behandeld met LEMTRADA in Onderzoek 1 en 2, respectievelijk 0,17 en 0,23. CDW werd waargenomen bij 22,3% en 29,7% van de patiënten en 32,7% en 42,5% bereikte CDI. In elk jaar van Onderzoek 4 bleven patiënten van beide onderzoeken een laag risico vertonen op de vorming van nieuwe T2 (27,4% tot 33,2%) of op gadoliniumverhogende laesies (9,4% tot 13,5%) en het mediaan jaarlijks percentage verandering parenchymale fractie in de hersenen varieerde van 0,19% tot -0,09%.
Bij patiënten die een of twee extra LEMTRADA-behandelingskuren ontvingen, werden verbeteringen waargenomen in het percentage relapses, MRI-activiteit en gemiddelde invaliditeitsscores na een eerste of tweede extra behandelingskuur met LEMTRADA (Kuur 3 en 4), in vergelijking met de resultaten van het voorgaande jaar. Bij deze patiënten nam de ARR af van 0,79 in het jaar voorafgaand aan Kuur 3 naar 0,18 een jaar daarna en de gemiddelde EDSS-score van 2,89 naar 2,69. Het percentage patiënten met nieuwe of vergrote T2-laesies nam af van 50,8% het jaar voorafgaand aan Kuur 3 naar 35,9% een jaar daarna. Het percentage nieuwe gadoliniumverhogende laesies daalde van 32,2% naar 11,9%. Vergelijkbare verbeteringen in ARR, gemiddelde EDSS-score, en T2- en gadoliniumverhogende laesies werden waargenomen na Kuur 4 in vergelijking met het voorgaande jaar. Deze verbeteringen werden vervolgens gehandhaafd maar er kunnen geen zekere conclusies getrokken worden met betrekking tot de werkzaamheid op lange termijn (bijv. 3 en 4 jaar na extra behandelingskuren), omdat veel patiënten het onderzoek voltooid hadden vooraleer deze tijdspunten werden bereikt.
De voordelen en risico´s van 5 of meer behandelingskuren zijn niet vastgesteld.
Immunogeniciteit
Voor alle therapeutische eiwitten geldt dat er een risico op ongewenste immunogeniciteit bestaat. Gegevens zijn gebaseerd op het percentage patiënten bij wie positieve resultaten voor antilichamen tegen alemtuzumab zijn aangetoond in een ELISA-test (enzyme-linked immunosorbent assay) en bevestigd in een competitieve bindingstest. Positieve monsters werden verder beoordeeld op aanwijzingen voor in vitro-inhibitie met een flowcytometrietest. Bij patiënten in klinische onderzoeken naar MS werden 1, 3 en 12 maanden na elke behandelingskuur serummonsters verzameld voor bepaling van anti-alemtuzumab-antilichamen. Ongeveer 85% van de patiënten behandeld met LEMTRADA testte positief voor anti-alemtuzumab-antilichamen tijdens het onderzoek, waarbij ≥ 90% van deze patiënten ook positief testte op antilichamen die alemtuzumabbinding in vitro verhinderden. De ontwikkeling van anti-alemtuzumab-antilichamen bij positief geteste patiënten deed zich 15 maanden na de eerste blootstelling voor. Gedurende 2 behandelingskuren is geen verband aangetoond tussen de aanwezigheid van anti-alemtuzumab of remmende anti-alemtuzumab-antilichamen en een vermindering van de werkzaamheid, verandering van farmacodynamische eigenschappen of het optreden van bijwerkingen, met inbegrip van infusiegerelateerde reacties. Hoge titer anti-alemtuzumab-antilichamen, zoals waargenomen bij sommige patiënten, werden geassocieerd met incomplete lymfocytendepletie na een derde of vierde behandelingskuur, maar er was geen duidelijke impact van de anti-alemtuzumab-antilichamen op de klinische werkzaamheid of op het veiligheidsprofiel van LEMTRADA.
De incidentie van antilichamen hangt in hoge mate af van de gevoeligheid en specificiteit van de analyse. Ook kan de waargenomen incidentie van antilichamenpositiviteit (waaronder remmende antilichamen) in een analyse zijn beïnvloed door diverse factoren, waaronder de analysemethode, monsterbehandeling, timing van de monsterafname, gelijktijdige geneesmiddelen en onderliggende ziekte. Om deze redenen kan vergelijking van de incidentie van antilichamen tegen LEMTRADA met de incidentie van antilichamen tegen andere producten misleidend zijn.
Pediatrische patiënten
De veiligheid en de doeltreffendheid zijn niet onderzocht bij patiënten jonger dan 18 jaar. Aan onderzoeken bij kinderen nam slechts een beperkt aantal patiënten deel die werden blootgesteld aan alemtuzumab (n=11, leeftijd 11-17 jaar), wat onvoldoende is om het risico-batenprofiel in deze populatie adequaat te beoordelen.
5.2 Farmacokinetische eigenschappen
De farmacokinetische eigenschapen van alemtuzumab zijn beoordeeld bij in totaal 216 patiënten met RRMS die op 5 opeenvolgende dagen intraveneuze infusies van 12 mg/dag of 24 mg/dag kregen, en vervolgens 12 maanden na de eerste behandelingskuur gedurende 3 opeenvolgende dagen. De serumconcentraties stegen bij elke opeenvolgende dosis in een behandelingskuur, waarbij de hoogste waargenomen concentraties optraden na de laatste infusie van een behandelingskuur. Toediening van 12 mg/dag resulteerde in een gemiddelde Cmax van 3014 ng/ml op dag 5 van de eerste behandelingskuur en 2276 ng/ml op dag 3 van de tweede behandelingskuur. De halfwaardetijd van AFP was ongeveer 4-5 dagen en was vergelijkbaar tussen behandelingskuren die leiden tot lage of niet detecteerbare serumconcentraties binnen ongeveer 30 dagen na elke kuur.
Alemtuzumab is een eiwit waarvoor de verwachte metabolische route de afbraak tot kleine peptiden en afzonderlijke aminozuren door breed verspreide proteolytische enzymen is. Er zijn geen klassieke biotransformatieonderzoeken uitgevoerd.
Er kunnen geen conclusies worden getrokken op basis van de beschikbare gegevens over het effect van ras en geslacht op de farmacokinetiek van alemtuzumab. De farmacokinetiek van alemtuzumab in RRMS is niet onderzocht bij patiënten van 55 jaar en ouder.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Carcinogenese en mutagenese
Er zijn geen onderzoeken uitgevoerd naar het carcinogene of mutagene potentieel van alemtuzumab.
Vruchtbaarheid en reproductie
Behandeling met intraveneus toegediende alemtuzumab in doses tot 10 mg/kg/dag, toegediend op 5 opeenvolgende dagen (AUC van 7,1 maal de blootstelling bij mensen in de aanbevolen dagelijkse dosis) had geen effect op de vruchtbaarheid en reproductievermogen bij mannelijke huCD52-transgene muizen. Het aantal normale zaadcellen was significant verlaagd (< 10%) ten opzichte van de controlegroep en het percentage abnormale zaadcellen (losgeraakte kop of geen kop) was significant verhoogd (tot 3%). Deze veranderingen hadden echter geen invloed op de vruchtbaarheid en werden daarom niet als nadelig beschouwd.
Bij vrouwelijke muizen die alemtuzumab tot 10 mg/kg/dag intraveneus toegediend kregen (AUC van 4,7 keer de blootstelling bij mensen bij de aanbevolen hoeveelheid per dag) gedurende 5 opeenvolgende dagen vóór cohabitatie met wilde mannelijke muizen, was het gemiddelde aantal corpora lutea en implantatieplaatsen per muis significant lager dan bij met medium behandelde dieren. Een lagere gewichtstoename tijdens de gestatie in vergelijking met de met medium behandelde controlegroep is waargenomen bij drachtige muizen die een dosis van 10 mg/kg/dag kregen.
Een onderzoek naar reproductietoxiciteit bij drachtige muizen die werden blootgesteld aan intraveneus toegediende doses alemtuzumab van maximaal 10 mg/kg/dag (AUC 2,4 maal de blootstelling bij mensen bij de aanbevolen dosis van 12 mg/dag) gedurende 5 opeenvolgende dagen tijdens de gestatie, resulteerde in een significante toename van het aantal moederdieren van wie alle bevruchte eicellen dood of geresorbeerd waren, naast een gelijktijdige afname van het aantal moederdieren met levensvatbare foetussen. Er zijn geen uitwendige, zachte weefsel- of skeletmisvormingen waargenomen bij doses tot 10 mg/kg/dag.
Passage door de placenta en potentiële farmacologische activiteit van alemtuzumab werden waargenomen bij muizen tijdens de dracht en na de bevalling. In onderzoeken bij muizen zijn veranderingen in aantallen lymfocyten waargenomen bij muizenpups die tijdens de gestatie werden blootgesteld aan alemtuzumab-doses van 3 mg/kg/dag, gedurende 5 opeenvolgende dagen (AUC 0,6 maal de blootstelling bij de mens bij de aanbevolen dosis van 12 mg/dag). De cognitieve, fysieke en seksuele ontwikkeling van muizenpups die tijdens de lactatie werden blootgesteld aan alemtuzumab, werd niet beïnvloed bij doses van maximaal 10 mg/kg/dag alemtuzumab.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Dinatriumwaterstoffosfaatdihydraat (E339)
Dinatriumedetaatdihydraat
Kaliumchloride (E508)
Kaliumdiwaterstoffosfaat (E340)
Polysorbaat 80 (E433)
Natriumchloride
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden, met uitzondering van die welke vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Concentraat
4 jaar
Verdunde oplossing
De chemische en fysieke stabiliteit in gebruik is aangetoond gedurende 8 uur bij 2°C - 8°C. Vanuit microbiologisch oogpunt wordt aanbevolen het product onmiddellijk te gebruiken. Als het mengsel niet onmiddellijk wordt gebruikt, zijn de bewaartijden en bewaarcondities vóór gebruik de verantwoordelijkheid van de gebruiker en mogen deze doorgaans niet langer zijn dan 8 uur bij 2°C tot 8°C, beschermd tegen licht.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Concentraat
Bewaren in de koelkast (2°C - 8°C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
LEMTRADA wordt geleverd in een heldere, glazen injectieflacon met 2 ml inhoud, met een stop van broombutylrubber en aluminium verzegeling met plastic beschermdop.
Verpakkingsgrootte: doos met 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De injectieflacons dienen vóór gebruik gecontroleerd te worden op afwezigheid van deeltjes en verkleuring. Het product mag niet worden gebruikt als het deeltjes bevat of als het concentraat is verkleurd. Schud de injectieflacons niet voor gebruik.
Voor intraveneuze toediening zuigt u met een aseptische techniek 1,2 ml LEMTRADA uit de injectieflacon in een spuit. Injecteer in 100 ml 0,9% natriumchlorideoplossing voor infusie (9 mg/ml ) of 5% glucoseoplossing voor infusie. Dit geneesmiddel mag niet worden verdund met andere oplosmiddelen. De infuuszak voorzichtig omdraaien om de oplossing te mengen.
Voorzichtigheid is geboden om de steriliteit van de bereide oplossing te garanderen. Aanbevolen wordt het verdunde product onmiddellijk toe te dienen. Elke injectieflacon is uitsluitend bedoeld voor eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Sanofi Belgium
Leonardo Da Vincilaan 19
B-1831 Diegem
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/13/869/001
9. DATUM EERSTE VERGUNNINGVERLENING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 12 september 2013
Datum van de laatste verlenging: 2 juli 2018
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.