


SmPC (samenvatting van de productkenmerken) - Kyprolis
1. NAAM VAN HET GENEESMIDDEL
Kyprolis 10 mg poeder voor oplossing voor infusie
Kyprolis 30 mg poeder voor oplossing voor infusie
Kyprolis 60 mg poeder voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Kyprolis 10 mg poeder voor oplossing voor infusie
Elke injectieflacon bevat 10 mg carfilzomib.
Hulpstof met bekend effect
Elke injectieflacon bevat 37 mg natrium.
Elke injectieflacon bevat 500 mg cyclodextrine (natriumsulfobutylether als betadex).
Kyprolis 30 mg poeder voor oplossing voor infusie
Elke injectieflacon bevat 30 mg carfilzomib.
Hulpstof met bekend effect
Elke injectieflacon bevat 109 mg natrium.
Elke injectieflacon bevat 1.500 mg cyclodextrine (natriumsulfobutylether als betadex).
Kyprolis 60 mg poeder voor oplossing voor infusie
Elke injectieflacon bevat 60 mg carfilzomib.
Hulpstof met bekend effect
Elke injectieflacon bevat 216 mg natrium.
Elke injectieflacon bevat 3.000 mg cyclodextrine (natriumsulfobutylether als betadex).
Na reconstitutie bevat 1 ml oplossing 2 mg carfilzomib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor oplossing voor infusie.
Wit tot gebroken wit, gevriesdroogd poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Kyprolis in combinatie met daratumumab en dexamethason, in combinatie met lenalidomide en dexamethason of in combinatie met alleen dexamethason is geïndiceerd voor de behandeling van volwassen patiënten met multipel myeloom die minimaal één eerdere behandeling hebben gehad (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Behandeling met Kyprolis dient plaats te vinden onder toezicht van een arts die ervaring heeft met het gebruik van antikankertherapie.
Dosering
De dosis wordt berekend aan de hand van het lichaamsoppervlak van de patiënt bij baseline. Patiënten met een lichaamsoppervlak groter dan 2,2 m2 dienen een dosis te krijgen die is gebaseerd op een lichaamsoppervlak van 2,2 m2. Er zijn geen dosisaanpassingen nodig bij gewichtsveranderingen van 20% of minder.
Kyprolis in combinatie met lenalidomide en dexamethason
In combinatie met lenalidomide en dexamethason wordt Kyprolis intraveneus toegediend in de vorm van een 10 minuten durende infusie op twee opeenvolgende dagen per week gedurende drie weken (dag 1, 2, 8, 9, 15 en 16), gevolgd door een rustperiode van 12 dagen (dag 17 tot en met 28) zoals vermeld in tabel 1. Elke periode van 28 dagen wordt beschouwd als één behandelcyclus.
Kyprolis wordt toegediend in een aanvangsdosis van 20 mg/m2 (maximale dosis 44 mg) op dag 1 en 2 van cyclus 1. Als deze dosis goed wordt verdragen, dient de dosis op dag 8 van cyclus 1 te worden verhoogd tot 27 mg/m2 (maximale dosis 60 mg). Vanaf cyclus 13 worden de Kyprolis-doses van dag 8 en 9 weggelaten.
De behandeling kan worden voortgezet totdat er ziekteprogressie of onaanvaardbare toxiciteit optreedt.
Behandeling met Kyprolis in combinatie met lenalidomide en dexamethason gedurende meer dan 18 cycli moet worden gebaseerd op een individuele baten-risicobeoordeling, omdat er slechts beperkte gegevens zijn over de verdraagbaarheid en toxiciteit van carfilzomib na meer dan 18 cycli (zie rubriek 5.1).
In combinatie met Kyprolis wordt lenalidomide toegediend in de vorm van 25 mg oraal op dag 1-21, evenals dexamethason in de vorm van 40 mg oraal of intraveneus op dag 1, 8, 15 en 22 van elke cyclus van 28 dagen. Overeenkomstig de aanbevelingen in de huidige samenvatting van de productkenmerken van lenalidomide kan een passende dosisverlaging voor de aanvangsdosis van lenalidomide worden overwogen, bijvoorbeeld voor patiënten met een nierfunctiestoornis bij baseline. Dexamethason moet 30 minuten tot 4 uur vóór Kyprolis worden toegediend.
Tabel 1. Kyprolis in combinatie met lenalidomide en dexamethason
| Cyclus 1 | |||||||||||||||||||||||||||||||||||
| Week 1 | Week 2 | Week 3 | Week 4 | ||||||||||||||||||||||||||||||||
| Dag | Dag | Dag | Dag | Dag | Dag | Dag | Dag | Dag | Dag | Dag | |||||||||||||||||||||||||
| 1 | 2 | 3-7 | 8 | 9 | 10-14 | 15 | 16 | 17-21 | 22 | 23-28 | |||||||||||||||||||||||||
| Kyprolis | 20 | 20 | - | 27 | 27 | - | 27 | 27 | - | - | - | ||||||||||||||||||||||||
| (mg/m2)a | |||||||||||||||||||||||||||||||||||
| Dexamethason | 40 | - | - | 40 | - | - | 40 | - | - | 40 | - | ||||||||||||||||||||||||
| (mg) | |||||||||||||||||||||||||||||||||||
| Lenalidomide | 25 mg per dag | - | - | ||||||||||||||||||||||||||||||||
Cycli 2-12
Week 1 Week 2 Week 3 Week 4
Dag
1
Dag
2
Dag
3-7
Dag
8
Dag
9
Dag
10-14
Dag
15
Dag 16
Dag 17-21
Dag 22
Dag 23-28
Kyprolis
(mg/m2)a 27 27 - 27 27 - 27 27 - - -
Dexamethason
(mg) 40 - - 40 - - 40 - - 40 -
Lenalidomide 25 mg per dag - -
Vanaf cyclus 13
Week 1 Week 2 Week 3 Week 4
Dag
1
Dag
2
Dag
3-7
Dag
8
Dag
9
Dag
10-14
Dag
15
Dag 16
Dag 17-21
Dag 22
Dag 23-28
Kyprolis
(mg/m2)a 27 27 - - - - 27 27 - - -
Dexamethason
(mg) 40 - - 40 - - 40 - - 40 -
Lenalidomide 25 mg per dag - - a. De infusietijd is 10 minuten en dit blijft constant gedurende het behandelschema
Kyprolis in combinatie met dexamethason
In combinatie met dexamethason wordt Kyprolis intraveneus toegediend in de vorm van een 30 minuten durende infusie op twee opeenvolgende dagen per week gedurende drie weken (dag 1, 2, 8, 9, 15 en 16), gevolgd door een rustperiode van 12 dagen (dag 17 tot en met 28) zoals vermeld in tabel 2. Elke periode van 28 dagen wordt beschouwd als één behandelcyclus.
Kyprolis wordt toegediend in een aanvangsdosis van 20 mg/m2 (maximale dosis 44 mg) op dag 1 en 2 van cyclus 1. Als deze dosis goed wordt verdragen, dient de dosis op dag 8 van cyclus 1 te worden verhoogd tot 56 mg/m2 (maximale dosis 123 mg).
De behandeling kan worden voortgezet totdat er ziekteprogressie of onaanvaardbare toxiciteit optreedt.
Als Kyprolis wordt gecombineerd met alleen dexamethason, wordt 20 mg dexamethason oraal of intraveneus toegediend op dag 1, 2, 8, 9, 15, 16, 22 en 23 van elke cyclus van 28 dagen. Dexamethason moet 30 minuten tot 4 uur vóór Kyprolis worden toegediend.
Tabel 2. Kyprolis in combinatie met alleen dexamethason
Cyclus 1
Week 1 Week 2 Week 3 Week 4
Dag
1
Dag
2
Dag
3-7
Dag
8
Dag
9
Dag
10-14
Dag
15
Dag 16
Dag 17-21
Dag 22
Dag 23
Dag 24-28
Kyprolis
(mg/m2)a 20 20 - 56 56 - 56 56 - - - -
Dexamethason
(mg) 20 20 - 20 20 - 20 20 - 20 20 -
| Cyclus 2 en alle daaropvolgende cycli | ||||||||||||||||||||||||||||||||||||||
| Week 1 | Week 2 | Week 3 | Week 4 | |||||||||||||||||||||||||||||||||||
| Dag | Dag | Dag | Dag | Dag | Dag | Dag | Dag | Dag | Dag | Dag | Dag | |||||||||||||||||||||||||||
| 1 | 2 | 3-7 | 8 | 9 | 10-14 | 15 | 16 | 17-21 | 22 | 23 | 24-28 | |||||||||||||||||||||||||||
| Kyprolis | 56 | 56 | - | 56 | 56 | - | 56 | 56 | - | - | - | - | ||||||||||||||||||||||||||
| (mg/m2)a | ||||||||||||||||||||||||||||||||||||||
| Dexamethason | 20 | 20 | - | 20 | 20 | - | 20 | 20 | - | 20 | 20 | - | ||||||||||||||||||||||||||
| (mg) | ||||||||||||||||||||||||||||||||||||||
a. De infusietijd is 30 minuten en dit blijft constant gedurende het behandelschema
Kyprolis in combinatie met daratumumab en dexamethason
In combinatie met daratumumab en dexamethason wordt Kyprolis intraveneus toegediend in de vorm van een 30 minuten durende infusie op twee opeenvolgende dagen per week gedurende drie weken (dag 1, 2, 8, 9, 15 en 16), gevolgd door een rustperiode van 12 dagen (dag 17 tot en met 28) zoals vermeld in tabel 3. Elke periode van 28 dagen wordt beschouwd als één behandelcyclus.
Kyprolis wordt toegediend in een aanvangsdosis van 20 mg/m2 (maximale dosis 44 mg) op dag 1 en 2 van cyclus 1. Als deze dosis goed wordt verdragen, dient de dosis op dag 8 van cyclus 1 te worden verhoogd tot 56 mg/m2 (maximale dosis 123 mg).
De behandeling kan worden voortgezet totdat er ziekteprogressie of onaanvaardbare toxiciteit optreedt.
20 mg dexamethason oraal of intraveneus wordt toegediend op dag 1, 2, 8, 9, 15 en 16, en 40 mg oraal of intraveneus op dag 22 van elke cyclus van 28 dagen. Dien bij patiënten > 75 jaar na de eerste week wekelijks 20 mg dexamethason oraal of intraveneus toe. Dexamethason moet 30 minuten tot 4 uur vóór Kyprolis worden toegediend.
Daratumumab kan intraveneus of subcutaan worden toegediend.
Bij intraveneuze toediening wordt daratumumab gegeven in een dosis van 16 mg/kg werkelijk lichaamsgewicht; met een gesplitste dosis van 8 mg/kg op dag 1 en 2 in cyclus 1. Daarna wordt daratumumab toegediend in een dosering van 16 mg/kg eenmaal per week op dag 8, 15 en 22 van cyclus 1 en op dag 1, 8, 15 en 22 van cyclus 2, vervolgens elke 2 weken gedurende 4 cycli (cyclus 3 tot en met 6) en daarna elke 4 weken in de overgebleven cycli of totdat er ziekteprogressie optreedt.
Een alternatief is subcutane toediening van daratumumab in een dosis van 1800 mg op dag 1, 8, 15 en 22 van cyclus 1 en op dag 1, 8, 15 en 22 van cyclus 2, vervolgens elke 2 weken gedurende 4 cycli (cyclus 3 tot en met 6) en daarna elke 4 weken in de overgebleven cycli of totdat er ziekteprogressie optreedt.
Raadpleeg de samenvatting van de productkenmerken van daratumumab voor meer informatie over het gebruik van de subcutane formulering.
Op dagen waarop meer dan één van deze geneesmiddelen wordt toegediend, is de aanbevolen volgorde van toediening als volgt: dexamethason, pre-infusiemedicatie voor daratumumab (zie rubriek Gelijktijdige geneesmiddelen), carfilzomib, daratumumab en post-infusiemedicatie voor daratumumab (zie rubriek Gelijktijdige geneesmiddelen).
Zie de samenvatting van de productkenmerken van daratumumab en dexamethason voor meer informatie over toediening.
Tabel 3. Kyprolis in combinatie met dexamethason en daratumumab
Cyclus 1
Week 1 Week 2 Week 3 Week 4
Dag 1
Dag
2
Dag
3-7
Dag
8
Dag
9
Dag
10-14
Dag
15
Dag
16
Dag 17-21
Dag 22
Dag 23
Dag 24-28 Kyprolis
(mg/m2)a 20 20 - 56 56 - 56 56 - - - -
Dexamethason
(mg)b 20 20 - 20 20 - 20 20 - 40 - -
Daratumumab (intraveneus OF subcutaan)
Intraveneuze
toediening
(mg/kg)
8 8 - 16 - - 16 - - 16 - -
Subcutane
toediening (mg) 1800 - - 1800 - - 1800 - - 1800 - -
Cyclus 2
Week 1 Week 2 Week 3 Week 4
Dag 1
Dag
2
Dag
3-7
Dag
8
Dag
9
Dag
10-14
Dag
15
Dag
16
Dag 17-21
Dag 22
Dag 23
Dag 24-28 Kyprolis
(mg/m2)a 56 56 - 56 56 - 56 56 - - - -
Dexamethason
(mg)b 20 20 - 20 20 - 20 20 - 40 - -
Daratumumab (intraveneus OF subcutaan)
Intraveneuze
toediening
(mg/kg)
16 - - 16 - - 16 - - 16 - -
Subcutane
toediening (mg) 1800 - - 1800 - - 1800 - - 1800 - -
Cyclus 3-6
Week 1 Week 2 Week 3 Week 4
Dag 1
Dag
2
Dag
3-7
Dag
8
Dag
9
Dag
10-14
Dag
15
Dag
16
Dag 17-21
Dag 22
Dag 23
Dag 24-28 Kyprolis
(mg/m2)a 56 56 - 56 56 - 56 56 - - - -
Dexamethason
(mg)b 20 20 - 20 20 - 20 20 - 40 - -
Daratumumab (intraveneus OF subcutaan)
Intraveneuze
toediening
(mg/kg)
16 - - - - - 16 - - - - -
Subcutane
toediening (mg) 1800 - - - - - 1800 - - - - -
| Cyclus 7 en alle volgende cycli | ||||||||||||
| Week 1 | Week 2 | Week 3 | Week 4 | |||||||||
| Dag | Dag | Dag | Dag | Dag | Dag | Dag | Dag | Dag | Dag | Dag | ||
| Dag 1 | 2 | 3-7 | 8 | 9 | 10-14 | 15 | 16 | 17-21 | 22 | 23 | 24-28 | |
| Kyprolis | ||||||||||||
| 56 | 56 | - | 56 | 56 | - | 56 | 56 | - | - | - | - | |
| (mg/m2)a | ||||||||||||
| Dexamethason | ||||||||||||
| 20 | 20 | - | 20 | 20 | - | 20 | 20 | - | 40 | - | - | |
| (mg)b | ||||||||||||
| Daratumumab (intraveneus OF subcutaan) | ||||||||||||
| Intraveneuze | ||||||||||||
| toediening | 16 | - | - | - | - | - | - | - | - | - | - | - |
| (mg/kg) | ||||||||||||
| Subcutane | ||||||||||||
| 1800 | - | - | - | - | - | - | - | - | - | - | - | |
| toediening (mg) | ||||||||||||
a. De infusietijd is 30 minuten en dit blijft constant gedurende het behandelschema
b. Bij patiënten > 75 jaar wordt dexamethason na de eerste week wekelijks toegediend als 20 mg oraal of intraveneus.
Gelijktijdige geneesmiddelen
Antivirale profylaxe dient te worden overwogen bij patiënten die behandeld worden met Kyprolis, om het risico op reactivatie van herpes zoster te verlagen (zie rubriek 4.8).
Tromboseprofylaxe wordt aanbevolen bij patiënten die met Kyprolis in combinatie met daratumumab en dexamethason, in combinatie met lenalidomide en dexamethason of in combinatie met alleen dexamethason worden behandeld en moet worden gebaseerd op een beoordeling van de onderliggende risico’s en de klinische toestand van de patiënt. Raadpleeg de huidige samenvatting van de productkenmerken van lenalidomide en dexamethason voor andere gelijktijdige geneesmiddelen die noodzakelijk kunnen zijn, zoals het profylactisch gebruik van antacida.
Bij patiënten die worden behandeld met Kyprolis in combinatie met daratumumab en dexamethason moet pre-infusiemedicatie worden toegediend om het risico op infusiegerelateerde reacties met daratumumab te verlagen.
Zie de samenvatting van de productkenmerken van daratumumab voor meer informatie over gelijktijdige geneesmiddelen, waaronder pre- en post-infusiemedicatie.
Hydratatie en bewaking van de vocht- en elektrolytenbalans
Vóór dosistoediening in cyclus 1 is voldoende hydratatie vereist, vooral bij patiënten met een hoog risico op tumorlysissyndroom of renale toxiciteit. Alle patiënten dienen gecontroleerd te worden op aanwijzingen voor volumeoverbelasting en de vochtbehoefte dient te worden afgestemd op de individuele patiënt. Indien klinisch geïndiceerd kan bij patiënten met hartfalen bij baseline of met een risico op hartfalen het totale vochtvolume worden aangepast (zie rubriek 4.4).
Aanbevolen hydratatie omvat zowel orale inname (30 ml/kg/dag gedurende 48 uur vóór dag 1 van cyclus 1) als intraveneuze vochttoediening (250 ml tot 500 ml van een geschikte intraveneuze vloeistof vóór elke dosis in cyclus 1). Geef na toediening van Kyprolis in cyclus 1 naar behoefte nog 250 ml tot 500 ml intraveneuze vloeistof. Orale en/of intraveneuze hydratatie dient te worden voortgezet naar behoefte in volgende cycli.
Wanneer Kyprolis gegeven wordt in combinatie met intraveneus daratumumab, is orale en/of intraveneuze hydratatie niet nodig op dagen waarop intraveneus daratumumab wordt gegeven.
Het kaliumgehalte in serum dient maandelijks of vaker te worden gecontroleerd tijdens behandeling met Kyprolis, indien klinisch geïndiceerd. De frequentie zal afhangen van het kaliumgehalte gemeten voor aanvang van de behandeling, het gelijktijdig gebruik van andere medicijnen (bijv. geneesmiddelen waarvan bekend is dat ze het risico op hypokaliëmie verhogen) en daarmee samenhangende comorbiditeiten.
Aanbevolen dosisaanpassingen
De dosering dient te worden aangepast op basis van Kyprolis-toxiciteit. Aanbevolen acties en dosisaanpassingen worden vermeld in tabel 4. Dosisverlagingen worden vermeld in tabel 5.
Tabel 4. Dosisaanpassingen tijdens behandeling met Kyprolis
| Hematologische toxiciteit | Aanbevolen actie |
|
|
|
|
|
|
| Niet-hematologische toxiciteit (renale) | Aanbevolen actie |
|
|
| Overige niet-hematologische toxiciteit | Aanbevolen actie |
|
|
a. Zie tabel 5 voor dosisverlagingen
Tabel 5. Dosisverlagingen voor Kyprolis
| Behandelschema | Kyprolis dosis | Eerste Kyprolis dosis- verlaging | Tweede Kyprolis dosis- verlaging | Derde Kyprolis dosis- verlaging |
| Kyprolis, lenalidomide en dexamethason | 27 mg/m2 | 20 mg/m2 | 15 mg/m2 a | — |
| Kyprolis en dexamethason | 56 mg/m2 | 45 mg/m2 | 36 mg/m2 | 27 mg/m2 a |
| Behandelschema | Kyprolis dosis | Eerste Kyprolis dosis- verlaging | Tweede Kyprolis dosis- verlaging | Derde Kyprolis dosis- verlaging |
| Kyprolis, daratumumab en dexamethason | 56 mg/m2 | 45 mg/m2 | 36 mg/m2 | 27 mg/m2 a |
Let op: De Kyprolis infusietijden blijven onveranderd in geval van dosisverlaging(en) a. Als de symptomen niet verdwijnen, stop de behandeling met Kyprolis
Speciale populaties
Nierfunctiestoornis
Patiënten met een matige of ernstige nierfunctiestoornis werden geïncludeerd in onderzoeken met de combinatie Kyprolis/dexamethason, maar werden uitgesloten van onderzoeken met de combinatie Kyprolis/lenalidomide. Om die reden zijn er beperkte gegevens voor Kyprolis in combinatie met lenalidomide en dexamethason bij patiënten met een creatinineklaring (CrCL < 50 ml/min). Eventuele verlaging van de aanvangsdosis van lenalidomide bij patiënten met nierinsufficiëntie bij baseline dient te worden overwogen, op basis van de aanbevelingen in de samenvatting van de productkenmerken van lenalidomide.
Er is geen aanpassing van de aanvangsdosis voor Kyprolis aanbevolen bij patiënten met een lichte, matige of ernstige nierfunctiestoornis bij baseline of bij patiënten die met chronische dialyse worden behandeld gebaseerd op de beschikbare farmacokinetische gegevens (zie rubriek 5.2). Echter, in klinische fase 3-onderzoeken was de incidentie van bijwerkingen van acuut nierfalen hoger bij patiënten met een lagere creatinineklaring bij baseline, dan bij patiënten met een hogere creatinineklaring bij baseline.
De nierfunctie dient bepaald te worden voor aanvang van de behandeling en ten minste maandelijks gecontroleerd te worden of in overeenstemming met geaccepteerde behandelrichtlijnen, in het bijzonder bij patiënten met een lagere creatinineklaring bij baseline (CrCL < 30 ml/min). Gebaseerd op de toxiciteit moeten passende dosisaanpassingen worden gedaan (zie tabel 4). Er zijn beperkte gegevens over de werkzaamheid en veiligheid bij patiënten met een creatinineklaring bij baseline < 30 ml/min.
Omdat de klaring van Kyprolis tijdens dialyse niet is onderzocht, moet het geneesmiddel worden toegediend na de dialyseprocedure.
Leverfunctiestoornis
Patiënten met een matige of ernstige leverfunctiestoornis werden uitgesloten van onderzoeken met Kyprolis in combinatie met ofwel lenalidomide en dexamethason, ofwel dexamethason alleen.
De farmacokinetiek van Kyprolis is niet geëvalueerd bij patiënten met een ernstige leverfunctiestoornis. Er is geen aanpassing van de aanvangsdosis aanbevolen bij patiënten met een lichte of matige leverfunctiestoornis, gebaseerd op de beschikbare farmacokinetische gegevens. Echter, een hogere incidentie van afwijkingen in de leverfunctie, ≥ graad 3 bijwerkingen en ernstige bijwerkingen werd gerapporteerd bij patiënten met een lichte of matige leverfunctiestoornis bij baseline vergeleken met patiënten met een normale leverfunctie (zie rubriek 4.4 en 5.2). Leverenzymen en bilirubine dienen te worden bepaald bij aanvang van de behandeling en maandelijks gecontroleerd gedurende de behandeling met carfilzomib, ongeacht de uitgangswaarden, en gebaseerd op de toxiciteit moeten passende dosisaanpassingen worden gedaan (zie tabel 4). Speciale aandacht moet worden besteed aan patiënten met matige en ernstige leverfunctiestoornissen, gezien de zeer beperkte gegevens over de werkzaamheid en veiligheid bij deze populatie.
Oudere patiënten
In totaal was de incidentie van bepaalde bijwerkingen (zoals hartfalen) bij proefpersonen in klinische onderzoeken hoger voor patiënten die ≥ 75 jaar oud waren vergeleken met patiënten die < 75 jaar oud waren (zie rubriek 4.4).
Pediatrische patiënten
Er is geen relevante toepassing van Kyprolis bij kinderen en adolescenten in de leeftijd tot 18 jaar met multipel myeloom.
Buiten de goedgekeurde indicaties is Kyprolis onderzocht bij kinderen en adolescenten in de leeftijd tot 18 jaar met acute lymfoblastische leukemie (ALL), maar het primaire eindpunt voldeed niet aan de statistische significantie voor superioriteit voor Kyprolis in combinatie met chemotherapie vergeleken met de externe controlegroep. Momenteel beschikbare gegevens worden beschreven in rubriek 5.1 en 5.2.
Wijze van toediening
Kyprolis dient te worden toegediend door middel van intraveneuze infusie. De 20/27 mg/m2 dosis wordt toegediend in 10 minuten. De 20/56 mg/m2 dosis moet worden toegediend in 30 minuten.
Kyprolis mag niet als een snelle intraveneuze injectie of bolus worden toegediend.
De intraveneuze toedieningslijn moet direct voor en na de toediening van Kyprolis worden gespoeld met normale natriumchlorideoplossing of 5% glucoseoplossing voor injectie.
Kyprolis mag niet met andere geneesmiddelen worden gemengd en mag niet samen met andere geneesmiddelen worden toegediend per infuus.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Vrouwen die borstvoeding geven (zie rubriek 4.6).
Indien Kyprolis in combinatie met andere geneesmiddelen wordt toegediend, moeten de desbetreffende samenvattingen van de productkenmerken worden geraadpleegd voor aanvullende contra-indicaties.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Indien Kyprolis in combinatie met andere geneesmiddelen wordt toegediend, moeten voor aanvang van de behandeling met Kyprolis, de samenvattingen van de productkenmerken van deze andere geneesmiddelen worden geraadpleegd. Omdat lenalidomide in combinatie met Kyprolis kan worden gebruikt, dient bijzondere aandacht te worden besteed aan de voor lenalidomide geldende vereisten voor het testen op en voorkomen van zwangerschap (zie rubriek 4.6).
Hartaandoeningen
Ontstaan of verergering van hartfalen (bijv. congestief hartfalen, longoedeem, verlaagde ejectiefractie), myocardischemie en myocardinfarct hebben zich voorgedaan na toediening van Kyprolis. Overlijden als gevolg van een hartstilstand is voorgekomen binnen een dag na toediening van Kyprolis en er zijn meldingen geweest van hartfalen en myocardinfarct met fatale afloop. Zie rubriek 4.8 voor potentiële dosisgerelateerde effecten.
Hoewel vóór dosistoediening in cyclus 1 voldoende hydratatie vereist is, dienen alle patiënten gecontroleerd te worden op aanwijzingen voor volumeoverbelasting, vooral patiënten met een risico op hartfalen. Indien klinisch geïndiceerd kan bij patiënten met hartfalen bij baseline of met een risico op hartfalen het totale vochtvolume worden aangepast (zie rubriek 4.2).
Stop Kyprolis bij cardiale voorvallen van graad 3 of 4 tot herstel en overweeg bij het opnieuw starten met Kyprolis een verlaging met 1 dosisniveau toe te passen, aan de hand van een baten-risicobeoordeling (zie rubriek 4.2).
Oudere patiënten (≥ 75 jaar) hebben een verhoogd risico op hartfalen. Aziatische patiënten hebben ook een verhoogd risico op hartfalen.
Aanbevolen wordt om cardiovasculaire risicofactoren grondig te beoordelen voordat een behandeling wordt gestart.
Patiënten met hartfalen in klasse III en IV volgens de classificatie van de New York Heart Association (NYHA), een recent myocardinfarct, of niet met geneesmiddelen onder controle gebrachte afwijkingen in de prikkelgeleiding, kwamen niet in aanmerking voor deelname aan de klinische onderzoeken. Deze patiënten hebben mogelijk een hoger risico op cardiale complicaties. Patiënten met klachten of symptomen van hartfalen van NYHA-klasse III of IV, een recente voorgeschiedenis van myocardinfarct (in de laatste 4 maanden), niet-gereguleerde angina of aritmieën, moeten vóór aanvang van behandeling met Kyprolis een uitgebreide cardiologische controle ondergaan. Bij deze controle dient de toestand van de patiënt te worden geoptimaliseerd, met speciale aandacht voor bloeddrukcontrole en vochtregulering. De patiënt dient vervolgens voorzichtig te worden behandeld en nauwlettend te worden gevolgd.
Elektrocardiografische veranderingen
Er zijn gevallen van QT-intervalverlenging gemeld in klinische onderzoeken en in de postmarketingsetting. Er zijn gevallen van ventriculaire tachycardie gemeld bij patiënten die Kyprolis kregen.
Pulmonale toxiciteit
‘Acute respiratory distress syndrome’ (ARDS), acute respiratoire insufficiëntie en een acute diffuse infiltratieve longziekte zoals pneumonitis of interstitiële longziekte hebben zich voorgedaan bij patiënten die Kyprolis toegediend kregen. Enkele van deze voorvallen hadden een fatale afloop. Evalueer en stop Kyprolis tot herstel en overweeg op basis van een baten-risicobeoordeling of opnieuw met Kyprolis kan worden gestart (zie rubriek 4.2).
Pulmonale hypertensie
Pulmonale hypertensie is gemeld bij patiënten die met Kyprolis werden behandeld. Enkele van deze voorvallen hadden een fatale afloop. Evalueer zoals geïndiceerd. Stop Kyprolis in geval van pulmonale hypertensie tot herstel of terugkeer tot beginwaarde en overweeg op basis van een baten-risicobeoordeling of opnieuw met Kyprolis kan worden gestart (zie rubriek 4.2).
Dyspneu
Dyspneu is vaak gemeld bij patiënten die met Kyprolis werden behandeld. Evalueer dyspneu om cardiopulmonale aandoeningen, waaronder hartfalen en pulmonale syndromen, uit te sluiten. Stop Kyprolis in geval van dyspneu van graad 3 en 4 tot herstel of terugkeer tot beginwaarde en overweeg op basis van een baten-risicobeoordeling of opnieuw met Kyprolis kan worden gestart (zie rubriek 4.2 en 4.8).
Hypertensie
Hypertensie, waaronder hypertensieve crisis en hypertensief noodgeval, is waargenomen met Kyprolis. Enkele van deze voorvallen hadden een fatale afloop. Hypertensie werd vaker gemeld bij patiënten die Kyprolis kregen in combinatie met daratumumab in onderzoek 20160275. Het is aanbevolen om de hypertensie onder controle te brengen voordat met de behandeling gestart wordt en tijdens de behandeling. Alle patiënten moeten tijdens de behandeling met Kyprolis regelmatig worden beoordeeld op hypertensie en zo nodig worden behandeld. Als de hypertensie niet onder controle kan worden gebracht, moet de dosis van Kyprolis worden verlaagd. Stop Kyprolis in geval van hypertensieve crises tot herstel of terugkeer tot beginwaarde en overweeg op basis van een baten-risicobeoordeling of opnieuw met Kyprolis kan worden gestart (zie rubriek 4.2).
Acuut nierfalen
Er zijn gevallen van acuut nierfalen gemeld bij patiënten die Kyprolis kregen. Enkele van deze voorvallen hadden een fatale afloop. Acuut nierfalen werd vaker gemeld bij patiënten met gevorderd gerecidiveerd en refractair multipel myeloom die Kyprolis als monotherapie kregen toegediend. In klinische fase 3-onderzoeken was de incidentie van bijwerkingen van acuut nierfalen hoger bij proefpersonen met een lagere creatinineklaring bij baseline, dan bij proefpersonen met een hogere creatinineklaring bij baseline. De creatinineklaring bleef stabiel voor de meerderheid van de patiënten. De nierfunctie dient ten minste maandelijks te worden gecontroleerd of in overeenstemming met geaccepteerde behandelrichtlijnen, in het bijzonder bij patiënten met een lagere creatinineklaring bij baseline. Zo nodig de dosis verlagen of stoppen (zie rubriek 4.2).
Tumorlysissyndroom
Er zijn gevallen van tumorlysissyndroom (TLS), waaronder gevallen met fatale afloop, gemeld bij patiënten die Kyprolis kregen. Men dient te overwegen dat patiënten met een hoge tumorlast een verhoogd risico op TLS hebben. Zorg dat patiënten vóór toediening van Kyprolis in cyclus 1 goed worden gehydrateerd en in volgende cycli naar behoefte (zie rubriek 4.2). Bij patiënten met een hoog risico op TLS dient het gebruik van urinezuurverlagende geneesmiddelen te worden overwogen. Tijdens de behandeling dient op aanwijzingen voor TLS te worden gecontroleerd, inclusief regelmatige bepaling van serumelektrolyten, en, indien aanwezig, onmiddellijk een behandeling te worden ingesteld. Stop Kyprolis totdat TLS is verholpen (zie rubriek 4.2).
Infusiereacties
Er zijn gevallen van infusiereacties, waaronder levensbedreigende reacties, gemeld bij patiënten die Kyprolis kregen. Mogelijke symptomen zijn onder meer koorts, koude rillingen, artralgie, myalgie, blozen, gezichtsoedeem, braken, zwakte, kortademigheid, hypotensie, syncope, bradycardie, druk op de borst of angina. Deze reacties kunnen onmiddellijk of tot 24 uur na toediening van Kyprolis optreden. Voorafgaand aan Kyprolis moet dexamethason worden toegediend om de incidentie en ernst van reacties te verminderen (zie rubriek 4.2).
Hemorragie en trombocytopenie
Er zijn gevallen gemeld van hemorragie (bijv. gastro-intestinale, pulmonaire en intracraniale hemorragie) bij patiënten die behandeld werden met Kyprolis, vaak in samenhang met trombocytopenie. Enkele van deze voorvallen hadden een fatale afloop (zie rubriek 4.8).
Kyprolis veroorzaakt trombocytopenie waarbij de laagste bloedplaatjeswaarden worden waargenomen op dag 8 of dag 15 van elke 28 dagen durende cyclus met terugkeer naar de uitgangswaarde van de bloedplaatjestelling bij aanvang van de volgende cyclus (zie rubriek 4.8). Het aantal bloedplaatjes dient tijdens behandeling met Kyprolis regelmatig te worden gecontroleerd. Zo nodig de dosis verlagen of stoppen (zie rubriek 4.2).
Veneuze trombo-embolische voorvallen
Er zijn gevallen gemeld van veneuze trombo-embolische voorvallen, waaronder diep-veneuze trombose en pulmonaire embolie met fatale afloop bij patiënten die Kyprolis kregen.
Patiënten met bekende risicofactoren voor trombo-embolie – waaronder eerdere trombose – dienen nauwgezet te worden gevolgd. Er dient actie te worden ondernomen om alle risicofactoren die beïnvloed kunnen worden te minimaliseren (bijv. roken, hypertensie en hyperlipidemie). Er moet voorzichtigheid worden betracht bij de gelijktijdige toediening van andere stoffen die het risico op trombose kunnen verhogen (bijv. erytropoëtische stoffen of hormoonsubstitutietherapie). Patiënten en artsen wordt geadviseerd om alert te zijn op de tekenen en symptomen van trombo-embolie. Patiënten dienen te worden geïnstrueerd om medische hulp in te roepen als ze symptomen ontwikkelen zoals kortademigheid, pijn op de borst, bloedspuwing, zwelling of pijn van arm of been.
Tromboseprofylaxe dient te worden overwogen op basis van een individuele beoordeling van de baten en de risico’s.
Levertoxiciteit
Er zijn gevallen van leverfalen gemeld, waaronder gevallen met fatale afloop. Kyprolis kan verhoging van de serumtransaminasen veroorzaken (zie rubriek 4.8). Zo nodig de dosis verlagen of stoppen (zie rubriek 4.2). Leverenzymen en bilirubine dienen te worden gecontroleerd bij aanvang van de behandeling en maandelijks gedurende de behandeling met carfilzomib, ongeacht de uitgangswaarden.
Trombotische microangiopathie
Er zijn gevallen van trombotische microangiopathie, waaronder trombotische trombocytopenische purpura en hemolytisch-uremisch syndroom (TTP/HUS), gemeld bij patiënten die Kyprolis kregen. Enkele van deze voorvallen hadden een fatale afloop. Er dient te worden gecontroleerd op klachten en symptomen van TTP/HUS. Stop Kyprolis bij vermoeden van de diagnose en evalueer patiënten op mogelijke TTP/HUS. Als de diagnose TTP/HUS uitgesloten is, kan Kyprolis opnieuw worden gestart. Het is niet bekend of het veilig is om Kyprolis-therapie te hervatten bij patiënten die eerder TTP/HUS hebben doorgemaakt.
Posterieur reversibel encefalopathiesyndroom
Er zijn gevallen van posterieur reversibel encefalopathiesyndroom (PRES) gemeld bij patiënten die Kyprolis kregen. PRES, voorheen ‘reversibele posterieure-leuko-encefalopathiesyndroom’ (RPLS) genoemd, is een zeldzame neurologische aandoening, die zich kan presenteren met een epileptische aanval, hoofdpijn, lethargie, verwardheid, blindheid, bewustzijnsverandering en andere visuele en neurologische stoornissen, in combinatie met hypertensie. De diagnose wordt bevestigd met neuroradiologische beeldvorming. Kyprolis dient te worden gestaakt als PRES wordt vermoed. Het is niet bekend of het veilig is om Kyprolis-therapie te hervatten bij patiënten die eerder PRES hebben doorgemaakt.
Reactivatie hepatitis B-virus (HBV)
Er zijn gevallen van reactivatie van het hepatitis B-virus (HBV) gemeld bij patiënten die carfilzomib kregen.
Alle patiënten moeten op HBV worden gescreend voordat behandeling met carfilzomib wordt gestart. Voor patiënten met een positieve HBV-serologie moet profylaxe met antivirale middelen worden overwogen. Deze patiënten moeten tijdens en na de behandeling worden gecontroleerd op klinische tekenen en laboratoriumwaarden die duiden op reactivatie van HBV. Indien nodig moeten deskundigen op het gebied van de behandeling van HBV-infecties worden geraadpleegd. Het is niet bekend of het veilig is om de behandeling met carfilzomib te hervatten nadat de reactivatie van HBV afdoende onder controle is gebracht. Eventuele hervatting van de therapie moet daarom met deskundigen op het gebied van HBV-infecties worden besproken.
Progressieve multifocale leuko-encefalopathie
Er zijn gevallen van progressieve multifocale leuko-encefalopathie (PML) gemeld bij patiënten die carfilzomib kregen en die eerder of gelijktijdig immuunsuppressieve therapie kregen.
Patiënten die met carfilzomib worden behandeld, moeten worden gecontroleerd op nieuwe of verslechterende neurologische, cognitieve of gedragsmatige klachten en symptomen die op PML kunnen duiden als onderdeel van de differentiële diagnose van een aandoening van het centrale zenuwstelsel.
Bij vermoedens van PML moet verdere toediening worden opgeschort totdat een specialist PML aan de hand van een geschikte diagnostische test heeft uitgesloten. Als PML wordt bevestigd, moet het gebruik van carfilzomib worden gestaakt.
Anticonceptie
Vrouwelijke patiënten die zwanger kunnen worden (en/of hun partners) moeten effectieve anticonceptie gebruiken tijdens en gedurende een maand na de behandeling. Mannelijke patiënten moeten effectieve anticonceptiemethoden gebruiken tijdens en gedurende 3 maanden na de behandeling als hun partner zwanger is, of zwanger kan worden en geen effectieve anticonceptie toepast (zie rubriek 4.6). Carfilzomib kan de werkzaamheid van orale anticonceptiva verminderen (zie rubriek 4.5).
Natriumgehalte
Kyprolis 10 mg poeder voor oplossing voor infusie
Dit geneesmiddel bevat 37 mg natrium per injectieflacon van 10 mg, overeenkomend met 1,9% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
Kyprolis 30 mg poeder voor oplossing voor infusie
Dit geneesmiddel bevat 109 mg natrium per injectieflacon van 30 mg, overeenkomend met 5,5% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
Kyprolis 60 mg poeder voor oplossing voor infusie
Dit geneesmiddel bevat 216 mg natrium per injectieflacon van 60 mg, overeenkomend met 11% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
Cyclodextrinegehalte
Kyprolis 10 mg poeder voor oplossing voor infusie
Dit geneesmiddel bevat 500 mg cyclodextrine (natriumsulfobutylether als betadex) per injectieflacon van 10 mg, overeenkomend met 88 mg/kg voor een volwassene van 70 kg.
Kyprolis 30 mg poeder voor oplossing voor infusie
Dit geneesmiddel bevat 1.500 mg cyclodextrine (natriumsulfobutylether als betadex) per injectieflacon van 30 mg, overeenkomend met 88 mg/kg voor een volwassene van 70 kg.
Kyprolis 60 mg poeder voor oplossing voor infusie
Dit geneesmiddel bevat 3.000 mg cyclodextrine (natriumsulfobutylether als betadex) per injectieflacon van 60 mg, overeenkomend met 88 mg/kg voor een volwassene van 70 kg.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Carfilzomib wordt voornamelijk gemetaboliseerd via peptidase- en epoxidehydrolaseactiviteiten. Hierdoor is het onwaarschijnlijk dat het farmacokinetische profiel van carfilzomib wordt beïnvloed door gelijktijdige toediening van cytochroom-P450-remmers en -inductoren.
Uit in-vitro-onderzoek blijkt dat carfilzomib humaan CYP3A4 niet induceert in gekweekte humane hepatocyten. In een klinisch onderzoek met oraal midazolam als CYP3A-probe, uitgevoerd met een carfilzomibdosis van 27 mg/m2 (2 tot 10 minuten infusie), is aangetoond dat de farmacokinetiek van midazolam niet werd beïnvloed door gelijktijdige toediening van carfilzomib, wat erop wijst dat carfilzomib naar verwachting het metabolisme van CYP3A4/5-substraten niet remt en geen inductor van CYP3A4 is bij humane proefpersonen. Er is geen klinisch onderzoek gedaan met een dosis van 56 mg/m2. Het is echter niet bekend of carfilzomib in therapeutische concentraties een inductor van CYP1A2, 2C8, 2C9, 2C19 of 2B6 is. Voorzichtigheid is geboden wanneer carfilzomib wordt gecombineerd met geneesmiddelen die substraten van deze enzymen zijn, zoals orale anticonceptiva. Er moeten effectieve maatregelen worden genomen om zwangerschap te voorkomen (zie rubriek 4.6 en raadpleeg ook de huidige samenvatting van de productkenmerken van lenalidomide).
Als de patiënt orale anticonceptiva gebruikt, moet een alternatieve effectieve anticonceptiemethode worden toegepast. Carfilzomib remt CYP1A2, 2B6, 2C8, 2C9, 2C19 en 2D6 niet in vitro en daarom is niet te verwachten dat carfilzomib als gevolg van remming invloed heeft op de blootstelling aan geneesmiddelen die substraten van deze enzymen zijn.
Carfilzomib is een substraat voor P-glycoproteïne (P-gp) maar niet voor BCRP. Aangezien Kyprolis intraveneus wordt toegediend en in hoge mate wordt gemetaboliseerd, is het echter onwaarschijnlijk dat het farmacokinetische profiel van carfilzomib wordt beïnvloed door remmers of inductoren van P-gp of BCRP. In vitro, bij concentraties (3 µM) lager dan de bij therapeutische doses verwachte concentraties, remt carfilzomib het effluxtransport van digoxine, een P-gp-substraat, met 25%. Voorzichtigheid is geboden wanneer carfilzomib wordt gecombineerd met P-gp-substraten (bijv. digoxine, colchicine).
In vitro remt carfilzomib OATP1B1 met een IC50 = 2,01 μM, terwijl het onbekend is of carfilzomib wel of niet de andere transporteiwitten OATP1B3, OAT1, OAT3, OCT2 en BSEP remt op het systemisch niveau. Carfilzomib remt humaan UGT2B7 niet, maar het remt humaan UGT1A1 met een IC50 van 5,5 µM. Gezien de snelle eliminatie van carfilzomib, met name een snelle afname in systemische concentratie 5 minuten na beëindiging van de infusie, is het risico op klinisch relevante interacties met substraten van OATP1B1 en UGT1A1 echter waarschijnlijk laag.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie voor mannen en vrouwen
Vrouwelijke patiënten die behandeld worden met Kyprolis en die zwanger kunnen worden (en/of hun partners) moeten effectieve anticonceptie gebruiken tijdens en gedurende een maand na de behandeling.
Het kan niet worden uitgesloten dat de werkzaamheid van orale anticonceptiva tijdens behandeling met carfilzomib mogelijk verminderd is (zie rubriek 4.5). Vanwege een verhoogd risico op veneuze trombo-embolische voorvallen in samenhang met carfilzomib, dienen vrouwen tijdens behandeling met carfilzomib bovendien het gebruik te vermijden van hormonale anticonceptiva die in verband worden gebracht met een risico op trombose (zie rubriek 4.4 en 4.8). Als een patiënt momenteel orale anticonceptiva gebruikt, of een hormonale anticonceptiemethode toepast, die in verband wordt gebracht met een risico op trombose, dient de patiënt over te stappen naar een alternatieve effectieve anticonceptiemethode.
Mannelijke patiënten moeten effectieve anticonceptie gebruiken tijdens en gedurende 3 maanden na de behandeling als hun partner zwanger is, of zwanger kan worden en geen effectieve anticonceptie toepast.
Zwangerschap
Er zijn geen gegevens over het gebruik van carfilzomib bij zwangere vrouwen.
Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Afgaande op het werkingsmechanisme van Kyprolis en de bevindingen bij dieren, kan Kyprolis schade aan de foetus veroorzaken bij toediening aan een zwangere vrouw. Kyprolis mag niet tijdens de zwangerschap worden gebruikt, tenzij het potentiële voordeel opweegt tegen het potentiële risico voor de foetus. Als Kyprolis tijdens de zwangerschap wordt gebruikt, of als de patiënt tijdens het gebruik van dit geneesmiddel zwanger wordt, moet de patiënt op de hoogte worden gesteld van het mogelijke risico voor de foetus.
Lenalidomide is structureel verwant aan thalidomide. Thalidomide is een bekende, voor de mens teratogene werkzame stof, die ernstige, levensbedreigende aangeboren afwijkingen veroorzaakt. Als lenalidomide tijdens de zwangerschap wordt gebruikt, is een teratogeen effect van lenalidomide bij de mens te verwachten. Alle patiënten moeten voldoen aan de voorwaarden van het zwangerschapspreventieprogramma voor lenalidomide, tenzij er betrouwbaar bewijs is dat de patiënt niet zwanger kan worden. Raadpleeg de huidige samenvatting van de productkenmerken van lenalidomide.
Borstvoeding
Het is niet bekend of carfilzomib of zijn metabolieten in de moedermelk worden uitgescheiden. Op grond van de farmacologische eigenschappen, kan een risico voor pasgeborenen/zuigelingen niet worden uitgesloten. Als voorzorgsmaatregel is borstvoeding daarom gecontra-indiceerd tijdens en gedurende ten minste 2 dagen na de behandeling met Kyprolis.
Vruchtbaarheid
Er is geen vruchtbaarheidsonderzoek uitgevoerd in dieren (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Kyprolis heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
In klinische onderzoeken zijn vermoeidheid, duizeligheid, flauwvallen, wazig zien, slaperigheid en/of een daling van de bloeddruk waargenomen. Patiënten die met Kyprolis worden behandeld, moeten het advies krijgen om niet te rijden en geen machines te bedienen als ze een van deze symptomen ervaren.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De ernstige bijwerkingen die tijdens behandeling met Kyprolis kunnen optreden, zijn onder meer: hartfalen, myocardinfarct, hartstilstand, myocardischemie, interstitiële longziekte, pneumonitis, ‘acute respiratory distress syndrome’, acute respiratoire insufficiëntie, pulmonale hypertensie, dyspneu, hypertensie waaronder hypertensieve crisis, acute nierschade, tumorlysissyndroom, infusiegerelateerde reactie, gastro-intestinale hemorragie, intracraniale hemorragie, pulmonaire hemorragie, trombocytopenie, leverfalen, reactivatie van het hepatitis B-virus, PRES, trombotische microangiopathie en TTP/HUS. In klinisch onderzoek met Kyprolis deden cardiale toxiciteit en dyspneu zich doorgaans vroeg in de behandeling met Kyprolis voor (zie rubriek 4.4). De meest voorkomende bijwerkingen (bij > 20% van de proefpersonen) waren: anemie, vermoeidheid, trombocytopenie, misselijkheid, diarree, pyrexie, dyspneu, luchtweginfectie, hoesten en neutropenie.
Na de initiële doses carfilzomib van 20 mg/m2, werd de dosis verhoogd tot 27 mg/m2 in klinisch onderzoek PX-171-009 en tot 56 mg/m2 in onderzoek 2011-003 (zie rubriek 5.1). Een vergelijking tussen deze onderzoeken van de bijwerkingen die zich voordeden in de Kyprolis en dexamethason (Kd)-arm van onderzoek 2011-003 versus de Kyprolis, lenalidomide en dexamethason (KRd)-arm van onderzoek PX-171-009 suggereert dat er mogelijk een verband bestaat met de dosis voor de volgende bijwerkingen: hartfalen (Kd 8,2%, KRd 6,4%), dyspneu (Kd 30,9%, KRd 22,7%), hypertensie (Kd 25,9%, KRd 15,8%), en pulmonale hypertensie (Kd 1,3%, KRd 0,8%).
In onderzoek 20160275 (zie rubriek 5.1), waarin de toediening van Kyprolis in combinatie met daratumumab en dexamethason (KdD) werd vergeleken met Kyprolis in combinatie met dexamethason (Kd), trad overlijden ten gevolge van bijwerkingen binnen 30 dagen na de laatste dosis van enige onderzoeksbehandeling op bij 10% van de patiënten in de KdD-arm vergeleken met 5% van de patiënten in de Kd-arm. De vaakst voorkomende doodsoorzaak bij patiënten in de twee armen (KdD versus Kd) was infecties (5% versus 3%). Het risico op fatale, tijdens de behandeling optredende bijwerkingen was hoger bij proefpersonen ≥ 65 jaar. Ernstige bijwerkingen werden gemeld bij 56% van de patiënten in de KdD-arm en 46% van de patiënten in de Kd-arm. De vaakst voorkomende ernstige bijwerkingen die werden gemeld in de KdD-arm in vergelijking met de Kd-arm waren anemie (2% versus 1%), diarree (2% versus 0%), pyrexie (4% versus 2%), pneumonie (12% versus 9%), griep (4% versus 1%), sepsis (4% versus 1%) en bronchitis (2% versus 0%).
Lijst met de bijwerkingen in tabelvorm
Hieronder worden de bijwerkingen vermeld per systeem/orgaanklasse en frequentiecategorie (zie tabel 6). De frequentiecategorieën zijn vastgesteld aan de hand van de ruwe incidentie gemeld voor elke bijwerking in een dataset van gepoolde klinische onderzoeken (n = 3.878). Binnen elke systeem/orgaanklasse en frequentiecategorie worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 6. Lijst met de bijwerkingen in tabelvorm
Systeem/orgaan-klassen volgens gegevensbank MedDRA | Zeer vaak (≥ 1/10) | Vaak (≥ 1/100, < 1/10) | Soms (≥ 1/1.000, < 1/100) | Zelden (≥ 1/10.000, < 1/1.000) |
| Infecties en parasitaire aandoeningen | Pneumonie Luchtweginfectie | Sepsis Longinfectie Influenza Herpes zoster* Urineweginfectie Bronchitis Gastro-enteritis Virusinfectie Nasofaryngitis Rhinitis | Clostridium difficile colitis Cytomegalo- virusinfectie Reactivatie van het hepatitis B-virus | |
| Immuunsysteemaa ndoeningen | Overgevoeligheid voor het geneesmiddel | |||
Bloed- en lymfestelselaan-doeningen | Trombocytopenie Neutropenie Anemie Lymfopenie Leukopenie | Febriele neutropenie | HUS TTP | Trombotische microangio-pathie |
Systeem/orgaan-klassen volgens gegevensbank MedDRA | Zeer vaak (≥ 1/10) | Vaak (≥ 1/100, < 1/10) | Soms (≥ 1/1.000, < 1/100) | Zelden (≥ 1/10.000, < 1/1.000) |
| Voedings- en stofwisselings-stoornissen | Hypokaliëmie Verminderde eetlust | Dehydratie Hyperkaliëmie Hypomagnesiëmie Hyponatriëmie Hypercalciëmie Hypocalciëmie Hypofosfatemie Hyperurikemie Hypoalbuminemie Hyperglykemie | Tumorlysis-syndroom | |
| Psychische stoornissen | Insomnia | Angst Toestand van verwardheid | ||
| Zenuwstelselaan-doeningen | Duizeligheid Perifere neuropathie Hoofdpijn | Paresthesie Hypo-esthesie | Intracraniale hemorragie Cerebrovasculair accident PRES | |
| Oogaandoeningen | Cataract Wazig zien | |||
Evenwichtsorgaan
ooraandoeningen | Tinnitus | |||
| Hartaandoeningen | Hartfalen Myocardinfarct Atriumfibrillatie Tachycardie Verminderde ejectiefractie Hartkloppingen | Hartstilstand Cardiomyopathie Myocardischemie Pericarditis Pericardeffusie Ventriculaire tachycardie | ||
| Bloedvataandoeni ngen | Hypertensie | Diep-veneuze trombose Hypotensie Overmatig blozen | Hypertensieve crisis Hemorragie | Hypertensief noodgeval |
| Ademhalingsstelse l-, borstkas- en mediastinumaan-doeningen | Dyspneu Hoesten | Longembolie Longoedeem Epistaxis Orofaryngeale pijn Dysfonie Piepende ademhaling Pulmonale hypertensie | ARDS Acute respiratoire insufficiëntie Pulmonaire hemorragie Interstitiële longziekte Pneumonitis | |
| Maagdarmstelsela andoeningen | Braken Diarree Obstipatie Buikpijn Misselijkheid | Gastro-intestinale hemorragie Dyspepsie Tandpijn | Maagdarmperforatie Pancreatitis acuut |
Systeem/orgaan-klassen volgens gegevensbank MedDRA | Zeer vaak (≥ 1/10) | Vaak (≥ 1/100, < 1/10) | Soms (≥ 1/1.000, < 1/100) | Zelden (≥ 1/10.000, < 1/1.000) |
Lever- en galaandoeningen | Verhoogde alanineamino- transferase Verhoogde aspartaatamino-transferase Verhoogde gammaglutamyl-transferase Hyperbilirubinemie | Leverfalen Cholestase | ||
Huid- en onderhuidaan-doeningen | Rash Pruritus Erytheem Hyperhidrose | Angio-oedeem | ||
Skeletspierstelsel- en bindweefselaan-doeningen | Rugpijn Artralgie Pijn in extremiteit Spierspasmen | Skeletspierpijn Skeletspierpijn op de borst Botpijn Myalgie Spierzwakte | ||
Nier- en urinewegaan-doeningen | Verhoogde creatininespiegel in het bloed | Acute nierschade Nierfalen Nierinsufficiëntie Verlaagde renale creatinineklaring | ||
Algemene aandoeningen en toedieningsplaats-stoornissen | Pyrexie Perifeer oedeem Asthenie Vermoeidheid Koude rillingen | Pijn op de borst Pijn Infusieplaatsreacties Griepachtige ziekte Malaise | ‘Multi-organ dysfunction syndrome’ | |
| Onderzoeken | Verhoogd c-reactieve proteïne Verhoogde urinezuurspiegel in het bloed | |||
Letsels, intoxicaties en verrichtings-complicaties | Infusiegerelateerde reactie |
* De frequentie werd berekend op basis van gegevens uit klinische studies waarin de meeste patiënten profylaxe gebruikten
Beschrijving van geselecteerde bijwerkingen
Hartfalen, myocardinfarct en myocardischemie
In klinische onderzoeken met Kyprolis werd hartfalen gemeld bij ongeveer 5% van de proefpersonen (ongeveer 3% van de proefpersonen had graad ≥ 3 voorvallen), myocardinfarct werd gemeld bij ongeveer 1% van de proefpersonen (ongeveer 1% van de proefpersonen had graad ≥ 3 voorvallen) en myocardischemie werd gemeld bij < 1% van de proefpersonen (< 1% van de proefpersonen had graad ≥ 3 voorvallen). Deze voorvallen deden zich doorgaans vroeg in de behandeling met Kyprolis voor (< 5 cycli).
In onderzoek 20160275 was de totale incidentie van hartaandoeningen (alle voorvallen van alle graden) in de subgroep met patiënten met bloedvataandoeningen bij baseline of hypertensie bij baseline respectievelijk 29,9% versus 19,8% (KdD versus Kd) en 30,6% versus 18,1%. De incidentie van fatale cardiale gebeurtenissen was respectievelijk 1,9% versus 0,0% (KdD versus Kd) en 1,5% versus 0,0%. Er was niet één soort cardiale gebeurtenis die verantwoordelijk was voor het verschil tussen de KdD-arm versus de Kd-arm in de subgroep van patiënten met bloedvataandoeningen bij baseline of hypertensie bij baseline.
Voor klinische behandeling van hartaandoeningen tijdens behandeling met Kyprolis, zie rubriek 4.4.
Dyspneu
Dyspneu werd gemeld bij ongeveer 24% van de proefpersonen in klinische onderzoeken met Kyprolis. Deze bijwerking was in de meeste gevallen niet ernstig (< 5% van de proefpersonen had graad ≥ 3 voorvallen), herstelde, leidde zelden tot stopzetting van de behandeling en begon vroeg in het onderzoek (< 3 cycli). Voor klinische behandeling van dyspneu tijdens behandeling met Kyprolis, zie rubriek 4.4.
Hypertensie waaronder hypertensieve crises
Hypertensieve crises (hypertensieve urgentie of hypertensief noodgeval) hebben zich voorgedaan na behandeling met Kyprolis. Enkele van deze voorvallen hadden een fatale afloop. In klinisch onderzoek deden zich bij ongeveer 21% van de proefpersonen voorvallen van hypertensie voor en 8% van de proefpersonen had graad ≥ 3 hypertensievoorvallen, maar hypertensieve crises deden zich bij slechts < 0,5% van de proefpersonen voor. De incidentie van voorvallen van hypertensie was vergelijkbaar bij proefpersonen met of zonder een medische voorgeschiedenis van hypertensie. Voor klinische behandeling van hypertensie tijdens behandeling met Kyprolis, zie rubriek 4.4.
Trombocytopenie
Trombocytopenie werd gemeld bij ongeveer 33% van de proefpersonen in klinische onderzoeken met Kyprolis en ongeveer 20% van de proefpersonen had graad ≥ 3 voorvallen. In onderzoek 20160275 was de incidentie van graad ≥ 3 trombocytopenie 24,4% in de KdD-arm en 16,3% in de Kd-arm. Kyprolis veroorzaakt trombocytopenie door remming van de vorming van bloedplaatjes uit megakaryocyten, met als gevolg een klassieke cyclische trombocytopenie waarbij de laagste bloedplaatjeswaarden optreden op dag 8 of 15 van elke 28 dagen durende cyclus en het aantal bloedplaatjes doorgaans naar de uitgangswaarde is teruggekeerd bij aanvang van de volgende cyclus. Voor klinische behandeling van trombocytopenie tijdens behandeling met Kyprolis, zie rubriek 4.4.
Veneuze trombo-embolische voorvallen
Er zijn gevallen gemeld van veneuze trombo-embolische voorvallen, waaronder diep-veneuze trombose en pulmonale embolie met fatale afloop bij patiënten die Kyprolis kregen (zie rubriek 4.4). De totale incidentie van veneuze trombo-embolische voorvallen was hoger in de Kyprolis-armen van drie fase 3-onderzoeken. In klinisch onderzoek PX-171-009 was de incidentie van veneuze trombo-embolische voorvallen 15,6% in de KRd-arm en 9,0% in de Rd-arm. Graad ≥ 3 veneuze trombo-embolische voorvallen werden gemeld bij 5,6% van de patiënten in de KRd-arm en 3,9% van de patiënten in de Rd-arm. In klinisch onderzoek 2011-003 was de incidentie van veneuze trombo-embolische voorvallen 12,5% in de Kd-arm en 3,3% in de bortezomib plus dexamethason (Vd)-arm. Graad ≥ 3 veneuze trombo-embolische voorvallen werden gemeld bij 3,5% van de patiënten in de Kd-arm en 1,8% van de patiënten in de Vd-arm. In onderzoek 20160275 was de incidentie van veneuze trombo-embolische voorvallen 6,2% in de KdD-arm en 11,1% in de Kd-arm. Graad ≥ 3 veneuze trombo-embolische voorvallen werden gemeld bij 1,9% van de patiënten in de KdD-arm en 6,5% van de patiënten in de Kd-arm.
Leverfalen
Gevallen van leverfalen, waaronder gevallen met fatale afloop, zijn gemeld bij < 1% van de proefpersonen in klinische onderzoeken met Kyprolis. Voor klinische behandeling van levertoxiciteit tijdens behandeling met Kyprolis, zie rubriek 4.4.
Perifere neuropathie
In een gerandomiseerd, open-label, multicenter onderzoek bij patiënten die Kyprolis 20/56 mg/m2 geïnfundeerd kregen gedurende 30 minuten in combinatie met dexamethason (Kd, n = 464) versus bortezomib plus dexamethason (Vd, n = 465), werden gevallen gemeld van perifere neuropathie graad 2 en hoger bij 7% van de patiënten met gerecidiveerd multipel myeloom in de Kd-arm, vergeleken met 35% in de Vd-arm ten tijde van de vooraf geplande OS-analyse. In onderzoek 20160275 werden gevallen van perifere neuropathie graad 2 en hoger gemeld bij 10,1% van de patiënten met gerecidiveerd multipel myeloom in de KdD-arm vergeleken met 3,9% in de Kd-arm.
Infusiereactie
In onderzoek 20160275 was het risico op infusiereactie hoger wanneer carfilzomib samen met daratumumab werd toegediend.
Luchtweginfectie
In onderzoek 20160275 traden luchtweginfecties die werden gemeld als ernstige bijwerking op in elke behandelgroep (27,6% in de KdD-arm en 15,0% in de Kd-arm. In onderzoek 20160275 trad pneumonie die werd gemeld als ernstige bijwerking op in elke behandelgroep (15,3% in de KdD-arm en 9,8% in de Kd-arm). In de KdD-arm en Kd-arm waren respectievelijk 1,3% en 0% van de gebeurtenissen fataal.
Secundaire primaire maligniteiten
In onderzoek 20160275 werden secundaire primaire maligniteiten in elke behandelgroep gemeld (1,9% in de KdD-arm en 1,3% in de Kd-arm).
Opportunistische infecties
In onderzoek 20160275 werden opportunistische infecties in elke behandelgroep gemeld (9,4% in de KdD-arm en 3,9% in de Kd-arm). Opportunistische infecties die optraden bij ≥ 1% van de proefpersonen in de KdD-arm waren onder andere herpes zoster, orale candidiasis, orale herpes en herpes simplex.
Reactivatie van het hepatitis B-virus
In onderzoek 20160275 was de incidentie van hepatitis B-reactivatie 0,6% in de KdD-arm en 0% in de Kd-arm.
Andere speciale populaties
Ouderen
In totaal was de incidentie van bepaalde bijwerkingen (zoals hartaritmieën, hartfalen [zie rubriek 4.4], dyspneu, leukopenie en trombocytopenie) bij proefpersonen in klinische onderzoeken met Kyprolis hoger bij patiënten die ≥ 75 jaar oud waren vergeleken met patiënten die < 75 jaar oud waren.
In onderzoek 20160275 was 47% van de 308 patiënten die twee keer per week KdD 20/56 mg/m2 kregen ≥ 65 jaar oud. In de KdD-arm van het onderzoek kwamen fatale, tijdens de behandeling optredende bijwerkingen voor bij 6% van de patiënten < 65 jaar en 14% van de patiënten ≥ 65 jaar. In de Kd-arm kwamen deze voorvallen voor bij 8% van de patiënten < 65 jaar en 3% van de patiënten ≥ 65 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is momenteel onvoldoende informatie om conclusies te trekken over de veiligheid van doses hoger dan de doses die in klinisch onderzoek zijn geëvalueerd. Acuut ontstaan van koude rillingen, hypotensie, nierinsufficiëntie, trombocytopenie en lymfopenie is gemeld na abusievelijke toediening van een dosis Kyprolis van 200 mg.
Er is geen specifiek antidotum voor overdosering van carfilzomib bekend. In geval van een overdosis moet de patiënt worden gecontroleerd, vooral op de ongewenste reacties op Kyprolis die in rubriek 4.8 worden vermeld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: oncolytica, overige oncolytica, ATC-code: L01XG02
Werkingsmechanisme
Carfilzomib is een tetrapeptide-epoxyketon dat als proteasoomremmer werkt en selectief en irreversibel bindt aan de N-terminale threoninebevattende actieve domeinen van het 20S-proteasoom, het proteolytische kerndeeltje in het 26S-proteasoom, en weinig tot geen activiteit tegen andere klassen van proteasen vertoont. In preklinische modellen vertoonde carfilzomib antiproliferatieve en proapoptotische activiteit in hematologische tumoren. Bij dieren remde carfilzomib de proteasoomactiviteit in bloed en weefsel en vertraagde het de tumorgroei in modellen van multipel myeloom. In vitro bleek carfilzomib een minimale neurotoxiciteit en minimale reactie op niet-proteasomale proteasen te vertonen.
Farmacodynamische effecten
Intraveneuze toediening van carfilzomib leidde tot suppressie van de chymotrypsine-achtige activiteit van het proteasoom bij meting in bloed 1 uur na de eerste dosis. Doses van ≥ 15 mg/m2 zorgden consequent voor een remming (≥ 80%) van de chymotrypsine-achtige activiteit van het proteasoom. Daarnaast leidde toediening van carfilzomib tot remming van de latente membraanproteïne 2- (LMP2-) en multi-katalytische endopeptidase complex-achtige 1- (MECL1-)subunits van het immunoproteasoom, variërend van respectievelijk 26% tot 32% en 41% tot 49%, bij 20 mg/m2. De proteasoomremming werd na de eerste dosis carfilzomib voor elke week van toediening gedurende ≥ 48 uur gehandhaafd. Toediening in combinatie met lenalidomide en dexamethason had geen invloed op de proteasoomremming.
Bij de hogere dosis van 56 mg/m2 was er niet alleen een grotere remming van de CT-L-subunits (≥ 90%) vergeleken met de remming bij 15 tot 20 mg/m2, maar ook een grotere remming van andere proteasoomsubunits (LMP7, MECL1, en LMP2). Er was een toename van ongeveer 8%, 23% en 34% in de remming van respectievelijk de LMP7-, MECL1-, en LMP2-subunits bij de dosis van 56 mg/m2 vergeleken met de remming bij 15 tot 20 mg/m2. Vergelijkbare proteasoomremming door carfilzomib werd bereikt met 2 tot 10 minuten en 30 minuten durende infusies bij de 2 dosisniveaus (20 en 36 mg/m2) waarop het werd getest.
Klinische werkzaamheid en veiligheid
Kyprolis in combinatie met lenalidomide en dexamethason voor de behandeling van patiënten met gerecidiveerd multipel myeloom – onderzoek PX-171-009 (ASPIRE)
De veiligheid en werkzaamheid van Kyprolis werden geëvalueerd in een gerandomiseerd, open-label, multicenter onderzoek onder 792 patiënten met gerecidiveerd multipel myeloom. In dit onderzoek werd de combinatie van Kyprolis met lenalidomide en dexamethason geëvalueerd ten opzichte van lenalidomide en dexamethason alleen, 1:1 gerandomiseerd.
In dit onderzoek werd Kyprolis geëvalueerd bij een initiële dosis van 20 mg/m2, verhoogd tot 27 mg/m2 in cyclus 1 op dag 8, twee keer per week toegediend in 3 van de 4 weken als een 10 minuten durende infusie. De Kyprolis-behandeling werd gedurende maximaal 18 cycli toegediend tenzij de behandeling vroegtijdig werd stopgezet vanwege ziekteprogressie of onaanvaardbare toxiciteit. Toediening van lenalidomide en dexamethason kon worden voortgezet tot progressie of onaanvaardbare toxiciteit.
Patiënten die aan de volgende criteria voldeden, werden van het onderzoek uitgesloten: creatinineklaring < 50 ml/min, congestief hartfalen van NYHA-klasse III tot IV of myocardinfarct in de voorgaande 4 maanden, ziekteprogressie tijdens de behandeling met een bortezomib-bevattend regime, ziekteprogressie tijdens de eerste 3 maanden na aanvang van behandeling met lenalidomide en dexamethason, of progressie op enig moment tijdens behandeling met lenalidomide en dexamethason als dit de meest recente therapie van de proefpersoon was. De inclusiecriteria stonden een kleine subgroep van patiënten met myeloom refractair voor bortezomib (n = 118) of lenalidomide (n = 57) toe om deel te nemen aan dit onderzoek. Deelnemende proefpersonen werden gedefinieerd als refractair voor therapie als ze aan een van de volgende 3 criteria voldeden: niet reagerend (< minimale respons) op welk regime dan ook, progressie tijdens een regime of progressie binnen 60 dagen na voltooiing van een regime. In dit onderzoek werd niet de baten-risico-verhouding in de bredere refractaire populatie geëvalueerd.
De ziektetoestand en andere baselinekenmerken waren evenwichtig verdeeld over de twee armen, onder andere leeftijd (64 jaar, spreiding 31-91 jaar), geslacht (56% man), ECOG-performancestatus (48% met performancestatus 1), genetische mutaties met hoog risico, bestaande uit de genetische subtypen t(4;14), t(14;16) of deletie van 17p in ≥ 60% van de plasmacellen (13%), genetische mutaties met onbekend risico, waaronder proefpersonen voor wie geen resultaten waren verzameld of geanalyseerd (47%), en ISS-stadium III van de ziekte bij baseline (20%). De proefpersonen hadden 1 tot 3 voorafgaande therapieën ontvangen (mediaan 2), waaronder eerdere behandeling met bortezomib (66%), thalidomide (44%) en lenalidomide (20%).
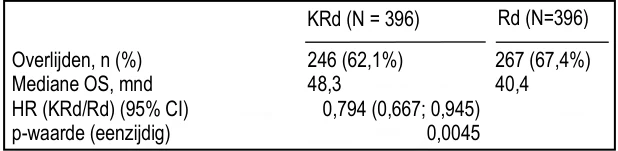
De resultaten van onderzoek PX-171-009 zijn samengevat in tabel 7 en in afbeelding 1 en afbeelding 2.
Tabel 7. Samenvatting van de werkzaamheidsanalyse in onderzoek PX-171-009 naar gerecidiveerd multipel myeloom
| KRd-combinatietherapie | ||
| KRd-arma (N = 396) | Rd-arma (N = 396) | |
| PFS in maanden, mediaan (95%-BI) | 26,3 (23,3; 30,5) | 17,6 (15,0; 20,6) |
| HR (95%-BI); eenzijdige p-waardeb | 0,69 (0,57; 0,83); < 0,0001 | |
| OS in maanden, mediaan (95%-BI) | 48,3 (42,4; 52,8) | 40,4 (33,6; 44,4) |
| HR (95%-BI); eenzijdige p-waardeb | 0,79 (0,67; 0,95); 0,0045 | |
| KRd-combinatietherapie | ||
| KRd-arma (N = 396) | Rd-arma (N = 396) | |
| ORR, n (%) | 345 (87,1) | 264 (66,7) |
| sCR | 56 (14,1) | 17 (4,3) |
| CR | 70 (17,7) | 20 (5,1) |
| VGPR | 151 (38,1) | 123 (31,1) |
| PR | 68 (17,2) | 104 (26,3) |
| 95%-BI van ORR | 83,4; 90,3 | 61,8; 71,3 |
| Eenzijdige p-waarde | < 0,0001 | |
KRd = Kyprolis, lenalidomide en dexamethason; Rd = lenalidomide en dexamethason; PFS = progression-free survival (progressievrije overleving); HR = hazardratio; BI = betrouwbaarheidsinterval; OS = overall survival (totale overleving); ORR = overall response rate (totale responspercentage); sCR = stringente complete respons; CR = complete respons; VGPR = very good partial response (zeer goede partiële respons); PR = partiële respons; IMWG = International Myeloma Working Group; EBMT = European Society for Blood and Marrow Transplantation
a. Zoals vastgesteld door een onafhankelijke beoordelingscommissie aan de hand van objectieve standaardresponscriteria van de IMWG/EBMT
b. Statistisch significant
Patiënten in de KRd-arm (Kyprolis, lenalidomide en dexamethason) lieten een verbetering van de progressievrije overleving (PFS) zien in vergelijking met patiënten in de Rd-arm (lenalidomide en dexamethason) (HR = 0,69, met eenzijdige p-waarde < 0,0001), wat overeenkomt met een verbetering van de PFS met 45% of een verlaging van het risico op een gebeurtenis met 31% zoals door een onafhankelijke beoordelingscommissie vastgesteld aan de hand van de objectieve standaardresponscriteria van de International Myeloma Working Group (IMWG)/European Society for Blood and Marrow Transplantation (EBMT).
Het PFS-voordeel van KRd werd consistent waargenomen in alle subgroepen, inclusief patiënten ≥ 75 jaar oud (n = 96), patiënten met genetische mutaties met een hoog risico (n = 100) of onbekend risico (n = 375) en patiënten met een creatinineklaring van 30 tot < 50 ml/min bij baseline (n = 56).
Afbeelding 1. Kaplan-Meier-curve van progressievrije overleving bij gerecidiveerd multipel myelooma
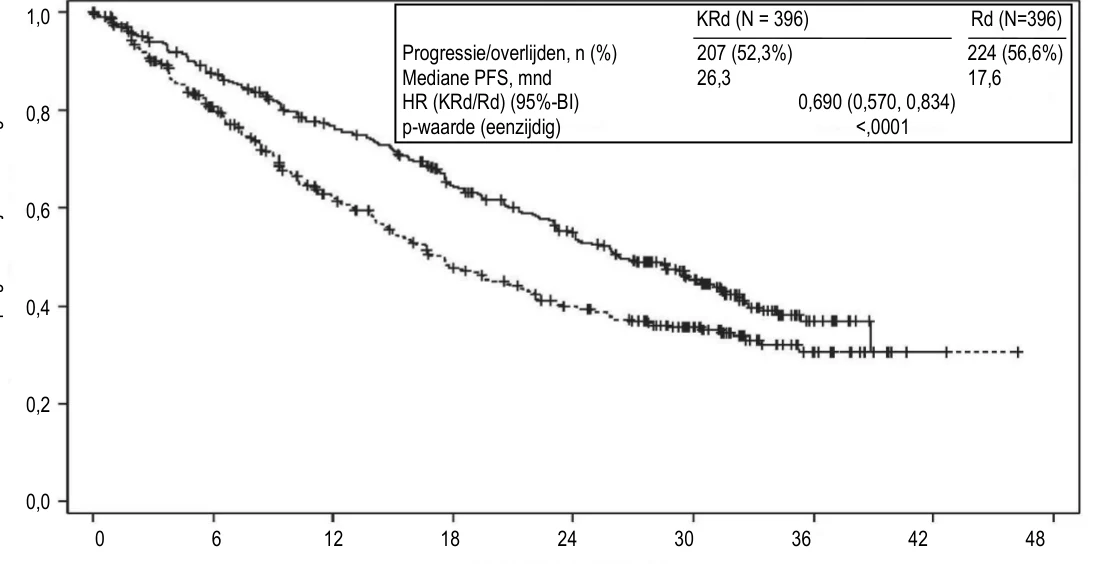
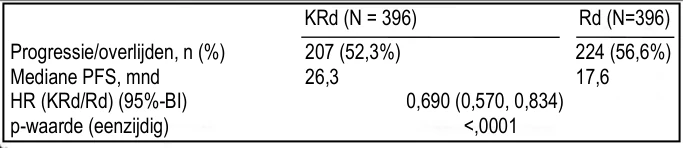

KRd = Kyprolis, lenalidomide en dexamethason; Rd = lenalidomide, dexamethason; PFS = progression-free survival (progressievrije overleving); HR = hazardratio; BI = betrouwbaarheidsinterval; IMWG = international myeloma working group; EBMT = European society for Blood and Marrow Transplantation; mnd = maanden NB: De uitkomsten voor respons en PD werden vastgesteld aan de hand van objectieve standaardresponscriteria van de IMWG/EBMT.
a. Onderzoek PX-171-009
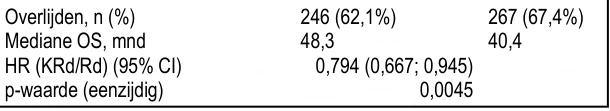
Een vooraf geplande analyse van de totale overleving werd uitgevoerd na 246 doden in de KRd-arm en 267 doden in de Rd-arm. De mediane follow-up was ongeveer 67 maanden. Een statistisch significant voordeel in totale overleving werd waargenomen bij patiënten in de KRd-arm in vergelijking met patiënten in de Rd-arm. Patiënten in de KRd-arm hadden een lager risico op overlijden van 21% in vergelijking met de patiënten in de Rd-arm (HR = 0,79; 95%-BI: 0,67; 0,95; p-waarde = 0,0045). De mediane totale overleving verbeterde met 7,9 maanden bij patiënten in de KRd-arm in vergelijking met deze in de Rd-arm (zie tabel 7 en afbeelding 2). 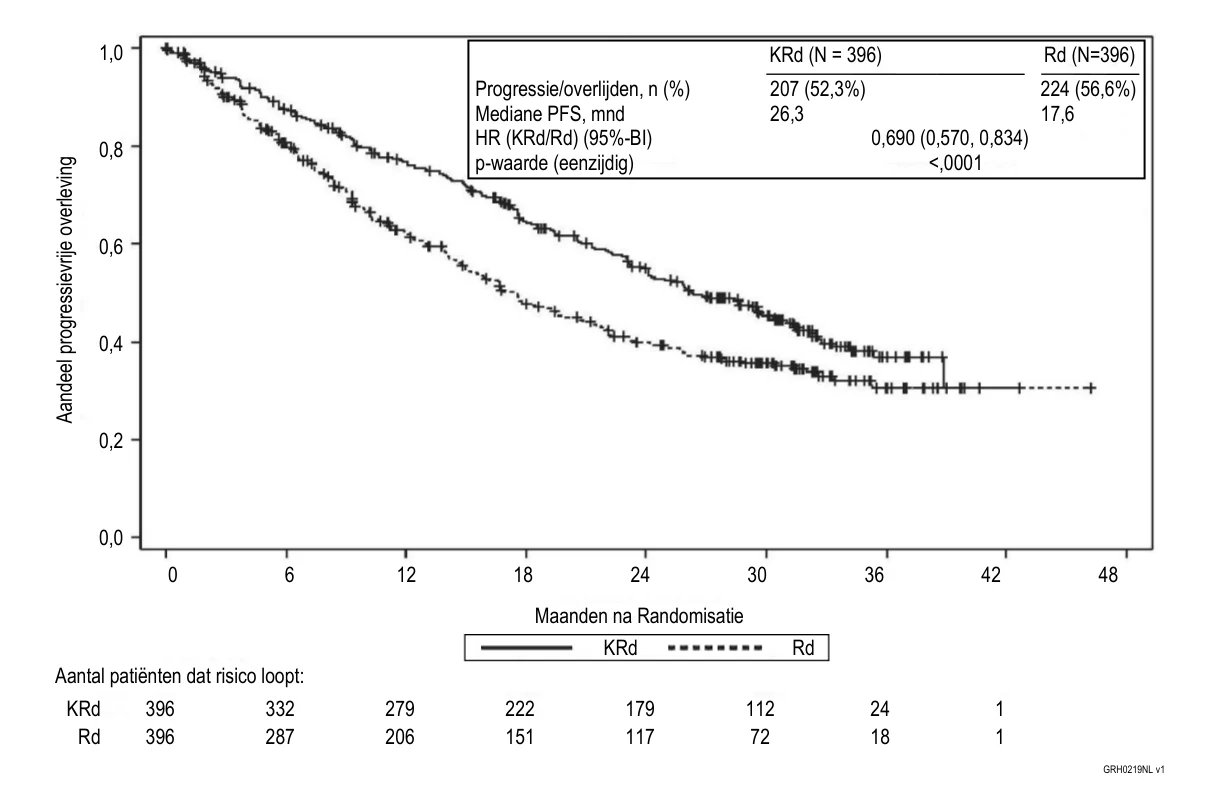



Afbeelding 2 Kaplan-Meier-curve van totale overleving bij gerecidiveerd multipel myelooma


KRd = Kyprolis, lenalidomide en dexamethason; Rd = lenalidomide en dexamethason; OS = overall survival (totale overleving); HR = hazardratio; BI = betrouwbaarheidsinterval; mnd = maanden a. Onderzoek PX-171-009
Met KRd behandelde patiënten meldden een verbeterde algemene gezondheidstoestand, met hogere scores voor algemene gezondheidstoestand/kwaliteit van leven vergeleken met Rd over 18 behandelcycli (niet voor multipliciteit gecorrigeerde eenzijdige p-waarde = 0,0001) gemeten met de EORTC QLQ-C30, een voor multipel myeloom gevalideerd instrument.
Kyprolis in combinatie met dexamethason voor de behandeling van patiënten met gerecidiveerd multipel myeloom – onderzoek 2011-003 (ENDEAVOR)
De veiligheid en werkzaamheid van Kyprolis werden geëvalueerd in een fase 3, gerandomiseerd, open-label, multicenter onderzoek van Kyprolis plus dexamethason (Kd) versus bortezomib plus dexamethason (Vd). In totaal werden 929 patiënten met gerecidiveerd of refractair multipel myeloom, die 1 tot 3 voorafgaande behandelingslijnen hadden gehad, geïncludeerd en gerandomiseerd (464 in de Kd-arm; 465 in de Vd-arm).
In dit onderzoek werd Kyprolis geëvalueerd bij een initiële dosis van 20 mg/m2, die werd verhoogd tot 56 mg/m2 op dag 8 van cyclus 1, en twee keer per week toegediend in 3 van de 4 weken als een 30 minuten durende infusie tot ziekteprogressie of onaanvaardbare toxiciteit.
Patiënten gerandomiseerd in de Vd-arm konden bortezomib toegediend krijgen via de intraveneuze (n = 108) of subcutane (n = 357) weg. Patiënten met de volgende condities werden uitgesloten van deelname aan dit onderzoek: creatinineklaring < 15 ml/min, NYHA-classificatie graad III tot IV congestief hartfalen, myocardinfarct in de voorafgaande 4 maanden of patiënten met een linker ventrikel ejectiefractie (LVEF) < 40%. De inclusiecriteria van dit onderzoek stonden deelname toe van patiënten die al eerder behandeld waren met carfilzomib (n = 3) of bortezomib (n = 502) als deze patiënten ten minste een partiële respons (PR) hadden op eerdere therapie met een proteasoomremmer, niet waren gestopt met de therapie met een proteasoomremmer vanwege toxiciteit, en ten minste een proteasoomremmervrije periode hadden gehad van 6 maanden na de laatste dosis.
De demografische en baselinekenmerken voor onderzoek 2011-003 waren evenwichtig verdeeld over de twee armen, onder andere eerdere behandeling met bortezomib (54%), eerdere behandeling met lenalidomide (38%), lenalidomide-refractaire patiënten (25%), leeftijd (65 jaar, spreiding 30-89 jaar), 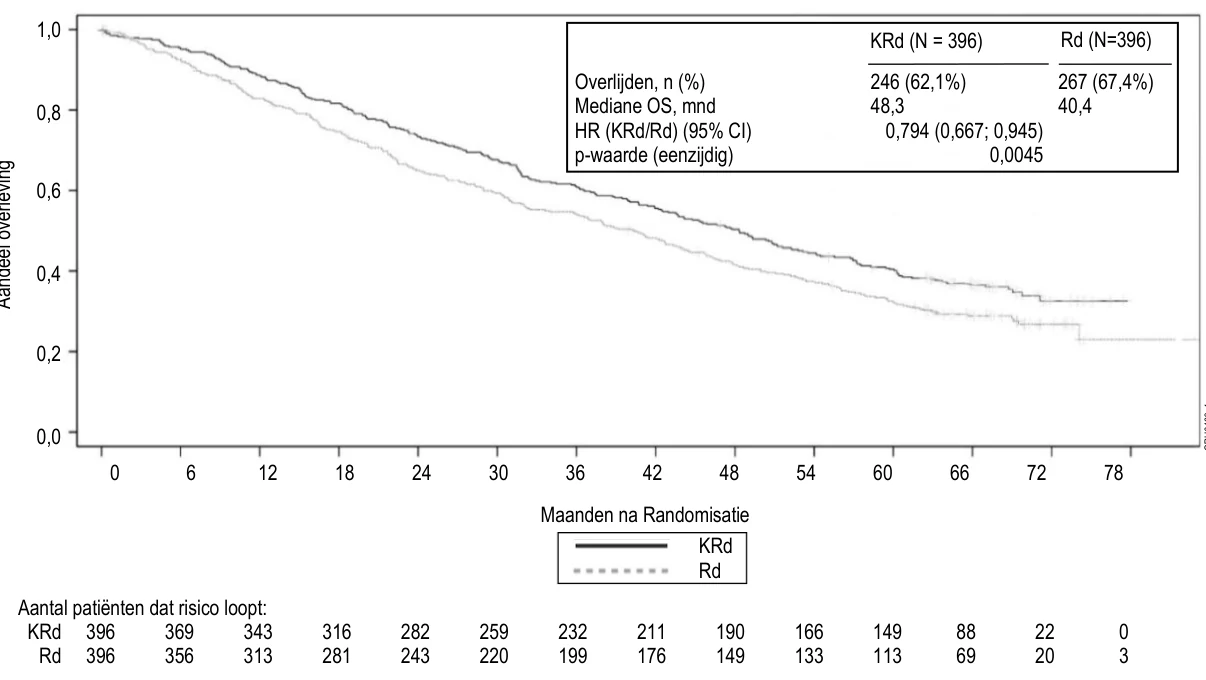


 A
an
dee
l o
ve
rle
ving 
GRH0463v1 
 geslacht (51% man), ECOG-performancestatus (45% met performancestatus 1), genetische mutaties met hoog risico, bestaande uit de genetische subtypen t(4;14) of t(14;16) in 10% of meer van de gescreende plasmacellen, of deletie 17p in ≥ 20% van de plasmacellen (23%), genetische mutaties met onbekend risico, waaronder proefpersonen voor wie geen resultaten waren verzameld of geanalyseerd (9%) en ISS-stadium III van de ziekte bij baseline (24%).
De resultaten van onderzoek 2011-003 zijn samengevat in tabel 8.
Tabel 8. Samenvatting van de werkzaamheidsanalyse in onderzoek 2011-003 naar gerecidiveerd multipel myeloom
| Kd-Arm (N = 464) | Vd-Arm (N = 465) | |
| PFS in maanden, mediaan (95%-BI)a | 18,7 (15,6; NE) | 9,4 (8,4; 10,4) |
| HR (95%-BI); eenzijdige p-waardeb | 0,533 (0,44; 0,65); < 0,0001 | |
| Totale overleving in maanden, mediaan (95%-BI) | 47,6 (42,5; NE) | 40,0 (32,6; 42,3) |
| HR (95%-BI); eenzijdige p-waardeb | 0,791 (0,65; 0,96); 0,010 | |
| ORR n (%)a, c | 357 (76,9) | 291 (62,6) |
| ≥ CRd | 58 (12,5) | 29 (6,2) |
| ≥ VGPRe | 252 (54,3) | 133 (28,6) |
| 95%-BI van ORR | 72,8; 80,7 | 58,0; 67,0 |
| eenzijdige p-waardeb | < 0,0001 | |
Kd = Kyprolis plus dexamethason; Vd = bortezomib en dexamethason; BI = betrouwbaarheidsinterval; NE = not estimable (niet in te schatten); HR = hazardratio; ORR = overall response rate (totale responspercentage); CR = complete respons; VGPR = very good partial response (zeer goede partiële respons) a. Deze eindpunten zijn vastgesteld door een onafhankelijke beoordelingscommissie
b. Statistisch significant
c. Totale respons is gedefinieerd als het bereiken van de beste totale respons in PR, VGPR, CR, of sCR d. Statistisch significant, eenzijdige p-waarde = 0,0005
e. Statistisch significant, eenzijdige p-waarde = 0,0001
Het onderzoek toonde een significante verbetering aan in PFS voor patiënten in de Kd-arm vergeleken met patiënten in de Vd-arm (HR: 0,53, 95%-BI: 0,44; 0,65 [p-waarde < 0,0001]) (zie afbeelding 3).
Vergelijkbare PFS-resultaten werden gezien bij patiënten die eerder behandeld waren met bortezomib (HR 0,56, 95%-BI: 0,44; 0,73) en bij patiënten die niet eerder behandeld waren met bortezomib (HR 0,48, 95%-BI: 0,36; 0,66).
Het PFS-voordeel van Kd werd consistent gezien in alle subgroepen, waaronder patiënten ≥ 75 jaar (n = 143), patiënten met genetische mutaties met hoog risico (n = 210) en patiënten met een creatinineklaring bij baseline tussen 30 - < 50 ml/min (n = 128).
Bij patiënten die eerder behandeld waren met bortezomib (54%) was de mediane PFS 15,6 maanden in de Kd-arm versus 8,1 maanden in de Vd-arm (HR = 0,56, 95%-BI: 0,44; 0,73), ORR was 71,2% versus 60,3%.
Bij patiënten die eerder behandeld waren met lenalidomide (38%) was de mediane PFS 12,9 maanden in de Kd-arm versus 7,3 maanden in de Vd-arm (HR = 0,69, 95%-BI: 0,52; 0,92), ORR was 70,1% versus 59,3%. Bij patiënten refractair aan lenalidomide (25%) was de mediane PFS 8,6 maanden in de Kd-arm versus 6,6 maanden in de Vd-arm (HR = 0,80, 95%-BI: 0,57; 1,11), ORR was 61,9% versus 54,9%.
Afbeelding 3. Kaplan-Meier-curve van progressievrije overleving zoals bepaald door de onafhankelijke beoordelingscommissie (‘intent-to-treat’-populatie) voor onderzoek 2011-003
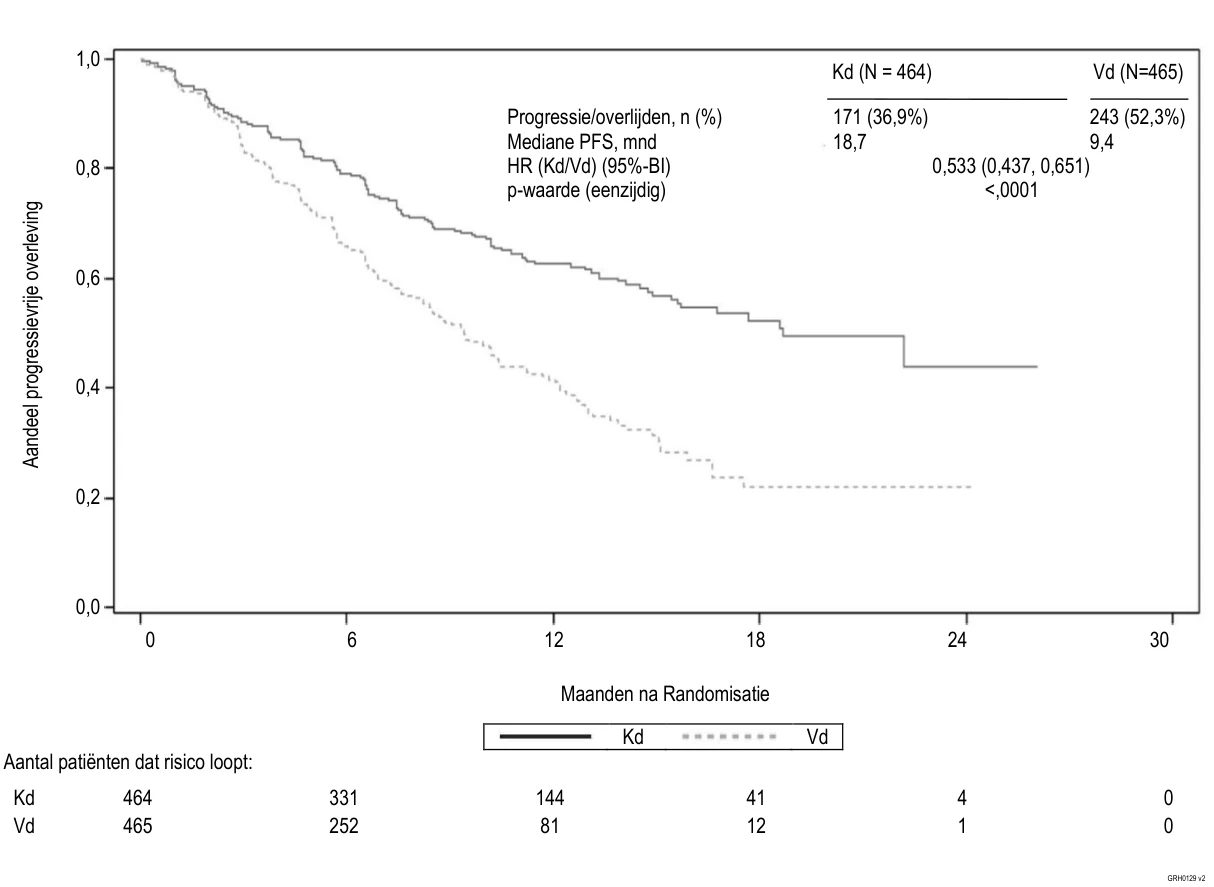
Kd = Kyprolis plus dexamethason; Vd = bortezomib plus dexamethason; PFS = progression-free survival (progressievrije overleving); mnd = maanden; HR = hazardratio; BI = betrouwbaarheidsinterval
Een vooraf geplande secundaire OS-interimanalyse werd uitgevoerd na 189 doden in de Kd-arm en 209 doden in de Vd-arm. Ten tijde van de analyse waren 80% van de beoogde voorvallen geregistreerd. De mediane follow-up was ongeveer 37 maanden. Een statistisch significant voordeel in OS werd waargenomen bij patiënten in de Kd-arm in vergelijking met patiënten in de Vd-arm (HR = 0,791; 95%-BI: 0,65; 0,96; p-waarde = 0,010) (zie afbeelding 4).
Afbeelding 4. Kaplan-Meier-curve van de totale overleving in gerecidiveerd multipel myeloomonderzoek 2011-003
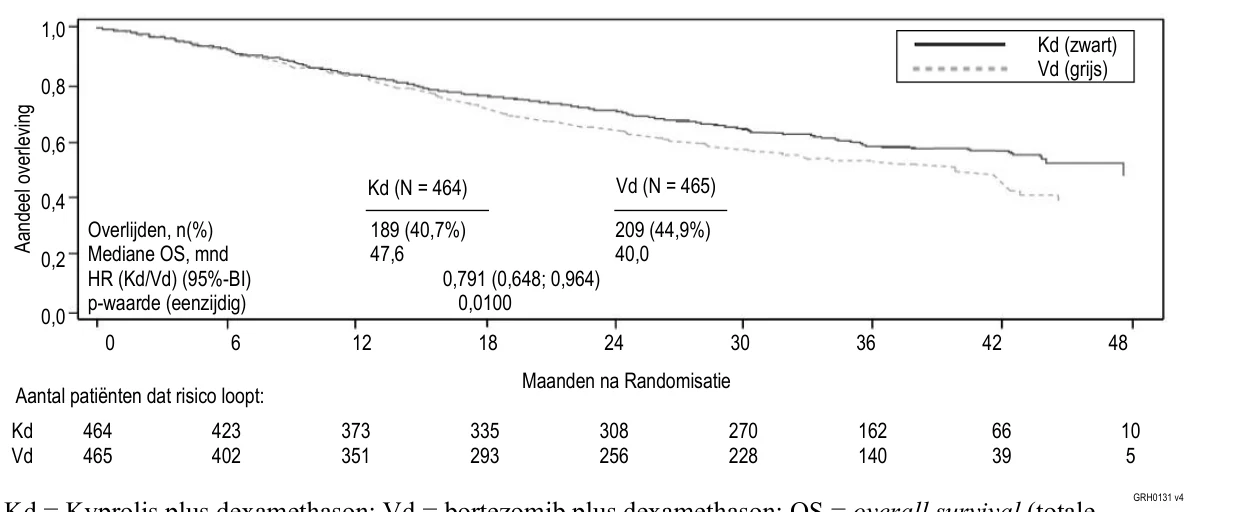
Kd = Kyprolis plus dexamethason; Vd = bortezomib plus dexamethason; OS = overall survival (totale overleving); mnd = maanden; HR = hazardratio; BI = betrouwbaarheidsinterval
Kyprolis in combinatie met daratumumab en dexamethason voor de behandeling van patiënten met gerecidiveerd of refractair multipel myeloom – onderzoek 20160275 (CANDOR)
De veiligheid en werkzaamheid van Kyprolis werden geëvalueerd in een fase 3, gerandomiseerd, open-label, multicenter superioriteitsonderzoek van Kyprolis met daratumumab plus dexamethason (KdD) versus Kyprolis plus dexamethason (Kd). In totaal werden 466 patiënten met gerecidiveerd of refractair multipel myeloom, die 1 tot 3 voorafgaande behandelingslijnen hadden gehad, geïncludeerd en gerandomiseerd in een verhouding van 2:1 (312 in de KdD-arm; 154 in de Kd-arm).
In de KdD-arm en Kd-arm werd Kyprolis geëvalueerd bij een aanvangsdosis van 20 mg/m2, die werd verhoogd tot 56 mg/m2 op dag 8 van cyclus 1, en twee keer per week toegediend in 3 van de 4 weken als een 30 minuten durende infusie.
Patiënten met de volgende aandoeningen werden uitgesloten van het onderzoek: bekende matige of ernstige aanhoudende astma in de voorgaande 2 jaar, bekende chronische obstructieve luchtwegaandoening (COPD) met een FEV1 < 50% van voorspelde waarde, actief congestief hartfalen.
Demografische kenmerken en baselinekenmerken waren over het algemeen consistent tussen de twee armen, waaronder geslacht (57,5% man), ras (78,5% blanke proefpersonen), leeftijd (64 jaar, spreiding 29-84 jaar), eerdere behandeling met bortezomib (90%), refractair voor bortezomib (29%), genetische mutaties met hoog risico, bestaande uit de genetische subtypen t(4; 14), t(14; 16) of deletie 17p (16%) en genetische mutaties met onbekend risico, waaronder proefpersonen voor wie geen resultaten waren, waarvan de resultaten waren mislukt, of waarvan de kwantiteit onvoldoende was (51%). Het aandeel proefpersonen ≥ 75 jaar was kleiner in de KdD-arm (9,0%) dan in de Kd-arm (14,3%). Proefpersonen hadden een mediaan (spreiding) van 2,0 (1 tot 4) voorafgaande behandelingslijnen. Het percentage proefpersonen met een eerdere transplantatie was hoger in de KdD-arm (62,5%) dan in de Kd-arm (48,7%). Slechts 1 patiënt in de KdD-groep kreeg eerder anti-CD38 monoklonale antilichaamtherapie.
De resultaten van de primaire analyse van onderzoek 20160275 zijn samengevat in tabel 9 en in afbeelding 5 en afbeelding 6.
GRH0131 v4 

Tabel 9. Samenvatting van de werkzaamheid in onderzoek 20160275 bij de primaire analyse
| KdD-arm (N = 312) | Kd-arm (N = 154) | |
| PFS in maanden, mediaan (95%-BI)a | NE (NE, NE) | 15,8 (12,1; NE) |
| HR (95%-BI); eenzijdige p-waardeb | 0,630 (0,464; 0,854); 0,0014 | |
| ORR (%) (95%-BI)a, c | 84,3 (79,8; 88,1) | 74,7 (67,0; 81,3) |
| Responscategorie, n (%) | ||
| N met respons | 263 | 115 |
| CR | 89 (28,5) | 16 (10,4) |
| MRD [-] CR | 43 (13,8) | 5 (3,2) |
| VGPR | 127 (40,7) | 59 (38,3) |
| PR | 47 (15,1) | 40 (26,0) |
| Odds ratio | 1,925 (1,184; 3,129) | |
| eenzijdige p-waardeb | 0,0040 | |
| MRD[-]CR na 12 maanden | 12,5 (9,0; 16,7) | 1,3 (0,2; 4,6) |
| Odds ratio | 11,329 (2,703; 47,476) | |
| eenzijdige p-waardeb | < 0,0001 | |
KdD = Kyprolis plus dexamethason en daratumumab; Kd = Kyprolis plus dexamethason; BI = betrouwbaarheidsinterval; NE = not estimable (niet in te schatten); HR = hazardratio; ORR = overall response rate (totale responspercentage); CR = complete respons; VGPR = very good partial response (zeer goede partiële respons); MRD[-]CR = complete respons met negatieve (of geen) minimale residuele ziekte a. Deze eindpunten zijn vastgesteld door een onafhankelijke beoordelingscommissie met behulp van IMWG-responscriteria.
b. Statistisch significant
c. Totale respons is gedefinieerd als het bereiken van een beste totale respons in PR, VGPR, CR of beter. Gegevenscut-off voor primaire analyse: 14 juli 2019
Ten tijde van de primaire PFS-analyse toonde het onderzoek een verbetering in PFS aan in de KdD-arm vergeleken met de Kd-arm (hazardratio [HR] = 0,630, 95%-BI: 0,464; 0,854; p = 0,0014) wat overeenkomt met een verlaging in het risico op ziekteprogressie of overlijden van 37% bij patiënten die behandeld worden met KdD. De mediane PFS kon niet worden geschat voor de KdD-arm en deze was 15,8 maanden in de Kd-arm.
Bij patiënten die eerder behandeld waren met lenalidomide (42,3%), was de mediane PFS NE in de KdD-arm versus 12,1 maanden in de Kd-arm (HR = 0,52, 95%-BI: 0,34; 0,80), ORR was 78,9% versus 74,3% (OR = 1,29, 95%-BI: 0,65; 2,54), en MRD[-]CR na 12 maanden was 11,4% versus 0,0% (OR = NE, 95%-BI: NE, NE). Bij patiënten refractair aan lenalidomide (33%) was de mediane PFS NE in de KdD-arm versus 11,1 maanden in de Kd-arm (HR = 0,45, 95%-BI: 0,28; 0,74), ORR was 79,8% versus 72,7% (OR = 1,48, 95%-BI: 0,69; 3,20) en MRD[-]CR na 12 maanden 13,1% versus 0,0% (OR = NE, 95%-BI: NE, NE).
Er zijn beperkte gegevens beschikbaar over oudere patiënten (≥ 75 jaar). In totaal waren er 43 patiënten ouder dan 75 jaar geïncludeerd in onderzoek 20160275 (25 patiënten in de KdD-arm en 18 patiënten in de Kd-arm). Er werd een HR van 1,459 (95%-BI: 0,504; 4,223) in PFS waargenomen. Het risico op fatale, tijdens de behandeling optredende bijwerkingen was hoger bij proefpersonen ≥ 65 jaar (zie rubriek 4.8). KdD moet met voorzichtigheid worden gebruikt bij patiënten ≥ 75 jaar na een goede afweging van de mogelijke voordelen en risico's in individuele gevallen.
Afbeelding 5. Kaplan-Meier-curve van progressievrije overleving (‘intent-to-treat’-populatie) zoals bepaald door de onafhankelijke beoordelingscommissie van onderzoek 20160275
ORR was 84,3% voor patiënten in de KdD-arm en 74,7% in de Kd-arm (zie tabel 9). De mediane duur van de respons kon niet worden geschat voor de KdD-arm en was 16,6 maanden (13,9; NE) in de Kd-arm. De mediane tijd tot respons was 1,0 (1; 14) maanden voor de KdD-arm en 1,0 (1; 10) maanden voor de Kd-arm.
Op het moment van de uiteindelijke analyse waren 148 proefpersonen (47,4%) in de KdD-groep en 80 proefpersonen (51,9%) in de Kd-groep overleden. De mediane totale overleving (95%-BI) was 50,8 (44,7, NE) maanden voor de KdD-groep en 43,6 (35,3, NE) maanden voor de Kd-groep, met een HR (KdD/Kd) van 0,784 (95%-BI: 0,595, 1,033; eenzijdige p = 0,0417). Deze eenzijdige p-waarde voldeed niet aan het statistische significantieniveau van 0,021 voor deze uiteindelijke analyse. De mediane follow-upduur was 50,6 maanden in de KdD-groep en 50,1 maanden in de Kd-groep. 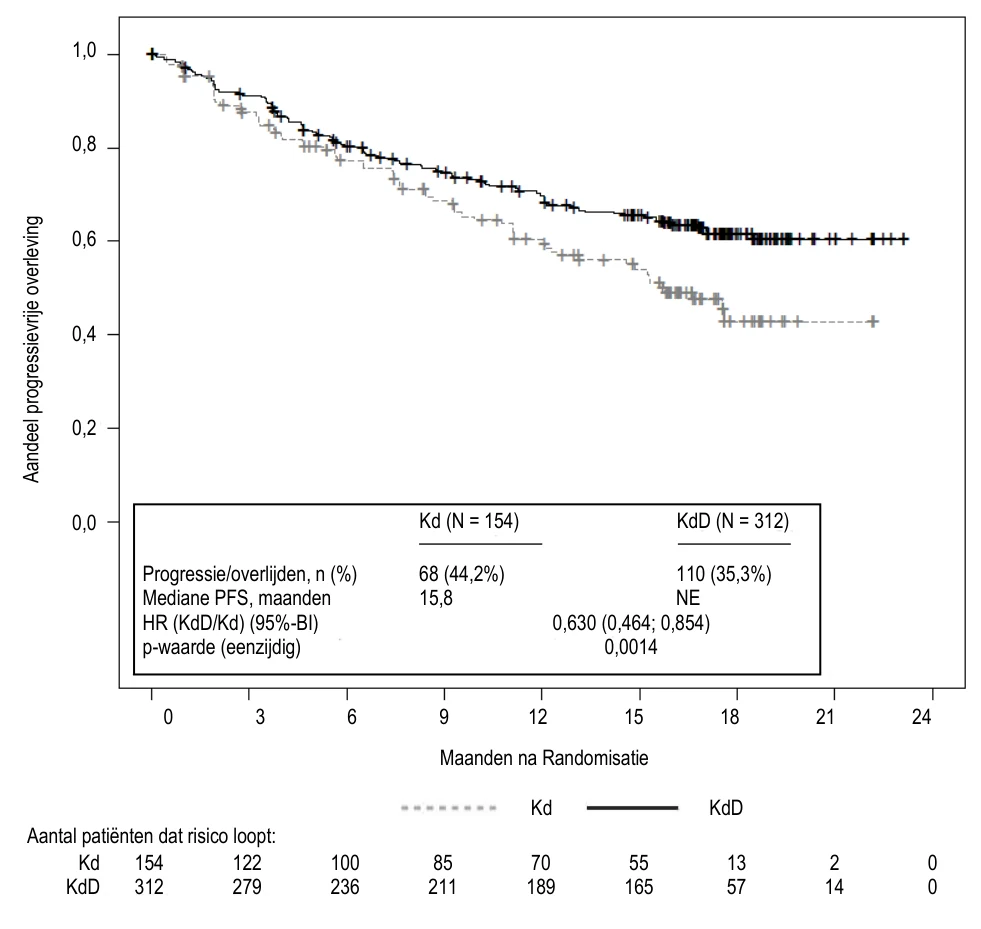
Afbeelding 6. Kaplan-Meier-curve van algehele overleving in onderzoek 20160275
Kyprolis als monotherapie bij patiënten met gerecidiveerd en refractair multipel myeloom
Er is aanvullende klinische ervaring opgedaan met Kyprolis als monotherapie bij patiënten met gerecidiveerd en refractair multipel myeloom. Onderzoek PX-171-011 was een open-label gerandomiseerd fase 3-onderzoek (N = 315; blootstelling aan ≥ 3 eerdere therapieën vereist). Patiënten die aan onderzoek PX-171-011 deelnamen, waren vooraf zwaarder behandeld en hadden een slechtere orgaan- en beenmergfunctie dan patiënten die aan onderzoek PX-171-009 deelnamen. In PX-171-011 werd Kyprolis als monotherapie geëvalueerd in vergelijking met een controlearm (corticosteroïden en cyclofosfamide). Het onderzoek bereikte niet het primaire werkzaamheidseindpunt van aantoonbare superioriteit van Kyprolis als monotherapie ten opzichte van de actieve controlearm wat betreft totale overleving (HR = 0,975 [95%-BI: 0,760; 1,249]). PX-171-003A1 was een fase 2-onderzoek met één arm (N = 266; blootstelling aan ≥ 2 eerdere therapieën vereist), dat het primaire werkzaamheidseindpunt van het door een onafhankelijke beoordelingscommissie beoordeelde ORR (22,9%) heeft bereikt.
Cardiale elektrofysiologie
Een evaluatie van de mogelijke effecten van carfilzomib op de hartfunctie werd uitgevoerd door het analyseren, via centraal blind lezen, van een drievoudig ECG in 154 patiënten met gevorderde maligniteiten, waaronder multipel myeloom. Het effect van carfilzomib op hartrepolarisatie gebruikmakend van het QT-interval met Fridericia's correctie (QTcF-interval) en de analyse van concentratie-QTc-relaties, tonen geen duidelijk signaal van enig dosis gerelateerd effect. De bovengrens van een eenzijdig 95% betrouwbaarheidsinterval (BI) voorspeld effect op QTcF bij Cmax 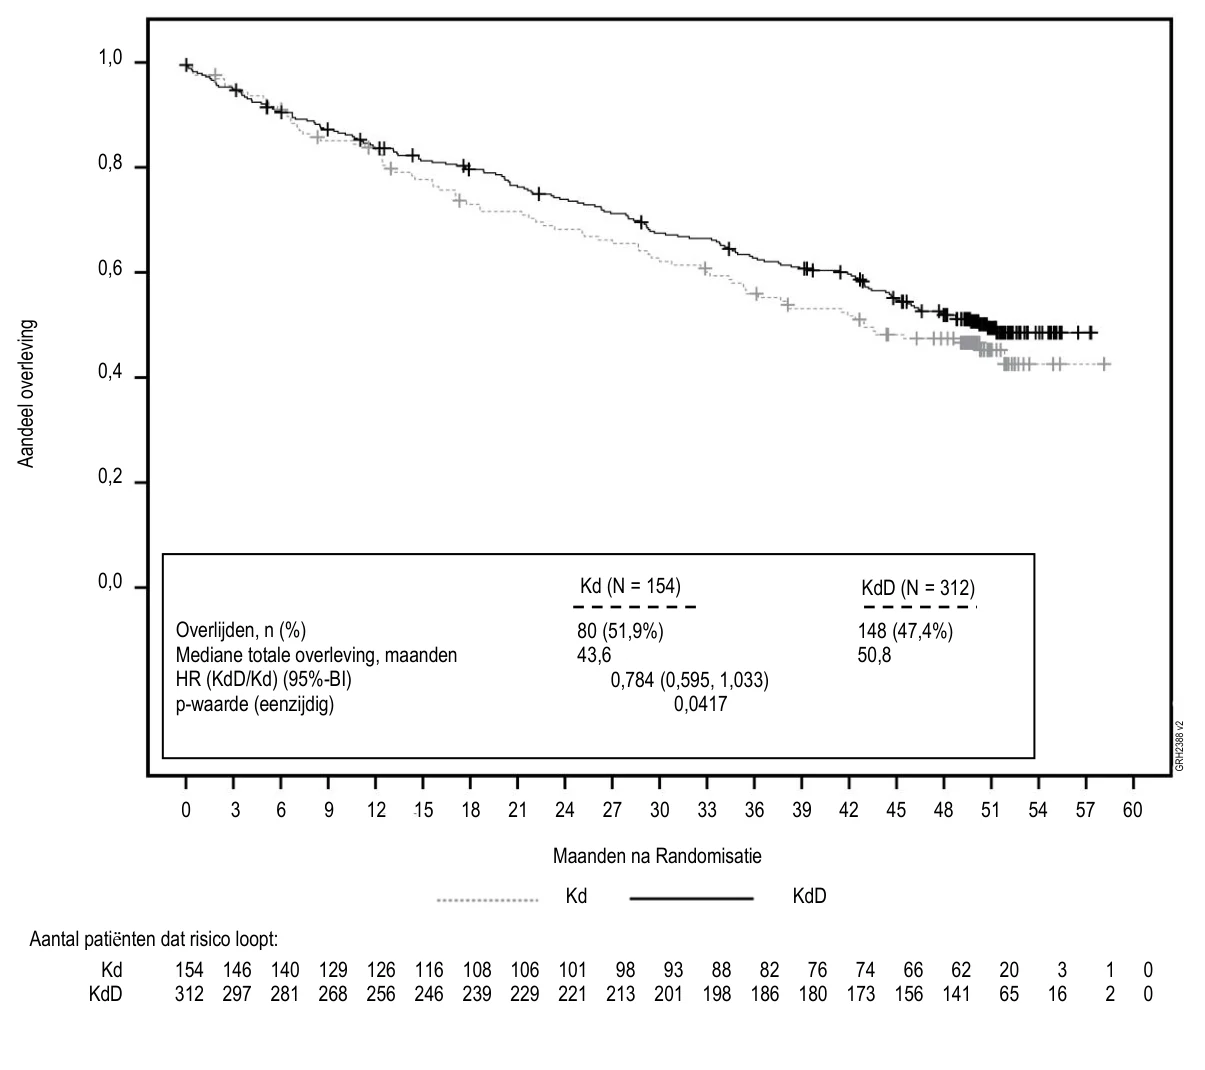




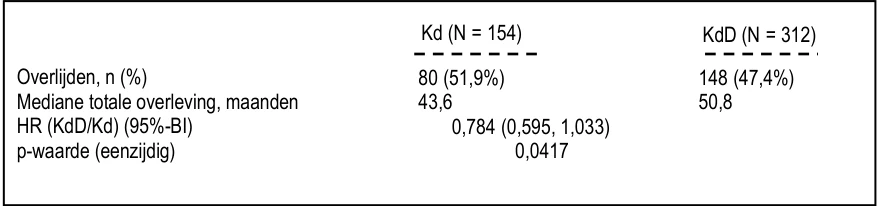
 was 4,8 msec. Met Bazett's correctie (QTcB-interval) was de bovengrens van een eenzijdig 95% betrouwbaarheidsinterval (BI) voorspeld effect op QTcB bij Cmax 5,9 msec.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Kyprolis in alle subgroepen van pediatrische patiënten met multipel myeloom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
De veiligheid en werkzaamheid van carfilzomib in combinatie met chemotherapie werden beoordeeld, maar niet vastgesteld, in een open-label, multicenter fase 2-onderzoek met één groep (onderzoek 20140106) bij pediatrische patiënten in de leeftijd van 1 jaar tot jonger dan 18 jaar (en volwassenen jonger dan 21 jaar) met recidiverende of refractaire B-cel acute lymfoblastische leukemie (ALL) die eerder op B-cel gerichte immuuntherapie hebben gekregen of recidiverend of refractaire T-cel ALL vergeleken met een externe controlegroep (geselecteerd uit onderzoek 20180065).
In totaal kregen 105 patiënten ten minste één dosis carfilzomib (61 B-celpatiënten en 44 T-celpatiënten). Van de behandelde patiënten rondden er 64 carfilzomib af (37 B-celpatiënten, 27 T-celpatiënten) en rondden er 32 het onderzoek af (19 B-celpatiënten, 13 T-celpatiënten). Het primaire werkzaamheidseindpunt was complete remissie gemeten door het percentage proefpersonen dat aan het eind van de inductietherapie CR als beste respons hadden. De externe controlegroep omvatte 80 B-celproefpersonen en 60 T-celproefpersonen. Na bijstelling van de weging voor propensity score was de effectieve steekproefomvang 59,3 B-celproefpersonen en 44,6 T-celproefpersonen in de externe controlegroep. Bij B-celproefpersonen was het percentage complete remissie (CR) 14,8% in de groep met carfilzomib in combinatie met vincristine, dexamethason, PEG-asparaginase en doxorubicine (CFZ-VXLD) en 7,8% in de externe controlegroep. De overeenkomende odds ratio (OR) (95%-betrouwbaarheidsinterval (BI)) was 2,039 (0,543; 7,658) bij vergelijking van de CFZ-VXLD-groep met de externe controlegroep. Bij T-celproefpersonen was het percentage CR 13,6% in de CFZ-VXLD-groep en 9,1% in de externe controlegroep. De overeenkomende OR (95%-BI) was 1,580 (0,470; 5,308) bij vergelijking van de CFZ-VXLD-groep met de externe controlegroep. Dit primaire eindpunt voldeed niet aan de statistische significantie voor superioriteit voor carfilzomib in combinatie met chemotherapie vergeleken met de externe controlegroep voor elk fenotype.
5.2 Farmacokinetische eigenschappen
Absorptie
De Cmax en AUC na een 2 tot 10 minuten durende intraveneuze infusie van 27 mg/m2 bedroegen respectievelijk 4.232 ng/ml en 379 ng•u/ml. Na herhaalde doses van Kyprolis van 15 en 20 mg/m2 waren de systemische blootstelling (AUC) en halfwaardetijd op dag 1 en 15 of 16 van cyclus 1 vergelijkbaar, wat suggereert dat er geen sprake was van systemische accumulatie van carfilzomib. Bij doses tussen 20 en 56 mg/m2 was sprake van een dosisafhankelijke toename van de blootstelling.
Een 30 minuten durende infusie resulteerde in een vergelijkbare halfwaardetijd en AUC, maar in een 2 tot 3 keer lagere Cmax vergeleken met de waarden die werden gezien na een 2 tot 10 minuten durende infusie van dezelfde dosis. Na een 30 minuten durende infusie van de 56 mg/m2 dosis, was de AUC (948 ng•u/ml) ongeveer 2,5 keer zo groot als de AUC die gezien werd bij de 27 mg/m2 dosis, en de Cmax (2.079 ng/ml) was lager vergeleken met de Cmax bij 27 mg/m2 na de 2 tot 10 minuten durende infusie.
Distributie
Het gemiddelde verdelingsvolume bij steady-state van een dosis carfilzomib van 20 mg/m2 was 28 l. Bij in-vitro-testen was de binding van carfilzomib aan humane plasma-eiwitten gemiddeld 97% over het concentratiebereik van 0,4 tot 4 micromolair.
Biotransformatie
Carfilzomib werd snel en in hoge mate gemetaboliseerd. De belangrijkste metabolieten gemeten in humaan plasma en urine, en in vitro gegenereerd door humane hepatocyten, waren peptidefragmenten en het diol van carfilzomib, wat suggereert dat peptidasesplijting en epoxidehydrolyse de voornaamste metabole routes waren. Door cytochroom-P450-gemedieerde mechanismen speelden een kleine rol in het totale carfilzomibmetabolisme. De metabolieten hebben geen bekende biologische activiteit.
Eliminatie
Na intraveneuze toediening van doses ≥ 15 mg/m2 werd carfilzomib snel uit de systemische circulatie geklaard met een halfwaardetijd van ≤ 1 uur op dag 1 van cyclus 1. De systemische klaring varieerde van 151 tot 263 l/uur en overschreed de bloedstroom door de lever, wat suggereert dat carfilzomib grotendeels buiten de lever werd geklaard. Carfilzomib wordt voornamelijk via het metabolisme geklaard met daaropvolgende uitscheiding van de metabolieten in de urine.
Speciale populaties
Farmacokinetische populatie-analyses duiden erop dat leeftijd, geslacht of ras geen effect hebben op de farmacokinetiek van carfilzomib.
Pediatrische patiënten
De farmacokinetiek van carfilzomib werd beoordeeld in onderzoek 20140106. De farmacokinetische gegevens waren echter te beperkt om op betrouwbare wijze de blootstelling bij pediatrische patiënten te karakteriseren, zie rubriek 4.2 en 5.1.
Er kunnen daarom geen conclusies worden getrokken over het farmacokinetisch gedrag van carfilzomib bij deze patiëntengroep.
Leverfunctiestoornis
In een farmacokinetisch onderzoek werden 33 patiënten met recidief of progressief gevorderde maligniteiten (solide tumoren; n = 31 of hematologische maligniteiten; n = 2) en een normale leverfunctie (bilirubine ≤ ULN [ULN = upper limit of normal, bovengrens van de normaalwaarde]; aspartaataminotransferase [ASAT] ≤ ULN, n = 10), lichte leverfunctiestoornis (bilirubine > 1-1,5 × ULN of ASAT > ULN, maar bilirubine ≤ ULN, n = 14) of matige leverfunctiestoornis (bilirubine > 1,5-3 × ULN; enige ASAT-waarde, n = 9). De farmacokinetiek van carfilzomib is niet onderzocht bij patiënten met een ernstige leverfunctiestoornis (bilirubine > 3 × ULN en enige ASAT-waarde). Kyprolis werd, als monotherapie, intraveneus toegediend gedurende 30 minuten in een dosis van 20 mg/m2 op dag 1 en 2 en in een dosis van 27 mg/m2 op dag 8, 9, 15 en 16 van cyclus 1. Indien het goed werd verdragen, kregen patiënten 56 mg/m2 vanaf cyclus 2. De leverfunctiestatus bij baseline had geen duidelijk effect op de totale systemische blootstelling (AUClast) aan carfilzomib na een eenmalige of herhaalde dosistoediening (de geometrisch gemiddelde ratio in AUClast na de dosis van 27 mg/m2 op dag 16 van cyclus 1 voor lichte en matige stoornis versus normale leverfunctie was respectievelijk 144,4% en 126,1%, en na de dosis van 56 mg/m2 op dag 1 van cyclus 2 144,7% en 121,1%). Echter, bij patiënten met een lichte of matige leverfunctiestoornis bij baseline, die allen een solide tumor hadden, was er een hogere incidentie van afwijkingen in de leverfunctie, ≥ graad 3 bijwerkingen en ernstige bijwerkingen, vergeleken met proefpersonen met een normale leverfunctie (zie rubriek 4.2).
Nierfunctiestoornis
De farmacokinetiek van carfilzomib is onderzocht in twee onderzoeken gewijd aan nierfunctiestoornis.
Het eerste onderzoek is uitgevoerd bij 50 multipel myeloompatiënten met een normale nierfunctie (CrCL > 80 ml/min, n = 12), lichte (CrCL 50-80 ml/min, n = 12), matige (CrCL 30-49 ml/min, n = 10) en ernstige (CrCL < 30 ml/min, n = 8) nierfunctiestoornis en bij patiënten die chronische dialysebehandeling ondergaan (n = 8). Kyprolis werd, als monotherapie, intraveneus toegediend gedurende 2 tot 10 minuten in een dosis tot maximaal 20 mg/m2. Farmacokinetische gegevens werden verzameld van patiënten na de dosis van 15 mg/m2 in cyclus 1 en de dosis van 20 mg/m2 in cyclus 2. Het tweede onderzoek is uitgevoerd bij 23 recidief multipel myeloompatiënten met een creatinineklaring ≥ 75 ml/min (n = 13) en bij patiënten met eindstadium nierfalen (End-Stage Renal Disease, ESRD) die dialyse nodig hebben (n = 10). Farmacokinetische gegevens werden verzameld van patiënten na toediening van een dosis van 27 mg/m2 als een 30 minuten durende infusie op dag 16 van cyclus 1 en na de dosis van 56 mg/m2 op dag 1 van cyclus 2.
De resultaten van beide onderzoeken tonen aan dat de nierfunctiestatus geen duidelijk effect had op de blootstelling aan carfilzomib na eenmalige of herhaalde dosistoediening. De geometrisch gemiddelde ratio in AUClast na de dosis van 15 mg/m2 op dag 1 van cyclus 1 voor lichte, matige, en ernstige nierfunctiestoornis en chronische dialyse versus normale nierfunctie waren respectievelijk 124,36%, 111,07%, 84,73% en 121,72%. De geometrisch gemiddelde ratio’s in AUClast na de dosis van 27 mg/m2 op dag 16 van cyclus 1 en na de dosis van 56 mg/m2 op dag 1 van cyclus 2 voor ESRD versus normale nierfunctie waren respectievelijk 139,72% en 132,75%. In het eerste onderzoek werd de hoeveelheid M14-metaboliet, een peptidefragment en de meest voorkomende circulerende metaboliet, respectievelijk 2 en 3 keer zo hoog bij patiënten met een matige en ernstige nierfunctiestoornis en 7 keer zo hoog bij patiënten die dialyse nodig hebben (gebaseerd op de AUClast). In het tweede onderzoek was de blootstelling aan M14 hoger (ongeveer 4 keer zo hoog) bij proefpersonen met ESRD dan bij proefpersonen met een normale nierfunctie. Deze metaboliet heeft geen bekende biologische activiteiten. Ernstige bijwerkingen gerelateerd aan verslechterende nierfunctie kwamen vaker voor bij proefpersonen met een slechte nierfunctie bij baseline (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Carfilzomib was clastogeen in de in-vitro-test op chromosomale aberraties in lymfocyten uit perifeer bloed. Carfilzomib was niet mutageen in de in-vitro-test op bacteriële omgekeerde mutatie (Ames-test) en was niet clastogeen in de in-vivo-beenmergmicronucleustest bij muizen.
Apen die intraveneus één bolusdosis carfilzomib toegediend kregen van 3 mg/kg (hetgeen overeenkomt met 36 mg/m2 en vergelijkbaar is met de aanbevolen dosis bij de mens van 27 mg/m2 op basis van het lichaamsoppervlak), kregen last van hypotensie, verhoogde hartslag en gestegen serumconcentraties van troponine T. De herhaalde intraveneuze bolustoedieningen van carfilzomib van ≥ 2 mg/kg/dosis aan ratten en 2 mg/kg/dosis aan apen met vergelijkbare toedieningsschema’s als de klinisch gebruikte toedieningsschema’s, leidden tot sterfgevallen die het gevolg waren van intoxicaties in het cardiovasculaire systeem (hartfalen, hartfibrose, vochtophoping in het pericard, hartbloeding/-degeneratie), het maag-darmkanaal (necrose/bloeding), het niersysteem (glomerulaire nierziekte, tubulusnecrose, disfunctie) en het longsysteem (bloeding/ontsteking). De dosis van 2 mg/kg/dosis bij ratten is ongeveer de helft van de aanbevolen dosis bij de mens van 27 mg/m2 op basis van het lichaamsoppervlak. De hoogste niet-zeer-toxische dosis van 0,5 mg/kg bij apen resulteerde in interstitiële ontsteking in de nier met lichte glomerulopathie en lichte ontsteking van het hart. Deze bevindingen werden gerapporteerd bij 6 mg/m2, hetgeen lager is dan de aanbevolen dosis bij de mens van 27 mg/m2.
Er is geen vruchtbaarheidsonderzoek met carfilzomib uitgevoerd. Er zijn geen effecten op de geslachtsorganen waargenomen tijdens toxiciteitsonderzoeken van 28 dagen met herhaalde doses bij ratten en apen of tijdens onderzoeken naar chronische toxiciteit bij ratten en bij apen van respectievelijk 6 maanden en 9 maanden. Carfilzomib veroorzaakte embryofoetale toxiciteit bij drachtige konijnen bij doses die lager waren dan bij patiënten die de aanbevolen dosis krijgen. Carfilzomib toegediend aan drachtige ratten tijdens de periode van organogenese was niet teratogeen bij doses tot 2 mg/kg/dag, hetgeen ongeveer de helft is van de aanbevolen dosis bij de mens van 27 mg/m2 op basis van het lichaamsoppervlak.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumsulfobutylether als betadex
Citroenzuur watervrij (E330)
Natriumhydroxide (voor pH-aanpassing)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
Kyprolis poeder voor oplossing voor infusie mag niet worden gemengd met 0,9% (9 mg/ml) natriumchloride-oplossing voor injectie.
6.3 Houdbaarheid
Injectieflacon met poeder (ongeopend)
3 jaar.
Gereconstitueerde oplossing
Chemische en fysische stabiliteit van de gereconstitueerde oplossing in de injectieflacon, spuit of infuuszak is aangetoond voor een periode van 24 uur bij 2 °C - 8 °C of 4 uur bij 25 °C. Tussen reconstitutie en toediening mag niet meer dan 24 uur zitten.
Uit microbiologisch oogpunt dient het product onmiddellijk te worden gebruikt. Indien het product niet onmiddellijk wordt gebruikt, vallen de bewaartijden en de bewaarcondities tussen bereiding en gebruik onder de verantwoordelijkheid van de gebruiker en mogen niet langer zijn dan 24 uur bij 2 °C – 8 °C.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Kyprolis 10 mg poeder voor oplossing voor infusie
Injectieflacon van 10 ml van helder glas type I, afgesloten met een met fluorpolymeer gelamineerde stop van elastomeer en aluminium verzegeling met een licht blauwe plastic flip-off-dop.
Kyprolis 30 mg poeder voor oplossing voor infusie
Injectieflacon van 30 ml van helder glas type I, afgesloten met een met fluorpolymeer gelamineerde stop van elastomeer en aluminium verzegeling met een oranje plastic flip-off-dop.
Kyprolis 60 mg poeder voor oplossing voor infusie
Injectieflacon van 50 ml van helder glas type I, afgesloten met een met fluorpolymeer gelamineerde stop van elastomeer en aluminium verzegeling met een paarse plastic flip-off-dop.
Verpakking met één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Algemene voorzorgsmaatregelen
Carfilzomib is een cytotoxisch middel. Daarom is voorzichtigheid geboden tijdens het hanteren en bereiden van Kyprolis. Het gebruik van handschoenen en andere beschermingsmiddelen wordt aanbevolen.
Reconstitutie en bereiding voor intraveneuze toediening
Injectieflacons met Kyprolis bevatten geen antimicrobiële conserveermiddelen en zijn uitsluitend bestemd voor eenmalig gebruik. De juiste aseptische techniek dient te worden toegepast.
De gereconstitueerde oplossing bevat carfilzomib in een concentratie van 2 mg/ml. Lees vóór reconstitutie de volledige bereidingsinstructies:
- 1. Bereken de dosis (mg/m2) en het benodigde aantal injectieflacons met Kyprolis aan de hand van het lichaamsoppervlak van de patiënt bij baseline. Patiënten met een lichaamsoppervlak groter dan 2,2 m2 dienen een dosis te krijgen die is gebaseerd op een lichaamsoppervlak van 2,2 m2. Er zijn geen dosisaanpassingen nodig bij gewichtsveranderingen van ≤ 20%.
- 2. Neem de injectieflacon vlak voor gebruik uit de koelkast.
- 3. Gebruik alleen een naald van minimaal 21 gauge (naald met externe diameter van 0,8 mm of kleiner) om op aseptische wijze elke injectieflacon te reconstitueren door langzaam 5 ml (voor de10 mg injectieflacon), 15 ml (voor de 30 mg injectieflacon) of 29 ml (voor de 60 mg injectieflacon) steriel water voor injecties door de stop te injecteren en daarbij de oplossing naar de BINNENWAND VAN DE INJECTIEFLACON te richten om schuimvorming tot een minimum te beperken.
- 4. Draai de injectieflacon voorzichtig rond en/of ondersteboven gedurende ongeveer 1 minuut, of totdat het geneesmiddel volledig is opgelost. NIET SCHUDDEN. Als schuimvorming optreedt, laat de oplossing in de injectieflacon rusten totdat het schuim afneemt (ongeveer 5 minuten) en de oplossing helder is.
- 5. Inspecteer de oplossing voorafgaand aan de toediening visueel op de aanwezigheid van deeltjes en op verkleuring. Het gereconstitueerde product moet een heldere, kleurloze tot lichtgele oplossing zijn en mag niet worden toegediend als er verkleuringen of deeltjes worden waargenomen.
- 6. Voer de resterende oplossing in de injectieflacon af.
- 7.
Kyprolis kan rechtstreeks via intraveneuze infusie worden toegediend of desgewenst kan
Kyprolis via een infuuszak worden toegediend. Dien Kyprolis niet toe als een snelle intraveneuze injectie of bolus.
- 8. Trek bij toediening via een infuuszak de berekende dosis op uit de injectieflacon en verdun deze in een infuuszak van 50 of 100 ml die 5% glucoseoplossing voor injectie bevat. Gebruik alleen een naald van minimaal 21 gauge (naald met externe diameter van 0,8 mm of kleiner).
Afvalverwerking
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Amgen Europe B.V.
Minervum 7061
4817 ZK Breda
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/15/1060/002
EU/1/15/1060/003
EU/1/15/1060/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 november 2015
Datum van laatste verlenging: 25 juni 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.