


SmPC (samenvatting van de productkenmerken) - Kyinsu
1. NAAM VAN HET GENEESMIDDEL
Kyinsu (700 eenheden + 2 mg)/ml oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
1 ml oplossing bevat 700 eenheden insuline icodec* en 2 mg semaglutide*.
Elke voorgevulde pen bevat 300 eenheden insuline icodec en 0,86 mg semaglutide in 0,43 ml oplossing.
Elke voorgevulde pen bevat 700 eenheden insuline icodec en 2 mg semaglutide in 1 ml oplossing. Elke voorgevulde pen bevat 1.050 eenheden insuline icodec en 3 mg semaglutide in 1,5 ml oplossing.
10 dosisstappen bevatten 10 eenheden insuline icodec en 0,029 mg semaglutide.
*Geproduceerd in Saccharomyces cerevisiae met behulp van recombinant-DNA-technologie.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie in een voorgevulde pen (FlexTouch).
Heldere, kleurloze of nagenoeg kleurloze isotone oplossing met een pH van ongeveer 7,4.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Kyinsu is geïndiceerd voor de behandeling van volwassenen met diabetes mellitus type 2 die onvoldoende onder controle is met basale insuline of glucagonachtige peptide-1 (GLP-1)- receptoragonisten als toevoeging aan dieet en lichaamsbeweging in aanvulling op orale antidiabetica. Zie rubriek 4.4, 4.5 en 5.1 voor onderzoeksresultaten met betrekking tot combinaties, effecten op glykemische controle en de onderzochte populaties.
4.2 Dosering en wijze van toediening
Dosering
Kyinsu wordt eenmaal per week toegediend via subcutane toediening.
Kyinsu is bedoeld voor toediening op dezelfde dag van de week. Kyinsu kan op elk moment van de dag worden toegediend.
Kyinsu wordt toegediend in dosisstappen.
Tien (10) dosisstappen bevatten 10 eenheden insuline icodec en 0,029 mg semaglutide. De dosisteller op de pen geeft het aantal dosisstappen aan.
De maximale aanbevolen wekelijkse dosis is 350 dosisstappen, d.w.z. 350 eenheden insuline icodec en 1 mg semaglutide.
Kyinsu moet worden gedoseerd volgens de behoeften van de individuele patiënt. Het wordt aanbevolen om de glykemische controle te optimaliseren door de dosis aan te passen op basis van zelf-gemonitorde nuchtere plasmaglucosespiegels.
Vanwege de lange halfwaardetijd van Kyinsu wordt aanpassing van de dosis afgeraden bij acute ziekte, en ook wanneer patiënten korte-termijn-veranderingen aanbrengen in de mate van lichaamsbeweging of hun gebruikelijke dieet. In deze situaties moeten patiënten geïnstrueerd worden om hun zorgverlener te raadplegen voor verdere begeleiding bij andere mogelijke aanpassingen, bijv. glucose-inname of veranderingen in andere glucoseverlagende geneesmiddel(en).
Initiatie van Kyinsu
Behandeling met een basale insuline of GLP-1-receptoragonist moet worden stopgezet voordat met Kyinsu wordt begonnen. De aanbevolen startdosis Kyinsu is 40 dosisstappen (40 eenheden insuline icodec en 0,114 mg semaglutide), gevolgd door individuele wekelijkse dosisaanpassingen. Frequente glucosemonitoring wordt aanbevolen tijdens de overstap en in de daaropvolgende weken.
Wanneer Kyinsu wordt toegevoegd aan behandeling met sulfonylureumderivaten moet stopzetting of een verlaging van de dosis sulfonylureumderivaat worden overwogen.
Overschakelen van een dagelijkse basale insuline of een dagelijkse GLP-1-receptoragonist Bij overstap van een dagelijkse basale insuline, of een dagelijkse GLP-1-receptoragonist dient behandeling met Kyinsu te worden gestart op de dag na de laatst toegediende dosis van het vorige dagelijkse schema (zie rubriek 4.4).
Bij het overschakelen van een dagelijkse basale insuline naar Kyinsu kunnen aanpassingen van andere antidiabetica worden overwogen. Bloedglucose moet nauwgezet worden gemonitord (zie rubriek 4.4).
Overschakelen van eenmaal per week basale insuline
Er is geen ervaring met de overschakeling van een wekelijkse basale insuline naar Kyinsu. Bij overstap van een wekelijkse basale insuline moet het tijdstip van initiatie van de behandeling met Kyinsu gebaseerd zijn op de nuchtere plasmaglucose van de individuele patiënt een week na de laatst toegediende dosis van wekelijkse basale insuline.
Overschakelen van eenmaal per week GLP-1-receptoragonist
Bij overschakelen van een wekelijkse GLP-1-receptoragonist moet de behandeling met Kyinsu een week na de laatst toegediende dosis van de vorige wekelijkse behandeling met de GLP-1-receptoragonist worden gestart.
Dosistitratie
Kyinsu moet worden gedoseerd volgens de behoeften van de individuele patiënt. Het wordt aanbevolen om de glykemische controle middels dosisaanpassing eenmaal per week te optimaliseren op basis van nuchtere plasmaglucose (zie rubriek 5.1).
Aanpassing van de dosis dient te gebeuren op basis van de zelf-gemonitorde nuchtere plasmaglucose op de dag van titratie en de twee voorafgaande dagen.
Gemiste dosis
Als een dosis wordt gemist, dient deze zo snel mogelijk te worden toegediend. Als dat nog binnen 3 dagen na de gemiste dosis is, kan de patiënt zijn oorspronkelijke eenmaalwekelijkse doseerschema hervatten.
Als er meer dan 3 dagen zijn verstreken, dient de gemiste dosis nog steeds zo snel mogelijk te worden toegediend. Het eenmaal per week doseerschema wordt dan gewijzigd naar de dag van de week waarop de gemiste dosis is toegediend. Indien de oorspronkelijke dag van eenmaal per week toediening moet worden gehandhaafd, kan de tijd tussen de volgende doses geleidelijk worden verlengd om uiteindelijk dezelfde toedieningsdag te verkrijgen.
Speciale populaties
Ouderen
Er is geen dosisaanpassing vereist voor oudere patiënten (zie rubriek 5.2).
Nierinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met nierinsufficiëntie (zie rubriek 5.2). Bij patiënten met nierinsufficiëntie wordt frequentere glucosecontrole aanbevolen.
Kyinsu wordt niet aanbevolen voor gebruik bij patiënten met nierziekte in het eindstadium, vanwege beperkte gegevens met de monocomponent semaglutide (zie rubriek 5.2).
Leverinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met leverinsufficiëntie (zie rubriek 5.2). Bij patiënten met leverinsufficiëntie wordt frequentere glucosecontrole aanbevolen.
Ervaring met het gebruik van Kyinsu bij patiënten met ernstige leverinsufficiëntie is beperkt. Voorzichtigheid is geboden bij de behandeling van deze patiënten met Kyinsu.
Pediatrische patiënten
De veiligheid en werkzaamheid van Kyinsu bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Uitsluitend voor subcutaan gebruik.
Kyinsu mag niet intraveneus worden toegediend, omdat dit kan leiden tot ernstige hypoglykemie. Kyinsu mag niet intramusculair worden toegediend, omdat dat de absorptie kan veranderen. Kyinsu mag niet worden gebruikt in insuline-infuuspompen.
Kyinsu mag niet uit de patroon van de voorgevulde pen in een spuit worden opgetrokken (zie rubriek 4.4).
Kyinsu wordt subcutaan toegediend via een injectie in de dij, de bovenarm of de buikwand. Injectieplaatsen binnen hetzelfde gebied moeten altijd worden afgewisseld om het risico op lipodystrofie en cutane amyloïdose te verminderen (zie rubriek 4.4).
Patiënten moeten worden geïnstrueerd om altijd een nieuwe naald te gebruiken. Hergebruik van naalden verhoogt het risico op verstopte naalden, wat onderdosering kan veroorzaken. In het geval van verstopte naalden moeten patiënten de instructies volgen die beschreven staan in de gebruiksaanwijzing aan het eind van de bijsluiter (zie rubriek 6.6).
Kyinsu is verkrijgbaar in een voorgevulde pen.
De dosisteller toont het aantal dosisstappen Kyinsu dat geïnjecteerd moet worden. Er is geen herberekening van de dosis nodig.
De voorgevulde pennen van Kyinsu kunnen de volgende doses leveren:
- De voorgevulde pen van 0,43 ml levert 10–300 dosisstappen in één injectie met verhogingen van 10 dosisstappen.
De voorgevulde pen van 1 ml levert 10–350 dosisstappen in één injectie met verhogingen van
10 dosisstappen.
De voorgevulde pen van 1,5 ml levert 10–350 dosisstappen in één injectie met verhogingen van
10 dosisstappen.
Voor meer informatie voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stoffen of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Algemeen
Kyinsu mag niet worden gebruikt bij patiënten met diabetes mellitus type 1 of voor de behandeling van diabetische ketoacidose.
Er is geen therapeutische ervaring bij patiënten met congestief hartfalen New York Heart Association (NYHA) klasse IV.
Hypoglykemie
Hypoglykemie kan optreden als de dosis Kyinsu hoger is dan vereist is (zie rubriek 4.5, 4.8 en 4.9). Het overslaan van een maaltijd of ongeplande, inspannende lichaamsbeweging kan leiden tot hypoglykemie.
Ernstige hypoglykemie kan leiden tot verlies van het bewustzijn en/of insulten en kan een tijdelijke of permanente beschadiging van de hersenfunctie of zelfs de dood tot gevolg hebben.
De symptomen van hypoglykemie treden meestal plotseling op. Dit kunnen onder andere zijn: koud zweet, koele bleke huid, vermoeidheid, nervositeit of tremor, angst, ongewone vermoeidheid of zwakte, verwardheid, concentratieproblemen, slaperigheid, overmatige honger, veranderingen in het gezichtsvermogen, hoofdpijn, misselijkheid en hartkloppingen.
Patiënten bij wie de bloedglucoseregulatie sterk is verbeterd (bijv. door intensievere behandeling) kunnen een verandering ervaren in hun gebruikelijke waarschuwingssymptomen van hypoglykemie en moeten dienovereenkomstig worden geadviseerd. De gebruikelijke waarschuwingssymptomen van hypoglykemie kunnen verdwijnen bij patiënten met langdurige diabetes.
Factoren die de gevoeligheid voor hypoglykemie vergroten, vereisen bijzonder nauwlettende monitoring. Deze omvatten verandering in lichamelijke activiteit, verandering in dieet of gemiste maaltijden, alcoholgebruik, gelijktijdige behandeling met bepaalde andere geneesmiddelen (zie rubriek 4.5), ziekte, verbeterde insulinegevoeligheid (bijv. door verwijdering van stressfactoren of gewichtsverandering), verandering in het injectiegebied en bepaalde ongecompenseerde endocriene aandoeningen.
Het langdurige effect van basale insulines kan het herstel van hypoglykemie vertragen. Na het ontstaan van een hypoglykemische episode wordt de patiënt aanbevolen om de bloedglucose nauwgezet te meten tot herstel.
Gastro-intestinale bijwerkingen
Gebruik van GLP-1-receptoragonisten als semaglutide, een monocomponent van Kyinsu, kan gepaard gaan met gastro-intestinale bijwerkingen (zie rubriek 4.8). Dit moet worden overwogen bij de behandeling van patiënten met een verminderde nierfunctie, omdat misselijkheid, braken en diarree dehydratie kunnen veroorzaken waardoor de nierfunctie kan verslechteren. Patiënten dienen geïnformeerd te worden over het potentiële risico op dehydratie met betrekking tot gastro-intestinale bijwerkingen en dienen voorzorgsmaatregelen te nemen om een vochttekort te voorkomen.
Aspiratie in verband met algehele anesthesie of diepe sedatie
Er zijn gevallen van pulmonale aspiratie gemeld bij patiënten die GLP-1-receptoragonisten toegediend kregen tijdens algehele anesthesie of diepe sedatie. Daarom moet rekening worden gehouden met het verhoogde risico op residuale maaginhoud als gevolg van vertraagde maaglediging (zie rubriek 4.8) alvorens over te gaan tot procedures met algehele anesthesie of diepe sedatie.
Hyperglykemie
De incidentie van hyperglykemische voorvallen was verhoogd met Kyinsu in vergelijking met insuline glargine gecombineerd met insuline aspart (4,1% versus 1,2%) en met insuline icodec (respectievelijk 4,2% versus 2,6%). Met Kyinsu werden de meeste hyperglykemische voorvallen gemeld tijdens de eerste 12 weken van de behandeling. Bij patiënten die eerder werden behandeld met hogere dagelijkse basale insulinedoses (≥ 40 E) vóór het onderzoek en die een hogere geglyceerde hemoglobine A1c (HbA1c) (≥ 8,5%) hadden bij de baseline, steeg de nuchtere plasmaglucose tot 3 mmol/l binnen de eerste twee weken na initiatie van Kyinsu, waarna deze waarden begonnen te dalen en terugkeerden naar de baselinewaarden in week 7-9 en het glykemische doel (< 7,2 mmol/l) bereikten in week 14-17. Tijdens initiatie van de behandeling dient de bloedglucosewaarde van de patiënt nauwgezet te worden gemonitord. De aanvankelijke toenames in nuchtere plasmaglucose verdwijnen na voorgezette titratie (zie rubriek 4.2).
Ontoereikende dosering en/of stopzetting van antidiabetica kan leiden tot hyperglykemie en mogelijk tot diabetische ketoacidose. Bovendien kan gelijktijdige ziekte, vooral infecties, leiden tot hyperglykemie en daardoor een verhoogde behoefte aan antidiabetische behandeling veroorzaken.
Gewoonlijk ontwikkelen de eerste symptomen van hyperglykemie zich geleidelijk gedurende een periode van uren of dagen. Deze symptomen kunnen zijn: dorst, frequentere mictie, misselijkheid, braken, sufheid, een rode droge huid, een droge mond, gebrek aan eetlust; ook kan de adem naar aceton ruiken. Onbehandelde hyperglykemie kan uiteindelijk leiden tot diabetische ketoacidose. Dit kan de dood tot gevolg hebben. In gevallen van ernstige hyperglykemie moet toediening van snelwerkende insuline worden overwogen.
Acute pancreatitis
Acute pancreatitis is waargenomen bij gebruik van GLP-1-receptoragonisten, waaronder semaglutide (zie rubriek 4.8). Patiënten moeten worden geïnformeerd over de kenmerkende symptomen van acute pancreatitis. Als er een vermoeden van pancreatitis bestaat, moet de behandeling met Kyinsu worden gestaakt; indien bevestigd, mag Kyinsu niet opnieuw worden gestart. Voorzichtigheid is geboden bij de behandeling van patiënten met een voorgeschiedenis van pancreatitis.
Diabetische retinopathie
Bij patiënten met diabetische retinopathie die met insuline en semaglutide werden behandeld, is eerder een verhoogd risico op het ontwikkelen van complicaties van diabetische retinopathie waargenomen. Patiënten met een medische voorgeschiedenis van diabetische retinopathie moeten daarom nauwlettend worden gemonitord en behandeld volgens de klinische richtlijnen. Snelle verbetering in glucosecontrole is in verband gebracht met een tijdelijke verslechtering van diabetische retinopathie (zie rubriek 4.8), maar andere mechanismen kunnen niet worden uitgesloten. Er is geen ervaring met Kyinsu bij patiënten met ongecontroleerde en mogelijk instabiele diabetische retinopathie of maculopathie en Kyinsu wordt daarom niet aanbevolen bij deze patiënten.
Voor patiënten zonder diabetische retinopathie bij aanvang, zie rubriek 4.8.
Overgevoeligheidsreacties
Directe allergische reacties op ofwel insuline icodec of semaglutide kunnen levensbedreigend zijn.
In klinische onderzoeken naar Kyinsu zijn overgevoeligheidsreacties gemeld bij patiënten die met Kyinsu werden behandeld (zie rubriek 4.8).
Lipodystrofie en cutane amyloïdose (reacties op de injectieplaats)
Patiënten moeten worden geïnstrueerd om de injectieplaats continu te roteren om het risico op ontwikkeling van lipodystrofie en cutane amyloïdose te verminderen (zie rubriek 4.8). Er bestaat een mogelijk risico op vertraagde insulineabsorptie en verslechterde glykemische controle na insuline-injecties op plaatsen met deze bijwerkingen. Er is gemeld dat een plotselinge verandering van injectieplaats naar een niet-aangedaan gebied resulteerde in hypoglykemie. Bloedglucosemonitoring wordt aanbevolen na verandering in injectieplaats van een aangetast naar een niet-aangetast gebied, en dosisaanpassing van antidiabetica kan worden overwogen.
Combinatie van pioglitazon en insulines
Er zijn gevallen van hartfalen gemeld wanneer pioglitazon werd gebruikt in combinatie met insuline, in het bijzonder bij patiënten met risicofactoren voor het ontwikkelen van congestief hartfalen. Hier moet rekening mee worden gehouden als behandeling met de combinatie van pioglitazon en Kyinsu wordt overwogen. Als de combinatie wordt gebruikt, moeten patiënten worden geobserveerd op tekenen en symptomen van congestief hartfalen, gewichtstoename en oedeem. Pioglitazon moet worden stopgezet als er een verslechtering van de hartsymptomen optreedt.
Vermijden van medicatiefouten
Patiënten moeten worden geïnstrueerd om altijd het etiket op de voorgevulde pen te controleren vóór elke injectie om onbedoelde verwisselingen tussen Kyinsu en andere injecteerbare diabetesgeneesmiddelen te voorkomen.
Patiënten moeten een visuele controle doen van de ingestelde dosisstappen op de dosisteller van de voorgevulde pen. Patiënten die blind of slechtziend zijn, moeten worden geïnstrueerd om altijd hulp/assistentie te krijgen van een andere persoon die goed kan zien en getraind is in het gebruik van de voorgevulde pen.
Om doseringsfouten en mogelijke overdosering te vermijden, mogen patiënten en zorgverleners nooit een spuit gebruiken om het geneesmiddel uit de patroon van de voorgevulde pen op te trekken.
In het geval van verstopte naalden moeten patiënten de instructies volgen die beschreven staan in de gebruiksaanwijzing aan het eind van de bijsluiter.
Overschakelen van een andere injecteerbare diabetesbehandeling naar wekelijks Kyinsu
Tijdens het overschakelen van een andere injecteerbare diabetesbehandeling kunnen medicatiefouten optreden, zoals bijvoorbeeld overdosering of doseringsfouten. Deze fouten kunnen leiden tot hypoglykemie, hyperglykemie of gastro-intestinale bijwerkingen. Patiënten die overschakelen van een dagelijkse of wekelijkse injecteerbare diabetesbehandeling moeten worden geïnstrueerd om te controleren dat ze eenmaal per week de juiste voorgeschreven dosis injecteren. Patiënten die niet zeker zijn van de juiste dosis moeten worden geïnstrueerd om hun zorgverlener te raadplegen voor verdere begeleiding.
Immunogeniciteit
Toediening van Kyinsu kan de vorming van antilichamen tegen insuline icodec en/of semaglutide veroorzaken. In zeldzame gevallen kan de aanwezigheid van dergelijke antilichamen een aanpassing van de dosis Kyinsu noodzakelijk maken om een neiging tot hyperglykemie of hypoglykemie te corrigeren (zie rubriek 5.1 en 5.2).
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen klinische onderzoeken uitgevoerd naar mogelijke interacties van Kyinsu met geneesmiddelen, voeding of alcohol. Interacties met andere geneesmiddelen die vastgesteld zijn met het gebruik van de monocomponenten insuline icodec en semaglutide, worden hieronder weergegeven.
Insuline icodec
Van een aantal geneesmiddelen is bekend dat ze een wisselwerking hebben met het glucosemetabolisme.
Stoffen die de insulinebehoefte kunnen verminderen
Antidiabetica, GLP-1-receptoragonisten, sulfonylureumderivaten, monoamineoxidaseremmers (MAO-remmers), bètablokkers, angiotensineconverterend-enzymremmers (ACE-remmers), salicylaten, anabole steroïden en sulfonamiden.
Stoffen die de insulinebehoefte kunnen verhogen
Orale anticonceptiva, thiaziden, glucocorticoïden, schildklierhormonen, sympathicomimetica, groeihormoon en danazol.
Octreotide/lanreotide kan de insulinebehoefte verhogen of verlagen.
Alcohol kan het hypoglykemische effect van insuline versterken of verminderen.
Bètablokkers kunnen de symptomen van hypoglykemie maskeren.
Semaglutide
Semaglutide kan de maaglediging vertragen en kan mogelijk de absorptie van gelijktijdig toegediende orale geneesmiddelen beïnvloeden. Het mogelijke effect van semaglutide op de absorptie van gelijktijdig toegediende orale geneesmiddelen werd onderzocht voor semaglutide 1 mg bij steady-state blootstelling.
Er werden geen klinisch relevante geneesmiddelinteracties met semaglutide waargenomen op basis van de beoordeelde geneesmiddelen (warfarine en andere coumarinederivaten, paracetamol, orale anticonceptiemiddelen, atorvastatine, digoxine en metformine). Daarom is er geen dosisaanpassing nodig wanneer deze geneesmiddelen gelijktijdig worden toegediend met semaglutide.
- Warfarine en andere coumarinederivaten: bij het instellen van de behandeling met semaglutide bij patiënten die warfarine of andere coumarinederivaten gebruiken, wordt frequente controle van de INR aanbevolen. Semaglutide veranderde de totale blootstelling aan of de Cmax van R- en S-warfarine niet na een enkele dosis warfarine (25 mg). De farmacodynamische effecten van warfarine zoals gemeten met de internationale genormaliseerde ratio (INR) werden niet op een klinisch relevante manier beïnvloed. Er zijn echter gevallen van verminderde INR gemeld tijdens gelijktijdig gebruik van acenocoumarol en semaglutide.
- Paracetamol: semaglutide vertraagt de snelheid van maaglediging zoals vastgesteld door farmacokinetiek van paracetamol tijdens een gestandaardiseerde maaltijdtest. De AUC0-60 min en Cmax van paracetamol daalden met respectievelijk 27% en 23% na gelijktijdig gebruik van semaglutide 1 mg. De totale paracetamolblootstelling (AUC0-5u) werd niet beïnvloed. Bij semaglutide werd geen klinisch relevant effect op paracetamol waargenomen. Er is geen dosisaanpassing van paracetamol nodig bij toediening met semaglutide.
- Orale anticonceptiemiddelen: semaglutide zal naar verwachting de werking van orale anticonceptiva niet verminderen, aangezien semaglutide de totale blootstelling aan ethinylestradiol en levonorgestrel niet in een klinisch relevante mate veranderde toen gelijktijdig met semaglutide een oraal contraceptivum (0,03 mg ethinylestradiol/0,15 mg levonorgestrel) werd toegediend. Blootstelling aan ethinylestradiol werd niet beïnvloed; bij steady state werd een stijging van 20% waargenomen voor blootstelling aan levonorgestrel. De Cmax werd voor geen van de stoffen beïnvloed.
- Atorvastatine: semaglutide veranderde de totale blootstelling aan atorvastatine niet na toediening van een enkelvoudige dosis atorvastatine (40 mg). De Cmax van atorvastatine daalde met 38%. Dit werd beoordeeld als niet klinisch relevant.
- Digoxine: semaglutide veranderde de totale blootstelling aan of de Cmax van digoxine niet na een enkelvoudige dosis digoxine (0,5 mg).
- Metformine: semaglutide veranderde de totale blootstelling aan of de Cmax van metformine niet na een dosering van 500 mg tweemaal daags gedurende 3,5 dagen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Er is voor Kyinsu geen informatie beschikbaar over vruchtbaarheid, zwangerschap en borstvoeding. De waarschuwingen en voorzorgen die voor de monocomponenten zijn vastgesteld, worden hieronder weergegeven.
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en tot en met 2 maanden na de behandeling met Kyinsu.
Zwangerschap
Er is geen klinische ervaring met het gebruik van insuline icodec bij zwangere vrouwen. Reproductieonderzoeken met insuline icodec bij dieren hebben geen effecten aangetoond met betrekking tot embryotoxiciteit en teratogeniciteit.
Er is een beperkte hoeveelheid gegevens over het gebruik van semaglutide bij zwangere vrouwen. Uit reproductieonderzoek met semaglutide bij dieren is reproductietoxiciteit gebleken (zie rubriek 5.3).
Vanwege de bevindingen bij dieren voor semaglutide en de beperkte klinische ervaring mag Kyinsu niet tijdens de zwangerschap gebruikt worden.
Als een patiënt zwanger wil worden of zwanger wordt, moet Kyinsu worden stopgezet. Kyinsu moet ten minste 2 maanden vóór een geplande zwangerschap worden stopgezet vanwege de lange halfwaardetijd (zie rubriek 5.2).
Borstvoeding
Het is niet bekend of insuline icodec in de moedermelk wordt uitgescheiden. Uit beschikbare farmacodynamische/toxicologische gegevens bij ratten blijkt dat insuline icodec in melk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Bij zogende ratten werd semaglutide uitgescheiden in de melk. Risico voor een kind dat borstvoeding krijgt, kan niet worden uitgesloten.
Vanwege de bevinding bij zogende ratten voor monocomponenten mag Kyinsu niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Het effect van insuline icodec op de vruchtbaarheid bij mensen is niet bekend. Uit reproductieonderzoek met insuline icodec bij dieren zijn geen nadelige effecten op de vruchtbaarheid gebleken.
Het effect van semaglutide op de vruchtbaarheid bij mensen is niet bekend. Semaglutide had geen effect op de vruchtbaarheid bij mannetjesratten. Bij vrouwtjesratten werden een toename van de oestruslengte en een kleine vermindering van het aantal ovulaties waargenomen bij doses die geassocieerd zijn met verlies van lichaamsgewicht van het moederdier (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Kyinsu heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
Het vermogen van de patiënt om zich te concentreren en te reageren kan worden aangetast als gevolg van hypoglykemie of hyperglykemie of, bijvoorbeeld, als gevolg van een visuele beperking. Dit kan gevaar opleveren in die omstandigheden waar deze vermogens van groot belang zijn (bijvoorbeeld het besturen van voertuigen of bedienen van machines).
Aan patiënten dient geadviseerd te worden om maatregelen te nemen om hypoglykemie te vermijden tijdens het besturen van voertuigen. Dit is vooral belangrijk voor patiënten met verminderde of afwezige herkenning van de waarschuwingssymptomen van hypoglykemie of voor patiënten die frequente episoden van hypoglykemie hebben. Onder dergelijke omstandigheden dient overwogen te worden of het raadzaam is een voertuig te besturen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Over het algemeen is het veiligheidsprofiel voor insuline icodec/semaglutide consistent met het veiligheidsprofiel van de monocomponenten. De vaakst gemelde bijwerkingen tijdens de behandeling met insuline icodec/semaglutide zijn hypoglykemie en gastro-intestinale bijwerkingen, waaronder 20,1% misselijkheid en 13,8% diarree (zie de rubriek ‘Beschrijving van bepaalde bijwerkingen’).
Tabel met lijst van bijwerkingen
Het klinische ontwikkelingsprogramma van insuline icodec/semaglutide includeerde 1.325 patiënten die behandeld werden met insuline icodec/semaglutide in klinische fase 3a-onderzoeken die elk 52 weken duurden.
Bijwerkingen in verband met insuline icodec/semaglutide verkregen uit klinisch onderzoek worden opgesomd in de tabel hieronder. De bijwerkingen zijn gecodeerd naar voorkeurstermen (preferred terms, PT’s) onder de MedDRA-systeem/orgaanklasse (system organ class, SOC) en worden gerangschikt volgens frequentie op basis van klinische fase 3a-onderzoeken. De frequentie van de bijwerkingen wordt uitgedrukt volgens de volgende categorieën: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1 Bijwerkingen
MedDRA systeem/orgaan-klasse | Zeer vaak | Vaak | Soms | Zelden | Niet bekend |
| Immuunsysteem-aandoeningen | Overgevoelig-heid1 | Anafylactische reactie7 | |||
| Voedings- en stofwisselings-stoornissen | Hypoglykemie | Verminderde eetlust | |||
| Zenuwstelsel-aandoeningen | Hoofdpijn Duizeligheid | Dysgeusie | |||
| Oogaandoeningen | Complicaties van diabetische retinopathie2 | ||||
| Hartaandoeningen | Hartfrequentie verhoogd3 | ||||
| Maagdarmstelsel-aandoeningen | Misselijkheid Diarree | Braken Buikpijn4 Abdominale distensie Verstopping Dyspepsie Gastritis Gastro- oesofageale refluxziekte (GERD) Oprisping Winderigheid | Acute pancreatitis Vertraagde maaglediging7 | Ingewanden-obstructie8 | |
Lever- en galaandoeningen | Cholelithiase | ||||
Huid- en onderhuid-aandoeningen | Lipodystrofie Cutane amyloïdose | Angio-oedeem8 | |||
Algemene aandoeningen en toedieningsplaats-stoornissen | Vermoeidheid | Reactie op de injectieplaats5 Perifeer oedeem6 | |||
| Onderzoeken | Lipase verhoogd7 Amylase verhoogd7 |
1 Groepsterm voor bijwerkingen gerelateerd aan hypersensitiviteit, zoals uitslag. 2 Groepsterm voor bijwerkingen gerelateerd aan diabetische retinopathie. 3 Groepsterm voor bijwerkingen gerelateerd aan verhoogde hartslag. 4 Groepsterm voor bijwerkingen gerelateerd aan buikpijn.
5 Groepsterm voor bijwerkingen gerelateerd aan reacties op de injectieplaats.
6 Groepsterm voor bijwerkingen gerelateerd aan perifeer oedeem.
7 Bijwerkingen waargenomen in fase 3a-onderzoeken met subcutaan semaglutide als monotherapie. 8 Uit postmarketing bijwerkingenmeldingen van subcutaan semaglutide als monotherapie.
Beschrijving van geselecteerde bijwerkingen
Hypoglykemie
In klinische fase 3a-onderzoeken met insuline icodec/semaglutide werd ernstige hypoglykemie gedefinieerd als hypoglykemie geassocieerd met ernstige cognitieve beperking waarbij externe hulp nodig is voor herstel, en klinisch significante hypoglykemie werd gedefinieerd als een plasmaglucosewaarde van minder dan 54 mg/dl (3,0 mmol/l).
Bij patiënten met diabetes mellitus type 2 die eerder met basale insuline werden behandeld, was het percentage patiënten dat ernstige of klinisch significante hypoglykemische episoden meldde 7,1% versus 20,8% (insuline icodec/semaglutide versus insuline icodec) en 10,0% versus 58,5% (insuline icodec/semaglutide versus basale/bolusinsulineschema). Bij patiënten met diabetes mellitus type 2 die eerder met GLP-1-receptoragonisten werden behandeld, was het percentage patiënten dat ernstige of klinisch significante hypoglykemische episoden meldde 3,5% versus 3,8% (insuline icodec/semaglutide versus subcutaan semaglutide).
Bij patiënten met diabetes mellitus type 2 die eerder met basale insuline werden behandeld, was het geschatte percentage ernstige of klinisch significante hypoglykemische episoden per patiëntjaar blootstelling (PYE) 0,153 versus 0,68 (insuline icodec/semaglutide versus insuline icodec) en 0,257 versus 2,18 (insuline icodec/semaglutide versus basale/bolusinsulineschema). Bij patiënten met diabetes mellitus type 2 die eerder werden behandeld met GLP-1-receptoragonisten was het geschatte aantal ernstige of klinisch significante hypoglykemische episoden per PYE 0,04 versus 0,033 (insuline icodec/semaglutide versus subcutaan semaglutide).
Gastro-intestinale bijwerkingen
In klinische fase 3a-onderzoeken trad misselijkheid op bij 20,1%, diarree bij 13,8%, braken bij 9,1% van de patiënten die werden behandeld met insuline icodec/semaglutide.
Bij patiënten die eerder met GLP-1-receptoragonisten werden behandeld, was het percentage patiënten dat misselijkheid meldde 11,7% met insuline icodec/semaglutide vergeleken met 11,5% met subcutaan semaglutide, diarree 11,1% versus 12,4%, en braken respectievelijk 5,3% versus 6,5%. Bij patiënten met diabetes mellitus type 2 die eerder met basale insuline werden behandeld, was het percentage patiënten dat misselijkheid meldde 23,8% met insuline icodec/semaglutide vergeleken met 3,9% met insuline icodec, diarree 15,8% versus 7,3%, en braken respectievelijk 10,6% versus 2,6%. Het percentage patiënten dat misselijkheid meldde was 21,8% met insuline icodec/semaglutide vergeleken met 2,4% met een basale/bolusinsulineschema, diarree 12,6% versus 5,5%, en braken respectievelijk 10,0% versus 2,7%.
De meeste voorvallen waren licht tot matig van ernst, met een mediane duur van 2-4 dagen, en meldingen van voorvallen namen in de loop van de tijd af. De bijwerkingen leidden tot stopzetting van de behandeling bij 2,5%, onderbrekingen bij 1,7% en een verlaagde dosis bij 4,2% van de patiënten.
Complicaties van diabetische retinopathie
Een 2 jaar durende klinische studie met subcutane semaglutide onderzocht 3.297 patiënten met diabetes type 2, met een hoog cardiovasculair risico, een lange diabetesduur en een slecht gereguleerde bloedglucose. In deze studie kwamen beoordeelde complicaties van diabetische retinopathie vaker voor bij patiënten behandeld met subcutane semaglutide (3,0%) dan bij patiënten behandeld met placebo (1,8%). Dit werd waargenomen bij met insuline behandelde patiënten met een bekende diabetische retinopathie. Het behandelingsverschil trad vroeg op en bleef gedurende de studie bestaan.
In de insuline icodec/semaglutide fase 3a-onderzoeken met een behandelingsduur van 52 weken bij 2.637 patiënten met langdurige diabetes mellitus type 2 werden bijwerkingen gerelateerd aan diabetische retinopathie gemeld bij 9,3% van de deelnemers behandeld met insuline icodec/semaglutide en 8,1% van de deelnemers behandeld met comparatoren. Bij deelnemers zonder diabetische retinopathie bij aanvang van het onderzoek werden bij 5,2% in de insuline icodec/semaglutide-groep en bij 3,8% in de vergelijkingsgroep gevallen van diabetische retinopathie in week 52 waargenomen. De meeste voorvallen waren licht of matig, zonder tekenen/symptomen en werden bij de oogcontrole aan het einde van het onderzoek ontdekt.
Huid- en onderhuidaandoeningen
Lipodystrofie (waaronder lipohypertrofie, lipoatrofie) en cutane amyloïdose kunnen optreden op de injectieplaats en kunnen de plaatselijke insuline-absorptie vertragen. Het continu afwisselen van de injectieplaats binnen eenzelfde gebied kan helpen deze reacties te verminderen of te voorkomen (zie rubriek 4.4).
Verhoogde hartslag
Een verhoogde hartslag is waargenomen met GLP-1-receptoragonisten. In de semaglutide-naïeve populatie in twee van de fase 3a-onderzoeken waren de geschatte gemiddelde veranderingen in hartslag met insuline icodec/semaglutide respectievelijk 1,59 bpm versus -0,12 bpm (insuline icodec/semaglutide versus insuline icodec) en 1,11 bpm versus 0,67 bpm (insuline icodec/semaglutide versus basale/bolusinsulineschema). Het fase 3a-onderzoek waarin insuline icodec/semaglutide werd vergeleken met semaglutide toonde een geschatte gemiddelde verandering in de hartslag van -1,11 bpm voor insuline icodec/semaglutide en -0,40 bpm voor semaglutide.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Hypoglykemie en gastro-intestinale bijwerkingen kunnen optreden als een patiënt meer Kyinsu krijgt toegediend dan nodig.
Hypoglykemie kan zich ontwikkelen in opeenvolgende stadia:
- Episoden van lichte hypoglykemie kunnen worden behandeld door orale toediening van glucose of andere suikerhoudende producten. Het wordt daarom aanbevolen dat de patiënt altijd suikerhoudende producten bij zich heeft.
- Episoden van ernstige hypoglykemie, waarbij de patiënt niet in staat is zichzelf te behandelen, kunnen worden behandeld met glucagon dat intramusculair, subcutaan of intranasaal wordt toegediend door iemand die daarin geoefend is, of door intraveneuze toediening van glucose door medisch personeel. Glucose moet intraveneus worden toegediend wanneer de patiënt niet binnen 10 tot 15 minuten reageert op glucagon. Om een recidief te voorkomen, wordt het aanbevolen de patiënt oraal koolhydraten toe te dienen wanneer deze weer bij bewustzijn is.
In geval van gastro-intestinale bijwerkingen moet een passende behandeling worden gestart volgens de klinische tekenen en symptomen van de patiënt. Een langere observatieperiode en behandeling voor gastro-intestinale symptomen kan noodzakelijk zijn, gezien de lange halfwaardetijd van semaglutide van ongeveer 1 week.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: geneesmiddelen gebruikt bij diabetes, insulines en analogen voor injectie, langwerkend, ATC-code: A10AE57
Werkingsmechanisme
Insuline icodec/semaglutide combineert twee werkzame stoffen met complementaire werkingsmechanismen om de glykemische controle te verbeteren: insuline icodec, een basaal insuline-analogon en semaglutide, een GLP-1-receptoragonist.
Insuline icodec
Een langzaam en stabiel glucoseverlagend effect van insuline icodec wordt aangedreven door albuminebinding en door verminderde binding aan insulinereceptoren en klaring. De verlengde halfwaardetijd van insuline icodec weerspiegelt een depot van insuline icodec in de bloedsomloop en in het interstitiële compartiment, van waaruit insuline icodec langzaam en continu wordt vrijgegeven en zich specifiek aan de insulinereceptor bindt. Wanneer insuline icodec zich aan de humane insulinereceptor bindt, resulteert dat in dezelfde farmacologische effecten als humane insuline.
De primaire werking van insuline, waaronder insuline icodec, is het reguleren van het glucosemetabolisme. Insuline en zijn analogen verlagen de bloedglucose door specifieke insulinereceptoren te activeren om de perifere glucoseopname te stimuleren, vooral door skeletspieren en vet, en om de productie van glucose in de lever te remmen. Insuline remt ook lipolyse en proteolyse en bevordert de eiwitsynthese.
Semaglutide
Semaglutide is een GLP-1-analogon met 94% sequentiegelijkwaardigheid aan humaan GLP-1. Semaglutide fungeert als GLP-1-receptoragonist die zich selectief aan de GLP-1-receptor bindt en deze activeert. Deze receptor is ook het target voor van nature aanwezig GLP-1.
GLP-1 is een fysiologisch hormoon met meervoudige werking in de glucose- en eetlustregulatie, en in het cardiovasculaire systeem. De effecten op glucose en eetlust worden specifiek gemedieerd via GLP-1-receptoren in de pancreas en de hersenen.
Semaglutide verlaagt de bloedglucose op een glucoseafhankelijke manier door stimulatie van de insulinesecretie en verlaging van glucagonsecretie als de bloedglucoseconcentratie hoog is. Het mechanisme achter de bloedglucoseconcentratieverlaging omvat ook een lichte vertraging van de maaglediging in de vroege postprandiale fase. Tijdens hypoglykemie vermindert semaglutide de insulinesecretie terwijl de glucagonsecretie niet wordt belemmerd.
Semaglutide vermindert het lichaamsgewicht en de lichaamsvetmassa door verlaagde energie-inname, gepaard gaand met verminderde eetlust. Bovendien vermindert semaglutide de voorkeur voor vetrijk voedsel.
GLP-1-receptoren komen ook tot expressie in het hart, vaatstelsel, immuunsysteem en in de nieren. Het werkingsmechanisme van semaglutide is waarschijnlijk multifactorieel. Indirecte effecten blijken uit een gunstig effect van semaglutide op plasmalipiden, verlaagde systolische bloeddruk en verminderde ontsteking in klinische onderzoeken, maar er zijn waarschijnlijk ook directe effecten bij betrokken. In dieronderzoek verzwakt semaglutide de ontwikkeling van atherosclerose door progressie van aortaplaque te voorkomen en ontsteking in de plaque te verminderen.
Klinische gegevens toonden aan dat semaglutide albuminurie verlaagde bij patiënten met nierziekte.
Farmacodynamische effecten
Insuline icodec/semaglutide
De impact van de combinatie van insuline icodec en semaglutide op de farmacodynamiek van insuline icodec/semaglutide is niet onderzocht in een klinisch farmacologisch onderzoek.
Klinische werkzaamheid en veiligheid
De veiligheid en werkzaamheid van insuline icodec/semaglutide werden geëvalueerd in drie multinationale, gerandomiseerde, actief gecontroleerde, klinische fase 3-onderzoeken met parallelle groepen. In de drie klinische onderzoeken (COMBINE 1-3) was de primaire doelstelling de beoordeling van glykemische controle gemeten door verandering in HbA1c vanaf de baseline tot week 52. Deze onderzoeken werden uitgevoerd met verschillende populaties patiënten met diabetes mellitus type 2, gedefinieerd door hun eerdere diabetesbehandeling. Vergelijkende behandelingen bestonden uit insuline icodec (COMBINE 1) eenmaal per week, subcutaan semaglutide 1 mg (COMBINE 2) en een basaal/bolusschema bestaande uit insuline glargine 100 eenheden/ml en insuline aspart (COMBINE 3).
In alle klinische fase 3-onderzoeken was de aanvangsdosis insuline icodec/semaglutide 40 dosisstappen (wat overeenkomt met 40 eenheden insuline icodec en 0,114 mg semaglutide) en werden de doses eenmaal per week getitreerd met +/- 10 dosisstappen volgens een titratieschema (zie tabel 2).
Tabel 2: Titratieschema van insuline icodec/semaglutide in COMBINE 1-3
| Nuchtere plasmaglucose | Dosisaanpassing | ||
| Te gebruiken waarde | mmol/l | mg/dl | Dosisstappen |
| Laagste nuchtere plasmaglucose | < 4,4 | < 80 | ‐10 |
Gemiddelde van nuchtere plasmaglucose | 4,4-7,2 | 80-130 | 0 |
| > 7,2 | > 130 | +10 | |
In de klinische fase 3-onderzoeken was de dosisaanpassing gebaseerd op het gemiddelde van drie self-measured plasma glucose (SMPG)-waarden vóór het ontbijt, gemeten op de dag van titratie en de twee voorafgaande dagen.
De klinische fase 3-onderzoeken met patiënten met diabetes mellitus type 2 maakten het mogelijk om de huidige niet-insuline diabetesbehandeling op hetzelfde dosisniveau te houden, met uitzondering van gliniden, sulfonylureumderivaten en DPP‐4-remmers: die werden stopgezet.
Overschakelen van basale insuline: insuline icodec/semaglutide vergeleken met eenmaal per week basale insuline icodec (Onderzoek 4591- COMBINE 1)
Een 52 weken durend, gerandomiseerd, open-label klinisch onderzoek werd uitgevoerd met patiënten met diabetes mellitus type 2 die onvoldoende onder controle was met basale insuline. Ze werden gerandomiseerd naar insuline icodec/semaglutide of insuline icodec, allemaal met (93,6%) of zonder (6,4%) orale antidiabetica. Bij de baseline hadden de patiënten een gemiddelde diabetesduur van 15,34 jaar, een gemiddelde HbA1c van 8,22% en een gemiddelde BMI van 29,90 kg/m2.
De belangrijkste resultaten van het onderzoek worden weergegeven in figuur 1 en tabel 3.
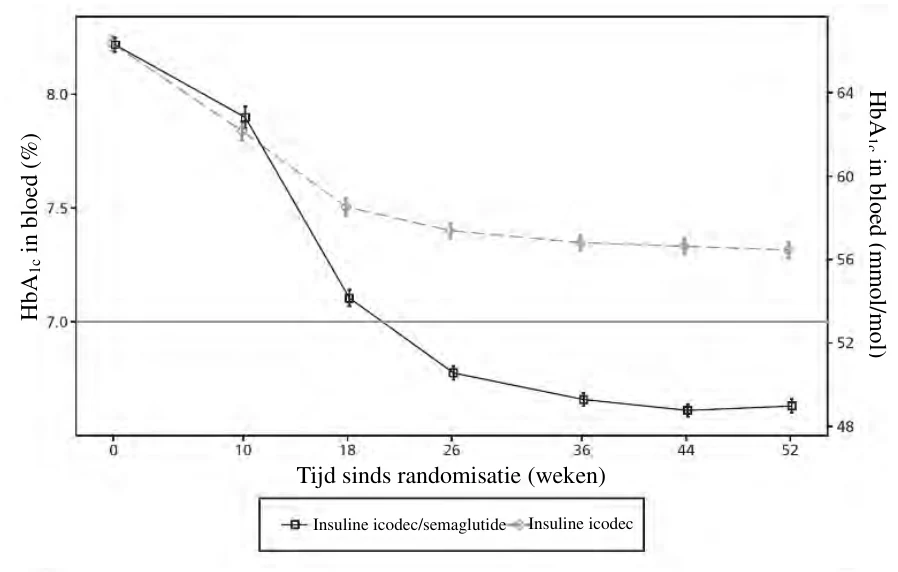
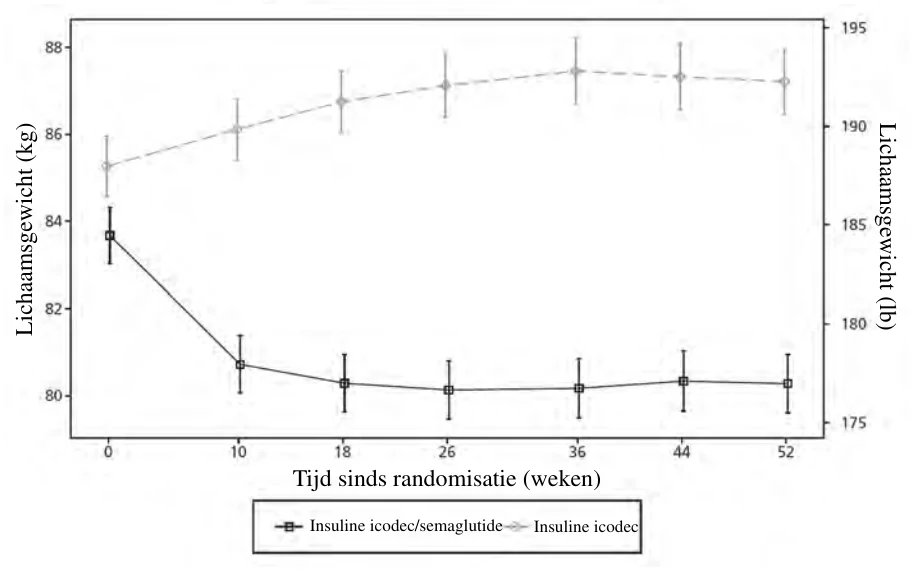
 Gemiddelde (symbool) ± standaardfout tot gemiddelde (foutbalken).
Figuur 1 Gemiddelde verandering in HbA1c per behandelingsweek (boven) en lichaamsgewicht per behandelingsweek (onder) – COMBINE 1
Tabel 3 Resultaten van open-label (52 weken) klinisch onderzoek waarin insuline icodec/semaglutide eenmaal per week werd vergeleken met insuline icodec eenmaal per week bij deelnemers met diabetes mellitus type 2 die onvoldoende onder controle was met dagelijkse basale insuline – COMBINE 1
insuline icodec/semaglutide | insuline icodec | |
| N (volledige analyseset) | 646 | 645 |
| HbA1c (%) | ||
| Baseline (gemiddeld) | 8,22 | 8,22 |
| Einde van onderzoek* | 6,67 | 7,33 |
| Verandering t.o.v. baseline in week 52* | -1,55 | -0,89 |
| Geschat verschil [95%-BI] | -0,66 [-0,76; -0,57]a | |
| Patiënten (%) die HbA1c-doelen bereikten | ||
| < 7% zonder hypoglykemie van niveau 2 of 3 en zonder gewichtstoename | 55,7 | 10,2 |
insuline icodec/semaglutide | insuline icodec | |
| Geschatte oddsratio [95%-BI] | 11,1 [8,22; 15,1]b | |
| Nuchtere plasmaglucose (FPG) (mmol/l) | ||
| Einde van onderzoek* | 6,92 | 7,06 |
| Verandering t.o.v. baseline in week 52* | -1,68 | -1,54 |
| Geschat verschil [95%-BI] | -0,14 [-0,38;0,10]b | |
| Tijd binnen bereik 3,9-10,0 mmol/l (70-180 mg/dl) (%) | ||
| Week 48-52* | 73,3 | 61,8 |
| Geschat verschil [95%-BI] | 11,5 [9,35; 13,7]b, c | |
| Lichaamsgewicht (kg) | ||
| Baseline (gemiddeld) | 83,67 | 85,26 |
| Verandering t.o.v. baseline in week 52* | -3,70 | 1,89 |
| Geschat verschil [95%-BI] | -5,59 [-6,14; -5,04]a | |
| Percentages hypoglykemische episoden per PYE* | ||
| Niveau 2 of niveau 3 (% patiënten*) | 7,1 | 20,8 |
| Percentage hypoglykemie | 0,153 | 0,68 |
| Geschatte percentageverhouding [95%-BI] | 0,22 [0,14; 0,36]a | |
| Wekelijkse dosis basale insuline (E) | ||
| Week 50-52 (gemiddeld)* | 182 | 355 |
| Geschat verschil [95%-BI] | -172 [-190; -155]b | |
PYE = patient years of exposure (patiëntjaren blootstelling)
* Kleinste-kwadratengemiddelde (LS, least squares)
a Gecontroleerd voor multipliciteit.
b Niet gecontroleerd voor multipliciteit.
c 11,5% komt overeen met ongeveer 166 minuten meer binnen bereik per dag.
Overschakelen van GLP-1-receptoragonist: insuline icodec/semaglutide vergeleken met GLP-1-receptoragonist (onderzoek 4592-COMBINE 2)
In een 52 weken durend, gerandomiseerd, open-label klinisch onderzoek werden de veiligheid en werkzaamheid van insuline icodec/semaglutide vergeleken met semaglutide eenmaal per week bij patiënten met diabetes mellitus type 2 die onvoldoende glykemische controle hadden met een GLP-1-receptoragonist. In het onderzoek werd de werkzaamheid van beide behandelingen met (95,6%) of zonder (4,4%) orale antidiabetica beoordeeld. Bij de baseline hadden de patiënten een gemiddelde diabetesduur van 12,64 jaar, een gemiddelde HbA1c van 8,0% en een gemiddelde BMI van 31,11 kg/m2.
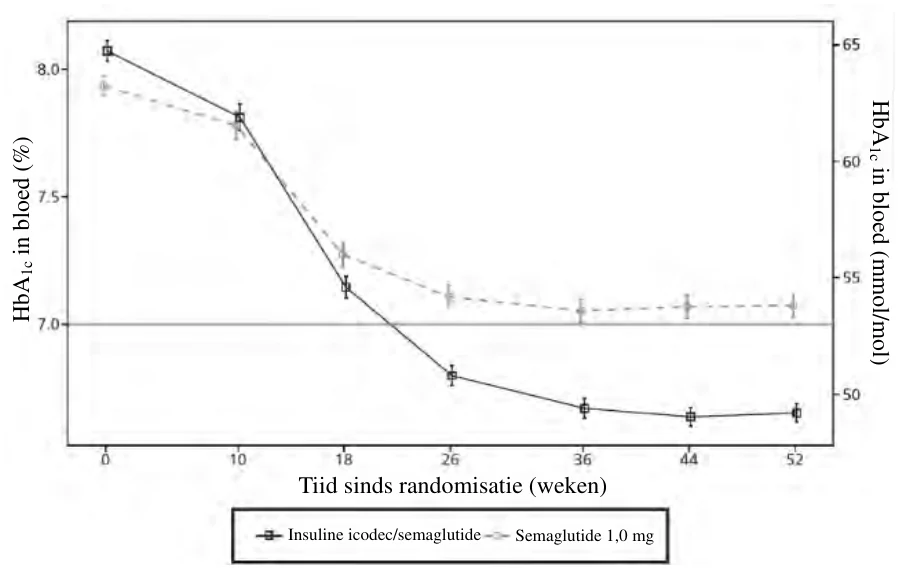
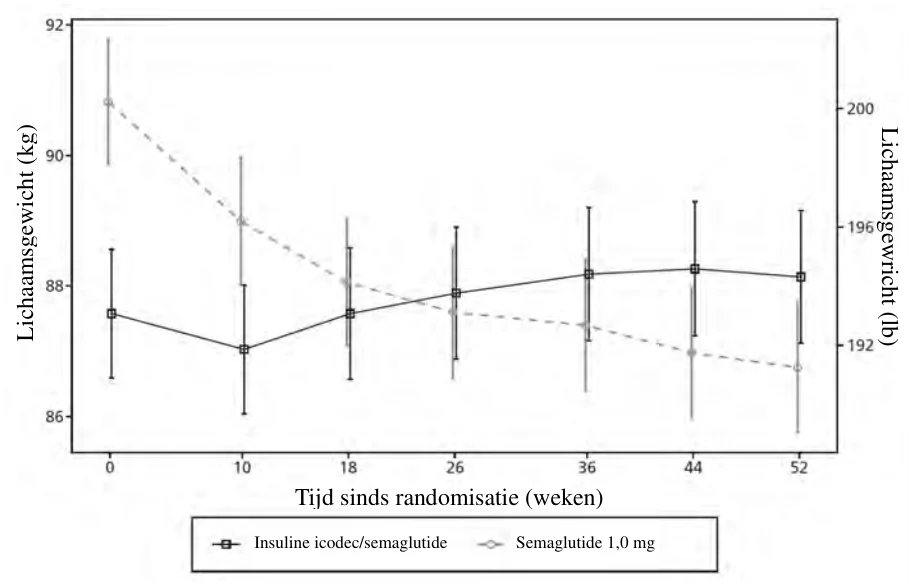
 Gemiddelde (symbool) ± standaardfout tot gemiddelde (foutbalken).
Figuur 2 Gemiddelde verandering in HbA1c per behandelingsweek (boven) en lichaamsgewicht per behandelingsweek (onder) – COMBINE 2
Tabel 4. Resultaten van open-label (52 weken) klinisch onderzoek waarin insuline icodec/semaglutide eenmaal per week werd vergeleken met semaglutide eenmaal per week bij deelnemers met diabetes mellitus type 2 die onvoldoende onder controle was met een GLP-1-receptoragonist – COMBINE 2
insuline icodec/semaglutide | semaglutide 1 mg | |
| N (volledige analyseset) | 342 | 341 |
| HbA1c (%) | ||
| Baseline (gemiddeld) | 8,07 | 7,93 |
| Einde van onderzoek* | 6,65 | 7,10 |
| Verandering t.o.v. baseline in week 52* | -1,35 | -0,90 |
| Geschat verschil [95%-BI] | -0,44 [-0,56; -0,33]a | |
| Patiënten (%) die HbA1c-doelen bereikten | ||
| < 7% zonder hypoglykemie van niveau 2 of 3 en zonder gewichtstoename in week 52* | 30,2 | 40,5 |
insuline icodec/semaglutide | semaglutide 1 mg | |
| Geschatte oddsratio [95%-BI] | 0,64 [0,46; 0,88]b | |
| Nuchtere plasmaglucose (FPG) (mmol/l) | ||
| Einde van onderzoek* | 6,98 | 8,05 |
| Verandering t.o.v. baseline* | -2,48 | -1,41 |
| Geschat verschil [95%-BI] | -1,07 [-1,37; -0,76]b | |
| Lichaamsgewicht (kg) | ||
| Baseline (gemiddeld) | 87,58 | 90,82 |
| Verandering t.o.v. baseline in week 52* | 0,84 | -3,70 |
| Geschat verschil [95%-BI] | 4,54 [3,84; 5,23]b | |
| Percentages hypoglykemische episoden per PYE* | ||
| Niveau 2 of niveau 3 (% patiënten*) | 3,5 | 3,8 |
| Percentage hypoglykemie | 0,0399 | 0,0334 |
| Geschatte percentageverhouding [95%-BI] | 1,20 [0,53; 2,69]b | |
PYE = patient years of exposure (patiëntjaren blootstelling).
* Kleinste-kwadratengemiddelde (LS, least squares)
a Gecontroleerd voor multipliciteit.
b Niet gecontroleerd voor multipliciteit.
Overschakelen van insulineschema met basale insuline: insuline icodec/semaglutide vergeleken met een basale/bolusinsulineschema (onderzoek 4593- COMBINE 3)
Een 52 weken durend, gerandomiseerd, open-label klinisch onderzoek werd uitgevoerd met patiënten met diabetes mellitus type 2 die onvoldoende onder controle was met basale insuline, en die gerandomiseerd werden naar insuline icodec/semaglutide of basale/bolusinsulineschema, allemaal met (95,3%) of zonder (4,7%) orale antidiabetica. Het basale/bolusinsulineschema bestond uit dagelijkse basale insuline (insuline glargine 100 eenheden/ml) in combinatie met bolusinsuline (insuline aspart). Bij de baseline hadden de patiënten een gemiddelde diabetesduur van 14,42 jaar, een gemiddelde HbA1c van 8,30% en een gemiddelde BMI van 30,39 kg/m2.
De belangrijkste resultaten van het onderzoek worden weergegeven in figuur 3 en tabel 5.
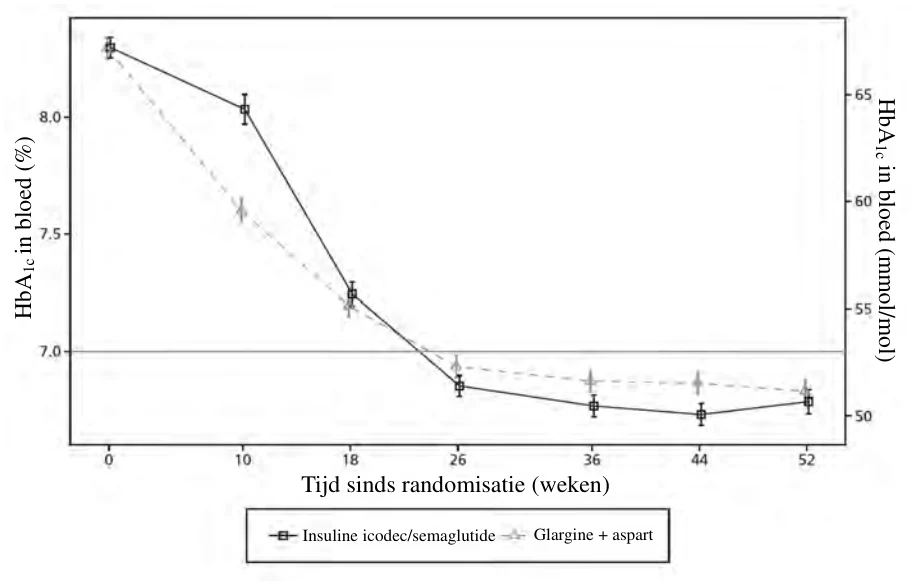
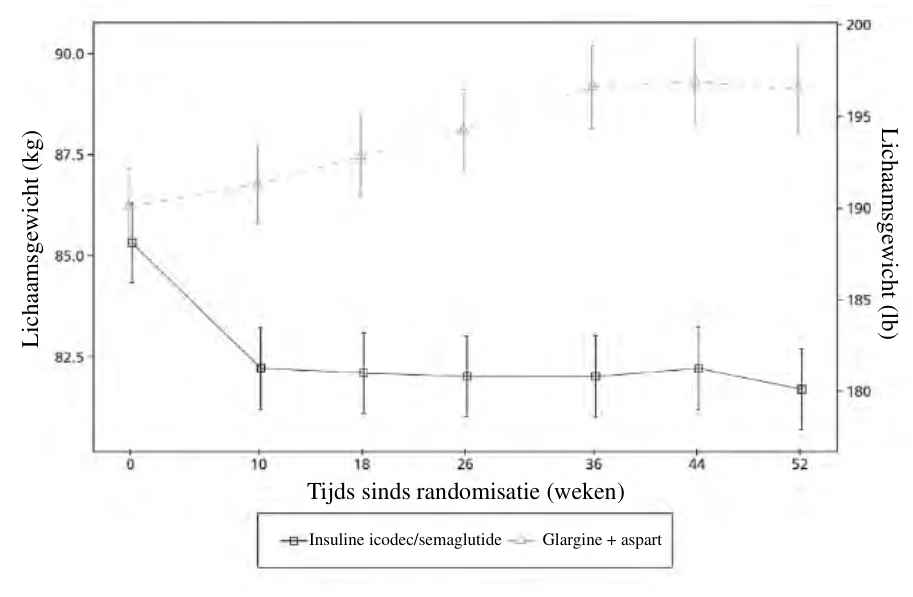
Gemiddelde (symbool) ± standaardfout tot gemiddelde (foutbalken).
Figuur 3 Gemiddelde verandering in HbA1c per behandelingsweek (boven) en lichaamsgewicht per behandelingsweek (onder) – COMBINE 3
Tabel 5. Resultaten van open-label (52 weken) klinisch onderzoek waarin insuline icodec/semaglutide eenmaal per week werd vergeleken met dagelijkse insuline glargine gecombineerd met insuline aspart bij deelnemers met diabetes mellitus type 2 die onvoldoende onder controle was met dagelijkse basale insuline – COMBINE 3
insuline icodec/semaglutide | basaal bolus-insulineschema | |
| N (volledige analyseset) | 340 | 339 |
| HbA1c (%) | ||
| Baseline (gemiddeld) | 8,30 | 8,29 |
| Einde van onderzoek* | 6,83 | 6,89 |
| Verandering t.o.v. baseline in week 52* | -1,47 | -1,40 |
| Geschat verschil [95%-BI] | -0,06 [-0,22; 0,09]a | |
| Patiënten (%) die HbA1c-doelen bereikten | ||
| < 7% zonder hypoglykemie van niveau 2 of 3 en zonder gewichtstoename* | 50,1 | 5,95 |
| Geschatte oddsratio [95%-BI] | 15,9 [9,75; 25,8]c | |
| Nuchtere plasmaglucose (FPG) (mmol/l) | ||
| Einde van onderzoek* | 7,12 | 7,10 |
| Verandering t.o.v. baseline in week 52* | -1,56 | -1,58 |
| Geschat verschil [95%-BI] | 0,02 [-0,34; 0,38]c | |
| Tijd binnen bereik 3,9-10,0 mmol/l (70-180 mg/dl) (%) | ||
| Week 48-52* | 68,6 | 66,4 |
| Geschat verschil [95%-BI] | 2,21 [-0,86; 5,27]c, d | |
| Lichaamsgewicht (kg) | ||
| Baseline (gemiddeld) | 85,32 | 86,22 |
| Verandering t.o.v. baseline in week 52* | -3,56 | 3,16 |
| Geschat verschil [95%-BI] | -6,72 [-7,58; -5,86]b | |
| Percentages hypoglykemische episoden per PYE* | ||
| Niveau 2 of niveau 3 (% patiënten*) | 10,0 | 58,5 |
| Percentage hypoglykemie | 0,257 | 2,18 |
insuline icodec/semaglutide | basaal bolus-insulineschema | |
| Geschatte percentageverhouding [95%-BI] | 0,12 [0,08; 0,17]b | |
| Wekelijkse insulinedosis (totaal) (E) | ||
| Week 50-52 (gemiddeld)* | 196 | 466e |
| Geschat verschil [95%-BI] | -270 [-303; -236]b | |
PYE = patient years of exposure (patiëntjaren blootstelling).
* Kleinste-kwadratengemiddelde (LS, least squares)
a Gecontroleerd voor multipliciteit. De niet-inferioriteitsmarge 0,3%-punt.
b Gecontroleerd voor multipliciteit.
c Niet gecontroleerd voor multipliciteit.
d 2,21% komt overeen met ongeveer 31 minuten meer tijd die per dag binnen het bereik valt. e De totale wekelijkse insulinedosis voor de comparator omvatte bolus- en basale insuline.
Cardiovasculaire resultaten in het SUSTAIN-programma (semaglutide)
Er zijn geen klinische onderzoeken naar cardiovasculaire resultaten uitgevoerd met insuline icodec/semaglutide. Het effect van semaglutide, een monocomponent van insuline icodec/semaglutide, op cardiovasculaire voorvallen bij volwassenen met diabetes mellitus type 2 bij wie cardiovasculaire (CV) ziekte was vastgesteld of die risico liepen op CV ziekte, werd geëvalueerd in het SUSTAIN 6-onderzoek (cardiovasculaire uitkomstenonderzoek met eenmaal per week subcutaan semaglutide).
Het SUSTAIN 6-onderzoek was een 104 weken durende, dubbelblinde, placebogecontroleerd onderzoek met 3.297 patiënten met diabetes mellitus type 2 en hoog cardiovasculair risico. Deze patiënten werden gerandomiseerd naar subcutaan semaglutide 0,5 mg eenmaal per week, subcutaan semaglutide 1 mg eenmaal per week of overeenkomstige placebo in aanvulling op de standaardzorg, en daarna gevolgd gedurende 2 jaar.
De studiepopulatie was als volgt naar leeftijd verdeeld: 1.598 patiënten (48,5%) ≥ 65 jaar, 321 (9,7%) ≥ 75 jaar en 20 (0,6%) ≥ 85 jaar. Van de studiepopulatie hadden 2.358 patiënten een normale nierfunctie of lichte nierinsufficiëntie, 832 patiënten hadden matig ernstige nierinsufficiëntie en 107 patiënten hadden ernstige nierinsufficiëntie of nierfalen (ESRD). Van de patiënten was 61% man, de gemiddelde leeftijd was 65 jaar en de gemiddelde BMI was 33 kg/m2. De gemiddelde duur van diabetes was 13,9 jaar.
Het primaire eindpunt was de tijd vanaf randomisatie tot het eerste optreden van een ernstig cardiovasculair event (major adverse cardiovascular event, MACE): cardiovasculair overlijden, niet- fataal myocardinfarct of niet-fatale beroerte (figuur 4).
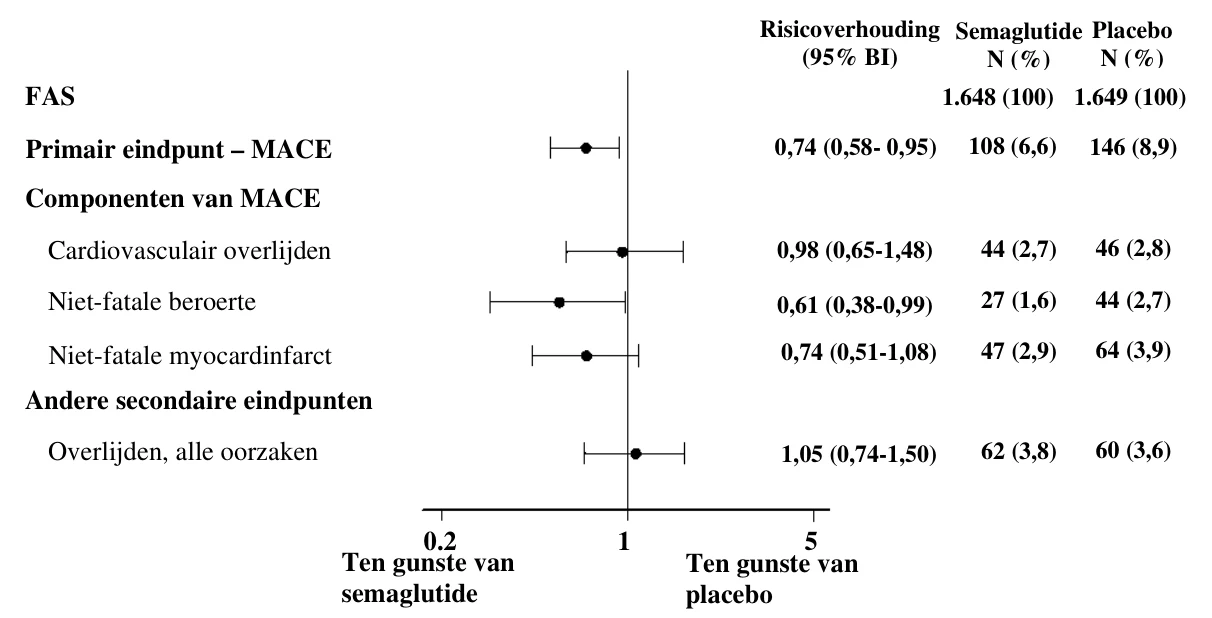
Figuur 4 Forestplot: analyses van tijd tot eerste optreden van de samengestelde uitkomst, de componenten en overlijden door alle oorzaken (SUSTAIN 6)
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met insuline icodec/semaglutide in alle subgroepen van pediatrische patiënten met diabetes mellitus type 2 (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Immunogeniciteit
Bij patiënten met diabetes mellitus type 2 veroorzaakte de behandeling met insuline icodec/semaglutide de ontwikkeling van antigeneesmiddelantistoffen (ADA) tegen zowel subcutane insuline icodec als semaglutide. Bij eerder insuline-naïeve patiënten ontwikkelde 68,2% antistoffen tegen insuline icodec (COMBINE 2). Bij patiënten die eerder met insuline werden behandeld, ontwikkelde 72,5% antistoffen tegen insuline icodec (COMBINE 1). De meeste patiënten die positief waren voor antistoffen tegen insuline icodec hadden ook een kruisreactie met menselijke insuline. De ADA-titers piekten vroeg na 6-10 weken behandeling en daalden daarna.
Antistoffen tegen insuline icodec bleken geen verband te hebben met een hoger risico op reacties op de injectieplaats, overgevoeligheid of hypoglykemische episoden. Vanwege het beperkte aantal gevallen konden geen robuuste conclusies worden getrokken over correlatie tussen verandering in antistoftiters ten opzichte van de baseline en werkzaamheidsparameters. De bevindingen van de immunogeniciteit van insuline icodec na 26 weken in het klinische ontwikkelingsprogramma gaven echter geen verband aan tussen verandering in antistoffen tegen insuline icodec en werkzaamheidsparameters.
Ontwikkeling van antistoffen tegen semaglutide bij behandeling met insuline icodec/semaglutide trad zelden op. Slechts 1,4% ontwikkelde antistoffen tegen semaglutide, die meestal van voorbijgaande aard waren. Het aantal gevallen was te laag om juiste beoordelingen van verbanden met werkzaamheids- en veiligheidsparameters mogelijk te maken. In het klinische ontwikkelingsprogramma voor subcutaan semaglutide werd geen effect op blootstelling aan semaglutide, het veiligheidsprofiel van HbA1c of semaglutide vastgesteld en was er geen verband met immunogeniciteitsgerelateerde bijwerkingen.
5.2 Farmacokinetische eigenschappen
Het volgende weerspiegelt de farmacokinetische eigenschappen van insuline icodec/semaglutide, tenzij vermeld is dat de gepresenteerde gegevens afkomstig zijn van toediening van alleen insuline icodec of semaglutide.
Het farmacokinetiekprofiel van insuline icodec/semaglutide is consistent met de wekelijkse dosering, en de klinische steady-state-concentratie van insuline icodec en semaglutide wordt bereikt na 3-4 weken wekelijkse toediening.
Het effect van ADA (anti-drug antibodies) wordt niet klinisch relevant geacht voor de farmacokinetiek van semaglutide of insuline icodec.
Absorptie
In klinische farmacologische onderzoeken werd de totale blootstelling (relatieve biologische beschikbaarheid) aan insuline icodec en semaglutide niet op klinisch relevante wijze beïnvloed bij toediening als insuline icodec/semaglutide in vergelijking met afzonderlijke toediening van insuline icodec en semaglutide.
Er werden geen klinisch relevante verschillen waargenomen in de geschatte maximale concentratie en tijd tot maximale concentratie insuline icodec na toediening van insuline icodec/semaglutide en afzonderlijke toediening van insuline icodec.
De maximale concentratie van semaglutide was hoger (tot 2 maal na een enkelvoudige dosis en geschat op 1,5 maal bij steady-state) en de tijd tot maximale concentratie trad eerder op na toediening van insuline icodec/semaglutide dan bij afzonderlijke toediening van semaglutide.
Distributie
Insuline icodec en semaglutide zijn uitgebreid gebonden aan plasma-eiwitten (> 99% voor beide).
Biotransformatie
Afbraak van insuline icodec is vergelijkbaar met die van menselijke insuline; alle gevormde metabolieten zijn inactief.
Semaglutide wordt uitgebreid gemetaboliseerd door proteolytische splitsing van het peptide-backbone en sequentiële bèta-oxidatie van de vetzuur-zijketen. Het enzym neutrale endopeptidase (NEP) is naar verwachting betrokken bij de metabolisering van semaglutide.
Eliminatie
Insuline icodec en semaglutide hebben een eliminatiehalfwaardetijd van ongeveer 1 week na subcutane toediening.
In een klinisch onderzoek met een enkelvoudige subcutane dosis radioactief gemerkt semaglutide werd vastgesteld dat de primaire uitscheidingsroutes van semaglutide-gerelateerd materiaal via urine en feces waren; ongeveer 2/3 van het semaglutide-gerelateerde materiaal werd uitgescheiden via urine en ongeveer 1/3 in feces. Ongeveer 3% van de dosis werd via de urine uitgescheiden als intact semaglutide. Bij patiënten met diabetes type 2 was de klaring van semaglutide ongeveer 0,05 l/h. Met een eliminatiehalfwaardetijd van ongeveer 1 week blijft semaglutide gedurende ongeveer 5 weken na de laatste dosis in de bloedsomloop.
Lineariteit/non-lineariteit
De blootstelling aan insuline icodec neemt proportioneel toe met de dosis insuline icodec/semaglutide binnen het onderzochte dosisbereik (40-350 E). De blootstelling aan semaglutide neemt ongeveer proportioneel toe met de dosis insuline icodec/semaglutide binnen het onderzochte dosisbereik (0,1-1 mg).
Speciale populaties
Leeftijd, geslacht en etnische afkomst
Leeftijd (22-87 jaar), geslacht, ras (wit, zwart of Afro-Amerikaans, Chinees, Japans en overig Aziatisch) en etniciteit (Spaans of Latijns-Amerikaans, niet-Spaans of niet-Latijns-Amerikaans) hadden geen klinisch relevant effect op de farmacokinetiek van insuline icodec/semaglutide op basis van resultaten van een populatiefarmacokinetische analyse.
Nierinsufficiëntie
Op basis van de populatiefarmacokinetische analyse blijven de farmacokinetische eigenschappen van insuline icodec en semaglutide na toediening van insuline icodec/semaglutide over het algemeen behouden, en is er geen klinisch relevant verschil tussen deelnemers met een normale nierfunctie en patiënten met een nierfunctiestoornis, hoewel de ervaring bij patiënten met terminale nierziekte beperkt is.
Insuline icodec
Er is geen verschil in de farmacokinetiek van insuline icodec tussen gezonde deelnemers en patiënten met nierinsufficiëntie.
Semaglutide
Nierinsufficiëntie heeft geen klinisch relevante invloed op de farmacokinetiek van semaglutide. Dit werd aangetoond met een enkelvoudige dosis van 0,5 mg subcutaan semaglutide voor patiënten met verschillende gradaties van nierfunctiestoornis (licht, matig, ernstig of dialysepatiënten) ten opzichte van deelnemers met een normale nierfunctie. Dit werd ook aangetoond voor deelnemers met diabetes mellitus type 2 en met nierinsufficiëntie op basis van gegevens uit klinische fase 3a-onderzoeken, hoewel de ervaring bij patiënten met terminale nierziekte beperkt was.
Leverinsufficiëntie
Insuline icodec
Er is geen verschil in de farmacokinetiek van insuline icodec tussen gezonde deelnemers en patiënten met leverinsufficiëntie.
Semaglutide
Leverinsufficiëntie heeft geen invloed op de blootstelling aan semaglutide. De farmacokinetiek van semaglutide werd geëvalueerd bij patiënten met verschillende gradaties van leverinsufficiëntie (licht, matig, ernstig) in vergelijking met deelnemers met een normale leverfunctie in een klinisch onderzoek met een enkelvoudige dosis van 0,5 mg subcutaan semaglutide.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens over insuline icodec/semaglutide duiden niet op speciale veiligheidsproblemen voor mensen op basis van onderzoeken naar toxiciteit bij herhaalde dosering.
Insuline icodec
Niet-klinische gegevens over de monocomponent insuline-icodec duiden niet op speciale veiligheidsproblemen voor mensen op basis van onderzoeken naar veiligheidsfarmacologie, toxiciteit bij herhaalde dosering en reproductietoxiciteit. De verhouding tussen de mitogene en metabole sterkte van insuline icodec is vergelijkbaar met die van menselijke insuline.
Semaglutide
Niet-klinische gegevens over de monocomponent semaglutide duiden niet op speciale veiligheidsproblemen voor mensen op basis van onderzoeken naar veiligheidsfarmacologie, toxiciteit bij herhaalde dosering of genotoxiciteit.
Niet-letale C-celtumoren in de schildklier waargenomen bij knaagdieren zijn een klasse-effect voor GLP-1-receptoragonisten. In 2 jaar durende carcinogeniciteitsonderzoeken bij ratten en muizen veroorzaakte semaglutide C-celtumoren in de schildklier bij klinisch relevante blootstellingen. Er werden geen andere behandelingsgerelateerde tumoren waargenomen. De C-celtumoren van knaagdieren worden veroorzaakt door een niet-genotoxisch, specifiek GLP-1-receptorgemedieerd mechanisme waarvoor knaagdieren bijzonder gevoelig zijn. De relevantie voor de mens wordt klein geacht, maar kan niet volledig uitgesloten worden.
In vruchtbaarheidsonderzoeken bij ratten had semaglutide geen invloed op de paringsprestatie of op de mannelijke vruchtbaarheid. Bij vrouwtjesratten werden een toename van de bronstcyclusduur en een kleine afname van corpora lutea (ovulaties) waargenomen bij doses die verband houden met gewichtsverlies van de moeder.
In onderzoeken naar embryofoetale ontwikkeling bij ratten veroorzaakte semaglutide embryotoxiciteit onder klinisch relevante blootstellingen. Semaglutide veroorzaakte duidelijke verlagingen van het lichaamsgewicht van de moeder en verlagingen van de embryonale overleving en groei. Bij foetussen werden belangrijke skelet- en viscerale misvormingen waargenomen, waaronder effecten op pijpbeenderen, ribben, wervels, staart, bloedvaten en hersenventrikels. Mechanistische evaluaties toonden aan dat de embryotoxiciteit een door de GLP-1-receptor gemedieerde beperking van de voedingsstoffentoevoer naar het embryo betrof in de rattendooierzak. Vanwege verschillen in de anatomie en functie van de soorten in de dooierzak, en door gebrek aan GLP-1-receptorexpressie in de dooierzak van niet-menselijke primaten, wordt dit mechanisme beschouwd als waarschijnlijk niet relevant voor mensen. Een direct effect van semaglutide op de foetus kan echter niet worden uitgesloten.
In onderzoeken naar ontwikkelingstoxiciteit bij konijnen en cynomolgus-apen werden bij klinisch relevante blootstellingen een verhoogd drachtsverlies en een licht verhoogde incidentie van foetale afwijkingen waargenomen. De bevindingen vielen samen met een aanzienlijk gewichtsverlies van de moeder tot 16%. Het is niet bekend of deze effecten verband houden met de verminderde maternale voedselconsumptie als direct GLP-1-effect.
De postnatale groei en ontwikkeling werden beoordeeld bij cynomolgusapen. De jongen waren iets kleiner bij de bevalling, maar herstelden zich tijdens de lactatieperiode.
Bij jonge ratten veroorzaakte semaglutide vertraagde seksuele rijping bij zowel mannetjes als vrouwtjes. Deze vertragingen hadden geen invloed op de vruchtbaarheid en reproductieve capaciteit van elk geslacht, of op het vermogen van de vrouwtjes om drachtig te blijven.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Zinkacetaat
Glycerol (E422)
Fenol
Metacresol
Natriumchloride
Natriumhydroxide (voor pH-aanpassing) (E524)
Zoutzuur (voor pH-aanpassing) (E507)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen.
Kyinsu mag niet worden toegevoegd aan infusievloeistoffen.
6.3 Houdbaarheid
3 jaar.
Houdbaarheid na ingebruikname
Na ingebruikname of indien meegenomen als reserve kan het geneesmiddel worden bewaard voor een maximum van:
6 weken (Kyinsu (700 eenheden + 2 mg)/ml oplossing voor injectie in een voorgevulde pen
(0,43 ml).
8 weken (Kyinsu (700 eenheden + 2 mg)/ml oplossing voor injectie in een voorgevulde pen
(1,5 ml en 1 ml).
Bewaren beneden 30°C.
Kan in de koelkast worden bewaard (2°C - 8°C).
Houd de dop op de pen ter bescherming tegen licht.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Vóór ingebruikname
Bewaren in de koelkast (2°C - 8°C).
Niet in de vriezer bewaren. Uit de buurt van het vriesvak houden.
Houd de dop op de pen ter bescherming tegen licht.
Na ingebruikname of indien meegenomen als reserve
Voor de bewaarcondities van het geneesmiddel na ingebruikname, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
0,43 ml, 1 ml of 1,5 ml oplossing in een patroon (type I-glas) met een zuiger (chlorobutyl) en een gelamineerd rubbervel (broombutyl) in een voorgevulde wegwerppen voor meervoudig gebruik, gemaakt van polypropyleen, polyoxymethyleen, polycarbonaat-acrylonitril-butadieen-styreen en acrylonitril-butadieen-styreen.
De voorgevulde pen is ontworpen voor gebruik met 30G, 31G en 32G wegwerpnaalden met een maximale lengte van 8 mm.
De huls van de pen is groen en het etiket van de pen is roze met een blauwgekleurd vak waarop de sterkte van de formulering staat. De buitenverpakking is roze met de formuleringssterkte aangegeven in een blauwgekleurd vak.
Verpakkingsgrootten
Kyinsu voorgevulde pen met 300 eenheden insuline icodec en 0,86 mg semaglutide in 0,43 ml oplossing
- 1 voorgevulde pen zonder naalden.
- 1 voorgevulde pen met 6 NovoFine Plus wegwerpnaalden.
Kyinsu voorgevulde pen met 700 eenheden insuline icodec en 2 mg semaglutide in 1 ml oplossing
- 1 voorgevulde pen zonder naalden.
- 1 voorgevulde pen met 9 NovoFine Plus wegwerpnaalden.
Kyinsu voorgevulde pen met 1.050 eenheden insuline icodec en 3 mg semaglutide in 1,5 ml oplossing
- 1 voorgevulde pen zonder naalden.
- 1 voorgevulde pen met 9 NovoFine Plus wegwerpnaalden.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Dit geneesmiddel is uitsluitend voor gebruik door één persoon.
Kyinsu mag niet worden gebruikt als de oplossing niet helder en kleurloos of nagenoeg kleurloos is.
Kyinsu mag niet worden gebruikt als het middel bevroren is geweest.
Er moet altijd een nieuwe naald worden bevestigd vóór elke injectie.
Naalden mogen niet opnieuw worden gebruikt. Naalden moeten direct na gebruik worden weggegooid.
In het geval van verstopte naalden moeten patiënten de instructies volgen die beschreven staan in de gebruiksaanwijzing aan het eind van de bijsluiter.
Kijk aan het eind van de bijsluiter voor gedetailleerde gebruiksaanwijzingen.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novo Nordisk A/S
Novo Alle 1
DK-2880 Bagsvaerd
Denemarken
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1992/001
EU/1/25/1992/002
EU/1/25/1992/003
EU/1/25/1992/004
EU/1/25/1992/005
EU/1/25/1992/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu/en.