


SmPC (samenvatting van de productkenmerken) - Kostaive
1. NAAM VAN HET GENEESMIDDEL
Kostaive poeder voor dispersie voor injectie
COVID-19 sa-mRNA-vaccin
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Dit is een injectieflacon met meerdere doses en moet vóór gebruik worden gereconstitueerd.
Eén injectieflacon bevat 16 doses van 0,5 ml na reconstitutie met 10 ml steriele 0,9% (9 mg/ml) natriumchlorideoplossing voor injectie; zie rubriek 4.2 en 6.6.
Eén dosis (0,5 ml) bevat 5 microgram zapomeran, een COVID-19 zelfversterkend ‘boodschapper’-RNA (sa-mRNA) (ingekapseld in lipide nanodeeltjes).
Zapomeran is een enkelstrengs 5’-capped sa-mRNA-replicon, geproduceerd met behulp van een celvrije in-vitro-transcriptie van de overeenkomstige DNA-templates, die codeert voor een replicase en de spike-glycoproteïne van de voorouderlijke stam van SARS-CoV-2 met D614G-mutatie.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor dispersie voor injectie
Witte tot gebroken witte gelyofiliseerde cake of poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Kostaive is geïndiceerd voor actieve immunisatie om COVID-19 veroorzaakt door SARS-CoV-2 te voorkomen bij personen van 18 jaar en ouder.
Het gebruik van dit vaccin moet in overeenstemming zijn met officiële aanbevelingen.
4.2 Dosering en wijze van toediening
Dosering
Een enkele dosis van 0,5 ml.
Voor personen die eerder met een COVID-19-vaccin zijn gevaccineerd, moet Kostaive ten minste 5 maanden na de meest recente dosis worden toegediend.
Ernstig immuungecompromitteerde volwassenen
Aanvullende doses kunnen worden toegediend aan personen die ernstig immuungecompromitteerd zijn in overeenstemming met officiële aanbevelingen (zie rubriek 4.4).
Pediatrische patiënten
De veiligheid en werkzaamheid van Kostaive bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Ouderen
Er is geen dosisaanpassing vereist bij oudere personen ≥ 60 jaar.
Wijze van toediening
Kostaive moet na reconstitutie intramusculair worden toegediend (zie rubriek 6.6).
Voorkeursplaats voor de intramusculaire injectie is de deltaspier van de bovenarm.
Het wordt aanbevolen een naald te gebruiken met een lengte die geschikt is voor intramusculaire injectie.
Het vaccin mag niet intravasculair, subcutaan of intradermaal geïnjecteerd worden.
Het vaccin mag niet worden gemengd met andere vaccins of geneesmiddelen in dezelfde spuit.
Voor voorzorgsmaatregelen die genomen moeten worden voor en na toediening van het vaccin, zie rubriek 4.4.
Voor instructies over reconstitutie van het vaccin vóór toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheid en anafylaxie
Er zijn gevallen van overgevoeligheid, waaronder anafylaxie, gemeld bij Kostaive (zie rubriek 4.8). Passende medische behandeling en toezicht moeten altijd direct beschikbaar zijn in geval van een anafylactische reactie na toediening van het vaccin.
Het wordt aanbevolen om na de vaccinatie ten minste 15 minuten nauwlettend te observeren. Er mag geen verdere dosis van het vaccin worden gegeven aan degenen die anafylaxie hebben ervaren na een eerdere dosis Kostaive.
Myocarditis en pericarditis
Een verhoogd risico op myocarditis en pericarditis is waargenomen na vaccinatie met enkele andere COVID-19-vaccins. Deze aandoeningen kunnen zich binnen een paar dagen ontwikkelen en treden voornamelijk binnen 14 dagen op. Ze zijn vaker waargenomen bij jongere mannen.
Beroepsbeoefenaren in de gezondheidszorg moeten alert zijn op de tekenen en symptomen van myocarditis en pericarditis. Ontvangers van het vaccin (inclusief ouders of verzorgers) moeten worden geïnstrueerd om onmiddellijk medische hulp in te roepen als ze symptomen ontwikkelen die wijzen op myocarditis of pericarditis.
Angstgerelateerde reacties
Angstgerelateerde reacties, waaronder vasovagale reacties (syncope), hyperventilatie of stressgerelateerde reacties, kunnen optreden in verband met vaccinatie als psychogene reactie op de naaldinjectie. Er moeten procedures zijn om letsel door flauwvallen te voorkomen.
Gelijktijdige ziekte
Vaccinatie moet worden uitgesteld bij personen met acute ernstige ziekte die gepaard gaat met koorts of een acute infectie. Bij aanwezigheid van een lichte infectie en/of laaggradige koorts hoeft de vaccinatie niet uitgesteld te worden.
Trombocytopenie en stollingsstoornissen
Net als bij andere intramusculaire injecties moet het vaccin met voorzichtigheid worden toegediend aan personen die een antistollingsbehandeling krijgen of aan personen met trombocytopenie of een stollingsstoornis (zoals hemofilie), omdat bij deze personen bloeding of blauwe plekken kunnen optreden na een intramusculaire toediening.
Personen met een verzwakt immuunsysteem
De werkzaamheid en veiligheid van het vaccin zijn niet beoordeeld bij immuungecompromitteerde personen, waaronder personen met een bekende diagnose van het humaan immunodeficiëntievirus (hiv) of personen die behandeling met immunosuppressiva krijgen (zie rubriek 5.1). De werkzaamheid van Kostaive kan lager zijn bij immuungecompromitteerde personen.
Beperkingen van de doeltreffendheid van het vaccin
Zoals bij elk vaccin is het mogelijk dat vaccinatie met Kostaive niet alle gevaccineerden beschermt. Personen zijn mogelijk pas 7 dagen na hun vaccinatie volledig beschermd.
Hulpstoffen met bekend effect
Kalium
Dit vaccin bevat minder dan 1 mmol kalium (39 mg) per dosis, dat wil zeggen dat het in wezen “kaliumvrij” is.
Natrium
Dit vaccin bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen “natriumvrij” is.
4.5 Interactie met andere geneesmiddelen en andere vormen van interactie
Kostaive kan gelijktijdig worden toegediend met het seizoensgriepvaccin.
Verschillende injecteerbare vaccins moeten op verschillende injectieplaatsen worden gegeven.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van Kostaive bij zwangere vrouwen.
Resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Toediening van Kostaive tijdens de zwangerschap mag alleen worden overwogen wanneer de mogelijke voordelen opwegen tegen de mogelijke risico’s voor de moeder en foetus.
Borstvoeding
Er worden geen effecten op de met moedermelk gevoede pasgeborenen/zuigelingen verwacht, aangezien de systemische blootstelling aan Kostaive van de borstvoeding gevende vrouw verwaarloosbaar is. Kostaive kan tijdens borstvoeding worden gebruikt.
Vruchtbaarheid
De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Kostaive heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Sommige van de in rubriek 4.8 vermelde bijwerkingen kunnen echter tijdelijk de rijvaardigheid of het vermogen om machines te bedienen beïnvloeden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Primaire vaccinatiereeks
De meest voorkomende bijwerkingen (≥ 10%) na dosis 1 of dosis 2 zijn pijn op de injectieplaats (49,1%), gevoeligheid op de injectieplaats (49,0%), vermoeidheid (42,3%), hoofdpijn (35,4%), myalgie (30,1%), koude rillingen (28,5%), artralgie (27,2%), duizeligheid (20,1%) en pyrexie (10,8%). De meeste bijwerkingen waren licht van intensiteit en verdwenen binnen een paar dagen na de vaccinatie. Er werd één geval van anafylaxie gemeld in verband met Kostaive (zie rubriek 4.4).
Boosterdosis
Het algemene veiligheidsprofiel voor deelnemers die een boosterdosis Kostaive kregen was vergelijkbaar met het veiligheidsprofiel dat werd gezien na 2 doses (primaire vaccinatieserie).
Tabel met lijst van bijwerkingen
Het onderstaande veiligheidsprofiel is gebaseerd op gegevens uit 2 klinische onderzoeken:
- Onderzoek ARCT-154-01, uitgevoerd ter beoordeling van de veiligheid, immunogeniciteit en werkzaamheid van een regime met 2 doses van Kostaive, bij deelnemers van 18 jaar en ouder die ten minste één dosis Kostaive kregen (N=8.807).
- Onderzoek ARCT-154-J01, uitgevoerd om de veiligheid en immunogeniciteit voor boosterimmunisatie te beoordelen. In dit onderzoek werd een enkele dosis Kostaive toegediend aan deelnemers van 18 jaar of ouder (N=420) die eerder 3 doses van goedgekeurde COVID-19 mRNA-vaccins hadden ontvangen, ten minste 3 maanden voorafgaand aan inschrijving.
Bijwerkingen die werden waargenomen tijdens klinische onderzoeken worden vermeld volgens de volgende frequentiecategorieën:
Zeer vaak (≥1/10)
Vaak (≥1/100, <1/10)
Soms (≥1/1.000, <1/100)
Zelden (≥1/10.000, <1/1.000)
Zeer zelden (<1/10.000)
Niet bekend (kan met de beschikbare gegevens niet worden bepaald)
Tabel 1 Bijwerkingen
| Systeem/orgaanklasse volgens MedDRA | Bijwerkingen | Frequentie |
| Immuunsysteemaandoeningen | Onmiddellijke en vertraagde overgevoeligheidsreacties (bijv. huiduitslag, urticaria, allergische dermatitis) Anafylaxie | Soms Zeer zelden |
| Zenuwstelselaandoeningen | Hoofdpijn Duizeligheid | Zeer vaak Zeer vaak |
| Maagdarmstelselaandoeningen | Diarree Misselijkheid Braken | Vaak Vaak Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie Myalgie | Zeer vaak Zeer vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pijn op de injectieplaats Gevoeligheid op de injectieplaats Vermoeidheid/malaise Koude rillingen Pyrexie Zwelling op de injectieplaats Verharding op de injectieplaats Erytheem op de injectieplaats Pruritus op de injectieplaats | Zeer vaak Zeer vaak Zeer vaak Zeer vaak Zeer vaak Vaak Vaak Vaak Vaak |
| Onderzoeken | Neutrofielentelling verlaagda | Niet bekend |
a Verlaagde neutrofielentellingen die bij deelnemers aan klinisch onderzoek werden waargenomen, waren voorbijgaand en klinisch asymptomatisch.
Gelijktijdige toediening met seizoensgriepvaccin
Onderzoek ARCT-2303-01 werd uitgevoerd om de veiligheid en immunogeniciteit te beoordelen van een enkele boosterdosis Kostaive, gelijktijdig toegediend met het seizoensgriepvaccin bij deelnemers van 18 tot < 65 jaar (N=403) en 65 jaar en ouder (N=99). Reactogeniciteitsvoorvallen zijn met een vergelijkbare frequentie gemeld door deelnemers die Kostaive gelijktijdig toegediend kregen met een griepvaccin of die enkel Kostaive kregen, zonder toename in intensiteit van lokale of systemische bijwerkingen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In het geval van een overdosis wordt monitoring van vitale functies en mogelijke symptomatische behandeling aanbevolen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: vaccins, COVID-19-vaccins, RNA-gebaseerd vaccin, ATC-code: J07BN01
Werkingsmechanisme
Kostaive is samengesteld uit een zelfversterkend mRNA dat codeert voor het spike-eiwit van SARS-CoV-2, ingekapseld in lipide nanodeeltjes. Het zelfversterkende mRNA is ontworpen om extra kopieën van mRNA te produceren binnen de gastheercellen na de intramusculaire injectie, om een verbeterde expressie van het spike-eiwitantigeen te bereiken. Dit leidt tot neutraliserende antilichaam- en cellulaire immuunreacties op het spike-antigeen, wat bijdraagt aan de bescherming tegen COVID-19. Het zelfversterkend proces van mRNA is van voorbijgaande aard en genereert geen infectieuze deeltjes.
Klinische werkzaamheid
Onderzoek ARCT-154-01 was een gerandomiseerd, gecontroleerd, waarnemer-blind, klinisch onderzoek in meerdere centra dat werd uitgevoerd bij deelnemers van 18 jaar en ouder in Vietnam op een moment waarop de dominante variant delta was.
De werkzaamheid werd beoordeeld in de mITT-analyseset, waaronder 15.458 deelnemers, 7.762 in de Kostaive (zapomeran)-groep en 7.696 in de placebogroep.
Randomisatie werd gestratificeerd naar leeftijd (< 60 of ≥ 60 jaar) en, voor deelnemers < 60 jaar, naar risico op ernstige COVID-19 (die met astma, kanker, cerebrovasculaire ziekte, chronische nier-/lever-/longziekte, cystische fibrose, diabetes mellitus type 1 of 2, cardiovasculaire aandoeningen, psychische aandoeningen, roken, longfibrose, syndroom van Down, obesitas, sikkelcelziekte of stoornis in middelengebruik). Alle deelnemers ≥ 60 jaar werden geacht een hoog risico op ernstige COVID-19 te hebben. Van de deelnemers die Kostaive kregen, had 5,5% (n=485) significante onderliggende medische aandoeningen, waaronder hart- en vaatziekten, diabetes, obesitas, leveraandoeningen, chronische obstructieve longziekte (COPD) en astma. Het onderzoek sloot deelnemers uit die immuungecompromitteerd waren, waaronder diegenen met een bekende diagnose van het humaan immunodeficiëntievirus (hiv) of die immunosuppressieve medicatie gebruiken, en diegenen die een eerdere klinische of microbiologische diagnose van COVID-19 hadden.
Deelnemers met reeds bestaande acute of chronische medische aandoeningen, waaronder deelnemers met bekende infectie met hepatitis C-virus (HCV) of hepatitis B-virus (HBV), kwamen in aanmerking voor inclusie.
Demografische en baselinekenmerken waren vergelijkbaar tussen groepen voor personen in de 2 leeftijdscohorten en per risicogroep. Van alle deelnemers die Kostaive kregen, was 49% man en 51% was vrouw, 99,6% was Aziatisch en 0,4% werd respectievelijk beschreven als “anders” voor ras. Op het moment van vaccinatie was de gemiddelde leeftijd van de populatie 46,4 jaar (leeftijdsbereik 18-89 jaar).
Het algehele primaire werkzaamheidseindpunt was vaccinwerkzaamheid (VE), gedefinieerd als het eerste optreden van virologisch bevestigde, in het protocol gedefinieerde COVID-19 met aanvang tussen dag 36 (7 dagen na dosis 2) en dag 92, inclusief.
Voor deelnemers zonder bewijs van SARS-CoV-2-infectie voorafgaand aan 7 dagen na dosis 2, was de werkzaamheid van het vaccin tegen bevestigde COVID-19 dat ten minste 7 dagen na dosis 2 optrad 56,7% (95%-betrouwbaarheidsinterval: 48,8% tot 63,4%). Het aantal gevallen van COVID-19 was 200 en 440 in respectievelijk de Kostaive- en placebogroep. Op het moment van de primaire werkzaamheidsanalyse werden deelnemers gevolgd voor symptomatische COVID-19 voor in totaal 1.146 persoonsjaren voor Kostaive en in totaal 1.120 persoonsjaren in de placebogroep.
De informatie met betrekking tot de beoordeling van de algehele werkzaamheid van het vaccin is weergegeven in tabel 2.
Tabel 2 Werkzaamheid van het vaccin tegen virologisch bevestigde, in het protocol gedefinieerde COVID-19 tussen dag 36 en dag 92 – aangepaste ‘intent-to-treat’-(mITT-) populatie
| Subgroep | Kostaive | Placebo | VE % (95%-BI)a |
| Alle deelnemers | |||
| N | 7.762 | 7.696 | 56,7 (48,8 – 63,4) |
| Aantal bevestigde COVID-19-gevallen, n (%) | 200 (2,6) | 440 (5,7) | |
| Tijd van toezichtb (persoonsjaren) | 1.146,2 | 1.120,2 | |
| Gezond ≥ 18 tot < 60 jaar | |||
| N | 3.882 | 3.896 | 49,8 (37,8 – 59,5) |
| Aantal bevestigde COVID-19-gevallen, n (%) | 126 (3,2) | 246 (6,3) | |
| Tijd van toezichtb (persoonsjaren) | 572,1 | 566,1 | |
| Met risico ≥ 18 tot < 60 jaar | |||
| N | 2.519 | 2.471 | 69,7 (57,6 – 78,3) |
| Aantal bevestigde COVID-19-gevallen, n (%) | 46 (1,8) | 138 (5,6) | |
| Tijd van toezichtb (persoonsjaren) | 372,9 | 359,5 | |
| ≥ 60 jaar | |||
| N | 1.361 | 1.329 | 53,5 (26,8 – 70,5) |
| Aantal bevestigde COVID-19-gevallen, n (%) | 28 (2,1) | 56 (4,2) | |
| Tijd van toezichtb (persoonsjaren) | 201,2 | 194,5 | |
Afkortingen: BI, betrouwbaarheidsinterval; COVID-19, coronavirusziekte 2019; HR, risicoverhouding; N, aantal deelnemers met risico; n, aantal deelnemers met gemelde casus; RR, relatief risico; SARS-CoV-2, ernstig acuut respiratoir syndroom coronavirus 2; VE, werkzaamheid van het vaccin.
- mITT, aangepaste intent-to-treat (omvat alle deelnemers die alle volgens het protocol vereiste doses studievaccin (Kostaive of placebo) hebben ontvangen tot aan het evaluatiemoment, en die geen bewijs hebben van SARS-CoV-2 infectie op dag 1 of tot 7 dagen na de 2e vaccinatie in het onderzoek).
- ‘Met Risico’ werd gedefinieerd als personen met een hoger risico op het ontwikkelen van ernstige COVID-19. a VE wordt berekend door 1-HR uit cox-regressie aangepast voor risicogroep en regio van het onderzoekscentrum.
b De surveillancetijd verwijst naar de totale persoonstijd in jaren met risico voor het gegeven eindpunt.
Werkzaamheid tegen ernstige COVID-19
De werkzaamheid van Kostaive voor de preventie van virologisch bevestigde ernstige COVID-19, waaronder overlijden, is beoordeeld (tabel 3). Ernstige COVID-19 bestond uit een van de volgende: ademhalingsfrequentie ≥ 30 per minuut, hartslag ≥ 125 per minuut, zuurstofsaturatieniveau (SpO2) ≤ 93% op kamerlucht op zeeniveau of arteriële gedeeltelijke zuurstofdruk (PO2)/fractionele ingeademde zuurstof (FiO2) < 300 mm Hg, respiratoir falen (gedefinieerd als het nodig hebben van zuurstof met hoge flow, niet-invasieve beademing, mechanische beademing of extracorporele membraanoxygenatie (ECMO), shock (gedefinieerd als systolische bloeddruk < 90 mm Hg, diastolische bloeddruk < 60 mm Hg, of noodzaak voor vasopressoren), significante acute nier-, lever, of neurologische disfunctie, opname op een intensivecareafdeling, overlijden. Het eindpunt was het eerste optreden van bevestigde, door het protocol gedefinieerde ernstige COVID-19 met aanvang tussen dag 36 en 92, inclusief.
Tabel 3 Werkzaamheid van het vaccin tegen virologisch bevestigde, door het protocol gedefinieerde ernstige COVID-19 tussen dag 36 en dag 92 – aangepaste ‘intent-to-treat’- (mITT-) populatie
| Subgroep | Kostaive | Placebo | VE % (95%-BI)a |
| Alle deelnemers | |||
| N | 7.762 | 7.696 | 95,3 (80,5-98,9) |
| Aantal bevestigde COVID-19-gevallen, n (%) | 2 (0,0) | 41 (0,5) | |
| Tijd van toezichtb (persoonsjaren) | 1.162,9 | 1.154,7 | |
| Gezond ≥ 18 tot < 60 jaar | |||
| N | 3.882 | 3.896 | 100,0 (NI) |
| Aantal bevestigde COVID-19-gevallen, n (%) | 0 (0,0) | 15 (0,4) | |
| Tijd van toezichtb (persoonsjaren) | 582,7 | 585,8 | |
| Met risico ≥ 18 tot < 60 jaar | |||
| N | 2.519 | 2.471 | 89,5 (16,8-98,7) |
| Aantal bevestigde COVID-19-gevallen, n (%) | 1 (0,0) | 9 (0,4) | |
| Tijd van toezichtb (persoonsjaren) | 376,9 | 370,9 | |
| ≥ 60 jaar | |||
| N | 1.361 | 1.329 | 94,4 (58,2-99,3) |
| Aantal bevestigde COVID-19-gevallen, n (%) | 1 (0,1) | 17 (1,3) | |
| Tijd van toezichtb (persoonsjaren) | 203,4 | 197,9 | |
Afkortingen: BI, betrouwbaarheidsinterval; COVID-19, coronavirusziekte 2019; HR, risicoverhouding; N, aantal deelnemers met risico; n, aantal deelnemers met gemelde casus; NE, niet te schatten; RR, relatief risico; SARS-CoV-2, ernstig acuut respiratoir syndroom coronavirus 2; VE, vaccinwerkzaamheid.
- mITT, aangepaste intent-to-treat (inclusief alle deelnemers die alle in het protocol vereiste doses van het onderzoeksvaccin (Kostaive of placebo) kregen tot het evaluatietijdstip, en die geen bewijs hebben van SARS-CoV-2-infectie op dag 1 of tot 7 dagen na de 2e vaccinatie in het onderzoek)
a VE wordt berekend door 1-HR uit cox-regressie aangepast voor risicogroep en regio van het onderzoekscentrum, of 1-RR wanneer het aantal bevestigde gevallen 0 is in de Kostaive-groep. b De surveillancetijd verwijst naar de totale persoonstijd in jaren met risico voor het gegeven eindpunt.
Immunogeniciteit bij deelnemers van 18 jaar en ouder na de boosterdosis
De beoordeling van immunogeniciteit van een boosterdosis is gebaseerd op de resultaten van onderzoek ARCT-154-J01, uitgevoerd in Japan, waarbij de immuunrespons die volgde op een boosterdosis Kostaive (zapomeran) werd vergeleken met die van het controlevaccin (tozinameran, BNT162b2) bij volwassen personen die eerder de primaire vaccinatieserie en 1 boosterdosis met toegelaten COVID-19 mRNA-vaccins kregen. In dit onderzoek werd immunogeniciteit beoordeeld met behulp van een virusneutralisatietest tegen de voorouderlijke SARS-CoV-2-stam en de Omicron BA.4/5-variant.
De primaire doelstelling van onderzoek ARCT-154-J01 was het aantonen van de non-inferioriteit van Kostaive in vergelijking met het controlevaccin in termen van de verhouding van geometrisch gemiddelde antilichaamtiters (GMT’s) en het verschil in seroresponspercentages (SRR) tegen de voorouderlijke SARS-CoV-2-stam op dag 29 na vaccinatie. In het geval de non-inferioriteit is aangetoond voor de voorouderlijke stam, zouden vergelijkbare tests worden uitgevoerd voor de Omicron BA.4/5-variant. Wanneer de tweede non-inferioriteit is aangetoond, werd de superioriteit van Kostaive versus het controlevaccin voor de Omicron BA.4/5-variant getest. Aanvullende testen van GMT’s tot maximaal 12 maanden werden uitgevoerd om de duur van de antilichaamrespons te beoordelen.
In totaal werden 828 deelnemers ingeschreven in het onderzoek en gerandomiseerd (1:1) naar de Kostaive-groep en de groep met het controlevaccin. Op het moment van vaccinatie was de gemiddelde leeftijd 45,7 jaar (leeftijd 18-77 jaar). Van de 828 deelnemers die werden gerandomiseerd en een onderzoeksvaccin kregen, werden 759 deelnemers opgenomen in per-protocolset 1 (PPS-1), de analyseset voor het primaire immunogeniciteitseindpunt.
De resultaten van onderzoek ARCT-154-J01 worden weergegeven in tabel 4. In vergelijking met het controlevaccin liet Kostaive één maand na vaccinatie non-inferioriteit tegen de voorouderlijke SARS-CoV-2-stam zien en superioriteit tegen de Omicron BA.4/5-variant. De immunogeniciteitsgegevens op de langere termijn toonden aan dat neutraliserende antilichamen persisteerden, waarbij 3, 6 en 12 maanden na vaccinatie voor beide stammen voor Kostaive ongeveer 2 maal hogere GMT’s werden gedetecteerd ten opzichte van het controlevaccin,.
Tabel 4 Samenvatting van de immuunrespons tegen voorouderlijke stam van SARS-
CoV-2-en de Omicron BA.4/5-variant tot maximaal 12 maanden na toediening van de boosterdosis
| Stam | Tijdpunt Eindpunt | GMT / SRR (95%-BI) | GMT ratio / SRR verschil (95%-BI) | |||
| Na | Kostaive | Na | Vergelijkend middel* | |||
Voorouderlijke stam (Wuhan-Hu-1) | Prevaccinatie GMT | 385 | 813 (716, 924) | 374 | 866 (755, 993) | 0,94 (0,78, 1,13) |
| 1 maand GMT | 385 | 5 641 (4.321, 7.363) | 374 | 3 934 (2.993, 5.169) | 1,43b (1,26, 1,63) | |
| 1 maand SRR | 385 | 65,2 (60,2, 69,9) | 374 | 51,6 (46,4, 56,8) | 13,6b (6,8; 20,5) | |
3 maanden GMT | 369 | 5.928 (5.414, 6.491) | 356 | 2.899 (2.648, 3.175) | 2,04c (1,80, 2,32) | |
6 maanden GMT | 332 | 4119 (3.723, 4.557) | 313 | 1861 (1.667, 2.078) | 2,21c (1,91, 2,57) | |
12 maanden GMT | 272 | 3.396 (3.019, 3.821) | 266 | 1.771 (1.532, 2.047) | 1,92c (1,59, 2,31) | |
| Omicron BA.4/5 | Prevaccinatie GMT | 385 | 275 (227, 335) | 374 | 292 (236, 360) | 0,94 (0,71, 1,26) |
| 1 maand GMT | 385 | 2.551 (1.687, 3.859) | 374 | 1.958 (1.281, 2.993) | 1,30d (1,07, 1,58) | |
| 1 maand SRR | 385 | 69,9 (65,0, 74,4) | 374 | 58,0 (52,8, 63,1) | 11,6d (4,9; 18,3) | |
3 maanden GMT | 369 | 1.892 (1646, 2175) | 356 | 888 (764, 1031) | 2,13c (1,74, 2,61) | |
6 maanden GMT | 332 | 1.119 (960, 1.305) | 313 | 495 (413, 595) | 2,26c (1,78, 2,86) | |
12 maanden GMT | 272 | 881 (735, 1.057) | 266 | 467 (376, 580) | 1,89c (1,42, 2,50) | |
Afkortingen: BI, betrouwbaarheidsinterval; GMT, geometrisch gemiddelde titer; SARS-CoV-2, ernstig acuut respiratoir syndroom coronavirus; SRR, seroresponspercentage.
- De log-getransformeerde titerwaarde van neutraliserende antilichamen voor dag 29 (1 maand) werd geanalyseerd aan de hand van het model Analyse van covariantie (ANCOVA). Geslacht en periode van laatste (3e) vaccinatie (< 5 maanden, ≥ 5 maanden) werden gebruikt als factoren zoals vooraf gespecificeerd in het protocol. GMT’s bij de baseline, bij 3, 6 en 12 maanden zijn niet aangepast.
- Als een gemeten antilichaamtiter onder de ondergrens van de kwantificering ligt, werd de waarde berekend als 1/2 van de kwantificeringslimiet.
- Serorespons wordt gedefinieerd als ten minste een 4-voudige toename van post-booster neutraliserende antilichaamtiters vanaf de titer bij de baseline of van de helft van de ondergrens van kwantificering indien niet detecteerbaar bij de baseline.
a N = aantal deelnemers met geldige assayresultaten voor de specifieke assay op het gegeven bemonsteringstijdstip.
b Er werd voldaan aan vooraf gespecificeerde criteria voor non-inferioriteit: de ondergrens van 95%-BI voor de verhouding van GMT’s (Kostaive/controlevaccin) overschrijdt 0,67 en de ondergrens van 95%-BI voor het verschil in SRR’s (Kostaive minus controlevaccin) overschrijdt -10%. Superioriteitstest voor de voorouderlijke stam was niet vooraf gespecificeerd. Analyse werd uitgevoerd in de PPS-1. c Analyse werd uitgevoerd in de PPS-1-ic, een gewijzigde versie van PPS-1 waarin deelnemers met een positieve nucleocapside-antilichaamtest werden uitgesloten van alle daaropvolgende immunogeniciteitsanalyses.
d Er werd voldaan aan vooraf gespecificeerde criteria voor zowel non-inferioriteit als superioriteit.
Superioriteitscriteria: de ondergrens van 95%-BI voor GMT-ratio overschrijdt 1,0, en de ondergrens van 95%-BI voor SRR-verschil overschrijdt 0%. Analyse werd uitgevoerd in de PPS-1. * Controlevaccin: tozinameran (BNT162b2)
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Kostaive in een of meerdere subgroepen van pediatrische patiënten ter preventie van COVID-19 (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Niet van toepassing.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering en reproductie- en ontwikkelingstoxiciteit.
Algemene toxiciteit
Er werd een algemeen toxiciteitsonderzoek uitgevoerd met Kostaive bij konijnen (intramusculaire toediening van in totaal 3 doses, elk hoger dan de menselijke dosis, eenmaal per 2 weken).
Voorbijgaande stijgingen in gemiddelde lichaamstemperatuur (verhogingen tot ~1,7 °C), veranderingen in laboratoriumtests (erytroïde veranderingen die overeenkomen met verminderde erytropoëse secundair aan ontsteking, minimaal of licht verminderd aantal bloedplaatjes, minimaal verhoogd aantal neutrofielen en/of monocyten, licht of matig verhoogd fibrinogeen, en minimaal verhoogde globuline en/of minimaal verlaagde serumalbumine en toename van serumcytokinen), evenals ontstekingsbevindingen in de milt en lymfeklieren (verhoogde lymfocyten-cellulariteit), die overeenkomen met een ontstekingsreactie, werden waargenomen.
Genotoxiciteit/carcinogeniciteit
Er zijn geen genotoxiciteits- en carcinogeniciteitsonderzoeken uitgevoerd. De componenten van het vaccin (lipiden en mRNA) hebben naar verwachting geen genotoxisch potentieel.
Reproductietoxiciteit
Bij konijnen werd reproductie- en ontwikkelingstoxiciteit onderzocht in een gecombineerd onderzoek naar de vruchtbaarheid, embryofoetale en postnatale ontwikkeling, waarbij vrouwelijke konijnen intramusculair gevaccineerd werden voorafgaand aan de paring en tijdens de dracht (waarbij, in de periode van dag 28 voorafgaand aan de paring tot aan zwangerschapsdag 28, 5 doses vaccin werden toegediend die elk hoger waren dan de menselijke dosis). SARS-CoV-2 antilichaamresponsen waren aanwezig bij moederdieren na de vaccinatie vanaf vóór de paring tot het einde van het onderzoek evenals in de foetus en nakomelingen, wat duidt op overdracht van maternale antilichamen via de placenta.
Er werden geen vaccingerelateerde effecten waargenomen op de vrouwelijke vruchtbaarheid, op de ontwikkeling van het embryo en de foetus of op postnatale groei en ontwikkeling. Er zijn geen gegevens over Kostaive beschikbaar wat betreft uitscheiding in moedermelk.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Di(pentadecan-8-yl)-4,4'-((((3-(dimethylamino)propyl)thio)carbonyl)azanediyl)dibutyraat (ATX-126) Cholesterol
1,2-Distearoyl-sn-glycero-3-phosphocholine (DSPC)
1,2-Dimyristoyl-rac-glycero-3-methoxypolyethyleen-2000 (PEG2000-DMG) Sucrose
Kaliumsorbaat
Natriumchloride
Trometamol
Poloxameer 188 (bevat de antioxidant gebutyleerde hydroxytolueen)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit vaccin niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende injectieflacon
2 jaar bij -15 °C tot -25 °C.
Injectieflacons kunnen bij kamertemperatuur (tot 25 °C) worden bewaard gedurende maximaal 4 uur vóór reconstitutie.
Gereconstitueerd geneesmiddel
Na bereiding moet de gereconstitueerde injectieflacon worden bewaard onder gekoelde omstandigheden of bij kamertemperatuur (2 °C tot 25 °C) voorafgaand aan toediening en moet worden toegediend binnen 6 uur na het eerste aanprikken van de stop van de injectieflacon.
Eenmaal ontdooid of gereconstitueerd mag het vaccin niet opnieuw worden ingevroren.
De chemische en fysische stabiliteit tijdens gebruik is aangetoond gedurende 6 uur bij 2 °C tot 25 °C en omvat het vervoer gedurende deze tijd. Vanuit microbiologisch oogpunt kan het product, zodra de stop van de injectieflacon is aangeprikt voor reconstitutie van het vaccin, maximaal 6 uur worden bewaard in de koelkast of bij kamertemperatuur (2 °C tot 25 °C). Andere bewaartijden en -omstandigheden tijdens gebruik zijn de verantwoordelijkheid van de gebruiker.
Het gereconstitueerde vaccin moet na 6 uur worden afgevoerd.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de vriezer bij -15 °C tot -25 °C. Bewaren in de oorspronkelijke doos ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na het ontdooien en reconstitueren, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Poeder in een injectieflacon (type I-glas) met een stop (broombutylrubber) en een plastic flip-off-dop met verzegeling (aluminium krimp).
Elke injectieflacon met meerdere doses bevat 16 doses van 0,5 ml; zie rubriek 6.6.
Verpakkingsgrootte: 20 injectieflacons met meerdere doses.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Hanteringsinstructies
Het vaccin moet door een beroepsbeoefenaar in de gezondheidszorg worden bereid met behulp van aseptische technieken om de steriliteit van de bereide dispersie te verzekeren.
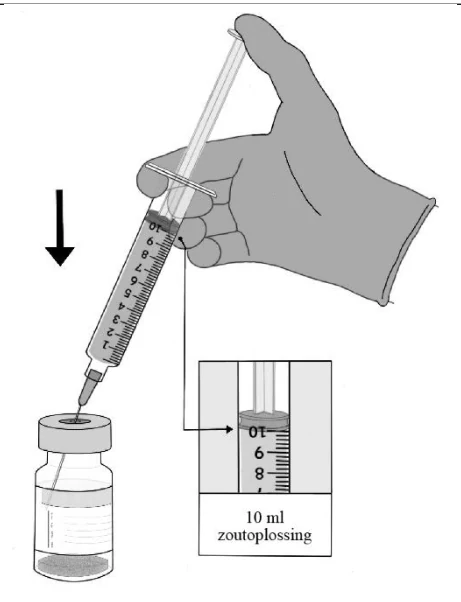
Gebruik voor de reconstitutie UITSLUITEND 10 ml steriele 0,9% (9 mg/ml) natriumchlorideoplossing voor injectie of equivalent.
Na reconstitutie is het vaccin een witte tot gebroken witte opaalachtige suspensie (pH: 7,5‐8,5); osmolaliteit: 300‐400 mOsm/kg.
Na reconstitutie bevat elke injectieflacon 16 doses van 0,5 ml.
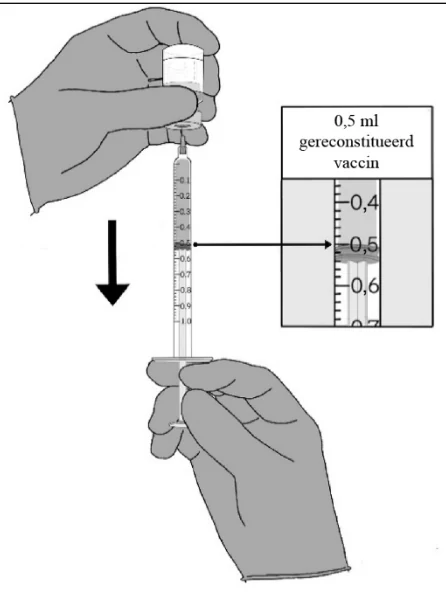
Zuig 0,5 ml vaccin op in spuiten voor individueel gebruik.
- Elke dosis moet 0,5 ml gereconstitueerde dispersie voor injectie bevatten.
- Als de resterende hoeveelheid vaccin in de injectieflacon niet voldoende is voor een volledige dosis van 0,5 ml, dien de rest dan niet toe. Voer in plaats daarvan de injectieflacon en het resterende volume af.
- Overtollig vaccin uit meerdere injectieflacons niet samenvoegen.
- Na bereiding moeten de gevulde spuiten vóór toediening (inclusief het vervoer gedurende deze tijd) in de koelkast of bij kamertemperatuur (2 °C tot 25 °C) worden bewaard en moeten ze binnen 6 uur na het eerste aanprikken van de stop van de injectieflacon worden toegediend.
- Het gereconstitueerde vaccin moet na 6 uur worden afgevoerd.
| Bereiding van individuele doses Kostaive-poeder voor dispersie voor injectie | |
STAP A. Visuele inspectie en temperatuurevenwicht van injectieflacons
NIET GEBRUIKEN als de verpakking beschadigd is of andere gebreken vertoont. NIET GEBRUIKEN als de niet-aangeprikte injectieflacon langer dan 4 uur op kamertemperatuur is. | |
| Bereiding van individuele doses Kostaive-poeder voor dispersie voor injectie | |
STAP B. Toevoeging van zoutoplossing aan vaccin
Om ervoor te zorgen dat 10 ml 0,9% (9 mg/ml) natriumchlorideoplossing voor injectie wordt toegevoegd, mag de spuit tijdens stap 5 tot 8 niet uit de injectieflacon worden verwijderd.
| |
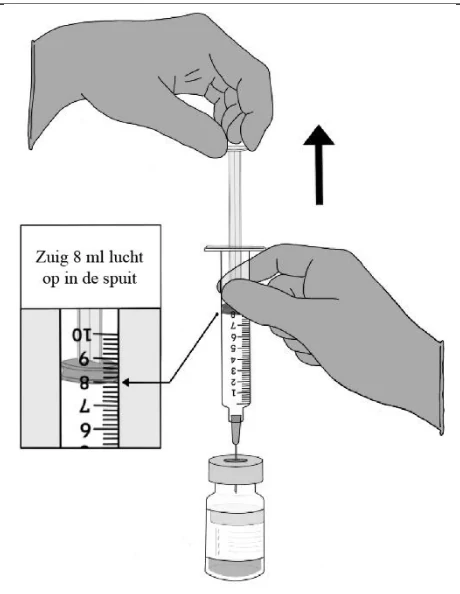
STAP C. De druk in de injectieflacon gelijk maken
| |
| Bereiding van individuele doses Kostaive-poeder voor dispersie voor injectie | |
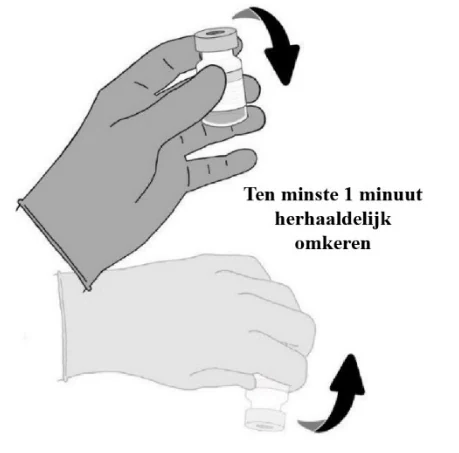
STAP D. Meng en inspecteer het gereconstitueerde vaccin visueel
| . |
STAP E. Bereiding van de spuit
| |
Verwijdering
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Arcturus Therapeutics Europe B.V.
Claude Debussylaan 10
1082 MD Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1873/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 12 februari 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.