


SmPC (samenvatting van de productkenmerken) - Kisqali
1. NAAM VAN HET GENEESMIDDEL
Kisqali 200 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat ribociclibsuccinaat overeenkomend met 200 mg ribociclib.
Hulpstof(fen) met bekend effect
Elke filmomhulde tablet bevat 0,344 mg sojalecithine.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Lichtgrijs violet, geen breukstreep, rond, gebold met schuine randen (bij benadering een diameter van 11,1 mm), op de ene zijde is 'RIC' ingestempeld en op de andere zijde 'NVR'.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vroege borstkanker
Kisqali in combinatie met een aromataseremmer is geïndiceerd voor de adjuvante behandeling van patiënten met hormoonreceptor (HR)-positieve, humane epidermale-groeifactorreceptor 2 (HER2)-negatieve vroege borstkanker met een hoog risico op recidief (zie rubriek 5.1 voor selectiecriteria).
Bij pre- of perimenopauzale vrouwen, of bij mannen, moet de aromataseremmer worden gecombineerd met een luteïniserend-hormoon-‘releasing’-hormoon (LHRH)-agonist.
Gevorderde of gemetastaseerde borstkanker
Kisqali is geïndiceerd voor de behandeling van vrouwen met lokaal gevorderde of gemetastaseerde HR-positieve, HER2-negatieve borstkanker in combinatie met een aromataseremmer of fulvestrant als initiële endocriengebaseerde therapie, of bij vrouwen die eerdere endocriene therapie hebben ontvangen.
Bij pre- of perimenopauzale vrouwen moet de endocriene therapie worden gecombineerd met een (LHRH)-agonist.
4.2 Dosering en wijze van toediening
Behandeling met Kisqali dient te worden ingesteld door een arts die ervaring heeft met het gebruik van behandelingen tegen kanker.
Testen op HR-positiviteit, HER2-negativiteit
Patiëntselectie voor behandeling met Kisqali op basis van de tumorexpressie van HR en HER2 moet worden beoordeeld door middel van een medisch hulpmiddel voor in-vitrodiagnostiek (IVD) met CE-markering met het corresponderende beoogde doel. Als het CE-gemarkeerde IVD niet beschikbaar is, moet een alternatieve gevalideerde test worden gebruikt.
Dosering
Vroege borstkanker
De aanbevolen dosis is 400 mg (2 filmomhulde tabletten van 200 mg) ribociclib eenmaal daags gedurende 21 opeenvolgende dagen, gevolgd door 7 dagen geen behandeling, zodat een volledige cyclus uit 28 dagen bestaat. Bij patiënten met borstkanker in een vroeg stadium moet Kisqali worden ingenomen tot de behandeling 3 jaar heeft geduurd of tot terugkeer van de ziekte of onaanvaardbare toxiciteit optreedt.
Wanneer Kisqali wordt gebruikt in combinatie met een aromataseremmer (AI), dient de AI ononderbroken gedurende de hele cyclus van 28 dagen eenmaal daags oraal te worden ingenomen. Raadpleeg de samenvatting van de productkenmerken (SmPC) van de AI voor aanvullende informatie.
Bij pre- of perimenopauzale vrouwen, of bij mannen, moet de aromataseremmer gecombineerd worden met een LHRH-agonist.
Gevorderde of gemetastaseerde borstkanker
De aanbevolen dosis is 600 mg (3 filmomhulde tabletten van 200 mg) ribociclib eenmaal daags gedurende 21 opeenvolgende dagen, gevolgd door 7 dagen geen behandeling, zodat een volledige cyclus uit 28 dagen bestaat. De behandeling dient bij patiënten met gevorderde of gemetastaseerde borstkanker te worden voortgezet zo lang als de patiënt klinisch baat heeft bij de behandeling of totdat onaanvaardbare toxiciteit optreedt.
Wanneer Kisqali gebruikt wordt in combinatie met een AI, dient de AI ononderbroken gedurende de hele cyclus van 28 dagen eenmaal daags oraal te worden ingenomen. Raadpleeg de samenvatting van de productkenmerken (SmPC) van de AI voor aanvullende informatie.
Wanneer Kisqali gebruikt wordt in combinatie met fulvestrant, wordt fulvestrant intramusculair toegediend op dag 1, 15 en 29, en daarna een keer per maand. Raadpleeg de samenvatting van de productkenmerken (SmPC) van fulvestrant voor aanvullende informatie.
Behandeling van pre- en perimenopauzale vrouwen met de goedgekeurde Kisqali-combinaties dient tevens een LHRH-agonist te bevatten in lijn met de lokale klinische praktijk.
Dosisaanpassingen
Voor behandeling van ernstige of onverdraagbare bijwerkingen (adverse reactions, AR's) kan het nodig zijn de dosis van Kisqali tijdelijk te verlagen of de behandeling met Kisqali te onderbreken of te staken. Als verlaging van de dosis nodig is, kunnen de richtlijnen voor een aanbevolen verlaging van de dosis in tabel 1 worden geraadpleegd.
Tabel 1 Richtlijnen voor een aanbevolen aanpassing van de dosis
| Kisqali | ||
| Dosis | Aantal tabletten van 200 mg | |
| Vroege borstkanker | ||
| Uitgangsdosis Dosisverlaging | 400 mg/dag 200 mg*/dag | 2 1 |
| Gevorderde of gemetastaseerde borstkanker | ||
Uitgangsdosis Eerste dosisverlaging Tweede dosisverlaging | 600 mg/dag 400 mg/dag 200 mg*/dag | 3 2 1 |
| * Als het nodig is om de dosis verder te verlagen tot onder de 200 mg/dag, dient de behandeling definitief te worden gestaakt. | ||
Tabel 2, 3, 4, 5 en 6 vormen een overzicht van aanbevelingen voor verlaging van de dosis van Kisqali of onderbreking of beëindiging van de behandeling met Kisqali bij de behandeling van specifieke AR's. Het klinisch oordeel van de behandelende arts dient richting te geven aan het behandelingsplan voor elke patiënt op basis van een beoordeling van de voordelen en risico's voor die bepaalde patiënt (zie rubriek 4.4).
Er dient een volledig bloedbeeld (CBC) te worden bepaald voordat er met de behandeling met Kisqali wordt begonnen. Nadat er met de behandeling is begonnen, dient er gedurende de eerste 2 cycli om de 2 weken een CBC te worden bepaald, bij het begin van elk van de volgende 4 cycli, daarna al naargelang klinisch is geïndiceerd.
Tabel 2 Dosisaanpassing en behandeling – neutropenie
Graad 1 of 2* (ANC 1.000/mm3 tot ≤ LLN) | Graad 3* (ANC 500 tot < 1.000/mm3) | Graad 3* febriele neutropenie** | Graad 4* (ANC < 500/mm3) | |
| Neutropenie | Geen dosisaanpassing nodig. | Onderbreking behandeling tot herstel tot graad ≤ 2. Behandeling met Kisqali hervatten op hetzelfde dosisniveau. Als er weer toxiciteit met graad 3 optreedt: onderbreking behandeling tot herstel tot graad ≤ 2, daarna behandeling met Kisqali hervatten op een dosisniveau lager. | Onderbreking behandeling tot herstel tot graad ≤ 2. Behandeling met Kisqali hervatten op een dosisniveau lager. | Onderbreking behandeling tot herstel tot graad ≤ 2. Behandeling met Kisqali hervatten op een dosisniveau lager. |
* Toekenning graad volgens CTCAE-versie 4.03 (CTCAE= Common Terminology Criteria for Adverse Events) ** Graad 3-neutropenie met een koortspiek > 38,3 °C (of 38 °C en daarboven gedurende meer dan een uur en/of gelijktijdige infectie) ANC = absoluut aantal neutrofielen; LLN = ondergrens van normaal | ||||
Er dienen leverfunctietesten (LFT's) te worden gedaan voordat er met de behandeling met Kisqali wordt begonnen. Nadat er met de behandeling is begonnen, dienen er gedurende de eerste 2 cycli om de 2 weken LFT's te worden gedaan, bij het begin van elke van de volgende 4 cycli, daarna al naargelang klinisch is geïndiceerd. Als er afwijkingen met graad ≥ 2 worden gezien, wordt aanbevolen vaker te controleren.
Tabel 3 Dosisaanpassing en behandeling – hepatobiliaire toxiciteit
Graad 1* (> ULN tot 3 x ULN) | Graad 2* (> 3 tot 5 x ULN) | Graad 3* (> 5 tot 20 x ULN) | Graad 4* (> 20 x ULN) | |
Verhoging van ASAT en/of ALAT t.o.v. de uitgangswaarde**, zonder verhoging van totaal bilirubine boven 2 x ULN | Geen dosisaanpassing nodig. | Uitgangswaarde < graad 2: Onderbreking behandeling tot herstel tot ≤ uitgangsgraad, daarna behandeling met Kisqali hervatten op hetzelfde dosisniveau. Als er weer graad 2 optreedt, dan behandeling met Kisqali hervatten op een dosisniveau lager. | Onderbreking behandeling met Kisqali tot herstel tot ≤ uitgangsgraad, daarna behandeling hervatten op een dosisniveau lager. Als er weer graad 3 optreedt, stop dan met Kisqali. | Stoppen met Kisqali. |
Uitgangswaarde = graad 2: Geen onderbreking behandeling. | ||||
Verhoging van ASAT en/of ALAT in combinatie met verhoging totaal bilirubine, bij afwezigheid van cholestase | Stop met Kisqali bij patiënten met ALAT en/of ASAT > 3 x ULN in combinatie met totaal bilirubine > 2 x ULN, ongeacht de uitgangsgraad. | |||
* Toekenning graad volgens CTCAE-versie 4.03 (CTCAE= Common Terminology Criteria for Adverse Events) ** Uitgangswaarde = waarde direct voorafgaand aan het begin van de behandeling ULN = bovengrens van normaal | ||||
Het ECG dient te worden beoordeeld voordat er met de behandeling met Kisqali wordt begonnen bij alle patiënten.
Behandeling met Kisqali mag alleen worden gestart bij patiënten met QTcF-waarden lager dan 450 msec. Nadat er met de behandeling is begonnen, dient het ECG te worden herhaald op ongeveer dag 14 van de eerste cyclus, daarna al naargelang klinisch is geïndiceerd.
In het geval van verlenging van de QTcF-tijd tijdens de behandeling, wordt aanbevolen vaker een ECG af te nemen bij patiënten met vroege borstkanker en gevorderde of gemetastaseerde borstkanker.
Tabel 4 Dosisaanpassing en behandeling – verlenging van de QT-tijd
| QTcF* verlenging | Vroege borstkanker | Gevorderde of gemetastaseerde borstkanker |
| >480 msec en ≤500 msec | Dosisonderbreking van Kisqali tot QTcF-tijd afneemt tot < 481 msec. | |
| Hervat op hetzelfde dosisniveau. | Hervat op een dosisniveau lager. | |
| Als QTcF-tijd ≥ 481 msec opnieuw optreedt, behandeling met Kisqali onderbreken tot QTcF-tijd afneemt tot < 481 msec, daarna hervatten op een dosisniveau lager. | ||
| >500 msec | Dosisonderbreking van Kisqali tot QTcF-tijd afneemt tot < 481 msec, daarna hervatten op een dosisniveau lager. Als QTcF-tijd > 500 msec opnieuw optreedt, stoppen met Kisqali. | |
| Als het QTcF-interval groter is dan 500 msec of een verandering van meer dan 60 msec ten opzichte van de uitgangswaarde vertoont in combinatie met torsade de pointes of polymorfe ventriculaire tachycardie of verschijnselen/klachten van ernstige aritmie, definitief stoppen met Kisqali. | ||
Opmerking: Als verdere dosisverlagingen nodig zijn bij de dosis van 200 mg, moet Kisqali worden gestopt. *QTcF = QT-interval gecorrigeerd met Fridericia's formule. | ||
Tabel 5 Dosisaanpassing en behandeling – ILD/pneumonitis
Graad 1* (asymptomatisch) | Graad 2* (symptomatisch) | Graad 3 of 4* (ernstig) | |
| ILD/pneumonitis | Geen dosisaanpassing nodig. Start geschikte medische behandeling en controleer al naargelang klinisch is geïndiceerd. | Onderbreking behandeling tot herstel tot graad ≤ 1, daarna behandeling met Kisqali hervatten op een dosisniveau lager **. | Stoppen met Kisqali |
* Toekenning graad volgens CTCAE-versie 4.03 (CTCAE = Common Terminology Criteria for Adverse Events) ** Een geïndividualiseerde baten-risicoanalyse moet worden uitgevoerd wanneer hervatten van behandeling met Kisqali wordt overwogen. ILD = interstitiële longziekte | |||
Tabel 6 Dosisaanpassing en behandeling – andere toxiciteit
| Andere toxiciteit | Graad 1 of 2* | Graad 3** | Graad 4** |
Geen dosisaanpassing nodig. Start geschikte medische behandeling en controleer al naargelang klinisch is geïndiceerd. | Onderbreking behandeling tot herstel tot graad ≤ 1, daarna behandeling met Kisqali hervatten op hetzelfde dosisniveau. Als er weer graad 3 optreedt, dan behandeling met Kisqali hervatten op een dosisniveau lager. | Stoppen met Kisqali. | |
| * Exclusief neutropenie, hepatotoxiciteit, verlenging van de QT-tijd en ILD/pneumonitis. ** Toekenning graad volgens CTCAE-versie 4.03 (CTCAE = Common Terminology Criteria for Adverse Events) | |||
Er wordt verwezen naar de SmPC van de gelijktijdig toegediende AI, fulvestrant of LHRH-agonist voor een aanbevolen aanpassing van de dosis en andere relevante veiligheidsinformatie in geval van toxiciteit.
Dosisaanpassing voor gebruik van Kisqali met sterke CYP3A4-remmers
Gelijktijdig gebruik van sterke CYP3A4-remmers dient te worden vermeden en er dienen andere geneesmiddelen die CYP3A4 minder sterk remmen te worden overwogen voor gelijktijdige toediening. Als het toch nodig is om een patiënt gelijktijdig ribociclib en een sterke CYP3A4-remmer te geven, dient de dosis van Kisqali te worden verminderd (zie rubriek 4.5).
Bij patiënten die dagelijks 600 mg ribociclib gebruiken en bij wie gelijktijdige toediening van een sterke CYP3A4-remmer niet kan worden vermeden, moet de dosis verminderd worden tot 400 mg.
Bij patiënten die dagelijks 400 mg ribociclib nemen en bij wie het opstarten van de gelijktijdige toediening van een sterke CYP3A4-remmer niet kan worden vermeden, moet de dosis verder verminderd worden tot 200 mg.
Bij patiënten bij wie de dosis verminderd werd tot dagelijks 200 mg ribociclib en bij wie het opstarten van de gelijktijdige toediening van een sterke CYP3A4-remmer niet kan worden vermeden, moet de behandeling met Kisqali onderbroken worden.
Door verschillen tussen patiënten zullen de aanbevolen dosisaanpassingen mogelijk niet optimaal zijn bij alle patiënten; zorgvuldige controle op verschijnselen van toxiciteit wordt daarom aanbevolen. Als er wordt gestopt met de sterke CYP3A4-remmer, dient er na minstens 5 halfwaardetijden van deze remmer verder te worden gegaan met de dosis van Kisqali die werd gebruikt voorafgaand aan de start van de behandeling met die sterke CYP3A4-remmer (zie rubriek 4.4, 4.5 en 5.2).
Bijzondere patiëntengroepen
Nierinsufficiëntie
Bij patiënten met lichte tot matige nierinsufficiëntie hoeft de dosering niet te worden aangepast. Een startdosis van 200 mg wordt aanbevolen bij patiënten met ernstige nierinsufficiëntie. Kisqali is niet onderzocht bij patiënten met borstkanker met ernstige nierinsufficiëntie (zie rubrieken 4.4, 5.1 en 5.2).
Leverinsufficiëntie
Er is geen dosisaanpassing nodig bij patiënten met vroege borstkanker met leverfunctiestoornissen (zie rubriek 5.2). Bij patiënten met gevorderde of gemetastaseerde borstkanker is geen dosisaanpassing nodig bij patiënten met lichte leverinsufficiëntie (Child-Pughscore A); bij patiënten met matige (Child-Pughscore B) en ernstige leverinsufficiëntie (Child-Pughscore C) kan er sprake zijn van een verhoogde (minder dan 2-voudige) blootstelling aan ribociclib en er wordt een aanvangsdosis van 400 mg Kisqali eenmaal daags aanbevolen (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Kisqali bij kinderen en adolescenten tot 18 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens over Kisqali in combinatie met topotecan en temozolomide (TOTEM) bij pediatrische patiënten worden beschreven in de rubrieken 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Ouderen
Er is bij patiënten boven de 65 jaar geen dosisaanpassing nodig (zie rubriek 5.2).
Wijze van toediening
Kisqali dient eenmaal daags oraal te worden ingenomen, met of zonder voedsel (zie rubriek 4.5). Patiënten moeten worden aangemoedigd om hun dosis elke dag op ongeveer hetzelfde tijdstip in te nemen, bij voorkeur 's ochtends. Als de patiënt braakt na het innemen van de dosis of een dosis overslaat, mag die dag geen extra dosis worden ingenomen. De volgende voorgeschreven dosis moet op het gebruikelijke tijdstip worden ingenomen. De tabletten moeten heel worden doorgeslikt en mogen niet worden stukgekauwd, verpulverd of gebroken voordat ze worden doorgeslikt. Neem geen tablet in die gebroken is, gebarsten of anderszins niet intact is.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of pinda’s, soja of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Kritieke viscerale ziekte
Een langere tijd tot respons (TTR) werd waargenomen bij patiënten behandeld met ribociclib plus een niet-steroïdale aromataseremmer (NSAI) in vergelijking met patiënten behandeld met combinatiechemotherapie in een klinisch onderzoek (zie rubriek 5.1). De behandelend arts dient hiermee rekening te houden bij de behandeling van patiënten met kritieke viscerale ziekte bij wie een behandeling met ribociclib plus een NSAI wordt overwogen.
Neutropenie
Afhankelijk van de ernst van de neutropenie kan het nodig zijn de dosis van Kisqali te verlagen of de behandeling met Kisqali te onderbreken of te staken, zoals is beschreven in tabel 2 (zie rubriek 4.2 en 4.8).
Hepatobiliaire toxiciteit
Er dienen leverfunctietesten te worden gedaan voordat er met de behandeling met Kisqali wordt begonnen. Nadat er met de behandeling is begonnen, dient de leverfunctie te worden gecontroleerd (zie rubriek 4.2 en 4.8).
Afhankelijk van de ernst van de verhoging van de transaminasen kan het nodig zijn de dosis van Kisqali te verlagen of de behandeling met Kisqali te onderbreken of te staken, zoals is beschreven in tabel 3 (zie rubriek 4.2 en 4.8). Er zijn nog geen aanbevelingen voor patiënten met een verhoogd ASAT/ALAT met graad ≥ 3 bij de aanvang van de behandeling.
Verlenging van de QT-tijd
Gebruik van Kisqali dient te worden vermeden bij patiënten bij wie er al verlenging van de QTc-tijd bestaat of bij patiënten die een aanzienlijk risico lopen op verlenging van de QTc-tijd. Dat betreft patiënten:
- met het lange-QT-tijdsyndroom;
- met een significante hartaandoening of een hartaandoening die niet onder controle is, waaronder een recent myocardinfarct, congestief hartfalen, onstabiele angina pectoris en bradyaritmieën;
- met elektrolytstoornissen.
Gelijktijdig gebruik van Kisqali met geneesmiddelen waarvan bekend is dat ze de QTc-tijd verlengen en/of sterke CYP3A4-remmers dient te worden vermeden, omdat dat kan leiden tot klinisch relevante verlenging van de QTcF-tijd (zie rubriek 4.2, 4.5 en 5.1). Als gelijktijdige behandeling met een sterke CYP3A4-remmer niet kan worden vermeden, dient de dosis Kisqali te worden gewijzigd zoals beschreven in rubriek 4.2.
Op basis van de bevindingen uit onderzoek E2301 (MONALEESA-7) wordt Kisqali niet aanbevolen voor gebruik in combinatie met tamoxifen (zie rubriek 4.8 en 5.1).
Vroege borstkanker
In onderzoek O12301C (NATALEE) werd een QTcF-intervalverlenging > 60 msec ten opzichte van de uitgangswaarde waargenomen bij 19 patiënten (0,8%) die Kisqali plus AI kregen.
Het ECG moet worden beoordeeld voordat de behandeling wordt gestart. Behandeling met Kisqali mag alleen worden gestart bij patiënten met QTcF-waarden lager dan 450 msec. ECG moet worden herhaald op ongeveer dag 14 van de eerste cyclus, daarna zoals klinisch geïndiceerd (zie rubriek 4.2 en 4.8).
Bij patiënten met vroege borstkanker dienen de serumelektrolyten (inclusief kalium, calcium, fosfor en magnesium) naar behoren te worden gecontroleerd voordat met de behandeling wordt begonnen, aan het begin van de eerste 6 cycli en daarna al naargelang klinisch is geïndiceerd. Elektrolytstoornissen dienen te worden gecorrigeerd voordat er met de behandeling met Kisqali wordt begonnen en tijdens de behandeling met Kisqali.
Op basis van de waargenomen QT-verlenging tijdens de behandeling moet de behandeling met Kisqali mogelijk worden onderbroken, verminderd of gestaakt zoals beschreven in tabel 4 (zie rubriek 4.2, 4.8 en 5.2).
Gevorderde of gemetastaseerde borstkanker
In onderzoek E2301 (MONALEESA-7) werd een verlenging van de QTcF-tijd > 60 msec ten opzichte van de uitgangswaarde waargenomen bij 14/87 (16,1%) patiënten die werden behandeld met Kisqali plus tamoxifen en bij 18/245 (7,3%) patiënten die werden behandeld met Kisqali plus een niet-steroïdale aromataseremmer (NSAI).
Het ECG dient te worden beoordeeld voordat er met de behandeling wordt begonnen. Er mag alleen met de behandeling met Kisqali worden begonnen bij patiënten met een QTcF-waarde die lager is dan 450 msec. Het ECG dient te worden herhaald op ongeveer dag 14 van de eerste cyclus, daarna al naargelang klinisch is geïndiceerd (zie rubriek 4.2 en 4.8).
Bij patiënten met gevorderde of gemetastaseerde borstkanker dienen de serumelektrolyten (inclusief kalium, calcium, fosfor en magnesium) voordat er met de behandeling wordt begonnen naar behoren te worden gecontroleerd bij het begin van de eerste 6 cycli en daarna al naargelang klinisch is geïndiceerd. Elektrolytstoornissen dienen te worden gecorrigeerd voordat er met de behandeling met Kisqali wordt begonnen en tijdens de behandeling met Kisqali.
Afhankelijk van de waargenomen verlenging van de QT-tijd tijdens de behandeling kan het nodig zijn de dosis van Kisqali te verlagen of de behandeling met Kisqali te onderbreken of te staken, zoals is beschreven in tabel 4 (zie rubriek 4.2, 4.8 en 5.2).
Ernstige huidreacties
Toxische epidermale necrolyse (TEN) werd gemeld bij behandeling met Kisqali. Als verschijnselen of klachten optreden die wijzen op ernstige huidreacties (bijv. voortschrijdende wijdverspreide huiduitslag vaak met blaren of mucosale laesies), moet de behandeling met Kisqali onmiddellijk gestaakt worden.
Interstitiële longziekte/pneumonitis
Interstitiële longziekte (ILD)/pneumonitis werd gemeld bij Kisqali. Patiënten moeten worden gecontroleerd op longklachten die wijzen op ILD/pneumonitis waaronder mogelijk hypoxie, hoest en dyspneu en dosisaanpassingen moeten worden gedaan in overeenstemming met tabel 5 (zie rubriek 4.2).
Op basis van de ernst van de ILD/pneumonitis, die fataal kan zijn, kan een dosisonderbreking, -vermindering of stopzetting van Kisqali nodig zijn zoals is beschreven in tabel 5 (zie rubriek 4.2).
Verhoogd bloedcreatinine
Ribociclib kan verhoogd bloedcreatinine veroorzaken als een remmer van de niertransporteiwitten organisch kationtransporteiwit 2 (OCT2) en multigeneesmiddel- en toxine-extrusietransporteiwit 1 (MATE1), die betrokken zijn bij de actieve secretie van creatinine uit de proximale tubuli (zie rubriek 4.5). In geval van verhoogd bloedcreatinine tijdens de behandeling, wordt aanbevolen een verdere beoordeling van de nierfunctie uit te voeren om nierinsufficiëntie uit te sluiten.
CYP3A4-substraten
Ribociclib is een sterke CYP3A4-remmer bij een dosis van 600 mg en een matige CYP3A4-remmer bij een dosis van 400 mg. Derhalve kan ribociclib een wisselwerking hebben met geneesmiddelen die gemetaboliseerd worden door CYP3A4, wat kan leiden tot verhoogde serumconcentraties van CYP3A4-substraten (zie rubriek 4.5). Voorzichtigheid is geboden in geval van gelijktijdig gebruik met gevoelige CYP3A4-substraten met een smalle therapeutische breedte en de SmPC van het andere product dient geraadpleegd te worden voor aanbevelingen aangaande gelijktijdige toediening met CYP3A4-remmers.
Nierinsufficiëntie
De aanbevolen startdosis van 200 mg bij patiënten met ernstige nierinsufficiëntie resulteert naar schatting in een ongeveer 45% lagere blootstelling vergeleken met de startdosis van 600 mg bij patiënten met gevorderde of gemetastaseerde borstkanker met een normale nierfunctie. De werkzaamheid bij deze startdosis werd niet bestudeerd. Voorzichtigheid dient te worden betracht bij patiënten met ernstige nierinsufficiëntie, met zorgvuldige controle op verschijnselen van toxiciteit (zie rubrieken 4.2 en 5.2).
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten gedurende de behandeling met Kisqali en tot ten minste 21 dagen na de laatste dosis een effectieve methode van anticonceptie toepassen (zie rubriek 4.6).
Sojalecithine
Kisqali bevat sojalecithine. Patiënten die overgevoelig zijn voor pinda’s of soja mogen geen Kisqali innemen (zie rubriek 4.3).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Stoffen die de plasmaconcentratie van ribociclib kunnen verhogen
Ribociclib wordt primair gemetaboliseerd door CYP3A4. Derhalve kunnen geneesmiddelen die van invloed kunnen zijn op de enzymactiviteit van CYP3A4 de farmacokinetiek van ribociclib wijzigen. Gelijktijdige toediening van de sterke CYP3A4-remmer ritonavir (100 mg tweemaal daags gedurende 14 dagen) en een enkelvoudige dosis van 400 mg ribociclib gaf bij gezonde proefpersonen een 3,2- en 1,7-voudige verhoging van respectievelijk de blootstelling (AUCinf) en de maximale concentratie (Cmax) van ribociclib aan, in vergelijking met toediening van een enkelvoudige dosis van 400 mg ribociclib alleen. De Cmax en AUClast voor LEQ803 (een belangrijke metaboliet van ribociclib die verantwoordelijk is voor minder dan 10% van de blootstelling van het oorspronkelijke geneesmiddel) namen af met respectievelijk 96% en 98%. Via farmacokinetische simulaties op basis van fysiologische modellen (PBPK-simulatie) is geschat dat gelijktijdige toediening van ritonavir (100 mg tweemaal daags) de steady-state Cmax en AUC0-24h van ribociclib (400 mg eenmaal daags) met respectievelijk 1,5 en 1,8 keer zou kunnen verhogen.
Gelijktijdig gebruik van onder meer de volgende sterke CYP3A4-remmers moet worden vermeden: claritromycine, indinavir, itraconazol, ketoconazol, lopinavir, ritonavir, nefazodon, nelfinavir, posaconazol, saquinavir, telaprevir, telitromycine, verapamil en voriconazol (zie rubriek 4.4). Er dienen andere geneesmiddelen die CYP3A4 minder sterk remmen te worden overwogen voor gelijktijdige toediening en de patiënten dienen te worden gecontroleerd op ribociclib-gerelateerde bijwerkingen (zie rubriek 4.2, 4.4 en 5.2).
Als gelijktijdige toediening van Kisqali met een sterke CYP3A4-remmer niet kan worden vermeden, dient de dosis van Kisqali te worden veranderd zoals beschreven in rubriek 4.2. Er zijn echter geen klinische gegevens met betrekking tot deze dosisaanpassingen. Door verschillen tussen patiënten zullen de aanbevolen dosisaanpassingen mogelijk niet optimaal zijn bij alle patiënten; zorgvuldige controle op ribociclib-gerelateerde bijwerkingen wordt daarom aanbevolen. Bij toxiciteit in verband met ribociclib dient de dosis te worden aangepast of de behandeling te worden onderbroken totdat de toxiciteit is verdwenen (zie rubriek 4.2 en 5.2). Als er wordt gestopt met de sterke CYP3A4-remmer, dient er na minstens 5 keer de halfwaardetijd van de CYP3A4-remmer (raadpleeg hiervoor de SmPC van de desbetreffende CYP3A4-remmer) verder te worden gegaan met de dosis van Kisqali die werd gebruikt voorafgaand aan de start van de behandeling met die sterke CYP3A4-remmer.
PBPK-simulaties wijzen erop dat bij een dosis van 600 mg een matige CYP3A4-remmer (erytromycine) kan leiden tot een 1,1- en 1,1-voudige verhoging van respectievelijk de Cmax en AUC van ribociclib tijdens de plateaufase. PBPK-simulaties wijzen erop dat bij een dosis van 400 mg een matige CYP3A4-remmer kan leiden tot een 1,1- en 1,2-voudige verhoging van respectievelijk de Cmax en AUC van ribociclib tijdens de plateaufase. Het effect bij de 200 mg dosis eenmaal daags werd voorspeld als een respectievelijk 1,3- en 1,5-voudige verhoging van Cmax en AUC tijdens de plateaufase. Bij aanvang van het gebruik van zwakke of matige CYP3A4-remmers hoeft de dosis van ribociclib niet te worden aangepast. Controle op ribociclib-gerelateerde bijwerkingen wordt echter aanbevolen.
Patiënten dienen te worden geïnstrueerd pompelmoes/grapefruit of pompelmoessap/grapefruitsap te vermijden. Het is bekend dat deze producten enzymen van cytochroom CYP3A4 remmen en de blootstelling aan ribociclib kunnen verhogen.
Stoffen die de plasmaconcentratie van ribociclib kunnen verlagen
Gelijktijdige toediening van de sterke CYP3A4-inductor rifampicine (600 mg per dag gedurende 14 dagen) en een enkelvoudige dosis van 600 mg ribociclib gaf bij gezonde proefpersonen een verlaging van 89% en 81% van respectievelijk de AUCinf en Cmax van ribociclib, in vergelijking met toediening van een enkelvoudige dosis van 600 mg ribociclib alleen. De Cmax en AUCinf van LEQ803 zagen daarbij respectievelijk een 1,7-voudige toename en een afname van 27%. Gelijktijdig gebruik van een sterke CYP3A4-inductor kan daarom leiden tot een lagere blootstelling en als gevolg daarvan een risico op onvoldoende werkzaamheid. Gelijktijdig gebruik van sterke CYP3A4-inductoren, onder meer fenytoïne, rifampicine, carbamazepine en sint-janskruid (Hypericum perforatum), dient daarom te worden vermeden. Er dient te worden overwogen om een ander geneesmiddel dat CYP3A4 niet of in geringe mate induceert gelijktijdig te geven.
Het effect van een matige CYP3A4-inductor op de blootstelling aan ribociclib werd niet onderzocht. PBPK-simulaties wijzen erop dat een matige CYP3A4-inductor (efavirenz) kan leiden tot een verlaging van 55% en 74% van respectievelijk de Cmax en AUC van ribociclib tijdens de plateaufase, bij een dosis van 400 mg ribociclib, en een verlaging van respectievelijk 52% en 71% bij een dosis van 600 mg. Het gelijktijdige gebruik met matige CYP3A4-inductoren kan daarom leiden tot een verminderde blootstelling en als gevolg daarvan het risico op een verminderde werkzaamheid, in het bijzonder bij patiënten die behandeld worden met 400 mg of 200 mg ribociclib eenmaal daags.
Stoffen waarvan de plasmaconcentratie door Kisqali kan worden veranderd
Ribociclib is een matige tot sterke CYP3A4-remmer en er kan interactie optreden met geneesmiddelen die via CYP3A4 worden gemetaboliseerd, wat kan leiden tot een verhoogde serumconcentratie van het gelijktijdig gebruikte geneesmiddel.
Gelijktijdige toediening van midazolam (CYP3A4-substraat) en meervoudige doses van Kisqali (400 mg) verhoogde de blootstelling aan midazolam bij gezonde proefpersonen met 280% (factor 3,80), in vergelijking met toediening van midazolam alleen. PBPK-simulaties wezen erop dat Kisqali bij toediening van de dosis van 600 mg de AUC van midazolam naar verwachting met een factor 5,2 verhoogt. Daarom dient bij gelijktijdige toediening van ribociclib en een ander geneesmiddel in het algemeen de SmPC van dat andere geneesmiddel te worden geraadpleegd voor de aanbevelingen met betrekking tot gelijktijdige toediening van CYP3A4-remmers. Er dient voorzichtigheid te worden betracht bij gelijktijdige toediening van CYP3A4-substraten met een smalle therapeutische breedte (zie rubriek 4.4). Het kan nodig zijn om de dosis van een gevoelig CYP3A4-substraat met een smalle therapeutische breedte, onder meer alfentanil, ciclosporine, everolimus, fentanyl, sirolimus en tacrolimus, te verlagen, omdat de blootstelling aan deze middelen door ribociclib kan worden verhoogd.
Gelijktijdige toediening van ribociclib en de volgende CYP3A4-substraten dient te worden vermeden: alfuzosine, amiodaron, cisapride, pimozide, kinidine, ergotamine, dihydro-ergotamine, quetiapine, lovastatine, simvastatine, sildenafil, midazolam, triazolam.
Gelijktijdige toediening van cafeïne (CYP1A2-substraat) en meervoudige doses van Kisqali (400 mg) verhoogde de blootstelling aan cafeïne bij gezonde proefpersonen met 20% (factor 1,20), in vergelijking met toediening van cafeïne alleen. Bij de klinisch relevante dosis van 600 mg voorspelden simulaties met PBPK-modellen slechts zwakke remmende effecten van ribociclib op CYP1A2-substraten (< 2-voudige verhoging van de AUC).
Stoffen die substraten zijn van transporteiwitten
In-vitrogegevens geven aan dat ribociclib een mogelijke inhibitor is van de activiteit van de geneesmiddeltransporters Pgp, BCRP, OATP1B1/1B3, OCT1, OCT2, MATE1 en BSEP. Voorzichtigheid en controle op toxiciteit worden aanbevolen gedurende gelijktijdige behandeling met gevoelige substraten van deze transporteiwitten met een smalle therapeutische breedte, waaronder - maar niet beperkt tot - digoxine, pitavastatine, pravastatine, rosuvastatine en metformine.
Interactie met voedsel
Kisqali kan met en zonder voedsel worden toegediend (zie rubriek 4.2 en 5.2).
Geneesmiddelen die de pH in de maag verhogen
Ribociclib is zeer goed oplosbaar bij of onder een pH van 4,5 en in biologisch relevante milieus bij een pH tussen 5,0 en 6,5. Gelijktijdige toediening van ribociclib en geneesmiddelen die de pH in de maag verhogen is niet in een klinisch onderzoek onderzocht; er is echter in populatiefarmacokinetisch onderzoek en niet-compartimenteel farmacokinetisch onderzoek geen verandering van de absorptie van ribociclib waargenomen.
Geneesmiddelinteractie tussen ribociclib en letrozol
Gegevens van een klinisch onderzoek bij patiënten met borstkanker en populatiefarmacokinetisch onderzoek wezen niet op geneesmiddelinteractie tussen ribociclib en letrozol na gelijktijdige toediening van deze geneesmiddelen.
Geneesmiddelinteractie tussen ribociclib en anastrozol
Gegevens van een klinisch onderzoek bij patiënten met borstkanker wezen niet op klinisch relevante geneesmiddelinteractie tussen ribociclib en anastrozol na gelijktijdige toediening van deze geneesmiddelen.
Geneesmiddelinteractie tussen ribociclib en fulvestrant
Gegevens van een klinisch onderzoek bij patiënten met borstkanker wezen niet op klinisch relevante effecten van fulvestrant op de blootstelling aan ribociclib na gelijktijdige toediening van deze geneesmiddelen.
Geneesmiddelinteractie tussen ribociclib en tamoxifen
Gegevens van een klinisch onderzoek bij patiënten met borstkanker wezen erop dat de blootstelling aan tamoxifen ongeveer tweemaal groter was na gelijktijdige toediening van ribociclib en tamoxifen.
Geneesmiddelinteractie tussen ribociclib en orale anticonceptiva
Er is geen geneesmiddelinteractie-onderzoek uitgevoerd met ribociclib en orale anticonceptiva (zie rubriek 4.6).
Verwachte interacties
Geneesmiddelen voor hartritmestoornissen en andere geneesmiddelen die de QT-tijd kunnen verlengen
Gelijktijdige toediening van Kisqali en geneesmiddelen waarvan bekend is dat ze de QT-tijd kunnen verlengen, zoals geneesmiddelen voor hartritmestoornissen (onder meer amiodaron, disopyramide, procaïnamide, kinidine en sotalol), en andere geneesmiddelen waarvan bekend is dat ze de QT-tijd kunnen verlengen (onder meer chloroquine, halofantrine, claritromycine, ciprofloxacine, levofloxacine, azitromycine, haloperidol, methadon, moxifloxacine, bepridil, pimozide en intraveneus ondansetron) dienen te worden vermeden (zie rubriek 4.4). Gebruik van Kisqali wordt ook niet aanbevolen in combinatie met tamoxifen (zie rubriek 4.1, 4.4 en 4.5).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie
De zwangerschapsstatus moet gecontroleerd worden vooraleer de behandeling met Kisqali te beginnen.
Vrouwen die zwanger kunnen worden die Kisqali krijgen, moeten gedurende de behandeling en tot ten minste 21 dagen na afloop van de behandeling effectieve anticonceptie gebruiken (zoals anticonceptie met dubbele barrière).
Zwangerschap
Er zijn bij zwangere vrouwen geen toereikende en goed gecontroleerde onderzoeken gedaan. Uit waarnemingen tijdens dieronderzoek blijkt dat ribociclib een schadelijk effect op de foetus kan hebben bij toediening aan een zwangere vrouw (zie rubriek 5.3). Kisqali wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of ribociclib bij mensen in de moedermelk terecht komt. Er zijn geen gegevens over de effecten van ribociclib op een zuigeling die borstvoeding krijgt of over de effecten van ribociclib op de productie van moedermelk. Ribociclib en de metabolieten ervan kwamen bij zogende ratten snel in de moedermelk terecht. Patiënten die Kisqali innemen mogen tot minstens 21 dagen na de laatste dosis geen borstvoeding geven.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar over de effecten van ribociclib op de vruchtbaarheid. Uit dieronderzoeken blijkt dat ribociclib de vruchtbaarheid van mannen in de reproductieve leeftijd kan verminderen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Bij Kisqali kan er sprake zijn van een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten dient te worden geadviseerd voorzichtig te zijn bij het besturen van voertuigen of het gebruik van machines als ze tijdens behandeling met Kisqali last hebben van vermoeidheid, duizeligheid of vertigo. (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Vroege borstkanker
De meest voorkomende bijwerkingen (ADR's) (die werden gemeld met een frequentie ≥ 20%) in de dataset waarvoor de frequentie voor Kisqali plus aromataseremmer (AI) hoger is dan de frequentie voor AI alleen, waren neutropenie, infecties, misselijkheid, hoofdpijn, vermoeidheid, leukopenie en abnormale leverfunctietesten.
De meest voorkomende ADR's van graad 3/4 (die werden gemeld met een frequentie van ≥ 2%) in de dataset waarvoor de frequentie voor Kisqali plus AI hoger is dan de frequentie voor AI alleen, waren neutropenie, abnormale leverfunctietesten en leukopenie.
Dosisverlaging als gevolg van bijwerkingen, ongeacht de oorzaak, kwam voor bij 22,8% van de patiënten die Kisqali plus AI kregen in het klinisch fase III-onderzoek. Permanente stopzetting werd gemeld bij 19,7% van de patiënten die Kisqali plus AI kregen in het klinisch fase III-onderzoek.
Gevorderde of gemetastaseerde borstkanker
De meest voorkomende bijwerkingen (ADR's) (die werden gemeld met een frequentie van ≥ 20%) in de gepoolde dataset, waarvoor de frequentie voor Kisqali plus elke combinatie hoger was dan de frequentie voor placebo plus elke combinatie, waren: neutropenie, infecties, misselijkheid, vermoeidheid, diarree, leukopenie, braken, hoofdpijn, constipatie, alopecia, hoest, huiduitslag, rugpijn, anemie en afwijkende leverfunctietesten.
De meest voorkomende ADR’s van graad 3/4 (die werden gemeld met een frequentie van ≥ 2%) in de gepoolde dataset waarvan de frequentie voor Kisqali plus elke combinatie hoger was dan de frequentie voor placebo plus elke combinatie waren: neutropenie, leukopenie, afwijkende leverfunctietesten, lymfopenie, infecties, rugpijn, anemie, vermoeidheid, hypofosfatemie en braken.
Bij 39,5% van de patiënten die in klinische fase III-onderzoeken werden behandeld met Kisqali, moest ongeacht de combinatie de dosis worden verlaagd vanwege bijwerkingen, ongeacht waardoor die werden veroorzaakt. Bij 8,7% van de patiënten werd gemeld dat de behandeling met Kisqali en elke combinatie in klinische fase III-onderzoeken definitief was gestaakt.
Getabelleerde lijst van de bijwerkingen
Vroege borstkanker
De complete veiligheidsbeoordeling van Kisqali is gebaseerd op de dataset van 2.525 patiënten die Kisqali kregen in combinatie met AI en die waren opgenomen in het gerandomiseerde, open-label klinisch fase III-onderzoek NATALEE.
De mediane duur van blootstelling aan ribociclib in de studie was 33,0 maanden, waarbij 69,4% van de patiënten meer dan 24 maanden werd blootgesteld en 42,8% van de patiënten het ribociclib-regime van 36 maanden voltooide.
Gevorderde of gemetastaseerde borstkanker
De complete veiligheidsbeoordeling van Kisqali is gebaseerd op gepoolde gegevens van 1.065 patiënten die Kisqali kregen in combinatie met endocriene therapie (N=582 in combinatie met een aromataseremmer en N=483 in combinatie met fulvestrant) en die opgenomen werden in de gerandomiseerde, dubbelblinde, placebogecontroleerde klinische fase III-onderzoeken MONALEESA-2, MONALEESA-7 NSAI subgroep en MONALEESA-3.
De mediane blootstellingsduur aan de onderzoeksbehandeling in de gepoolde dataset van de fase III-onderzoeken was 19,2 maanden; 61,7% van de patiënten werd ≥ 12 maanden blootgesteld.
De ADR's van de klinische fase III-onderzoeken en na het in de handel brengen (tabel 7) bij patiënten met vroege borstkanker en gevorderde of gemetastaseerde borstkanker worden vermeld op basis van systeem-/orgaanklasse volgens MedDRA. Binnen elke systeem-/orgaanklasse worden de bijwerkingen gerangschikt op basis van frequentie, met de meest frequente bijwerkingen eerst. Binnen elke frequentiegroep worden de bijwerkingen op volgorde van afnemende ernst gerangschikt. Daarnaast is de frequentiecategorie waarin elke bijwerking wordt ingedeeld, gebaseerd op de volgende internationale afspraak (CIOMS III): zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000) zeer zelden (< 1/10.000); en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 7 Bijwerkingen die zijn gemeld in de klinische fase III-onderzoeken en na het in de handel brengen
| Frequentie | Patiënten met vroege borstkanker met startdosis van 400 mg ribociclib | Patiënten met gevorderde of gemetastaseerde borstkanker met startdosis van 600 mg ribociclib |
| Infecties en parasitaire aandoeningen | ||
| Zeer vaak | Infecties1 | Infecties1 |
| Bloed- en lymfestelselaandoeningen | ||
| Zeer vaak | Neutropenie, leukopenie | Neutropenie, leukopenie, anemie, lymfopenie |
| Vaak | Anemie, trombocytopenie, lymfopenie | Trombocytopenie, febriele neutropenie |
| Soms | Febriele neutropenie | - |
| Voedings- en stofwisselingsstoornissen | ||
| Zeer vaak | - | Verminderde eetlust |
| Vaak | Hypocalciëmie, hypokaliëmie, verminderde eetlust | Hypocalciëmie, hypokaliëmie, hypofosfatemie |
| Zenuwstelselaandoeningen | ||
| Zeer vaak | Hoofdpijn | Hoofdpijn, duizeligheid |
| Vaak | Duizeligheid | Vertigo |
| Oogaandoeningen | ||
| Vaak | - | Verhoogde traanvorming, droge ogen |
| Hartaandoeningen | ||
| Vaak | - | Syncope |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Zeer vaak | Hoest | Dyspneu, hoest |
| Vaak | Dyspneu, interstitiële longziekte (ILD) / pneumonitis | Interstitiële longziekte (ILD) / pneumonitis |
| Maagdarmstelselaandoeningen | ||
| Zeer vaak | Misselijkheid, diarree, constipatie, buikpijn2 | Misselijkheid, diarree, braken, constipatie, buikpijn2, stomatitis, dyspepsie |
| Vaak | Braken, stomatitis3 | Dysgeusie |
| Lever- en galaandoeningen | ||
| Vaak | Hepatotoxiciteit4 | Hepatotoxiciteit4 |
| Huid- en onderhuidaandoeningen | ||
| Zeer vaak | Alopecia | Alopecia, uitslag5, pruritus |
| Vaak | Uitslag5, pruritus | Droge huid, erytheem, vitiligo |
| Zelden | - | Erythema multiforme |
| Niet bekend | - | Toxische epidermale necrolyse (TEN) |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Zeer vaak | - | Rugpijn |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Zeer vaak | Vermoeidheid, asthenie, pyrexie | Vermoeidheid, perifeer oedeem, pyrexie, asthenie |
| Vaak | Perifeer oedeem, orofaryngeale pijn | Orofaryngeale pijn, droge mond |
| Onderzoeken | ||
| Zeer vaak | Afwijkende leverfunctietesten6 | Afwijkende leverfunctietesten6 |
| Vaak | Verhoogd bloedcreatinine, verlengde QT-tijd in het elektrocardiogram | Verhoogd bloedcreatinine, verlengde QT-tijd in het elektrocardiogram |
1 Infecties: urineweginfecties, luchtweginfecties, gastro-enteritis (alleen bij patiënten met gevorderde of gemetastaseerde borstkanker), sepsis (bij < 1% van alleen de patiënten met gevorderde of gemetastaseerde borstkanker). 2 Buikpijn: buikpijn, bovenbuikpijn. 3 Stomatitis bij vroege borstkanker omvat: stomatitis, mucositis. 4 Hepatotoxiciteit: levercytolyse, hepatocellulair letsel (alleen bij patiënten met gevorderde of gemetastaseerde borstkanker), door geneesmiddelen geïnduceerd leverletsel (bij < 1% van de patiënten met vroege borstkanker en bij patiënten met gevorderde of gemetastaseerde borstkanker), hepatotoxiciteit, leverfalen (alleen bij patiënten met gevorderde of gemetastaseerde borstkanker), auto-immuunhepatitis. 5 Uitslag: huiduitslag, maculopapuleuze huiduitslag, pruritische huiduitslag. 6 Abnormale leverfunctietesten: verhoogd ALAT, verhoogd ASAT, verhoogd bloedbilirubine. | ||
Beschrijving van geselecteerde bijwerkingen
Neutropenie
In het fase III-onderzoek bij patiënten met vroege borstkanker was neutropenie de meest gemelde bijwerking (62,5%), en een graad 3- of 4-daling in het aantal neutrofielen (gebaseerd op laboratoriumbevindingen) werd gemeld bij 45,1% van de patiënten die Kisqali plus aromataseremmer (AI) kregen.
Onder de patiënten met vroege borstkanker die graad 2-, 3- of 4-neutropenie hadden, was de mediane tijd tot het optreden 0,6 maanden voor die patiënten die een voorval hadden. De mediane tijd tot oplossing van graad ≥ 3 (tot normalisatie of graad < 3) was 0,3 maanden in de arm met Kisqali plus AI na onderbreking en/of vermindering en/of stopzetting van de behandeling. Febriele neutropenie werd gemeld bij 0,3% van de patiënten die werden blootgesteld aan Kisqali plus AI. Behandelingsonderbreking als gevolg van neutropenie was laag (1,1%) bij patiënten die Kisqali plus AI kregen (zie rubriek 4.2 en 4.4).
In de fase III-onderzoeken bij patiënten met gevorderde of gemetastaseerde borstkanker was neutropenie de meest frequent gemelde bijwerking (75,4%), en een graad 3- of 4-daling van het aantal neutrofielen (op grond van de laboratoriumbevindingen) werd gemeld bij 62,0% van de patiënten die met Kisqali plus elke combinatie werden behandeld.
Onder de patiënten met gevorderde of gemetastaseerde borstkanker met een graad 2-, 3- of 4-neutropenie was, bij de patiënten bij wie er een voorval optrad, de mediane tijd tot het optreden daarvan 17 dagen. De mediane tijd tot het verdwijnen van een graad ≥ 3-neutropenie (tot een normale waarde of tot graad < 3) na verlaging van de dosis en/of onderbreken en/of staken van de behandeling was in de armen met Kisqali plus elke combinatie 12 dagen. Febriele neutropenie werd gemeld bij ongeveer 1,7% van de patiënten die in de fase III-onderzoeken werden blootgesteld aan Kisqali. De behandeling werd in een gering aantal gevallen (0,8%) gestaakt vanwege neutropenie (zie rubriek 4.2 en 4.4).
Alle patiënten dienen te worden geïnstrueerd koorts onmiddellijk te melden.
Hepatobiliaire toxiciteit
In de klinisch fase III-onderzoeken bij patiënten met vroege borstkanker en gevorderde of gemetastaseerde borstkanker werden verhogingen van de transaminasen waargenomen.
In het fase III-onderzoek bij patiënten met vroege borstkanker traden meer gevallen van hepatobiliaire toxiciteit op bij patiënten in de arm met Kisqali plus AI versus de arm met alleen AI (respectievelijk 26,4% versus 11,2%), met meer bijwerkingen van graad 3/4 bij patiënten behandeld met Kisqali plus AI (respectievelijk 8,6% versus 1,7%). Gelijktijdige verhogingen van ALAT of ASAT naar groter dan driemaal de bovengrens van normaal en totale bilirubine groter dan tweemaal de bovengrens van normaal, met normale alkalische fosfatasespiegels, traden op bij 8 patiënten behandeld met Kisqali plus AI (bij 6 patiënten herstelden ALAT- of ASAT-niveaus tot normaal binnen 65 tot 303 dagen na staken van Kisqali).
Dosisonderbrekingen als gevolg van hepatobiliaire toxiciteit werden gemeld bij 12,4% van de patiënten met vroege borstkanker die werden behandeld met Kisqali plus AI, voornamelijk als gevolg van ALAT-verhoging (10,1%) en/of ASAT-verhoging (6,8%). Dosisaanpassing als gevolg van hepatobiliaire toxiciteit werd gemeld bij 2,6% van de patiënten die werden behandeld met Kisqali plus AI, voornamelijk als gevolg van ALAT-verhoging (1,9%) en/of ASAT-verhoging (0,6%). Stopzetting van de behandeling met Kisqali vanwege abnormale leverfunctietesten of hepatotoxiciteit kwam voor bij respectievelijk 8,9% en 0,1% van de patiënten (zie rubriek 4.2 en 4.4).
In het klinisch fase III-onderzoek bij patiënten met vroege borstkanker trad 80,9% (165/204) van de gevallen van ALAT- of ASAT-verhoging van graad 3 of 4 op binnen de eerste 6 maanden van de behandeling. Onder de patiënten die ALAT/ASAT-verhoging van graad 3 of 4 hadden, was de mediane tijd tot het optreden 2,8 maanden voor de Kisqali-plus-AI-arm. De mediane tijd tot oplossing (tot normalisatie of graad ≤ 2) was 0,7 maanden in de Kisqali-plus-AI-arm.
In de klinisch fase III-onderzoeken bij patiënten met gevorderde of gemetastaseerde borstkanker was het percentage patiënten met een voorval van hepatobiliaire toxiciteit hoger in de armen met Kisqali plus elke combinatie dan in de armen met placebo en elke combinatie (respectievelijk 27,3% tegenover 19,6%), waarbij er ook meer bijwerkingen met graad 3/4 werden gemeld bij patiënten die werden behandeld met Kisqali plus elke combinatie (respectievelijk 13,2% tegenover 6,1%). Graad 3- of 4-verhogingen van de ALAT (11,2% tegenover 1,7%) en de ASAT (7,8% tegenover 2,1%) werden gemeld in respectievelijk de arm met Kisqali en de arm met placebo. Er was sprake van een gelijktijdige verhoging van de ALAT of ASAT van meer dan drie keer de bovengrens van normaal en totaal bilirubine van meer dan twee keer de bovengrens van normaal, met normale alkalische fosfatase en afwezigheid van cholestase bij 6 patiënten (4 patiënten in onderzoek A2301 [MONALEESA-2], van wie de niveaus terugkeerden tot normaal binnen 154 dagen en 2 patiënten in onderzoek F2301 [MONALEESA-3], van wie de niveaus terugkeerden tot normaal binnen respectievelijk 121 en 532 dagen, na stopzetting van Kisqali). Er werden geen dergelijke gevallen gemeld in onderzoek E2301 (MONALEESA-7).
Aanpassing van de dosis en/of onderbreking van de behandeling vanwege voorvallen van hepatobiliaire toxiciteit werd gemeld bij 12,3% van de patiënten met gevorderde of gemetastaseerde borstkanker die werden behandeld met Kisqali plus elke combinatie, voornamelijk vanwege een verhoogde ALAT (7,9%) en/of een verhoogde ASAT (7,3%). De behandeling met Kisqali plus elke combinatie werd bij 2,4% van de patiënten gestaakt vanwege een afwijkende leverfunctietest en bij 0,3% vanwege hepatotoxiciteit (zie rubriek 4.2 en 4.4).
De klinisch fase III-onderzoeken bij patiënten met gevorderde of gemetastaseerde borstkanker lieten zien dat 70,9% (90/127) van de voorvallen van graad 3- of 4-verhoging van de ALAT of ASAT optrad binnen de eerste 6 maanden van de behandeling. Onder de patiënten met een graad 3- of 4-verhoging van de ALAT of ASAT was de mediane tijd tot het optreden daarvan in de armen met Kisqali plus elke combinatie 92 dagen. De mediane tijd tot het verdwijnen daarvan (tot een normale waarde of graad ≤ 2) was 21 dagen in de armen met Kisqali plus elke combinatie.
Verlenging van de QT-tijd
In het fase III-onderzoek bij patiënten met vroege borstkanker rapporteerde 5,3% van de patiënten in de arm met Kisqali plus AI en 1,4% van de patiënten in de arm met alleen AI voorvallen van verlenging van QT-tijd. In de Kisqali-plus-AI-arm werden voorvallen van verlenging van QT-tijd voornamelijk gepresenteerd door QT-verlenging op het ECG (4,3%), wat de enige bevestigde bijwerking met Kisqali was. Dosisonderbrekingen als gevolg van QT-verlenging op het ECG en syncope werden gemeld bij 1,1% van de patiënten behandeld met Kisqali. Dosisaanpassingen als gevolg van QT-verlenging op het ECG werden gemeld bij 0,1% van de patiënten behandeld met Kisqali.
Een centrale analyse van ECG-gegevens toonde 10 patiënten (0,4%) en 4 patiënten (0,2%) met ten minste één QTcF-tijd post-uitgangswaarde > 480 msec voor respectievelijk de Kisqali-plus-AI-arm en de AI-alleen-arm. Onder de patiënten met een verlenging van de QTcF-tijd van > 480 msec in de Kisqali-plus-AI-arm was de mediane tijd tot het begin 15 dagen en deze veranderingen waren omkeerbaar met dosisonderbreking en/of dosisaanpassing. Een verandering van QTcF-tijd > 60 msec ten opzichte van de uitgangswaarde werd waargenomen bij 19 patiënten (0,8%) in de Kisqali-plus-AI-arm en een QTcF-tijd post-uitgangswaarde > 500 msec werd waargenomen bij 3 patiënten (0,1%) in de arm met Kisqali plus AI.
In onderzoek E2301 (MONALEESA-7) bij patiënten met gevorderde of gemetastaseerde borstkanker was de waargenomen gemiddelde verlenging van de QTcF-tijd ten opzichte van de uitgangswaarde ongeveer 10 msec hoger bij de subgroep met tamoxifen plus placebo dan bij de subgroep met NSAI plus placebo, wat erop wijst dat tamoxifen alleen een QTcF-verlengend effect had dat kan bijdragen tot de QTcF-waarden die werden waargenomen in de groep die behandeld werd met Kisqali plus tamoxifen. Bij de groep die behandeld werd met placebo, trad een verlenging van de QTcF-tijd van > 60 msec op ten opzichte van de uitgangswaarde bij 6/90 (6,7%) patiënten die werden behandeld met tamoxifen en bij geen van de patiënten die werden behandeld met een NSAI (zie rubriek 5.2). Een verlenging van de QTcF-tijd van > 60 msec ten opzichte van de uitgangswaarde werd waargenomen bij 14/87 (16,1%) patiënten die werden behandeld met Kisqali plus tamoxifen en bij 18/245 (7,3%) patiënten die werden behandeld met Kisqali plus NSAI. Kisqali wordt niet aanbevolen voor gebruik in combinatie met tamoxifen (zie rubriek 5.1).
In de klinisch fase III-onderzoeken had 9,3% van de patiënten met gevorderde of gemetastaseerde borstkanker in de armen met Kisqali plus een aromataseremmer of fulvestrant en 3,5% van de patiënten in de armen met placebo plus een aromataseremmer of fulvestrant minstens een voorval van verlenging van de QT-tijd (inclusief QT-tijd verlenging in het ECG en syncope). Bij beoordeling van ECG-gegevens werd er bij 15 patiënten (1,4%) na de uitgangsituatie een QTcF-waarde van > 500 msec gezien en bij 61 patiënten (5,8%) werd er ten opzichte van de uitgangswaarde een verlenging van de QTcF-tijd van > 60 msec gezien. Er werden geen gevallen van torsade de pointes gemeld. Aanpassing van de dosis/onderbreking van de behandeling vanwege verlenging van de QT-tijd in het elektrocardiogram en syncope werd gemeld bij 2,9% van de patiënten die werden behandeld met Kisqali plus een aromataseremmer of fulvestrant.
Bij de beoordeling van ECG-gegevens werd er bij 55 patiënten (5,2%) in de armen met Kisqali plus een aromataseremmer of fulvestrant en bij 12 patiënten (1,5%) in de armen met placebo plus een aromataseremmer of fulvestrant na de uitgangsituatie minstens een voorval van een QTcF-waarde van > 480 msec gezien. Onder de patiënten met een verlenging van de QTcF-tijd tot > 480 msec was de mediane tijd tot het optreden daarvan 15 dagen onafhankelijk van de combinatie en deze veranderingen waren omkeerbaar met verlaging van de dosis en/of onderbreking van de behandeling (zie rubriek 4.2, 4.4 en 5.2).
Patiënten met nierinsufficiëntie
In het klinisch fase III-onderzoek bij patiënten met vroege borstkanker werden 983 patiënten met een lichte nierinsufficiëntie en 71 patiënten met een matige nierinsufficiëntie behandeld met ribociclib. Er werden geen patiënten met ernstige nierinsufficiëntie opgenomen (zie rubriek 5.1).
In de drie hoofdonderzoeken werden 341 patiënten met gevorderde of gemetastaseerde borstkanker met milde nierinsufficiëntie en 97 patiënten met matige nierinsufficiëntie behandeld met ribociclib. Er werden geen patiënten met ernstige nierinsufficiëntie geïncludeerd (zie rubriek 5.1). Er was een correlatie tussen de graad van nierinsufficiëntie bij baseline en de bloedcreatininewaarden tijdens de behandeling. Licht verhoogde graden van QT-verlenging en trombocytopenie werden waargenomen bij patiënten met milde of matige nierinsufficiëntie. Voor aanbevelingen voor controle en dosisaanpassing voor deze toxiciteiten zie rubrieken 4.2 en 4.4.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is slechts beperkte ervaring met gemelde gevallen van overdosering met Kisqali. Bij een overdosering kunnen klachten als misselijkheid en braken optreden. Daarnaast kunnen hematologische toxiciteit (bijv. neutropenie, trombopenie) en verlenging van de QTc-tijd optreden. In alle gevallen van overdosering dient zo nodig een ondersteunende behandeling te worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EF02
Werkingsmechanisme
Ribociclib is een selectieve remmer van cyclineafhankelijke kinase (CDK) 4 en 6 waarvoor in biochemische testen een concentratie met 50% remming / een IC50-waarde van respectievelijk 0,01 μM (4,3 ng/ml) en 0,039 μM (16,9 ng/ml) wordt gevonden. Deze kinasen worden geactiveerd na binding aan cycline D-eiwitten en spelen een zeer belangrijke rol in signaaltransductieroutes die leiden tot progressie van de celcyclus en celproliferatie. Het cycline D-CDK4/6-complex reguleert de progressie van de celcyclus via fosforylering van het retinoblastoomeiwit (pRb).
In vitro veroorzaakte ribociclib een verminderde fosforylering van pRb, wat leidde tot stilstand van de celcyclus in de G1-fase, verminderde proliferatie en een senescent fenotype in van borstkanker afgeleide modellen. In vivo leidde behandeling met ribociclib als monotherapie tot tumorregressie die correleerde met de remming van de fosforylering van pRb.
In in-vivo-onderzoeken waarin er gebruik werd gemaakt van een xenotransplantaatmodel met van patiënten afkomstige oestrogeenreceptorpositieve borstkankers werd er superioriteit gevonden voor combinaties van ribociclib en antioestrogenen (d.w.z. letrozol) ten opzichte van elke stof afzonderlijk, met betrekking tot remming van tumorgroei met langdurige tumorregressie en uitgestelde hervatting van tumorgroei nadat er was gestopt met de toediening. Bij toediening aan patiënten kan ribociclib ook immunomodulerend werken, waardoor de regulerende T-cellen en relatieve niveaus van CD3+-T-cellen afnemen. Verder werd de in-vivo-antitumorwerking van ribociclib in combinatie met fulvestrant beoordeeld bij immuundeficiënte muizen met xenotransplantaten met menselijke borstkanker ZR751 ER+ en leidde de combinatie met fulvestrant tot complete remming van tumorgroei.
In onderzoek naar ribociclib bij een panel met borstkankercellijnen met bekende ER-status werd aangetoond dat ribociclib bij ER-positieve borstkankercellijnen beter werkte dan bij ER-negatieve. In de tot nu toe geteste preklinische modellen was een intact pRb vereist voor ribociclib-activiteit.
Elektrocardiofysiologie
Er werden na een enkelvoudige dosis en tijdens de plateaufase ECG's serieel in triplo afgenomen ter beoordeling van het effect van ribociclib op de QTc-tijd bij patiënten met gevorderde kanker. Een farmacokinetisch-farmacodynamisch onderzoek betrof in totaal 997 patiënten die werden behandeld met ribociclib in een dosering die varieerde van 50 tot 1.200 mg. Het onderzoek wees erop dat ribociclib een concentratieafhankelijke verlenging van de QTc-tijd veroorzaakt.
Bij patiënten met gevorderde of gemetastaseerde borstkanker was de geschatte gemiddelde QTcF-tijd-verandering ten opzichte van de uitgangswaarde voor 600 mg Kisqali in combinatie met een NSAI of fulvestrant respectievelijk 22,0 msec (90%-BI: 20,56-23,44) en 23,7 msec (90%-BI: 22,31-25,08) bij de geometrisch gemiddelde Cmax tijdens de plateaufase, in vergelijking tot 34,7 msec (90%-BI: 31,64-37,78) in combinatie met tamoxifen (zie rubriek 4.4).
Bij patiënten met vroege borstkanker bestaat een vergelijkbare concentratieafhankelijke toename van de QTc-tijd. De geschatte gemiddelde verandering in QTcF ten opzichte van de uitgangswaarde wordt lager geschat bij patiënten met vroege borstkanker die worden behandeld met 400 mg Kisqali, in vergelijking met patiënten met gevorderde of gemetastaseerde borstkanker die worden behandeld met 600 mg Kisqali.
Klinische werkzaamheid en veiligheid
Vroege borstkanker
Onderzoek CLEE011O12301C (NATALEE)
Kisqali werd geëvalueerd in een gerandomiseerd, open-label, in meerdere centra uitgevoerd klinisch fase III-onderzoek voor de behandeling van pre-/postmenopauzale vrouwen en mannen met HR-positieve, HER2-negatieve, vroege borstkanker in anatomisch stadium II of III, ongeacht de klierstatus, met een hoog risico op recidief, in combinatie met een aromataseremmer (AI, letrozol of anastrozol) versus alleen AI, in:
- Anatomisch stadium IIB-III, of
Anatomisch stadium IIA die ofwel:
- Lymfeklierpositief is of
Lymfekliernegatief, met:
- Histologische graad 3, of
Histologische graad 2, met een van de volgende criteria:
- Ki67 ≥ 20%
- Hoog risico volgens gen-signatuurtest
Premenopauzale vrouwen, en mannen, kregen ook gosereline. TNM-criteria toepassend, includeerde NATALEE patiënten met lymfeklierbetrokkenheid of, als er geen nodale betrokkenheid was, patiënten met een tumorgrootte > 5 cm of een tumorgrootte van 2-5 cm van graad 2 (en hoog genomisch risico of Ki67 ≥ 20%) of graad 3.
In totaal werden 5.101 patiënten, waaronder 20 mannelijke patiënten, gerandomiseerd in een 1:1-verhouding om Kisqali 400 mg en AI (n=2.549) of AI alleen (n=2.552) te ontvangen. De randomisatie naar de behandeling werd gestratificeerd op anatomisch stadium (stadium II [n=2.154 (42,2%)] versus stadium III [n=2.947 (57,8%)]), eerdere behandeling (neoadjuvante/adjuvante chemotherapie Ja [n=4 432 (86,9%)] versus Neen [n=669 (13,1%)]), menopauzale status (premenopauzale vrouwen en mannen [n=2.253 (44,2%)] versus postmenopauzale vrouwen [n=2.848 (55,8%)]) en regio (Noord-Amerika/West-Europa/Oceanië [n=3.128 (61,3%)] versus rest van de wereld [n=1.973 (38,7%)]). Kisqali werd oraal toegediend in een dosis van 400 mg eenmaal daags gedurende 21 opeenvolgende dagen, gevolgd door 7 dagen geen behandeling in combinatie met letrozol 2,5 mg of anastrozol 1 mg eenmaal daags oraal gedurende 28 dagen. Gosereline werd gegeven in een dosis van 3,6 mg als injecteerbaar subcutaan implantaat, toegediend op dag 1 van elke cyclus van 28 dagen. De therapie met Kisqali werd voortgezet tot het einde van de driejarige behandeling vanaf de randomisatiedatum (ongeveer 39 cycli).
Patiënten die aan dit onderzoek deelnamen, hadden een mediane leeftijd van 52 jaar (tussen 24 en 90 jaar). 15,2% van de patiënten was 65 jaar of ouder, waaronder 123 patiënten (2,4%) van 75 jaar of ouder. De geïncludeerde patiënten waren Kaukasisch (73,4%), Aziatisch (13,2%) en Zwart of Afro-Amerikaans (1,7%). Alle patiënten hadden een ECOG-performancestatus van 0 of 1. In totaal had 88,2% van de patiënten neoadjuvante of adjuvante chemotherapie gekregen en 71,6% had neoadjuvante of adjuvante endocriene therapie gekregen binnen 12 maanden voorafgaand aan het onderzoek.
Het primaire eindpunt voor het onderzoek was invasieve-ziektevrije overleving (iDFS) gedefinieerd als de tijd vanaf de randomisatie tot het eerste optreden van: lokaal invasief borstrecidief, regionaal invasief recidief, distant recidief, overlijden (elke oorzaak), contralaterale invasieve borstkanker, of tweede primaire invasieve niet-borstkanker (met uitzondering van basaalcel- en plaveiselcelcarcinomen van de huid).
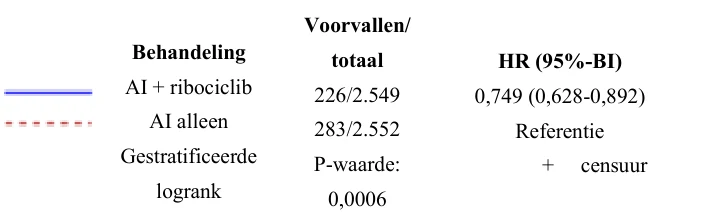
Aan het primaire eindpunt van het onderzoek werd voldaan bij de primaire analyse (analysepunt van 11 januari 2023). Een statistisch significante verbetering in iDFS (HR: 0,748, 95%-BI: 0,618-0,906; p-waarde uit eenzijdige gestratificeerde logrank-toets: 0,0014) werd aangetoond bij patiënten die Kisqali plus AI kregen in vergelijking met AI alleen. Er werden consistente resultaten waargenomen in subgroepen van anatomisch stadium, menopauzale status, regio, klierstatus, leeftijd, ras en eerdere adjuvante/neo-adjuvante chemotherapie of hormonale therapieën.
Gegevens van een verdere analyse (analysepunt van 21 juli 2023) zijn samengevat in tabel 8, de Kaplan-Meier curve voor iDFS is weergegeven in figuur 1. De mediane behandelingsduur ten tijde van de definitieve iDFS-analyse was ongeveer 30 maanden met een mediane follow-uptijd voor iDFS van 33,3 maanden voor de twee studiearmen. De algehele overleving (OS) blijft immatuur. In totaal waren 172 patiënten (3,5%) overleden (83/2.525 in de ribociclib-arm versus 89/2.442 in de AI-alleen-arm, HR: 0,892, 95%-BI: 0,661-1,203).
Tabel 8 NATALEE – Resultaten voor werkzaamheid (iDFS) op basis van beoordeling door onderzoeker (FAS) (analysepunt 21 juli 2023)
Kisqali plus AI* N=2.549 | AI N=2.552 | |
| Invasieve-ziektevrije overleving (iDFS )a | ||
| Aantal patiënten met een voorval (n, %) | 226 (8,9%) | 283 (11,1%) |
| Hazardratio (95%-BI) | 0,749 (0,628-0,892) | |
| p-waardeb | 0,0006 | |
| iDFS na 36 maanden (%, 95%-BI) | 90,7 (89,3-91,8) | 87,6 (86,1-88.9) |
BI=betrouwbaarheidsinterval; N=aantal patiënten. a iDFS gedefinieerd als de tijd vanaf de randomisatie tot het eerste optreden van: lokaal invasief borstrecidief, regionaal invasief recidief, distant recidief, overlijden (elke oorzaak), contralaterale invasieve borstkanker, of tweede primaire invasieve niet-borstkanker (met uitzondering van basaalcel-en plaveiselcelcarcinomen van de huid). b nominale p-waarde is verkregen uit de eenzijdige gestratificeerde logrank-toets. * Letrozol of anastrozol | ||
Figuur 1 NATALEE - Kaplan-Meier-curve van iDFS op basis van beoordeling door onderzoeker (analysepunt van 21 juli 2023)
AI = aromataseremmer (letrozol of anastrozol)
P-waarde uit gestratificeerde logrank-toets is eenzijdig.
Er waren 204 gevallen (8,0%) van distante-ziektevrije overleving (DDFS) in de Kisqali-plus-AI-arm vergeleken met 256 gevallen (10%) in de AI-alleen-arm (HR: 0,749, 95%-BI: 0,623-0,900).
Gevorderde borstkanker
Onderzoek CLEE011A2301 (MONALEESA-2)
In een gerandomiseerd, dubbelblind, placebogecontroleerd, in meerdere centra uitgevoerd klinisch fase III-onderzoek is bij postmenopauzale vrouwen met gevorderde hormoonreceptorpositieve, HER2-negatieve gevorderde borstkanker, die niet eerder waren behandeld met een therapie voor gevorderde borstkanker, behandeling met Kisqali plus letrozol vergeleken met behandeling met letrozol alleen.
Er werden in totaal 668 patiënten in een verhouding van 1:1 gerandomiseerd naar behandeling met Kisqali 600 mg plus letrozol (n=334) of behandeling met placebo plus letrozol (n=334), waarbij deze patiënten werden gestratificeerd volgens de aanwezigheid van lever- en/of longmetastasen (Ja [n=292 (44%)]) tegenover Nee [n=376 (56%)]). Demografische kenmerken en ziektekenmerken bij de aanvang van het onderzoek waren gelijk verdeeld en vergelijkbaar in de onderzoeksgroepen. Kisqali werd gedurende 21 achtereenvolgende dagen in een dosering van 600 mg per dag oraal gegeven, gevolgd door 7 dagen geen behandeling, in combinatie met letrozol 2,5 mg eenmaal daags gedurende 28 dagen. Patiënten mochten tijdens het onderzoek of na ziekteprogressie niet van placebo overstappen op Kisqali.
De patiënten die in dit onderzoek werden opgenomen, hadden een mediane leeftijd van 62 jaar (bereik van 23 tot 91). 44,2% van de patiënten was 65 jaar en ouder, inclusief 69 patiënten ouder dan 75 jaar. Van de geïncludeerde patiënten was 82,2% blank, 7,6% Aziatisch en 2,5% negroïde. Alle patiënten hadden voor het functioneringsniveau een ECOG-score van 0 of 1. 46,6% van de patiënten in de Kisqali-arm was voorafgaand aan het onderzoek behandeld met neoadjuvante of adjuvante chemotherapie en 51,3% van de patiënten was behandeld met neoadjuvante of adjuvante antihormonale therapie. 34,1% van de patiënten was de novo. 22,0% van de patiënten had alleen metastasen in de botten en 58,8% van de patiënten had metastasen in de viscerale organen. Patiënten 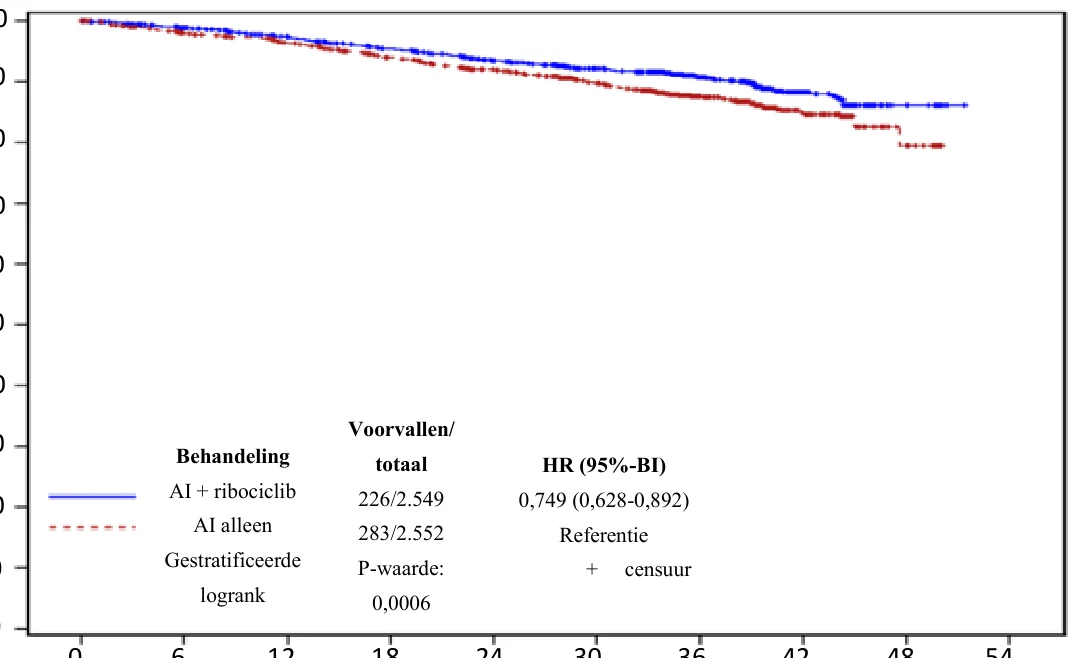

0 6 12 18 24 30 36 42 48 54 
10 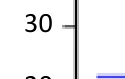
30 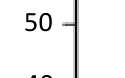
50 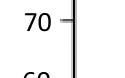
70 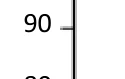
90 
100 
Tijd (maanden) 
Waarsch
ij
n
li
jkh
eid
g
een
v
oo
rv
al %
2549 2350 2273 2204 2100 1694 1111 368 21 0  2552 2241 2169 2080 1975 1597 1067 354 26 0
AI + ribociclib
AI alleen
80 
60 
20 
0
40
met eerdere (neo)adjuvante behandeling met anastrozol of letrozol moesten deze behandeling voltooid hebben minstens 12 maanden voor randomisatie in de studie.
Primaire analyse
Er werd voldaan aan de primaire uitkomstmaat voor het onderzoek bij de geplande interimanalyse, die werd uitgevoerd nadat 80% van de voorvallen met betrekking tot de te behalen progressievrije overleving (PFS) was waargenomen bij gebruik van de beoordelingscriteria voor de respons bij solide tumoren (RECIST-criteria, RECIST v1.1), op basis van de onderzoekersbeoordeling met betrekking tot de volledige populatie (alle gerandomiseerde patiënten) en bevestigd via een onafhankelijke geblindeerde centrale radiologische beoordeling.
De resultaten voor werkzaamheid bewezen een statistisch significante verbetering van de PFS bij patiënten die werden behandeld met Kisqali plus letrozol ten opzichte van patiënten die werden behandeld met placebo plus letrozol in de analyse met betrekking tot alle gerandomiseerde patiënten (hazardratio van 0,556, 95%-BI: 0,429-0,720, eenzijdige gestratificeerde logrank-toets, p-waarde 0,00000329) met een klinisch relevant behandelingseffect.
Op basis van de gegevens over de algemene gezondheidstoestand/kwaliteit van leven was er geen relevant verschil tussen de groep met Kisqali plus letrozol en de groep met placebo plus letrozol.
De vollediger bijgewerkte gegevens over werkzaamheid (analysepunt van 2 januari 2017) worden gegeven in tabel 9 en 10.
De mediane PFS was 25,3 maanden (95%-BI: 23,0-30,3) voor patiënten die werden behandeld met ribociclib plus letrozol en 16,0 maanden (95%-BI: 13,4-18,2) voor patiënten die werden behandeld met placebo plus letrozol. 54,7% van de patiënten die werden behandeld met ribociclib plus letrozol werd beoordeeld als progressievrij bij 24 maanden ten opzichte van 35,9% van de patiënten in de groep met placebo plus letrozol.
Tabel 9 MONALEESA-2 – Resultaten voor werkzaamheid (PFS) op basis van de radiologische onderzoekersbeoordeling (analysepunt van 2 januari 2017)
| Bijgewerkte analyse | ||
Kisqali plus letrozol N=334 | Placebo plus letrozol N=334 | |
| Progressievrije overleving | ||
| Mediane PFS [maanden] (95%-BI) | 25,3 (23,0–30,3) | 16,0 (13,4–18,2) |
| Hazardratio (95%-BI) | 0,568 (0,457–0,704) | |
| p-waardea | 9,63 × 10⁻⁸ | |
BI=betrouwbaarheidsinterval; N=aantal patiënten a p-waarde is verkregen met de eenzijdige gestratificeerde logrank-toets. | ||
Figuur 2 MONALEESA-2 – Kaplan-Meier-curve voor de PFS op basis van de
onderzoekersbeoordeling (analysepunt van 2 januari 2017) 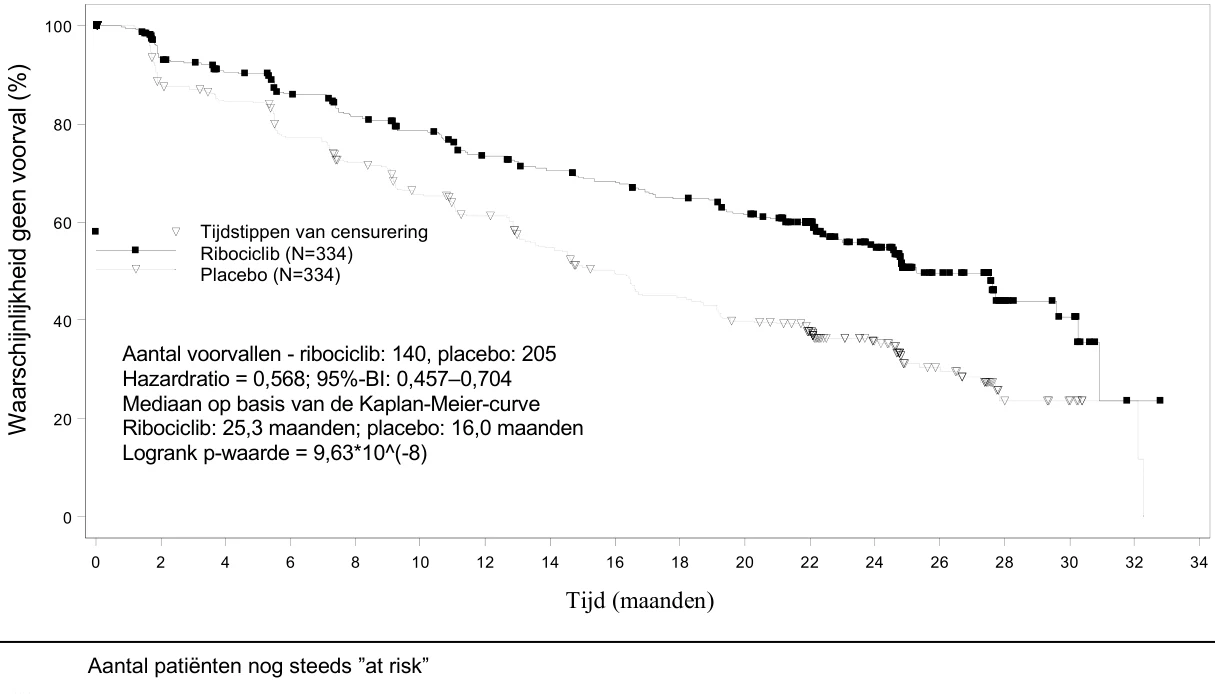
Er werd op basis van prognostische factoren en uitgangskenmerken een aantal vooraf gespecificeerde PFS-analyses voor subgroepen uitgevoerd voor onderzoek naar intrinsieke consistentie van het behandelingseffect. Voor alle individuele patiëntensubgroepen met betrekking tot leeftijd, ras, voorafgaande adjuvante of neoadjuvante chemotherapie of antihormonale therapieën, lever- en/of longmetastasen en alleen metastasen in de botten werd ten gunste van de groep met Kisqali een vermindering van het risico van ziekteprogressie en overlijden waargenomen. Dat werd waargenomen voor patiënten met lever- en/of longmetastasen (HR van 0,561 [95%-BI: 0,424-0,743], mediane progressievrije overleving [mPFS] 24,8 maanden voor Kisqali plus letrozol tegenover 13,4 maanden voor letrozol alleen) of zonder lever- en/of longmetastasen (HR van 0,597 [95%-BI: 0,426-0,837], mPFS 27,6 maanden tegenover 18,2 maanden).
De bijgewerkte resultaten voor de totale respons en het klinisch voordeel worden weergegeven in tabel 10.
Tijd 0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34
Ribociclib 334 294 277 257 240 227 207 196 188 176 164 132 97 46 17 11 1 0
Placebo 334 279 265 239 219 196 179 156 138 124 110 93 63 34 10 7 2 0 Tabel 10 MONALEESA-2 – Resultaten voor werkzaamheid (ORR, CBR) op basis van de onderzoekersbeoordeling (analysepunt van 2 januari 2017)
| Analyse | Kisqali plus letrozol (%, 95%-BI) | Placebo plus letrozol (%, 95%-BI) | p-waardec |
Analyse m.b.t. alle gerandomiseerde patiënten | N=334 | N=334 | |
| Percentage totale responsa | 42,5 (37,2-47,8) | 28,7 (23,9-33,6) | 9,18 × 10⁻⁵ |
| Percentage klinisch voordeelb | 79,9 (75,6-84,2) | 73,1 (68,3-77,8) | 0,018 |
| Aantal patiënten met meetbare ziekte | n=257 | n=245 | |
| Percentage totale responsa | 54,5 (48,4-60,6) | 38,8 (32,7-44,9) | 2,54 × 10⁻⁴ |
| Percentage klinisch voordeelb | 80,2 (75,3-85,0) | 71,8 (66,2-77,5) | 0,018 |
a ORR: Percentage totale respons = percentage patiënten met een complete respons + partiële respons b CBR: Percentage klinisch voordeel = percentage patiënten met een complete respons + partiële respons (+stabiele ziekte of niet-complete respons/niet-progressieve ziekte ≥ 24 weken) c p-waarden zijn verkregen met een eenzijdige chikwadraattoets (Cochran-Mantel-Haenszel-toets) | |||
Finale OS-analyse
De resultaten van deze finale OS-analyse op de algehele onderzoekspopulatie worden weergegeven in tabel 11 en figuur 3.
Tabel 11 MONALEESA-2 – Resultaten voor werkzaamheid (OS) (analysepunt van 10 juni
2021)
| Algehele overleving (OS), algehele studiepopulatie | Kisqali plus letrozol N=334 | Placebo plus letrozol N=334 |
| Aantal voorvallen – n [%] | 181 (54,2) | 219 (65,6) |
| Mediane OS [maanden] (95%- BI) | 63,9 (52,4-71,0) | 51,4 (47,2-59,7) |
| Hazardratioa (95%-BI) | 0,765 (0,628-0,932) | |
| p-waardeb | 0,004 | |
| OS voorval-vrij percentage, (%) (95%-BI) | ||
| 24 maanden | 86,6 (82,3-89,9) | 85,0 (80,5-88,4) |
| 60 maanden | 52,3 (46,5-57,7) | 43,9 (38,3-49,4) |
| 72 maanden | 44,2 (38,5-49,8) | 32,0 (26,8-37,3) |
BI=betrouwbaarheidsinterval a Hazardratio is verkregen met een gestratificeerd Cox PH-model b p-waarde is verkregen met een eenzijdige logrank-toets (p<0,0219 om superieure werkzaamheid te claimen). Stratificatie werd uitgevoerd volgens status long- en/of levermetastasen per IRT | ||
Figuur 3 MONALEESA-2 - Kaplan-Meier-curve van OS in de algehele populatie
(analysepunt van 10 juni 2021)
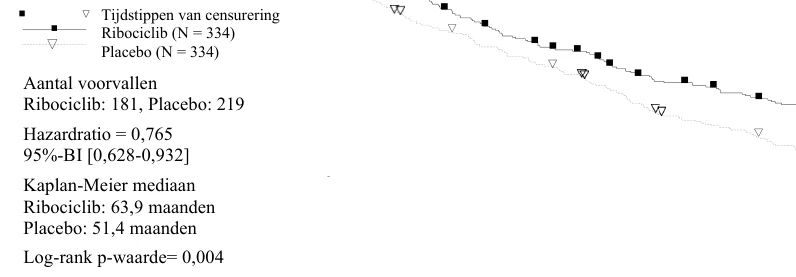
Logrank-toets en Cox PH-model zijn gestratificeerd volgens lever- en/of longmetastase per IRT. Eenzijdige p-waarde werd verkregen met een gestratificeerde logrank-toets.
Onderzoek CLEE011E2301 (MONALEESA-7)
In een gerandomiseerd, dubbelblind, placebogecontroleerd, in meerdere centra uitgevoerd, klinisch fase III-onderzoek is bij pre- en perimenopauzale vrouwen met gevorderde, hormoonreceptorpositieve, HER2-negatieve borstkanker, behandeling met Kisqali plus NSAI of tamoxifen plus gosereline vergeleken met placebo plus NSAI of tamoxifen plus gosereline. De patiënten in MONALEESA-7 waren niet eerder met endocriene therapie behandeld voor gevorderde borstkanker.
Er werden in totaal 672 patiënten in een verhouding van 1:1 gerandomiseerd naar behandeling met Kisqali 600 mg plus NSAI/tamoxifen plus gosereline (n=335) of behandeling met placebo plus NSAI/tamoxifen plus gosereline (n=337), waarbij deze patiënten werden gestratificeerd volgens de aanwezigheid van lever- en/of longmetastasen (Ja [n=344 (51,2%)] tegenover Nee [n=328 (48,8%)]), eerdere chemotherapie voor gevorderde borstkanker (Ja [n=120 (17,9%)] tegenover Nee [n=552 (82,1%)]) en endocriene combinatiepartner (NSAI en gosereline [n=493 (73,4%)] tegenover tamoxifen en gosereline [n=179 (26,6%)]). Demografische kenmerken en ziektekenmerken bij de aanvang van het onderzoek waren gelijk verdeeld en vergelijkbaar tussen de onderzoeksarmen. Kisqali werd gedurende 21 achtereenvolgende dagen in een dosering van 600 mg per dag oraal gegeven, gevolgd door 7 dagen geen behandeling, in combinatie met NSAI (letrozol 2,5 mg of anastrozol 1 mg) of tamoxifen (20 mg) oraal eenmaal daags gedurende 28 dagen, en gosereline (3,6 mg) subcutaan om de 28 dagen, tot ziekteprogressie of onaanvaardbare toxiciteit optrad. Patiënten mochten tijdens het onderzoek of na ziekteprogressie niet van placebo overstappen op Kisqali. Ook overschakelen op een andere endocriene combinatiepartner was niet toegestaan.
De patiënten die in dit onderzoek werden opgenomen, hadden een mediane leeftijd van 44 jaar (leeftijdbereik van 25 tot 58) en 27,7% van de patiënten was jonger dan 40 jaar. De meeste geïncludeerde patiënten waren blank (57,7%), Aziatisch (29,5%) of negroïde (2,8%) en bijna alle patiënten (99,0%) hadden bij aanvang een ECOG-score van 0 of 1 voor het functioneringsniveau. Vóór deelname aan het onderzoek was 14% van deze 672 patiënten eerder behandeld met chemotherapie voor een gemetastaseerde ziekte; was 32,6% behandeld met adjuvante en 18,0% met neoadjuvante chemotherapie; was 39,6% behandeld met adjuvante en 0,7% met neoadjuvante endocriene therapie. In onderzoek E2301 had 40,2% van de patiënten de novo gemetastaseerde ziekte, had 23,7% alleen metastasen in de botten en had 56,7% metastasen in de viscerale organen.
Waarsch
ij
n
li
jk
h
eid
g
een
v
oo
rv
al (%)
Tijd (maanden) 
 Aantal patienten nog steeds “at risk”
Tijd
Ribociclib
Placebo
Er werd voldaan aan de primaire uitkomstmaat voor het onderzoek bij de primaire analyse die werd uitgevoerd na 318 gevallen van progressievrije overleving (PFS), op basis van de onderzoekersbeoordeling, gebruikmakend van RECIST v1.1-criteria met betrekking tot de volledige populatie (alle gerandomiseerde patiënten). De primaire resultaten voor werkzaamheid werden bevestigd door PFS-resultaten op basis van onafhankelijke, geblindeerde, centrale radiologische beoordeling. De mediane follow-uptijd ten tijde van de primaire PFS-analyse was 19,2 maanden.
In de totale onderzoekspopulatie bewezen de resultaten voor werkzaamheid een statistisch significante verbetering van de PFS bij patiënten die werden behandeld met Kisqali plus NSAI/tamoxifen plus gosereline, ten opzichte van patiënten die werden behandeld met placebo plus NSAI/tamoxifen plus gosereline (hazardratio van 0,553, 95%-BI: 0,441; 0,694, eenzijdige gestratificeerde logrank-toets, p-waarde 9,83x10⁻⁸) met een klinisch relevant behandeleffect. De mediane PFS was 23,8 maanden (95%-BI: 19,2-NS) voor patiënten die behandeld werden met Kisqali plus NSAI/tamoxifen plus gosereline en 13,0 maanden (95%-BI: 11,0-16,4) voor patiënten die behandeld werden met placebo plus NSAI/tamoxifen plus gosereline.
Verdeling van de PFS is samengevat in de Kaplan-Meier-curve voor PFS in figuur 4.
Figuur 4 MONALEESA-7 – Kaplan-Meier-curve voor de PFS in de algehele populatie op basis van de onderzoekersbeoordeling
De resultaten voor PFS op basis van de onafhankelijke, geblindeerde, centrale radiologische beoordeling van een willekeurig geselecteerde subgroep van ongeveer 40% van de gerandomiseerde patiënten, ondersteunden de primaire resultaten voor werkzaamheid op basis van de onderzoekersbeoordeling (hazardratio van 0,427; 95%-BI: 0,288-0,633).
Ten tijde van de primaire PFS-analyse waren de gegevens met betrekking tot algehele overleving nog niet volledig met 89 (13%) gevallen van overlijden (HR: 0, 916 [95%-BI: 0,601-1,396]).
Het percentage totale respons (ORR) per onderzoekersbeoordeling op basis van RECIST v1.1 was hoger bij de arm met Kisqali (40,9%; 95%-BI: 35,6-46,2) in vergelijking met de arm met placebo (29,7%; 95%-BI: 24,8, 34,6, p=0,00098). Het waargenomen percentage klinisch voordeel (CBR) was hoger bij de arm met Kisqali (79,1%; 95%-BI: 74,8-83,5) in vergelijking met de arm met placebo (69,7%; 95%-BI: 64,8-74,6, p=0,002).
In de vooraf gespecificeerde subgroepanalyse van 495 patiënten die waren behandeld met Kisqali of placebo in combinatie met NSAI plus gosereline, was de mediane PFS 27,5 maanden (95%-BI: 19,1-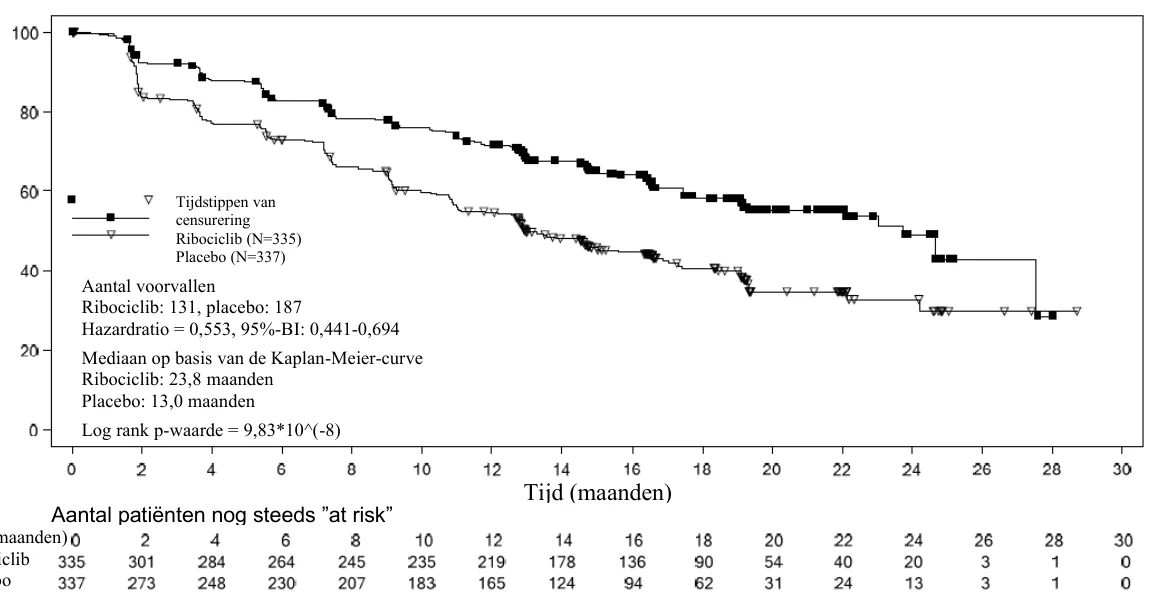 Waarschijnlijkheid geen voorval (%)
Tijd (maanden)
Ribociclib
Placebo
NS) bij de subgroep met Kisqali plus NSAI en 13,8 maanden (95%-BI: 12,6-17,4) bij de subgroep met placebo plus NSAI [HR: 0,569; 95%-BI: 0,436-0,743]. De resultaten voor werkzaamheid zijn samengevat in tabel 12 en de Kaplan-Meier-curves voor PFS worden weergegeven in figuur 5.
Tabel 12 MONALEESA-7 – Resultaten voor werkzaamheid (PFS) bij patiënten die behandeld werden met NSAI
Kisqali plus NSAI
plus gosereline
N=248
Placebo plus NSAI plus gosereline
N=247
Progressievrije overlevinga
Mediane PFS [maanden] (95%-
BI)
27,5 (19,1-NS) 13,8 (12,6–17,4)
Hazardratio (95%-BI) 0,569 (0,436-0,743) BI=betrouwbaarheidsinterval; N=aantal patiënten; NS=niet schatbaar.
a – PFS op basis van radiologische onderzoekersbeoordeling
Figuur 5 MONALEESA-7 – Kaplan-Meier-curve voor de PFS op basis van de onderzoekersbeoordeling bij patiënten die behandeld werden met NSAI
Werkzaamheidsresultaten voor percentage totale respons (ORR) en percentage klinisch voordeel (CBR) per onderzoekersbeoordeling op basis van RECIST v1.1 worden weergegeven in tabel 13. 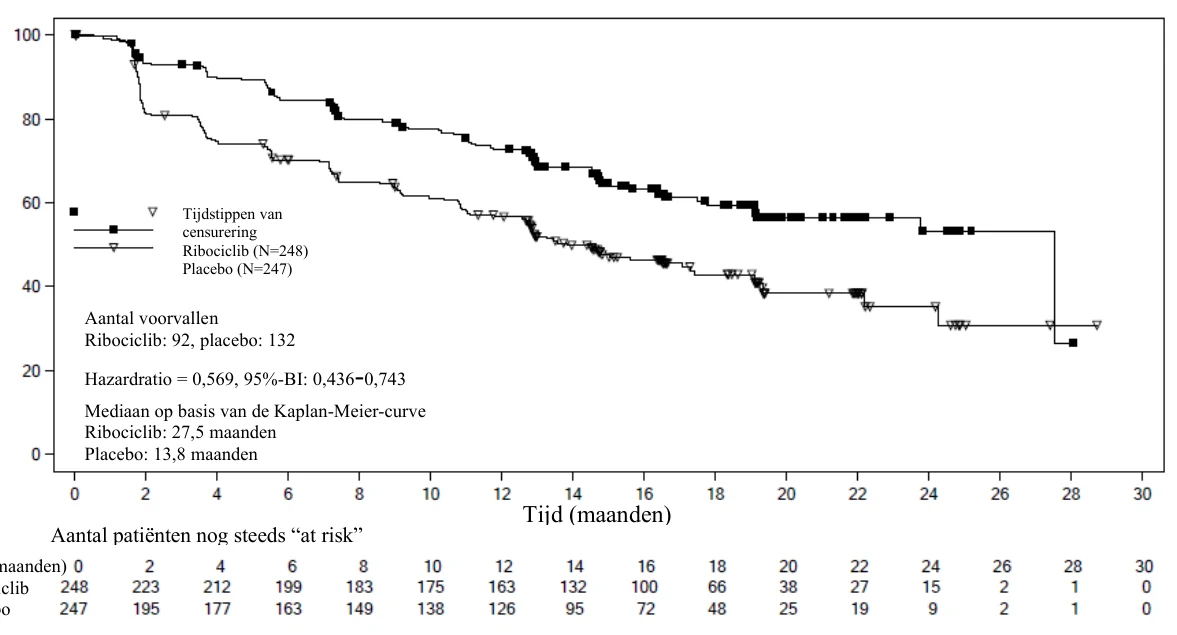
Waarsch
ij
n
li
jkh
eid
g
een
v
oo
rv
al
(%)
Tijd (maanden)
Ribociclib
Placebo
Tabel 13 MONALEESA-7 – Werkzaamheidsresultaten (ORR, CBR) op basis van onderzoekersbeoordeling bij patiënten die behandeld werden met NSAI
| Analyse | Kisqali plus NSAI plus gosereline (%, 95%-BI) | Placebo plus NSAI plus gosereline (%, 95%-BI) |
Analyse m.b.t. alle gerandomiseerde patiënten | N=248 | N=247 |
| Percentage totale respons (ORR)a | 39,1 (33,0-45,2) | 29,1 (23,5-34,8) |
| Percentage klinisch voordeel (CBR)b | 80,2 (75,3-85,2) | 67,2 (61,4-73,1) |
| Patiënten met meetbare ziekte | n=192 | n=199 |
| Percentage totale respons a | 50,5 (43,4-57,6) | 36,2 (29,5-42,9) |
| Percentage klinisch voordeel b | 81,8 (76,3-87,2) | 63,8 (57,1-70,5) |
a ORR: deel patiënten met totale respons + partiële respons b CBR: deel patiënten met totale respons + partiële respons + (stabiele ziekte of niet-complete respons/niet-progressieve ziekte ≥ 24 weken) | ||
Resultaten in de subgroep Kisqali plus NSAI waren consistent in de subgroepen van leeftijd, ras, voorgaande adjuvante/neoadjuvante chemotherapie of hormonale therapieën, lever- en/of longbetrokkenheid en gemetastaseerde ziekte met alleen botmetastasen.
De volledig bijgewerkte gegevens over algehele overleving (analysepunt van 30 november 2018) worden weergegeven in tabel 14 en figuur 6 en 7.
In de tweede algehele overleving (OS)-analyse bereikte het onderzoek haar belangrijkste secundaire eindpunt door een statistisch significante verbetering in OS aan te tonen.
Tabel 14 MONALEESA-7 – Werkzaamheidsresultaten (OS) (analysepunt van 30 november
2018)
| Geüpdatete analyse | ||
| Algehele overleving (OS), volledige studiepopulatie | Kisqali 600 mg N=335 | Placebo N=337 |
| Aantal voorvallen – n [%] | 83 (24,8) | 109 (32,3) |
| Mediane OS [maanden] (95%-BI) | NS (NS-NS) | 40,9 (37,8-NS) |
| Hazardratio (95%-BI) | 0,712 (0,535, 0,948) | |
| p-waardea | 0,00973 | |
| Algehele overleving(OS), NSAI subgroep | Kisqali 600 mg n=248 | Placebo n=247 |
| Aantal voorvallen – n [%] | 61 (24,6) | 80 (32,4) |
| Mediane OS [maanden] (95%-BI) | NS (NS-NS) | 40,7 (37,4-NS) |
| Hazardratio (95%-BI) | 0,699 (0,501-0,976) | |
BI=betrouwbaarheidsinterval, NS=niet schatbaar, N=aantal patiënten; a p-waarde is verkregen met de eenzijdige logrank-toets gestratificeerd voor long en/of levermetastasen, voorgaande chemotherapie voor gevorderde ziekte, en endocriene partner per IRT (interactive response technology). | ||
Figuur 6 MONALEESA-7 – Kaplan-Meier-curve voor de finale OS analyse (analysepunt van
30 november 2018)
Logrank-toets en Cox-model worden gestratificeerd voor long en/of levermetastasen, voorgaande chemotherapie voor gevorderde ziekte, en endocriene partner per IRT.
Figuur 7 MONALEESA-7 – Kaplan-Meier-curve voor de finale OS analyse bij patiënten die
NSAI hebben gekregen (analysepunt van 30 november 2018)
Hazardratio is gebaseerd op het niet-gestratificeerd Cox-model.
Verder was de waarschijnlijkheid van progressie tot een volgende therapielijn of overlijden (PFS2) lager bij patiënten die voorheen ribociclib in het onderzoek kregen in vergelijking met patiënten in de placebogroep met een HR van 0,692 (95%-BI: 0,548-0,875) in de totale studiepopulatie. De mediane PFS2 was 32,3 maanden (95%-BI: 27,6-38,3) in de placebogroep en werd niet bereikt (95% BI: 39,4, NS) in de ribociclibgroep. Gelijkaardige resultaten werden waargenomen in de NSAI subgroep, met een HR van 0,660 (95%-BI: 0,503-0,868) en een mediane PFS2 van 32,3 maanden (95%-BI: 26,9- 38,3) in de placebogroep versus niet bereikt (95%-BI: 39,4-NS) in de ribociclibgroep. 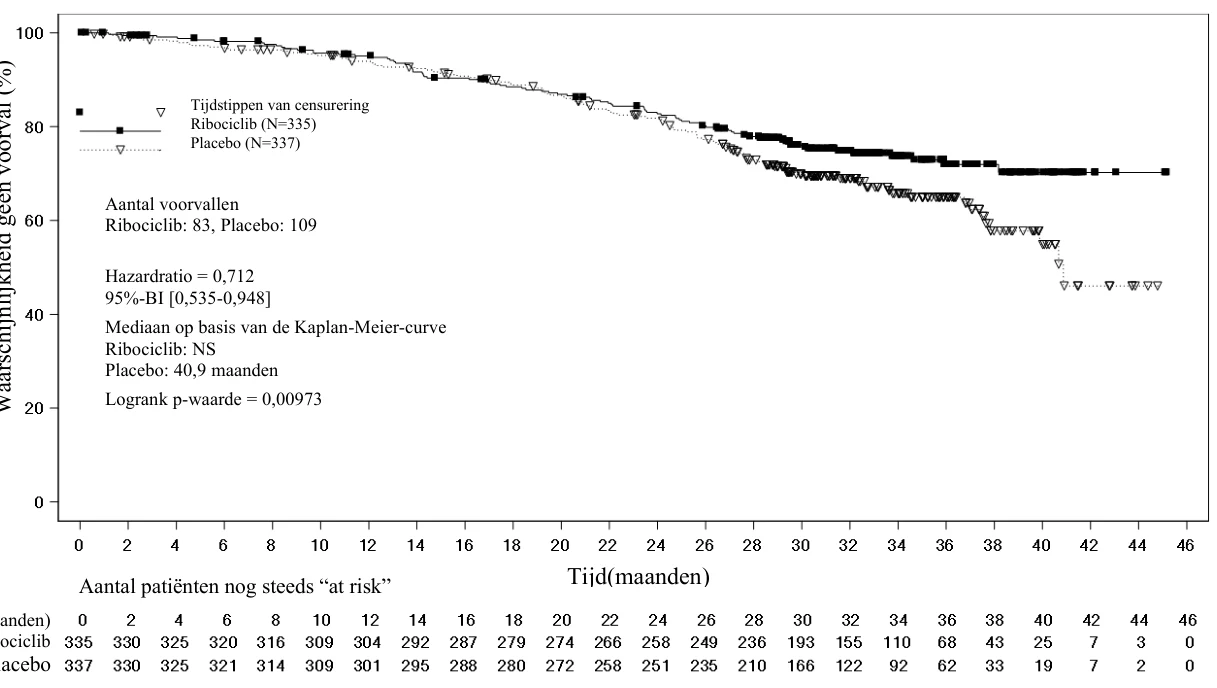
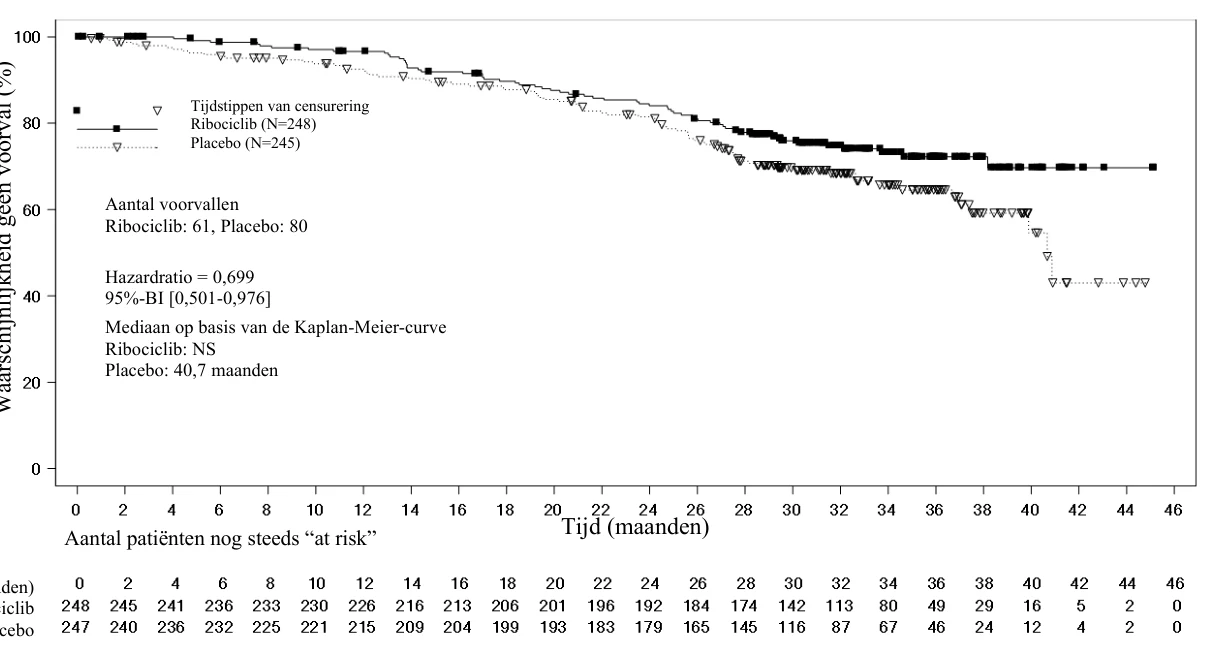 Waarsch
ij
n
li
jkh
eid
g
een
v
oo
rv
al
(%)
Tijd (maanden)
Ribociclib
Placebo
Waarsch
ij
n
li
jkh
eid
g
een
v
oo
rv
al
(%)
Tijd (maanden)
Ribociclib
Placebo
Onderzoek CLEE011F2301 (MONALEESA-3)
In een 2:1 gerandomiseerd, dubbelblind, placebogecontroleerd, in meerdere centra uitgevoerd, klinisch fase III-onderzoek is Kisqali onderzocht bij 726 postmenopauzale vrouwen met hormoonreceptorpositieve, HER2-negatieve, gevorderde borstkanker die niet of slechts met één lijn endocriene therapie waren behandeld, in combinatie met fulvestrant versus fulvestrant alleen.
De patiënten die in dit onderzoek werden opgenomen, hadden een mediane leeftijd van 63 jaar (leeftijdbereik van 31 tot 89). 46,7% van de patiënten was 65 jaar en ouder, onder wie 13,8% patiënten van 75 jaar en ouder. De geïncludeerde patiënten waren blank (85,3%), Aziatisch (8,7%) of negroïde (0,7%) en bijna alle patiënten (99,7%) hadden bij aanvang een ECOG-score van 0 of 1 voor het functioneringsniveau. In dit onderzoek werden eerste- en tweedelijnspatiënten opgenomen (van wie 19,1% de novo gemetastaseerde ziekte had). Voorafgaand aan het onderzoek was 42,7% van de patiënten behandeld met adjuvante en 13,1% met neoadjuvante chemotherapie, terwijl 58,5% was behandeld met adjuvante en 1,4% met neoadjuvante endocriene therapie. 21% was eerder met endocriene therapie behandeld voor gevorderde borstkanker. In onderzoek F2301 had 21,2% alleen metastasen in de botten en had 60,5% metastasen in de viscerale organen.
Primaire analyse
Er werd voldaan aan de primaire uitkomstmaat voor het onderzoek bij de primaire analyse die werd uitgevoerd na 361 gevallen van progressievrije overleving (PFS), op basis van de onderzoekersbeoordeling en gebruikmakend van RECIST v1.1-criteria met betrekking tot de volledige populatie (alle gerandomiseerde patiënten, analysepunt van 3 november 2017). De mediane follow-uptijd ten tijde van de primaire PFS-analyse was 20,4 maanden.
De primaire resultaten voor werkzaamheid bewezen een statistisch significante verbetering van de PFS bij patiënten die werden behandeld met Kisqali plus fulvestrant ten opzichte van patiënten die werden behandeld met placebo plus fulvestrant, in de analyse met betrekking tot alle gerandomiseerde patiënten (hazardratio van 0,593, 95%-BI: 0,480-0,732, eenzijdige gestratificeerde logrank-toets, p-waarde 4,1x10⁻⁷), met een geschatte reductie van het relatieve risico van progressie of overlijden met 41% ten gunste van de arm met Kisqali plus fulvestrant.
De primaire resultaten voor werkzaamheid werden bevestigd door een willekeurige centrale audit op beeldvorming van een subgroep van 40% door een geblindeerde, onafhankelijke, centrale radiologische beoordeling (hazardratio van 0,492; 95%-BI: 0,345-0,703).
Een beschrijvende update van de PFS werd gedaan op het moment van de tweede OS-interimanalyse, en de bijgewerkte PFS-resultaten op de volledige populatie en de subgroepen op basis van eerdere endocriene therapie worden samengevat in tabel 15 en de Kaplan-Meier-curve wordt weergegeven in figuur 8.
Tabel 15 MONALEESA-3 (F2301) – Bijgewerkte PFS-resultaten op basis van onderzoekersbeoordeling (analysepunt van 3 juni 2019)
Kisqali plus fulvestrant N=484 | Placebo plus fulvestrant N=242 | |
| Progressievrije overleving totale onderzoekspopulatie | ||
| Aantal voorvallen - n [%] | 283 (58,5) | 193 (79,8) |
| Mediane PFS [maanden] (95%-BI) | 20,6 (18,6–24,0) | 12,8 (10,9–16,3) |
| Hazardratio (95%-BI) | 0,587 (0,488-0,705) | |
| Eerstelijnssetting subgroepa | Kisqali plus fulvestrant n=237 | Placebo plus fulvestrant n=128 |
| Aantal voorvallen – n [%] | 112 (47,3) | 95 (74,2) |
| Mediane PFS [maanden] (95%-BI) | 33,6 (27,1-41,3) | 19,2 (14,9-23,6) |
| Hazardratio (95%-BI) | 0,546 (0,415-0,718) | |
| Tweedelijnssetting of vroege relaps subgroepb | Kisqali plus fulvestrant n=237 | Placebo plus fulvestrant n=109 |
| Aantal voorvallen – n [%] | 167 (70,5) | 95 (87,2) |
| Mediane PFS [maanden] (95%-BI) | 14,6 (12,5-18,6) | 9,1 (5,8-11,0) |
| Hazardratio (95%-BI) | 0,571 (0,443-0,737) | |
BI=betrouwbaarheidsinterval a patiënten met de novo gevorderde borstkanker zonder eerdere endocriene therapie, en patiënten die een recidief hadden na voltooiing van 12 maanden (neo)adjuvante endocriene therapie. b patiënten die een recidief hadden tijdens adjuvante therapie of binnen 12 maanden na voltooiing van (neo)adjuvante endocriene therapie, en patiënten die progressie hadden na één lijn met endocriene therapie voor gevorderde ziekte. | ||
Figuur 8 MONALEESA-3 (F2301) – Kaplan-Meier-curve voor de PFS op basis van onderzoekersbeoordeling (FAS) (analysepunt van 3 juni 2019)
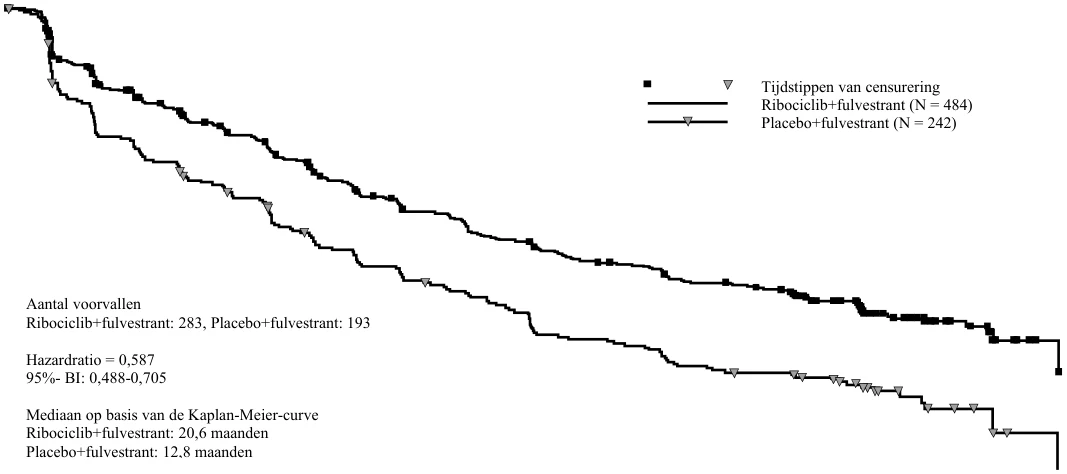
De resultaten voor werkzaamheid voor het percentage totale respons (ORR) en het percentage klinisch voordeel (CBR) per onderzoekersbeoordeling op basis van RECIST v1.1 worden weergegeven in tabel 16.
10
0
8
0
6
0
4
0
2
0
0
0 2 4 6 8 1
0 1
2 1
4 1
6 1
8 2
0 2
2 2
4 2
6 2
8 3
0 3
2 3
4 3
6 3
8 4
0 4
2 4
4 4
6 
Placebo 
Ribociclib 484 403 364 346 323 305 282 258 239 225 205 198 181 174 159 156 149 127 92 65 29 11 4 0
242 195 168 156 144 134 116 106 98 88 82 68 62 59 51 47 45 41 21 13 6 2 1 0 
Tijd (maanden) 
Wa
a
rs
c
h
ij
n
lijk
h
e
id
g
e
e
n
v
oo
rv
a
l
(
%)
Tabel 16 MONALEESA-3 – Resultaten voor werkzaamheid (ORR, CBR) op basis van onderzoekersbeoordeling (analysepunt van 3 november 2017)
| Analyse | Kisqali plus fulvestrant (%, 95%-BI) | Placebo plus fulvestrant (%, 95%-BI) |
Analyse m.b.t. alle gerandomiseerde patiënten | N=484 | N=242 |
| Percentage totale respons (ORR)a | 32,4 (28,3-36,6) | 21,5 (16,3-26,7) |
| Percentage klinisch voordeel (CBR)b | 70,2 (66,2-74,3) | 62,8 (56,7-68,9) |
| Aantal patiënten met meetbare ziekte | n=379 | n=181 |
| Percentage totale responsa | 40,9 (35,9-45,8) | 28,7 (22,1-35,3) |
| Percentage klinisch voordeelb | 69,4 (64,8-74,0). | 59,7 (52,5-66,8) |
| a ORR: percentage patiënten met een complete respons + partiële respons b CBR: percentage patiënten met een complete respons + partiële respons + (stabiele ziekte of niet-complete respons/niet-progressieve ziekte ≥ 24 weken) | ||
Hazardratio’s op basis van vooraf gespecificeerde analyses voor subgroepen van patiënten die behandeld werden met Kisqali plus fulvestrant, toonden een consistent voordeel in verschillende subgroepen met betrekking tot o.a. leeftijd, eerdere behandeling (vroeg of gevorderd), eerdere adjuvante/neoadjuvante chemotherapie of hormonale therapieën, lever- en/of longmetastasen en alleen metastasen in de botten.
OS-analyse
In de tweede OS-analyse bereikte het onderzoek zijn secundaire eindpunt waarbij een statistisch significante verbetering van de OS werd aangetoond.
De resultaten van deze finale OS-analyse van de totale onderzoekspopulatie en de analyse van de subgroepen worden weergegeven in tabel 17 en figuur 9.
Tabel 17 MONALEESA-3 (F2301) – Resultaten voor werkzaamheid (OS) (analysepunt van
3 juni 2019)
| Kisqali plus fulvestrant | Placebo plus fulvestrant | |
| Totale onderzoekspopulatie | N=484 | N=242 |
| Aantal voorvallen - n [%] | 167 (34,5) | 108 (44,6) |
| Mediane OS [maanden] (95%-BI) | NS, (NS, NS) | 40 (37, NS) |
| HR (95%-BI)a | 0,724 (0,568-0,924) | |
| p-waardeb | 0,00455 | |
| Eerstelijnssetting subgroepa | n=237 | n=128 |
| Aantal voorvallen - n [%] | 63 (26,6) | 47 (36,7) |
| HR (95%-BI)c | 0,700 (0,479-1,021) | |
| Tweedelijnssetting of vroege relaps subgroepb | n=237 | n=109 |
| Aantal voorvallen - n [%] | 102 (43,0) | 60 (55,0) |
| HR (95%-BI)c | 0,730 (0,530-1,004) | |
NS = niet schatbaar a Hazardratio is verkregen met het Cox PH-model gestratificeerd voor long- en/of levermetastasen, voorgaande endocriene therapie. b Eenzijdige p-waarde is verkregen met de logrank-toets gestratificeerd voor long- en/of levermetastasen, voorgaande endocriene therapie per IRT (interactive response technology). P-waarde is eenzijdig en wordt vergeleken tegen een drempel van 0,01129 zoals bepaald door de Lan-DeMets (O’Brien-Fleming) alpha-spending-functie voor een algeheel significantieniveau van 0,025. c Hazardratio is verkregen met het niet-gestratificeerd Cox PH-model. | ||
Figuur 9 MONALEESA-3 (F2301) – Kaplan-Meier-curve van OS (volledige analyseset [FAS])
(analysepunt van 3 juni 2019)
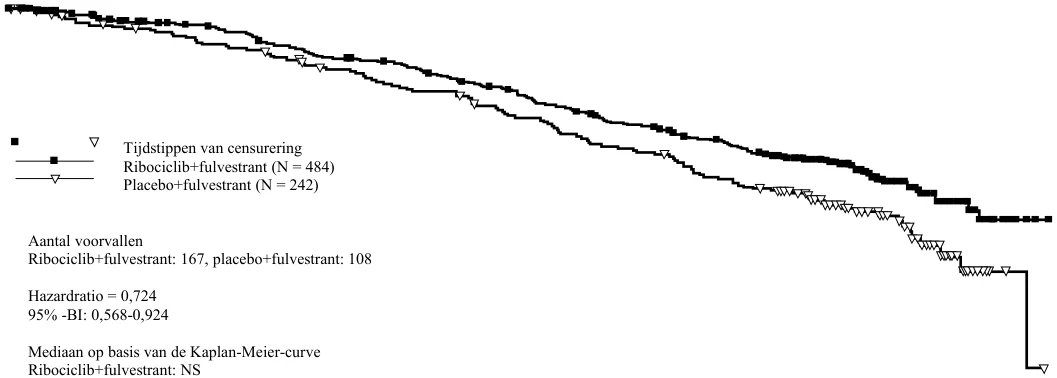
Logrank-toets en Cox-model zijn gestratificeerd voor long- en/of levermetastasen, voorgaande chemotherapie voor gevorderde ziekte en endocriene combinatiepartner per IRT.
De tijd tot progressie op een volgende therapielijn of overlijden (PFS2) bij patiënten in de arm met Kisqali was langer in vergelijking met patiënten in de arm met placebo (HR: 0,670 [95%-BI: 0,542-
Placebo+fulvestrant: 40,0 maanden
Logrank p-waarde = 0,00455
242 233 227 223 218 213 207 199 194 187 184 174 169 159 155 147 141 134 107 64 37 14 3 0 0 10
0
8
0
6
0
4
0
2
0
0
0 2 4 6 8 1
0
1
2
1
4
1
6
1
8
2
0
2
2
2
4
2
6
2
8
3
0
3
2
3
4
3
6
38
40
42
44
46
48
484 470 454 444 436 428 414 402 397 389 374 365 348 334 326 309 300 287 237 159 92 41 14 2 0 
Tijd (maanden) 
Waa
rsc
h
ijn
lijkh
eid
g
ee
n
voo
rva
l (
%)
Placebo 
Ribociclib
0,830]) in de totale onderzoekspopulatie. De mediane PFS2 was 39,8 maanden (95%-BI: 32,5-NS) voor de arm met Kisqali en 29,4 maanden (95%-BI: 24,1-33,1) voor de arm met placebo.
Onderzoek CLEE011A3201C (RIGHT Choice)
RIGHT Choice was een gerandomiseerd, open-label, klinisch fase II-onderzoek (N=222) waarin de combinatie van ribociclib plus NSAI (letrozol of anastrozol) plus gosereline (n=112) werd vergeleken met combinatiechemotherapie (docetaxel plus capecitabine, paclitaxel plus gemcitabine, of capecitabine plus vinorelbine, n=110) bij pre-/perimenopauzale vrouwen met HR-positieve, HER2-negatieve gevorderde borstkanker voor wie combinatiechemotherapie geïndiceerd was. Patiënten hadden geen eerdere hormonale therapie, met uitzondering van een LHRH-agonist, noch eerdere chemotherapie voor gevorderde borstkanker gekregen.
Het primaire eindpunt van progressievrije overleving (progression free survival, PFS) werd behaald ten tijde van de primaire analyse (analysepunt van 12 april 2022), met een statistisch significante verbetering van PFS in de arm met ribociclib plus NSAI in vergelijking met de combinatiechemotherapie arm (HR: 0,536; 95%-BI: 0,363-0,793 bij eenzijdige gestratificeerde logrank-toets, p=0,000727). De mediane PFS was 24,0 maanden in de arm met ribociclib plus NSAI versus 12,3 maanden in de arm met combinatiechemotherapie.
Secundaire eindpunten omvatten het totaal responspercentage (overall response rate, ORR) en de tijd tot respons (TTR) zoals bepaald door de beoordeling van de lokale onderzoeker, zonder bevestiging aan de hand van beeldvorming. Het niet-bevestigde ORR was 65,2% in de arm met ribociclib plus NSAI versus 60,0% in de arm met combinatiechemotherapie. De mediane TTR was 4,9 maanden in de arm met ribociclib plus NSAI versus 3,2 maanden in de arm met combinatiechemotherapie.
De OS-gegevens waren immatuur op de datum van de definitieve data-analyse (10 mei 2023), met 34 gevallen van overlijden (30,4%) in de arm met ribociclib plus NSAI en 29 gevallen van overlijden (26,4%) in de arm met combinatiechemotherapie. De mediane OS werd niet bereikt in de arm met ribociclib plus NSAI (95%-BI: 38,6 maanden, NS) noch in de arm met combinatiechemotherapie (95%-BI: 30,8 maanden, NS); HR: 0,92, 95%-BI: 0,56-1,52.
Oudere patiënten
Van alle patiënten die Kisqali gekregen hebben in de onderzoeken MONALEESA-2 en MONALEESA-3, waren representatieve proporties patiënten ≥ 65 jaar en ≥ 75 jaar oud (zie rubriek 5.1). Over het algemeen werden er geen verschillen in de veiligheid of werkzaamheid van Kisqali waargenomen tussen deze patiënten en jongere patiënten (zie rubriek 4.2).
Patiënten met nierinsufficiëntie
In de drie hoofdonderzoeken (MONALEESA-2, MONALEESA-3 en MONALEESA-7) werden 510 (53,8%) patiënten met een normale nierfunctie, 341 (36%) patiënten met een milde nierinsufficiëntie en 97 (10,2%) patiënten met een matige nierinsufficiëntie behandeld met ribociclib. Er werden geen patiënten met ernstige nierinsufficiëntie geïncludeerd. De PFS-resultaten waren consistent bij patiënten met milde en matige nierinsufficiëntie die ribociclib kregen aan de startdosis van 600 mg in vergelijking tot diegenen met een normale nierfunctie. Het veiligheidsprofiel was over het algemeen consistent in de verschillende niercohorten (zie rubriek 4.8).
Pediatrische patiënten
Onderzoek CLEE011Q12101
Er werd een multicentrisch fase I/II-onderzoek uitgevoerd om de werkzaamheid en veiligheid van de combinatie van ribociclib met TOTEM te evalueren bij pediatrische (4 tot <18 jaar, n=10) en jongvolwassen (18 tot 20 jaar, n=2) patiënten met recidief of refractair (r/r) neuroblastoom (NB) of andere solide tumoren (waaronder alveolair rabdomyosarcoom/rabdomyosarcoom, kwaadaardig glioom, kwaadaardig astrocytoom, glioblastoom en medulloblastoom). Er werden drie cohorten voltooid in het dosisbepalende deel van het fase I-onderzoek waarin de volgende doseringsschema's in een 28-daagse behandelingscyclus werden onderzocht: ribociclib 200 mg/m²/dag (dagen 1 tot 21) plus topotecan 0,75 mg/m²/dag en temozolomide 150 mg/m²/dag (dagen 1 tot 5) (gelijktijdige dosering); ribociclib 100 mg/m²/dag (dagen 6 tot 21) na topotecan 0,75 mg/m²/dag en temozolomide 150 mg/m²/dag (dagen 1 tot 5) (sequentiële dosering); ribociclib 100 mg/m²/dag (dagen 1 tot 14) plus topotecan 0,75 mg/m²/dag en temozolomide 100 mg/m²/dag (dagen 1 tot 5) (gelijktijdige dosering). De patiënten hadden een mediane leeftijd van 14 jaar (n=12), 7 waren vrouw. Er werd geen objectieve respons waargenomen. De maximaal getolereerde dosis (MTD) en aanbevolen fase II-dosis (RP2D) konden in deze studie niet worden vastgesteld omwille van dosisbeperkende toxiciteit (DLT). Er werden geen nieuwe veiligheidssignalen waargenomen.
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Kisqali in alle subgroepen van pediatrische patiënten bij de behandeling van borstkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van ribociclib is onderzocht bij patiënten met gevorderde kanker na een orale dosis van 50 mg tot 1.200 mg. Gezonde proefpersonen werden blootgesteld aan een enkelvoudige orale dosis die varieerde van 400 mg tot 600 mg of een herhaalde dagelijkse dosis (8 dagen) van 400 mg.
Absorptie
De geometrisch gemiddelde absolute biologische beschikbaarheid van ribociclib na een enkelvoudige orale dosis van 600 mg was 65,8% bij gezonde proefpersonen.
De tijd tot het bereiken van de Cmax (Tmax) na orale toediening van ribociclib lag tussen de 1 en 4 uur. Er werd bij ribociclib een geringe bovenproportionele toename van de blootstelling (Cmax en AUC) over het onderzochte dosisbereik (50 tot 1.200 mg) gezien. Na een herhaalde dagelijkse dosis werd de plateaufase in het algemeen na 8 dagen bereikt en ribociclib accumuleerde op basis van het geometrisch gemiddelde met een accumulatieratio van 2,51 (bereik: 0,97 tot 6,40).
Effect van voedsel
In vergelijking tot de nuchtere toestand had orale toediening van een enkelvoudige dosis van 600 mg aan filmomhulde tabletten met een maaltijd met een hoog vet- en caloriegehalte geen effect op de snelheid en mate van absorptie van ribociclib.
Distributie
De binding van ribociclib aan menselijke plasma-eiwitten in vitro was ongeveer 70% en was onafhankelijk van de concentratie (10 tot 10.000 ng/ml). Ribociclib was gelijk verdeeld tussen rode bloedcellen en plasma met een gemiddelde bloed-plasmaratio in vivo van 1,04. Op grond van populatiefarmacokinetisch onderzoek was het schijnbare verdelingsvolume tijdens de plateaufase (Vss/F) 1.090 l.
Biotransformatie
Onderzoeken in vitro en in vivo wijzen erop dat ribociclib bij mensen hoofdzakelijk wordt uitgescheiden na levermetabolisme, met name via CYP3A4. De primaire routes waarlangs ribociclib bij mensen na orale toediening van een enkelvoudige dosis van 600 mg [14C] ribociclib werd gemetaboliseerd betroffen oxidatie (dealkylering, C- en/of N-oxidatie, oxidatie (-2H)) en combinaties daarvan. Fase II-conjugaten van ribociclib fase I-metabolieten betroffen N-acetylering, sulfatering, cysteïneconjugatie, glycosylering en glucuronidering. Ribociclib was de belangrijkste vorm van het geneesmiddel in het plasma. De belangrijkste circulerende metabolieten waren metaboliet M13 (CCI284, N-hydroxylering), M4 (LEQ803, N-demethylering) en M1 (secundair glucuronide). De klinische werking (farmacologisch en veiligheid) van ribociclib was primair toe te schrijven aan het oorspronkelijke geneesmiddel, met een verwaarloosbare bijdrage van de circulerende metabolieten.
Ribociclib werd in hoge mate gemetaboliseerd, waarbij het onveranderde geneesmiddel verantwoordelijk is voor 17,3% en 12,1% van de dosis in respectievelijk de ontlasting en de urine. Metaboliet LEQ803 was een belangrijke metaboliet in de uitscheidingsproducten en vertegenwoordigde ongeveer 13,9% en 3,74% van de toegediende dosis in respectievelijk de ontlasting en de urine. Talrijke andere metabolieten werden in een geringe hoeveelheid in zowel de ontlasting als de urine gevonden (≤ 2,78% van de toegediende dosis).
Eliminatie
De effectieve plasmahalfwaardetijd op basis van het geometrisch gemiddelde (op basis van de accumulatieratio) was 32,0 uur (63% CV) en de schijnbare orale klaring (CL/F) op basis van het geometrisch gemiddelde was 25,5 l/uur (66% CV) tijdens de plateaufase met 600 mg bij patiënten met gevorderde kanker. Op basis van een farmacokinetische populatieanalyse zal de blootstelling aan ribociclib bij patiënten met vroege borstkanker naar verwachting iets lager zijn dan bij patiënten met gevorderde borstkanker die met dezelfde dosis worden behandeld. De schijnbare terminale plasmahalfwaardetijd (T1/2) van ribociclib op basis van het geometrisch gemiddelde varieerde van 29,7 tot 54,7 uur en de CL/F van ribociclib op basis van het geometrisch gemiddelde varieerde van 39,9 tot 77,5 l/uur met 600 mg in onderzoeken bij gezonde proefpersonen.
Ribociclib en diens metabolieten werden hoofdzakelijk via de ontlasting geëlimineerd, met een gering deel via de nieren. Bij 6 gezonde mannelijke proefpersonen werd na een enkelvoudige orale dosis van [14C] ribociclib 91,7% van de totale toegediende radioactieve dosis binnen 22 dagen teruggevonden; het grootste deel (69,1%) werd via de ontlasting uitgescheiden, met 22,6% van de dosis via de urine.
Lineariteit/non-lineariteit
Er werd bij ribociclib een geringe bovenproportionele toename van de blootstelling (Cmax en AUC) over het onderzochte dosisbereik (50 mg tot 1.200 mg) gezien, na zowel een enkelvoudige dosis als herhaalde doses. Deze analyse is beperkt vanwege de kleine omvang van de steekproeven voor de meeste dosiscohorten, waarbij het grootste deel van de gegevens afkomstig is van het dosiscohort met 600 mg.
Bijzondere patiëntengroepen
Nierinsufficiëntie
Het effect van nierfunctie op de farmacokinetiek van ribociclib werd onderzocht in een nierinsufficiëntieonderzoek bij 14 gezonde proefpersonen met een normale nierfunctie (absolute glomerulaire filtratiesnelheid [aGFR] ≥90 ml/min), 8 proefpersonen met milde nierinsufficiëntie (aGFR 60 tot <90 ml/min), 6 proefpersonen met matige nierinsufficiëntie (aGFR 30 tot <60 ml/min), 7 proefpersonen met ernstige nierinsufficiëntie (aGFR 15 tot <30 ml/min) en 3 proefpersonen met eindstadium nierziekte (ESRD) (aGFR <15 ml/min) bij een enkelvoudige ribociclib dosis van 400 mg.
De AUCinf verhoogde 1,6- maal, 1,9-maal en 2,7-maal en de Cmax verhoogde 1,8-maal, 1,8-maal en 2,3-maal bij patiënten met milde, matige en ernstige nierinsufficiëntie in vergelijking met proefpersonen met een normale nierfunctie. Aangezien de werkzaamheids- en veiligheidsonderzoeken met ribociclib een grote proportie patiënten met milde nierinsufficiëntie includeerden (zie rubriek 5.1), werden de gegevens van proefpersonen met matige of ernstige nierinsufficiëntie in het nierinsufficiëntieonderzoek ook vergeleken met de gepoolde gegevens voor de proefpersonen met een normale nierfunctie en milde nierinsufficiëntie. Vergeleken met de gepoolde gegevens voor de proefpersonen met een normale nierfunctie en milde nierinsufficiëntie verhoogde respectievelijk de AUCinf 1,6-maal en 2,2-maal en de Cmax 1,5-maal en 1,9-maal bij proefpersonen met matige en ernstige nierinsufficiëntie. Een veelvoudig verschil voor proefpersonen met ESRD werd niet berekend wegens het kleine aantal proefpersonen, maar resultaten geven een vergelijkbare of iets hogere verhoging in blootstelling aan ribociclib weer in vergelijking met proefpersonen met ernstige nierinsufficiëntie.
Het effect van de nierfunctie op de farmacokinetiek van ribociclib werd ook beoordeeld bij patiënten met gevorderde of gemetastaseerde borstkanker die geïncludeerd werden in de werkzaamheids- en veiligheidsonderzoeken waarin aan patiënten de startdosis van 600 mg werd gegeven (zie rubriek 5.1). In een subgroepanalyse van de farmacokinetische gegevens van onderzoeken bij patiënten met gevorderde of gemetastaseerde borstkanker na orale toediening van 600 mg ribociclib als enkelvoudige dosis of herhaalde doses, waren de AUCinf en Cmax van ribociclib bij patiënten met milde (n=57) of matige (n=14) nierinsufficiëntie vergelijkbaar met de AUCinf en Cmax bij patiënten met een normale nierfunctie (n=86), wat suggereert dat milde of matige nierinsufficiëntie geen klinisch betekenisvol effect heeft op de blootstelling aan ribociclib.
Leverinsufficiëntie
Op grond van een farmacokinetisch onderzoek bij proefpersonen zonder kanker met leverinsufficiëntie, had lichte leverinsufficiëntie geen effect op de blootstelling aan ribociclib (zie rubriek 4.2). De gemiddelde blootstelling aan ribociclib was bij patiënten met matige (ratio op basis van het geometrisch gemiddelde [GMR]: 1,44 voor de Cmax; 1,28 voor de AUCinf) en ernstige leverinsufficiëntie (GMR: 1,32 voor de Cmax; 1,29 voor de AUCinf) minder dan 2 keer hoger (zie rubriek 4.2).
Op grond van een populatiefarmacokinetisch onderzoek met 160 patiënten met gevorderde of gemetastaseerde borstkanker en een normale leverfunctie en 47 patiënten met lichte leverinsufficiëntie, had lichte leverinsufficiëntie geen effect op de blootstelling aan ribociclib, wat de bevindingen van het specifieke onderzoek naar leverinsufficiëntie verder ondersteunt. Ribociclib is niet onderzocht bij patiënten met borstkanker met matige tot ernstige leverinsufficiëntie.
Leeftijd, gewicht, geslacht en etnische afkomst
Populatiefarmacokinetisch onderzoek liet zien dat er geen klinisch relevante effecten van leeftijd, lichaamsgewicht of geslacht op de systemische blootstelling aan ribociclib zijn waarvoor een dosisaanpassing nodig is. De gegevens over de verschillen in de farmacokinetiek vanwege ras zijn te beperkt om een conclusie te kunnen trekken.
Pediatrische populatie
De farmacokinetiek van ribociclib werd geëvalueerd bij pediatrische (n=10) en jongvolwassen (n=2) patiënten met recidief of refractair neuroblastoom of andere solide tumoren in het dosisbepalende deel van een fase I/II-onderzoek van Kisqali in combinatie met TOTEM als gelijktijdige of sequentiële dosering (zie rubriek 5.1). De blootstelling aan ribociclib nam bij alle patiënten toe met het verhogen van de dosis van 100 tot 200 mg/m2/dag met Tmax tussen 1 en 4 uur. Bij de ribociclib-dosis van 100 mg/m2/dag met gelijktijdige TOTEM-dosering was de CL/F van ribociclib op basis van het geometrisch gemiddelde 35,4 l/uur (69% CV) en de accumulatieratio op basis van het geometrisch gemiddelde 1,06 (53,9% CV) (n=5).
Interactiegegevens in vitro
Effect van ribociclib op de enzymen van cytochroom P450
In vitro is ribociclib bij een klinisch relevante concentratie een reversibele remmer van CYP1A2, CYP2E1 en CYP3A4/5 en een tijdsafhankelijke remmer van CYP3A4/5. In-vitrogegevens geven aan dat ribociclib bij een klinisch relevante concentratie geen remmer is van de activiteit van CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19 en CYP2D6. Ribociclib heeft geen potentieel als tijdsafhankelijke remmer van CYP1A2, CYP2C9 en CYP2D6.
In-vitrogegevens geven aan dat ribociclib geen inductor is van UGT-enzymen of de CYP-enzymen CYP2C9, CYP2C19 en CYP3A4 via PXR. Het is daarom niet waarschijnlijk dat Kisqali van invloed is op de substraten van deze enzymen. In-vitrogegevens zijn niet toereikend om het potentieel van ribociclib uit te sluiten om CYP2B6 via CAR te induceren.
Effect van transporteiwitten op ribociclib
Ribociclib is een substraat voor P-gp in vitro, maar op grond van massabalansgegevens is remming van P-gp of BCRP waarschijnlijk niet van invloed op de mate van blootstelling aan ribociclib bij therapeutische doseringen. Ribociclib is in vitro geen substraat voor de hepatische opnametransporteiwitten OATP1B1, OATP1B3 of OCT-1.
Effect van ribociclib op transporteiwitten
In-vitrogegevens geven aan dat ribociclib een mogelijke inhibitor is van de activiteit van de geneesmiddeltransporters P-gp, BCRP, OATP1B1/B3, OCT1, OCT2, MATE1 en BSEP. Ribociclib was in vitro bij klinisch relevante concentraties geen remmer van OAT1, OAT3 of MRP2.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Veiligheidsfarmacologie
In in-vivo-onderzoeken naar de veiligheid voor het hart bij honden werd dosis- en concentratiegerelateerde verlenging van de QTc-tijd aangetoond bij een blootstelling die naar verwachting zou worden bereikt bij patiënten na de aanbevolen dosis van 600 mg. Er kunnen bij verhoogde blootstelling (ongeveer 5 keer de verwachte klinische Cmax) ook premature ventriculaire contracties (PVC’s) optreden.
Toxiciteit bij herhaalde dosering
Onderzoeken naar toxiciteit bij herhaalde dosering (behandelingsschema van 3 weken behandeling/1 week geen behandeling) met een maximale duur van 27 weken bij ratten en een maximale duur van 39 weken bij honden lieten zien dat het hepatobiliaire systeem (proliferatieve veranderingen, cholestase, zandachtige galblaassteentjes en ingedikte gal) het orgaan is dat primair wordt getroffen door toxiciteit door ribociclib. Andere organen die worden getroffen door toxiciteit bij de farmacologische werking van ribociclib in onderzoeken met herhaalde dosering zijn het beenmerg (hypocellulariteit), lymfesysteem (lymfocytaire depletie), darmslijmvlies (atrofie), huid (atrofie), bot (verminderde botvorming), nieren (gelijktijdige degeneratie en regeneratie van de epitheelcellen van de tubuli) en testikels (atrofie). Behalve de atrofische veranderingen die in de testikels werden gezien, die tot op zekere hoogte reversibel waren, waren alle andere veranderingen volledig reversibel na een periode van 4 weken geen behandeling. De blootstelling aan ribociclib bij dieren in de onderzoeken naar toxiciteit was in het algemeen lager dan of gelijk aan de blootstelling die wordt waargenomen bij patiënten die worden behandeld met meerdere doses van 600 mg/dag (op basis van de AUC).
Reproductietoxiciteit/vruchtbaarheid
Ribociclib vertoonde foetotoxiciteit en teratogeniciteit bij doseringen die bij ratten en konijnen geen toxiciteit bij de moeder vertoonden. Na prenatale blootstelling werd bij ratten een groter aantal gevallen van verlies na innesteling en lager gewicht van de foetus waargenomen, en ribociclib was teratogeen bij konijnen bij blootstellingen ≤ 1,5 keer de blootstelling bij mensen bij de hoogste aanbevolen dosering van 600 mg/dag aan patiënten met gevorderde of gemetastaseerde borstkanker op basis van de AUC.
Bij ratten werd een lager gewicht van de foetus gezien, wat gepaard ging met veranderingen van het skelet die als tijdelijk werden beschouwd en/of als gerelateerd aan dat lager gewicht van de foetus. Bij konijnen waren er schadelijke effecten op de embryofoetale ontwikkeling, wat bleek uit een groter aantal gevallen van afwijkingen bij de foetus (misvormingen en varianten van uitwendige en inwendige organen en het skelet) en de groei van de foetus (lager gewicht van de foetus). Deze bevindingen betroffen kleinere/kleine longlobben en een extra vat op de aortaboog en hernia diaphragmatica, afwezige accessoire longlob of (gedeeltelijk) gefuseerde longlobben en kleinere/kleine accessoire longlob (30 en 60 mg/kg), extra/rudimentaire dertiende ribben en misvormd tongbeen en een kleiner aantal kootjes in de duim. Er waren geen aanwijzingen voor embryofoetale mortaliteit.
In een vruchtbaarheidsonderzoek bij vrouwelijke ratten tastte ribociclib de voortplantingsfunctie, vruchtbaarheid of vroeg-embryonale ontwikkeling niet aan bij alle doses tot 300 mg/kg/dag (wat waarschijnlijk een blootstelling is die lager dan of gelijk aan de klinische blootstelling is van patiënten met de hoogste aanbevolen dosering van 600 mg/dag op basis van de AUC).
Ribociclib is niet onderzocht in vruchtbaarheidsonderzoeken bij mannen. Er werden echter atrofische veranderingen in de testikels gevonden in onderzoeken naar toxiciteit bij ratten en honden bij blootstellingen die lager dan of gelijk aan de menselijke blootstelling waren bij de hoogste aanbevolen dosering van 600 mg/dag op basis van de AUC). Deze effecten kunnen direct worden herleid tot directe antiproliferatieve effecten op de kiemcellen in de testikels, met als gevolg atrofie van de tubuli seminiferi.
Ribociclib en de metabolieten ervan kwamen bij ratten snel in de moedermelk terecht. De blootstelling aan ribociclib was hoger in de moedermelk dan in het plasma.
Genotoxiciteit
In onderzoeken naar genotoxiciteit in bacteriële testsystemen in vitro en in zoogdiertestsystemen in vitro en in vivo, met en zonder metabole activatie, werden geen aanwijzingen voor een genotoxisch potentieel van ribociclib aangetoond.
Carcinogenese
Ribociclib werd beoordeeld op carcinogeniciteit in een onderzoek van 2 jaar bij ratten.
Orale toediening van ribociclib gedurende 2 jaar leidde tot een verhoogde incidentie van endometrium-epitheliale tumoren en glandulaire en plaveiselcelhyperplasie in de baarmoeder/baarmoederhals van vrouwelijke ratten bij doses ≥300 mg/kg/dag, alsmede tot een verhoogde incidentie van folliculaire tumoren in de schildklieren van mannelijke ratten bij een dosis van 50 mg/kg/dag. De gemiddelde blootstelling bij steady state (AUC0-24u) bij vrouwelijke en mannelijke ratten bij wie neoplastische veranderingen werden waargenomen, was respectievelijk 1,2- en 1,4-maal zo hoog als die bij patiënten bij de aanbevolen dosis van 600 mg/dag. De gemiddelde blootstelling bij steady state (AUC0-24u) bij vrouwelijke en mannelijke ratten bij wie neoplastische veranderingen werden waargenomen, was respectievelijk 2,2- en 2,5-maal die bij patiënten bij een dosis van 400 mg/dag.
Bijkomende niet-neoplastische proliferatieve veranderingen bestonden uit verhoogde veranderde foci in de lever (basofiele en heldere cellen) en testiculaire interstitiële (Leydig) celhyperplasie bij mannelijke ratten bij doses van respectievelijk ≥5 mg/kg/dag en 50 mg/kg/dag.
Het mechanisme voor de schildklierbevindingen bij mannelijke ratten heeft waarschijnlijk te maken met een voor knaagdieren specifieke inductie van microsomale enzymen in de lever die niet relevant wordt geacht voor mensen. De effecten op de baarmoeder/baarmoederhals en op de testiculaire interstitiële cellen (Leydig-cellen) houden verband met langdurige hypoprolactinemie secundair aan CDK4-remming van de lactotrope cellen in de hypofyse, waardoor de hypothalamus-hypofyse-gonade-as wordt gewijzigd.
Elke mogelijke toename van de oestrogeen/progesteron-verhouding bij de mens door dit mechanisme zou worden gecompenseerd door een remmende werking van een gelijktijdige anti-oestrogeentherapie op de oestrogeensynthese, aangezien Kisqali bij de mens is geïndiceerd in combinatie met oestrogeenverlagende middelen.
Gezien de belangrijke verschillen tussen knaagdieren en mensen wat betreft de synthese en de rol van prolactine, wordt niet verwacht dat dit werkingsmechanisme gevolgen zal hebben bij de mens.
Onderzoek bij jonge dieren
Bij jonge ratten, oraal gedoseerd vanaf postnatale dag (PND) 14 (het menselijke equivalent van 1 jaar oud) tot PND 63 werden alleen bij vrouwtjes kleine omkeerbare verminderingen in femurlengte (-3% tot -4% ten opzichte van controles) waargenomen. Het niveau zonder waargenomen nadelig effect (NOAEL) was 150 mg/kg/dag bij mannelijke dieren en 150/300 mg/kg/dag (dosisescalatie op PND 32) bij vrouwelijke dieren. De blootstelling bij het NOAEL komt overeen met een blootstellingsmarge bij mannelijke en vrouwelijke dieren van respectievelijk 5- tot 22-voudig en 4- tot 6-voudig van de pediatrische AUC0-24h bij een dosis van 100 mg/m2/dag.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Polyvinylpyrrolidon type A
Laag gesubstitueerd hydroxypropylcellulose
Magnesiumstearaat
Watervrij colloïdaal siliciumdioxide
Filmomhulling
Zwart ijzeroxide (E172)
Rood ijzeroxide (E172)
Sojalecithine (E322)
Polyvinylalcohol (deels gehydrolyseerd)
Talk
Titaandioxide (E171)
Xanthaangom
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht. Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
6.5 Aard en inhoud van de verpakking
Blisterverpakkingen van PVC/PCTFE (polyvinylchloride/polychloortrifluorethyleen) of PA/Al/PVC (polyamide/aluminium/polyvinylchloride) met 14 of 21 filmomhulde tabletten.
Enkelverpakking met 21, 42, 63, 126 of 189 filmomhulde tabletten en multiverpakking met 63 (3 verpakkingen met 21), 126 (3 verpakkingen met 42) of 189 (3 verpakkingen met 63) filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1221/001-014
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 augustus 2017
Datum van laatste verlenging: 4 april 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.