


SmPC (samenvatting van de productkenmerken) - Kisplyx
1. NAAM VAN HET GENEESMIDDEL
Kisplyx 4 mg harde capsules
Kisplyx 10 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Kisplyx 4 mg harde capsules
Elke harde capsule bevat 4 mg lenvatinib (als mesilaat).
Kisplyx 10 mg harde capsules
Elke harde capsule bevat 10 mg lenvatinib (als mesilaat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule.
Kisplyx 4 mg harde capsules
Een geelachtig rode romp en geelachtig rood kapje, ongeveer 14,3 mm lang en bedrukt met “Є” op het kapje en “LENV 4 mg” op de romp in zwarte inkt.
Kisplyx 10 mg harde capsules
Een gele romp en geelachtig rood kapje, ongeveer 14,3 mm lang en bedrukt met “Є” op het kapje en “LENV 10 mg” op de romp in zwarte inkt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Kisplyx is geïndiceerd voor de behandeling van volwassenen met gevorderd niercelcarcinoom (NCC): • in combinatie met pembrolizumab, als eerstelijnsbehandeling (zie rubriek 5.1); • in combinatie met everolimus, na één eerdere behandeling gericht op de vasculaire endotheliale groeifactor (VEGF) (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
De behandeling dient gestart en gesuperviseerd te worden door een beroepsbeoefenaar in de gezondheidszorg die ervaren is in het gebruik van behandelingen tegen kanker.
Dosering
Kisplyx in combinatie met pembrolizumab als eerstelijnsbehandeling
De aanbevolen dosis lenvatinib is 20 mg (twee capsules van 10 mg) oraal eenmaal daags in combinatie met ofwel elke 3 weken 200 mg ofwel elke 6 weken 400 mg pembrolizumab, toegediend als een intraveneuze infusie gedurende 30 minuten. De dagelijkse dosis lenvatinib moet naar behoefte worden aangepast volgens het behandelplan met betrekking tot dosis/toxiciteit. De behandeling met lenvatinib moet worden voortgezet tot er ziekteprogressie of onaanvaardbare toxiciteit optreedt. De toediening van pembrolizumab moet worden voortgezet tot er ziekteprogressie of onaanvaardbare toxiciteit optreedt of tot de maximale duur van de therapie is bereikt die voor pembrolizumab is gespecificeerd.
Zie de Samenvatting van de productkenmerken (SmPC) van pembrolizumab voor de volledige informatie over de dosering van pembrolizumab.
Kisplyx in combinatie met everolimus als tweedelijnsbehandeling
De aanbevolen dagelijkse dosis lenvatinib is 18 mg (één capsule van 10 mg en twee capsules van 4 mg) oraal éénmaal daags in combinatie met 5 mg everolimus éénmaal daags. De dagelijkse dosis lenvatinib en, indien nodig, everolimus moet naar behoefte worden aangepast volgens het behandelplan met betrekking tot dosis/toxiciteit.
Zie de SmPC van everolimus voor de volledige informatie over de dosering van everolimus.
Als een patiënt een dosis lenvatinib vergeet en deze dosis niet binnen de 12 uur kan innemen, dan moet deze worden overgeslagen en moet de volgende dosis op het normale tijdstip worden ingenomen. De behandeling moet worden voortgezet zolang er klinisch voordeel is of totdat onaanvaardbare toxiciteit optreedt.
Dosisaanpassing en stopzetting van lenvatinib
De behandeling van bijwerkingen kan een onderbreking, dosisaanpassing of stopzetting van de lenvatinibtherapie vereisen (zie rubriek 4.4). Voor bijwerkingen van lichte tot matige ernst (bijv. graad 1 of 2) is doorgaans geen onderbreking van lenvatinib nodig, tenzij deze bijwerkingen, ondanks optimale behandeling, ondraaglijk zijn voor de patiënt.
Ernstige (bijv. graad 3) of ondraaglijke bijwerkingen vereisen een onderbreking van lenvatinib totdat de reactie verbetert tot graad 0 tot 1 of baseline.
Optimale medische behandeling van misselijkheid, braken en diarree moet worden ingesteld voordat de toediening van lenvatinib wordt onderbroken of de dosis wordt verlaagd. Gastro-intestinale toxiciteit moet actief behandeld worden om het risico op het ontwikkelen van een nierfunctiestoornis of nierfalen te verminderen (zie rubriek 4.4).
Voor toxiciteiten waarvan wordt gedacht dat ze verband houden met lenvatinib (zie tabel 1), moet de behandeling na het verdwijnen/verbeteren van een bijwerking tot graad 0 tot 1 of baseline met een verlaagde dosis lenvatinib worden hervat, zoals aangegeven in tabel 1.
Tabel 1 Dosisaanpassingen van de aanbevolen dagelijkse dosis lenvatiniba
Dosis lenvatinib in combinatie met pembrolizumab | Dosis lenvatinib in combinatie met everolimus | |
| Aanbevolen dagelijkse dosis | 20 mg oraal, eenmaal daags (twee capsules van 10 mg) | 18 mg oraal, eenmaal daags (één capsule van 10 mg + twee capsules van 4 mg) |
| Eerste dosisverlaging | 14 mg oraal, eenmaal daags (één capsule van 10 mg + één capsule van 4 mg) | 14 mg oraal, eenmaal daags (één capsule van 10 mg + één capsule van 4 mg) |
| Tweede dosisverlaging | 10 mg oraal, eenmaal daags (één capsule van 10 mg) | 10 mg oraal, eenmaal daags (één capsule van 10 mg) |
| Derde dosisverlaging | 8 mg oraal, eenmaal daags (twee capsules van 4 mg) | 8 mg oraal, eenmaal daags (twee capsules van 4 mg) |
| a Er zijn slechts beperkte gegevens beschikbaar over doseringen lager dan 8 mg. | ||
Bij gebruik in combinatie met pembrolizumab moet de toediening van één of beide geneesmiddelen indien nodig worden onderbroken. De toediening van lenvatinib moet indien nodig worden onderbroken of worden stopgezet of de dosis moet indien nodig worden verlaagd. De toediening van pembrolizumab moet worden onderbroken of stopgezet volgens de instructies in de SmPC van pembrolizumab. Er wordt geen dosisverlaging aanbevolen voor pembrolizumab. Voor toxiciteiten waarvan wordt gedacht dat ze verband houden met everolimus, moet de behandeling worden onderbroken, verlaagd naar toediening om de andere dag of stopgezet (zie SmPC van everolimus voor aanbevelingen voor dosisaanpassing bij specifieke bijwerkingen).
Voor toxiciteiten waarvan wordt gedacht dat ze verband houden met zowel lenvatinib als everolimus, moet lenvatinib worden verlaagd (zie tabel 1) voordat everolimus wordt verlaagd.
Alle behandelingen moeten worden stopgezet in geval van levensbedreigende reacties (bijv. graad 4), met uitzondering van afwijkingen in laboratoriumwaarden die als niet-levensbedreigend worden beoordeeld. Dit laatste geval moet als een ernstige bijwerking worden behandeld (bijv. graad 3).
De gradering is gebaseerd op de Common Terminology Criteria for Adverse Events (CTCAE) van het National Cancer Institute (NCI).
Tabel 2 Bijwerkingen waarvoor een dosisaanpassing van lenvatinib noodzakelijk is
| Bijwerking | Ernst | Maatregel | Dosis verlagen en lenvatinib hervatten |
| Hypertensie | Graad 3 (ondanks optimale therapie met antihypertensiva) | Onderbreken | Na afname tot graad 0, 1 of 2. Zie gedetailleerde richtlijn in tabel 3 in rubriek 4.4. |
| Graad 4 | Stopzetten | Niet hervatten | |
| Proteïnurie | ≥ 2 g / 24 uur | Onderbreken | Na afname tot minder dan 2 g / 24 uur. |
| Nefrotisch syndroom | ------- | Stopzetten | Niet hervatten |
| Nierfunctiestoornis of nierfalen | Graad 3 | Onderbreken | Na afname tot graad 0-1 of baseline |
| Graad 4* | Stopzetten | Niet hervatten | |
| Hartfunctiestoornis | Graad 3 | Onderbreken | Na afname tot graad 0-1 of baseline |
| Graad 4 | Stopzetten | Niet hervatten | |
| PRES/RPLS | Elke graad | Onderbreken | Overweeg hervatting met verlaagde dosis na afname tot graad 0-1. |
| Hepatotoxiciteit | Graad 3 | Onderbreken | Na afname tot graad 0-1 of baseline |
| Graad 4* | Stopzetten | Niet hervatten | |
Arteriële trombo-embolie | Elke graad | Stopzetten | Niet hervatten |
| Hemorragie | Graad 3 | Onderbreken | Na afname tot graad 0-1. |
| Graad 4 | Stopzetten | Niet hervatten | |
| Maag-darmperforatie of fistel | Graad 3 | Onderbreken | Na afname tot graad 0-1 of baseline. |
| Graad 4 | Stopzetten | Niet hervatten | |
| Niet-gastro-intestinale fistel | Graad 4 | Stopzetten | Niet hervatten |
| Verlenging van het QT-interval | > 500 ms | Onderbreken | Na afname tot < 480 ms of baseline |
| Diarree | Graad 3 | Onderbreken | Na afname tot graad 0-1 of baseline |
| Graad 4 (ondanks medische behandeling) | Stopzetten | Niet hervatten |
*Afwijkingen van laboratoriumwaarden van graad 4 die als niet-levensbedreigend worden beschouwd, kunnen worden behandeld als ernstige reacties (bijv. graad 3)
Speciale populaties
Zie rubriek 4.8 voor informatie over klinische ervaringen met de combinatiebehandeling van lenvatinib en pembrolizumab.
Patiënten met een leeftijd ≥ 65 jaar met hypertensie op baseline of met een nierfunctiestoornis lijken lenvatinib minder goed te verdragen (zie rubriek 4.8).
Voor de meeste speciale populaties zijn er geen gegevens beschikbaar voor de combinatie van lenvatinib en everolimus. De volgende informatie is afkomstig van de klinische ervaring met lenvatinib als monotherapie bij patiënten met gedifferentieerd schildkliercarcinoom (DTC; zie de SmPC van Lenvima).
Alle patiënten die geen ernstige lever- of nierfunctiestoornis hebben (zie hieronder) moeten de behandeling starten met de aanbevolen dosis van 20 mg lenvatinib eenmaal daags met pembrolizumab of 18 mg lenvatinib en 5 mg everolimus éénmaal daags zoals geïndiceerd, waarna de dosis verder moet worden aangepast op basis van de individuele verdraagbaarheid.
Patiënten met hypertensie
Vóór de behandeling met lenvatinib moet de bloeddruk goed onder controle zijn en tijdens de behandeling moet de bloeddruk regelmatig worden gecontroleerd (zie rubriek 4.4 en 4.8).
Patiënten met een leverfunctiestoornis
Er zijn slechts beperkte gegevens beschikbaar voor de combinatie van lenvatinib en pembrolizumab bij patiënten met een leverfunctiestoornis. De aanvangsdosis van de combinatie hoeft niet te worden aangepast op basis van de leverfunctie bij patiënten met een lichte (Child-Pugh A) of matig ernstige (Child-Pugh B) leverfunctiestoornis. Voor patiënten met een ernstige (Child-Pugh C) leverfunctiestoornis bedraagt de aanbevolen aanvangsdosis lenvatinib 10 mg eenmaal daags. Raadpleeg de SmPC van pembrolizumab voor de dosering voor patiënten met een leverfunctiestoornis. Verdere dosisaanpassingen kunnen noodzakelijk zijn op basis van de individuele verdraagbaarheid. De combinatie mag uitsluitend worden gebruikt bij patiënten met een ernstige leverfunctiestoornis als het verwachte voordeel opweegt tegen het risico (zie rubriek 4.8).
Voor patiënten met een leverfunctiestoornis zijn er geen gegevens beschikbaar voor de combinatie van lenvatinib en everolimus. De aanvangsdosis van de combinatie hoeft niet te worden aangepast op basis van de leverfunctie bij patiënten met een lichte (Child-Pugh A) of matig ernstige (Child-Pugh B) leverfunctiestoornis. Voor patiënten met een ernstige (Child-Pugh C) leverfunctiestoornis bedraagt de aanbevolen aanvangsdosis lenvatinib 10 mg éénmaal daags in combinatie met de dosis everolimus die in de SmPC van everolimus wordt aanbevolen voor patiënten met een ernstige leverfunctiestoornis. Verdere dosisaanpassingen kunnen noodzakelijk zijn op basis van de individuele verdraagbaarheid. De combinatie mag uitsluitend worden gebruikt bij patiënten met een ernstige leverfunctiestoornis als het verwachte voordeel opweegt tegen het risico (zie rubriek 4.8).
Patiënten met een nierfunctiestoornis
De aanvangsdosis hoeft niet te worden aangepast op basis van de nierfunctie bij patiënten met een lichte of matig ernstige nierfunctiestoornis. Voor patiënten met een ernstige nierfunctiestoornis bedraagt de aanbevolen aanvangsdosis 10 mg lenvatinib éénmaal daags. Raadpleeg de SmPC van pembrolizumab of everolimus voor de dosering voor patiënten met een nierfunctiestoornis. Verdere dosisaanpassingen kunnen noodzakelijk zijn op basis van de individuele verdraagbaarheid. Patiënten met terminale nierziekte zijn niet onderzocht en daarom wordt het gebruik van lenvatinib niet aanbevolen bij deze patiënten (zie rubriek 4.8).
Ouderen
De aanvangsdosis hoeft niet te worden aangepast op basis van de leeftijd. Er zijn slechts beperkte gegevens beschikbaar over het gebruik bij patiënten ≥ 75 jaar (zie rubriek 4.8).
Pediatrische patiënten
De veiligheid en werkzaamheid van lenvatinib bij kinderen in de leeftijd van 2 tot < 18 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Lenvatinib mag niet worden gebruikt bij kinderen jonger dan 2 jaar wegens veiligheidsbezwaren uit dieronderzoek (zie rubriek 5.3).
Etnische afkomst
De aanvangsdosis hoeft niet te worden aangepast op basis van etnische afkomst (zie rubriek 5.2). De gegevens die momenteel beschikbaar zijn, worden beschreven in rubriek 4.8.
Lichaamsgewicht minder dan 60 kg
De aanvangsdosis hoeft niet te worden aangepast op basis van het lichaamsgewicht. Er zijn slechts beperkte gegevens beschikbaar over de behandeling met lenvatinib in combinatie met everolimus bij patiënten met een lichaamsgewicht minder dan 60 kg met NCC (zie rubriek 4.8).
Performance status
Patiënten met een ECOG (Eastern Cooperative Oncology Group) performance status van 2 of hoger werden uitgesloten van NCC-onderzoek 205 (zie rubriek 5.1). Patiënten met een KPS (Karnofsky Performance Status) < 70 werden uitgesloten van onderzoek 307 (CLEAR). Het voordeel/risico bij deze patiënten is niet beoordeeld.
Wijze van toediening
Lenvatinib is bestemd voor oraal gebruik. De capsules moeten elke dag op ongeveer hetzelfde tijdstip, met of zonder voedsel, worden ingenomen (zie rubriek 5.2). Zorgverleners mogen de capsule niet openen om herhaaldelijke blootstelling aan de inhoud van de capsule te vermijden.
De capsules lenvatinib kunnen in hun geheel met water worden doorgeslikt of als een suspensie worden toegediend door de complete capsule(s) op te lossen in water, appelsap of melk. De suspensie kan oraal worden toegediend of via een voedingssonde. Bij toediening via een voedingssonde moet de suspensie met water worden bereid (zie rubriek 6.6 voor de bereiding en toediening van de suspensie).
De suspensie lenvatinib mag maximaal 24 uur gekoeld worden bewaard in een afgesloten beker bij 2 ºC tot 8 ºC als deze niet meteen na het bereiden wordt gebruikt. Schud de suspensie ongeveer 30 seconden voor gebruik nadat u deze uit de koelkast hebt gehaald. De suspensie moet worden weggegooid als deze niet binnen 24 uur wordt toegediend.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hypertensie
Bij patiënten die met lenvatinib werden behandeld, is hypertensie gemeld die doorgaans vroeg tijdens de behandeling optrad (zie rubriek 4.8). Vóór de behandeling met lenvatinib moet de bloeddruk (BD) goed onder controle zijn en als van patiënten bekend is dat zij hypertensie hebben, moeten zij gedurende ten minste 1 week vóór de behandeling met lenvatinib op een stabiele dosis antihypertensieve therapie zijn ingesteld. Er zijn ernstige complicaties gemeld van slecht gecontroleerde hypertensie, waaronder aortadissectie. Het is belangrijk om hypertensie vroegtijdig op te sporen en doeltreffend te behandelen om de noodzaak tot onderbreking van lenvatinib en dosisverlagingen zoveel mogelijk te beperken. Zodra een verhoogde BD wordt bevestigd, moet met een antihypertensivum gestart worden. De BD moet na 1 week behandeling met lenvatinib gecontroleerd worden, vervolgens om de 2 weken gedurende de eerste 2 maanden behandeling en daarna maandelijks. De keuze van antihypertensieve behandeling moet individueel afgestemd worden op de klinische omstandigheden van de patiënt en moet in lijn zijn met de standaard medische praktijk. Wanneer een verhoogde bloeddruk wordt waargenomen bij patiënten die voordien een normale bloeddruk hadden, moet monotherapie met één van de klassen van antihypertensiva worden ingesteld. Bij patiënten die reeds een antihypertensivum innemen, kan de dosis van dat geneesmiddel, indien wenselijk, worden verhoogd of moet(en) één of meer antihypertensiva van een andere klasse aan de behandeling worden toegevoegd. Indien nodig moet hypertensie behandeld worden zoals wordt aanbevolen in tabel 3.
Tabel 3 Aanbevolen behandeling van hypertensie
| Bloeddruk (BD) | Aanbevolen actie |
| Systolische BD ≤ 140 mmHg tot < 160 mmHg of diastolische BD ≤ 90 mmHg tot < 100 mmHg | Ga door met lenvatinib en start antihypertensieve therapie, indien nog niet ingesteld OF Ga door met lenvatinib en verhoog de dosis van de reeds ingestelde antihypertensieve therapie of start aanvullende antihypertensieve therapie |
Systolische BD ≥ 160 mmHg of diastolische BD ≥ 100 mmHg ondanks optimale antihypertensieve therapie |
|
Levensbedreigende gevolgen (maligne hypertensie, neurologische uitval of hypertensieve crisis) | Dringende interventie is aangewezen. Stop met lenvatinib en stel een gepaste medische behandeling in. |
Aneurysma's en arteriële dissecties
Het gebruik van remmers van de VEGF-route bij patiënten met of zonder hypertensie kan de vorming van aneurysma's en/of arteriële dissecties bevorderen. Voordat een behandeling met lenvatinib wordt gestart, moet dit risico zorgvuldig worden afgewogen bij patiënten met risicofactoren zoals hypertensie of een voorgeschiedenis van aneurysma.
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten een zeer doeltreffende anticonceptie gebruiken tijdens en gedurende één maand na de behandeling met lenvatinib (zie rubriek 4.6). Het is momenteel niet bekend of lenvatinib het risico op trombo-embolische voorvallen verhoogt wanneer het gecombineerd wordt met orale anticonceptiva.
Proteïnurie
Bij patiënten die met lenvatinib behandeld werden, is proteïnurie gemeld die doorgaans vroeg tijdens de behandeling optrad (zie rubriek 4.8). Urine-eiwit moet regelmatig gecontroleerd worden. Wanneer aan de hand van een urinetest met dipstick proteïnurie ≥ 2+ wordt gedetecteerd, kan het noodzakelijk zijn om de toediening te onderbreken, de dosis aan te passen of de behandeling stop te zetten (zie rubriek 4.2). Bij patiënten die lenvatinib gebruikten, werden gevallen van nefrotisch syndroom gemeld. Lenvatinib moet worden stopgezet wanneer nefrotisch syndroom optreedt. Nierfalen en nierfunctiestoornis
Bij patiënten die met lenvatinib behandeld werden, zijn nierfunctiestoornissen en nierfalen gemeld (zie rubriek 4.8). De primaire risicofactor die werd vastgesteld was dehydratie en/of hypovolemie veroorzaakt door gastro-intestinale toxiciteit. Gastro-intestinale toxiciteit moet actief behandeld worden om het risico op het ontwikkelen van een nierfunctiestoornis of nierfalen te verminderen. Met het oog op een mogelijk hoger risico op acuut nierfalen bij de combinatiebehandeling dient men voorzichtig te zijn bij patiënten die middelen gebruiken die inwerken op het renine-angiotensine-aldosteronsysteem. Het kan noodzakelijk zijn de toediening te onderbreken, de dosis aan te passen of de behandeling stop te zetten (zie rubriek 4.2).
Wanneer patiënten een ernstige nierfunctiestoornis hebben, moet de aanvangsdosis van lenvatinib aangepast worden (zie rubriek 4.2 en 5.2).
Hartfunctiestoornis
Bij patiënten die met lenvatinib behandeld werden, zijn hartfalen (< 1%) en een verminderde ejectiefractie van het linker ventrikel gemeld (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op klinische symptomen of verschijnselen van hartdecompensatie aangezien het noodzakelijk kan zijn om de toediening te onderbreken, de dosis aan te passen of de behandeling stop te zetten (zie rubriek 4.2).
Posterieur reversibel encefalopathiesyndroom (PRES)/reversibel posterieur
leuko-encefalopathiesyndroom (RPLS)
Bij patiënten die met lenvatinib behandeld werden, is PRES, ook bekend als RPLS, gemeld (< 1%; zie rubriek 4.8). PRES is een neurologische aandoening die tot uiting kan komen als hoofdpijn, insulten, lethargie, verwardheid, verstoorde mentale functie, blindheid en andere visuele of neurologische stoornissen. Het kan tevens gepaard gaan met lichte tot ernstige hypertensie. Magnetische kernspinresonantie (MRI) is noodzakelijk om de diagnose van PRES te bevestigen. Er moeten gepaste maatregelen genomen worden om de bloeddruk onder controle te houden (zie rubriek 4.4, Hypertensie). Bij patiënten met verschijnselen of symptomen van PRES kan het noodzakelijk zijn om de toediening te onderbreken, de dosis aan te passen of de behandeling stop te zetten (zie rubriek 4.2).
Levertoxiciteit
Levergerelateerde bijwerkingen die het vaakst gemeld werden bij patiënten die met lenvatinib behandeld werden, zijn onder meer verhogingen in alanineaminotransferase, verhogingen in aspartaataminotransferase en verhogingen in bloedbilirubine. Leverfalen en acute hepatitis (< 1%; zie rubriek 4.8) zijn gemeld bij patiënten die met lenvatinib behandeld werden. De gevallen van leverfalen werden over het algemeen gemeld bij patiënten met progressieve levermetastasen. Er moeten leverfunctietesten worden uitgevoerd vóór aanvang van de behandeling, vervolgens om de 2 weken gedurende de eerste 2 maanden behandeling en daarna maandelijks gedurende de behandeling. Wanneer levertoxiciteit optreedt, kan het noodzakelijk zijn om de toediening te onderbreken, de dosis aan te passen of de behandeling stop te zetten (zie rubriek 4.2).
Wanneer patiënten een ernstige leverfunctiestoornis hebben, moet de aanvangsdosis van lenvatinib aangepast worden (zie rubriek 4.2 en 5.2).
Arteriële trombo-embolie
Bij patiënten die met lenvatinib behandeld werden, is arteriële trombo-embolie (cerebrovasculair accident, transiënte ischemische aanval en myocardinfarct) gemeld (zie rubriek 4.8). Lenvatinib is niet onderzocht bij patiënten die een arteriële trombo-embolie hadden doorgemaakt in de 6 maanden voorafgaand aan de behandeling en daarom dient het bij deze patiënten met voorzichtigheid te worden gebruikt. Er moet een behandelbeslissing worden genomen gebaseerd op een beoordeling van het voordeel/risico voor de individuele patiënt. Lenvatinib moet worden stopgezet na een voorval van arteriële trombose.
Hemorragie
Ernstige tumorgerelateerde bloedingen, waaronder fatale bloedingen, zijn opgetreden in klinisch onderzoek en gemeld in het kader van post-marketingervaring (zie rubriek 4.8). In het kader van post-marketingsurveillance werden ernstige en fatale bloedingen in de halsslagaders vaker waargenomen bij patiënten met anaplastisch schildkliercarcinoom (ATC) dan bij gedifferentieerd schildkliercarcinoom (DTC) of andere tumortypen. De graad van tumorinvasie/infiltratie van grote bloedvaten (bijv. halsslagader) moet in overweging worden genomen gezien het mogelijke risico op ernstige bloeding door inkrimping/necrose van de tumor na behandeling met lenvatinib. Sommige gevallen van bloedingen traden op als gevolg van tumorinkrimping en fistelvorming, bijv. tracheo-oesofageale fistels. Bij sommige patiënten met of zonder hersenmetastasen zijn gevallen van fatale intracraniële bloeding gemeld. Bloedingen op andere plaatsen dan in de hersenen (bijv. trachea, intra-abdominaal, long) zijn ook gemeld.
Wanneer een bloeding optreedt, kan het noodzakelijk zijn de toediening te onderbreken, de dosis aan te passen of de behandeling stop te zetten (zie rubriek 4.2, tabel 2).
Gastro-intestinale perforatie en fistelvorming
Bij patiënten die met lenvatinib behandeld werden, zijn gastro-intestinale perforatie of fistels gemeld (zie rubriek 4.8). In de meeste gevallen traden gastro-intestinale perforatie en fistels op bij patiënten met risicofactoren zoals een eerdere operatie of radiotherapie. In het geval van een gastro-intestinale perforatie of fistel kan het noodzakelijk zijn de toediening te onderbreken, de dosis aan te passen of de behandeling stop te zetten (zie rubriek 4.2).
Niet-gastro-intestinale fistel
Patiënten kunnen een verhoogd risico lopen op het ontwikkelen van fistels wanneer zij met lenvatinib worden behandeld. In klinisch onderzoek en in het kader van post-marketingervaring zijn gevallen van fistelvorming of –vergroting in andere delen van het lichaam dan in maag of darmen (bijv. tracheale, tracheo-oesofageale, oesofageale of cutane fistels of fistels in de vrouwelijke geslachtsorganen) waargenomen. Verder werd pneumothorax gemeld, al dan niet met een duidelijk bewijs van een bronchopleurale fistel. Sommige van de gemelde fistels en pneumothoraxen deden zich voor in combinatie met tumorregressie of necrose. Een eerdere operatie en radiotherapie kunnen risicofactoren zijn die hiertoe bijdragen. Ook longmetastasen kunnen het risico op pneumothorax verhogen. Lenvatinib mag niet worden opgestart bij patiënten met een fistel om verergering ervan te voorkomen en lenvatinib moet definitief worden stopgezet bij patiënten met aantasting van het oesofageale of tracheobronchiale kanaal en met elke fistel van graad 4 (zie rubriek 4.2). Er is beperkte informatie beschikbaar over het gebruik van een dosisonderbreking of –verlaging bij de behandeling van andere voorvallen, maar in sommige gevallen is een verergering waargenomen en bijgevolg is voorzichtigheid geboden. Net zoals andere middelen die tot dezelfde groep behoren, kan lenvatinib een negatief effect hebben op het wondhelingsproces.
Verlenging van het QT-interval
Bij patiënten die met lenvatinib behandeld werden, is verlenging van het QT/QTc-interval met een hogere incidentie gemeld dan bij patiënten die placebo kregen (zie rubriek 4.8). Er moet regelmatig een elektrocardiogram worden uitgevoerd bij alle patiënten en in het bijzonder bij diegenen met congenitaal verlengd QT-syndroom, congestief hartfalen of bradyaritmie en bij patiënten die geneesmiddelen innemen waarvan bekend is dat ze het QT-interval verlengen, waaronder antiaritmica van klasse Ia en klasse III. Lenvatinib moet worden onderbroken in geval van verlenging van het QT-interval hoger dan 500 ms. Lenvatinib moet worden hervat bij een verlaagde dosis wanneer verlenging van het QT-interval is verminderd tot < 480 ms of de baselinewaarde. Elektrolytstoornissen zoals hypokaliëmie, hypocalciëmie of hypomagnesiëmie verhogen het risico op verlenging van het QT-interval en daarom moeten elektrolytafwijkingen bij alle patiënten opgespoord en gecorrigeerd worden vóór aanvang van de behandeling. Tijdens de behandeling moet periodieke monitoring van ECG en elektrolyten (magnesium, kalium en calcium) worden overwogen. Calciumgehaltes in het bloed moeten minstens maandelijks worden gecontroleerd en calcium moet zo nodig worden aangevuld tijdens behandeling met lenvatinib. Zo nodig moet de toediening van lenvatinib worden onderbroken of de dosis aangepast, afhankelijk van de ernst, aanwezigheid van wijzigingen in het ECG en het aanhouden van hypocalciëmie.
Verminderde suppressie van thyreoïdstimulerend hormoon / schildklierfunctiestoornis
Bij patiënten die met lenvatinib werden behandeld, is hypothyroïdie gemeld (zie rubriek 4.8). De schildklierfunctie moet voor aanvang van en periodiek tijdens de behandeling met lenvatinib worden gecontroleerd. Hypothyroïdie moet worden behandeld volgens de standaard medische praktijk om de euthyreoïde status te handhaven.
Lenvatinib vermindert de exogene schildkliersuppressie (zie rubriek 4.8). De concentratie thyreoïdstimulerend hormoon (TSH) moet op regelmatige basis gecontroleerd worden en de toediening van schildklierhormoon moet worden aangepast om de gewenste TSH-concentratie te bereiken op basis van het behandeldoel van de patiënt.
Diarree
Diarree is vaak gemeld bij patiënten die met lenvatinib werden behandeld, gewoonlijk vroeg in de loop van de behandeling (zie rubriek 4.8). Medische behandeling van diarree moet onmiddellijk worden ingesteld om dehydratie te voorkomen. Lenvatinib moet worden stopgezet in het geval dat diarree van graad 4 ondanks een medische behandeling aanhoudt.
Complicaties bij wondgenezing
Er zijn geen officiële onderzoeken uitgevoerd naar het effect van lenvatinib op wondgenezing. Bij patiënten die lenvatinib kregen, is vertraagde wondgenezing gemeld. Bij patiënten die ingrijpende chirurgische ingrepen ondergaan, dient een tijdelijke onderbreking van de behandeling met lenvatinib te worden overwogen. Er is beperkte klinische ervaring met het kiezen van het tijdstip voor het opnieuw beginnen met lenvatinib na een ingrijpende chirurgische ingreep. Derhalve dient de beslissing over hervatting van de behandeling met lenvatinib na een ingrijpende chirurgische ingreep te worden gebaseerd op klinische beoordeling ten aanzien van voldoende wondgenezing.
Osteonecrose van de kaak (ONJ)
Er zijn gevallen van ONJ gemeld bij patiënten die werden behandeld met lenvatinib. Sommige gevallen zijn gemeld bij patiënten die eerder of gelijktijdig werden behandeld met antiresorptieve bottherapie en/of andere angiogeneseremmers, bijvoorbeeld bevacizumab, TKI of mTOR-remmers. Voorzichtigheid moet daarom worden geboden wanneer lenvatinib gelijktijdig met of volgend op antiresorptieve therapie en/of andere angiogeneseremmers wordt gebruikt.
Invasieve tandheelkundige behandelingen zijn een bekende risicofactor. Voorafgaand aan behandeling met lenvatinib moet een tandheelkundig onderzoek en toepasselijke preventieve tandheelkunde worden overwogen. Bij patiënten die eerder intraveneuze bisfosfonaat hebben gekregen of dit momenteel krijgen, dienen invasieve tandheelkundige behandelingen zo mogelijk te worden vermeden (zie rubriek 4.8).
Tumorlysissyndroom (TLS)
Lenvatinib kan TLS veroorzaken, met mogelijke fatale gevolgen. Risicofactoren voor TLS zijn onder meer hoge tumorlast, reeds bestaande nierinsufficiëntie en dehydratie. De betrokken patiënten moeten nauwlettend worden gecontroleerd en onmiddellijk worden behandeld zoals klinisch geïndiceerd, en profylactische hydratie moet worden overwogen.
Speciale populaties
Er zijn slechts beperkte gegevens beschikbaar over patiënten die een andere etnische afkomst hebben dan blank of Aziatisch en over patiënten ≥ 75 jaar. Lenvatinib moet bij deze patiënten met voorzichtigheid worden gebruikt aangezien lenvatinib minder goed verdragen wordt door Aziatische en oudere patiënten (zie rubriek 4.8).
Er zijn geen gegevens over het gebruik van lenvatinib onmiddellijk na sorafenib of andere behandelingen tegen kanker en er kan een potentieel risico op bijkomende toxiciteit bestaan, tenzij een gepaste wash-outperiode wordt ingelast tussen de behandelingen. In klinisch onderzoek bedroeg de minimale wash-outperiode 4 weken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van andere geneesmiddelen op lenvatinib
Chemotherapeutica
Gelijktijdige toediening van lenvatinib, carboplatine en paclitaxel heeft geen significante invloed op de farmacokinetiek van elk van deze 3 stoffen. Bovendien werd bij patiënten met NCC de farmacokinetiek van lenvatinib niet significant beïnvloed door gelijktijdige toediening van everolimus.
Effect van lenvatinib op andere geneesmiddelen
CYP3A4-substraten
Een klinisch onderzoek naar de geneesmiddeleninteracties bij kankerpatiënten toonde aan dat de plasmaconcentraties van midazolam (een gevoelig CYP3A- en Pgp-substraat) niet veranderden in de aanwezigheid van lenvatinib. Bovendien werd bij patiënten met NCC de farmacokinetiek van everolimus niet significant beïnvloed door gelijktijdige toediening van lenvatinib. Er wordt dan ook geen significante geneesmiddeleninteractie verwacht tussen lenvatinib en andere CYP3A4/Pgp-substraten.
Orale anticonceptiva
Het is momenteel niet bekend of lenvatinib de werkzaamheid van hormonale anticonceptiva kan verminderen en daarom moeten vrouwen die orale hormonale anticonceptiva gebruiken een bijkomende barrièremethode toepassen (zie rubriek 4.6).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, moeten vermijden om zwanger te worden en moeten zeer doeltreffende anticonceptie gebruiken tijdens en gedurende minstens één maand na de behandeling met lenvatinib. Het is momenteel niet bekend of lenvatinib de werkzaamheid van hormonale anticonceptiva kan verminderen en daarom moeten vrouwen die orale hormonale anticonceptiva gebruiken een bijkomende barrièremethode toepassen.
Zwangerschap
Er zijn geen gegevens over het gebruik van lenvatinib bij zwangere vrouwen. Lenvatinib was embryotoxisch en teratogeen bij toediening aan ratten en konijnen (zie rubriek 5.3). Lenvatinib mag niet tijdens de zwangerschap worden gebruikt, tenzij dit duidelijk noodzakelijk is en na zorgvuldige overweging van het belang voor de moeder en het risico voor de foetus.
Borstvoeding
Het is niet bekend of lenvatinib in de moedermelk wordt uitgescheiden. Lenvatinib en zijn metabolieten worden in de melk van ratten uitgescheiden (zie rubriek 5.3).
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten en daarom is lenvatinib gecontra-indiceerd tijdens borstvoeding (zie rubriek 4.3).
Vruchtbaarheid
De effecten bij de mens zijn niet bekend. Testiculaire en ovariële toxiciteit zijn echter waargenomen bij ratten, honden en apen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Lenvatinib heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen vanwege bijwerkingen zoals vermoeidheid en duizeligheid. Patiënten die deze symptomen ervaren, moeten voorzichtig zijn wanneer zij voertuigen besturen of machines bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het veiligheidsprofiel van lenvatinib is gebaseerd op samengevoegde gegevens afkomstig van 497 patiënten met NCC die werden behandeld met lenvatinib in combinatie met pembrolizumab, onder andere in onderzoek 307 (CLEAR); samengevoegde gegevens afkomstig van 623 patiënten met NCC die werden behandeld met lenvatinib in combinatie met everolimus: 458 patiënten met DTC en 496 patiënten met HCC die werden behandeld met lenvatinib als monotherapie.
Lenvatinib in combinatie met pembrolizumab bij NCC
Het veiligheidsprofiel van lenvatinib in combinatie met pembrolizumab is gebaseerd op gegevens van 497 patiënten met NCC. De vaakst gemelde bijwerkingen (die bij ≥ 30% van de patiënten voorkwamen) waren diarree (61,8%), hypertensie (51,5%), vermoeidheid (47,1%), hypothyroïdie (45,1%), verminderde eetlust (42,1%), nausea (39,6%), stomatitis (36,6%), proteïnurie (33,0%), dysfonie (32,8%) en artralgie (32,4%).
De meest voorkomende ernstige bijwerkingen (graad ≥ 3) (≥ 5%) waren hypertensie (26,2%), verhoogd lipase (12,9%), diarree (9,5%), proteïnurie (8,0%), verhoogd amylase (7,6%), gewichtsverlies (7,2%) en vermoeidheid (5,2%).
Bij 33,4% van de patiënten moest de toediening van lenvatinib, pembrolizumab of beide geneesmiddelen worden stopgezet vanwege een ernstige bijwerking; lenvatinib bij 23,7% en beide geneesmiddelen bij 12,9%. De meest voorkomende bijwerkingen (≥ 1%) die tot stopzetting van lenvatinib, pembrolizumab of beide geneesmiddelen leidden, waren myocardinfarct (2,4%), diarree (2,0%), proteïnurie (1,8%) en rash (1,4%). Bijwerkingen die in de meeste gevallen leidden tot stopzetting van de toediening van lenvatinib (≥ 1%), waren myocardinfarct (2,2%), proteïnurie (1,8%) en diarree (1,0%).
Bij 80,1% van de patiënten moest de dosering van lenvatinib, pembrolizumab of beide geneesmiddelen worden onderbroken vanwege een bijwerking; de toediening van lenvatinib werd onderbroken bij 75,3% van de patiënten en de toediening van beide geneesmiddelen bij 38,6%. Bij 68,4% van de patiënten werd de dosis lenvatinib verlaagd. De meest voorkomende bijwerkingen (≥ 5%) die een dosisverlaging of onderbreking van lenvatinib tot gevolg hadden, waren diarree (25,6%), hypertensie (16,1%), proteïnurie (13,7%), vermoeidheid (13,1%), verminderde eetlust (10,9%), palmoplantair erytrodysesthesiesyndroom (PPE) (10,7%), nausea (9,7%), asthenie (6,6%), stomatitis (6,2%), verhoogd lipase (5,6%) en braken (5,6%).
Lenvatinib in combinatie met everolimus bij NCC
Het veiligheidsprofiel van lenvatinib in combinatie met everolimus is gebaseerd op gegevens afkomstig van 623 patiënten.
De frequentst gemelde bijwerkingen (die bij ≥ 30% van de patiënten voorkwamen) waren diarree (69,0%), vermoeidheid (41,9%), hypertensie (41,7%), verminderde eetlust (41,6%), stomatitis (40,6%), nausea (38,8%), proteïnurie (34,2%), braken (32,7%) en gewichtsverlies (31,3%). De meest voorkomende ernstige (graad ≥ 3) bijwerkingen (≥ 5%) waren hypertensie (19,3%), diarree (13,8%), proteïnurie (8,8%), vermoeidheid (7,1%), verminderde eetlust (6,3%) en gewichtsverlies (5,8%).
Stopzetting van lenvatinib, everolimus of beide vanwege een bijwerking trad op bij 27,0% van de patiënten; 21,7% voor lenvatinib en 18,7% voor beide geneesmiddelen. De meest voorkomende bijwerkingen (≥ 1%) die leidden tot stopzetting van lenvatinib, everolimus of beide waren proteïnurie (2,7%), diarree (1,0%) en verminderde eetlust (1,0%). De bijwerking die het vaakst leidde tot stopzetting van lenvatinib (≥ 1%) was proteïnurie (2,1%).
Dosisonderbrekingen van lenvatinib, everolimus of beide vanwege een bijwerking traden op bij 82,2% van de patiënten; bij patiënten bij wie gegevens over individuele geneesmiddelaanpassingen werden verzameld, werd lenvatinib bij 74,3% en beide geneesmiddelen bij 71,9% van de patiënten onderbroken. De meest voorkomende bijwerkingen (≥ 5%) die leidden tot dosisverlaging of onderbreking van lenvatinib waren diarree (30,4%), vermoeidheid (15,3%), proteïnurie (14,7%), verminderde eetlust (13,4%), stomatitis (13,2%), nausea (10,9%), braken (10,2%), hypertensie (9,2%), asthenie (7,9%), verlaagd aantal bloedplaatjes (5,7%) en gewichtsverlies (5,1%).
Lijst van bijwerkingen in tabelvorm
In tabel 4 zijn de bijwerkingen vermeld die werden waargenomen in klinische onderzoeken en die werden gemeld bij het gebruik van lenvatinib na het in de handel brengen. Bijwerkingen waarvan bekend is dat ze kunnen optreden bij gebruik van lenvatinib of bij afzonderlijk gebruik van de componenten van de combinatietherapie, kunnen ook optreden tijdens een combinatietherapie met deze geneesmiddelen, zelfs als deze bijwerkingen niet zijn gemeld in klinische onderzoeken met de combinatietherapie.
Zie de SmPC van de respectieve componenten van de combinatietherapie voor aanvullende veiligheidsinformatie bij het toedienen van lenvatinib in een combinatietherapie.
De frequenties worden als volgt gedefinieerd:
- Zeer vaak (≥ 1/10)
- Vaak (≥ 1/100, < 1/10)
- Soms (≥ 1/1.000, < 1/100)
- Zelden (≥ 1/10.000, < 1/1.000)
- Zeer zelden (˂ 1/10.000)
- Niet bekend (kan met de beschikbare gegevens niet worden bepaald)
Binnen iedere frequentiecategorie worden bijwerkingen gerangschikt naar afnemende ernst. Tabel 4 Bijwerkingen gemeld bij patiënten die werden behandeld met lenvatinib
Systeem/ orgaanklasse (MedDRA-terminologie) | Lenvatinib als monotherapie | Combinatie met everolimus | Combinatie met pembrolizumab |
| Infecties en parasitaire aandoeningen | |||
| Zeer vaak | Urineweginfectie | ||
| Vaak | Urineweginfectie | Urineweginfectie | |
| Soms | Perineaal abces | Perineaal abces | Perineaal abces |
| Bloed- en lymfestelselaandoeningen | |||
| Zeer vaak | Trombocytopenie‡ Lymfopenie‡ Leukopenie‡ Neutropenie‡ | Trombocytopenie‡ Lymfopenie‡ Leukopenie‡ Neutropenie‡ | Trombocytopenie‡ Lymfopenie‡ Leukopenie‡ Neutropenie‡ |
| Soms | Miltinfarct | ||
| Endocriene aandoeningen | |||
| Zeer vaak | Hypothyroïdie* TSH in het bloed verhoogd*,‡ | Hypothyroïdie* TSH in het bloed verhoogd*,‡ | Hypothyroïdie* TSH in het bloed verhoogd*,‡ |
| Vaak | Bijnierinsufficiëntie | ||
| Soms | Bijnierinsufficiëntie | Bijnierinsufficiëntie | |
| Voedings- en stofwisselingsstoornissen | |||
| Zeer vaak | Hypocalciëmie*,‡ Hypokaliëmie‡ Hypomagnesiëmie‡ Hypercholesterolemie‡ Gewichtsverlies Verminderde eetlust | Hypocalciëmie‡ Hypokaliëmie‡ Hypomagnesiëmie‡ Hypercholesterolemie*, ‡ Gewichtsverlies Verminderde eetlust | Hypocalciëmie‡ Hypokaliëmie‡ Hypomagnesiëmie‡ Hypercholesterolemie*, ‡ Gewichtsverlies Verminderde eetlust |
| Vaak | Dehydratie | Dehydratie | Dehydratie |
| Zelden | Tumorlysissyndroom† | Tumorlysissyndroom† | Tumorlysissyndroom† |
| Psychische stoornissen | |||
| Zeer vaak | Insomnia | Insomnia | Insomnia |
| Zenuwstelselaandoeningen | |||
| Zeer vaak | Duizeligheid Hoofdpijn Dysgeusie | Hoofdpijn Dysgeusie | Duizeligheid Hoofdpijn Dysgeusie |
| Vaak | Cerebrovasculair accident† | Duizeligheid | |
| Soms | Posterieur reversibel encefalopathie-syndroom Monoparese Transient ischaemic attack | Cerebrovasculair accident† Transient ischaemic attack | Cerebrovasculair accident Posterieur reversibel encefalopathiesyndroom Transient ischaemic attack |
| Hartaandoeningen | |||
| Vaak | Myocardinfarcta, † Hartfalen Verlengd QT op elektrocardiogram Verminderde ejectiefractie | Myocardinfarcta, † Hartfalen Verlengd QT op elektrocardiogram | Myocardinfarcta Verlengd QT op elektrocardiogram |
| Soms | Verminderde ejectiefractie | Hartfalen† Verminderde ejectiefractie | |
| Bloedvataandoeningen | |||
| Zeer vaak | Hemorragieb, *, † Hypertensiec, * Hypotensie | Hemorragieb, *, † Hypertensiec, * | Hemorragieb, *, † Hypertensiec, * |
| Vaak | Hypotensie | Hypotensie | |
| Niet bekend | Aneurysma’s en arteriële dissecties | Aneurysma’s en arteriële dissecties | Aneurysma’s en arteriële dissecties |
Systeem/ orgaanklasse (MedDRA-terminologie) | Lenvatinib als monotherapie | Combinatie met everolimus | Combinatie met pembrolizumab |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Zeer vaak | Dysfonie | Dysfonie | Dysfonie |
| Vaak | Longembolie† | Longembolie Pneumothorax | Longembolie |
| Soms | Pneumothorax | Pneumothorax | |
| Maag-darmstelselaandoeningen | |||
| Zeer vaak | Diarree* Gastro-intestinale en abdominale pijnd Braken Nausea Orale ontstekinge Orale pijnf Constipatie Dyspepsie Droge mond Lipase verhoogd‡ Amylase verhoogd‡ | Diarree* Gastro-intestinale en abdominale pijnd Braken Nausea Orale ontstekinge Orale pijnf Constipatie Dyspepsie Lipase verhoogd‡ Amylase verhoogd‡ | Diarree* Gastro-intestinale en abdominale pijnd Braken Nausea Orale ontstekinge Orale pijnf Constipatie Dyspepsie Droge mond Lipase verhoogd‡ Amylase verhoogd‡ |
| Vaak | Anale fistel Flatulentie Gastro-intestinale perforatie | Droge mond Flatulentie Gastro-intestinale perforatie | Pancreatitisg Colitis Flatulentie Gastro-intestinale perforatie |
| Soms | Pancreatitisg Colitis | Pancreatitisg Anale fistel Colitis | Anale fistel |
| Lever- en galaandoeningen | |||
| Zeer vaak | Bilirubine in het bloed verhoogd*, ‡ Hypoalbuminemie*,‡ Alanine- aminotransferase verhoogd*,‡ Aspartaat- aminotransferase verhoogd*,‡ Alkalische fosfatase in het bloed verhoogd‡ Gamma- glutamyltransferase verhoogd‡ | Hypoalbuminemie*,‡ Alanine- aminotransferase verhoogd‡ Aspartaat- aminotransferase verhoogd‡ Alkalische fosfatase in het bloed verhoogd‡ | Bilirubine in het bloed verhoogd‡ Hypoalbuminemie‡ Alanineaminotransferase verhoogd‡ Aspartaataminotransferase verhoogd‡ Alkalische fosfatase in het bloed verhoogd‡ |
| Vaak | Leverfalenh,† Hepatische encefalopathiei, † Cholecystitis Abnormale leverfunctie | Cholecystitis Abnormale leverfunctie Gamma- glutamyltransferase verhoogd Bilirubine in het bloed verhoogd*,‡ | Cholecystitis Abnormale leverfunctie Gammaglutamyltransferase verhoogd |
| Soms | Hepatocellulair letsel en hepatitisj | Leverfalenh, † Hepatische encefalopathiei | Leverfalenh, † Hepatische encefalopathiei Hepatocellulair letsel en hepatitisj |
| Huid- en onderhuidaandoeningen | |||
| Zeer vaak | Palmoplantair erytrodysesthesie-syndroom Rash Alopecia | Palmoplantair erytrodysesthesie-syndroom Rash | Palmoplantair erytrodysesthesiesyndroom Rash |
| Vaak | Hyperkeratose | Alopecia | Hyperkeratose Alopecia |
Systeem/ orgaanklasse (MedDRA-terminologie) | Lenvatinib als monotherapie | Combinatie met everolimus | Combinatie met pembrolizumab |
| Soms | Hyperkeratose | ||
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Zeer vaak | Rugpijn Artralgie Myalgie Pijn in de ledematen Skeletspierstelselpijn | Rugpijn Artralgie | Rugpijn Artralgie Myalgie Pijn in de ledematen Skeletspierstelselpijn |
| Vaak | Myalgie Pijn in de ledematen Skeletspierstelselpijn | ||
| Soms | Osteonecrose van de kaak | Osteonecrose van de kaak | |
| Nier- en urinewegaandoeningen | |||
| Zeer vaak | Proteïnurie* Bloedcreatinine verhoogd‡ | Proteïnurie* Bloedcreatinine verhoogd‡ | Proteïnurie* Bloedcreatinine verhoogd‡ |
| Vaak | Nierfalenk, *,† Nierfunctiestoornis* Bloedureum verhoogd | Nierfalenk, *,† Nierfunctiestoornis* Bloedureum verhoogd | Nierfalenk, * Bloedureum verhoogd |
| Soms | Nefrotisch syndroom | Nefrotisch syndroom Nierfunctiestoornis* | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Zeer vaak | Vermoeidheid Asthenie Perifeer oedeem | Vermoeidheid Asthenie Perifeer oedeem | Vermoeidheid Asthenie Perifeer oedeem |
| Vaak | Malaise | Malaise | Malaise |
| Soms | Gestoorde genezing | Gestoorde genezing Niet-gastro-intestinale fistell | Gestoorde genezing Niet-gastro-intestinale fistell |
| Niet bekend | Niet-gastro-intestinale fistell | ||
§: De frequenties van de bijwerkingen die worden vermeld in tabel 4, zijn mogelijk niet volledig toe te wijzen aan alleen lenvatinib, maar kunnen bijdragen bevatten van de onderliggende ziekte of van andere geneesmiddelen in een combinatie.
*: Zie rubriek 4.8 ‘Beschrijving van geselecteerde bijwerkingen’ voor meer karakteristieken. †: Omvat ook gevallen met een fatale afloop.
‡: Frequentie op basis van laboratoriumgegevens.
De volgende termen zijn gecombineerd:
a: Myocardinfarct omvat myocardinfarct en acuut myocardinfarct.
b: Omvat alle hemorragietermen:
De volgende hemorragietermen traden op bij 5 of meer patiënten met NCC die behandeld werden met lenvatinib plus pembrolizumab: epistaxis, hematurie, kneuzing, bloedend tandvlees, rectale bloeding, hemoptoë, ecchymose en hematochezie.
c: Hypertensie omvat hypertensie, hypertensieve crisis, verhoogde diastolische bloeddruk, orthostatische hypertensie en verhoogde bloeddruk.
d: Gastro-intestinale en abdominale pijn omvat abdominaal ongemak, buikpijn, onderbuikpijn, bovenbuikpijn, abdominale gevoeligheid, epigastrisch ongemak en gastro-intestinale pijn.
e: Orale ontsteking omvat afteuze stomatitis, aften, gingiva-erosie, tandvleesulcus, orale mucosablaarvorming, stomatitis, glossitis, mondulceratie en slijmvliesontsteking.
f: Orale pijn omvat orale pijn, glossodynie, gingiva-pijn, orofaryngeaal ongemak, orofaryngeale pijn en ongemak van de tong.
g: Pancreatitis omvat pancreatitis en acute pancreatitis.
h: Leverfalen omvat leverfalen, acuut leverfalen en chronisch leverfalen.
i: Hepatische encefalopathie omvat hepatische encefalopathie, hepatisch coma, metabole encefalopathie en encefalopathie. j: Hepatocellulair letsel en hepatitis omvat geneesmiddelgeïnduceerd leverletsel, hepatische steatose en cholestatisch leverletsel.
k: Nierfalen omvat acuut prerenaal falen, nierfalen, acuut nierfalen, acuut nierletsel en niertubulusnecrose. l: Niet-gastro-intestinale fistel omvat gevallen van fistels buiten de maag en darmen, zoals een luchtpijpfistel, tracheo-oesofageale fistel, oesofageale fistel, cutane fistel of fistel aan het vrouwelijke geslachtsorgaan. Beschrijving van geselecteerde bijwerkingen
Hypertensie (zie rubriek 4.4)
In CLEAR (zie rubriek 5.1) werd hypertensie gemeld bij 56,3% van de patiënten in de behandelingsgroep met lenvatinib en pembrolizumab en bij 42,6% van de patiënten in de groep die met sunitinib werd behandeld. De voor de blootstelling gecorrigeerde frequentie van het optreden van hypertensie was 0,65 episoden per patiëntjaar in de groep die met lenvatinib en pembrolizumab werd behandeld, en 0,73 episoden per patiëntjaar in de met sunitinib behandelde groep. Bij patiënten die met lenvatinib en pembrolizumab werden behandeld, bedroeg de mediane tijd tot de eerste symptomen 0,7 maanden. Reacties van graad 3 of hoger deden zich voor bij 28,7% van de patiënten in de groep die met lenvatinib en pembrolizumab werd behandeld, en bij 19,4% van de patiënten in de met sunitinib behandelde groep. Bij 16,8% van de patiënten met hypertensie werd de dosis lenvatinib aangepast (dosisonderbreking bij 9,1% en dosisverlaging bij 11,9%). Bij 0,9% van de patiënten leidde hypertensie tot een definitieve stopzetting van de behandeling met lenvatinib.
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus werd hypertensie gemeld bij 42,5% van de patiënten (de incidentie van graad 3- of graad 4-hypertensie was 19,7%). Bij patiënten van wie gegevens over individuele geneesmiddelaanpassingen werden verzameld, had 9,8% van de patiënten met hypertensie dosisaanpassingen van lenvatinib (5,3% dosisverlaging en 6,2% dosisonderbreking). Dit leidde tot permanente stopzetting van de behandeling bij 0,9% van de patiënten. De mediane tijd tot de eerste symptomen van hypertensie bij patiënten die werden behandeld met lenvatinib plus everolimus was 0,5 maanden.
Proteïnurie (zie rubriek 4.4)
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus werd proteïnurie gemeld bij 34,8% van de patiënten (9,0% was graad ≥ 3). Bij patiënten van wie gegevens over individuele geneesmiddelaanpassingen werden verzameld, had 15,1% van de patiënten met proteïnurie dosisaanpassingen van lenvatinib (9,6% dosisverlaging en 9,8% dosisonderbreking). Dit leidde tot permanente stopzetting van de behandeling bij 2,1% van de patiënten. De mediane tijd tot de eerste symptomen van proteïnurie bij patiënten die werden behandeld met lenvatinib plus everolimus was 1,4 maanden.
Nierfalen en nierfunctiestoornis (zie rubriek 4.4)
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus werd nierfalen gemeld bij 1,3% van de patiënten (0,6% was graad ≥ 3) en 5,3% ontwikkelde acuut nierfalen (2,7% was graad ≥ 3). Niercomplicaties werden gemeld bij 17,2% van de patiënten (4,3% was graad ≥ 3). Bij patiënten van wie gegevens over individuele geneesmiddelaanpassingen werden verzameld, had 5,5% van de patiënten met niercomplicaties dosisaanpassingen van lenvatinib (2,3% dosisverlaging en 4,0% dosisonderbreking). Dit leidde tot permanente stopzetting van de behandeling bij 1,9% van de patiënten. De mediane tijd tot de eerste symptomen van niercomplicaties bij patiënten die werden behandeld met lenvatinib plus everolimus was 3,5 maanden.
Hartfunctiestoornis (zie rubriek 4.4)
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus werden hartfunctiestoornissen gemeld bij 3,5% van de patiënten (1,8% was graad ≥ 3). Bij patiënten van wie gegevens over individuele geneesmiddelaanpassingen werden verzameld, had 0,9% van de patiënten met hartfunctiestoornissen dosisaanpassingen van lenvatinib (0,4% dosisverlaging en 0,8% dosisonderbreking). Dit leidde tot permanente stopzetting van de behandeling bij 0,6% van de patiënten. De mediane tijd tot de eerste symptomen van hartfunctiestoornissen bij patiënten die werden behandeld met lenvatinib plus everolimus was 3,6 maanden.
Posterieur reversibel encefalopathiesyndroom (PRES)/reversibel posterieur
leuko-encefalopathiesyndroom (RPLS) (zie rubriek 4.4)
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus werd er 1 voorval van PRES (graad 2) gemeld. Dit voorval deed zich voor na een behandeling van 1,3 maanden. Er waren geen dosisaanpassingen of stopzetting van de dosis vereist.
Hepatotoxiciteit (zie rubriek 4.4)
In CLEAR (zie rubriek 5.1) waren de vaakst gemelde levergerelateerde bijwerkingen in de behandelingsgroep met lenvatinib en pembrolizumab verhogingen van leverenzymwaarden, waaronder een verhoging van alanineaminotransferase (11,9%), aspartaataminotransferase (11,1%) en bilirubine in het bloed (4,0%). In de met sunitinib behandelde groep traden vergelijkbare voorvallen op, en wel met een frequentie van respectievelijk 10,3%, 10,9% en 4,4%. De mediane tijd tot de eerste symptomen van leverproblemen bedroeg 3,0 maanden (alle graden) in de groep die met lenvatinib en pembrolizumab werd behandeld, en 0,7 maanden in de met sunitinib behandelde groep. De voor de blootstelling gecorrigeerde frequentie van hepatotoxiciteitsvoorvallen was 0,39 episoden per patiëntjaar in de groep die met lenvatinib en pembrolizumab werd behandeld, en 0,46 episoden per patiëntjaar in de met sunitinib behandelde groep. Levergerelateerde reacties van graad 3 traden op bij 9,9% van de patiënten die met lenvatinib en pembrolizumab werden behandeld, en bij 5,3% van de met sunitinib behandelde patiënten. Levergerelateerde reacties leidden bij respectievelijk 8,5% en 4,3% van de patiënten tot een onderbreking respectievelijk verlaging van de dosis lenvatinib en bij 1,1% van de patiënten tot een definitieve stopzetting van de behandeling met lenvatinib.
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus waren de vaakst gemelde levergerelateerde bijwerkingen verhogingen van leverenzymen, waaronder verhogingen van alanineaminotransferase (11,9), aspartaataminotransferase (11,4%) en gammaglutamyltransferase (2,7%). Levergerelateerde bijwerkingen van graad 3 traden op bij 6,1% van de patiënten die werden behandeld met lenvatinib plus everolimus. Bij patiënten van wie gegevens over individuele geneesmiddelaanpassingen werden verzameld, had 6,0% van de patiënten met hepatotoxiciteit dosisaanpassingen van lenvatinib (2,8% dosisverlaging en 4,2% dosisonderbreking). Dit leidde tot permanente stopzetting van de behandeling bij 0,9% van de patiënten. De mediane tijd tot de eerste symptomen van levergerelateerde bijwerkingen bij patiënten die werden behandeld met lenvatinib plus everolimus was 1,8 maanden.
Arteriële trombo-embolie (zie rubriek 4.4)
In CLEAR (zie rubriek 5.1) meldde 5,4% van de patiënten in de behandelingsgroep met lenvatinib en pembrolizumab arteriële trombo-embolische voorvallen (waarvan 3,7% van graad ≥ 3), vergeleken met 2,1% van de patiënten in de groep die met sunitinib werd behandeld (waarvan 0,6% van graad ≥ 3). Geen van de gevallen was fataal. De voor de blootstelling gecorrigeerde frequentie van arteriële trombo-embolische voorvallen was 0,04 episoden per patiëntjaar in de groep die met lenvatinib en pembrolizumab werd behandeld, en 0,02 episoden per patiëntjaar in de met sunitinib behandelde groep. Het vaakst gemelde arteriële trombo-embolische voorval in de met lenvatinib en pembrolizumab behandelde groep was een myocardinfarct (3,4%). In de met sunitinib behandelde groep deed zich één geval (0,3%) van een myocardinfarct voor. De mediane tijd tot de eerste symptomen van een arterieel trombo-embolisch voorval bedroeg 10,4 maanden in de met lenvatinib en pembrolizumab behandelde groep.
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus werden arteriële trombo-embolische complicaties gemeld bij 2,7% van de patiënten (2,2% was graad ≥ 3). Bij patiënten van wie gegevens over individuele geneesmiddelaanpassingen werden verzameld, had 0,6% van de patiënten met arteriële trombo-embolische complicaties dosisaanpassingen van lenvatinib (0,6% dosisonderbreking). Dit leidde tot permanente stopzetting van de behandeling bij 1,5% van de patiënten. De vaakst gemelde arteriële trombo-embolische complicatie in de groep die werd behandeld met lenvatinib plus everolimus was myocardinfarct (1,3%). De mediane tijd tot de eerste symptomen van arteriële trombo-embolische complicaties bij patiënten die werden behandeld met lenvatinib plus everolimus was 6,8 maanden.
Hemorragie (zie rubriek 4.4)
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus werden hemorragieën gemeld bij 28,6% van de patiënten (3,2% was graad ≥ 3). Bij patiënten van wie gegevens over individuele geneesmiddelaanpassingen werden verzameld, had 4,9% van de patiënten met hemorragieën geneesmiddelaanpassingen van lenvatinib (4,2% dosisonderbreking en 0,8% dosisverlaging). Dit leidde tot permanente stopzetting van de behandeling bij 0,6% van de patiënten. De vaakst gemelde hemorragieën in de groep die werd behandeld met lenvatinib plus everolimus waren epistaxis (19,4%) en hematurie (4,2%). De mediane tijd tot de eerste symptomen van hemorragieën bij patiënten die werden behandeld met lenvatinib plus everolimus was 1,9 maanden.
Hypocalciëmie (zie rubriek 4.4, Verlenging van het QT-interval)
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus werd hypocalciëmie gemeld bij 4,8% van de patiënten (1,1% was graad ≥ 3). Bij patiënten van wie gegevens over individuele geneesmiddelaanpassingen werden verzameld, had 0,8% van de patiënten met hypocalciëmie dosisaanpassingen van lenvatinib (0,6% dosisonderbreking en 0,4% dosisverlaging). Dit leidde bij geen van de patiënten tot permanente stopzetting van de behandeling. De mediane tijd tot de eerste symptomen van hypocalciëmie bij patiënten die werden behandeld met lenvatinib plus everolimus was 2,9 maanden.
Maag-darmperforatie en fistelvorming (zie rubriek 4.4)
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus werden maag-darmperforaties gemeld bij 3,7% van de patiënten (2,9% was graad ≥ 3). Bij patiënten van wie gegevens over individuele geneesmiddelaanpassingen werden verzameld, had 2,1% van de patiënten met maag-darmperforaties dosisaanpassingen van lenvatinib (1,5% dosisonderbreking en 0,6% dosisverlaging). Dit leidde tot permanente stopzetting van de behandeling bij 1,1% van de patiënten. De mediane tijd tot de eerste symptomen van maag-darmperforaties bij patiënten die werden behandeld met lenvatinib plus everolimus was 3,6 maanden.
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus werd fistelvorming gemeld bij 1,0% van de patiënten (0,5% was graad ≥ 3). Bij patiënten van wie gegevens over individuele geneesmiddelaanpassingen werden verzameld, had 0,8% van de patiënten met maag-darmperforaties dosisaanpassingen van lenvatinib (0,8% dosisonderbreking). Dit leidde tot permanente stopzetting van de behandeling bij 0,4% van de patiënten. De mediane tijd tot de eerste symptomen van fistelvorming bij patiënten die werden behandeld met lenvatinib plus everolimus was 3,7 maanden.
Niet-gastro-intestinale fistels (zie rubriek 4.4)
Het gebruik van lenvatinib is in verband gebracht met gevallen van fistels, waaronder reacties met de dood als gevolg. Meldingen van fistels in delen van het lichaam buiten maag of darmen zijn bij verschillende indicaties waargenomen. Reacties werden op verschillende tijdstippen tijdens de behandeling gemeld, variërend van twee weken tot meer dan 1 jaar na het begin van de behandeling met lenvatinib, met een mediane latentie van ongeveer 3 maanden.
Verlenging van het QT-interval (zie rubriek 4.4)
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus werden toenames van het QTcF-interval groter dan 60 ms gemeld bij 9,8% van de patiënten. Bij 3,3% van de patiënten die werden behandeld met lenvatinib en everolimus was de QTc-interval groter dan 500 ms. De mediane tijd tot de eerste symptomen van verlenging van het QT-interval bij patiënten die werden behandeld met lenvatinib plus everolimus was 3,0 maanden.
Verhoogde concentratie thyreoïdstimulerend hormoon in het bloed/hypothyroïdie (zie rubriek 4.4)
In CLEAR (zie rubriek 5.1) trad hypothyroïdie op bij 47,2% van de patiënten in de behandelingsgroep met lenvatinib en pembrolizumab en bij 26,5% van de patiënten in de met sunitinib behandelde groep. De voor de blootstelling gecorrigeerde frequentie van het optreden van hypothyroïdie was 0,39 episoden per patiëntjaar in de groep die met lenvatinib en pembrolizumab werd behandeld, en 0,33 episoden per patiëntjaar in de met sunitinib behandelde groep. In het algemeen waren de meeste voorvallen van hypothyroïdie in de groep die met lenvatinib en pembrolizumab werd behandeld, van graad 1 of 2. Hypothyroïdie van graad 3 werd gemeld bij 1,4% van de patiënten in de behandelingsgroep met lenvatinib en pembrolizumab, en bij geen van de patiënten in de met sunitinib behandelde groep. Op baseline had 90% van de patiënten in de met lenvatinib en pembrolizumab behandelde groep en 93,1% van de patiënten in de met sunitinib behandelde groep een TSH-waarde ≤ de bovengrens van normaal. Een verhoging in TSH > de bovengrens van normaal werd na baseline waargenomen bij 85,0% van de met lenvatinib en pembrolizumab behandelde patiënten en bij 65,6% van de met sunitinib behandelde patiënten. In de groep die met lenvatinib en pembrolizumab werd behandeld, leidden voorvallen van hypothyroïdie bij 2,6% van de patiënten tot een aanpassing van de dosis lenvatinib (verlaging of onderbreking) en bij 1 patiënt tot stopzetting van de behandeling met lenvatinib.
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus werd hypothyroïdie gemeld bij 24,1% van de patiënten. Over het algemeen was de meerderheid van de gevallen van hypothyroïdie graad 1 of 2. Graad 3 hypothyroïdie werd gemeld bij 0,3% van de patiënten die werden behandeld met lenvatinib plus everolimus. De mediane tijd tot de eerste symptomen van hypothyroïdie bij patiënten die werden behandeld met lenvatinib plus everolimus was 2,7 maanden. Bij baseline had 83,0% van de patiënten die werden behandeld met lenvatinib plus everolimus TSH-waarden ≥ bovengrens van normaal. Verhogingen van TSH > bovengrens van normaal werden post-baseline waargenomen bij 71,3% van de patiënten die werden behandeld met lenvatinib plus everolimus. Bij patiënten van wie gegevens over individuele
geneesmiddelaanpassingen werden verzameld, leidde hypothyroïdie bij 1,3% van de patiënten tot dosisaanpassingen van lenvatinib (0,4% dosisverlaging en 0,9% dosisonderbreking). Er zijn geen stopzettingen van de dosis gemeld.
Diarree (zie rubriek 4.4)
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus werd diarree gemeld bij 69,0% van de patiënten (13,8% was graad ≥ 3). Bij patiënten van wie gegevens over individuele geneesmiddelaanpassingen werden verzameld, had 30,4% van de patiënten dosisaanpassingen van lenvatinib (17,7% dosisonderbreking en 19,6% dosisverlaging). Dit leidde tot permanente stopzetting van de behandeling bij 0,6% van de patiënten.
Pediatrische patiënten
In de pediatrische Studies 216 en 231 (zie rubriek 5.1) was het algehele veiligheidsprofiel van lenvatinib als monotherapie of in combinatie met everolimus consistent met het veiligheidsprofiel dat werd waargenomen bij volwassenen die werden behandeld met lenvatinib.
In Studie 216 werd pneumothorax gemeld bij 3 patiënten (4,7%) met Ewing-sarcoom, rhabdomyosarcoom (RMS) en Wilms-tumor; alle 3 de patiënten hadden bij baseline longmetastasen. In Studie 231 werd pneumothorax gemeld bij 8 patiënten (6,3%) met spoelcelsarcoom, ongedifferentieerd sarcoom, RMS, perifere maligne zenuwschedetumor, synoviaal sarcoom, spoelcelcarcinoom en maligne ossificerende fibromyxoïde tumor; alle 8 patiënten hadden bij baseline longmetastasen of primaire ziekte in de borstwand of pleuraholte. In Studie 216 werd bij geen van de patiënten de behandeling stopgezet vanwege pneumothorax; in Studie 231 werd bij één patiënt de behandeling stopgezet vanwege pneumothorax (zie ook rubriek 4.8 van de SmPC van Lenvima voor aanvullende pediatrische informatie).
In fase 1 (dosisbepalingscohort met combinatietherapie) van Studie 216 waren de vaakst (≥ 40%) gemelde bijwerkingen hypertensie, hypothyreoïdie, hypertriglyceridemie, buikpijn en diarree, en in fase 2 (uitbreidingscohort met combinatietherapie) waren de vaakst (≥ 35%) gemelde bijwerkingen hypertriglyceridemie, proteïnurie, diarree, verlaagd aantal lymfocyten, verlaagd aantal witte bloedcellen, verhoogd cholesterolgehalte in het bloed, vermoeidheid en verlaagd aantal bloedplaatjes.
In Studie 231 waren de vaakst (≥15%) gemelde bijwerkingen hypothyreoïdie, hypertensie, proteïnurie, verminderde eetlust, diarree en verlaagd aantal bloedplaatjes.
Andere speciale populaties
Ouderen
In CLEAR was de incidentie van proteïnurie bij oudere patiënten (≥ 75 jaar) hoger dan bij jongere patiënten (< 65 jaar) (≥ 10% verschil).
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus hadden oudere patiënten (≥ 75 jaar) een hogere incidentie (≥ 10% verschil) van verlaagd aantal bloedplaatjes, gewichtsverlies, proteïnurie en hypertensie dan jongere patiënten (< 65 jaar).
Geslacht
In CLEAR was de incidentie van diarree hoger bij mannen dan bij vrouwen (≥ 10% verschil).
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus hadden vrouwen een hogere incidentie dan mannen (≥ 10% verschil) van nausea, braken, asthenie en hypertensie.
Etnische afkomst
In CLEAR was de incidentie van palmoplantair erytrodysesthesiesyndroom, proteïnurie en hypothyroïdie (waaronder een verhoging van het schildklierhormoon in bloed) hoger bij Aziatische patiënten dan bij blanke patiënten (≥ 10% verschil), terwijl de incidentie van vermoeidheid, nausea, artralgie, braken en asthenie hoger was bij blanke patiënten.
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus hadden Aziatische patiënten een hogere incidentie dan blanke patiënten (≥ 10% verschil) van hypothyroïdie, stomatitis, verlaagd aantal bloedplaatjes, proteïnurie, dysfonie, PPE en hypertensie. Blanke patiënten hadden een hogere incidentie van nausea, asthenie, vermoeidheid en hypercholesterolemie.
Hypertensie bij baseline
In CLEAR was de incidentie van proteïnurie hoger bij patiënten met hypertensie op baseline dan bij patiënten zonder hypertensie op baseline.
Diabetes bij baseline
In de samengevoegde NCC-populatie van patiënten die werd behandeld met lenvatinib en everolimus hadden patiënten met diabetes bij baseline een hogere incidentie (≥ 10% verschil) van proteïnurie dan patiënten zonder diabetes bij baseline.
Leverfunctiestoornis
Er zijn beperkte gegevens over patiënten met een leverfunctiestoornis met NCC. Nierfunctiestoornis
Bij NCC-patiënten die werden behandeld met lenvatinib en everolimus hadden patiënten met een nierfunctiestoornis bij baseline een hogere incidentie van trombocytopenie of verlaagd aantal bloedplaatjes dan patiënten met een normale nierfunctie.
Patiënten met een lichaamsgewicht < 60 kg
Bij NCC-patiënten die werden behandeld met lenvatinib en everolimus hadden patiënten met een laag lichaamsgewicht (< 60 kg) een hogere incidentie (≥ 10% verschil) van verlaagd aantal bloedplaatjes en hypertensie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De hoogste doses lenvatinib die klinisch onderzocht werden, waren 32 mg en 40 mg per dag. Accidentele medicatiefouten die tot eenmalige doseringen van 40 tot 48 mg leidden, hebben zich in klinische onderzoeken ook voorgedaan. De bijwerkingen die het vaakst werden waargenomen met deze doseringen waren hypertensie, nausea, diarree, vermoeidheid, stomatitis, proteïnurie, hoofdpijn en verslechtering van PPE. Er zijn ook gevallen van overdosering met lenvatinib gemeld waarbij eenmalige toedieningen van 6 tot 10 maal de aanbevolen dagelijkse dosis plaatsvonden. Deze gevallen gingen gepaard met bijwerkingen die overeenkwamen met het bekende veiligheidsprofiel van lenvatinib (d.w.z. nier- en hartfalen) of vonden zonder bijwerkingen plaats.
Er is geen specifiek antidotum voor overdosering met lenvatinib. In geval van vermoedelijke overdosering moet de toediening van lenvatinib worden uitgesteld en, waar nodig, gepaste ondersteunende zorg worden geboden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EX08
Werkingsmechanisme
Lenvatinib is een remmer van receptortyrosinekinase (RTK) die een selectief remmend effect heeft op de kinasewerking van de vasculaire endotheliale groeifactor (VEGF)-receptoren VEGFR1 (FLT1), VEGFR2 (KDR) en VEGFR3 (FLT4), naast andere aan proangiogene en oncogene metabolisme-gerelateerde RTK’s waaronder de fibroblastgroeifactor (FGF)-receptoren FGFR1, 2, 3 en 4 en de receptoren voor van bloedplaatjes afgeleide groeifactor (PDGF) PDGFRα, KIT en RET. In syngene muistumormodellen had lenvatinib een afname van tumorgeassocieerde macrofagen en een toename van geactiveerde cytotoxische T-cellen tot gevolg en liet lenvatinib een grotere antitumoractiviteit zien in combinatie met een monoklonaal anti-PD-1-antilichaam dan met beide behandelingen afzonderlijk.
De combinatie lenvatinib met everolimus toonde een verhoogde antiangiogene en antitumoractiviteit zoals blijkt uit de verminderde proliferatie van humane endotheelcellen, buisvorming en VEGF-signalering in vitro en een groter tumorvolume in xenograft-modellen van humane niercelkanker bij muizen dan elke stof afzonderlijk.
Hoewel het werkingsmechanisme voor hypertensie niet rechtstreeks onderzocht werd met lenvatinib, wordt verondersteld dat dit gemedieerd wordt door de remming van VEGFR2 in vasculaire endotheelcellen. Hoewel het werkingsmechanisme voor proteïnurie ook niet rechtstreeks onderzocht is, wordt verondersteld dat dit gemedieerd wordt door downregulatie van VEGFR1 en VEGFR2 in de podocyten van de glomerulus.
Het werkingsmechanisme voor hypothyroïdie is niet helemaal duidelijk.
Het werkingsmechanisme voor de verslechtering van hypercholesterolemie bij de combinatie van lenvatinib en everolimus is niet direct bestudeerd en is niet volledig opgehelderd.
Hoewel niet direct bestudeerd, wordt verondersteld dat het werkingsmechanisme voor de verergering van diarree met de combinatie van lenvatinib en everolimus gemedieerd wordt door de werkingsmechanismen van de individuele middelen: remming van VEGF/VEGFR en c-KIT door lenvatinib gekoppeld aan remming van mTOR/NHE3 door everolimus.
Klinische werkzaamheid en veiligheid
Eerstelijnsbehandeling van patiënten met NCC (in combinatie met pembrolizumab)
De werkzaamheid van lenvatinib in combinatie met pembrolizumab werd onderzocht in onderzoek 307 (CLEAR), een multicentrisch, gerandomiseerd, open-label onderzoek waaraan 1069 patiënten deelnamen met gevorderd NCC met een ‘clear cell’-component waaronder andere histologische kenmerken, zoals een sarcomatoïde of papillair kenmerk, in de eerstelijnssetting. De patiënten werden opgenomen in het onderzoek ongeacht hun PD-L1-tumorexpressiestatus. Patiënten met een actieve auto-immuunziekte of een medische aandoening waarvoor immuunsuppressie nodig is, kwamen niet in aanmerking voor deelname. De randomisatie werd gestratificeerd naar geografische regio (Noord-Amerika en West-Europa versus ‘de rest van de wereld’) en prognosegroep volgens het Memorial Sloan Kettering Cancer Center (MSKCC) (gunstige, intermediaire en slechte prognose).
De patiënten werden gerandomiseerd naar eenmaal daags 20 mg lenvatinib oraal in combinatie met elke 3 weken 200 mg pembrolizumab intraveneus (n = 355), of naar eenmaal daags 18 mg lenvatinib oraal in combinatie met eenmaal daags 5 mg everolimus oraal (n = 357), of naar eenmaal daags 50 mg sunitinib oraal gedurende 4 weken en vervolgens 2 weken geen behandeling (n = 357). Alle patiënten in de onderzoeksarm met lenvatinib en pembrolizumab begonnen met eenmaal daags 20 mg lenvatinib oraal. De mediane tijd tot de eerste dosisverlaging van lenvatinib bedroeg 1,9 maanden. De mediane gemiddelde dagelijkse dosis lenvatinib was 14 mg. De behandeling werd voortgezet tot er onaanvaardbare toxiciteit of ziekteprogressie optrad zoals werd beoordeeld door de onderzoeker en bevestigd door een onafhankelijke radiologische beoordelingscommissie (IRC) aan de hand van de Response Evaluation Criteria in Solid Tumours versie 1.1 (RECIST 1.1). Het was toegestaan lenvatinib met pembrolizumab toe te dienen nadat er ziekteprogressie volgens de RECIST-definitie was opgetreden als de patiënt klinisch stabiel was en naar het oordeel van de onderzoeker daar klinisch voordeel van had. Pembrolizumab werd maximaal 24 maanden lang toegediend, maar de behandeling met lenvatinib kon ook na deze 24 maanden worden voortgezet. Er werd een beoordeling van de tumorstatus uitgevoerd op baseline en daarna om de 8 weken.
De kenmerken van de onderzoekspopulatie (355 patiënten in de arm met lenvatinib en pembrolizumab en 357 in de arm met sunitinib) waren: een mediane leeftijd van 62 jaar (bereik: 29 tot 88 jaar); 41% 65 jaar of ouder, 74% mannen; 75% blank, 21% Aziatisch, 1% zwart en 2% van een andere etnische afkomst; 17% van de patiënten had op baseline een KPS van 70 tot 80 en 83% van 90 tot 100; de verdeling van de patiënten volgens de IMDC-risicogroepen (International Metastatic RCC Database Consortium) was 33% gunstig, 56% intermediair en 10% slecht, en volgens de MSKCC-prognosegroepen had 27% een gunstige, 64% een intermediaire en 9% een slechte prognose. Bij 99% van de patiënten was metastatische ziekte aanwezig en bij 1% lokaal gevorderde ziekte. Veel voorkomende locaties van metastasen bij de patiënten waren de longen (69%), de lymfeklieren (46%) en het bot (26%).
De primaire maatstaf voor het werkzaamheidsresultaat was progressievrije overleving (progression free survival, PFS) op basis van RECIST 1.1 volgens de IRC. De belangrijkste secundaire maatstaven voor het werkzaamheidsresultaat omvatten de totale overleving (overall survival, OS) en het objectieve responspercentage (objective response rate, ORR). Lenvatinib in combinatie met pembrolizumab liet statistisch significante verbeteringen zien in progressievrije overleving, totale overleving en objectief responspercentage ten opzichte van sunitinib op het moment van de vooraf gespecificeerde tussentijdse analyse (eindanalyse voor progressievrije overleving). De mediane progressievrije overleving voor lenvatinib in combinatie met pembrolizumab was 23,9 maanden (95%-BI: 20,8; 27,7) vergeleken met 9,2 maanden (95%-BI: 6,0; 11,0) voor sunitinib, met HR 0,39 (95%-BI: 0,32, 0,49; p-waarde < 0,0001). Voor totale overleving was de HR 0,66 (95%-BI: 0,49; 0,88; p-waarde 0,0049) met de mediane follow-uptijd voor totale overleving van 26,5 maanden en de mediane duur van de behandeling voor lenvatinib plus pembrolizumab van 17,0 maanden. Het objectieve responspercentage voor lenvatinib in combinatie met pembrolizumab was 71% (95%-BI: 66; 76) vergeleken met 36% (95%-BI: 31; 41) p-waarde < 0,0001 voor sunitinib. De werkzaamheidsresultaten voor progressievrije overleving, totale overleving en objectief responspercentage op het moment van de in het protocol gespecificeerde eindanalyse (mediane follow-upduur van 49,4 maanden) worden weergegeven in tabel 5, figuur 1 en figuur 2-. De resultaten voor de progressievrije overleving waren consistent over de vooraf gespecificeerde subgroepen, de MSKCC-prognosegroepen en de PD-L1-tumorexpressiestatus. In tabel 6 worden de werkzaamheidsresultaten per MSKCC-prognosegroep weergegeven.
De eindanalyse van totale overleving werd niet gecorrigeerd voor navolgende therapieën, met 195/357 (54,6%) patiënten in de arm met sunitinib en 56/355 (15,8%) patiënten in de arm met lenvatinib en pembrolizumab die vervolgens anti-PD-1/-PD-L1-therapie kregen.
| Tabel 5 Werkzaamheidsresultaten bij niercelcarcinoom volgens de IRC in CLEAR | ||
20 mg lenvatinib met 200 mg pembrolizumab N = 355 | 50 mg sunitinib N = 357 | |
| Progressievrije overleving (PFS)* | ||
| Aantal gevallen, n (%) | 207 (58%) | 214 (60%) |
| Mediane PFS in maanden (95%-BI)a | 23,9 (20,8; 27,7) | 9,2 (6,0; 11,0) |
| Hazardratio (95%-BI)b, c | 0,47 (0,38; 0,57) | |
| p-waardec | < 0,0001 | |
| Totale overleving (OS) | ||
| Aantal overlijdens, n (%) | 149 (42%) | 159 (45%) |
| Mediane OS in maanden (95%-BI) | 53,7 (48,7; NE) | 54,3 (40,9; NE) |
| Hazardratio (95%-BI)b, c | 0,79 (0,63; 0,99) | |
| p-waardec | 0,0424 | |
| Objectief responspercentage (bevestigd) | ||
| Objectief responspercentage, n (%) | 253 (71,3%) | 131 (36,7%) |
| (95%-BI) | (66,6; 76,0) | (31,7; 41,7) |
| Aantal complete responsen (CR), n (%) | 65 (18,3%) | 17 (4,8%) |
| Aantal partiële responsen (PR), n (%) | 188 (53,0%) | 114 (32%) |
| p-waarded | < 0,0001 | |
| Duur van de respons | ||
| Mediaan in maanden (bereik) | 26,7 (1,64+; 55,92+) | 14,7 (1,64+; 54,08+) |
De tumorbeoordelingen werden gebaseerd op RECIST 1.1; alleen bevestigde responsen worden opgenomen in het objectieve responspercentage. Einddatum gegevens = 31 juli 2022 BI = betrouwbaarheidsinterval; NE = niet in te schatten (‘not estimable’) * De primaire analyse van de progressievrije overleving omvatte censurering voor een nieuwe antikankerbehandeling. De resultaten voor de progressievrije overleving met en zonder censurering voor een nieuwe antikankerbehandeling waren consistent. a De kwartielen worden geschat met de Kaplan-Meier-methode. b De hazardratio wordt gebaseerd op een Cox Proportional Hazards-model met de behandelingsgroep als een factor; de Efron-methode wordt gebruikt voor gerelateerde gevallen. c Gestratificeerd naar geografische regio (regio 1: West-Europa en Noord-Amerika, regio 2: de rest van de wereld) en MSKCC-prognosegroep (gunstige, intermediaire en slechte prognose) in IxRS. P-waarde voor nominale tweezijdig toetsen gebaseerd op een gestratificeerde log-ranktest. d Normale p-waarde voor tweezijdig toetsen gebaseerd op de gestratificeerde CMH-test (Cochran-Mantel- Haenszel). Bij de eerdere, vooraf gespecificeerde, uiteindelijke analyse van het objectieve responspercentage (mediane follow-uptijd van 17,3 maanden) werd een statistisch significante superioriteit bereikt voor het objectieve responspercentage bij het vergelijken van lenvatinib en pembrolizumab met sunitinib (oddsratio: 3,84 (95%-BI: 2,81; 5,26), p-waarde < 0,0001). | ||
Figuur 1 Kaplan-Meier-curven voor progressievrije overleving in CLEAR*
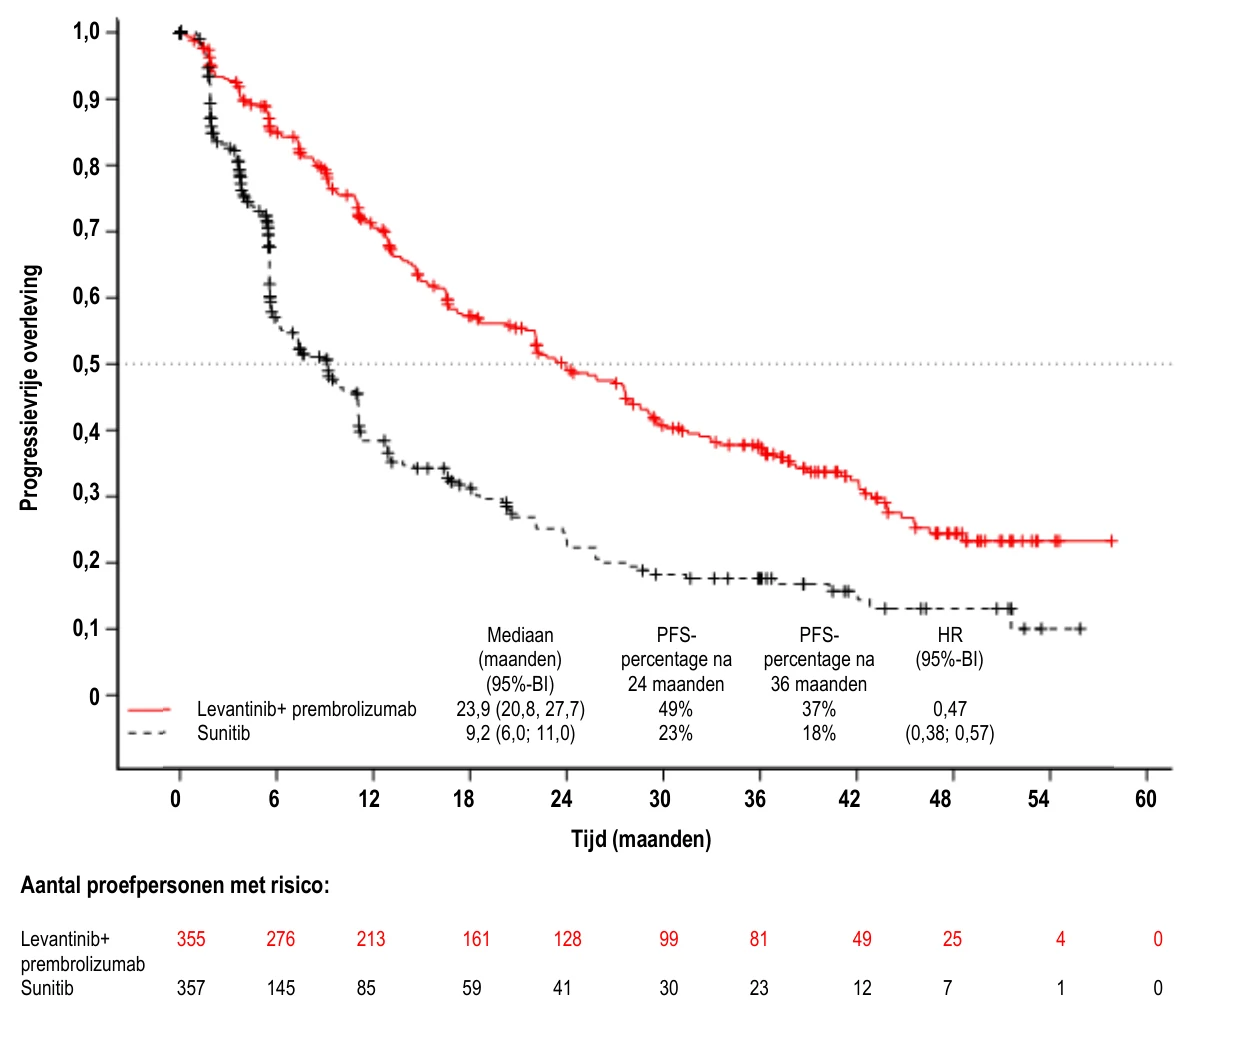
Einddatum gegevens: 31 juli 2022
*Gebaseerd op de bijgewerkte analyse van progressievrije overleving die is uitgevoerd op het moment van de in het protocol gespecificeerde eindanalyse voor de totale overleving.
Figuur 2 Kaplan-Meier-curven voor de totale overleving in CLEAR*
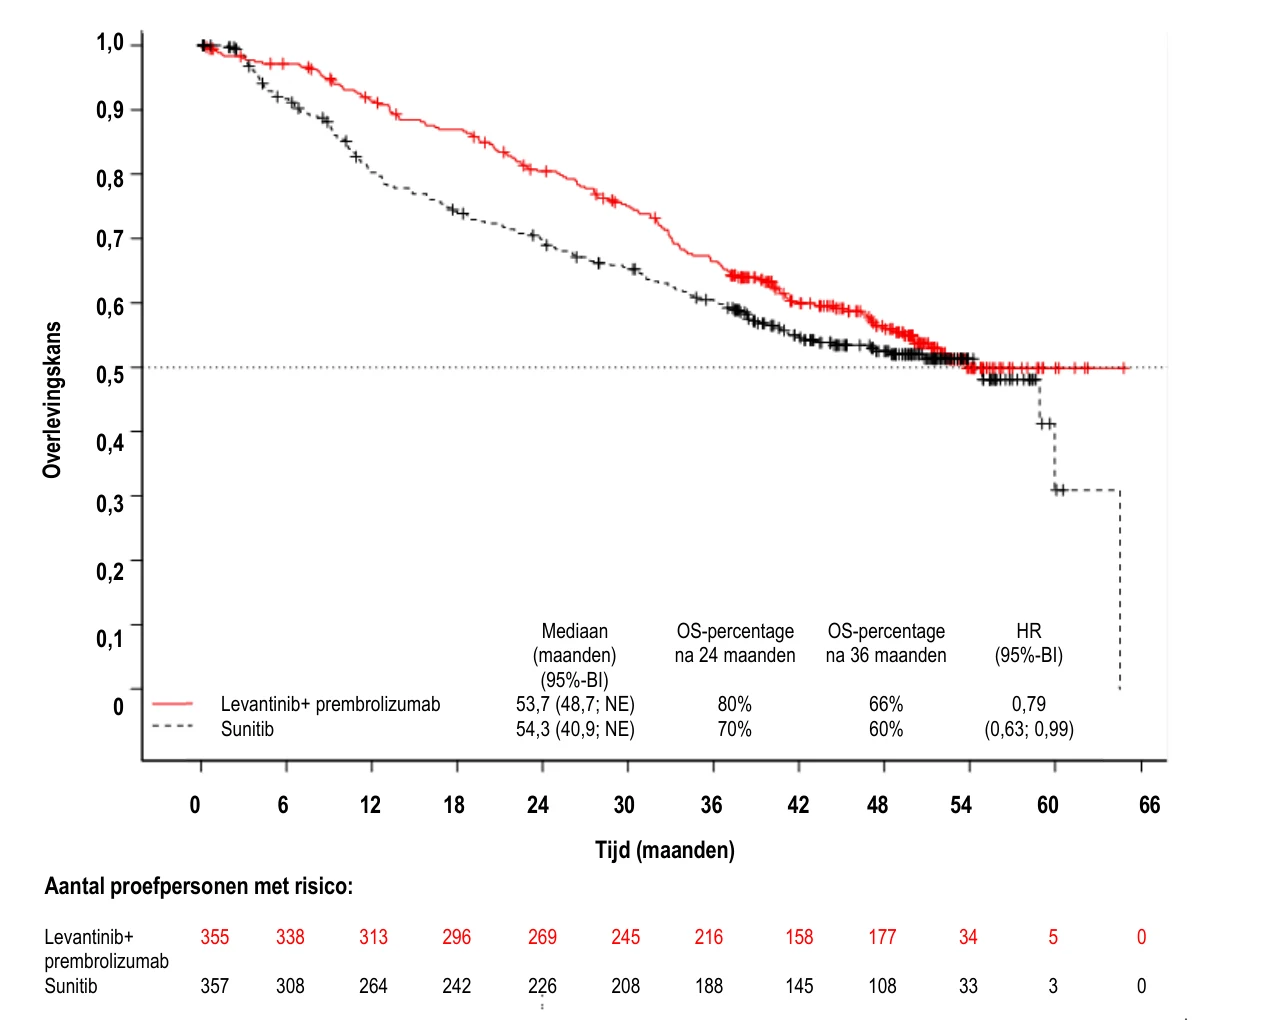
NE = niet in te schatten.
Einddatum gegevens: 31 juli 2022
*Gebaseerd op de in het protocol gespecificeerde eindanalyse voor de totale overleving.
Het CLEAR-onderzoek was niet gepowerd om de werkzaamheid van de afzonderlijke subgroepen te evalueren. In tabel 6 worden de werkzaamheidsmaatstaven per MSKCC-prognosegroep weergegeven gebaseerd op de eindanalyse voor de totale overleving bij de mediane follow-up na 49,4 maanden. Tabel 6 Werkzaamheidsresultaten in CLEAR per MSKCC-prognosegroep
lenvatinib + pembrolizumab (N = 355) | sunitinib (N = 357) | lenvatinib + pembrolizumab versus sunitinib | |||
| Aantal patiënten | Aantal gevallen | Aantal patiënten | Aantal gevallen | ||
| Progressievrije overleving (PFS) volgens IRCa | PFS HR (95%-BI) | ||||
| Gunstig | 96 | 56 | 97 | 65 | 0,46 (0,32; 0,67) |
| Intermediair | 227 | 129 | 228 | 130 | 0,51 (0,40; 0,65) |
| Slecht | 32 | 22 | 32 | 19 | 0,18 (0,08; 0,42) |
| Totale overleving (OS)a | OS HR (95%-BI) | ||||
| Gunstig | 96 | 27 | 97 | 31 | 0,89 (0,53; 1,50) |
| Intermediair | 227 | 104 | 228 | 108 | 0,81 (0,62; 1,06) |
| Slecht | 32 | 18 | 32 | 20 | 0,59 (0,31; 1,12) |
a Mediane follow-up 49,4 maanden (einddatum gegevens: 31 juli 2022).
Open-label, fase 2-onderzoek met enkele groep
Aanvullende gegevens zijn beschikbaar van het open-label, fase 2-onderzoek met enkele groep KEYNOTE-B61 naar lenvatinib (20 mg OD) in combinatie met pembrolizumab (elke 6 weken 400 mg) voor de eerstelijnsbehandeling van patiënten met gevorderde of metastatische NCC met onduidelijke celhistologie (n = 158), waarvan 59% papillair, 18% chromofoob, 4% translocatie, 1% medullair, 13% ongeclassificeerd en 6% overig. De ORR was 50,6% (95%-BI (42,6; 58,7)) en de mediane responseduur was 19,5 maanden (95%-BI 15,3; NR).
Tweedelijnsbehandeling van patiënten met NCC (in combinatie met everolimus)
Onderzoek 205, een multicentrisch, gerandomiseerd, open-label onderzoek, werd uitgevoerd ter bepaling van de veiligheid en werkzaamheid van lenvatinib alleen of in combinatie met everolimus toegediend bij patiënten met niet-reseceerbaar, gevorderd of gemetastaseerd NCC. Het onderzoek bestond uit een fase 1b-gedeelte voor dosisbepaling en een fase 2-gedeelte. Aan het fase 1b-gedeelte namen 11 patiënten deel die de combinatie van 18 mg lenvatinib en 5 mg everolimus kregen. Aan het fase 2gedeelte namen in totaal 153 patiënten met niet-reseceerbaar, gevorderd of gemetastaseerd NCC deel na 1 eerdere VEGF-gerichte therapie. In totaal kregen 62 patiënten de combinatie lenvatinib en everolimus in de aanbevolen dosering. Bij de patiënten diende er onder meer sprake te zijn van een histologische bevestiging van predominant ‘clear cell’ NCC, radiologisch bewijs van ziekteprogressie volgens RECIST 1.1, één eerdere VEGF-gerichte therapie en een Eastern Cooperative Oncology Group (ECOG) Performance Status (PS) van 0 of 1.
De patiënten werden gerandomiseerd naar een van de 3 groepen: 18 mg lenvatinib plus 5 mg everolimus, 24 mg lenvatinib of 10 mg everolimus in een verhouding van 1:1:1. De patiënten werden gestratificeerd naar hemoglobinegehalte (≤ 13 g/dl vs. > 13 g/dl voor mannen en ≤ 11,5 g/dl vs. > 11,5 g/dl voor vrouwen) en gecorrigeerd serumcalcium (≥ 10 mg/dl vs. < 10 mg/dl). De mediaan van de gemiddelde dagelijkse dosis per patiënt in de combinatiegroep bedroeg 13,5 mg lenvatinib (75,0% van de beoogde dosis van 18 mg) en 4,7 mg everolimus (93,6% van de beoogde dosis van 5 mg). Het uiteindelijke dosisniveau in de combinatiegroep was 18 mg voor 29% van de patiënten, 14 mg voor 31% van de patiënten, 10 mg voor 23% van de patiënten, 8 mg voor 16% van de patiënten en 4 mg voor 2% van de patiënten.
Van de 153 patiënten die werden gerandomiseerd, waren er 73% mannen, was de mediane leeftijd 61 jaar, was 37% 65 jaar of ouder, was 7% 75 jaar of ouder en was 97% blank. Bij 95% van de patiënten waren er metastasen aanwezig en bij 5% was er sprake van niet-reseceerbare, gevorderde ziekte. Alle patiënten hadden bij baseline een ECOG PS van ofwel 0 (55%) ofwel 1 (45%) met een gelijkaardige spreiding over de 3 behandelingsgroepen. Een ongunstig risico volgens het Memorial Sloan Kettering Cancer Center (MSKCC) werd waargenomen bij 39% van de patiënten in de groep met lenvatinib en everolimus, bij 44% in de groep die lenvatinib kreeg, en bij 38% in de groep die everolimus kreeg. Een ongunstig risico volgens het International mRCC Database Consortium (IMDC) werd waargenomen bij 20% van de patiënten in de groep met lenvatinib en everolimus, 23% in de groep met lenvatinib en 24% in de groep met everolimus. De mediane tijd van diagnose tot de eerste dosis bedroeg 32 maanden in de behandelingsgroep met lenvatinib en everolimus, 33 maanden in de groep met lenvatinib en 26 maanden in de groep met everolimus. Alle patiënten waren behandeld met 1 eerdere VEGF-remmer; 65% met sunitinib, 23% met pazopanib, 4% met tivozanib, 3% met bevacizumab en 2% elk met sorafenib of axitinib.
De primaire uitkomstmaat voor de werkzaamheid op basis van door de onderzoeker beoordeelde tumorrespons was de progressievrije overleving van de groep met lenvatinib plus everolimus vs. de groep met everolimus en van de groep met lenvatinib vs. de groep met everolimus. Andere uitkomstmaten voor de werkzaamheid omvatten de totale overleving en het door de onderzoeker beoordeelde objectieve responspercentage. De tumoren werden beoordeeld op basis van RECIST 1.1.
De groep met lenvatinib en everolimus vertoonde een statistisch significante en klinisch relevante verbetering in PFS vergeleken met de groep die everolimus kreeg (zie tabel 7 en figuur 3. Op basis van de resultaten van een verkennende post-hocanalyse bij een beperkt aantal patiënten per subgroep, was het positieve effect op PFS zichtbaar ongeacht welke eerdere VEGF-gerichte behandeling werd gebruikt: sunitinib (hazard-ratio [HR] = 0,356 [95%-BI: 0,188; 0,674] of andere behandelingen (HR = 0,350 [95%-BI: 0,148; 0,828]). De groep met lenvatinib vertoonde ook een verbetering in PFS vergeleken met de groep die everolimus kreeg. De totale overleving was langer in de groep met lenvatinib en everolimus (zie tabel 7 en figuur 4). Het onderzoek was niet gepowerd voor de OS-analyse.
Het behandelingseffect van de combinatie op PFS en ORR werd ook ondersteund door een retrospectieve, onafhankelijke, geblindeerde post-hocbeoordeling van scans. De groep met lenvatinib plus everolimus vertoonde een statistisch significante en klinisch betekenisvolle verbetering in PFS in vergelijking met de groep met everolimus. Resultaten voor ORR kwamen overeen met die van de beoordelingen van de onderzoekers, 35,3% in de groep met lenvatinib plus everolimus, met één volledige respons en 17 gedeeltelijke respons; geen enkele patiënt had een objectieve respons in de groep met everolimus (P < 0,0001) ten gunste van de groep met lenvatinib plus everolimus.
Tabel 7 Resultaten voor de werkzaamheid na één eerdere VEGF-gerichte therapie in NCC-onderzoek 205
Lenvatinib 18 mg + everolimus 5 mg (N=51) | Lenvatinib 24 mg (N=52) | Everolimus 10 mg (N=50) | |
| Progressievrije overleving (PFS)a volgens beoordeling door de onderzoeker | |||
| Mediane PFS in maanden (95%-BI) | 14,6 (5,9; 20,1) | 7,4 (5,6; 10,2) | 5,5 (3,5; 7,1) |
Hazardratio (95%-BI)b lenvatinib + everolimus vs. Everolimus | 0,40 (0,24; 0,67) | - | - |
P-waarde lenvatinib + everolimus vs. Everolimus | 0,0005 | - | - |
| Progressievrije overleving (PFS)a volgens retrospectieve onafhankelijke post-hocbeoordeling | |||
| Mediane PFS-tijd in maanden (95%-BI) | 12,8 (7,4, 17,5) | 9,0 (5.6, 10,2) | 5,6 (3,6, 9,3) |
Hazardratio (95%-BI)b lenvatinib + everolimus vs. Everolimus | 0,45 (0,26, 0,79) | - | - |
P-waarde lenvatinib + everolimus vs. Everolimus | 0,003 | - | - |
Lenvatinib 18 mg + everolimus 5 mg (N=51) | Lenvatinib 24 mg (N=52) | Everolimus 10 mg (N=50) | |
| Totale overlevingc | |||
| Aantal gevallen van overlijden, n (%) | 32 (63) | 34 (65) | 37 (74) |
| Mediane OS in maanden (95%-BI) | 25,5 (16,4; 32,1) | 19,1 (13,6; 26,2) | 15,4 (11,8; 20,6) |
Hazardratio (95%-BI)b lenvatinib + everolimus vs. Everolimus | 0,59 (0,36; 0,97) | - | - |
| Objectief responspercentage n (%) volgens beoordeling door de onderzoeker | |||
| Complete respons | 1 (2) | 0 | 0 |
| Partiële respons | 21 (41) | 14 (27) | 3 (6) |
| Objectief responspercentage | 22 (43) | 14 (27) | 3 (6) |
| Stabiele ziekte | 21 (41) | 27 (52) | 31 (62) |
| Duur van de respons, maanden, mediaan (95%-BI) | 13,0 (3,7; NE) | 7,5 (3,8; NE) | 8,5 (7,5; 9,4) |
De tumorbeoordeling was gebaseerd op de RECIST 1.1-criteria. Einddatum gegevensverzameling = 13 juni 2014 De percentages zijn gebaseerd op het totaal aantal patiënten in de volledige analyseset binnen de relevante behandelingsgroep.
BI = betrouwbaarheidsinterval, NE = niet in te schatten
a Puntschattingen zijn gebaseerd op de Kaplan-Meier-methode en 95%-BI’s zijn gebaseerd op de Greenwood-formule met behulp van log-log-transformatie.
b Gestratificeerde hazardratio is gebaseerd op een gestratificeerd Cox-regressiemodel met behandeling als een covariaat en hemoglobine en gecorrigeerd serumcalcium als strata. De Efron-methode werd gebruikt voor correctie voor voorvallen die samenhingen.
c Einddatum gegevensverzameling = 31 juli 2015
Figuur 3: Kaplan-Meier-grafiek van progressievrije overleving (beoordeling door de onderzoeker)
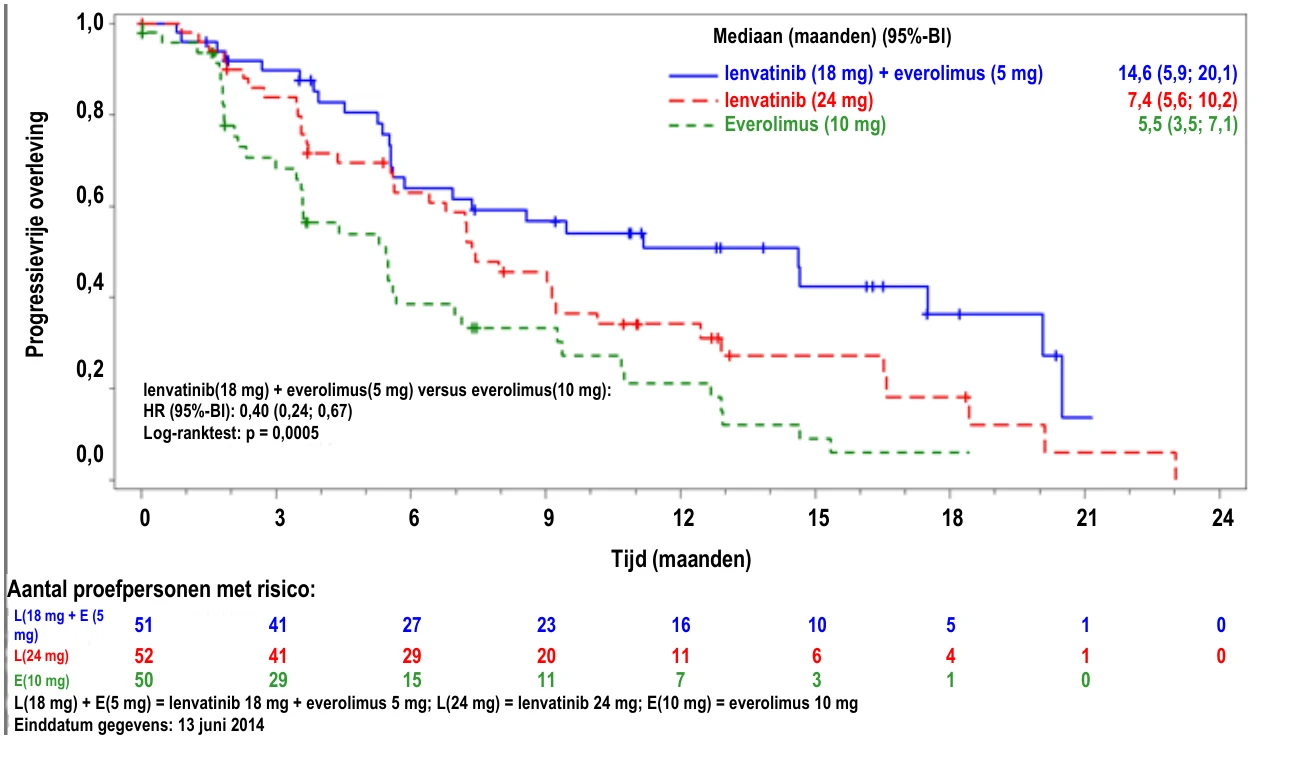
Figuur 4: Kaplan-Meier-grafiek van totale overleving
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met lenvatinib in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van niercelcarcinoom (NCC) (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Pediatrische studies
De werkzaamheid van lenvatinib werd beoordeeld maar niet vastgesteld in twee open-label studies (zie ook rubriek 5.1 van de SmPC van Lenvima voor aanvullende pediatrische informatie).
Studie 216 was een multicentrische, open-label, fase 1/2-studie met één groep voor het bepalen van de veiligheid, verdraagbaarheid en antitumoractiviteit van lenvatinib, toegediend in combinatie met everolimus bij pediatrische patiënten (en jongvolwassenen van ≤ 21 jaar) met recidiverende of refractaire solide tumoren, inclusief tumoren van het CZS. In totaal werden 64 patiënten ingeschreven en behandeld. In fase 1 (dosisbepaling met combinatietherapie) werden 23 patiënten ingeschreven en behandeld: 5 op dosisniveau -1 (lenvatinib 8 mg/m2 en everolimus 3 mg/m2) en 18 op dosisniveau 1 (lenvatinib 11 mg/m2 en everolimus 3 mg/m2). De aanbevolen dosis van de combinatie was lenvatinib 11 mg/m2 en everolimus 3 mg/m2, eenmaal daags ingenomen. In fase 2 (uitbreiding met combinatietherapie) werden 41 patiënten ingeschreven en behandeld met de aanbevolen dosis in de volgende cohorten: Ewing-sarcoom (EWS, n = 10), rhabdomyosarcoom (RMS, n = 20) en hooggradig glioom (HGG, n = 11). De primaire uitkomstmaat voor werkzaamheid was het objectieve responspercentage (ORR) in week 16 bij beoordeelbare patiënten gebaseerd op het oordeel van de onderzoeker volgens RECIST v1.1 of RANO (voor patiënten met HGG). Er werden geen objectieve responsen waargenomen in de EWS- en HGG-cohorten; er werden 2 partiële responsen (PR) waargenomen in het RMS-cohort bij een ORR in week 16 van 10% (95%-BI: 1,2; 31,7).
Studie 231 is een multicentrische, open-label, fase 1/2 basket-trial voor het beoordelen van de antitumoractiviteit en veiligheid van lenvatinib bij kinderen, jongeren en jongvolwassenen tussen 2 en ≤ 21 jaar met recidiverende of refractaire solide tumoren, waaronder EWS, RMS en HGG. In totaal werden 127 patiënten ingeschreven en behandeld met de aanbevolen dosis lenvatinib (14 mg/m2) in de volgende cohorten: EWS (n = 9), RMS (n = 17), HGG (n = 8) en andere solide tumoren (n = 9 elk voor diffuus middenlijnglioom, medulloblastoom en ependymoom; alle andere solide tumoren n = 66). De primaire uitkomstmaat voor werkzaamheid was ORR in week 16 bij beoordeelbare patiënten gebaseerd op het oordeel van de onderzoeker volgens RECIST v1.1 of RANO (voor patiënten met HGG). Er werden geen objectieve responsen waargenomen bij patiënten met HGG, diffuus middenlijnglioom, medulloblastoom of ependymoom. Er werden twee PR waargenomen in zowel de EWS- als de RMS-cohorten bij een ORR in week 16 van respectievelijk 22,2% (95%-BI: 2,8; 60,0) en 11,8% (95%-BI: 1,5; 36,4). Er werden 5 PR waargenomen (bij patiënten met synoviaal sarcoom [n = 2], kaposiform hemangio-endothelioom [n = 1], Wilms-tumor nefroblastoom [n = 1] en clear-cell carcinoom [n = 1]) onder alle andere solide tumoren bij een ORR in week 16 van 7,7% (95%-BI: 2,5; 17,0).
5.2 Farmacokinetische eigenschappen
De farmacokinetische parameters van lenvatinib zijn onderzocht bij gezonde, volwassen proefpersonen, volwassen proefpersonen met leverfunctiestoornis, nierfunctiestoornis en solide tumoren.
Absorptie
Na orale toediening wordt lenvatinib snel geabsorbeerd, waarbij de tmax doorgaans 1 tot 4 uur na toediening wordt waargenomen. Voedsel heeft geen invloed op de mate van absorptie, maar vertraagt wel de snelheid ervan. Wanneer lenvatinib samen met voedsel wordt toegediend aan gezonde proefpersonen worden de piekplasmaconcentraties met 2 uur vertraagd. De absolute biologische beschikbaarheid is niet bepaald bij de mens, maar gegevens afkomstig van een massabalansonderzoek suggereren dat ze in de orde van 85% ligt.
Distributie
De binding van lenvatinib aan humane plasma-eiwitten in vitro is hoog en varieerde van 98% tot 99% (0,3-30 μg/ml, mesilaat). Lenvatinib bond hoofdzakelijk aan albumine en in geringe mate aan α1-zuur glycoproteïne en γ-globuline. Een vergelijkbare binding aan plasma-eiwitten (97% tot 99%) die niet afhankelijk was van de concentratie lenvatinib (0,2 tot 1,2 μg/ml), werd waargenomen in plasma van proefpersonen met een leverfunctiestoornis of nierfunctiestoornis en in vergelijkbare gezonde proefpersonen.
De bloed-plasmaratio van lenvatinib in vitro varieerde van 0,589 tot 0,608 (0,1-10 μg/ml, mesilaat).
In-vitro-onderzoek toont aan dat lenvatinib een substraat is voor P-gp en BCRP. Lenvatinib vertoont minimale of geen remmende activiteiten ten opzichte van P-gp-gemedieerde en BCRP-gemedieerde transportactiviteiten. Zo werd ook geen inductie van P-gp mRNA-expressie waargenomen. Lenvatinib is geen substraat voor OAT1, OAT3, OATP1B1, OATP1B3, OCT1, OCT2 of de BSEP. In humaan levercytosol werd de aldehyde-oxidase-activiteit niet geremd door lenvatinib.
Het mediane schijnbare distributievolume (Vz/F) van de eerste dosis varieerde bij patiënten tussen 50,5 l en 92 l en was over het algemeen vergelijkbaar in de verschillende doseringsgroepen van 3,2 mg tot 32 mg. Het analoge mediane schijnbare distributievolume in steady-state (Vz/Fss) was over het algemeen ook vergelijkbaar en varieerde van 43,2 l tot 121 l.
Biotransformatie
In vitro werd aangetoond dat cytochroom P450-3A4 de belangrijkste (> 80%) isovorm is die betrokken is bij de P450-gemedieerde metabolisering van lenvatinib. In-vivo-gegevens tonen echter aan dat niet-P450-gemedieerde routes een significante bijdrage leverden aan de totale metabolisering van lenvatinib. Daardoor hadden inductoren en remmers van CYP3A4 in vivo een minimaal effect op de blootstelling aan lenvatinib (zie rubriek 4.5).
In humane levermicrosomen werd de gedemethyleerde vorm van lenvatinib (M2) geïdentificeerd als de belangrijkste metaboliet. M2’ en M3’, de belangrijkste metabolieten in humane feces, werden door middel van aldehyde-oxidase gevormd uit respectievelijk M2 en lenvatinib.
In plasmamonsters die tot 24 uur na toediening werden verzameld, was lenvatinib verantwoordelijk voor 97% van de radioactiviteit in radiochromatogrammen van plasma, terwijl de M2-metaboliet verantwoordelijk was voor nog eens 2,5%. Op basis van de AUC(0 – inf) was lenvatinib verantwoordelijk voor 60% van de totale radioactiviteit in het plasma en 64% in het bloed.
Gegevens afkomstig van een massabalans/excretieonderzoek bij mensen geven aan dat lenvatinib in grote mate wordt gemetaboliseerd bij de mens. De belangrijkste metabole routes die bij de mens werden vastgesteld, zijn oxidatie door aldehyde-oxidase, demethylering via CYP3A4, glutathionconjugatie met eliminatie van de O-arylgroep (chloorfenyldeel) en combinaties van deze routes gevolgd door verdere biotransformaties (bijv. glucuronidering, hydrolyse van het glutathiondeel, degradatie van het cysteïnedeel en intramoleculaire herschikking van de cysteïnylglycine- en cysteïneconjugaten met daaropvolgende dimerisatie). Deze metabole routes in vivo komen overeen met de gegevens die afkomstig zijn van in-vitro-onderzoeken met humaan biomateriaal.
In-vitro-onderzoek naar transporters
Zie de rubriek distributie.
Eliminatie
Nadat de Cmax is bereikt, dalen de plasmaconcentraties bi-exponentieel. De gemiddelde terminale exponentiële halfwaardetijd van lenvatinib bedraagt ongeveer 28 uur.
Na toediening van radioactief gemerkt lenvatinib aan 6 patiënten met solide tumoren werd ongeveer twee derde van de radioactieve stof teruggevonden in de feces en een vierde in de urine. De M3-metaboliet was de belangrijkste analyt in excreta (~17% van de dosis), gevolgd door M2’ (~11% van de dosis) en M2 (~4,4% van de dosis).
Lineariteit/non-lineariteit
Dosisproportionaliteit en -accumulatie
Bij patiënten met solide tumoren die een eenmalige dosis of meerdere doses lenvatinib éénmaal daags toegediend kregen, nam de blootstelling aan lenvatinib (Cmax en AUC) toe in recht evenredige verhouding tot de toegediende dosis binnen het dosisbereik van 3,2 tot 32 mg éénmaal daags.
In steady state vertoont lenvatinib een minimale accumulatie. In dit bereik varieerde de mediane accumulatie-index (Rac) tussen 0,96 (20 mg) en 1,54 (6,4 mg).
Speciale populaties
Leverfunctiestoornis
De farmacokinetiek van lenvatinib na een eenmalige dosis van 10 mg werd onderzocht bij 6 proefpersonen met een lichte of matig ernstige leverfunctiestoornis (respectievelijk Child-Pugh A en Child-Pugh B). Een dosis van 5 mg werd onderzocht bij 6 proefpersonen met een ernstige leverfunctiestoornis (Child-Pugh C). De controlegroep bestond uit 8 gezonde, demografisch overeenkomende proefpersonen die een dosis van 10 mg kregen. De mediane halfwaardetijd was vergelijkbaar bij proefpersonen met een lichte, matig ernstige en ernstige leverfunctiestoornis evenals bij proefpersonen met een normale leverfunctie en varieerde van 26 uur tot 31 uur. Het percentage van de dosis lenvatinib dat in de urine werd uitgescheiden was in alle cohorten laag (< 2,16% in de verschillende behandelingscohorten).
Op basis van de voor de dosis aangepaste AUC(0-t)- en AUC(0-inf)-gegevens was de blootstelling aan lenvatinib respectievelijk 119%, 107% en 180% van de normaalwaarde voor proefpersonen met een lichte, matig ernstige en ernstige leverfunctiestoornis. Er is vastgesteld dat de plasma-eiwitbinding in het plasma van patiënten met een leverfunctiestoornis vergelijkbaar was met die in het plasma van de respectievelijke overeenkomende gezonde proefpersonen. Er werd geen concentratieafhankelijkheid waargenomen. Zie rubriek 4.2 voor doseringsadvies.
Nierfunctiestoornis
De farmacokinetiek van lenvatinib na een eenmalige dosis van 24 mg werd onderzocht bij 6 proefpersonen met een lichte, matig ernstige of ernstige nierfunctiestoornis en vergeleken met 8 gezonde, demografisch overeenkomende proefpersonen. Proefpersonen met terminale nierziekte werden niet onderzocht.
Op basis van de AUC(0-inf)-gegevens was de blootstelling aan lenvatinib respectievelijk 101%, 90% en 122% van de normaalwaarde bij proefpersonen met een lichte, matige of ernstige nierfunctiestoornis. Er is vastgesteld dat de plasma-eiwitbinding in het plasma van patiënten met een nierfunctiestoornis vergelijkbaar was met die in het plasma van de respectievelijke overeenkomende gezonde proefpersonen. Er werd geen concentratieafhankelijkheid waargenomen. Zie rubriek 4.2 voor doseringsadvies.
Leeftijd, geslacht, gewicht en etnische afkomst
Op basis van een farmacokinetische populatieanalyse van patiënten die éénmaal daags maximaal 24 mg lenvatinib toegediend kregen, hadden leeftijd, geslacht, gewicht en ras (Japans vs. anders, blank vs. anders) geen significante invloed op de klaring (zie rubriek 4.2).
Pediatrische patiënten
Op basis van een farmacokinetische populatieanalyse bij pediatrische patiënten van 2 tot en met 12 jaar oud, waaronder gegevens van 3 pediatrische patiënten in de leeftijd van 2 tot < 3 jaar, 28 pedriatische patiënten in de leeftijd van ≥ 3 tot < 6 jaar en 89 pediatrische patiënten in de leeftijd van 6 tot ≤ 12 jaar in het pediatrische programma met lenvatinib, werd de orale klaring (CL/F) van lenvatinib beïnvloed door lichaamsgewicht, maar niet door leeftijd. Voorspelde blootstellingsniveaus in het gebied onder de curve bij steady-state (AUCss) bij pediatrische patiënten die 14 mg/m2 kregen, waren vergelijkbaar met de niveaus bij volwassen patiënten die een vaste dosis van 24 mg kregen. In deze studies waren er geen duidelijke verschillen in de farmacokinetiek van de actieve stof lenvatinib onder kinderen (2 – 12 jaar), adolescente en jongvolwassen patiënten met de bestudeerde tumortypes, maar de gegevens bij kinderen zijn relatief beperkt om tot definitieve conclusies te komen (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In de onderzoeken naar toxiciteit bij herhaalde dosering (tot 39 weken) veroorzaakte lenvatinib in diverse organen en weefsels toxicologische veranderingen die gerelateerd werden aan de verwachte farmacologische effecten van lenvatinib, waaronder glomerulopathie, testiculaire hypocellulariteit, ovariële folliculaire atresie, gastro-intestinale veranderingen, botveranderingen, veranderingen in de bijnieren (ratten en honden) en arteriële (arteriële fibrinoïde necrose, mediale degeneratie of hemorragie) letsels bij ratten, honden en cynomolgusapen. Bij ratten, honden en apen werden ook verhoogde transaminasespiegels aangetroffen die gepaard gingen met verschijnselen van hepatotoxiciteit. Na een herstelperiode van 4 weken bleken de toxicologische veranderingen bij alle onderzochte diersoorten reversibel te zijn.
Genotoxiciteit
Lenvatinib was niet genotoxisch.
Er is geen onderzoek naar carcinogeniteit uitgevoerd met lenvatinib.
Reproductie- en ontwikkelingstoxiciteit
Er is geen specifiek dieronderzoek met lenvatinib uitgevoerd om het effect op de vruchtbaarheid te onderzoeken. In dieronderzoeken naar toxiciteit met herhaalde dosering bij blootstellingsniveaus die 11 tot 15 maal (rat) of 0,6 tot 7 maal (aap) hoger waren dan de verwachte klinische blootstelling (op basis van AUC) bij de maximaal verdraagbare humane dosis werden echter testiculaire (hypocellulariteit van het seminifereuze epitheel) en ovariële veranderingen (folliculaire atresie) waargenomen. Deze bevindingen waren reversibel na een herstelperiode van 4 weken.
Toediening van lenvatinib tijdens de organogenese resulteerde in embryoletaliteit en teratogeniciteit bij ratten (uitwendige en skeletgerelateerde afwijkingen bij de foetus) bij blootstellingen die lager waren dan de klinische blootstelling (op basis van AUC) bij de maximaal verdraagbare humane dosis, en bij konijnen (uitwendige, viscerale of skeletgerelateerde afwijkingen bij de foetus) op basis van de lichaamsoppervlakte; mg/m2 bij de maximaal verdraagbare humane dosis. Deze bevindingen tonen aan dat lenvatinib een teratogeen potentieel heeft dat waarschijnlijk gerelateerd is aan de farmacologische werking van lenvatinib als antiangiogeen middel.
Lenvatinib en zijn metabolieten worden uitgescheiden in de melk van ratten.
Onderzoeken naar toxiciteit bij jonge dieren
Mortaliteit was de dosisbeperkende toxiciteit bij jonge ratten die lenvatinib kregen vanaf postnatale dag (PND) 7 of PND 21 en werd waargenomen bij blootstellingen die respectievelijk 125 of 12 keer lager waren dan de blootstelling waarbij mortaliteit werd waargenomen bij volwassen ratten. Dit wijst op een toenemende gevoeligheid voor toxiciteit naarmate de leeftijd daalt. Daarom kan mortaliteit worden toegeschreven aan complicaties bij primaire duodenale letsels met een mogelijke bijdrage van bijkomende toxiciteit in niet-volgroeide doelorganen.
De toxiciteit van lenvatinib was duidelijker aanwezig bij jongere ratten (toediening gestart op PND 7) vergeleken met ratten waarbij de toediening gestart werd op PND 21; mortaliteit en bepaalde vormen van toxiciteit werden sneller waargenomen bij de jonge ratten bij een dosis van 10 mg/kg, vergeleken met volwassen ratten in hetzelfde dosisbereik. Bij jonge ratten werden ook groeiachterstand, secundaire achterstand in de lichamelijke ontwikkeling en letsels die kunnen worden toegeschreven aan farmacologische effecten (snijtanden, femur [groeischijf], nieren, bijnieren en duodenum) waargenomen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de capsule
Calciumcarbonaat
Mannitol
Microkristallijne cellulose
Hydroxypropylcellulose
Laag gesubstitueerd hydroxypropylcellulose
Talk
Omhulsel van de capsule
Hypromellose
Titaandioxide (E171)
Geel ijzeroxide (E172)
Rood ijzeroxide (E172)
Drukinkt
Schellak
Zwart ijzeroxide (E172)
Kaliumhydroxide
Propyleenglycol
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25 °C.
Bewaren in de oorspronkelijke blisterverpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Blisterverpakkingen van polyamide/aluminium/PVC/aluminium die 10 capsules bevatten. Elke doos bevat 30, 60 of 90 harde capsules. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Zorgverleners mogen de capsule niet openen om herhaalde blootstelling aan de inhoud van de capsule te vermijden.
Bereiding en toediening van de suspensie:
- U kunt de suspensie bereiden met water, appelsap of melk. Bereid de suspensie met water als deze wordt toegediend via een voedingssonde.
Plaats de capsule(s) volgens de voorgeschreven dosis (maximaal 5 capsules) in een kleine beker
(van ongeveer 20 ml (4 theelepels)) of een orale spuit (20 ml). U mag de capsules hierbij niet breken of verpulveren.
Voeg 3 ml vloeistof toe aan de beker of orale spuit. Wacht 10 minuten totdat het omhulsel (de buitenste laag) van de capsule is opgelost en roer of schud het mengsel gedurende 3 minuten totdat de capsules volledig zijn gedesintegreerd.
- Bij gebruik van een orale spuit plaatst u de dop op de spuit, verwijdert u de plunjer en gebruikt u een tweede spuit of gekalibreerde druppelpipet om de vloeistof aan de eerste spuit toe te voegen. Vervolgens plaatst u de plunjer vóór het mengen terug. • Dien de volledige inhoud van de beker of orale spuit toe. De suspensie kan vanuit de beker direct worden toegediend in de mond of vanuit de spuit direct worden toegediend in de mond of via de voedingssonde.
- Voeg vervolgens een extra 2 ml vloeistof toe aan de beker of orale spuit met behulp van een tweede spuit of druppelpipet. Draai de beker of spuit rond of schud deze en dien toe. Herhaal deze stap minstens twee keer en totdat er geen zichtbaar residu is achtergebleven om er zeker van te zijn dat alle medicatie is ingenomen.
Let op: de verenigbaarheid is bevestigd voor polypropyleen spuiten en voedingssondes met een diameter van minstens 5 French (polyvinylchloride of polyurethaan sonde), een diameter van minstens 6 French (siliconen sonde) en een diameter tot maximaal 16 French voor polyvinylchloride, polyurethaan of siliconen sondes.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Eisai GmbH
Edmund-Rumpler-Straße 3
60549 Frankfurt am Main
Duitsland
E-mail: medinfo_de@eisai.net
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Kisplyx 4 mg harde capsules
EU/1/16/1128/001
EU/1/16/1128/003
EU/1/16/1128/004
Kisplyx 10 mg harde capsules
EU/1/16/1128/002
EU/1/16/1128/005
EU/1/16/1128/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 augustus 2016
Datum van laatste verlenging: 17 juni 2021
10. DATUM VAN HERZIENING VAN DE TEKST
{MM/YYYY}
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.