


SmPC (samenvatting van de productkenmerken) - Kerendia
1. NAAM VAN HET GENEESMIDDEL
Kerendia 10 mg filmomhulde tabletten
Kerendia 20 mg filmomhulde tabletten
Kerendia 40 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Kerendia 10 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 10 mg finerenon.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 45 mg lactose (als monohydraat); zie rubriek 4.4.
Kerendia 20 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 20 mg finerenon.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 40 mg lactose (als monohydraat); zie rubriek 4.4.
Kerendia 40 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 40 mg finerenon.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 25 mg lactose (als monohydraat); zie rubriek 4.4. Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Kerendia 10 mg filmomhulde tabletten
Roze, langwerpige, ovale filmomhulde tablet met een lengte van 10 mm en een breedte van 5 mm, gemarkeerd met ‘10’ aan één zijde en ‘FI’ aan de andere zijde.
Kerendia 20 mg filmomhulde tabletten
Lichtgele, langwerpige, ovale filmomhulde tablet met een lengte van 10 mm en een breedte van 5 mm, gemarkeerd met ‘20’ aan één zijde en ‘FI’ aan de andere zijde.
Kerendia 40 mg filmomhulde tabletten
Grijs-oranje, langwerpige, ovale filmomhulde tablet met een lengte van 11 mm en een breedte van 5 mm, gemarkeerd met ‘40’ aan één zijde en ‘FI’ aan de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Kerendia is geïndiceerd voor de behandeling van chronische nierschade (met albuminurie) bij diabetes mellitus type 2 bij volwassenen.
Voor onderzoeksresultaten met betrekking tot renale en cardiovasculaire voorvallen, zie rubriek 5.1.
Kerendia is geïndiceerd voor de behandeling van symptomatisch chronisch hartfalen met een linkerventrikelejectiefractie (LVEF) van ≥ 40% bij volwassenen.
4.2 Dosering en wijze van toediening
Dosering
Chronische nierschade geassocieerd met diabetes mellitus type 2 (DM2)
De aanbevolen streefdosis is 20 mg finerenon eenmaal daags.
De aanbevolen maximumdosis is 20 mg finerenon eenmaal daags.
Instellen van de behandeling
Het serumkalium en de geschatte glomerulaire filtratiesnelheid (eGFR) moeten worden gemeten om te bepalen of een behandeling met finerenon kan worden ingesteld (zie ook rubriek 4.4) en om de startdosis te bepalen.
Voor monitoring van het serumkalium, zie ‘Voortzetting van de behandeling’ hieronder.
Als het serumkalium ≤ 4,8 mmol/l is, kan een behandeling met finerenon worden ingesteld.
Als het serumkalium > 4,8 tot 5,0 mmol/l is, kan overwogen worden om de behandeling met finerenon in te stellen met aanvullende monitoring van het serumkalium tijdens de eerste 4 weken op basis van de kenmerken van de patiënt en de serumkaliumwaarden (zie rubriek 4.4).
Als het serumkalium > 5,0 mmol/l is, mag een behandeling met finerenon niet worden ingesteld (zie rubriek 4.4).
De aanbevolen startdosis van finerenon wordt gebaseerd op de eGFR en wordt in tabel 1 weergegeven.
Tabel 1: Instellen van een behandeling met finerenon en aanbevolen dosis
| eGFR (ml/min/1,73 m2) | Startdosis (eenmaal daags) |
| ≥ 60 | 20 mg |
| ≥ 25, < 60 | 10 mg |
| < 25 | Niet aanbevolen |
Voortzetting van de behandeling
Het serumkalium en de eGFR moeten 4 weken na het instellen of het hervatten van de behandeling met finerenon of na een verhoging van de dosis opnieuw worden gemeten (zie tabel 2 voor informatie over voortzetting van een behandeling met finerenon en aanpassing van de dosis). Daarna moet het serumkalium regelmatig en wanneer de kenmerken van de patiënt en de serumkaliumwaarden dat noodzakelijk maken, opnieuw worden gemeten.
Zie rubriek 4.4 en 4.5 voor meer informatie.
Tabel 2: Voortzetting van de behandeling met finerenon en aanpassing van de dosis
| Huidige dosis finerenon (eenmaal daags) | |||
| 10 mg | 20 mg | ||
Huidig serumkalium (mmol/l) | ≤ 4,8 | Verhoog tot 20 mg finerenon eenmaal daags* | Handhaaf 20 mg eenmaal daags |
| > 4,8 tot 5,5 | Handhaaf 10 mg eenmaal daags | Handhaaf 20 mg eenmaal daags | |
| > 5,5 | Onderbreek de behandeling met finerenon. Overweeg om opnieuw te starten met 10 mg eenmaal daags wanneer het serumkalium ≤ 5,0 mmol/l is. | Onderbreek de behandeling met finerenon. Start opnieuw met 10 mg eenmaal daags wanneer het serumkalium ≤ 5,0 mmol/l is. | |
* Handhaaf 10 mg eenmaal daags als de eGFR is verminderd met > 30% ten opzichte van de vorige meting
Hartfalen met LVEF ≥ 40%
De aanbevolen streefdosis is afhankelijk van de nierfunctie (eGFR) bij het starten van de behandeling met finerenon (zie tabel 4):
- 40 mg eenmaal daags als de eGFR ≥ 60 ml/min/1,73 m2 is
- 20 mg eenmaal daags als de eGFR ≥ 25 tot ˂ 60 ml/min/1,73 m2 is
De aanbevolen maximumdosis is 40 mg finerenon eenmaal daags.
Starten van de behandeling
Als het serumkalium ≤ 5,0 mmol/l is, kan een behandeling met finerenon worden gestart.
Het serumkalium en de geschatte glomerulaire filtratiesnelheid (eGFR) moeten worden gemeten om te bepalen of een behandeling met finerenon kan worden gestart (zie ook rubriek 4.4) en om de startdosis te bepalen.
Voor monitoring van het serumkalium, zie ‘Voortzetting van de behandeling’ hieronder.
De aanbevolen startdosis van finerenon wordt gebaseerd op de eGFR en wordt in tabel 3 weergegeven.
Tabel 3: Starten van een behandeling met finerenon en aanbevolen dosis
| eGFR (ml/min/1,73 m2) | Startdosis (eenmaal daags) |
| ≥ 60 | 20 mg |
| ≥ 25, < 60 | 10 mg |
| < 25 | Niet aanbevolen |
Voortzetting van de behandeling
Het serumkalium en de eGFR moeten 4 weken na het starten of het hervatten van de behandeling met finerenon of na een verandering van de dosis opnieuw worden gemeten (zie tabel 4 voor informatie over voortzetting van de behandeling met finerenon en aanpassing van de dosis). Daarna moet het serumkalium en de eGFR periodiek en wanneer de patiëntkenmerken daartoe aanleiding geven opnieuw worden gemeten.
Zie rubriek 4.4 en 4.5 voor meer informatie.
Tabel 4: Voortzetting van de behandeling met finerenon en aanpassing van de dosis
| Huidige dosis finerenon (eenmaal daags) | ||||
| 10 mg | 20 mg | 40 mg | ||
Huidig serumkali um (mmol/l) | ˂ 5,0 | Verhoog tot 20 mg finerenon eenmaal daags als de eGFR niet > 30% gedaald is ten opzichte van de vorige meting. | Verhoog tot 40 mg eenmaal daags als de eGFR niet > 30% gedaald is ten opzichte van de vorige meting. Handhaaf 20 mg eenmaal daags als de eGFR < 60 ml/min/1,73 m2 is bij het instellen van de behandeling | Handhaaf 40 mg eenmaal daags Verlaag naar 20 mg eenmaal daags als de eGFR > 30% gedaald is ten opzichte van de vorige meting. |
| 5,0 tot ˂ 5,5 | Handhaaf 10 mg eenmaal daags | Handhaaf 20 mg eenmaal daags | Handhaaf 40 mg eenmaal daags Verlaag naar 20 mg eenmaal daags als de eGFR > 30% gedaald is ten opzichte van de vorige meting. | |
| 5,5 tot ˂ 6,0 | Onderbreek de behandeling met finerenon. Start opnieuw met 10 mg eenmaal daags wanneer het serumkalium ˂ 5,5 mmol/l is. | Verlaag tot 10 mg eenmaal daags | Verlaag tot 20 mg eenmaal daags | |
| ≥ 6,0 | Onderbreek de behandeling met finerenon. Start opnieuw met 10 mg eenmaal daags wanneer het serumkalium ˂ 5,5 mmol/l is of als het herhaaldelijk ≥ 5,5 mmol/l is; wacht om opnieuw te starten tot het ˂ 5,0 mmol/l is. | |||
Als de eGFR afneemt met ≥ 40% vergeleken met de vorige meting, overweeg dan het afbouwen of staken van de behandeling met finerenon. Overweeg, zodra eGFR-waarden gestabiliseerd zijn, afhankelijk van de individuele patiëntkenmerken, verhoging van de dosis of herstart van de behandeling.
Vergeten dosis
Een vergeten dosis moet zo snel mogelijk nadat de patiënt het merkt, worden ingenomen maar uitsluitend op dezelfde dag.
De patiënt mag geen 2 doses innemen om een vergeten dosis in te halen.
Speciale populaties
Ouderen (≥ 65 jaar)
Een dosisaanpassing is niet nodig bij oudere patiënten (zie rubriek 5.2) maar regelmatige monitoring van de nierfunctie wordt aangeraden (zie rubriek 4.4).
Nierfunctiestoornis
Instellen van de behandeling
Bij patiënten met een eGFR < 25 ml/min/1,73 m2 mag vanwege de beperkte klinische gegevens een behandeling met finerenon niet worden gestart (zie rubriek 4.4 en 5.2).
Voortzetting van de behandeling
Bij patiënten met een eGFR ≥ 15 ml/min/1,73 m2 kan de behandeling met finerenon worden voortgezet met een aanpassing van de dosis op basis van het serumkalium. De eGFR moet 4 weken na het instellen van de behandeling worden gemeten om te bepalen of de startdosis kan worden verhoogd (zie ‘Voortzetting van de behandeling’, en tabel 2 en 4).
Vanwege beperkte klinische gegevens moet de behandeling met finerenon worden stopgezet bij patiënten die naar het eindstadium nierschade (eGFR < 15 ml/min/1,73 m2) zijn gevorderd (zie rubriek 4.4).
Leverfunctiestoornis
Patiënten met
ernstige leverfunctiestoornis:
Finerenon mag niet worden gestart (zie rubriek 4.4 en 5.2). Er zijn geen gegevens beschikbaar.
matige leverfunctiestoornis:
Een initiële dosisaanpassing is niet nodig. Overweeg aanvullende monitoring van het serumkalium en aanpassing van de monitoring aan de hand van de kenmerken van de patiënt (zie rubriek 4.4 en 5.2).
lichte leverfunctiestoornis:
Een initiële dosisaanpassing is niet nodig.
Gelijktijdig gebruik van andere medicijnen
Bij patiënten die finerenon gelijktijdig gebruiken met matige of zwakke CYP3A4‑remmers, kaliumsupplementen, trimethoprim of trimethoprim/sulfamethoxazol moeten aanvullende monitoring van het serumkalium en aanpassing van de monitoring aan de hand van de kenmerken van de patiënt worden overwogen (zie rubriek 4.4). Beslissingen over de behandeling met finerenon moeten worden genomen volgens de instructies in tabel 2 en 4 (zie ‘Voortzetting van de behandeling’). Het kan noodzakelijk zijn om de behandeling met finerenon tijdelijk te staken, wanneer patiënten trimethoprim of trimethoprim/sulfamethoxazol moeten innemen. Zie rubriek 4.4 en 4.5 voor meer informatie.
Lichaamsgewicht
Een dosisaanpassing op basis van het lichaamsgewicht is niet nodig (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van finerenon bij kinderen en adolescenten jonger dan 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Oraal gebruik
Tabletten kunnen met een glas water en met of zonder voedsel worden ingenomen (zie rubriek 5.2). Tabletten mogen niet met grapefruit/pompelmoes of grapefruitsap/pompelmoessap worden ingenomen (zie rubriek 4.5).
Tabletten fijnmaken
Voor patiënten die tabletten niet in hun geheel kunnen doorslikken, mogen Kerendia‑tabletten vlak vóór oraal gebruik worden fijngemaakt en gemengd met water of zachte voeding, zoals appelmoes (zie rubriek 5.2).
4.3 Contra‑indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Gelijktijdige behandeling met krachtige CYP3A4‑remmers (zie rubriek 4.5), bijvoorbeeld
- itraconazol
- ketoconazol
- ritonavir
- nelfinavir
- cobicistat
- claritromycine
- telitromycine
- nefazodon
- Ziekte van Addison
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hyperkaliëmie
Hyperkaliëmie is waargenomen bij patiënten die werden behandeld met finerenon (zie rubriek 4.8). Sommige patiënten lopen een groter risico op het ontwikkelen van hyperkaliëmie. Risicofactoren bestaan uit een lage eGFR, een hogere serumkaliumwaarde en eerdere episoden van hyperkaliëmie. Bij deze patiënten moet een frequentere monitoring worden overwogen.
Als het serumkalium > 5,0 mmol/l is, mag een behandeling met finerenon niet worden gestart.
Monitoring
Het serumkalium en de eGFR moeten 4 weken na het instellen, opnieuw starten of een dosisaanpassing van finerenon opnieuw worden gemeten. Daarna moet het serumkalium regelmatig en wanneer de patiëntkenmerken en de serumkaliumwaarden dat noodzakelijk maken, opnieuw worden gemeten (zie rubriek 4.2).
Chronische nierschade geassocieerd met DM2
Instellen en voortzetting van de behandeling (zie rubriek 4.2)
Als het serumkalium > 4,8 tot 5,0 mmol/l is, kan overwogen worden om de behandeling met finerenon in te stellen met aanvullende monitoring van het serumkalium tijdens de eerste 4 weken op basis van de kenmerken van de patiënt en de serumkaliumwaarden.
Als het serumkalium > 5,5 mmol/l is, moet de behandeling met finerenon worden onderbroken. De lokale richtlijnen voor de behandeling van hyperkaliëmie moeten worden gevolgd. Wanneer het serumkalium ≤ 5,0 mmol/l is, kan een behandeling met finerenon opnieuw worden gestart met 10 mg eenmaal daags.
Hartfalen met LVEF ≥ 40%
Instelling en voortzetting van de behandeling (zie rubriek 4.2)
Als het serumkalium ≥6,0 mmol/l is, moet de behandeling met finerenon worden onderbroken. De lokale richtlijnen voor de behandeling van hyperkaliëmie moeten worden gevolgd. Wanneer het serumkalium ˂ 5,5 mmol/l is, kan de behandeling met finerenon opnieuw worden gestart met 10 mg eenmaal daags. Als herhaalde metingen van het serumkalium ≥5,5 mmol/l zijn, kan de behandeling met finerenon alleen opnieuw worden gestart als het serumkalium ˂ 5,0 mmol/l is.
Gelijktijdig gebruikte geneesmiddelen
Het risico op hyperkaliëmie kan ook toenemen met de inname van gelijktijdig gebruikte geneesmiddelen die de serumkaliumwaarde kunnen verhogen (zie rubriek 4.5). Zie ook ‘Gelijktijdig gebruik van stoffen die invloed hebben op de blootstelling aan finerenon’.
Finerenon mag niet gelijktijdig worden gegeven met
- kaliumsparende diuretica (bijvoorbeeld amiloride, triamtereen) en
- andere mineralocorticoïdreceptor-antagonisten (MRA’s), bijvoorbeeld eplerenon, esaxerenon, spironolacton, canrenon.
Finerenon moet met voorzichtigheid worden gebruikt en het serumkalium moet worden gemonitord wanneer het gelijktijdig wordt ingenomen met
- kaliumsupplementen of met kalium verrijkte zoutvervangers.
- trimethoprim of trimethoprim/sulfamethoxazol. Het kan nodig zijn om de behandeling met finerenon tijdelijk te staken.
Verslechtering van nierfunctie bij patiënten met hartfalen en LVEF ≥ 40%.
Een toegenomen incidentie van verslechtering van de nierfunctie is gemeld bij patiënten met hartfalen en LVEF ≥ 40% die met finerenon behandeld werden (zie rubriek 4.8). Periodieke monitoring van de nierfunctie tijdens de behandeling wordt aanbevolen en als de patiëntkenmerken dat noodzakelijk maken (zie rubriek 4.2, Hartfalen met LVEF ≥ 40%). Oudere patiënten en patiënten met een verminderde nierfunctie (eGFR <60 mL/min/1.73m²) hebben een hoger risico op verslechtering van de nierfunctie en moeten vaker worden gemonitord (zie rubriek 4.2).
Nierfunctiestoornis
Het risico op hyperkaliëmie neemt toe naarmate de nierfunctie vermindert. De nierfunctie moet voortdurend worden gemonitord, zoals noodzakelijk is volgens de standaardpraktijk (zie rubriek 4.2).
Instellen van de behandeling
Omdat klinische gegevens beperkt zijn, mag een behandeling met finerenon niet worden gestart bij patiënten met een eGFR < 25 ml/min/1,73 m2 (zie rubriek 4.2 en 5.2).
Voortzetting van de behandeling
Vanwege beperkte klinische gegevens moet de behandeling met finerenon worden stopgezet bij patiënten die naar het eindstadium nierschade (eGFR < 15 ml/min/1,73 m2) zijn gevorderd (zie rubriek 4.2).
Leverfunctiestoornis
Een behandeling met finerenon mag niet worden gestart bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 4.2). Er is geen onderzoek uitgevoerd bij deze patiënten (zie rubriek 5.2), maar een significante toename van blootstelling aan finerenon wordt verwacht.
Het gebruik van finerenon bij patiënten met een matige leverfunctiestoornis kan, vanwege een toename van de blootstelling aan finerenon, aanvullende monitoring noodzakelijk maken. Aanvullende monitoring van het serumkalium en aanpassing van de monitoring aan de hand van de kenmerken van de patiënt moeten worden overwogen (zie rubriek 4.2 en 5.2).
Patiënten met New York Heart Association (NYHA) klasse IV
Ervaring met finerenon bij patiënten met hartfalen geclassificeerd als NYHA klasse IV is beperkt (zie rubriek 5.1).
Ouderen
Ouderen lopen meer kans op een verminderde nierfunctie en gelijktijdig gebruik van medicijnen die veranderingen in nierfunctie kunnen veroorzaken. Daarom wordt regelmatige monitoring van de nierfunctie aangeraden.
Gelijktijdig gebruik van stoffen die invloed hebben op de blootstelling aan finerenon
Matige en zwakke CYP3A4-remmers
Het serumkalium moet worden gemonitord bij gelijktijdig gebruik van finerenon met matige of zwakke CYP3A4‑remmers (zie rubriek 4.2 en 4.5).
Krachtige en matige CYP3A4-inductoren
Finerenon mag niet gelijktijdig worden gebruikt met krachtige of matige CYP3A4‑inductoren (zie rubriek 4.5).
Grapefruit/pompelmoes
Grapefruit/pompelmoes of grapefruitsap/pompelmoessap mogen niet worden geconsumeerd tijdens een behandeling met finerenon (zie rubriek 4.2 en 4.5).
Embryofoetale toxiciteit
Finerenon mag niet tijdens de zwangerschap worden gebruikt, tenzij het voordeel voor de moeder en het risico voor de foetus zorgvuldig zijn afgewogen. Als een vrouw zwanger wordt tijdens het gebruik van finerenon, moet zij worden geïnformeerd over de potentiële risico’s voor de foetus. Vrouwen die zwanger kunnen worden, moeten geadviseerd worden dat ze effectieve anticonceptie moeten gebruiken tijdens de behandeling met finerenon.
Vrouwen moeten geadviseerd worden dat ze geen borstvoeding mogen geven tijdens de behandeling met finerenon.
Zie rubriek 4.6 en 5.3 voor meer informatie.
Informatie over hulpstoffen
Kerendia bevat lactose
Patiënten met zeldzame erfelijke aandoeningen als galactose‑intolerantie, algehele lactasedeficiëntie of glucose‑galactose malabsorptie, dienen dit geneesmiddel niet te gebruiken.
Kerendia bevat natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
De klaring van finerenon vindt vrijwel uitsluitend plaats via het door
cytochroom P450 (CYP)‑gemedieerde oxidatieve metabolisme (hoofdzakelijk CYP3A4 [90%] en in geringe mate CYP2C8 [10%]).
Gelijktijdig gebruik gecontra‑indiceerd
Krachtige CYP3A4‑remmers
Gelijktijdig gebruik van Kerendia met itraconazol, claritromycine en andere krachtige CYP3A4‑remmers (bijvoorbeeld ketoconazol, ritonavir, nelfinavir, cobicistat, telitromycine of nefazodon) is gecontra‑indiceerd (zie rubriek 4.3), omdat een aanzienlijke toename van de blootstelling aan finerenon wordt verwacht.
Gelijktijdig gebruik niet aanbevolen
Krachtige en matige CYP3A4‑inductoren
Kerendia mag niet gelijktijdig worden gebruikt met rifampicine en andere krachtige CYP3A4‑inductoren (bijvoorbeeld carbamazepine, fenytoïne, fenobarbital, sint‑janskruid) of met efavirenz en andere matige CYP3A4‑inductoren. De verwachting is dat deze CYP3A4‑inductoren leiden tot een aanzienlijke daling van de plasmaconcentratie van finerenon en tot een verminderd therapeutisch effect (zie rubriek 4.4).
Bepaalde geneesmiddelen die leiden tot een stijging van het serumkalium
Kerendia mag niet gelijktijdig worden gebruikt met kaliumsparende diuretica (bijvoorbeeld amiloride, triamtereen) en andere MRA’s (bijvoorbeeld eplerenon, esaxerenon, spironolacton, canrenon). De verwachting is dat deze geneesmiddelen leiden tot een groter risico op hyperkaliëmie (zie rubriek 4.4).
Grapefruit/pompelmoes
Grapefruit/pompelmoes of grapefruitsap/pompelmoessap mogen niet worden geconsumeerd tijdens een behandeling met finerenon, omdat verwacht wordt dat deze leiden tot een stijging van de plasmaconcentraties van finerenon door een remmend effect op CYP3A4 (zie rubriek 4.2 en 4.4).
Gelijktijdig gebruik met voorzorgsmaatregelen
Matige CYP3A4‑remmers
In een klinisch onderzoek leidde het gelijktijdige gebruik van erytromycine (500 mg driemaal daags) tot een 3,5‑voudige stijging van de AUC en een 1,9‑voudige stijging van de Cmax van finerenon. In een ander klinisch onderzoek leidde verapamil (tablet van 240 mg met gereguleerde afgifte eenmaal daags) tot een 2,7‑ en 2,2‑voudige stijging van respectievelijk de AUC en de Cmax van finerenon. Het serumkalium kan stijgen en daarom wordt monitoring van het serumkalium aanbevolen, met name tijdens het instellen of wijzigingen aan de dosering van finerenon of de CYP3A4‑remmer (zie rubriek 4.2 en 4.4).
Zwakke CYP3A4‑remmers
De fysiologisch-gebaseerde farmacokinetische (PBPK‑) simulaties duiden erop dat fluvoxamine (100 mg tweemaal daags) leidt tot een stijging van de AUC (1,6‑voud) en de Cmax (1,4‑voud) van finerenon.
Serumkalium kan stijgen en daarom wordt monitoring van het serumkalium aanbevolen, met name tijdens het instellen van of wijzigingen aan de dosering van finerenon of de CYP3A4‑remmer (zie rubriek 4.2 en 4.4).
Bepaalde geneesmiddelen die leiden tot een stijging van het serumkalium (zie rubriek 4.4) De verwachting is dat het gelijktijdige gebruik van Kerendia met kaliumsupplementen en trimethoprim of trimethoprim/sulfamethoxazol leidt tot een groter risico op hyperkaliëmie. Monitoring van het serumkalium is vereist.
Het kan noodzakelijk zijn om de behandeling met Kerendia tijdelijk te staken tijdens een behandeling met trimethoprim of trimethoprim/sulfamethoxazol.
Antihypertensieve geneesmiddelen
Het risico op hypotensie neemt toe met gelijktijdig gebruik van meerdere andere antihypertensieve geneesmiddelen. Bij deze patiënten wordt monitoring van de bloeddruk aanbevolen.
Effect van 40 mg finerenon op CYP3A4- en CYP2C8-substraten
Bij 40 mg eenmaal daags is finerenon een zwakke remmer van het CYP3A4-enzym in vivo. Gelijktijdige toediening van meerdere doses van 40 mg finerenon met het CYP3A4-probesubstraat midazolam leidde tot een 1,31‑voudige stijging van de gemiddelde AUC van midazolam zonder effect op de Cₘₐₓ. De potentieel toegenomen blootstelling aan gevoelige CYP3A4-substraten met een smal therapeutisch venster moet in overweging worden genomen bij gelijktijdig gebruik met 40 mg finerenon eenmaal daags. Een schema met meerdere doses van 20 mg finerenon, eenmaal daags gegeven gedurende 10 dagen, had geen relevant effect op de AUC van het CYP3A4‑probesubstraat midazolam. Daarom kan een klinisch relevant remmend of inducerend effect van CYP3A4 door finerenon worden uitgesloten bij dit dosisniveau.
Bij 40 mg eenmaal daags is finerenon een zwakke remmer van het CYP2C8-enzym in vivo. Gelijktijdige toediening van meerdere doses van 40 mg finerenon met het CYP2C8-probesubstraat repaglinide leidde tot een 1,59‑voudige stijging van de gemiddelde AUC van repaglinide en een 1,30-voudige stijging van de Cₘₐₓ. De potentieel toegenomen blootstelling aan CYP2C8-substraten met een smal therapeutisch venster moet in overweging worden genomen bij gelijktijdig gebruik met 40 mg finerenon eenmaal daags.
Een enkele dosis van 20 mg finerenon had geen klinisch relevant effect op de AUC en de Cₘₐₓ van het CYP2C8‑probesubstraat repaglinide. Daarom heeft finerenon geen remmend effect op CYP2C8 bij dit dosisniveau.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met finerenon (zie rubriek 4.4).
Zwangerschap
Er zijn geen gegevens over het gebruik van finerenon bij zwangere vrouwen.
Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Kerendia mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met finerenon noodzakelijk maakt. Als de vrouw zwanger wordt tijdens het gebruik van finerenon, moet zij worden geïnformeerd over de potentiële risico’s voor de foetus (zie rubriek 4.4).
Borstvoeding
Het is niet bekend of finerenon/metabolieten in de moedermelk wordt/worden uitgescheiden. Uit beschikbare farmacodynamische/toxicologische gegevens bij dieren is gebleken dat finerenon en zijn metabolieten in melk worden uitgescheiden. Jongen van ratten die via deze route werden blootgesteld, vertoonden bijwerkingen (zie rubriek 5.3).
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Kerendia moet worden gestaakt dan wel niet moet worden gestart, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen (zie rubriek 4.4).
Vruchtbaarheid
Er zijn geen gegevens over het effect van finerenon op de vruchtbaarheid bij mensen. Uit dieronderzoek is een verminderde vrouwelijke vruchtbaarheid gebleken bij blootstellingen die hoger zijn dan de maximale blootstelling bij mensen, wat duidt op een geringe klinische relevantie (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Kerendia heeft geen invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerking tijdens behandeling met finerenon was hyperkaliëmie (12,6%). Zie ‘Beschrijving van geselecteerde bijwerkingen, Hyperkaliëmie’ hieronder en rubriek 4.4.
Lijst met bijwerkingen in tabelvorm
De veiligheid van finerenon bij patiënten met chronische nierschade (chronic kidney disease, CKD) en DM2 werd geëvalueerd in 2 fase III‑hoofdonderzoeken, FIDELIO‑DKD (diabetische nierschade) en FIGARO‑DKD. In het FIDELIO‑DKD‑onderzoek kregen 2.818 patiënten finerenon (10 mg of 20 mg eenmaal daags) met een gemiddelde behandelingsduur van 2,2 jaar. In het FIGARO‑DKD‑onderzoek kregen 3.671 patiënten finerenon (10 mg of 20 mg eenmaal daags) met een gemiddelde behandelingsduur van 2,9 jaar.
De veiligheid van finerenon bij patiënten met hartfalen (HF) en een LVEF ≥ 40% werd geëvalueerd in het fase III-onderzoek, FINEARTS-HF. In dit onderzoek kregen 2.993 patiënten finerenon (10 mg, 20 mg of 40 mg eenmaal daags) met een gemiddelde behandelingsduur van 2,1 jaar.
De bijwerkingen die werden waargenomen, worden vermeld in tabel 5. Ze worden ingedeeld op basis van de indeling voor systeem/orgaanklassen volgens gegevensbank MedDRA en frequentie. Bijwerkingen zijn volgens hun frequentie gegroepeerd volgens afnemende ernst. Frequenties worden als volgt gedefinieerd:
Zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 5: Bijwerkingen
| Systeem/orgaanklasse (MedDRA) | Frequentie | CDK met DM2 | HF met LVEF ≥ 40% |
Voedings‑ en stofwisselingsstoornissen | Zeer vaak | Hyperkaliëmie | - |
| Vaak | Hyponatriëmie Hyperurikemie | Hyperkaliëmie Hyponatriëmie Hyperurikemie | |
| Bloedvataandoeningen | Vaak | Hypotensie | Hypotensie |
| Maagdarmstelselaandoeningen | Vaak | - | Diarree Obstipatie |
Huid- en onderhuidaandoeningen | Vaak | Pruritus | - |
| Nier- en urineweg aandoeningen | Vaak | - | Nierinsufficiëntie Acute nierschade |
| Onderzoeken | Vaak | Bloedcreatinine verhoogd/glomerulaire filtratiesnelheid verlaagd | Bloedcreatinine verhoogd/glomerulaire filtratiesnelheid verlaagd |
| Soms | Hemoglobine verlaagd |
Beschrijving van geselecteerde bijwerkingen
Hyperkaliëmie
In de eerste maand van de behandeling werd in de finerenon‑groep in vergelijking met placebo een stijging van de gemiddelde serumkaliumwaarde met maximaal 0,2 mmol/l waargenomen ten opzichte van baseline. De gemiddelde serumkaliumwaarde bleef daarna stabiel.
In de gepoolde gegevens van de FIDELIO‑DKD en FIGARO-DKD‑onderzoeken zijn gevallen van hyperkaliëmie gemeld bij 14,0% van de met finerenon behandelde patiënten in vergelijking met 6,9% van de met placebo behandelde patiënten. Ernstige voorvallen van hyperkaliëmie werden vaker gemeld voor finerenon (1,1%) dan voor placebo (0,2%). Serumkaliumconcentraties van > 5,5 mmol/l en > 6,0 mmol/l zijn gemeld bij respectievelijk 16,8% en 3,3% van de met finerenon behandelde patiënten en bij respectievelijk 7,4% en 1,3% van de met placebo behandelde patiënten. Hyperkaliëmie die leidde tot definitieve stopzetting van de behandeling bij patiënten die finerenon kregen, bedroeg 1,7% tegenover 0,6% bij de placebogroep. Ziekenhuisopname als gevolg van hyperkaliëmie in de finerenon‑groep bedroeg 0,9% tegenover 0,2% in de placebogroep.
In het FINEARTS-HF‑onderzoek zijn gevallen van hyperkaliëmie gemeld bij 9,7% van de met finerenon behandelde patiënten in vergelijking met 4,2% van de met placebo behandelde patiënten. Hyperkaliëmie die leidde tot definitieve stopzetting van de behandeling bij patiënten die finerenon kregen, bedroeg 0,4% tegenover 0,2% bij de placebogroep. Ziekenhuisopname als gevolg van hyperkaliëmie in de finerenon‑groep bedroeg 0,5% tegenover 0,2% in de placebogroep.
In alle onderzoeken waren de meeste gevallen van hyperkaliëmie licht tot matig van aard, en verdwenen deze bij de met finerenon behandelde patiënten.
Voor specifieke aanbevelingen, zie rubriek 4.2 en 4.4.
Verslechtering van de nierfunctie
In de gepoolde gegevens van de FIDELIO‑DKD‑ en FIGARO-DKD‑onderzoeken werden gevallen van verlaagde GFR gemeld bij 5,4% van de met finerenon behandelde patiënten in vergelijking met 4,2% van de met placebo behandelde patiënten. Het aantal gevallen van verlaagde GFR die leidden tot definitieve stopzetting van de behandeling was gelijk voor patiënten die finerenon of placebo kregen (0,2%). Het aantal gevallen van ziekenhuisopname als gevolg van verlaagde GFR was gelijk voor patienten die finerenon of placebo kregen (< 0,1%).
Gevallen van een verhoogde creatininewaarde in het bloed werden gemeld bij 2,6% van de met finerenon behandelde patiënten in vergelijking met 2,3% van de met placebo behandelde patiënten.
De meeste gevallen van afname van de glomerulaire filtratiesnelheid/toename van het bloedcreatinine verliepen mild of matig en verdwenen bij de patiënten die met finerenon werden behandeld. Patiënten die met finerenon behandeld werden ervaarden een initiële afname in eGFR (gemiddeld 2 ml/min/1,73m²) die over tijd afzwakte, in vergelijking met placebo. Deze afname bleek reversibel te zijn bij continue behandeling.
In het FINEARTS-HF‑onderzoek zijn gevallen van een verslechterde nierfunctie vaker gemeld bij patiënten die met finerenon werden behandeld dan bij patiënten die placebo kregen. De meldingen omvatten nierinsufficiëntie (6,6% versus 3,9%), afname in GFR (5,2% versus 3,6%), acute nierschade (3,7% versus 2,1%), nierfalen (2,6% versus 1,6%), en een verhoogde creatininewaarde in het bloed (1,2% versus 0,8%).
In het algemeen waren de meeste gevallen van een verslechterde nierfunctie licht of matig van aard en verdwenen deze bij patiënten die werden behandeld met finerenon. In sommige gevallen waarin finerenon permanent werd stopgezet, keerde de eGFR niet terug tot de baselinewaarden. Gevallen van verslechterde nierfunctie die leidden tot permanente stopzetting van de behandeling waren gelijk in de finerenon- en de placebogroepen (0,3%). Gevallen van verslechterde nierfunctie die leidden tot ziekenhuisopname werden vaker gemeld bij patiënten die met finerenon werden behandeld dan in de placebogroep (2,0% versus 1,3%). Hierbij was acuut nierfalen de meest frequent gemelde aanleiding tot ziekenhuisopname (1,6% bij finerenon versus 0,8% bij placebo).
Patiënten die met finerenon werden behandeld ervaarden een initiële afname van de GFR die reversibel bleek tijdens continue behandeling. Het gemiddelde verschil in GFR tussen finerenon en placebo was ongeveer 3-4 ml/min/1.73m² van maand 1 tot maand 6. Na maand 6 was de afname in GFR iets groter in de placebogroep, met een gemiddeld verschil tussen finerenon en placebo van ongeveer 2-3 ml/min/1,73m².
Hypotensie
De behandeling met finerenon leidde in maand 1 tot een afname van de gemiddelde systolische bloeddruk in maand 1 met 2-4 mmHg en tot een afname van de gemiddelde diastolische bloeddruk die daalde met 1-2 mmHg, waarna deze stabiel bleven.
In de gepoolde gegevens van de FIDELIO‑DKD‑ en FIGARO-DKD‑onderzoeken zijn gevallen van hypotensie gemeld bij 4,7% van de met finerenon behandelde patiënten in vergelijking met 3,0% van de met placebo behandelde patiënten. Bij 3 patiënten (< 0,1%) werd de behandeling met finerenon definitief stopgezet vanwege hypotensie. Het aantal gevallen van ziekenhuisopname als gevolg van hypotensie was gelijk voor patiënten die finerenon of placebo kregen (0,1%).
In het FINEARTS-HF-onderzoek zijn gevallen van hypotensie gemeld bij 7,6% van de met finerenon behandelde patiënten in vergelijking met 4,7% van de met placebo behandelde patiënten. Bij 3 patiënten (0,1%) werd de behandeling met finerenon definitief stopgezet vanwege hypotensie. Ziekenhuisopname als gevolg van hypotensie in de finerenon‑groep bedroeg 0,4% tegenover 0,3% in de placebogroep.
In alle onderzoeken waren de meeste gevallen van hypotensie licht of matig van aard en verdwenen deze bij de met finerenon behandelde patiënten.
Hyperurikemie
In de gepoolde gegevens van de FIDELIO‑DKD en FIGARO-DKD‑onderzoeken werd hyperurikemie gemeld bij 5,1% van de met finerenon behandelde patiënten in vergelijking met 3,9% van de met placebo behandelde patiënten. Vergeleken met placebo werd tot maand 16 in de finerenon‑groep een stijging van de gemiddelde serumurinezuurwaarde van 0,3 mg/dl waargenomen ten opzichte van baseline, die na verloop van tijd afzwakte. Het aantal gerapporteerde gevallen van jicht was vergelijkbaar voor met finerenon behandelde patiënten (3,1%) en de patiënten behandeld met placebo (3,0%).
In het FINEARTS-HF-onderzoek was het aantal gerapporteerde gevallen van hyperurikemie vergelijkbaar voor met finerenon behandelde patiënten (2,7%) en de patiënten behandeld met placebo (2,4%). Het aantal gerapporteerde gevallen van jicht was vergelijkbaar voor met finerenon behandelde patiënten (2,4%) en de patiënten behandeld met placebo (2,8%).
In alle onderzoeken waren de voorvallen van hyperurikemie niet‑ernstig en leidden deze niet tot definitieve stopzetting van de behandeling bij patiënten die finerenon kregen.
Maagdarmstelselaandoeningen
In de FINARTS-HF studie werden diarree (5,7% versus 4,4%) en obstipatie (3,8% versus 2,7%) vaker gemeld in de behandeling met finerenon dan in de placebogroep.
Hemoglobine verlaagd
In de gepoolde gegevens van de FIDELIO‑DKD en FIGARO-DKD‑onderzoeken werd finerenon geassocieerd met een door placebo gecorrigeerde absolute afname van gemiddeld hemoglobine van 0,15 g/dl en van gemiddelde hematocriet van 0,5% na 4 maanden van behandeling. Het aantal gerapporteerde gevallen van anemie was vergelijkbaar voor met finerenon behandelde patiënten (6,5%) en de patiënten behandeld met placebo (6,1%). De frequentie van ernstige voorvallen van anemie was laag bij zowel de patiënten behandeld met finerenon en patiënten behandeld met placebo (0,5%). Veranderingen in hemoglobine en hematocriet waren voorbijgaand van aard en bereikten vergelijkbare niveaus met die waargenomen in de met placebo behandelde groep na ongeveer 24‑32 maanden.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De meest waarschijnlijke manifestatie van overdosering is naar verwachting hyperkaliëmie. Als hyperkaliëmie ontstaat, moet een standaardbehandeling worden ingesteld.
Het is onwaarschijnlijk dat finerenon efficiënt wordt verwijderd met hemodialyse vanwege de aan plasma-eiwitten gebonden fractie van ongeveer 90%.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: diuretica, aldosteronantagonisten, ATC‑code: C03DA05
Werkingsmechanisme
Finerenon is een niet‑steroïdale, selectieve antagonist van de mineralocorticoïdreceptor (MR) die wordt geactiveerd door aldosteron en cortisol en die gentranscriptie reguleert. De binding ervan aan de MR leidt tot een specifiek receptor-ligand‑complex dat een blokkerend effect heeft op de rekrutering van transcriptionale coactivatoren, geïmpliceerd in de expressie van pro‑inflammatoire en profibrotische mediatoren.
Farmacodynamische effecten
In FIDELIO‑DKD en FIGARO‑DKD, gerandomiseerde, dubbelblinde, placebogecontroleerde, multicenter fase III‑onderzoeken bij volwassen patiënten met CKD en DM2, bedroeg op maand 4 de voor placebo gecorrigeerde, relatieve vermindering van de albumine/creatinine‑ratio (UACR) in de urine respectievelijk 31% en 32% bij patiënten die naar finerenon waren gerandomiseerd. Gedurende beide onderzoeken bleef de UACR verminderd.
In het FINEARTS‑HF, gerandomiseerde, dubbelblinde, placebogecontroleerde, multicenter fase III-onderzoek bij volwassen patiënten met HF met LVEF ≥ 40% bedroeg op maand 6 de voor placebo gecorrigeerde, relatieve vermindering van de UACR 30% bij patiënten die naar finerenon waren gerandomiseerd. Tot de laatste meting in jaar 2 bleef de UACR verminderd.
In ARTS‑DN, een gerandomiseerd, dubbelblind, placebogecontroleerd, multicenter fase IIb‑onderzoek bij volwassen patiënten met CKD en DM2, bedroeg op dag 90 de voor placebo gecorrigeerde, relatieve vermindering van de UACR 25% en 38% bij de patiënten die eenmaal daags met respectievelijk 10 mg en 20 mg finerenon werden behandeld.
Elektrofysiologie van het hart
Uit een specifiek QT‑onderzoek bij 57 gezonde deelnemers bleek dat finerenon geen effect heeft op de repolarisatie van het hart. Na enkelvoudige doses van 20 mg (therapeutisch) of 80 mg (supratherapeutisch) was er geen indicatie van een verlengend effect van finerenon op de QT/QTc.
Klinische werkzaamheid en veiligheid
Chronische nierschade geassocieerd met DM2
Het FIDELIO‑DKD‑onderzoek en het FIGARO‑DKD‑onderzoek waren onderzoeken naar het effect van finerenon, vergeleken met placebo, op de renale en cardiovasculaire (CV) uitkomsten bij volwassen patiënten met CKD en DM2.
Patiënten moesten een behandeling krijgen volgens de standaardzorg, waaronder een volgens de productinformatie maximale verdraagbare dosis van een angiotensin‑converting enzyme‑remmer (ACE‑remmer) of angiotensinereceptorblokker (ARB).
Patiënten met de diagnose hartfalen met verminderde ejectiefractie en NYHA-klasse II‑IV werden uitgesloten vanwege de klasse 1A‑aanbeveling voor MRA-behandeling.
In het FIDELIO‑DKD‑onderzoek kwamen patiënten in aanmerking op basis van bewijs van persisterende albuminurie (> 30 mg/g tot 5.000 mg/g), een eGFR van 25 tot 75 ml/min/1,73 m2 en een serumkaliumwaarde van ≤ 4,8 mmol/l bij de screening.
Het primaire eindpunt was een samenstelling van tijd tot eerste optreden van nierfalen (gedefinieerd als chronische dialyse of niertransplantatie, of een aanhoudende daling van de eGFR tot < 15 ml/min/1,73 m2 gedurende een periode van ten minste 4 weken), een aanhoudende daling van de eGFR met 40% of meer ten opzichte van baseline over een periode van ten minste 4 weken, of renale sterfte. Het belangrijkste secundaire eindpunt was een samenstelling van tijd tot eerste optreden van CV overlijden, niet‑fataal myocardinfarct (MI), niet‑fatale beroerte of ziekenhuisopname voor hartfalen.
In totaal werden 5.662 patiënten gerandomiseerd om ofwel finerenon (N = 2.824) of placebo (N = 2.838) te krijgen, en geïncludeerd in de analyses. De mediane follow‑up was 2,6 jaar. Tijdens het verloop van het onderzoek kon de dosis finerenon of placebo, voornamelijk op basis van de serumconcentratie van kalium, worden aangepast tussen 10 mg of 20 mg eenmaal daags. Op maand 24 werd 67% van de proefpersonen die behandeld werden met finerenon, behandeld met 20 mg eenmaal daags, 31% met 10 mg eenmaal daags en was bij 3% de behandeling onderbroken. Op het einde van het onderzoek werd de vitale status verkregen voor 99,7% van de patiënten. 63% van de onderzoekspopulatie was wit, 25% Aziatisch en 5% zwart. De gemiddelde leeftijd bij opname in het onderzoek was 66 jaar en 70% van de patiënten was man. Bij baseline was de gemiddelde eGFR 44,4 ml/min/1,73 m2, waarbij 55% van de patiënten een eGFR van < 45 ml/min/1,73 m2 had. De mediane UACR was 853 mg/g en de gemiddelde HbA1c was 7,7%. 46% had een voorgeschiedenis van een atherosclerotische CV-aandoening, 30% een voorgeschiedenis van coronair arterieel vaatlijden, 8% een voorgeschiedenis van hartfalen, en de gemiddelde bloeddruk was 138/76 mmHg. De gemiddelde duur van DM2 bij baseline was 16,6 jaar en een voorgeschiedenis van diabetische retinopathie en diabetische neuropathie werd gemeld bij respectievelijk 47% en 26% van de patiënten. Bij baseline werden vrijwel alle patiënten behandeld met een ACE‑remmer (34%) of ARB (66%), en 97% van de patiënten gebruikte een of meer antidiabetische geneesmiddelen (insuline [64%], biguaniden [44%], glucagonachtige peptide‑1 [GLP‑1‑] receptoragonisten [7%], natrium‑glucose‑cotransporter 2 [SGLT2‑] remmers [5%]). De andere geneesmiddelen die het meest werden genomen bij baseline, waren statinen (74%) en calciumantagonisten (63%). Een statistisch significant verschil in het voordeel van finerenon werd aangetoond voor het primaire, samengestelde eindpunt en het belangrijkste secundaire eindpunt (zie figuur 1/tabel 6 hieronder). Het behandelingseffect voor de primaire en de belangrijkste secundaire eindpunten was doorgaans consistent voor alle subgroepen, met inbegrip van regio, eGFR, UACR, systolische bloeddruk (SBD) en HbA1c bij baseline.
In het FIGARO‑DKD‑onderzoek kwamen patiënten in aanmerking op basis van bewijs van persisterende albuminurie met een UACR van ≥ 30 mg/g tot < 300 mg/g en een eGFR van 25 tot 90 ml/min/1,73 m2, of een UACR van ≥ 300 mg/g en een eGFR van ≥ 60 ml/min/1,73 m2 bij de screening. Patiënten moesten een serumkaliumwaarde van ≤ 4,8 mmol/l hebben bij de screening.
Het primaire eindpunt was een samenstelling van tijd tot eerste optreden van CV overlijden, niet‑fataal MI, niet‑fatale beroerte of ziekenhuisopname voor hartfalen. Het secundaire eindpunt was een samenstelling van tijd tot nierfalen, een aanhoudende daling van de eGFR met 40% of meer ten opzichte van baseline over een periode van ten minste 4 weken, of renale sterfte.
In totaal werden 7.328 patiënten gerandomiseerd om ofwel finerenon (N = 3.674) of placebo (N = 3.654) te krijgen en geïncludeerd in de analyses. De mediane follow‑up was 3,4 jaar. Tijdens het verloop van het onderzoek kon de dosis finerenon of placebo worden aangepast tussen 10 mg en 20 mg eenmaal daags, voornamelijk op basis van de serumkaliumconcentratie. Op maand 24 werd 82% van de proefpersonen die behandeld werden met finerenon behandeld met 20 mg eenmaal daags, 15% met 10 mg eenmaal daags en was bij 3% de behandeling onderbroken. Op het einde van het onderzoek werd de vitale status verkregen voor 99,8% van de patiënten. 72% van de onderzoekspopulatie had een witte huidskleur, 20% was Aziatisch en 4% had een donkere huidskleur. De gemiddelde leeftijd bij opname in het onderzoek was 64 jaar en 69% van de patiënten was man. Bij baseline was de gemiddelde eGFR 67,8 ml/min/1,73 m2, waarbij 62% van de patiënten een eGFR van ≥ 60 ml/min/1,73 m2 had. De mediane UACR was 309 mg/g en de gemiddelde HbA1c was 7,7%. 45% van de patiënten had een voorgeschiedenis van een atherosclerotische CV aandoening, 8% een voorgeschiedenis van hartfalen, en de gemiddelde bloeddruk was 136/77 mmHg. De gemiddelde duur van DM2 bij baseline was 14,5 jaar en een voorgeschiedenis van diabetische retinopathie en diabetische neuropathie werd gemeld bij respectievelijk 31% en 28% van de patiënten. Bij baseline werden vrijwel alle patiënten behandeld met een ACE‑remmer (43%) of ARB (57%), en 98% van de patiënten gebruikte een of meer antidiabetische geneesmiddelen (insuline [54%], biguaniden [69%], GLP‑1‑receptoragonisten [8%], SGLT2‑remmers [8%]). De andere geneesmiddelen die het meest werden genomen bij baseline waren statinen (71%).
Een statistisch significant verschil in het voordeel van finerenon werd aangetoond voor het CV primaire, samengestelde eindpunt (zie figuur 2/tabel 7 hieronder). Het behandelingseffect voor het primaire eindpunt was consistent voor alle subgroepen, met inbegrip van regio, eGFR, UACR, SBD en HbA1c bij baseline.
Een lagere incidentie van de secundaire samengestelde uitkomst van nierfalen, een aanhoudende daling van de eGFR met 40% of meer of renale sterfte werd waargenomen in de finerenon‑groep vergeleken met placebo, hoewel dit verschil geen statistische significantie bereikte (zie tabel 7 hieronder). Het behandelingseffect voor het secundaire samengestelde eindpunt voor de nieren was consistent voor alle subgroepen van eGFR bij baseline, maar voor de subgroep van patiënten met UACR < 300 mg/g bedroeg de HR 1,16 (95%-BI 0,91; 1,47) en voor de subgroep van patiënten met UACR ≥ 300 mg/g bedroeg de HR 0,74 (95%-BI 0,61; 0,89).
Aanvullende vooraf gespecificeerde secundaire eindpunten voor tijd‑tot‑voorval worden in tabel 7 gegeven.
Tabel 6: Analyse van de primaire en secundaire eindpunten voor tijd‑tot‑voorval (en de individuele componenten ervan) in fase III‑onderzoek FIDELIO‑DKD
| Kerendia* (N = 2.824) | Placebo (N = 2.838) | Behandelingseffect | |||
| N (%) | Voor-vallen/ 100 pjr | N (%) | Voor-vallen/ 100 pjr | HR (95%‑BI) | |
| Primair renaal samengesteld eindpunt en de componenten ervan | |||||
| Samenstelling van nierfalen, aanhoudende daling van de eGFR met ≥ 40% of renale sterfte | 498 (17,6) | 7,53 | 600 (21,1) | 9,09 | 0,82 (0,73; 0,92) p = 0,0009 |
| Nierfalen | 205 (7,3) | 2,96 | 235 (8,3) | 3,39 | 0,86 (0,72; 1,05) |
| Aanhoudende daling van de eGFR met ≥ 40% | 473 (16,7) | 7,15 | 577 (20,3) | 8,74 | 0,81 (0,72; 0,91) |
| Renale sterfte | 2 (< 0,1) | - | 2 (< 0,1) | - | - |
| Belangrijkste secundair CV samengesteld eindpunt en de componenten ervan | |||||
| Samenstelling van CV overlijden, niet‑fataal MI, niet‑fatale beroerte of ziekenhuisopname voor hartfalen | 366 (13,0) | 5,11 | 420 (14,8) | 5,93 | 0,86 (0,75; 0,99) p = 0,0344 |
| CV overlijden | 128 (4,5) | 1,70 | 150 (5,3) | 1,99 | 0,86 (0,68; 1,09) |
| Niet‑fataal MI | 70 (2,5) | 0,94 | 87 (3,1) | 1,18 | 0,80 (0,58; 1,09) |
| Niet‑fatale beroerte | 90 (3,2) | 1,22 | 87 (3,1) | 1,18 | 1,03 (0,77; 1,38) |
| Ziekenhuisopname voor hartfalen | 138 (4,9) | 1,88 | 162 (5,7) | 2,22 | 0,85 (0,68; 1,07) |
| Secundaire werkzaamheidseindpunten | |||||
| Mortaliteit door alle oorzaken | 219 (7,8) | 2,90 | 244 (8,6) | 3,24 | 0,90 (0,75; 1,08)** |
| Ziekenhuisopname voor alle oorzaken | 1.259 (44,6) | 22,59 | 1.321 (46,5) | 23,91 | 0,95 (0,88; 1,02)** |
| Samenstelling van nierfalen, aanhoudende daling van de eGFR met ≥ 57% of renale sterfte | 248 (8,8) | 3,60 | 326 (11,5) | 4,74 | 0,75 (0,65; 0,90)** |
* Behandeling met 10 of 20 mg eenmaal daags als aanvulling op volgens de productinformatie verdraagbare maximumdoses van een ACE‑remmer of ARB.
** p = niet statistisch significant na aanpassing voor multipliciteit
BI: betrouwbaarheidsinterval
HR: hazard ratio
pjr: patiëntjaren
Figuur 1: Tijd tot eerste optreden van nierfalen, aanhoudende daling van de eGFR met ≥ 40% t.o.v. baseline of renale sterfte in het FIDELIO‑DKD‑onderzoek
Aantal proefpersonen met risico 
2.824  2.696
 2.599
 2.390
 1.802
 1.269
 782
 437
 82
 2.838
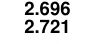 2.721
 2.583
 2.376
 1.757
 1.247
 791
 452
 82 1

2 
0  6
 12
 18
 24
 30
 36
 42
 48
Tijd tot eerste voorval (maanden) 0,00
0,05
0,10
0,15
0,20
0,25
0,30
0,35
0,40
0,45
0,50 
2: Placebo (N=2.838) 
Geplande behandeling
1: Finerenon (N=2.824)
Tabel 7: Analyse van de primaire en secundaire eindpunten voor tijd‑tot‑voorval (en de individuele componenten ervan) in fase III‑onderzoek FIGARO‑DKD
| Kerendia* (N = 3.674) | Placebo (N = 3.654) | Behandelingseffect | |||
| N (%) | Voor-vallen/ 100 pjr | N (%) | Voor-vallen/ 100 pjr | HR (95%‑BI) | |
| Primair CV samengesteld eindpunt en de componenten ervan | |||||
| Samenstelling van CV overlijden, niet‑fataal MI, niet‑fatale beroerte of ziekenhuisopname voor hartfalen | 457 (12,4) | 3,88 | 518 (14,2) | 4,46 | 0,87 (0,76; 0,98) p = 0,0254 |
| CV overlijden | 193 (5,3) | 1,56 | 214 (5,9) | 1,75 | 0,89 (0,73; 1,08) |
| Niet‑fataal MI | 103 (2,8) | 0,85 | 101 (2,8) | 0,84 | 1,00 (0,76; 1,32) |
| Niet‑fatale beroerte | 108 (2,9) | 0,89 | 111 (3,0) | 0,93 | 0,97 (0,74; 1,26) |
| Ziekenhuisopname voor hartfalen | 117 (3,2) | 0,97 | 163 (4,5) | 1,36 | 0,71 (0,56; 0,90) |
| Secundair renaal samengesteld eindpunt en de componenten ervan | |||||
| Samenstelling van nierfalen, aanhoudende daling van de eGFR met ≥ 40% of renale sterfte | 350 (9,5) | 3,17 | 395 (10,8) | 3,59 | 0,87 (0,75; 1,01) p = 0,0635 ** |
| Nierfalen | 46 (1,3) | 0,40 | 62 (1,7) | 0,55 | 0,72 (0,49;1,05) |
| Aanhoudende daling van de GFR met ≥ 40% | 338 (9,2) | 3,06 | 385 (10,5) | 3,50 | 0,86 (0,74; < 1,00) |
| Renale sterfte | 0 | - | 2 (< 0,1) | - | - |
| Secundaire werkzaamheidseindpunten | |||||
| Mortaliteit door alle oorzaken | 332 (9,0) | 2,69 | 370 (10,1) | 3,03 | 0,89 (0,77; 1,03) ** |
| Ziekenhuisopname voor alle oorzaken | 1.569 (42,7) | 16,94 | 1.599 (43,8) | 17,54 | 0,97 (0,90; 1,04)** |
| Samenstelling van nierfalen, aanhoudende daling van de eGFR met ≥ 57% of renale sterfte | 108 (2,9) | 0,95 | 139 (3,8) | 1,23 | 0,77 (0,60; 0,99)** |
* Behandeling met 10 of 20 mg eenmaal daags als aanvulling op de volgens de productinformatie verdraagbare maximumdoses van een ACE‑remmer of ARB.
** niet statistisch significant na aanpassing voor multipliciteit
BI: betrouwbaarheidsinterval
HR: hazard ratio
pjr: patiëntjaren
Figuur 2: Tijd tot eerste optreden van CV overlijden, niet‑fataal myocardinfarct, niet‑fatale beroerte of ziekenhuisopname voor hartfalen in het FIGARO‑DKD‑onderzoek
Hartfalen met (LVEF ) ≥ 40%
Het FINEARTS‑HF-onderzoek was een onderzoek naar het effect van finerenon vergeleken met placebo op de cardiovasculaire uitkomsten bij volwassen patiënten met hartfalen. Patiënten die in aanmerking kwamen, hadden een diagnose van hartfalen met NYHA-klasse II‑IV, ambulant of met ziekenhuisopname primair voor hartfalen, en een gedocumenteerde LVEF van ≥ 40%. Daarnaast hadden de patiënten een eGFR van ≥ 25 ml/min/1,73 m2 en een serumkalium van ≤ 5,0 mmol/l bij de screening en randomisatie, en kregen zij achtergrondtherapie, waaronder een behandeling met diuretica.
Het primaire eindpunt was een samenstelling van cardiovasculair overlijden en totaal aantal voorvallen van hartfalen (eerste en terugkerende), bestaande uit ziekenhuisopname voor hartfalen en dringende bezoeken voor hartfalen. Een procedure van meerdere testen werd gebruikt voor de secundaire eindpunten, waaronder totaal aantal voorvallen van hartfalen (eerste en terugkerende) en verandering in maand 6, 9 en 12 ten opzichte van baseline voor de totale symptoomscore (TSS) van de Kansas City Cardiomyopathy Questionnaire (KCCQ) (waarmee de frequentie en ernst van de symptomen van hartfalen worden gekwantificeerd).
In het onderzoek werden 6.001 patiënten geanalyseerd die willekeurig ofwel finerenon (N=3.003) of placebo (N=2.998) toegewezen hadden gekregen. De mediane follow‑up was 2,7 jaar. In het onderzoek werden 3.247 patiënten (54%) met een voorval van hartfalen in de laatste 3 maanden geïncludeerd, waaronder 1.219 patiënten (20%) die gerandomiseerd werden tijdens de ziekenhuisopname of binnen 7 dagen na ontslag uit het ziekenhuis.
Tijdens het verloop van het onderzoek kregen de patiënten op basis van renale parameters 10 mg, 20 mg of 40 mg finerenon of placebo eenmaal daags. Op maand 24 werd 35% van de proefpersonen die behandeld werden met finerenon, behandeld met 40 mg eenmaal daags, 32% met 20 mg eenmaal daags, 12% met 10 mg eenmaal daags en was bij 1% de behandeling onderbroken. Op enig moment tijdens de behandeling bereikte 80% van de patiënten hun streefdosis.
Na de melding dat het onderzoek was afgelopen, werd de vitale status verkregen voor 99,7% van de patiënten. 79% van de onderzoekspopulatie was wit, 17% Aziatisch en 1,5% zwart. De gemiddelde leeftijd bij opname in het onderzoek was 72 jaar en 46% van de patiënten was vrouw. Bij baseline bedroeg de gemiddelde LVEF 53%, waarbij 64% van de patiënten een LVEF van ≥ 50% had, en waren 69%, 30% en 1% van de patiënten respectievelijk NYHA-klasse II, III en IV. De gemiddelde bloeddruk was 129/75 mmHg, terwijl de BMI 30 kg/m2 was. De mediane N-terminaal prohormoon-‘brain’-natriuretisch peptide (NT-pro-BNP) was 1.041 pg/ml, de gemiddelde eGFR was 
Aantal proefpersonen met risico 
3.674  3.588
 3.505
 3.415
 3.308
 2.771
 2.175
 1.703
 1.085
 590
 3.654
 3.565
 3.467
 3.377
 3.255
 2.718
 2.115
 1.648
 1.067
 576 1

2 
0  6
 12
 18
 24
 30
 36
 42
 48
 54
Tijd tot eerste voorval (maanden) 0,00
0,02
0,04
0,06
0,08
0,10
0,12
0,14
0,16
0,18
0,20 
2: Placebo (N=3.654) 
1: Finerenon (N=3.674) 
Geplande behandeling
62 ml/min/1,73 m2, waarbij 48% van de patiënten een eGFR van ˂ 60 ml/min/1,73 m2 had, en de mediane UACR was 18 mg/g. Atriumfibrilleren was aanwezig bij 38% van de patiënten en 41% had diabetes mellitus. De meerderheid van de patiënten kreeg lisdiuretica (87%), een ACE-remmer of ARB (79%) of een angiotensinereceptorneprilysineremmer (9%), en 14% kreeg SGLT2-remmers. Een statistisch significant verschil in het voordeel van finerenon werd aangetoond voor het primaire, samengestelde eindpunt (zie tabel 8 hieronder). Het effect werd vroeg waargenomen en hield gedurende de gehele looptijd van de studie aan (zie figuur 3 hieronder). Een statistisch significant verschil in het voordeel van finerenon werd ook aangetoond voor het secundaire eindpunt van totaal aantal voorvallen van hartfalen. Vooraf gespecificeerde secundaire werkzaamheidseindpunten zijn ook opgenomen in tabel 8 hieronder. Het behandelingseffect voor de primaire en belangrijkste secundaire eindpunten was consistent voor alle vooraf gespecificeerde subgroepen, met inbegrip van geslacht, LVEF, NYHA-klasse, eGFR, tijd sinds laatste voorval van hartfalen, behandeling met een SGLT2-remmer en status van diabetes mellitus.
Tabel 8: Analyse van de primaire en secundaire eindpunten (en de individuele componenten voor eindpunten van tijd-tot-voorval) in fase III‑onderzoek FINEARTS-HF
| Kerendia* (N = 3.003) | Placebo (N = 2.998) | Behandelingseffect | |||
[Totaal aantal voorvallen] N (%) | Voor-vallen/ 100 pjr | [Totaal aantal voorvallen] N (%) | Voor-vallen/ 100 pjr | (95%-BI) | |
| Primair CV samengesteld eindpunt en de componenten ervan | |||||
| Samenstelling van CV overlijden en totaal aantal voorvallen van hartfalen | [1.083] 624 (20,8) | 14,88 | [1.283] 719 (24,0) | 17,70 | RR 0,84 (0,74; 0,95) p = 0,0072 |
| Totaal aantal voorvallen van hartfalen** | [842] 479 (16,0) | 11,57 | [1.024] 573 (19,1) | 14,12 | RR 0,82 (0,71; 0,94) p = 0,0062 |
| CV overlijden | 242 (8,1) | 3,33 | 260 (8,7) | 3,59 | HR 0,93 (0,78; 1,11) |
| Secundaire werkzaamheidseindpunten | |||||
| Verandering in KCCQ-TSS t.o.v. baseline | LSM 7,99 | - | LSM 6,43 | - | Verschil LSM 1,56 (0,79; 2,34) p ˂ 0,0001 |
| Verbetering van NYHA-klasse | 557 (18,6) N = 3.002 | - | 553 (18,4) | - | OR 1,01 (0,88; 1,15) p = 0,9295† |
| Renaal samengesteld eindpunt | 75 (2,5) | 1,16 | 55 (1,8) | 0,85 | HR 1,33 (0,94; 1,89) p†† |
| Aanhoudende daling van de eGFR met ≥ 50% | 68 (2,3) | 1,05 | 51 (1,7) | 0,79 | - |
Aanhoudende daling van de eGFR tot ˂ 15 ml/min/1,73m2 | 5 (0,2) | 0,08 | 2 (< 0,1) | 0,03 | - |
| Instellen van dialyse | 2 (< 0,1) | 0,03 | 2 (˂ 0,1) | 0,03 | - |
| Niertransplantatie | 0 (0,0) | 0,00 | 0 (0,0) | - | - |
| Mortaliteit door alle oorzaken | 491 (16,4) | 6,71 | 522 (17,4) | 7,17 | HR 0,93 (0,83; 1,06) |
Afkortingen: BI: betrouwbaarheidsinterval; HR: hazard ratio; LSM: kleinstekwadratengemiddelde (least squares mean); OR: oddsratio; RR: rate ratio; pjr: patiëntjaren
* Behandeling met 10, 20 of 40 mg eenmaal daags als aanvulling op de achtergrondtherapie, waaronder behandeling met diuretica
** Het totale aantal voorvallen van hartfalen (eerste en terugkerende) was ook een belangrijk secundair eindpunt
† Niet significant (testprocedure stopgezet)
†† Eindpunt niet formeel getest (voorafgaand eindpunt in de testprocedure niet significant)
Figuur 3: Primair samengesteld eindpunt van CV overlijden en totaal aantal voorvallen van hartfalen (eerste en terugkerende) in het FINEARTS‑HF-onderzoek
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Kerendia in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van chronische nierschade en hartfalen (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening wordt finerenon vrijwel volledig geabsorbeerd. De absorptie vindt snel plaats, waarbij maximale plasmaconcentraties (Cmax) optreden tussen 0,5 en 1,25 uur na inname van de tablet in nuchtere toestand. De absolute biologische beschikbaarheid van finerenon is 43,5% vanwege het first‑pass‑metabolisme in de darmwand en de lever. Finerenon is een substraat van het effluxtransporteiwit P‑glycoproteïne in vitro, wat evenwel door de hoge permeabiliteit van finerenon niet als relevant wordt beschouwd voor de in vivo-absorptie ervan.
Effect van voedsel
Inname met vetrijk, calorierijk voedsel leidde tot een stijging van de AUC met maximaal 21% bij finerenon, een daling van de Cₘₐₓ met 19% tot 23% en een verlenging tot maximaal 2,5 uur voor de tijd om de Cₘₐₓ te bereiken. Aangezien dit niet als klinisch relevant wordt beschouwd, kan finerenon met of zonder voedsel worden ingenomen.
Aantal proefpersonen met risico
3.003 2.959 2.909 2.859 2.810 2.760 2.576 2.399 2.202 1.977 1.749 1.430 970 385 65 0 2.998 2.946 2.901 2.855 2.805 2.756 2.571 2.387 2.203 1.964 1.722 1.426 960 377 63 0 1
2
0,0
0,1
0,2
0,3
0,4
0,5
0,6
0 3 6 9 12 15 18 21 24 27 30 33 36 39 42 45 
2: Placebo 
1: Finerenon 
Geplande behandeling 
Tijd in maanden
Distributie
Het distributievolume bij steady state (Vdss) van finerenon is 52,6 l. In vitro is de binding van finerenon aan humaan plasma‑eiwit 91,7%, waarbij serumalbumine het belangrijkste eiwit van de binding is.
Biotransformatie
Ongeveer 90% van het metabolisme van finerenon wordt gemedieerd door CYP3A4 en 10% door CYP2C8. Er werden vier belangrijke metabolieten in plasma gevonden. Alle metabolieten zijn farmacologisch inactief.
Eliminatie
De eliminatie van finerenon uit plasma vindt snel plaats met een eliminatiehalfwaardetijd (t½) van ongeveer 2 tot 3 uur. De systemische klaring van finerenon uit het bloed bedraagt ongeveer 25 l/uur. Ongeveer 80% van de toegediende dosis werd uitgescheiden via de urine en ongeveer 20% van de dosis werd uitgescheiden via feces. De uitscheiding vond vrijwel uitsluitend plaats in de vorm van metabolieten, terwijl de uitscheiding van ongewijzigd finerenon beperkt was (< 1% van de dosis in de urine vanwege de glomerulaire filtratie; < 0,2% in feces).
Lineariteit
De farmacokinetiek van finerenon is lineair voor het gehele onderzochte dosisbereik van 1,25 tot 80 mg, gegeven als tabletten in enkelvoudige toediening.
Speciale populaties
Ouderen
Van de 2.818 patiënten die finerenon kregen in het FIDELIO‑DKD‑onderzoek was 58% van de patiënten 65 jaar en ouder, en 15% was 75 jaar en ouder. Van de 3.671 patiënten die finerenon kregen in het FIGARO‑DKD‑onderzoek was 53% van de patiënten 65 jaar en ouder, en 14% was 75 jaar en ouder. Van de 2.993 patiënten die finerenon kregen in het FINEARTS-HF‑onderzoek was 79% van de patiënten 65 jaar en ouder, en 43% was 75 jaar en ouder.
In een fase I‑onderzoek (N = 48) vertoonden oudere gezonde deelnemers (≥ 65 jaar) hogere plasmaconcentraties van finerenon dan jongere gezonde deelnemers (≤ 45 jaar), waarbij de gemiddelde AUC‑ en Cmax‑waarden respectievelijk 34% en 51% hoger waren bij de ouderen (zie rubriek 4.2). Farmacokinetische populatieanalyses identificeerden leeftijd niet als een covariabele voor de AUC of de Cmax van finerenon.
Nierfunctiestoornis
Een lichte nierfunctiestoornis (creatinineklaring [CrCl] 60 tot < 90 ml/min) had geen invloed op de AUC en de Cmax van finerenon.
In vergelijking met patiënten met een normale nierfunctie (CrCl ≥ 90 ml/min) was het effect van een matige nierfunctiestoornis (CrCl 30 tot < 60 ml/min) of ernstige nierfunctiestoornis (CrCl < 30 ml/min) op de AUC van finerenon vergelijkbaar, met stijgingen met 34‑36%. Een matige of ernstige nierfunctiestoornis had geen effect op de Cmax (zie rubriek 4.2).
Vanwege de sterke binding aan plasma‑eiwit wordt niet verwacht dat finerenon met dialyse kan worden verwijderd.
Leverfunctiestoornis
Er was geen verandering in blootstelling aan finerenon bij cirrotische patiënten met een lichte leverfunctiestoornis (zie rubriek 4.2).
Bij cirrotische patiënten met een matige leverfunctiestoornis waren de totale en ongebonden AUC van finerenon toegenomen met respectievelijk 38% en 55%, terwijl er geen verandering in de Cmax werd waargenomen in vergelijking met gezonde controledeelnemers (zie rubriek 4.2). Er zijn geen gegevens over patiënten met een ernstige leverfunctiestoornis (zie rubriek 4.2 en 4.5).
Lichaamsgewicht
Farmacokinetische populatieanalyses identificeerden lichaamsgewicht als een covariabele voor de Cₘₐₓ en de AUC van finerenon. De Cₘₐₓ en de AUC van proefpersonen met een lichaamsgewicht minder dan 57 kg werden, gemiddeld genomen, geschat respectievelijk 52% en 30% hoger te zijn, en van proefpersonen met een lichaamsgewicht hoger dan 122 kg respectievelijk 32% en 20% lager te zijn, dan bij proefpersonen met een lichaamsgewicht tussen 57 en 122 kg. Een dosisaanpassing op basis van lichaamsgewicht is niet gerechtvaardigd (zie rubriek 4.2).
Farmacokinetische/farmacodynamische relaties
De relatie concentratie‑effect in de loop van de tijd voor UACR werd gekenmerkt door een model van maximaal effect, wat duidt op saturatie bij hoge blootstellingen. De door het model voorspelde tijd om het volledige (99%) geneesmiddeleffect bij steady state te bereiken voor de UACR bedroeg 138 dagen. De farmacokinetische halfwaardetijd bedroeg 2‑3 uur en de farmacokinetische steady state werd na 2 dagen bereikt, wat duidt op een indirect en vertraagd effect op farmacodynamische responsen.
Klinische onderzoeken zonder relevante geneesmiddeleninteracties
Gelijktijdig gebruik van gemfibrozil (600 mg tweemaal daags), een krachtige remmer van CYP2C8, leidde tot een 1,1‑voudige en 1,2‑voudige stijging van respectievelijk de gemiddelde AUC en de gemiddelde Cmax van finerenon. Dit wordt niet als klinisch relevant beschouwd.
Voorafgaande en gelijktijdige behandeling met de protonpompremmer omeprazol (40 mg eenmaal daags) had geen effect op de gemiddelde AUC en de gemiddelde Cmax van finerenon.
Gelijktijdig gebruik van de antacida aluminiumhydroxide en magnesiumhydroxide (70 mVal) had geen effect op de gemiddelde AUC van finerenon en verlaagde de gemiddelde Cmax van finerenon met 19%. Dit wordt niet als klinisch relevant beschouwd.
De afwezigheid van wederzijdse farmacokinetische interactie werd aangetoond tussen finerenon en het CYP2C9‑substraat warfarine en tussen finerenon en het P‑gp‑substraat digoxine.
Meervoudige doses van 40 mg finerenon eenmaal daags hadden geen klinisch relevant effect op de AUC en de Cmax van rosuvastatine, een substraat van het borstkankerresistentie‑eiwit (breast cancer resistance protein, BCRP) en organisch‑anion‑transporterende polypeptiden (organic anion transporting polypeptides, OATP).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet‑klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij een enkele dosering, toxiciteit bij herhaalde dosering, genotoxiciteit, fototoxiciteit, carcinogeen potentieel, en de mannelijke en vrouwelijke vruchtbaarheid.
Toxiciteit bij herhaalde dosering
Bij honden werd een verminderd gewicht en een geringere grootte van de prostaat waargenomen bij een AUCongebonden van ongeveer 4 tot 60 keer die bij mensen. De dosis zonder bevindingen geeft een veiligheidsmarge van ongeveer 1-2.
Carcinogeen potentieel
In 2 jaar durende onderzoeken naar de carcinogeniciteit vertoonde finerenon geen carcinogeen potentieel bij mannelijke en vrouwelijke ratten of vrouwelijke muizen. Bij mannelijke muizen leidde finerenon tot een toename van een adenoom van leydigcellen bij doses die 10 tot 26 keer de AUCongebonden bij mensen vertegenwoordigden. Een dosis die 7 keer de AUCongebonden voor de dosis van 40 mg en 17 keer de AUCongebonden bij mensen voor de dosis van 20 mg vertegenwoordigde, veroorzaakte geen tumoren. Op basis van de bekende gevoeligheid van knaagdieren voor het ontwikkelen van deze tumoren en het op de farmacologie gebaseerde mechanisme bij supratherapeutische doses evenals adequate veiligheidsmarges, is de toename van tumoren van leydigcellen bij mannelijke muizen niet klinisch relevant.
Toxiciteit voor de ontwikkeling
Bij het embryofoetale toxiciteitsonderzoek bij ratten leidde finerenon tot een verminderd gewicht van de placenta en tot tekenen van toxiciteit voor de foetus, waaronder een verminderd gewicht van de foetus en vertraagde ossificatie bij een voor het moederdier toxische dosis van 10 mg/kg/dag, wat overeenkomt met een AUCongebonden die minstens het 7‑voud is van die bij mensen. Bij 30 mg/kg/dag was de incidentie van variaties in de ingewanden en het skelet toegenomen (licht oedeem, verkorte navelstreng, enigszins vergrote fontanel) en vertoonde één foetus complexe misvormingen, waaronder een zeldzame misvorming (dubbele aortaboog), bij een AUCongebonden die ongeveer het 10-voud was van die bij mensen met de dosis van 40 mg en ongeveer het 25‑voud was van die bij mensen met de dosis van 20 mg. De doses waarbij geen bevindingen werden vastgesteld (lage dosis bij ratten, hoge dosis bij konijnen), gaven veiligheidsmarges die het 4‑ tot 13‑voud waren van die voor AUCongebonden. Daarom geven de bevindingen bij ratten geen aanleiding tot grotere bezorgdheid voor schadelijke effecten voor de foetus.
Wanneer ratten in het onderzoek naar pre‑ en postnatale ontwikkelingstoxiciteit werden blootgesteld tijdens de dracht en de lactatie, werden bij jongen meer gevallen van mortaliteit en andere bijwerkingen (lager gewicht van de jongen, vertraagd ontvouwen van de oorschelp) waargenomen, bij ongeveer het 2- of 4‑voud van de AUCongebonden die bij mensen wordt verwacht bij de dosis van respectievelijk 40 mg en 20 mg. Bovendien vertoonden de nakomelingen een enigszins toegenomen locomotorische activiteit, maar geen andere neurologische gedragsveranderingen vanaf ongeveer het 2- of 4‑voud van de AUCongebonden die bij mensen wordt verwacht bij de dosis van respectievelijk 40 mg en 20 mg. De dosis waarbij er geen bevindingen werden vastgesteld, gaf een veiligheidsmarge van ongeveer 2 voor AUCongebonden voor de dosis van 20 mg en valt binnen het therapeutische bereik voor de dosis van 40 mg. De toegenomen locomotorische activiteit bij nakomelingen kan duiden op een potentieel risico voor de foetus. Vanwege de bevindingen bij jongen kan bovendien een risico voor de pasgeborene/zuigeling die borstvoeding krijgt, niet worden uitgesloten.
Vrouwelijke vruchtbaarheid
Finerenon leidde tot een verminderde vrouwelijke vruchtbaarheid (verminderd aantal corpora lutea en innestelingsplaatsen) alsook tot tekenen van vroege toxiciteit voor het embryo (toegenomen verlies na innesteling en verminderd aantal levensvatbare foetussen) bij ongeveer het 9-voud van de AUCongebonden bij mensen voor de dosis van 40 mg en bij ongeveer het 21‑voud van de AUCongebonden bij mensen voor de dosis van 20 mg. Bovendien werd een verminderd gewicht van de eierstokken vastgesteld bij ongeveer het 7‑voud van de AUCongebonden bij mensen voor de dosis van 40 mg en bij ongeveer het 17‑voud van de AUCongebonden bij mensen voor de dosis van 20 mg. Er werden geen effecten vastgesteld op de vrouwelijke vruchtbaarheid en de vroege ontwikkeling van het embryo bij het 4‑voud van de AUCongebonden bij mensen voor de dosis van 40 mg en het 10‑voud van de AUCongebonden bij mensen voor de dosis van 20 mg. Daarom zijn de bevindingen bij vrouwelijke ratten van gering klinisch belang (zie rubriek 4.6).
Environmental Risk Assessment (ERA)
Onderzoeken voor environmental risk assessment hebben aangetoond dat finerenon een risico kan inhouden voor het oppervlaktewater en het grondwatercompartiment (zie rubriek 6.6).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Kern van de tablet
Cellulose, microkristallijn (E 460)
Croscarmellosenatrium
Hypromellose 2910 (E 464)
Lactosemonohydraat
Magnesiumstearaat (E 470b)
Natriumlaurylsulfaat (E 487)
Omhulling van de tablet
Hypromellose 2910 (E 464)
Titaandioxide (E 171)
Talk (E 553b)
Kerendia 10 mg filmomhulde tabletten
Rood ijzeroxide (E 172)
Kerendia 20 mg filmomhulde tabletten
Geel ijzeroxide (E 172)
Kerendia 40 mg filmomhulde tabletten
Rood ijzeroxide (E 172)
Geel ijzeroxide (E 172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Doorzichtige blisterverpakkingen van PVC/PVDC/aluminium, met vermelding van de dagen, met 14 filmomhulde tabletten. Verpakkingsgrootten met 14, 28 of 98 filmomhulde tabletten. Doorzichtige, geperforeerde eenheidsdosisblisterverpakkingen van PVC/PVDC/aluminium met 10 x 1 filmomhulde tabletten. Verpakkingsgrootte met 100 x 1 filmomhulde tabletten.
Witte, ondoorzichtige fles van HDPE met witte, ondoorzichtige kindveilige schroefdop van polypropyleen met afsluitende inleg. Verpakkingsgrootte met 100 filmomhulde tabletten (alleen Kerendia 10 mg en 20 mg filmomhulde tabletten).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Dit geneesmiddel kan een risico inhouden voor het milieu (zie rubriek 5.3). Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Bayer AG
51368 Leverkusen
Duitsland
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Kerendia 10 mg filmomhulde tabletten
EU/1/21/1616/001-005
Kerendia 20 mg filmomhulde tabletten
EU/1/21/1616/006-010
Kerendia 40 mg filmomhulde tabletten
EU/1/21/1616/011-014
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 februari 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.