


SmPC (samenvatting van de productkenmerken) - Kayfanda
1. NAAM VAN HET GENEESMIDDEL
KAYFANDA 200 microgram harde capsules
KAYFANDA 400 microgram harde capsules
KAYFANDA 600 microgram harde capsules
KAYFANDA 1200 microgram harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
KAYFANDA 200 microgram harde capsules
Elke harde capsule bevat odevixibat-sesquihydraat, overeenkomend met 200 microgram odevixibat.
KAYFANDA 400 microgram harde capsules
Elke harde capsule bevat odevixibat-sesquihydraat, overeenkomend met 400 microgram odevixibat.
KAYFANDA 600 microgram harde capsules
Elke harde capsule bevat odevixibat-sesquihydraat, overeenkomend met 600 microgram odevixibat.
KAYFANDA 1200 microgram harde capsules
Elke harde capsule bevat odevixibat-sesquihydraat, overeenkomend met 1200 microgram odevixibat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule
KAYFANDA 200 microgram harde capsules
Capsule maat 0 (21,7 mm × 7,64 mm) met ivoorkleurige, opake dop en witte, opake romp, met het opschrift “A200” in zwarte inkt.
KAYFANDA 400 microgram harde capsules
Capsule maat 3 (15,9 mm × 5,82 mm) met oranje, opake dop en witte, opake romp, met het opschrift “A400” in zwarte inkt.
KAYFANDA 600 microgram harde capsules
Capsule maat 0 (21,7 mm × 7,64 mm) met ivoorkleurige, opake dop en romp, met het opschrift “A600” in zwarte inkt.
KAYFANDA 1200 microgram harde capsules
Capsule maat 3 (15,9 mm × 5,82 mm) met oranje, opake dop en romp, met het opschrift “A1200” in zwarte inkt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
KAYFANDA is geïndiceerd voor de behandeling van cholestatische pruritus bij het Alagille-syndroom (ALGS) bij patiënten in de leeftijd van 6 maanden en ouder (zie rubriek 4.4 en 5.1).
4.2 Dosering en wijze van toediening
De therapie moet worden ingesteld door en uitgevoerd onder toezicht van een arts die ervaring heeft met de behandeling van ALGS.
Dosering
De aanbevolen dosis odevixibat is 120 μg/kg eenmaal daags ’s ochtends oraal toegediend. Odevixibat kan met of zonder voedsel worden ingenomen.
Tabel 1 vermeldt de sterkte en het aantal capsules dat op basis van het lichaamsgewicht dagelijks moet worden toegediend om bij benadering tot een dosering van 120 μg/kg/dag te komen, met een maximale dagelijkse dosis van 7200 μg per dag.
Tabel 1: Aantal benodigde capsules odevixibat om de nominale dosis van 120 μg/kg/dag te bereiken
Lichaamsgewicht (kg) | Totale dosis in µg | Aantal capsules van 600 μg | Aantal capsules van 1200 μg | |
| 4 tot < 7,5 | 600 | 1 | of | Niet van toepassing (N.v.t.) |
| 7,5 tot < 12,5 | 1200 | 2 | of | 1 |
| 12,5 tot < 17,5 | 1800 | 3 | of | N.v.t. |
| 17,5 tot < 25,5 | 2400 | 4 | of | 2 |
| 25,5 tot < 35,5 | 3600 | 6 | of | 3 |
| 35,5 tot < 45,5 | 4800 | 8 | of | 4 |
| 45,5 tot < 55,5 | 6000 | 10 | of | 5 |
| ≥ 55,5 | 7200 | 12 | of | 6 |
Vetgedrukte sterkten/aantallen van capsules worden aanbevolen, omdat deze naar verwachting makkelijk toe te dienen zijn. Indien nodig kan elk van de vier sterktes van de capsules naar behoefte worden gecombineerd om de nominale dosis te verkrijgen.
Dosisreductie
Dosisreductie tot 40 μg/kg/dag kan worden overwogen indien er problemen met de verdraagbaarheid optreden (diarree die 3 dagen of langer aanhoudt, als ernstig wordt beschouwd of intraveneuze (IV) hydratatie vereist (zie rubriek 4.4)) in afwezigheid van andere oorzaken. Zodra de problemen met de verdraagbaarheid stabiliseren, zou de dosis verhoogd moeten worden tot 120 μg/kg/dag.
Tabel 2 vermeldt de sterkte en het aantal capsules dat op basis van het lichaamsgewicht dagelijks moet worden toegediend om bij benadering tot een dosering van 40 μg/kg/dag te komen.
Tabel 2: Aantal benodigde capsules odevixibat om de nominale dosis van 40 μg/kg/dag te bereiken
Lichaamsgewicht (kg) | Totale dosis in µg | Aantal capsules van 200 μg | Aantal capsules van 400 μg | |
| 4 tot < 7,5 | 200 | 1 | of | N.v.t. |
| 7,5 tot < 12,5 | 400 | 2 | of | 1 |
| 12,5 tot < 17,5 | 600 | 3 | of | N.v.t. |
| 17,5 tot < 25,5 | 800 | 4 | of | 2 |
| 25,5 tot < 35,5 | 1200 | 6 | of | 3 |
| 35,5 tot < 45,5 | 1600 | 8 | of | 4 |
| 45,5 tot < 55,5 | 2000 | 10 | of | 5 |
| ≥ 55,5 | 2400 | 12 | of | 6 |
Vetgedrukte sterkten/aantallen van capsules worden aanbevolen, omdat deze naar verwachting makkelijk toe te dienen zijn. Indien nodig kan elk van de vier sterktes van de capsules naar behoefte worden gecombineerd om de nominale dosis te verkrijgen.
Voor patiënten bij wie na zes maanden ononderbroken dagelijkse behandeling met odevixibat geen behandelvoordeel kan worden vastgesteld, moet een alternatieve behandeling worden overwogen.
Gemiste doses
Als een dosis odevixibat wordt overgeslagen, moet de patiënt de vergeten dosis zo snel mogelijk innemen, zonder de eenmaaldaagse dosis te overschrijden.
Nierfunctiestoornis
Bij patiënten met een lichte nierfunctiestoornis is geen dosisaanpassing nodig.
Er zijn geen klinische gegevens beschikbaar voor het gebruik van odevixibat bij patiënten met een matige of ernstige nierfunctiestoornis of terminale nierziekte waarvoor hemodialyse nodig is. Vanwege de verwaarloosbare uitscheiding via de nieren is voor deze patiënten echter geen dosisaanpassing vereist (zie rubriek 5.2).
Leverfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met een lichte of matige leverfunctiestoornis (zie rubrieken 5.1 en 5.2).
Odevixibat is onvoldoende onderzocht bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh C). Vanwege de minimale absorptie is geen dosisaanpassing vereist. Nauwgezette monitoring wordt echter geadviseerd voor patiënten met leverziekte in het eindstadium of progressie naar decompensatie (zie rubriek 4.4).
Pediatrische patiënten
De veiligheid en werkzaamheid van odevixibat bij kinderen jonger dan 6 maanden zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
KAYFANDA is bestemd voor oraal gebruik. Het middel moet ’s ochtends worden ingenomen, met of zonder voedsel (zie rubriek 5.2).
De grotere capsules (200 μg en 600 μg) zijn bedoeld om te worden geopend om de inhoud over voedsel of in een vloeistof te strooien, maar ze mogen ook in hun geheel worden doorgeslikt.
De kleinere capsules (400 μg en 1200 μg) zijn bedoeld om in hun geheel te worden doorgeslikt, maar ze mogen ook worden geopend om de inhoud over voedsel of in een vloeistof te strooien.
Als de capsule in haar geheel wordt doorgeslikt, moet de patiënt geïnstrueerd worden de capsule ’s ochtends in te nemen met een glas water.
Toediening in zacht voedsel
Voor het openen van capsules en het strooien van de inhoud over zacht voedsel moet de patiënt/verzorger de volgende instructies krijgen:
- Doe een beetje (30 ml/2 eetlepels) zacht voedsel (yoghurt, appelmoes, havermoutpap, geprakte banaan, wortelpuree, chocoladepudding of rijstepap) in een kom. Het voedsel moet op kamertemperatuur of kouder zijn.
- Houd de capsule aan beide uiteinden horizontaal vast, draai in tegengestelde richtingen en trek de capsule uit elkaar om de inhoud te legen in de kom met zacht voedsel. Tik voorzichtig tegen de capsule zodat er geen bolletjes achterblijven.
- Herhaal de vorige stap als er voor de dosis meer dan één capsule nodig is.
- Meng de bolletjes voorzichtig met een lepel door het zachte voedsel.
- Neem de hele dosis onmiddellijk na het mengen in. Bewaar het mengsel niet om later te gebruiken.
- Drink een glas water na de dosis.
- Gooi alle lege capsulehulzen weg.
Toediening in vloeistoffen (hiervoor is een doseerspuit voor orale toediening nodig) Voor het openen van capsules en het strooien van de inhoud in een vloeistof moet de patiënt/verzorger de volgende instructies krijgen:
- Houd de capsule aan beide uiteinden horizontaal vast, draai in tegengestelde richtingen en trek de capsule uit elkaar om de inhoud te legen in een kleine mengbeker. Tik voorzichtig tegen de capsule zodat er geen bolletjes achterblijven.
- Herhaal de vorige stap als er voor de dosis meer dan één capsule nodig is.
- Voeg 1 theelepel (5 ml) van een voor de leeftijd geschikte vloeistof (bijvoorbeeld moedermelk, zuigelingenvoeding of water) toe. Laat de bolletjes ongeveer 5 minuten in de vloeistof liggen, zodat ze helemaal nat kunnen worden (de bolletjes lossen niet op).
Plaats na 5 minuten de punt van de doseerspuit voor orale toediening helemaal in de mengbeker.
Trek de zuiger van de spuit langzaam op om het vloeistof/bolletjesmengsel in de spuit op te zuigen. Druk de zuiger voorzichtig weer omlaag om het vloeistof/bolletjesmengsel terug in de mengbeker te spuiten. Herhaal dit 2 tot 3 keer om ervoor te zorgen dat de bolletjes volledig door de vloeistof worden gemengd (de bolletjes lossen niet op).
- Trek de volledige inhoud op in de spuit door de zuiger tot aan het einde uit de spuit te trekken.
- Plaats de punt van de spuit voor in de mond van het kind tussen de tong en de zijkant van de mond en druk vervolgens de zuiger omlaag om het vloeistof/bolletjesmengsel tussen de tong en de zijkant van de mond van het kind te spuiten. Spuit geen vloeistof/bolletjes achter in de keel van het kind, want dit kan kokhalzen of verslikken veroorzaken.
- Indien er wat bolletjes/vloeistofmengsel achterblijft in de mengbeker, herhaalt u de vorige stap totdat de volledige dosis is toegediend. Het mengsel mag niet worden bewaard om later te gebruiken.
- Laat het kind na de toediening moedermelk, zuigelingenvoeding of een andere voor de leeftijd geschikte vloeistof drinken.
- Gooi alle lege capsulehulzen weg.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Enterohepatische circulatie
Voor het werkingsmechanisme van odevixibat is het nodig dat de enterohepatische circulatie van galzuren en het transport van galzout naar de galkanaaltjes in stand blijft. Aandoeningen, geneesmiddelen of chirurgische procedures die een negatieve invloed hebben op ofwel de gastro-intestinale motiliteit, ofwel de enterohepatische circulatie van galzuren, met inbegrip van het transport van galzouten naar galkanaaltjes, kunnen de werkzaamheid van odevixibat verminderen.
Diarree
Diarree is gemeld als vaak voorkomende bijwerking van odevixibat. Diarree kan tot uitdroging leiden. Patiënten moeten regelmatig worden gecontroleerd om tijdens episoden van diarree voldoende hydratatie te waarborgen (zie rubriek 4.8). Onderbreking of stopzetting van de behandeling kan nodig zijn bij aanhoudende diarree.
Lever monitoring
Verhoging van aspartaat aminotransferase (ASAT)-, alanine aminotransferase (ALAT)-, gamma-glutamyltransferase (GGT)- en bilirubinespiegels werd waargenomen bij patiënten die werden behandeld met odevixibat (zie rubriek 4.8). Leverfunctietesten moeten worden gecontroleerd vóór de start van en tijdens de behandeling met odevixibat.
Bij patiënten met verhoogde leverfunctiewaarden en ernstige leverfunctiestoornis (Child-Pugh C) moet overwogen worden om vaker controles uit te voeren.
Absorptie van in vet oplosbare vitaminen
Voor alle patiënten wordt aanbevolen om, voordat behandeling met odevixibat wordt ingesteld, de spiegels van in vet oplosbare vitaminen (vitamine A, D, E) en de internationaal genormaliseerde ratio (INR) te beoordelen en volgens de standaard klinische praktijk te controleren. Als een deficiëntie van in vet oplosbare vitaminen wordt vastgesteld, moet aanvullende therapie worden voorgeschreven.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
In vet oplosbare vitaminen
In klinische onderzoeken werden bij sommige patiënten die odevixibat kregen verlaagde spiegels van in vet oplosbare vitaminen waargenomen. De spiegels van in vet oplosbare vitaminen moeten worden gecontroleerd (zie rubriek 4.4).
Transporteiwitgemedieerde interacties
| Odevixibat is een substraat voor het effluxtransporteiwit P-glycoproteïne (P-gp). Bij volwassen, | |||
| gezonde proefpersonen verhoogde gelijktijdige toediening van de sterke P-gp-remmer itraconazol de | |||
| plasmablootstelling van één enkele dosis odevixibat 7200 μg met ongeveer 50-60%. Deze verhoging | |||
| wordt klinisch niet relevant geacht. Er werden in vitro geen andere mogelijk relevante | |||
| transporteiwitgemedieerde interacties vastgesteld (zie rubriek 5.2). | |||
Cytochroom (CYP) P450-gemedieerde interacties
In vitro induceerde odevixibat geen CYP-enzymen (zie rubriek 5.2).
| In in-vitro-onderzoeken werd aangetoond dat odevixibat CYP3A4/5 remde (zie rubriek 5.2). | ||
| Bij volwassen, gezonde proefpersonen verlaagde het gelijktijdig gebruik van odevixibat het oppervlak | ||
| onder de curve (AUC) van midazolam oraal (een CYP3A4-substraat) met 30% en de blootstelling aan | ||
| 1-OH-midazolam met minder dan 20%, wat klinisch niet relevant wordt geacht. | ||
Ursodeoxycholzuur (UDCA) en rifampicine
Er zijn geen onderzoeken uitgevoerd naar interacties met UDCA en rifampicine.
Lipofiele geneesmiddelen
In een onderzoek naar interacties met een lipofiel oraal combinatieanticonceptivum dat ethinylestradiol (EE) (0,03 mg) en levonorgestrel (LVN) (0,15 mg) bevat, uitgevoerd bij gezonde volwassen vrouwen, had het gelijktijdig gebruik van odevixibat geen invloed op de AUC van LVN en nam de AUC van EE af met 17%, wat niet wordt beschouwd als klinisch relevant. Onderzoeken naar interacties met andere lipofiele geneesmiddelen zijn niet uitgevoerd. Daarom kan een effect op de absorptie van andere in vet oplosbare geneesmiddelen niet worden uitgesloten.
Pediatrische patiënten
Onderzoek naar interacties werd enkel uitgevoerd bij volwassenen. Er worden geen verschillen verwacht tussen volwassen en pediatrische patiënten.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken wanneer ze worden behandeld met odevixibat.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van odevixibat bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Odevixibat wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of odevixibat of de metabolieten ervan in de moedermelk worden uitgescheiden. Er is onvoldoende informatie over de uitscheiding van odevixibat in dierlijke melk (zie rubriek 5.3).
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat de behandeling met odevixibat moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar met betrekking tot de vruchtbaarheid bij de mens. Dieronderzoeken wijzen niet op directe of indirecte effecten op de vruchtbaarheid of voortplanting (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Odevixibat heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerking gemeld bij patiënten met ALGS die behandeld werden met odevixibat in klinische studies was diarree (36,5%). Andere gemelde bijwerkingen waren maagpijn (17,3%), lichte tot matige verhogingen van leverfunctietesten (gecombineerde incidentie van 17,3%), verlaagde vitamine-D- (13,5%) en -E-spiegels (9,6%), en braken (5,8%).
Tabel met de lijst van bijwerkingen
Tabel 3 vermeldt de bijwerkingen die zijn vastgesteld bij patiënten met ALGS.
De bijwerkingen zijn naar systeem/orgaanklasse gerangschikt en naar frequentie gegroepeerd. Frequentie wordt gedefinieerd volgens de volgende indeling: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 3: Frequentie van bijwerkingen gemeld bij patiënten met ALGS
| Systeem/orgaanklasse volgens MedDRA | Frequentie | Bijwerking |
| Maagdarmstelselaandoeningen | Zeer vaak | diarree buikpijna* |
| Vaak | braken* | |
| Lever- en galaandoeningen | Vaak | hepatomegalie, verhoogd alanine aminotransferase*, verhoogd aspartaat aminotransferase*, verhoogd gamma-glutamyl transferase*, verhoogd bloed bilirubine* |
Voedings- en stofwisselingsstoornissen | Zeer vaak | vitamine-D-deficiëntie* |
| Vaak | vitamine-E-deficiëntie* |
a Met inbegrip van bovenbuikpijn
* Zie rubriek “Beschrijving van geselecteerde bijwerkingen”
Beschrijving van geselecteerde bijwerkingen
Gastro-intestinale bijwerkingen
| De meest frequent gemelde bijwerking was diarree, hoofdzakelijk licht tot matig qua intensiteit en niet | ||
| ernstig van aard. Bij enkele patiënten was onderbreking van de behandeling en rehydratie nodig | ||
| vanwege diarree (zie rubriek 4.4). Andere gastro-intestinale bijwerkingen waren meldingen van | ||
| buikpijn en braken, licht tot matig van aard en in de meeste gevallen van beperkte duur. | ||
| Lever- en galaandoeningen | ||
| De meest voorkomende leverbijwerkingen waren verhogingen van de bilirubine-, ALAT-, ASAT- en | ||
| GGT-waarden in het bloed. De meerderheid van deze afwijkingen was licht en niet ernstig, en d | ||
e verhogingen waren niet indicatief voor een geneesmiddel-geïnduceerde leverletsel. Verhoogde
| leverenzym- en bilirubinespiegels werden waargenomen als gevolg van de onderliggende | ||
| leverpathofysiologie bij ALGS en daarom wordt controle van leverfunctietesten aanbevolen (zie | ||
| rubriek 4.4). | ||
Voedings- en stofwisselingsstoornissen
| Vanwege de verminderde afgifte van galzuren in de darm en het risico op malabsorptie, lopen | |||||
| pediatrische patiënten met ALGS met chronische cholestase risico op een tekort aan in vet oplosbare | |||||
| vitaminen, zelfs met suppletie (zie rubriek 4.4). Tijdens langdurige behandeling met odevixibat | |||||
| werden verlagingen van vitaminespiegels waargenomen; de meerderheid van deze patiënten reageerde | |||||
| op passende vitaminesuppletie. Over het algemeen hadden weinig patiënten een tekort aan in ve | |||||
t
| oplosbare vitaminen dat niet kon worden aangevuld met vitamine suppletie. Deze voorvallen waren | |||
| licht qua intensiteit en leidden niet tot stopzetting van odevixibat. | |||
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Een overdosis kan leiden tot symptomen die het gevolg zijn van een versterking van de bekende farmacodynamische effecten van het geneesmiddel, voornamelijk diarree.
De maximale dosis die in klinische onderzoeken werd toegediend aan gezonde volwassen proefpersonen was odevixibat 10000 μg als enkelvoudige dosis, zonder dat dit nadelige gevolgen had.
Bij overdosering moet de patiënt symptomatisch worden behandeld en moeten de nodige ondersteunende maatregelen worden genomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Gal- en levertherapeutica, overige galtherapeutica, ATC-code: A05AX05
Werkingsmechanisme
Odevixibat is een reversibele, krachtige, selectieve remmer van het ileale galzuurtransporteiwit (IBAT).
Odevixibat werkt lokaal in het distale ileum om de heropname van galzuren via het colon te verlagen en de klaring van galzuren via het colon te verhogen, waardoor de serumconcentratie van galzuren daalt. De mate waarin de galzuren in serum afnemen, correleert niet met de systemische farmacokinetiek.
Klinische werkzaamheid
| De werkzaamheid van odevixibat bij patiënten met ALGS werd in twee fase 3-onderzoeken | |||||||
| beoordeeld. Studie A4250-012 (ASSERT) was een gerandomiseerd, dubbelblind, | |||||||
| placebogecontroleerd onderzoek met een looptijd van 24 weken dat werd uitgevoerd onder | |||||||
| 52 patiënten met een bevestigde diagnose van ALGS. De patiënten werden in een verhouding van 2:1 | |||||||
| gerandomiseerd naar 120 μg/kg/dag odevixibat of placebo en gestratificeerd op basis van leeftijd bij | |||||||
| randomisatie (< 10 jaar en ≥ 10 tot < 18 jaar). Patiënten van wie de ALAT > 10 × upper limit of | |||||||
| normal (ULN) of totaalbilirubine > 15 × ULN was bij screening werden uitgesloten van het ASSERT- | |||||||
| onderzoek. | |||||||
| Patiënten die de ASSERT-studie voltooiden, kwamen in aanmerking voor deelname aan studie | |||
| A4250-015 (ASSERT-EXT), een open-label uitbreidingsonderzoek met een looptijd van 72 weken. | |||
| De resultaten werden geanalyseerd voor ASSERT en gepoold voor de ASSERT- en ASSERT-EXT- | |||
| onderzoeken, wat neerkomt op 96 weken behandeling voor patiënten die de behandeling met | |||
| odevixibat in beide studies voltooiden. | |||
| Het primaire eindpunt in ASSERT was verandering in scores voor ernst van krabben vanaf baseline tot | |||
| maand 6 (week 21 tot 24) op basis van de ergste krabscore met behulp van een instrument voor door | |||
| een waarnemer gemelde resultaten (observer-reported outcome, ObsRO). Krabben werd eenmaal | |||
| ’s ochtends en eenmaal ’s avonds beoordeeld aan de hand van een 5-puntsschaal (0-4). | |||
| Het belangrijkste secundaire eindpunt was verandering in serumgalzuurspiegels vanaf baseline tot het | |||
| gemiddelde van week 20 en 24. Andere secundaire eindpunten waren onder meer wijziging in | |||
| slaapparameters vanaf baseline tot het eind van de behandeling (beoordeeld aan de hand van een | |||
| 5-puntsschaal (0-4)), totale cholesterolconcentratie en klinische beoordeling van xanthomen. | |||
| De mediane leeftijd (bereik) van de patiënten in ASSERT was 5,45 (0,5 tot 15,5) jaar; 51,9% was man | |
| en 82,7% was wit. 92,3% van de patiënten had de Jagged canonical NOTCH ligand 1 (JAG1)-mutatie | |
| en 7,7% had de NOTCH2-mutatie. Bij baseline werd 98,1% van de patiënten behandeld met | |
gelijktijdige geneesmiddelen tegen pruritus, waaronder UDCA (88,5%). In totaal hadden 51 (98,1%) van de 52 patiënten een matige leverfunctiestoornis en had 1 patiënt (1,9%) (placebogroep) een ernstige leverfunctiestoornis volgens de Child-Pugh-classificatie. De gemiddelde (standaard deviatie, SD) geschatte glomerulaire filtratiesnelheid (estimated glomerular filtration rate, eGFR) bij baseline
| was 158,65 (51,437) ml/min/1,73 m². De gemiddelde (SD) ALAT en ASAT, en totaalbilirubine bij | |||
| baseline waren respectievelijk 173,7 (84,48) E/l, 167,0 (83,22) E/l, en 55,14 (47,911 µmol/l). De | |||
| gemiddelde (SD) krabscore (bereik: 0-4) en serumgalzuurspiegels bij baseline waren vergelijkbaar bij | |||
| patiënten die met odevixibat werden behandeld (respectievelijk 2,80 [0,520] en | |||
237,4 [114,88] µmol/l), en patiënten die met placebo werden behandeld (respectievelijk 3,01 [0,636] en 246,1 [120,53] µmol/l).
Tabel 4 toont de resultaten van de verandering vanaf baseline in gemiddelde krabscore op basis van de ObsRO-beoordelingen tot maand 6 (week 21 tot 24) en resultaten van de verandering vanaf baseline in galzuren in serum tot het gemiddelde van week 20 en 24.
Tabel 4: Vergelijking van belangrijke werkzaamheidsuitkomsten voor odevixibat vs. placebo voor de behandelperiode van 24 weken (ASSERT)
Placebo (N=17) | Odevixibat 120 μg/kg/dag (N=35) | |
| Verandering vanaf baseline in gemiddelde krabscorea tot maand 6 (week 21 tot 24) van de behandeling | ||
| LS Mean (95%-BI)b | -0,80 (-1,27; -0,33) | -1,69 (-2,04; -1,34) |
| LS Mean verschil vs. placebo (95%-BI)b Tweezijdige p-waardeb | -0,88 (-1,44; -0,33) 0,0025 | |
| Verandering vanaf baseline in serumgalzuurconcentratie (µmol/l) tot het gemiddelde van week 20 en 24 van de behandeling | ||
| LS Mean (95%-BI)b | 22,39 (-34,75; 79,52) | -90,35 (-1,33; -47,56) |
| LS Mean verschil vs. placebo (95%-BI)b Tweezijdige p-waardeb | -112,74 (-178,78; -46,69) 0,0012 | |
BI = betrouwbaarheidsinterval; LS Mean = kleinstekwadratengemiddelden (Least Squares Means) a Op basis van het ObsRO-instrument, een gevalideerde schaal van 0-4, ingevuld door zorgverleners (0 = geen tot 4 = zeer ernstig) en waarbij veranderingen ≥ 1,0 klinisch betekenisvol zijn gebleken. b De analyses zijn gebaseerd op het effect van een gemengd model met herhaalde metingen (mixed-model effect repeated measures, MMRM) met krabscore bij baseline of de serumgalzuurconcentratie bij baseline (indien toepasselijk voor het eindpunt) als covariaat en de leeftijdsstratificatie bij baseline (< 10, ≥ 10 jaar), direct bilirubine bij baseline (alleen krabscore), behandelingsgroep, tijd (maanden/bezoeken) en de interactie behandeling volgens tijd als vaste effecten.
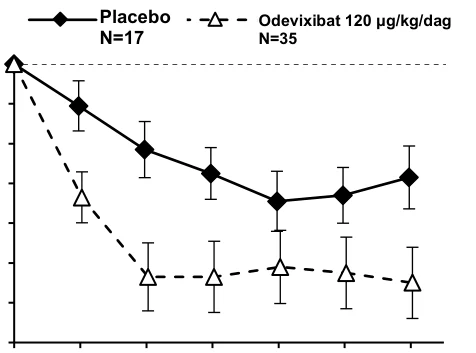
Figuur 1 en 2 geven een grafische weergave van respectievelijk de gemiddelde veranderingen (standard error, SE) vanaf baseline van de gemiddelde krabscores van de patiënten in elke behandelingsgroep voor elke week en de serumgalzuurspiegels van de patiënten in elke behandelingsgroep voor elke maand.
Figuur 1: Gemiddelde (±SE) verandering vanaf baseline in ernstscore voor pruritus (krabben)
in de loop van de tijd (ASSERT)
Aantal patiënten
Placebo 17 17 17 16 17 17 17 17 17 17 16 16 16 15 15 16 15 16 17 17 16 16 16 17 16
120 μg/kg/dag 35 34 35 34 34 35 35 33 34 34 34 34 34 34 33 33 34 35 35 35 33 34 35 33 31
Figuur 2: Gemiddelde (±SE) verandering vanaf baseline in serumgalzuurconcentratie (µmol/l)
in de loop van de tijd (ASSERT)
Overeenkomstig de resultaten voor verbetering in ernst van pruritus (krabben) leidde odevixibat tot verbeteringen in meerdere slaapparameters. Figuur 3 geeft een grafische weergave van de gemiddelde veranderingen (SE) vanaf baseline voor verbetering in twee van de slaapparameters per behandelingsgroep voor elke maand, inclusief het percentage dagen met hulp bij het in slaap vallen en score voor vermoeidheid overdag. Vergelijkbare resultaten werden in de loop van de tijd waargenomen voor het percentage dagen waarop het kind geruststelling nodig had om te gaan slapen en het percentage dagen waarop het kind bij de verzorger sliep.
-2.5
-2.0
-1.5
-1.0
-0.5
0.0
0.5
0 1 2 3 4 5 6 7 8 9 10 11 12 13 14 15 16 17 18 19 20 21 22 23 24
Weken
Placebo N=17
Odevixibat 120 μg/kg/dag N=35
-200
-150
-100
-50
0 4 8 12 16 20 24 28
Weken
Placebo N=17
Odevixibat 120 μg/kg/day N=35
Odevixibat 120 μg/kg/dag
N=35
Aantal patiënten
Placebo 17 16 15 16 17 15 16 17 120 μg/kg/dag 35 34 35 35 35 35 33 35
Figuur 3: Gemiddelde (±SE) verandering vanaf baseline in slaapparameters in de loop van de tijd (ASSERT)
Percentage dagen met hulp bij het in slaap
vallen
Vermoeidheidsscore
Aantal patiënten
Placebo 17 17 17 16 15 17 16
120 μg/kg/dag 35 33 34 33 34 34 33
Aantal patiënten Placebo 17 17 17 16 15 17 16 120 μg/kg/dag 35 34 34 34 33 35 34
| In totaal hebben 44 (85%) van de 52 patiënten die odevixibat kregen in de fase 3-studies de | |||
| behandelingsperiode van 72 weken in ASSERT-EXT voltooid. De mediane duur van de odevixibat | |||
-
| behandeling voor de 52 patiënten in de gepoolde fase 3-studies was 99,79 weken en varieerde tot | ||
| 2,5 jaar. In totaal kregen 45 (87%) van de 52 patiënten > 72 weken odevixibat, waarbij 32 (64%) | ||
| patiënten > 96 weken behandeling hadden gekregen | ||
.
| Continue behandeling met odevixibat 120 μg/kg/dag in ASSERT-EXT leidde tot verdere | |||||||
| verbeteringen van de pruritusscore, waarbij de resultaten voor de gepoolde populatie in week 69-72 | |||||||
| (n = 43) gemiddelde (SD) veranderingen van -1,95 (0,838) ten opzichte van de baseline lieten zien. Bij | |||||||
| de 31 patiënten die odevixibat in beide fase 3-studies ontvingen en van wie gegevens beschikbaar | |||||||
| waren voor analyse, werd een voortdurende verbetering waargenomen tot en met week 93-96 met een | |||||||
| gemiddelde (SD) verandering van -2,18 (0,876) ten opzichte van de baseline. De verlaging van d | |||||||
e
| serumgalzuurspiegels werd gehandhaafd in week 72, waarbij de gemiddelde | ||||||
| verandering -119,4 µmol/l (-48,8 µg/ml; n = 44) ten opzichte van de baseline was. Bij de 30 patiënten | ||||||
| die odevixibat in beide fase 3-studies ontvingen en van wie de gegevens beschikbaar waren voor | ||||||
| analyse in week 96, was de verandering ten opzichte van de serumgalzuurspiegels bij | ||||||
| baseline -123,9 µmol/l (-50,6 µg/ml). Verbeteringen in slaapproblemen, serumcholesterolspiegels e | ||||||
n
| xanthomen bleven behouden tijdens langdurige behandeling. |
Uitzonderlijke voorwaarden
Dit geneesmiddel is geregistreerd onder ‘uitzonderlijke voorwaarden’. Dit betekent dat het vanwege de zeldzaamheid van de ziekte niet mogelijk was om volledige informatie over dit geneesmiddel te verkrijgen. Het Europees Geneesmiddelenbureau zal alle nieuwe informatie die beschikbaar kan komen, ieder jaar beoordelen en deze SPC zal zo nodig aangepast worden met de beschikbare informatie van het referentiemiddel.
5.2 Farmacokinetische eigenschappen
Absorptie
Odevixibat wordt minimaal geabsorbeerd na orale toediening. Er zijn geen gegevens over de absolute biologische beschikbaarheid bij mensen en de geschatte relatieve biologische beschikbaarheid is < 1%. De piekplasmaconcentratie (Cmax) van odevixibat wordt binnen 1 tot 5 uur bereikt. Waargenomen blootstellingen bij pediatrische patiënten (met een leeftijd tussen 0,756 en 17,1 jaar; lichaamsgewicht
-60
-50
-40
-30
-20
-10
0 4 8 12 16 20 24
Weken
Placebo
N=17
Odevixibat 120 μg/kg/day
N=35
-1.4 -1.2 -1 -0.8 -0.6 -0.4 -0.2
0 4 8 12 16 20 24
Weken Placebo
N=17
Odevixibat 120 μg/kg/dag
N=35
van 5,6 tot 58 kg) zijn beperkt tot dalwaarden; voor de dosis van 120 μg/kg/dag lagen de dalwaarden onder de detectielimiet voor 40% van de monsters bij patiënten met ALGS. De gemiddelde Cmax-waarden bij een populatie van pediatrische ALGS-patiënten voor de dosis van 120 μg/kg/dag was 1,13 ng/ml, en de gemiddelde AUC-waarde bedroeg 13,2 ng × u/ml. Odevixibat vertoont geen accumulatie na een eenmaaldaagse dosis.
Effect van voedsel
De systemische blootstelling aan odevixibat heeft geen voorspellende waarde voor de werkzaamheid. Dosisaanpassingen met het oog op effecten van voedsel worden daarom niet nodig geacht. Gelijktijdige toediening van een maaltijd met een hoog vetgehalte (800-1000 calorieën, waarbij ongeveer 50% van de totale calorische inhoud van de maaltijd afkomstig was van vet) resulteerde in dalingen van ongeveer 72% en 62% in respectievelijk de Cmax en de AUC0-24, ten opzichte van toediening op nuchtere maag. Wanneer odevixibat over appelmoes werd gestrooid, werden dalingen van ongeveer 39% en 36% in respectievelijk de Cmax en de AUC0-24 waargenomen, vergeleken met toediening op nuchtere maag. Aangezien er geen verband is tussen de farmacokinetiek en de farmacodynamiek, en de inhoud van de odevixibat-capsule voor jongere kinderen over voedsel gestrooid moet worden, kan odevixibat worden toegediend met voedsel.
Distributie
Meer dan 99% van odevixibat wordt gebonden aan humane plasmaproteïnen. Het gemiddelde distributievolume (V/F) bij ALGS-patiënten ligt naar verwachting op 1160 l. Het geometrisch gemiddelde voor lichaamsgewicht aangepaste V/F bij ALGS is 57,9 l/kg.
Biotransformatie
Odevixibat wordt bij de mens minimaal gemetaboliseerd.
Eliminatie
Na toediening van een enkelvoudige orale dosis van 3000 μg radioactief gelabeld odevixibat bij gezonde volwassenen werd gemiddeld 82,9% van de toegediende dosis teruggevonden in de feces, terwijl in de urine minder dan 0,002% werd teruggevonden. Vastgesteld werd dat ongewijzigde odevixibat meer dan 97% van de fecale radioactiviteit vertegenwoordigde.
De gemiddelde schijnbare klaring (CL/F) bij ALGS-patiënten ligt naar verwachting op 212 l/u, en de gemiddelde halfwaardetijd is ongeveer 4,75 uur. Het geometrisch gemiddelde voor lichaamsgewicht aangepaste CL/F bij ALGS is 10,5 l/u/kg.
Lineariteit/non-lineariteit
De Cmax en de AUC0-t stijgen dosisproportioneel bij hogere doses. Als gevolg van de grote interindividuele variabiliteit (ongeveer 40%) is het echter niet mogelijk de dosisproportionaliteit nauwkeurig te berekenen.
Farmacokinetische/farmacodynamische relatie(s)
Overeenkomstig het mechanisme en de plaats van de werking van odevixibat in het spijsverteringskanaal is geen relatie tussen systemische blootstelling en klinische effecten waargenomen. Ook kon geen relatie tussen dosis en respons worden vastgesteld voor het onderzochte dosisbereik 10-200 μg/kg/dag en de farmacodynamische parameters 7-alfa-hydroxy-4-cholesten-3-one (C4) en fibroblastgroeifactor 19 (FGF19).
Bijzondere populaties
Er werden geen klinisch significante verschillen in de farmacokinetiek van odevixibat waargenomen op basis van leeftijd, geslacht of ras.
Leverfunctiestoornis
Alle patiënten met ALGS presenteerden zich met enige mate van leverfunctiestoornis als gevolg van de ziekte. Op basis van een farmacokinetische populatieanalyse vertoonden patiënten met een lichte leverfunctiestoornis (Child-Pugh A) een vergelijkbare farmacokinetiek als andere proefpersonen met een normale leverfunctie. Patiënten met een matige leverfunctiestoornis (Child-Pugh B) vertoonden een 77,0% lagere CL/F-waarde vergeleken met patiënten met een lichte leverfunctiestoornis of zonder leverfunctiestoornis en de blootstelling aan odevixibat was 4 tot 9 maal hoger bij patiënten met een matige leverfunctiestoornis. De plasma-AUC bij 120 μg/kg/dag bij patiënten met Child-Pugh A liep uiteen van 1,52 tot 10,4 ng × u/ml en lag bij patiënten met Child-Pugh B tussen 5,50 en 74,5 ng × u/ml. Hoewel de CL/F-waarden lager en de V/F-waarden hoger waren bij patiënten met Child-Pugh B in vergelijking met andere proefpersonen, werd er geen accumulatie van odevixibat waargenomen en was het veiligheidsprofiel tussen de patiëntgroepen vergelijkbaar. Er zijn geen gegevens beschikbaar voor patiënten met een ernstige leverfunctiestoornis (Child-Pugh C).
Nierfunctiestoornis
Er zijn geen klinische gegevens voor patiënten met een nierfunctiestoornis, maar gezien de lage systemische blootstelling en het feit dat odevixibat niet wordt uitgescheiden in urine, is het effect van een nierfunctiestoornis naar verwachting klein.
In-vitro-onderzoeken
In in-vitro-onderzoeken remde odevixibat CYP’s 1A2, 2B6, 2C8, 2C9, 2C19 of 2D6 niet in klinisch relevante concentraties. Wel bleek het CYP3A4/5 te remmen.
Odevixibat is geen remmer van de transporteiwitten P-gp, borstkankerresistentie-eiwit (BCRP), organische aniontransporteiwitten (OATP1B1, OATP1B3, OAT1, OAT3), organisch kationtransporteiwit (OCT2) en multigeneesmiddelresistentie-eiwitten (MATE1 of MATE2-K).
Odevixibat is een substraat van het gastro-intestinale effluxtransporteiwit P-gp, maar niet van BCRP.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er zijn geen bijwerkingen waargenomen in klinische onderzoeken. Echter bij dieren zijn bij soortgelijke blootstellingsniveaus als de klinische blootstellingsniveaus wel bijwerkingen waargenomen. Het betreft de volgende bijwerkingen die relevant zouden kunnen zijn voor klinische doeleinden:
Reproductie- en ontwikkelingstoxiciteit
Bij zwangere witte konijnen van het ras Nieuw-Zeelander werd vroeggeboorte/spontane abortus waargenomen bij twee konijnen die odevixibat kregen tijdens de foetale organogenese bij een blootstelling van ≥ 1,6 maal de verwachte klinische blootstelling (gebaseerd op de totale plasma-AUC0-24 van odevixibat). Afgenomen lichaamsgewicht en voedselinname van het moederdier werden waargenomen in alle dosisgroepen (van tijdelijke aard bij een blootstelling van 10,5 maal de verwachte blootstelling).
Vanaf de blootstelling van 10,5 maal de klinische blootstelling bij de mens (gebaseerd op de totale plasma-AUC0-24 van odevixibat) werden bij 7 foetussen (1,3% van alle foetussen van aan odevixibat blootgestelde voedsters) in alle dosisgroepen cardiovasculaire defecten vastgesteld (d.w.z. ventriculair divertikel, klein ventrikel en verwijde aortaboog). Er werden geen malformaties waargenomen, wanneer odevixibat werd toegediend aan zwangere ratten. Vanwege de bevindingen bij konijnen kan niet worden uitgesloten dat odevixibat een effect heeft op de cardiovasculaire ontwikkeling.
Odevixibat had geen effect op de voortplanting, vruchtbaarheid, embryo-foetale ontwikkeling of prenatale/postnatale ontwikkeling in onderzoeken bij ratten bij een blootstelling van 133 maal de verwachte klinische blootstelling (gebaseerd op de totale plasma-AUC0-24 van odevixibat), met inbegrip van jonge dieren (blootstelling 63 maal de verwachte blootstelling bij de mens).
Er is onvoldoende informatie over de uitscheiding van odevixibat in dierlijke melk. De aanwezigheid van odevixibat in de moedermelk is niet gemeten bij dieronderzoeken. Blootstelling werd aangetoond bij de rittens van zogende moederdieren in het onderzoek bij ratten naar pre- en postnatale ontwikkelingstoxiciteit (3,2-52,1% van de plasmaconcentratie van odevixibat van de zogende moederdieren). Het is daarom mogelijk dat odevixibat aanwezig is in de moedermelk.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de capsule
Microkristallijne cellulose
Hypromellose
Omhulsel van de capsule
KAYFANDA 200 microgram en 600 microgram harde capsules
Hypromellose
Titaandioxide (E171)
Geel ijzeroxide (E172)
KAYFANDA 400 microgram en 1200 microgram harde capsules
Hypromellose
Titaandioxide (E171)
Geel ijzeroxide (E172)
Rood ijzeroxide (E172)
Drukinkt
Schellak
Propyleenglycol
Zwart ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht. Bewaren beneden 25 °C.
6.5 Aard en inhoud van de verpakking
Fles van polyethyleen met hoge dichtheid (HDPE) met een knoeibestendige, kindveilige polypropyleen sluiting.
Verpakkingsgrootte: 30 harde capsules
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Ipsen Pharma
70 rue Balard
75015 Paris
France
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1854/001
EU/1/24/1854/002
EU/1/24/1854/003
EU/1/24/1854/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 september 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.