


SmPC (samenvatting van de productkenmerken) - Kapruvia
1. NAAM VAN HET GENEESMIDDEL
Kapruvia 50 microgram/ml oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon van 1 ml bevat 50 microgram difelikefalin (als acetaat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
Heldere, kleurloze oplossing, vrij van deeltjes (pH 4,5).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Kapruvia is geïndiceerd voor de behandeling van matige tot ernstige pruritus geassocieerd met chronische nierziekte bij volwassen patiënten die hemodialyse ondergaan (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Kapruvia mag uitsluitend worden gebruikt voor hemodialyse in de zorginstelling.
Kapruvia is bedoeld voor gebruik door beroepsbeoefenaren in de gezondheidszorg die ervaring hebben met de diagnose en behandeling van aandoeningen waarvoor difelikefalin is geïndiceerd. Oorzaken van pruritus anders dan chronische nierziekte moeten worden uitgesloten voordat de behandeling met difelikefalin wordt gestart.
Dosering
Difelikefalin wordt 3 keer per week toegediend via intraveneuze bolusinjectie in de veneuze tak van het dialyseapparaat aan het einde van de hemodialysebehandeling tijdens het spoelen of na het spoelen.
De aanbevolen dosis difelikefalin is 0,5 microgram/kg droog lichaamsgewicht (d.w.z. het doelgewicht na dialyse). Het totale dosisvolume (ml) dat uit de injectieflacon is vereist, moet als volgt worden berekend: 0,01 x droog lichaamsgewicht (kg), afgerond op één decimaal (0,1 ml). De aanbevolen dosis voor patiënten met een droog lichaamsgewicht van meer dan of gelijk aan 195 kg is 100 microgram (2 ml). Injectievolumes worden in de onderstaande tabel weergegeven:
Gewichtsbereik (Droog lichaamsgewicht in kg) | Injectievolume1 (ml) |
| 40–44 | 0,4 |
| 45–54 | 0,5 |
| 55–64 | 0,6 |
| 65–74 | 0,7 |
Gewichtsbereik (Droog lichaamsgewicht in kg) | Injectievolume1 (ml) |
| 75–84 | 0,8 |
| 85–94 | 0,9 |
| 95–104 | 1,0 |
| 105 – 114 | 1,1 |
| 115 – 124 | 1,2 |
| 125 – 134 | 1,3 |
| 135 – 144 | 1,4 |
| 145 – 154 | 1,5 |
| 155 – 164 | 1,6 |
| 165 – 174 | 1,7 |
| 175 – 184 | 1,8 |
| 185 – 194 | 1,9 |
| ≥ 195 | 2,0 |
1 Er kan meer dan 1 injectieflacon nodig zijn als er een injectievolume van meer dan 1 ml is vereist.
Het effect van difelikefalin ter vermindering van pruritus zou na 2-3 weken behandeling merkbaar moeten worden.
Gemiste doses
Als een normaal geplande hemodialysebehandeling wordt gemist, moet Kapruvia in dezelfde dosis worden toegediend tijdens de volgende hemodialysebehandeling.
Extra behandeling
Als er in een week een 4e hemodialysebehandeling wordt uitgevoerd, moet Kapruvia aan het einde van de hemodialyse worden toegediend volgens de aanbevolen dosis. Er mogen niet meer dan 4 doses per week worden toegediend, zelfs niet als er meer dan 4 hemodialysebehandelingen per week worden uitgevoerd. Een 4de dosis Kapruvia zal waarschijnlijk geen accumulatie van difelikefalin tot gevolg hebben die een veiligheidsprobleem kan veroorzaken, omdat het meeste van de resterende difelikefalin van de vorige behandeling door hemodialyse zal zijn verwijderd (zie rubriek 4.9 en 5.2). Door een gebrek aan gegevens zijn de veiligheid en werkzaamheid van een 4de dosis echter nog niet volledig vastgesteld.
Patiënten met onvoltooide hemodialysebehandeling
Voor hemodialysebehandelingen van minder dan 1 uur mag er geen difelikefalin worden toegediend tot de volgende hemodialysesessie.
Er wordt tot 70% van de difelikefalin uit het lichaam verwijderd voorafgaand aan de volgende hemodialysesessie na het toedienen van difelikefalin aan hemodialysepatiënten (zie rubriek 4.9 en 5.2). Het resterende gehalte difelikefalin in het plasma bij de volgende hemodialyse wordt met ongeveer 40-50% verminderd binnen één uur na het starten van de hemodialyse.
Patiënten met een leverfunctiestoornis
Bij patiënten met een lichte of matige leverfunctiestoornis hoeft de dosis niet te worden aangepast (zie rubriek 5.2). Difelikefalin is niet onderzocht bij proefpersonen met een ernstige leverfunctiestoornis (National Cancer Institute [NCI] Organ Dysfunction Working Group [ODWG]) en wordt daarom niet aanbevolen voor gebruik bij deze patiëntenpopulatie.
Oudere populatie (≥ 65 jaar oud)
Dosisaanbevelingen voor oudere patiënten zijn hetzelfde als voor volwassen patiënten.
Pediatrische patiënten
De veiligheid en werkzaamheid van difelikefalin bij kinderen van 12-17 jaar zijn nog niet vastgesteld. Gegevens die momenteel beschikbaar zijn, worden beschreven in rubriek 5.1. De veiligheid en werkzaamheid van difelikefalin bij kinderen jonger dan 12 jaar zijn nog niet vastgesteld.
Er zijn geen gegevens beschikbaar voor patiënten jonger dan 12 jaar.
Wijze van toediening
Kapruvia mag niet worden verdund en mag niet met andere geneesmiddelen worden gemengd.
Difelikefalin wordt door het dialysatormembraan verwijderd en moet worden toegediend nadat het bloed niet langer door de dialysator circuleert. Difelikefalin wordt 3 keer per week toegediend via intraveneuze bolusinjectie in de veneuze tak van het dialyseapparaat aan het einde van de hemodialysebehandeling tijdens het spoelen of na het spoelen.
Als Kapruvia wordt gegeven na het spoelen, moet er minstens 10 ml van een natriumchloride 9 mg/ml (0,9%) oplossing voor injectie spoelvolume worden toegediend na de injectie met Kapruvia. Er is geen extra natriumchloride 9 mg/ml (0,9%) oplossing voor injectie nodig om de lijn te spoelen als de dosis tijdens het spoelen wordt toegediend.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hyperkaliëmie
Hyperkaliëmie komt vaak voor bij patiënten met een chronische nierziekte die hemodialyse ondergaan. In de placebogecontroleerde klinische onderzoeken werd een numeriek hoger aantal bijwerkingen van hyperkaliëmie gemeld voor patiënten die met difelikefalin werden behandeld (4,7%; 20/424 patiënten) in vergelijking met placebo (3,5%; 15/424 patiënten). Een causale relatie kon niet worden vastgesteld. Aanbevolen wordt het kaliumgehalte frequent te controleren.
Hartfalen en boezemfibrilleren
Difelikefalin is niet onderzocht bij patiënten met hartfalen van New York Heart Association-klasse IV. In de cruciale klinische onderzoeken werd een klein numeriek verschil in het aantal gevallen van hartfalen en boezemfibrilleren waargenomen bij de met difelikefalin behandelde patiënten in vergelijking met placebo, vooral bij patiënten met boezemfibrilleren in hun medische voorgeschiedenis die hun behandeling voor boezemfibrilleren hebben stopgezet of gemist. Een causale relatie kon niet worden vastgesteld.
Patiënten met een aangetaste bloed-hersenbarrière
Difelikefalin is een perifeer werkende kappa-opioïdreceptoragonist met beperkte toegang tot het centrale zenuwstelsel (CZS). De integriteit van de bloed-hersenbarrière (BHB) is belangrijk om de opname van difelikefalin in het CZS te beperken (zie rubriek 5.1). Patiënten met klinisch belangrijke verstoring van de BHB (bijv. primaire hersentumoren, metastases in het CZS of andere ontstekingsaandoeningen, actieve multiple sclerose, gevorderde ziekte van Alzheimer) lopen mogelijk het risico dat difelikefalin in het CZS terechtkomt. Kapruvia dient bij dergelijke patiënten met voorzichtigheid te worden voorgeschreven, waarbij rekening wordt gehouden met hun individuele baten-risicoverhouding en waarbij ze worden geobserveerd op mogelijke effecten van het CZS.
Duizeligheid en somnolentie
Duizeligheid en somnolentie zijn opgetreden bij patiënten die difelikefalin gebruiken. Dit kan in de loop van de tijd afnemen bij voortzetten van de behandeling (zie rubriek 4.8). Gelijktijdig gebruik van sederende antihistaminica, opioïde pijnstillers of andere CZS onderdrukkende middelen kunnen de kans op deze bijwerkingen verhogen en moeten met voorzichtigheid worden gebruikt gedurende behandeling met difelikefalin (zie rubriek 4.5).
In vergelijking met placebo kwam somnolentie vaker voor bij proefpersonen van 65 jaar en ouder die werden behandeld met difelikefalin (7,0%) dan bij proefpersonen jonger dan 65 jaar die werden behandeld met difelikefalin (2,8%).
Psychische toestandsveranderingen
Er kunnen psychische toestandsveranderingen (waaronder verwarde toestand) optreden (zie rubriek 4.8) waarmee rekening gehouden moet worden, vooral bij de kwetsbaardere populatie ouderen.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat minder dan 1 mmol natrium per injectieflacon; dat wil zeggen dat het in wezen natriumvrij is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen klinisch onderzoek naar interacties uitgevoerd. Difelikefalin remt of stimuleert CYP450-enzymen niet en is geen substraat van CYP450-enzymen. Het is ook geen remmer van glucuroniderende enzymen. Difelikefalin is geen substraat of remmer van menselijke transporters (zie rubriek 5.2). Interacties van difelikefalin met andere geneesmiddelen zijn daarom onwaarschijnlijk. Gelijktijdig gebruik van geneesmiddelen, zoals sederende antihistaminica, opioïde pijnstillers of andere CZS onderdrukkende middelen (bijv. clonidine, ondansetron, gabapentine, pregabaline, zolpidem, alprazolam, sertraline, trazodon), kan de kans op duizeligheid en somnolentie verhogen (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens beschikbaar over het gebruik van difelikefalin bij zwangere vrouwen.
De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Uit voorzorg heeft het de voorkeur het gebruik van Kapruvia te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of difelikefalin in de moedermelk wordt uitgescheiden.
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Kapruvia moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Uit dieronderzoek is gebleken dat difelikefalin wordt uitgescheiden in de moedermelk.
Vruchtbaarheid
Er zijn geen gegevens over het effect van difelikefalin op de vruchtbaarheid van de mens. Er was geen effect op de vruchtbaarheid bij dieronderzoek naar difelikefalin bij ratten (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Kapruvia heeft een geringe invloed op de rijvaardigheid en het vermogen om machines te bedienen. Somnolentie en/of duizeligheid zijn gemeld bij patiënten die difelikefalin kregen (zie rubriek 4.8). Patiënten moeten worden gewaarschuwd voor het besturen van een voertuig of het bedienen van gevaarlijke machines totdat het effect van difelikefalin op de rijvaardigheid of het vermogen van de patiënt om machines te bedienen bekend is. Somnolentie trad op in de eerste 3 weken van de behandeling en verminderde meestal bij het voortzetten van de behandeling. Duizeligheid trad op in de eerste 9 weken van de behandeling en was meestal van voorbijgaande aard.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In placebogecontroleerde en niet-gecontroleerde klinische fase 3-onderzoeken ervoer ongeveer 6,6% van de patiënten minstens één bijwerking tijdens de behandeling met difelikefalin. De meest voorkomende bijwerkingen waren somnolentie (1,1%), duizeligheid (0,9%), paresthesie (met inbegrip van hypo-esthesie, paresthesie oraal en hypo-esthesie oraal) (1,1%), hoofdpijn (0,6%), nausea (0,7%), braken (0,7%), diarree (0,2%) en psychische toestandsveranderingen (waaronder verwarde toestand) (0,3%). De meeste van deze bijwerkingen waren mild tot matig van ernst, leidden niet tot schadelijke gevolgen en verdwenen bij voortzetting van de behandeling. Geen enkel voorval was ernstig en de incidentie van voorvallen die tot staken van de behandeling leidden was 0,5% voor alle hierboven vermelde bijwerkingen.
Tabel met bijwerkingen
De bijwerkingen die werden waargenomen in de placebogecontroleerde en niet-gecontroleerde klinische fase 3-onderzoeken bij patiënten die werden behandeld met difelikefalin (N = 1306), worden vermeld in tabel 1 per systeem/orgaanklasse van de MedDRA, voorkeursterm en frequentie.
De frequentie is geclassificeerd als vaak (≥1/100, <1/10) en soms (≥1/1.000, <1/100).
Tabel 1: Bijwerkingen toegeschreven aan de behandeling met difelikefalin bij
hemodialysepatiënten Systeem/orgaanklasse volgens
MedDRA
Vaak Soms
Psychische stoornissen Psychische toestandsveranderingen1 Zenuwstelselaandoeningen Somnolentie; paresthesie2 Duizeligheid; hoofdpijn Maagdarmstelselaandoeningen Braken; nausea; diarree 1 Psychische toestandsveranderingen omvatten MedDRA-voorkeurstermen van verwarde toestand en psychische toestandsveranderingen.
2 Paresthesie omvatte MedDRA-voorkeurstermen van paresthesie, hypo-esthesie, paresthesie oraal en hypo-esthesie oraal.
Beschrijving van geselecteerde bijwerkingen
Somnolentie
Somnolentie werd als tijdens de behandelingsperiode optredende bijwerking gemeld bij 2,2% van de naar difelikefalin gerandomiseerde proefpersonen. De overgrote meerderheid van deze voorvallen was mild of matig van ernst. Bij 0,3% van de patiënten leidde somnolentie tot staken van de behandeling met difelikefalin. Somnolentie werd als ernstige bijwerking gemeld bij < 0,1% van de met difelikefalin behandelde proefpersonen. Bij 1,1% van de patiënten werd een causale relatie tussen somnolentie en de behandeling met difelikefalin gemeld. Somnolentie trad op binnen de eerste 3 weken van de behandeling en verminderde meestal bij het voortzetten van de behandeling. Gelijktijdig gebruik van difelikefalin met andere geneesmiddelen kan de kans op somnolentie doen toenemen (zie rubriek 4.4 en 4.5).
Duizeligheid
Duizeligheid werd als tijdens de behandelingsperiode optredende bijwerking gemeld bij 7,9% van de naar difelikefalin gerandomiseerde proefpersonen. De overgrote meerderheid van deze voorvallen was mild of matig van ernst. Bij 0,5% van de patiënten leidde duizeligheid tot staken van de behandeling met difelikefalin. Duizeligheid werd als ernstige bijwerking gemeld bij 0,5% van de met difelikefalin behandelde proefpersonen. Bij 0,9% van de patiënten werd een causale relatie tussen duizeligheid en de behandeling met difelikefalin gemeld. Duizeligheid trad op binnen de eerste 9 weken van de behandeling en was meestal van voorbijgaande aard.
Gelijktijdig gebruik van difelikefalin met andere geneesmiddelen kan de kans op duizeligheid doen toenemen (zie rubriek 4.4 en 4.5).
Psychische toestandsveranderingen
Psychische toestandsveranderingen (waaronder verwarde toestand) werden als tijdens de behandelingsperiode optredende bijwerking gemeld bij 4,4% van de naar difelikefalin gerandomiseerde proefpersonen.
De meerderheid van deze voorvallen was mild of matig van ernst. Bij 0,2% van de patiënten leidden psychische toestandsveranderingen tot staken van de behandeling met difelikefalin. Psychische toestandsveranderingen werden als ernstige bijwerking gemeld bij 2,2% van de met difelikefalin behandelde proefpersonen. Bij 0,3% van de patiënten werd een causale relatie tussen psychische toestandsveranderingen en de behandeling met difelikefalin gemeld (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werden een enkele dosis difelikefalin van tot 12 keer de klinische dosis van 0,5 microgram/kg en meerdere doses difelikefalin van tot 5 keer de klinische dosis toegediend in klinische onderzoeken bij patiënten die hemodialyse ondergingen. Er werd een dosisafhankelijke toename waargenomen van bijwerkingen waaronder duizeligheid, somnolentie, psychische toestandsveranderingen, paresthesie, vermoeidheid, hypertensie en braken.
In het geval van een overdosis dient de gepaste medische zorg te worden verleend op basis van de klinische status van de patiënt. Hemodialyse gedurende 4 uur met een high-flux dialysator deed ongeveer 70-80% van difelikefalin effectief uit plasma verdwijnen en difelikefalin kon niet worden waargenomen in plasma aan het einde van de tweede van twee dialysecycli (zie rubriek 5.2).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: alle andere therapeutische producten, andere therapeutische producten, ATC-code: V03AX04
Werkingsmechanisme
Difelikefalin is een selectieve kappa-opioïdreceptoragonist met lage penetratie in het centrale zenuwstelsel.
De fysisch-chemische eigenschappen van difelikefalin (hydrofiel, synthetisch D-aminozuurpeptide met een hoog polair oppervlaktegebied en hoge lading bij fysiologische pH) minimaliseren de passieve diffusie (permeabiliteit) en het actief transport over membranen, waardoor de penetratie in het centrale zenuwstelsel wordt beperkt.
De pathofysiologie van chronische nierziekte geassocieerde pruritus wordt verondersteld multifactorieel te zijn, waaronder systemische ontsteking en een verstoorde balans in het endogene opioïdsysteem (bijv. overexpressie van mu-opioïdreceptoren en gelijktijdige downregulatie van kappa-opioïdreceptoren). Van opioïdreceptoren is bekend dat ze jeuksignalen en ontstekingen moduleren, waarbij activatie van kappa-opioïdreceptoren jeuk vermindert en immunomodulaire effecten produceert.
De activatie van kappa-opioïdreceptoren op perifere sensorische neuronen en immuuncellen door difelikefalin wordt gezien als mechanistisch verantwoordelijk voor de jeuk- en ontstekingsremmende effecten.
Klinische werkzaamheid en veiligheid
Placebogecontroleerde onderzoeken
In twee cruciale klinische fase 3-onderzoeken met een vergelijkbare dubbelblinde, gerandomiseerde, placebogecontroleerde opzet (KALM-1 en KALM-2), kregen patiënten met chronische nierziekte die hemodialyse ondergingen en matige tot ernstige pruritus hadden ofwel placebo ofwel 0,5 microgram/kg difelikefalin intraveneus 3 keer per week na hemodialyse gedurende 12 weken. Er waren maximaal 4 doses per week toegestaan bij patiënten die in een bepaalde week een aanvullende dialysebehandeling ondergingen. Het primaire eindpunt voor beide onderzoeken was het percentage patiënten dat na 12 weken ten minste een 3-puntsvermindering ten opzichte van baseline behaalde op de WI-NRS (Worst Itching-Numerical Rating Scale; numerieke schaal voor ergste jeuk). De belangrijkste secundaire eindpunten voor beide onderzoeken waren het percentage patiënten dat na 12 weken een verbetering behaalde van minstens 4 punten op de WI-NRS en de veranderingen in ernst van de jeuk en jeukgerelateerde levenskwaliteit (QoL; Quality of Life) zoals gemeten door de totale Skindex-10- en de 5-D Itch-schaal. Er werd ook een gebruikersanalyse op basis van de Patient Global Impression of Change (Globale patiëntindruk van verandering) opgenomen.
Er werden in totaal 851 patiënten met matig-tot-ernstige pruritus (baseline WI-NRS > 4) opgenomen in de cruciale onderzoeken. De gemiddelde leeftijd was 59 jaar, 33,1% was 65 jaar en ouder en 11,1% was 75 jaar en ouder; 60% van de patiënten waren mannen. De gemiddelde WI-NRS-scores bij baseline waren 7,18 in zowel de difelikefalin- als de placebogroep; de gemiddelde WI-NRS-scores bij baseline waren 7,13 (spreiding 4,2 tot 10) in de difelikefalin- en 7,13 (spreiding 4,1 tot 10) in de placebogroep. Andere ziektekenmerken bij baseline waren vergelijkbaar in de difelikefalingroep en de placebogroep: de tijd vanaf de diagnose van chronische nierziekte (8,22 jaar vs. 8,54 jaar), de duur van de pruritus (3,20 jaar vs. 3,31 jaar) en het gebruik van geneesmiddelen om pruritus te verlichten, zoals antihistaminica, corticosteroïden, gabapentine of pregabaline (37,5% vs. 38%). In beide onderzoeken verminderde difelikefalin gedurende 12 weken de intensiteit van de jeuk significant en werd de jeukgerelateerde QoL verbeterd, zoals weergegeven in tabel 2.
Tabel 2: Overzicht van primaire en belangrijke secundaire resultaten in KALM-1 en
KALM-2 in week 12
Eindpunt aan einde
week 12
KALM-1 (n = 378) KALM-2 (n = 473) difelikefalin (n = 189)
Placebo
(n = 189)
difelikefalin (n = 237)
Placebo (n = 236) Primair eindpunt
WI-NRS Patiënten met
≥ 3-puntsverbetering (%)
51,0% (p < 0,001)
27,6% 54,0%
(p = 0,02)
42,2%
Secundaire eindpunten
WI-NRS Patiënten met
≥ 4-puntsverbetering (%)
38,9% (p < 0,001)
18,0% 41,2%
(p = 0,01)
28,4%
Skindex-10 Verandering ten opzichte
van baseline
[totale score]
−17,2
(p < 0,001)
−12,0 −16,6
(p = 0,171)
−14,8
5-D Itch Verandering ten opzichte
van baseline
[totale score]
−5,0
(p < 0,001)
−3,7 −4,9
Niet van toepassing1
−3,8
1 Werd niet getest op basis van de hiërarchische testvolgorde.
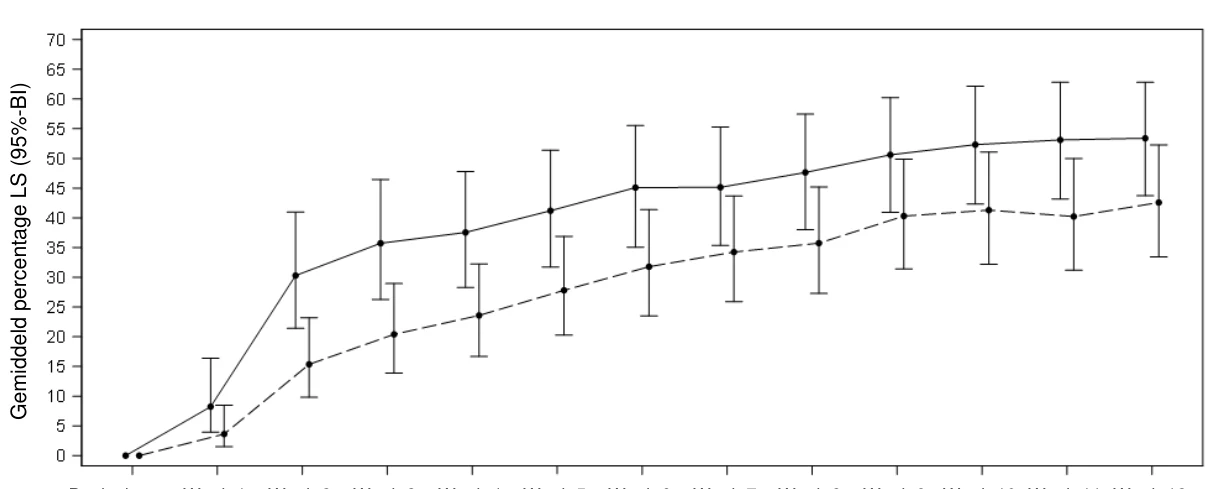
In afbeelding 1 wordt het gemiddelde percentage weergegeven van KALM-1 en KALM-2 met een ≥ 3-puntsverbetering ten opzichte van baseline in WI-NRS-scores per onderzoeksweek. Op basis van odds ratio’s werden statistisch significante verbeteringen in het voordeel van de difelikefalingroep waargenomen in week 3 in KALM-1 en in week 2 in KALM-2 en voortgezet iedere volgende week tot en met week 12 in beide onderzoeken.
Afbeelding 1: Percentage patiënten met een ≥ 3-puntsverbetering van de WI-NRS-score per week in KALM-1 en KALM-2 (ITT-populatie)
KALM-1
Basisniveau Week 1 Week 2 Week 3 Week 4 Week 5 Week 6 Week 7 Week 8 Week 9 Week 10 Week 11 Week 12 bezoek
Behandeling Difelikefalin Placebo
KALM-2
Basisniveau Week 1 Week 2 Week 3 Week 4 Week 5 Week 6 Week 7 Week 8 Week 9 Week 10 Week 11 Week 12 bezoek
Behandeling Difelikefalin Placebo
BI = betrouwbaarheidsinterval; ITT = intent-to-treat (intentie tot behandeling); LS = least squares (kleinste kwadraten); WI-NRS = Worst Itching-Numerical Rating Scale (numerieke schaal voor ergste jeuk)
Open-label verlengingsonderzoeken
Het effect van behandeling met difelikefalin tot 52 weken werd beoordeeld aan de hand van de 5-D Itch Scale in eenarmige, open-label verlengingen van de KALM-1- en KALM-2-onderzoeken met 712 patiënten.
Bij patiënten die overschakelden van placebo naar difelikefalin aan het einde van de dubbelblinde fase, werd een verbetering in 5-D Itch-score waargenomen na 4 weken behandeling, met een gemiddelde LS (SE) van de verandering ten opzichte van baseline vergelijkbaar met de patiënten die vanaf het begin van het onderzoek difelikefalin kregen: -6,0 (0,22) vs. -5,7 (0,23). De verbetering in 5-D Itch Scale-score bleef in beide behandelgroepen behouden gedurende de behandelperiode van 52 weken. 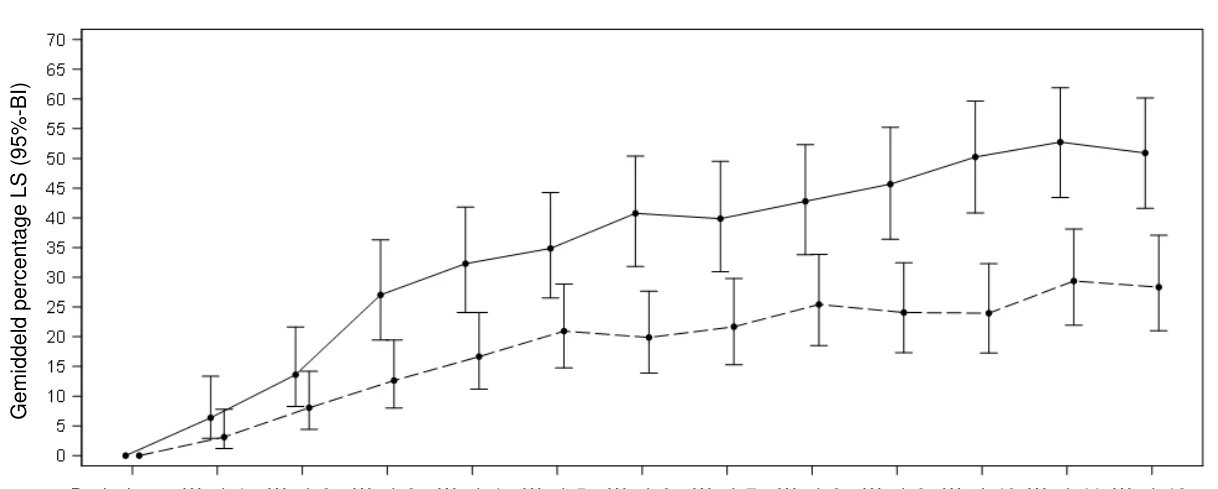
Pediatrische patiënten
In totaal namen er 8 adolescenten (12 tot en met 17 jaar) die hemodialyse ondergingen deel aan een eenarmig open-label onderzoek om de farmacokinetiek van een enkele dosis intraveneus difelikefalin te beoordelen. Er is aangetoond dat de toediening van een enkele dosis difelikefalin van 0,5 μg/kg, op basis van droog lichaamsgewicht, leidt tot een vergelijkbare blootstelling voor adolescenten en volwassenen die HD ondergaan. Het veiligheidsprofiel van difelikefalin 0,5 μg/kg op basis van droog lichaamsgewicht, toegediend aan adolescenten als een enkele intravenueze dosis, was consistent met het bekende veiligheidsprofiel van difelikefalin bij volwassenen.
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Kapruvia in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van chronische nierziekte geassocieerde pruritus (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Bij patiënten met ernstige nierfunctiestoornissen die hemodialyse ondergaan, is de totale lichaamsklaring van difelikefalin verminderd in vergelijking met gezonde proefpersonen en nemen plasmaconcentraties langzaam af totdat ze verdwijnen tijdens dialyse. Vanwege de 70-80% difelikefalin die tijdens de dialyse wordt verwijderd, wordt difelikefalin bij deze patiënten na iedere hemodialysesessie toegediend. De beschikbare gegevens over interindividuele variabiliteit bij hemodialysepatiënten die 0,5 microgram/kg difelikefalin krijgen, suggereren dat de variabiliteit van AUC de 30% kan overschrijden.
Distributie
Plasma-eiwitbinding van difelikefalin is laag tot matig (24-32%) en wordt niet beïnvloed door een verstoorde nierfunctie. Het gemiddelde distributievolume bij steady-state varieerde van 145 tot 189 ml/kg bij gezonde proefpersonen en van 214 tot 301 ml/kg bij hemodialysepatiënten met matige tot ernstige pruritus. Penetratie van difelikefalin in het centrale zenuwstelsel is beperkt (onder de kwantificatiegrens), zoals aangetoond door fysisch-chemische en in vitro gegevens en gegevens afkomstig van dieronderzoek.
Eliminatie
Bij gezonde proefpersonen is de primaire eliminatieroute van difelikefalin via de nieren. Ongeveer 81% van de dosis wordt uitgescheiden in de urine tegenover 11% via de ontlasting. Zowel bij gezonde vrijwilligers als bij proefpersonen die hemodialyse ondergingen, was het grootste gedeelte van de uitgescheiden dosis in de urine en ontlasting onveranderde difelikefalin, met kleine hoeveelheden vermoedelijke metabolieten, geen meer dan 2,5%. Gemiddelde totale klaring varieerde van 54 tot 71 ml/u/kg en de gemiddelde halfwaardetijden van 2 tot 3 uur. Daarentegen vond bij hemodialysepatiënten eliminatie voornamelijk plaats via de ontlasting, gemiddeld ongeveer 59% van de dosis; ongeveer 19% werd teruggevonden in dialysaat en ongeveer 11% in de urine. In vergelijking met proefpersonen met een normale nierfunctie nam de gemiddelde totale klaring af en namen de halfwaardetijden ongeveer tienvoudig toe, met een spreiding van respectievelijk 5,3 tot 7,5 ml/u/kg en 23 tot 31 uur.
Interacties met andere geneesmiddelen
Difelikefalin is geen substraat van CYP1A2, CYP2C8, CYP2C9, CYP2C19, CYP2D6 of CYP3A4, geen remmer van CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 of CYP3A4/5 en er is nauwelijks tot geen kans op inductie van menselijk CYP1A2, CYP2B6 of CYP3A. Het is ook geen remmer van glucuronideringsenzymen (UGT1A3, UGT1A9 of UGT2B7).
Daarnaast is difelikefalin geen remmer van BCRP, BSEP, LAT1, MATE1, MATE2-K, MRP2, OAT1, OAT3, OATP1A2, OATP1B1, OATP1B3, OCT1, OCT2, OCT3, P-glycoproteïne, PEPT1 of PEPT2 en is het geen substraat voor ASBT, BCRP, BSEP, LAT1, MATE1, MATE2-K, MRP2, OAT1, OAT2, OAT3, OATP1A2, OATP1B1, OATP1B3, OATP2B1, OCT1, OCT2, OCT3, OCTN1, OCTN2, OSTαβ, P-glycoproteïne, PEPT1 of PEPT2.
Lineariteit/non-lineariteit
Er is aangetoond dat de farmacokinetiek van difelikefalin lineair en dosisproportioneel is bij gezonde proefpersonen (getest over dosisbereiken van 1 tot 40 en 1 tot 20 microgram/kg in onderzoeken met respectievelijk enkelvoudige en herhaalde doses). Steady-state dosisproportionaliteit werd ook vastgesteld bij patiënten met chronische nierziekte die hemodialyse ondergingen en herhaalde doses van 0,5 tot 2,5 microgram/kg kregen, 3 keer per week gedurende 1 week. In een ander onderzoek werd echter dosisproportionaliteit vastgesteld bij doses van 0,5 en 1 microgram/kg, maar niet bij de dosis van 1,5 microgram/kg. De waarden voor dalplasmaconcentraties bereikten een steady-state bij de tweede dosis en voor de dosis van 0,5 microgram/kg was de gemiddelde accumulatieratio 1,144 in één onderzoek op basis van AUC0-48u en 1,33 in een ander onderzoek op basis van AUC0-44u, wat aantoont dat variabiliteit voor accumulatieparameters de 30% kan overschrijden.
Kenmerken in specifieke proefpersoon- of patiëntgroepen
Op basis van het beschikbare bewijs is er geen indicatie dat factoren zoals leeftijd, geslacht, etniciteit of milde tot matige leverfunctiestoornissen enige invloed hebben op de farmacokinetiek van difelikefalin.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit en carcinogeen potentieel.
Reproductietoxiciteit
Bij ratten werden vruchtbaarheid bij mannetjes en vrouwtjes en de vroege embryonale, prenatale en postnatale ontwikkeling niet beïnvloed door tot 2000 keer de menselijke AUC. Bij konijnen werd de prenatale ontwikkeling evenmin verstoord, ondanks een aanzienlijke toxiciteit in de moederdieren bij 30 keer de menselijke AUC.
Difelikefalin passeert de placenta bij ratten.
Mogelijkheid tot misbruik en verslaving
De onderzoeken naar de mogelijkheid tot misbruik en verslaving bij ratten suggereren dat difelikefalin waarschijnlijk geen risico op fysieke verslaving of mogelijkheid tot misbruik oplevert.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Azijnzuur (voor pH-aanpassing)
Natriumacetaattrihydraat (voor pH-aanpassing)
Natriumchloride
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Kapruvia wordt geleverd in een glazen injectieflacon van 2 ml voor eenmalig gebruik (type I) met een bromotubylrubberen stop, een aluminium verzegeling en een blauwe plastic flip-off-dop.
Verpakkingsgrootten van 3 en 12 injectieflacons met 1 ml oplossing voor injectie. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Uitsluitend voor eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Vifor Fresenius Medical Care Renal Pharma France
100–101 Terrasse Boieldieu
Tour Franklin La Défense 8
92042 Paris la Défense Cedex
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1643/001
EU/1/22/1643/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 april 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.