


SmPC (samenvatting van de productkenmerken) - Kadcyla
1. NAAM VAN HET GENEESMIDDEL
Kadcyla 100 mg poeder voor concentraat voor oplossing voor infusie
Kadcyla 160 mg poeder voor concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Kadcyla 100 mg poeder voor concentraat voor oplossing voor infusie
Eén injectieflacon poeder voor concentraat voor oplossing voor infusie bevat 100 mg trastuzumab-emtansine. Na reconstitutie bevat een injectieflacon van 5 ml oplossing 20 mg/ml trastuzumab-emtansine (zie rubriek 6.6).
Kadcyla 160 mg poeder voor concentraat voor oplossing voor infusie
Eén injectieflacon poeder voor concentraat voor oplossing voor infusie bevat 160 mg trastuzumab-emtansine. Na reconstitutie bevat een injectieflacon van 8 ml oplossing 20 mg/ml trastuzumab-emtansine (zie rubriek 6.6).
Hulpstoffen met bekend effect
Elke 100 mg injectieflacon bevat 1,38 mg natrium en 1,1 mg polysorbaat 20. Elke 160 mg injectieflacon bevat 2,24 mg natrium en 1,7 mg polysorbaat 20.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
Trastuzumab-emtansine is een antilichaam-geneesmiddelconjugaat dat trastuzumab bevat, een gehumaniseerd monoklonaal IgG1-antilichaam dat wordt geproduceerd door een zoogdiercelsuspensiekweek (ovariumcellen van de Chinese hamster), covalent gebonden aan DM1, een microtubulineremmer, middels de stabiele thio-etherkoppeling MCC (4-[N-maleïmidomethyl]-cyclohexaan-1-carboxylaat).
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie.
Wit tot gebroken wit gelyofiliseerd poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vroege borstkanker
Kadcyla is als monotherapie geïndiceerd voor de adjuvante behandeling van volwassen patiënten met vroege HER2-positieve borstkanker die invasieve restziekte hebben in de borst en/of de lymfeklieren na een op taxaan gebaseerde en HER2-gerichte neoadjuvante behandeling.
Gemetastaseerde borstkanker
Kadcyla is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met HER2-positieve, niet-reseceerbare lokaal gevorderde of gemetastaseerde borstkanker die eerder trastuzumab en een taxaan, afzonderlijk of in combinatie, hebben ontvangen. Patiënten dienen:
- eerdere therapie te hebben ontvangen voor lokaal gevorderde of gemetastaseerde ziekte, of
- een recidief te hebben ontwikkeld tijdens of binnen zes maanden na het voltooien van adjuvante therapie.
4.2 Dosering en wijze van toediening
Kadcyla mag alleen worden voorgeschreven door een arts en worden toegediend middels intraveneuze infusie onder het toezicht van een beroepsbeoefenaar in de gezondheidszorg die ervaren is in de behandeling van patiënten met kanker (en dus in staat is om allergische/anafylactische infusiereacties te behandelen in een omgeving die zodanig is uitgerust dat reanimatie onmiddellijk kan plaatsvinden (zie rubriek 4.4)).
Patiënten die worden behandeld met trastuzumab-emtansine dienen een HER2-positieve tumorstatus te hebben, gedefinieerd als een immunohistochemie (IHC) -score van 3+ of een in-situ hybridisatie (ISH) of fluorescente in-situ hybridisatie (FISH) -ratio van ≥ 2,0, vastgesteld met behulp van een, van CE-markering voorzien, medisch apparaat voor in-vitrodiagnostiek (IVD). Indien geen CE-gemarkeerd IVD beschikbaar is dient de HER2-status te worden vastgesteld met behulp van een plaatsvervangende gevalideerde test.
Om medicatiefouten te voorkomen is het belangrijk om de injectieflaconetiketten te controleren, om er zeker van te zijn dat het geneesmiddel dat bereid en toegediend wordt Kadcyla (trastuzumab-emtansine) is en niet een ander trastuzumab-bevattend product (bijv. trastuzumab of trastuzumab-deruxtecan).
Dosering
De aanbevolen dosering trastuzumab-emtansine is 3,6 mg/kg lichaamsgewicht, elke 3 weken (cyclus van 21 dagen) toegediend als een intraveneuze infusie.
De aanvangsdosis dient te worden toegediend als een 90 minuten durende intraveneuze infusie. Patiënten dienen tijdens de infusie en gedurende ten minste 90 minuten na de eerste infusie te worden gecontroleerd op koorts, rillingen of andere infusiegerelateerde reacties. De infusieplaats dient nauwlettend te worden gecontroleerd op mogelijke subcutane infiltratie tijdens de toediening. Gevallen van vertraagde epidermale schade of necrose na extravasatie zijn waargenomen na het op de markt brengen (zie rubriek 4.4 en 4.8).
Als de voorafgaande infusie goed werd verdragen kunnen daaropvolgende doses trastuzumab-emtansine worden toegediend als 30 minuten durende infusies. Patiënten dienen tijdens de infusie en gedurende ten minste 30 minuten na de infusie te worden geobserveerd.
De infusiesnelheid van trastuzumab-emtansine dient te worden vertraagd of de infusie dient te worden onderbroken indien de patiënt infusiegerelateerde symptomen ontwikkelt (zie rubriek 4.4 en 4.8). Bij levensbedreigende infusiereacties dient de toediening van trastuzumab-emtansine te worden gestaakt.
Duur van de behandeling
Vroege borstkanker
Patiënten moeten in totaal 14 cycli ontvangen, behalve als terugkeer van ziekte of onbehandelbare toxiciteit optreedt.
Gemetastaseerde borstkanker
Patiënten moeten behandeld worden tot ziekteprogressie of onbehandelbare toxiciteit optreedt.
Dosisaanpassing
Voor de behandeling van symptomatische bijwerkingen kan tijdelijke onderbreking, dosisverlaging of staken van de behandeling met trastuzumab-emtansine nodig zijn volgens de richtlijnen zoals vermeld in de tekst en Tabel 1 en 2.
De trastuzumab-emtansine-dosis mag niet meer worden verhoogd nadat een dosisverlaging is doorgevoerd.
Tabel 1 Schema voor dosisverlaging
| Schema dosisverlaging | Toe te dienen dosis | ||||
| (Startdosis is 3,6 mg/kg) | |||||
| Eerste dosisverlaging | 3 mg/kg | ||||
| Tweede dosisverlaging | 2,4 mg/kg | ||||
| Noodzaak voor verdere dosisverlaging | Behandeling staken | ||||
Tabel 2 Richtlijnen voor dosisaanpassing
| Dosisaanpassingen bij patiënten met vroege borstkanker | ||
| Bijwerking | Ernst | Aanpassing behandeling |
| Trombocytopenie | Graad 2-3 op de dag van geplande behandeling (25.000 tot < 75.000/mm3) | Dien geen trastuzumab-emtansine toe tot verbetering van trombocytenaantal tot graad ≤ 1 (≥ 75.000/mm3) en hervat vervolgens de behandeling met dezelfde dosis. Als een patiënt 2 maal uitstel van behandeling nodig heeft wegens trombocytopenie overweeg dan om de dosis met één niveau te verlagen. |
Graad 4 op enig moment < 25.000/mm3 | Dien geen trastuzumab-emtansine toe tot verbetering van trombocytenaantal tot graad ≤ 1 (≥ 75.000/mm3) en verlaag vervolgens de dosis met één niveau. | |
Verhoogd alanineaminotransferase (ALAT) | Graad 2-3 (> 3,0 tot ≤ 20 × ULN op de dag van geplande behandeling) | Dien geen trastuzumab-emtansine toe tot verbetering van ALAT tot graad ≤ 1 en verlaag vervolgens de dosis met één niveau. |
Graad 4 (> 20 × ULN op enig moment) | Staak de behandeling met trastuzumab-emtansine. | |
Verhoogd aspartaataminotransferase (ASAT) | Graad 2 (> 3,0 tot ≤ 5 × ULN op de dag van geplande behandeling) | Dien geen trastuzumab-emtansine toe tot verbetering van ASAT tot graad ≤ 1 en hervat vervolgens de behandeling met dezelfde dosis. |
Graad 3 (> 5 tot ≤ 20 × ULN op de dag van geplande behandeling) | Dien geen trastuzumab-emtansine toe tot verbetering van ASAT tot graad ≤ 1 en verlaag vervolgens de dosis met één niveau. | |
Graad 4 (> 20 × ULN op enig moment) | Staak de behandeling met trastuzumab-emtansine. | |
| Dosisaanpassingen bij patiënten met vroege borstkanker | ||
| Bijwerking | Ernst | Aanpassing behandeling |
| Hyperbilirubinemie | Totaalbilirubine > 1,0 tot ≤ 2,0 × ULN op de dag van geplande behandeling | Dien geen trastuzumab-emtansine toe tot verbetering van bilirubine tot ≤ 1 × ULN en verlaag vervolgens de dosis met één niveau. |
| Totaalbilirubine > 2 × ULN op enig moment | Staak de behandeling met trastuzumab-emtansine. | |
Geneesmiddel- geïnduceerde leverschade (DILI) | Serumtransaminasen > 3 × ULN en gelijktijdig totaalbilirubine > 2 × ULN | Staak permanent de behandeling met trastuzumab-emtansine bij ontbreken van een andere aannemelijke oorzaak voor de verhoogde leverenzym- en bilirubinewaarden, zoals bijvoorbeeld levermetastasen of comedicatie. |
| Nodulaire regeneratieve hyperplasie (NRH) | Elke graad | Staak permanent de behandeling met trastuzumab-emtansine. |
| Perifere neuropathie | Graad 3-4 | Dien geen trastuzumab-emtansine toe tot verbetering tot graad ≤ 2. |
| Linkerventrikeldisfunctie | LVEF < 45% | Dien geen trastuzumab-emtansine toe. Herhaal LVEF-bepaling binnen 3 weken. Als LVEF < 45% wordt bevestigd staak dan de behandeling met trastuzumab-emtansine. |
LVEF 45% tot < 50% met een afname van ≥ 10 procentpunten ten opzichte van baseline* | Dien geen trastuzumab-emtansine toe. Herhaal LVEF-bepaling binnen 3 weken. Als LVEF < 50% blijft en niet is hersteld tot < 10 procentpunten ten opzichte van baseline staak dan de behandeling met trastuzumab-emtansine. | |
LVEF 45% tot < 50% met een afname van < 10 procentpunten ten opzichte van baseline* | Continueer de behandeling met trastuzumab-emtansine. Herhaal LVEF-bepaling binnen 3 weken. | |
| LVEF ≥ 50% | Continueer de behandeling met trastuzumab-emtansine. | |
| Hartfalen | Symptomatisch CHF, graad 3-4 LVSD of graad 3-4 hartfalen, of graad 2 hartfalen gepaard gaand met LVEF < 45% | Staak de behandeling met trastuzumab-emtansine. |
| Pulmonale toxiciteit | Interstitiële longziekte (ILD) of pneumonitis | Staak permanent de behandeling met trastuzumab-emtansine. |
| Bestralingsgerelateerde pneumonitis | Graad 2 | Staak de behandeling met trastuzumab-emtansine als standaardbehandeling geen verbetering biedt. |
| Graad 3-4 | Staak de behandeling met trastuzumab-emtansine. | |
| Dosisaanpassingen bij patiënten met gemetastaseerde borstkanker | ||
| Bijwerking | Ernst | Aanpassing behandeling |
| Trombocytopenie | Graad 3 (25.000 tot < 50.000/mm3) | Dien geen trastuzumab-emtansine toe tot verbetering van trombocytenaantal tot graad ≤ 1 (≥ 75.000/mm3) en hervat vervolgens de behandeling met dezelfde dosis. |
Graad 4 (< 25.000/mm3) | Dien geen trastuzumab-emtansine toe tot verbetering van trombocytenaantal tot graad ≤ 1 (≥ 75.000/mm3) en verlaag vervolgens de dosis met één niveau. | |
| Verhoogd transaminase (ASAT/ALAT) | Graad 2 (> 2,5 tot ≤ 5 × ULN) | Behandel met dezelfde dosis. |
Graad 3 (> 5 tot ≤ 20 × ULN) | Dien geen trastuzumab-emtansine toe tot verbetering van ASAT/ALAT tot graad ≤ 2 en verlaag vervolgens de dosis met één niveau. | |
Graad 4 (> 20 × ULN) | Staak de behandeling met trastuzumab-emtansine. | |
| Hyperbilirubinemie | Graad 2 (> 1,5 tot ≤ 3 × ULN) | Dien geen trastuzumab-emtansine toe tot verbetering van totaal bilirubine tot graad ≤ 1 en hervat vervolgens de behandeling met dezelfde dosis. |
Graad 3 (> 3 tot ≤ 10 × ULN) | Dien geen trastuzumab-emtansine toe tot verbetering van totaal bilirubine tot graad ≤ 1 en verlaag vervolgens de dosis met één niveau. | |
Graad 4 (> 10 × ULN) | Staak de behandeling met trastuzumab-emtansine. | |
Geneesmiddel- geïnduceerde leverschade (DILI) | Serumtransaminasen > 3 × ULN en gelijktijdig totaal bilirubine > 2 × ULN | Staak permanent de behandeling met trastuzumab-emtansine bij ontbreken van een andere aannemelijke oorzaak voor de verhoogde leverenzym- en bilirubinewaarden, zoals levermetastasen of comedicatie. |
| Nodulaire regeneratieve hyperplasie (NRH) | Elke graad | Staak permanent de behandeling met trastuzumab-emtansine. |
| Linkerventrikeldisfunctie | Symptomatisch CHF | Staak de behandeling met trastuzumab-emtansine. |
| LVEF < 40% | Dien geen trastuzumab-emtansine toe. Herhaal LVEF-bepaling binnen 3 weken. Als LVEF < 40% bevestigd wordt staak dan de behandeling met trastuzumab-emtansine. | |
LVEF 40% tot ≤ 45% met een afname van ≥ 10 procentpunten ten opzichte van baseline* | Dien geen trastuzumab-emtansine toe. Herhaal LVEF-bepaling binnen 3 weken. Als LVEF niet is hersteld tot < 10 procentpunten ten opzichte van baseline staak dan de behandeling met trastuzumab-emtansine. | |
LVEF 40% tot ≤ 45% met een afname van < 10 procentpunten ten opzichte van baseline* | Continueer de behandeling met trastuzumab-emtansine. Herhaal LVEF-bepaling binnen 3 weken. | |
| LVEF > 45% | Continueer de behandeling met trastuzumab-emtansine. | |
| Dosisaanpassingen bij patiënten met gemetastaseerde borstkanker | ||
| Bijwerking | Ernst | Aanpassing behandeling |
| Perifere neuropathie | Graad 3-4 | Dien geen trastuzumab-emtansine toe tot verbetering tot graad ≤ 2. |
| Pulmonale toxiciteit | Interstitiële longziekte (ILD) of pneumonitis | Staak permanent de behandeling met trastuzumab-emtansine. |
ALAT = alanineaminotransferase; ASAT = aspartaataminotransferase; CHF = congestief hartfalen; LVEF = linkerventrikelejectiefractie; LVSD = linkerventrikel systolische linkerventrikeldisfunctie; ULN = bovengrens van normaal
* Voorafgaand aan de behandeling met trastuzumab-emtansine.
Uitgestelde of gemiste dosis
Indien een geplande dosis is gemist, dan dient deze zo spoedig mogelijk alsnog te worden toegediend; zonder te wachten op de volgende geplande cyclus. Het toedieningsschema dient te worden aangepast om een 3-wekelijks interval tussen de doses te handhaven. De volgende dosis dient in overeenstemming met de bovenstaande doseringsaanbevelingen te worden toegediend.
Perifere neuropathie
De behandeling met trastuzumab-emtansine dient tijdelijk te worden gestaakt bij patiënten die perifere neuropathie graad 3 of 4 ondervinden, totdat deze is verbeterd tot ≤ graad 2. Bij het herstarten van de behandeling kan een dosisverlaging worden overwogen volgens het schema voor dosisverlaging (zie Tabel 1).
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig bij patiënten van ≥ 65 jaar oud. Er zijn onvoldoende gegevens om de veiligheid en werkzaamheid bij patiënten van ≥ 75 jaar oud vast te stellen vanwege beperkte gegevens in deze subgroep. Een subgroepanalyse van 345 patiënten van ≥ 65 jaar uit onderzoek MO28231 toonde echter een tendens naar een hogere incidentie van bijwerkingen van graad 3, 4 en 5, ernstige bijwerkingen en bijwerkingen die leidden tot het tijdelijk of permanent stopzetten van de behandeling, maar een vergelijkbare incidentie van bijwerkingen van graad 3 of hoger die beschouwd werden als gerelateerd aan de behandeling.
De populatiefarmacokinetische analyse geeft aan dat leeftijd geen klinisch relevant effect heeft op de farmacokinetiek van trastuzumab-emtansine (zie rubriek 5.1 en 5.2).
Verminderde nierfunctie
Bij patiënten met een licht of matig verminderde nierfunctie is aanpassing van de startdosis niet nodig (zie rubriek 5.2). De mogelijke noodzaak tot dosisaanpassing bij patiënten met een ernstig verminderde nierfunctie kan niet worden vastgesteld omdat er onvoldoende gegevens beschikbaar zijn. Patiënten met een ernstig verminderde nierfunctie dienen daarom zorgvuldig te worden gecontroleerd.
Verminderde leverfunctie
Er is geen aanpassing van de startdosis nodig voor patiënten met een licht of matig verminderde leverfunctie. Trastuzumab-emtansine is niet onderzocht in patiënten met een ernstig verminderde leverfunctie. Voorzichtigheid moet worden betracht bij behandeling van patiënten met een verminderde leverfunctie vanwege de bekende hepatotoxiciteit die wordt gezien met trastuzumab-emtansine (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid bij kinderen en jongeren tot 18 jaar zijn niet vastgesteld omdat er geen relevante toepassing is bij pediatrische patiënten voor de indicatie borstkanker.
Wijze van toediening
Kadcyla is bedoeld voor intraveneus gebruik. Trastuzumab-emtansine moet worden gereconstitueerd en verdund door een beroepsbeoefenaar in de gezondheidszorg en worden toegediend als een intraveneuze infusie. Het mag niet worden toegediend als een intraveneuze push- of bolusinjectie.
Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Om medicatiefouten te voorkomen is het belangrijk om de injectieflaconetiketten te controleren, om er zeker van te zijn dat het geneesmiddel dat bereid en toegediend wordt Kadcyla (trastuzumab-emtansine) is en niet een ander trastuzumab-bevattend product (bijv. trastuzumab of trastuzumab-deruxtecan).
Trombocytopenie
Trombocytopenie, of een verlaagd aantal bloedplaatjes, werd vaak gemeld bij behandeling met trastuzumab-emtansine en was de meest voorkomende bijwerking die leidde tot het staken van de behandeling, dosisverlaging en dosisonderbreking (zie rubriek 4.8). In klinische onderzoeken waren de incidentie en ernst van de trombocytopenie hoger bij Aziatische patiënten (zie rubriek 4.8).
Het wordt aanbevolen om vóór iedere dosis trastuzumab-emtansine het aantal trombocyten te controleren. Patiënten met trombocytopenie (≤ 100.000/mm3) en patiënten die worden behandeld met anticoagulantia (bijv. warfarine, heparine, laagmoleculairgewicht heparine), moeten zorgvuldig worden gecontroleerd tijdens de behandeling met trastuzumab-emtansine. Trastuzumab-emtansine is niet onderzocht bij patiënten bij wie het aantal trombocyten ≤ 100.000/mm3 was voorafgaand aan de start van de behandeling. Wanneer het aantal trombocyten is afgenomen tot graad 3 of erger (< 50.000/mm3) mag geen trastuzumab-emtansine worden toegediend totdat het aantal trombocyten zich heeft hersteld tot graad 1 (≥ 75.000/mm3) (zie rubriek 4.2).
Bloedingen
Hemorragische voorvallen, waaronder hemorragie van het centrale zenuwstelsel, ademhalingsstelsel en maag-darmstelsel, zijn gemeld bij behandeling met trastuzumab-emtansine. Enkele van deze bloedingen hadden een fatale afloop. In sommige van de waargenomen gevallen hadden de patiënten trombocytopenie, of kregen de patiënten ook anticoagulantia of antitrombocytenbehandeling; in andere gevallen waren er geen andere bekende risicofactoren. Voorzichtigheid is geboden bij het gebruik van deze middelen en aanvullende controle moet worden overwogen als gelijktijdig gebruik medisch noodzakelijk is.
Levertoxiciteit
Levertoxiciteit, voornamelijk in de vorm van asymptomatische verhogingen van serumtransaminasespiegels (graad 1-4 transaminitis), is tijdens behandeling met trastuzumab-emtansine in klinische onderzoeken waargenomen (zie rubriek 4.8). Verhogingen van transaminasespiegels waren in het algemeen van voorbijgaande aard, met een piek in de verhoging op dag 8 na toediening van het geneesmiddel en daaropvolgend herstel naar graad 1 of lager vóór de volgende cyclus. Een cumulatief effect op transaminasespiegels is ook waargenomen (het percentage patiënten met ALAT/ASAT-afwijkingen van graad 1-2 neemt toe met opeenvolgende cycli).
Patiënten met verhoogde transaminasespiegels verbeterden in de meeste gevallen binnen 30 dagen na de laatste dosis trastuzumab-emtansine tot graad 1 of normaal (zie rubriek 4.8).
Ernstige lever- en galaandoeningen, waaronder nodulaire regeneratieve hyperplasie (NRH) van de lever, waarvan sommige met een fatale afloop als gevolg van geneesmiddelgeïnduceerde leverschade, zijn waargenomen bij patiënten die met trastuzumab-emtansine werden behandeld. Waargenomen gevallen kunnen zijn verward met comorbiditeiten en/of tegelijk toegediende geneesmiddelen met een bekende hepatotoxiciteit.
De leverfunctie dient vóór start van de behandeling en voor elke toediening te worden gecontroleerd. Patiënten met verhoogde ALAT-beginwaarden (bijv. vanwege levermetastasen) kunnen vatbaarder zijn voor leverschade met een hoger risico op hepatische voorvallen van graad 3-5 of een verhoogde leverfunctietestuitslag. Dosisverlagingen of het staken van de behandeling vanwege verhoogde serumtransaminasespiegels en totaalbilirubine worden gespecificeerd in rubriek 4.2.
Gevallen van nodulaire regeneratieve hyperplasie (NRH) van de lever zijn vastgesteld aan de hand van leverbiopten van patiënten die behandeld werden met trastuzumab-emtansine. NRH is een zeldzame leveraandoening die wordt gekenmerkt door een wijdverspreide goedaardige transformatie van leverparenchym tot kleine regeneratieve knobbeltjes; NRH kan leiden tot niet-cirrotische portale hypertensie. De diagnose van NRH kan alleen worden bevestigd met behulp van histopathologie. NRH moet overwogen worden bij alle patiënten met klinische symptomen van portale hypertensie en/of een cirroseachtig patroon op een computertomografische (CT)-scan van de lever, maar met normale transaminasespiegels en zonder andere manifestaties van cirrose. Na de diagnose van NRH moet de behandeling met trastuzumab-emtansine permanent worden gestaakt.
Trastuzumab-emtansine is niet onderzocht bij patiënten met serumtransaminasespiegels > 2,5 × ULN of totaalbilirubine > 1,5 × ULN voorafgaand aan de start van de behandeling. Behandeling van patiënten met serumtransaminasespiegels > 3 × ULN en gelijktijdig totaalbilirubine > 2 × ULN dient permanent te worden gestaakt. Voorzichtigheid moet worden betracht bij de behandeling van patiënten met een verminderde leverfunctie (zie rubriek 4.2 en 5.2).
Neurotoxiciteit
Perifere neuropathie, voornamelijk graad 1 en overwegend sensorisch, is gemeld in klinische onderzoeken met trastuzumab-emtansine. Patiënten met gemetastaseerde borstkanker en perifere neuropathie van graad ≥ 3 bij aanvang van het onderzoek en patiënten met vroege borstkanker en perifere neuropathie van graad ≥ 2 bij aanvang van het onderzoek, werden uitgesloten van klinische onderzoeken. Behandeling met trastuzumab-emtansine moet tijdelijk worden gestaakt bij patiënten die perifere neuropathie van graad 3 of 4 hebben, totdat de symptomen zijn verdwenen of verbeterd tot graad ≤ 2. Patiënten moeten voortdurend klinisch worden gecontroleerd op symptomen van neurotoxiciteit.
Linkerventrikeldisfunctie
Patiënten die worden behandeld met trastuzumab-emtansine hebben een verhoogd risico op het ontwikkelen van linkerventrikeldisfunctie. Een linkerventrikelejectiefractie (LVEF) van < 40% is waargenomen bij patiënten die werden behandeld met trastuzumab-emtansine en daarom is symptomatisch congestief hartfalen (CHF) een mogelijk risico (zie rubriek 4.8). Algemene risicofactoren voor een cardiaal voorval en risicofactoren die zijn vastgesteld in borstkankeronderzoeken waarbij adjuvant met trastuzumab werd behandeld, zijn: gevorderde leeftijd (> 50 jaar), lage LVEF-waarden bij aanvang (< 55%), lage LVEF-waarden voorafgaand aan of na het gebruik van paclitaxel als adjuvante behandeling, eerder of gelijktijdig gebruik van antihypertensiva, eerdere behandeling met een antracycline en een hoge BMI (> 25 kg/m2).
Standaardtesten voor cardiale functie (echocardiogram of multiple uptake gated acquisition (MUGA)-scan) dienen voorafgaand aan de start van de behandeling en ook met regelmatige tussenpozen (bijv. elke drie maanden) gedurende de behandeling te worden uitgevoerd. Bij linkerventrikeldisfunctie moet de toediening worden uitgesteld of de behandeling worden gestaakt indien noodzakelijk (zie rubriek 4.2).
In klinische onderzoeken hadden patiënten een LVEF ≥ 50% bij aanvang van het onderzoek. Patiënten met een voorgeschiedenis van congestief hartfalen (CHF), ernstige cardiale aritmie waarvoor behandeling nodig was, voorgeschiedenis van een myocardinfarct of instabiele angina binnen 6 maanden vóór randomisering, of huidige dyspneu in rust als gevolg van een gevorderde maligniteit, werden uitgesloten van klinische onderzoeken. Bij linkerventrikeldisfunctie dient zo nodig de toediening te worden uitgesteld of de behandeling te worden gestaakt (zie rubriek 4.2).
In een observationeel onderzoek (BO39807) bij patiënten met gemetastaseerde borstkanker met een LVEF-aanvangswaarde van 40-49% in een real-world setting, werden voorvallen van LVEF-afname van > 10% ten opzichte van de beginwaarde en/of CHF waargenomen. Het besluit om trastuzumab-emtansine toe te dienen aan patiënten met gemetastaseerde borstkanker met lage LVEF-waarden mag alleen worden genomen na zorgvuldige batenrisico-beoordeling en de cardiale functie moet bij deze patiënten nauwlettend worden gecontroleerd (zie rubriek 4.8).
Pulmonale toxiciteit
In klinische onderzoeken met trastuzumab-emtansine zijn gevallen van interstitiële longziekte (ILD), waaronder pneumonitis, gemeld. Sommige gevallen leidden tot acuut respiratoir stresssyndroom of hadden een fatale afloop (zie rubriek 4.8). Symptomen zijn onder meer dyspneu, hoesten, vermoeidheid en pulmonale infiltraten.
Het wordt aanbevolen om de behandeling met trastuzumab-emtansine permanent te staken bij patiënten die zijn gediagnosticeerd met ILD of pneumonitis, behalve bij bestralingsgerelateerde pneumonitis in de adjuvante setting waarbij behandeling met trastuzumab-emtansine permanent gestaakt moet worden voor graad ≥ 3, of voor graad 2 als standaardbehandeling geen verbetering biedt (zie rubriek 4.2).
Patiënten met dyspneu in rust als gevolg van complicaties van een gevorderde maligniteit, comorbiditeiten en die gelijktijdig pulmonale bestralingstherapie krijgen, kunnen een verhoogd risico lopen op pulmonale voorvallen.
Infusiegerelateerde reacties
Behandeling met trastuzumab-emtansine is niet onderzocht bij patiënten bij wie behandeling met trastuzumab permanent werd gestaakt als gevolg van infusiegerelateerde reacties (IRR); bij deze patiënten wordt behandeling met trastuzumab-emtansine niet aanbevolen. Patiënten dienen zorgvuldig te worden gecontroleerd op infusiegerelateerde reacties, vooral tijdens de eerste infusie.
Infusiegerelateerde reacties (als gevolg van cytokineafgifte), gekenmerkt door één of meer van de volgende symptomen, zijn gemeld: blozen, rillingen, pyrexie, dyspneu, hypotensie, piepende ademhaling, bronchospasme en tachycardie. Deze symptomen waren over het algemeen niet ernstig (zie rubriek 4.8). Bij de meeste patiënten verdwenen deze reacties in de loop van enkele uren tot een dag na het beëindigen van de infusie. De behandeling dient te worden onderbroken bij patiënten met een ernstige IRR totdat de symptomen zijn verdwenen. De overweging om opnieuw te behandelen dient gebaseerd te zijn op een klinische beoordeling van de ernst van de reactie. De behandeling moet permanent worden gestaakt in het geval van een levensbedreigende infusiegerelateerde reactie (zie rubriek 4.2).
Overgevoeligheidsreacties
Behandeling met trastuzumab-emtansine is niet onderzocht bij patiënten bij wie de behandeling met trastuzumab permanent werd gestaakt als gevolg van overgevoeligheid; bij deze patiënten wordt behandeling met trastuzumab-emtansine niet aanbevolen.
Patiënten dienen zorgvuldig te worden gecontroleerd op overgevoeligheid(s)/allergische reacties, die mogelijk dezelfde klinische presentatie hebben als een IRR. Ernstige, anafylactische reacties zijn waargenomen in klinische onderzoeken met trastuzumab-emtansine. Geneesmiddelen voor de behandeling van dergelijke reacties, evenals een nooduitrusting, dienen beschikbaar te zijn voor direct gebruik. In het geval van een werkelijke overgevoeligheidsreactie (waarbij de hevigheid van de reactie toeneemt bij volgende infusies) moet de behandeling met trastuzumab-emtansine permanent worden gestaakt.
Injectieplaatsreacties
Extravasatie van trastuzumab-emtansine tijdens intraveneuze injectie kan leiden tot pijn op de injectieplaats. In uitzonderlijke gevallen kunnen ernstige weefselbeschadigingen en epidermale necrose optreden. Indien extravasatie zich voordoet moet de infusie onmiddellijk beëindigd worden en moet de patiënt regelmatig onderzocht worden, omdat necrose kan optreden binnen enkele dagen tot weken na de infusie.
Hulpstoffen met een bekend effect
Dit geneesmiddel bevat 1,1 mg polysorbaat 20 in elke injectieflacon van 100 mg en 1,7 mg polysorbaat 20 in elke injectieflacon van 160 mg. Polysorbaten kunnen allergische reacties veroorzaken.
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, d.w.z. het is in wezen 'natriumvrij'.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen formeel onderzoek naar interacties uitgevoerd.
In-vitrometabolismestudies met humane levermicrosomen suggereren dat DM1, een component van trastuzumab-emtansine, hoofdzakelijk wordt gemetaboliseerd door CYP3A4 en, in mindere mate, door CYP3A5. Gelijktijdig gebruik van sterke CYP3A4-remmers (bv. ketoconazol, itraconazol, claritromycine, atazanavir, indinavir, nefazodon, nelfinavir, ritonavir, saquinavir, telitromycine en voriconazol) met trastuzumab-emtansine dient te worden vermeden vanwege een mogelijke verhoogde DM1-blootstelling en -toxiciteit. Overweeg een plaatsvervangend geneesmiddel dat geen of minimaal vermogen heeft om CYP3A4 te remmen. Als gelijktijdig gebruik van sterke CYP3A4-remmers onvermijdelijk is, overweeg indien mogelijk uitstel van de behandeling met trastuzumab-emtansine totdat de sterke CYP3A4-remmers uit de bloedcirculatie zijn verdwenen (ongeveer 3 eliminatiehalfwaardetijden van de remmers). Wanneer gelijktijdig een sterke CYP3A4-remmer wordt toegediend en de behandeling met trastuzumab-emtansine niet kan worden uitgesteld, dan dienen patiënten zorgvuldig te worden gecontroleerd op bijwerkingen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Anticonceptie bij mannen en vrouwen
Vrouwen die zwanger kunnen worden moeten effectieve anticonceptie gebruiken tijdens de behandeling met trastuzumab-emtansine en tot ten minste 7 maanden na de laatste dosis trastuzumab-emtansine. Mannelijke patiënten met een vrouwelijke partner die zwanger kan worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met trastuzumab-emtansine en gedurende ten minste 4 maanden na de laatste dosis trastuzumab-emtansine.
Zwangerschap
Er zijn geen gegevens over het gebruik van trastuzumab-emtansine bij zwangere vrouwen. Trastuzumab, een component van trastuzumab-emtansine, kan foetale schade of foetale sterfte veroorzaken als het wordt toegediend aan een zwangere vrouw. Na het op de markt brengen zijn gevallen van oligohydramnion gemeld bij zwangere vrouwen die behandeld werden met trastuzumab, waarvan sommige waren geassocieerd met fatale pulmonale hypoplasie. Dieronderzoeken met maytansine, een nauw verwante chemische entiteit van dezelfde maytansinoïdengroep als DM1, suggereren dat verwacht kan worden dat DM1, de microtubulineremmende, cytotoxische component van trastuzumab-emtansine, teratogeen en mogelijk embryotoxisch is (zie rubriek 5.3).
Toediening van trastuzumab-emtansine aan zwangere vrouwen wordt niet aanbevolen en vrouwen dienen voordat zij zwanger worden op de hoogte te worden gebracht van de mogelijke schade aan de foetus. Vrouwen die zwanger worden moeten onmiddellijk contact opnemen met hun arts. Als een zwangere vrouw wordt behandeld met trastuzumab-emtansine wordt het aanbevolen om haar zorgvuldig te laten controleren door een multidisciplinair team.
Borstvoeding
Het is niet bekend of trastuzumab-emtansine in de moedermelk wordt uitgescheiden. Aangezien veel geneesmiddelen worden uitgescheiden in de moedermelk en vanwege de kans op ernstige bijwerkingen bij zuigelingen die borstvoeding krijgen, dienen vrouwen te stoppen met het geven van borstvoeding voordat ze starten met de behandeling met trastuzumab-emtansine. Vrouwen mogen 7 maanden na het beëindigen van de behandeling beginnen met het geven van borstvoeding.
Vruchtbaarheid
Er zijn geen toxicologische onderzoeken ten aanzien van voortplanting en ontwikkeling uitgevoerd met trastuzumab-emtansine.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Trastuzumab-emtansine heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. De betekenis van gemelde bijwerkingen zoals vermoeidheid, hoofdpijn, duizeligheid en wazig zien voor de rijvaardigheid of het vermogen om machines te bedienen is onbekend. Patiënten met infusiegerelateerde reacties (blozen, rillingen, pyrexie, dyspneu, hypotensie, piepende ademhaling, bronchospasme en tachycardie) moet worden geadviseerd niet te rijden en geen machines te bedienen totdat de symptomen zijn afgenomen.
4.8 Bijwerkingen
Overzicht van het veiligheidsprofiel
De veiligheid van trastuzumab-emtansine is in klinische onderzoeken onderzocht bij 2.611 borstkankerpatiënten. In deze patiëntenpopulatie waren:
- de meest voorkomende ernstige bijwerkingen (> 0,5% van de patiënten) bloedingen, pyrexie, trombocytopenie, dyspneu, buikpijn, musculoskeletale pijn en braken.
- de meest voorkomende bijwerkingen (≥ 25%) van trastuzumab-emtansine misselijkheid, vermoeidheid, musculoskeletale pijn, bloedingen, hoofdpijn, verhoogde transaminasespiegels, trombocytopenie en perifere neuropathie. De meerderheid van de gemelde bijwerkingen waren graad 1 of 2 in ernst.
de meest voorkomende graad ≥ 3 bijwerkingen volgens de Common Terminology Criteria for
Adverse Events van het National Cancer Institute (NCI-CTCAE) (> 2%) trombocytopenie, verhoogde transaminasespiegels, anemie, neutropenie, vermoeidheid en hypokaliëmie.
Lijst van bijwerkingen in tabelvorm
De bijwerkingen van 2.611 patiënten die werden behandeld met trastuzumab-emtansine staan vermeld in Tabel 3. De bijwerkingen staan hieronder weergegeven op basis van de systeem/orgaanklasse (SOC) en frequentiecategorieën volgens MedDRA. De frequentiecategorieën zijn gedefinieerd als zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiecategorie en SOC worden de bijwerkingen weergegeven in volgorde van afnemende ernst. Bijwerkingen werden gemeld met behulp van NCI-CTCAE voor de beoordeling van de toxiciteit.
Tabel 3 Lijst van bijwerkingen bij patiënten die werden behandeld met trastuzumab-emtansine in klinische onderzoeken
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Zeer vaak | Urineweginfectie |
Bloed- en lymfestelselaandoeningen | Zeer vaak | Trombocytopenie, Anemie, |
| Vaak | Neutropenie, Leukopenie | |
| Immuunsysteemaandoeningen | Vaak | Geneesmiddel-overgevoeligheid |
Voedings- en stofwisselingsstoornissen | Vaak | Hypokaliëmie |
| Psychische stoornissen | Zeer vaak | Slapeloosheid |
| Zenuwstelselaandoeningen | Zeer vaak | Perifere neuropathie, Hoofdpijn |
| Vaak | Duizeligheid, Dysgeusie, Geheugenstoornis | |
| Oogaandoeningen | Vaak | Droge ogen, Conjunctivitis, Wazig zien, Toegenomen traanproductie |
| Hartaandoeningen | Vaak | Linkerventrikeldisfunctie |
| Bloedvataandoeningen | Zeer vaak | Bloedingen |
| Vaak | Hypertensie | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Epistaxis, Hoesten, Dyspneu |
| Soms | Pneumonitis (ILD) | |
| Maagdarmstelselaandoeningen | Zeek vaak | Stomatitis, Diarree, Braken, Misselijkheid, Constipatie, Droge mond, Buikpijn |
| Vaak | Dyspepsie, Tandvleesbloeding | |
| Lever- en galaandoeningen | Zeer vaak | Verhoogde transaminasespiegels |
| Vaak | Alkalische fosfatase in bloed verhoogd, Bilirubine in bloed verhoogd | |
| Soms | Levertoxiciteit, Leverfalen, Nodulaire regeneratieve hyperplasie, Portale hypertensie | |
| Zelden | Nierfalen | |
Huid- en onderhuidaandoeningen | Vaak | Huiduitslag, Pruritus, Alopecia, Nagelaandoening, Palmoplantair erytrodysesthesie-syndroom, Urticaria |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Musculoskeletale pijn, Artralgie, Myalgie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Vermoeidheid, Pyrexie, Asthenie |
| Vaak | Perifeer oedeem, Rillingen | |
| Soms | Extravasatie op de injectieplaats | |
| Letsels, intoxicaties en verrichtingscomplicaties | Vaak | Infusiegerelateerde reacties |
| Soms | Bestralingsgerelateerde pneumonitis |
Tabel 3 geeft de samengevoegde data weer van de totale behandelingsperiode in de onderzoeken naar gemetastaseerde borstkanker (N = 1. 871; mediane aantal cycli van trastuzumab-emtansine was 10) en KATHERINE (N = 740; mediane aantal cycli van trastuzumab-emtansine was 14).
Beschrijving van geselecteerde bijwerkingen
Trombocytopenie
Trombocytopenie, of verlaagd aantal trombocyten, werd gemeld bij 24,9% van de patiënten in klinische onderzoeken in gemetastaseerde borstkanker met trastuzumab-emtansine en was de meest voorkomende bijwerking die leidde tot het staken van de behandeling (2,6%). Trombocytopenie werd gemeld bij 28,6% van de patiënten met vroege borstkanker in klinische onderzoeken met trastuzumab-emtansine en was de meest gemelde bijwerking voor alle graden en graad ≥ 3, alsook de meest gemelde bijwerking die leidde tot het staken van de behandeling (4,2%), dosisonderbreking en dosisverlaging. De meeste patiënten hadden voorvallen van graad 1 of 2 (≥ 50.000/mm3), met het dieptepunt op dag 8. In het algemeen verbeterde dit naar graad 0 of 1 (≥ 75.000/mm3) ten tijde van de volgende geplande dosis. In klinische onderzoeken waren de incidentie en ernst van trombocytopenie hoger bij Aziatische patiënten. Onafhankelijk van het ras was de incidentie van voorvallen van graad 3 of 4 (< 50.000/mm3) 8,7% bij patiënten met gemetastaseerde borstkanker die werden behandeld met trastuzumab-emtansine en 5,7% bij patiënten met vroege borstkanker. Voor dosisaanpassingen bij trombocytopenie, zie rubriek 4.2 en 4.4.
Bloedingen
Hemorragische voorvallen werden gemeld bij 34,8% van de patiënten met gemetastaseerde borstkanker in klinische onderzoeken met trastuzumab-emtansine en de incidentie van ernstige hemorragische voorvallen (graad ≥ 3) was 2,2%. Hemorragische voorvallen werden gemeld in bij 29,2% van de patiënten met vroege borstkanker en de incidentie van ernstige hemorragische voorvallen (graad ≥ 3) was 0,4%, waaronder één voorval van graad 5. In sommige van de waargenomen gevallen hadden de patiënten trombocytopenie of kregen de patiënten ook anticoagulantia of antitrombocytenbehandeling; in andere gevallen waren er geen andere bekende risicofactoren. Gevallen van bloedingen met fatale afloop zijn waargenomen bij zowel patiënten met gemetastaseerde borstkanker als vroege borstkanker.
Verhoogde transaminasespiegels (ASAT/ALAT)
In klinische onderzoeken is een toename van de concentraties serumtransaminasen (graad 1-4) waargenomen tijdens behandeling met trastuzumab-emtansine (zie rubriek 4.4). De verhogingen in transaminasespiegels waren in het algemeen van voorbijgaande aard. Een cumulatief effect van trastuzumab-emtansine op transaminasespiegels is waargenomen en over het algemeen trad herstel op als de behandeling werd gestaakt. Verhoogde transaminasespiegels werden gemeld bij 24,2% van de patiënten met gemetastaseerde borstkanker in klinische onderzoeken. Verhoogde ASAT en ALAT van graad 3 of 4 werden gemeld bij respectievelijk 4,2% en 2,7% van de patiënten met gemetastaseerde borstkanker en deed zich meestal voor tijdens de vroege behandelingscycli (1-6). Verhoogde transaminasespiegels werden gemeld bij 32,6% van de patiënten met vroege borstkanker. Verhoogde transaminasespiegels van graad 3 of 4 werden gemeld bij 1,6% van de patiënten met vroege borstkanker. Over het algemeen waren de hepatische voorvallen van graad ≥ 3 niet geassocieerd met een slechte klinische uitkomst; daaropvolgende follow-up waarden hadden de neiging verbetering te vertonen naar een bereik waardoor de patiënt in het onderzoek kon blijven en studiemedicatie kon blijven ontvangen met dezelfde of een verlaagde dosis. Er werd geen relatie waargenomen tussen de blootstelling aan trastuzumab-emtansine (AUC), de maximale serumconcentratie van trastuzumab-emtansine (Cmax), de totale blootstelling aan trastuzumab (AUC) of de Cmax van DM1 en verhogingen in transaminasespiegels. Voor dosisaanpassingen in het geval van verhoogde transaminasespiegels, zie rubriek 4.2 en 4.4.
Linkerventrikeldisfunctie
Linkerventrikeldisfunctie werd gemeld bij 2,2% van de patiënten met gemetastaseerde borstkanker in klinische onderzoeken met trastuzumab-emtansine. De meeste voorvallen betroffen een asymptomatische LVEF-daling van graad 1 of 2. Voorvallen van graad 3 of 4 werden gemeld bij 0,4% van de patiënten met gemetastaseerde borstkanker. In een observationeel onderzoek (BO39807), waarbij patiënten met gemetastaseerde borstkanker met een LVEF-aanvangswaarde van 40-49% startten met trastuzumab-emtansine, had ongeveer 22% (7 van de 32) van de patiënten met gemetastaseerde borstkanker een LVEF-afname van > 10% ten opzichte van de beginwaarde en/of CHF; de meerderheid van deze patiënten had andere cardiovasculaire risicofactoren. Linkerventrikeldisfunctie kwam voor bij 3,0% van de patiënten met vroege borstkanker, waarbij graad 3 bij 0,5% van de patiënten voorkwam en geen voorvallen van een hogere graad. Voor dosisaanpassingen in geval van LVEF-daling zie Tabel 2 in rubriek 4.2 en rubriek 4.4.
Perifere neuropathie
Perifere neuropathie, voornamelijk graad 1 en overwegend sensorisch, werd gemeld in klinische onderzoeken met trastuzumab-emtansine. Bij patiënten met gemetastaseerde borstkanker was de totale incidentie van perifere neuropathie 29,0% en 8,6% voor graad ≥ 2. Bij patiënten met vroege borstkanker was de totale incidentie van perifere neuropathie 32,0% en 10,1% voor graad ≥ 2.
Infusiegerelateerde reacties
Infusiegerelateerde reacties worden gekenmerkt door één of meer van de volgende symptomen: blozen, rillingen, pyrexie, dyspneu, hypotensie, piepende ademhaling, bronchospasme en tachycardie. Infusiegerelateerde reacties werden gemeld bij 4,0% van de patiënten met gemetastaseerde borstkanker in klinische onderzoeken met trastuzumab-emtansine, waarbij zes voorvallen van graad 3 en geen voorvallen van graad 4 werden gemeld. Infusiegerelateerde reacties werden gemeld bij 1,6% van de patiënten met vroege borstkanker, waarbij geen voorvallen van graad 3 of 4 werden gemeld. Infusiegerelateerde reacties verdwenen in de loop van enkele uren tot een dag na het beëindigen van de infusie. Er werd in klinische onderzoeken geen dosisrelatie waargenomen. Voor dosisaanpassingen in het geval van infusiegerelateerde reacties, zie rubriek 4.2 en 4.4.
Overgevoeligheidsreacties
Overgevoeligheid werd gemeld bij 2,6% van de patiënten met gemetastaseerde borstkanker in klinische onderzoeken met trastuzumab-emtansine, waarbij één voorval van graad 3 en één van graad 4 werden gemeld. Overgevoeligheid werd gemeld bij 2,7% van de patiënten met vroege borstkanker, waarbij voorvallen van graad 3 bij 0,4% van de patiënten werd gemeld en geen voorvallen met een hogere graad. Over het algemeen waren de meeste overgevoeligheidsreacties licht of matig van ernst en verdwenen na behandeling. Voor dosisaanpassingen in het geval van overgevoeligheidsreacties, zie rubriek 4.2 en 4.4.
Immunogeniciteit
Zoals met alle therapeutische eiwitten bestaat er een kans op een immuunrespons tegen trastuzumab-emtansine. Een totaal van 1.243 patiënten uit zeven klinische onderzoeken werd op meerdere tijdpunten getest op door de behandeling ontstane antilichamen (anti-drug antibodies, ADA) tegen trastuzumab-emtansine. Na toediening van trastuzumab-emtansine testte 5,1% (64/1.243) van de patiënten positief voor anti-trastuzumab-emtansineantilichamen op één of meer tijdpunten na de toediening. In de fase I- en fase II-onderzoeken testte 6,4% (24/376) van de patiënten positief voor anti-trastuzumab-emtansineantilichamen. In het EMILIA-onderzoek (TDM4370g/BO21977) testte 5,2% (24/466) van de patiënten positief voor anti-trastuzumab-emtansineantilichamen, waarbij 13 ook positief waren voor neutraliserende antilichamen. In het KATHERINE-onderzoek (BO27938) testte 4,0% (16/401) van de patiënten positief voor anti-trastuzumab-emtansineantilichamen, waarbij 5 ook positief waren voor neutraliserende antilichamen. Omdat antilichamen tegen het geneesmiddel weinig voorkomen, is het effect van deze antilichamen op de farmacokinetiek, farmacodynamiek, veiligheid en/of werkzaamheid van trastuzumab-emtansine onbekend.
Extravasatie
Reacties die secundair zijn aan extravasatie zijn waargenomen in klinische onderzoeken met trastuzumab-emtansine. Deze reacties waren meestal licht of matig ernstig en omvatten erytheem, gevoeligheid, huidirritatie, pijn of zwelling op de infusieplaats. Deze reacties zijn vaker waargenomen binnen 24 uur na de infusie. Na het op de markt brengen zijn incidentele gevallen van epidermale schade of necrose na extravasatie waargenomen binnen enkele dagen tot weken na de infusie. Een specifieke behandeling van trastuzumab-emtansine-extravasatie is op dit moment onbekend (rubriek 4.4).
Laboratoriumafwijkingen
Tabel 4 en 5 geven de laboratoriumafwijkingen weer die werden waargenomen bij patiënten die met trastuzumab-emtansine werden behandeld in de klinische onderzoeken TDM4370g/BO21977/EMILIA en BO27938/KATHERINE.
Tabel 4 Laboratoriumafwijkingen waargenomen bij patiënten die met trastuzumab-emtansine werden behandeld in onderzoek TDM4370g/BO21977/EMILIA
| Parameter | Trastuzumab-emtansine (n = 490) | ||
Alle graden (%) | Graad 3 (%) | Graad 4 (%) | |
| Lever | |||
| Verhoogd bilirubine | 21 | < 1 | 0 |
| Verhoogd ASAT | 98 | 8 | < 1 |
| Verhoogd ALAT | 82 | 5 | < 1 |
| Hematologie | |||
| Verlaagd aantal trombocyten | 85 | 14 | 3 |
| Verlaagd hemoglobine | 63 | 5 | 1 |
| Verlaagd aantal neutrofielen | 41 | 4 | < 1 |
| Kalium | |||
| Verlaagd kalium | 35 | 3 | < 1 |
Tabel 5 Laboratoriumafwijkingen waargenomen bij patiënten die met trastuzumab-emtansine werden behandeld in onderzoek BO27938/KATHERINE
| Parameter | Trastuzumab-emtansine (n=740) | ||
Alle graden (%) | Graad 3 (%) | Graad 4 (%) | |
| Lever | |||
| Verhoogd bilirubine | 11 | 0 | 0 |
| Verhoogd ASAT | 79 | ≤ 1 | 0 |
| Verhoogd ALAT | 55 | < 1 | 0 |
| Hematologie | |||
| Verlaagd aantal trombocyten | 51 | 4 | 2 |
| Verlaagd hemoglobine | 31 | 1 | 0 |
| Verlaagd aantal neutrofielen | 24 | 1 | 0 |
| Kalium | |||
| Verlaagd kalium | 26 | 2 | < 1 |
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen bekend antidotum voor een overdosis trastuzumab-emtansine. In geval van overdosering dient de patiënt zorgvuldig te worden gecontroleerd op symptomen van bijwerkingen en dient een gepaste symptomatische behandeling te worden gestart. Er zijn gevallen van overdosering met trastuzumab-emtansine gemeld, de meeste geassocieerd met trombocytopenie, en er was één sterfgeval. In het fatale geval kreeg de patiënt foutief 6 mg/kg trastuzumab-emtansine en stierf de patiënt ongeveer 3 weken na de overdosis; een causaal verband met trastuzumab-emtansine werd niet vastgesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische en immunomodulerende middelen, antineoplastische middelen, monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, HER2-remmers, ATC-code: L01FD03
Werkingsmechanisme
Kadcyla, trastuzumab-emtansine, is een antilichaam-geneesmiddelconjugaat gericht tegen HER2. Dit conjugaat bevat het gehumaniseerde anti-HER2-IgG1, trastuzumab, covalent gebonden aan de microtubulineremmer DM1 (een maytansinederivaat) middels de stabiele thio-etherkoppeling MCC (4-[N-maleïmidomethyl]-cyclohexaan-1-carboxylaat). Emtansine verwijst naar het MCC-DM1-complex. Met ieder molecuul trastuzumab zijn gemiddeld 3,5 DM1-moleculen geconjugeerd.
Conjugatie van DM1 met trastuzumab verleent het cytotoxische middel selectiviteit voor tumorcellen die HER2 tot overexpressie brengen waardoor de directe intracellulaire afgifte van DM1 aan kwaadaardige cellen wordt verhoogd. Na binding aan HER2 ondergaat trastuzumab-emtansine receptorgemedieerde internalisatie en daaropvolgend lysosomale afbraak, hetgeen leidt tot afgifte van DM1-bevattende cytotoxische katabolieten (voornamelijk lysine-MCC-DM1).
Trastuzumab-emtansine heeft de werkingsmechanismen van zowel trastuzumab als DM1:
Trastuzumab-emtansine bindt, net als trastuzumab, aan domein IV van het extracellulaire domein
(ECD) van HER2, alsook aan Fcγ-receptoren en complement C1q. Bovendien remt trastuzumab-emtansine, net als trastuzumab, het afwerpen van het HER2-ECD en de signalering via de fosfatidylinositol-3-kinase (PI3-K)-route en medieert het de antilichaamafhankelijke celgemedieerde cytotoxiciteit (ADCC) in humane borstkankercellen die HER2 tot overexpressie brengen.
- DM1, de cytotoxische component van trastuzumab-emtansine, bindt aan tubuline. Door tubulinepolymerisatie te remmen zorgen zowel DM1 als trastuzumab-emtansine ervoor dat cellen worden stopgezet in de G2/M-fase van de celcyclus, wat uiteindelijk leidt tot apoptotische celdood. Resultaten uit in-vitrocytotoxiciteitstesten tonen aan dat DM1 20-200 keer zo krachtig is als taxanen en vinca-alkaloïden.
- De MCC-koppeling is zodanig ontworpen dat systemische afgifte wordt beperkt en de gerichte afgifte van DM1 wordt verhoogd. Dit is aangetoond middels de detectie van zeer lage niveaus van vrij DM1 in plasma.
Klinische werkzaamheid
Vroege borstkanker
BO27938 (KATHERINE)
BO27938 (KATHERINE) was een gerandomiseerd, multicenter, open-label onderzoek bij 1.486 patiënten met vroege HER2-positieve borstkanker met een invasieve resttumor (patiënten die geen pathologisch complete respons (pCR) hadden) in de borst en/of okselklieren na het afronden van preoperatieve, systemische behandeling, waaronder chemotherapie en HER2-gerichte therapie. Patiënten kunnen zijn behandeld met meer dan een HER2-gerichte therapie. Patiënten ontvingen gelijktijdig bestraling en/of hormonale behandeling volgens lokale richtlijnen naast hun onderzoeksmedicatie. Monsters van de tumor in de borst waren noodzakelijk om HER2-overexpressie, gedefinieerd als een IHC-score van 3+ of ISH-amplificatieratio ≥ 2,0 vastgesteld door een centraal laboratorium, aan te tonen. Patiënten werden gerandomiseerd (1:1) naar behandeling met trastuzumab of trastuzumab-emtansine. Randomisatie was gestratificeerd op grond van klinisch stadium op het moment van diagnose (operabel versus inoperabel), hormoonreceptorstatus, preoperatieve HER2-gerichte therapie (trastuzumab, trastuzumab plus additionele HER2-gerichte middelen) en pathologische klierstatus beoordeeld na preoperatieve behandeling.
Een dosis van 3,6 mg/kg trastuzumab-emtansine werd intraveneus op dag 1 van een 21-daagse cyclus gegeven. Een dosis van 6 mg/kg trastuzumab werd intraveneus op dag 1 van een 21-daagse cyclus gegeven. Patiënten werden behandeld met trastuzumab-emtansine of trastuzumab gedurende 14 cycli in totaal, behalve bij terugkeer van ziekte, intrekken van de toestemming of als er sprake was van onacceptabele toxiciteit, afhankelijk van wat eerst optrad. Patiënten die stopten met trastuzumab-emtansine konden de totale geplande behandelduur van 14 cycli van HER2-gerichte therapie afronden met trastuzumab, indien geschikt op basis van toxiciteitsoverwegingen en beoordeling van de onderzoeker.
Het primaire werkzaamheidseindpunt van het onderzoek was invasive disease-free survival (IDFS). IDFS werd gedefinieerd als de tijd vanaf randomisatie tot het eerste moment van terugkeer van ipsilaterale invasieve borstkanker, terugkeer van ipsilaterale lokale of regionale borstkanker, teruggekeerde ziekte op afstand, contralaterale invasieve borstkanker, of overlijden ongeacht de oorzaak. Additionele eindpunten waren onder andere IDFS met een tweede primaire tumor anders dan mammacarcinoom, ziektevrije overleving (DFS), totale overleving (OS) en distant recurrence-free interval (DRFI).
Demografische gegevens van de patiënten en tumorkenmerken op baseline waren vergelijkbaar tussen de behandelarmen. De mediane leeftijd was ongeveer 49 jaar (van 23 tot 80 jaar), 72,8% was blank, 8,7% was Aziatisch en 2,7% was zwart of Afro-Amerikaans. Alle patiënten waren vrouw, op 5 na: 3 mannen werden geïncludeerd in de trastuzumab-arm en 2 in de trastuzumab-emtansine-arm. In Noord-Amerika werd 22,5% van de patiënten geïncludeerd, 54,2% in Europa en 23,3% in de rest van de wereld. Tumorprognostische karakteristieken, waaronder hormoonreceptorstatus (positief: 72,3%, negatief: 27,7%), klinisch stadium op het moment van diagnose (inoperabel: 25,3%, operabel: 74,8%) en pathologische klierstatus beoordeeld na preoperatieve behandeling (klierpositief: 46,4%, kliernegatief of niet beoordeeld: 53,6%) waren vergelijkbaar tussen de behandelarmen.
De meerderheid van de patiënten (76,9%) had een antracyclinebevattend neoadjuvant chemotherapieregime ontvangen. Bij 19,5% van de patiënten was een andere HER2-gerichte therapie onderdeel van de neoadjuvante behandeling naast trastuzumab en 93,8% van deze patiënten ontving pertuzumab. Alle patiënten hadden een taxaan als onderdeel van de neoadjuvante chemotherapie gekregen.
Een significante verbetering van IDFS werd waargenomen op het moment van de primaire analyse bij patiënten die trastuzumab-emtansine ontvingen, vergeleken met trastuzumab, zie Tabel 6.
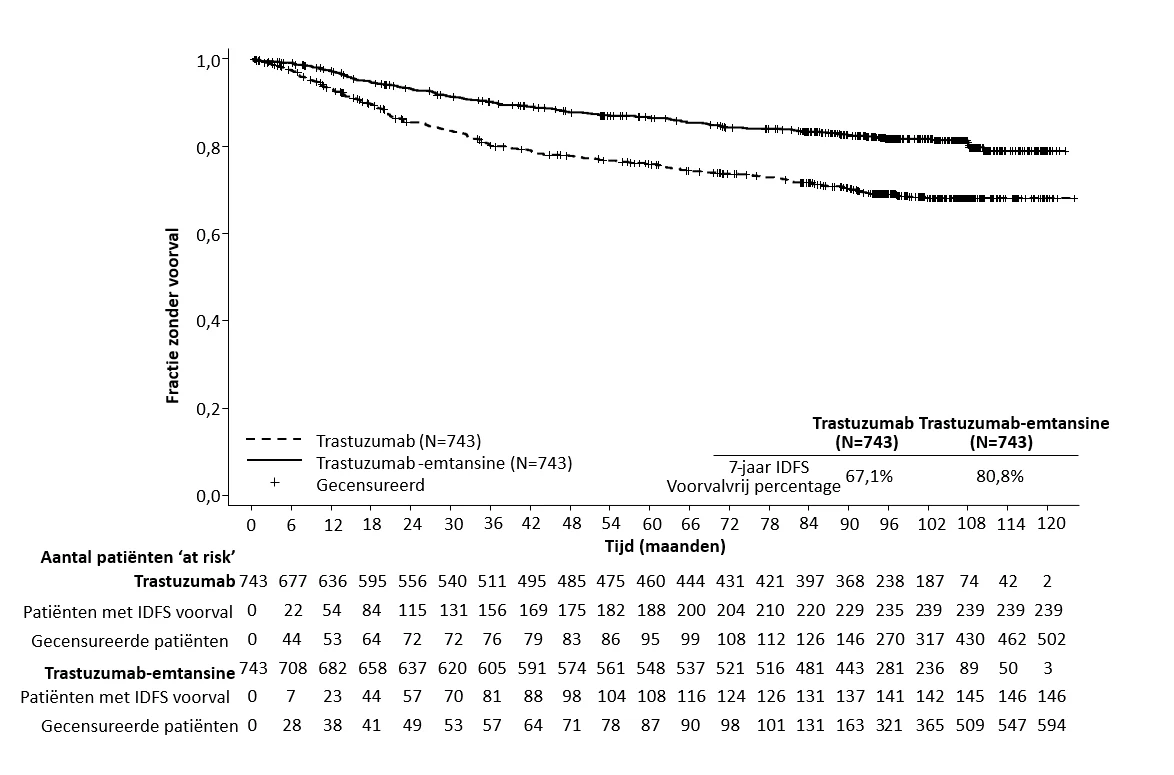
De finale beschrijvende IDFS-analyse werd uitgevoerd toen 385 IDFS-voorvallen waren waargenomen en toonde resultaten die consistent zijn met de primaire analyse (HR = 0,54; 95%-BI: 0,44 - 0,66), zie figuur 1. De tweede tussentijdse OS-analyse werd uitgevoerd na een mediane follow-up van 101 maanden en toonde een statistisch significante verbetering in OS aan bij patiënten die trastuzumab-emtansine kregen ten opzichte van patiënten die trastuzumab kregen (niet-gestratificeerde HR = 0,66; 95%-BI: 0,51 - 0,87; p = 0,0027). Zie tabel 6 en figuur 2.
Tabel 6 Samenvatting van de werkzaamheid in onderzoek BO27938 (KATHERINE)
Trastuzumab n = 743 | Trastuzumab-emtansine n = 743 | |
| Primair eindpunt | ||
| Invasive disease-free survival (IDFS)1,3 | ||
| Aantal (%) patiënten met voorval | 165 (22,2%) | 91 (12,2%) |
| HR [95%-BI] | 0,50 [0,39; 0,64] | |
| p-waarde (log-ranktoets, ongestratificeerd) | < 0,0001 | |
| 3-jaars voorvalvrij-percentage2 % [95%-BI] | 77,02 [73,78; 80,26] | 88,27 [85,81; 90,72] |
| Secundaire eindpunten3 | ||
| Totale overleving (OS)4 | ||
| Aantal (%) patiënten met voorval | 126 (17,0%) | 89 (12,0%) |
| HR [95%-BI] | 0,66 [0,51; 0,87] | |
| p-waarde (log-ranktoets, ongestratificeerd) | 0,0027 | |
| 7-jaars overlevingspercentage2, % [95%-BI] | 84,4 [81,58; 87,16] | 89,1 [86,71; 91,42] |
| IDFS waaronder tweede primaire tumor anders dan mammacarcinoom1,5 | ||
| Aantal (%) patiënten met voorval | 167 (22,5%) | 95 (12,8%) |
| HR [95%-BI] | 0,51 [0,40; 0,66] | |
| p-waarde (log-ranktoets, ongestratificeerd) | < 0,0001 | |
| 3 jaars voorvalvrij-percentage2 % [95%-BI] | 76,9 [73,65; 80,14] | 87,7 [85,15; 90,18] |
| Ziektevrije overleving (DFS)1,5 | ||
| Aantal (%) patiënten met voorval | 167 (22,5%) | 98 (13,2%) |
| HR [95%-BI] | 0,53 [0,41; 0,68] | |
| p-waarde (log-ranktoets, ongestratificeerd) | < 0,0001 | |
| 3-jaars voorvalvrij-percentage2 % [95%-BI] | 76,9 [73,65; 80,14] | 87,41 [84,88; 89,93] |
| Distant recurrence-free interval (DRFI)1,5 | ||
| Aantal (%) patiënten met voorval | 121 (16,3%) | 78 (10,5%) |
| HR [95%-BI] | 0,60 [0,45; 0,79] | |
| p-waarde (log-ranktoets, ongestratificeerd) | 0,0003 | |
| 3-jaars voorvalvrij-percentage2 % [95%-BI] | 83,0 [80,10; 85,92] | 89,7 [87,37; 92,01] |
Afkortingen: HR = Hazardratio; BI = betrouwbaarheidsinterval
1 Data van de primaire analyse
2 3-jaars voorvalvrij-percentage en 7-jaars overlevingspercentage afgeleid van Kaplan-Meier-schattingen 3 Hiërarchische toetsing toegepast voor IDFS en OS
4 Data van tweede tussentijdse OS-analyse
5 Deze secundaire eindpunten zijn niet gecorrigeerd voor multipliciteit
Figuur 1 Kaplan-Meier-curve van invasive disease-free survival in KATHERINE (bijgewerkte analyse)
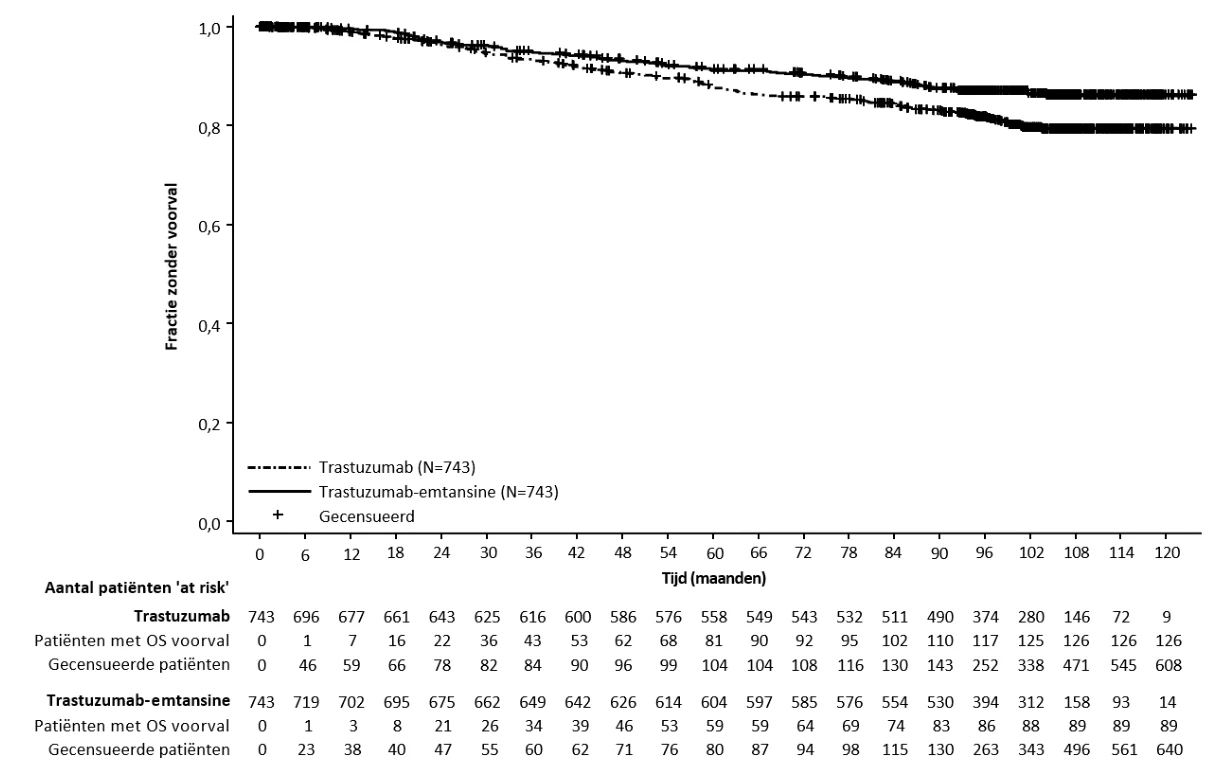
Figuur 2 Kaplan-Meier curve van overall survival in KATHERINE (bijgewerkte analyse)
In KATHERINE werd voor IDFS een consistent behandelvoordeel met trastuzumab-emtansine waargenomen in alle vooraf gespecificeerde subgroepen die geanalyseerd werden, wat de algehele resultaten bevestigt.
Gemetastaseerde borstkanker
TDM4370g/BO21977 (EMILIA)
Een gerandomiseerd, multicenter, internationaal, open-label klinisch fase III-onderzoek werd uitgevoerd bij patiënten met HER2-positieve, niet-reseceerbare, lokaal gevorderde borstkanker of gemetastaseerde borstkanker die eerder een op taxaan en trastuzumab gebaseerde behandeling hadden gekregen, inclusief patiënten die eerdere adjuvante behandeling hadden gekregen met trastuzumab en een taxaan maar bij wie de ziekte tijdens of binnen zes maanden na het voltooien van de adjuvante behandeling is teruggekeerd. Alleen patiënten met een Eastern Cooperative Oncology Group (ECOG) Performance Status van 0 of 1 kwamen in aanmerking. Voorafgaand aan inclusie moest centraal worden bevestigd dat borsttumormonsters HER2-positief waren, gedefinieerd als een ICH-score van 3 + of genamplificatie met behulp van ISH. Patiënt- en tumorkenmerken bij aanvang van het onderzoek waren goed in evenwicht tussen de behandelgroepen. Patiënten met behandelde hersenmetastasen kwamen in aanmerking voor deelname als ze geen behandeling nodig hadden voor het beheersen van de symptomen. Bij patiënten die waren gerandomiseerd naar trastuzumab-emtansine was de mediane leeftijd 53 jaar, waren de meeste patiënten vrouwelijk (99,8%), waren de meesten blank (72%) en had 57% oestrogeenreceptor- en/of progesteronreceptorpositieve ziekte. In het onderzoek werden de veiligheid en werkzaamheid van trastuzumab-emtansine vergeleken met die van lapatinib plus capecitabine. Een totaal van 991 patiënten werd als volgt gerandomiseerd naar trastuzumab-emtansine of lapatinib plus capecitabine:
Trastuzumab-emtansinearm: trastuzumab-emtansine 3,6 mg/kg, intraveneus gedurende
30-90 minuten op dag 1 van een cyclus van 21 dagen;
- Controlearm (lapatinib plus capecitabine): lapatinib 1.250 mg/dag, oraal, eenmaal per dag in een cyclus van 21 dagen plus capecitabine 1.000 mg/m2 oraal, tweemaal per dag op dag 1-14 van een cyclus van 21 dagen.
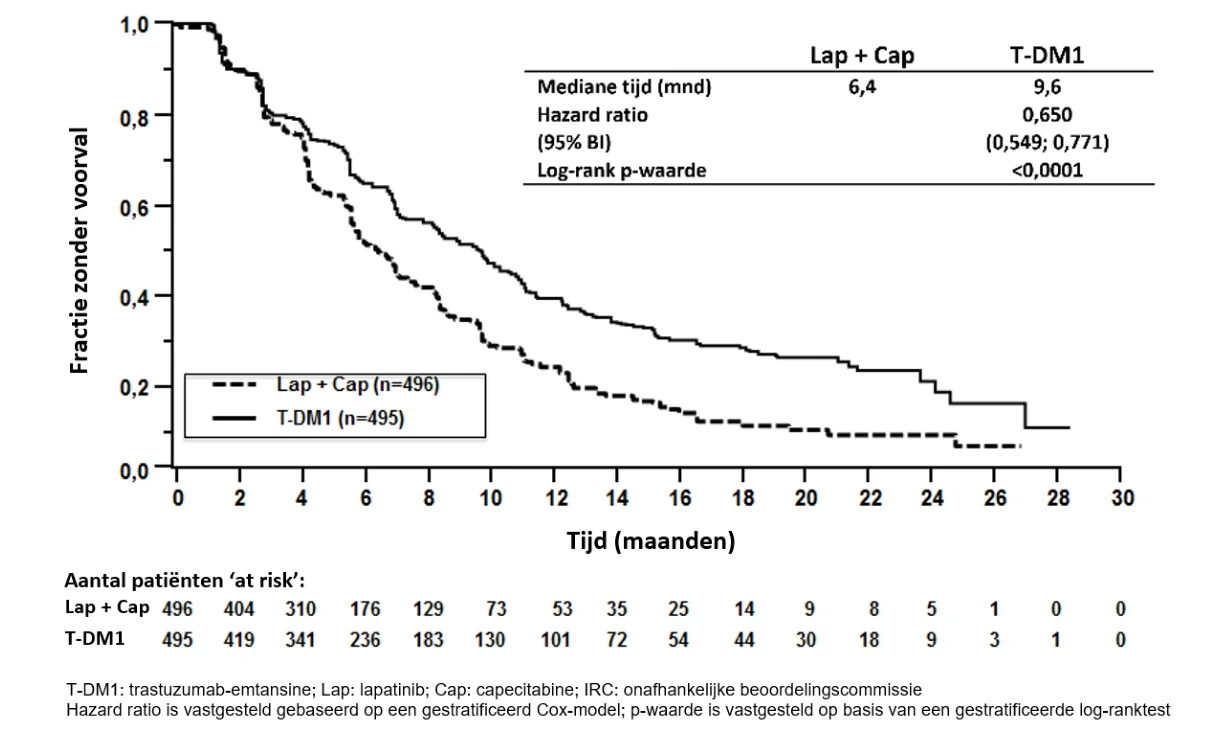
De co-primaire werkzaamheidseindpunten van het onderzoek waren progressievrije overleving (PFS), zoals vastgesteld door een onafhankelijke beoordelingscommissie (IRC) en totale overleving (OS) (zie Tabel 7 en Figuur 3 en 4).
De tijd tot symptoomprogressie, zoals gedefinieerd aan de hand van een verlaging van 5 punten in de score die is afgeleid van de Trials Outcome Index-Breast (TOI-B)-subschaal van de Functional Assessment of Cancer Therapy-Breast Quality of Life (FACT-B QoL)-vragenlijst, werd ook bepaald tijdens het klinische onderzoek. Een verandering van 5 punten in de TOI-B wordt beschouwd als klinisch significant. Kadcyla verlengde de door de patiënt gerapporteerde tijd tot symptoomprogressie tot 7,1 maanden vergeleken met 4,6 maanden voor de controlearm (Hazard ratio 0,796 (0,667; 0,951); p-waarde 0,0121). De gegevens komen uit een open-label onderzoek en er kunnen geen harde conclusies uit worden getrokken.
Tabel 7 Samenvatting van de werkzaamheid in onderzoek TDM4370g/BO21977 (EMILIA)
Lapatinib + capecitabine n = 496 | Trastuzumab-emtansine n = 495 | |
| Primaire eindpunten | ||
| Door een IRC vastgestelde progressievrije overleving (PFS) | ||
| Aantal (%) patiënten met voorval | 304 (61,3%) | 265 (53,5%) |
| Mediane duur van de PFS (maanden) | 6,4 | 9,6 |
| Hazardratio (gestratificeerd*) | 0,650 | |
| 95% BI voor hazardratio | (0,549; 0,771) | |
| p-waarde (log-ranktest, gestratificeerd*) | < 0,0001 | |
| Totale overleving (OS)** | ||
| Aantal (%) patiënten overleden | 182 (36,7%) | 149 (30,1%) |
| Mediane duur van de overleving (maanden) | 25,1 | 30,9 |
| Hazardratio (gestratificeerd*) | 0,682 | |
| 95% BI voor hazardratio | (0,548; 0,849) | |
| p-waarde (log-ranktest*) | 0,0006 | |
| Belangrijkste secundaire eindpunten | ||
| Door de onderzoeker vastgestelde PFS | ||
| Aantal (%) patiënten met voorval | 335 (67,5%) | 287 (58,0%) |
| Mediane duur van de PFS (maanden) | 5,8 | 9,4 |
| Hazardratio (95% BI) | 0,658 (0,560; 0,774) | |
| p-waarde (log-ranktest*) | < 0,0001 | |
| Objectieve-responspercentage (ORR) | ||
| Patiënten met meetbare ziekte | 389 | 397 |
| Aantal patiënten met OR (%) | 120 (30,8%) | 173 (43,6%) |
| Verschil (95% BI) | 12,7% (6,0; 19,4) | |
| p-waarde (Mantel-Haenszel-chi-kwadraattoets*) | 0,0002 | |
| Duur van de objectieve respons (maanden) | ||
| Aantal patiënten met OR | 120 | 173 |
| Mediaan (95% BI) | 6,5 (5,5; 7,2) | 12,6 (8,4; 20,8) |
OS: totale overleving; PFS: progressievrije overleving; ORR: objectieve-responspercentage; OR: objectieve respons; IRC: onafhankelijke beoordelingscommissie; HR: hazardratio; BI: betrouwbaarheidsinterval
* Gestratificeerd aan de hand van: wereldregio (Verenigde Staten, West-Europa, overig), aantal eerdere chemotherapeutische regimes voor lokaal gevorderde of gemetastaseerde ziekte (0-1 vs. > 1), en viscerale vs. niet-viscerale ziekte.
** De tussentijdse analyse voor OS werd uitgevoerd toen 331 voorvallen waren waargenomen. Omdat bij deze analyse de werkzaamheidsgrens werd overschreden, wordt deze beschouwd als de definitieve analyse.
In de subgroep van patiënten bij wie de ziekten binnen 6 maanden na het voltooien van de adjuvante behandeling terugviel en die geen eerdere systemische antikankertherapie voor gemetastaseerde ziekte hadden gekregen (n = 118) werd een behandelvoordeel gezien; hazard ratio's voor PFS en OS waren respectievelijk 0,51 (95% BI: 0,30; 0,85) en 0,61 (95% BI: 0,32; 1,16). De mediane PFS en OS voor de trastuzumab-emtansinegroep waren respectievelijk 10,8 maanden en niet bereikt, vergeleken met respectievelijk 5,7 maanden en 27,9 maanden voor de lapatinib-plus-capecitabinegroep.
Figuur 3 Kaplan-Meiercurve van door een IRC vastgestelde progressievrije overleving
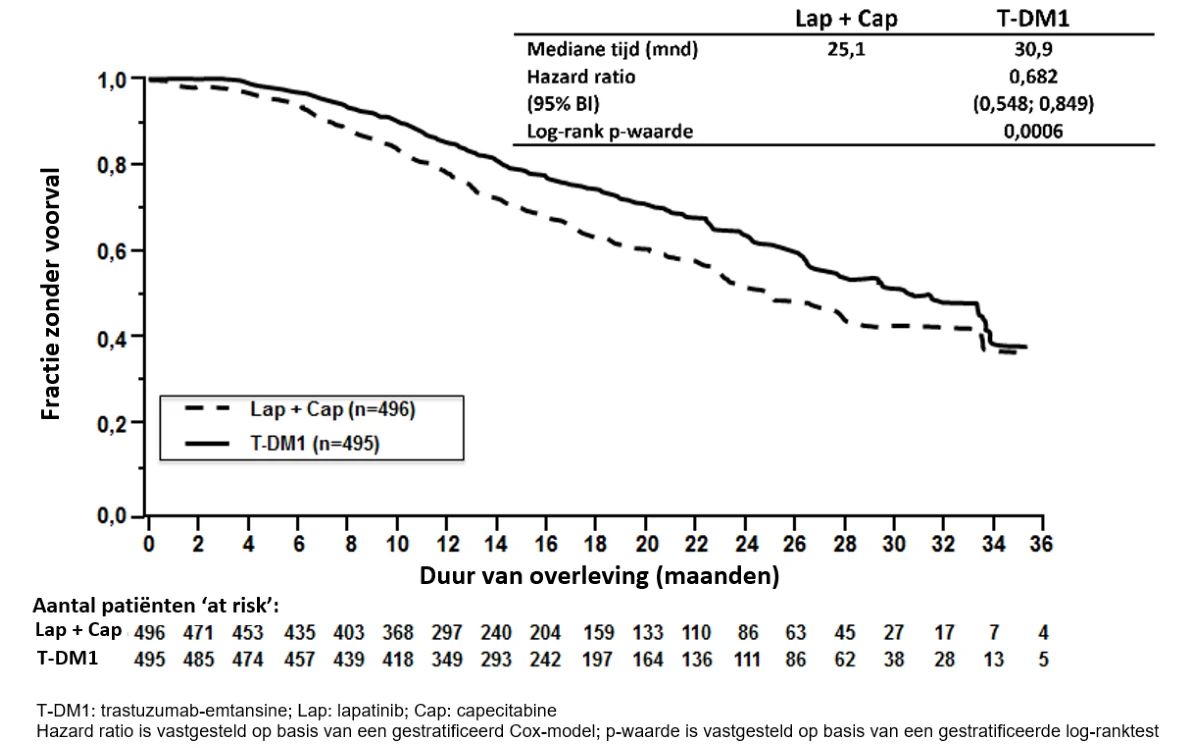
Figuur 4 Kaplan-Meiercurve van de totale overleving
In onderzoek TDM4370g/BO21977 werd een consistent behandelvoordeel van trastuzumab-emtansine gezien bij de meerderheid van de onderzochte, vooraf gespecificeerde subgroepen, hetgeen de robuustheid van het totale resultaat ondersteunt. In de subgroep van patiënten met hormoonreceptornegatieve ziekte (n = 426) waren de hazard ratio's voor PFS en OS respectievelijk 0,56 (95% BI: 0,44; 0,72) en 0,75 (95% BI: 0,54; 1,03). In de subgroep van patiënten met hormoonreceptorpositieve ziekte (n = 545) waren de hazard ratio's voor PFS en OS respectievelijk 0,72 (95% BI: 0,58; 0,91) en 0,62 (95% BI: 0,46; 0,85).
In de subgroep van patiënten met niet-meetbare ziekte (n = 205), gebaseerd op beoordelingen door een IRC, waren de hazard ratio's voor PFS en OS respectievelijk 0,91 (95% BI: 0,59; 1,42) en 0,96 (95% BI: 0,54; 1,68). Bij patiënten van ≥ 65 jaar oud (n = 138 in beide behandelarmen samen) waren de hazard ratio’s voor progressievrije overleving (PFS) en totale overleving (OS) respectievelijk 1,06 (95% BI: 0,68; 1,66) en 1,05 (95% BI: 0,58; 1,91). Bij patiënten van 65 tot en met 74 jaar (n = 113), gebaseerd op beoordelingen door een IRC, waren de hazard ratio's voor PFS en OS respectievelijk 0,88 (95% BI: 0,53; 1,45) en 0,74 (95% BI: 0,37; 1,47). Voor patiënten van 75 jaar en ouder, gebaseerd op beoordelingen door een IRC, waren de hazard ratio's voor PFS en OS respectievelijk 3,51 (95% BI: 1,22; 10,13) en 3,45 (95% BI: 0,94; 12,65). In de subgroep van patiënten van 75 jaar en ouder werd geen voordeel voor PFS of OS aangetoond, maar de groep was te klein (n = 25) om definitieve conclusies te kunnen trekken.
In de beschrijvende follow-up totale overlevingsanalyse was de hazard ratio 0,75% (95% BI: 0,64; 0,88). De mediane duur van de totale overleving was 29,9 maanden in de trastuzumab-emtansinearm vergeleken met 25,9 maanden in de lapatinib plus capecitabinearm. Op het moment van de beschrijvende follow-up totale overlevingsanalyse was in totaal 27,4% van de patiënten overgestapt van de lapatinib plus capecitabinearm naar de trastuzumab-emtansinearm. In een gevoeligheidsanalyse waarbij patiënten op het moment van overstappen werden gecensureerd was de hazard ratio 0,69 (95% BI: 0,59; 0,82). De resultaten van deze beschrijvende follow-up analyse zijn consistent met de bevestigende totale overlevingsanalyse.
TDM4450g
In een gerandomiseerd, multicenter, open-label fase II-onderzoek werden de effecten geëvalueerd van trastuzumab-emtansine versus trastuzumab plus docetaxel bij patiënten met gemetastaseerde HER2-positieve borstkanker die geen eerdere chemotherapie voor gemetastaseerde ziekte hadden gekregen. Patiënten werden gerandomiseerd naar 3-wekelijks intraveneus 3,6 mg/kg trastuzumab-emtansine (n = 67), of naar een intraveneuze oplaaddosis van 8 mg/kg trastuzumab, gevolgd door 3-wekelijks intraveneus 6 mg/kg plus 75-100 mg/m2 intraveneus docetaxel elke 3 weken (n = 70).
Het primaire eindpunt was de door de onderzoeker vastgestelde progressievrije overleving (PFS). De mediane PFS was 9,2 maanden in de trastuzumab-plus-docetaxelarm en 14,2 maanden in de trastuzumab-emtansinearm (hazard ratio 0,59; p = 0,035), met een mediane follow-up van ongeveer 14 maanden in beide armen. Het objectieve-responspercentage (ORR) bedroeg 58,0% met trastuzumab plus docetaxel en 64,2% met trastuzumab-emtansine. De mediane duur van de respons werd niet bereikt met trastuzumab-emtansine en bedroeg 9,5 maanden in de controlearm.
TDM4374g
In een eenarmige open-label fase II-onderzoek werden de effecten geëvalueerd van trastuzumab-emtansine bij patiënten met HER2-positieve ongeneeslijke lokaal gevorderde borstkanker of gemetastaseerde borstkanker. Alle patiënten waren eerder behandeld met op HER2 gerichte behandelingen (trastuzumab en lapatinib), en chemotherapie (antracycline, taxaan en capecitabine) in een neoadjuvante, adjuvante, lokaal gevorderde of gemetastaseerde setting. Het mediane aantal antikankermiddelen dat patiënten hadden gekregen in alle settings bedroeg 8,5 (spreiding 5-19), en in het kader van gemetastaseerde ziekte was dit aantal 7,0 (spreiding 3-17), inclusief alle middelen die waren bedoeld voor de behandeling van borstkanker.
Patiënten (n = 110) kregen elke 3 weken intraveneus 3,6 mg/kg trastuzumab-emtansine totdat ziekteprogressie of onacceptabele toxiciteit optrad.
De belangrijkste werkzaamheidsanalyses bestonden uit ORR, gebaseerd op een onafhankelijke radiologische beoordeling, en duur van de objectieve respons. De ORR was 32,7% (95% BI: 24,1; 42,1), n = 36 responders, aan de hand van zowel beoordeling door een IRC als de onderzoeker. De mediane duur van de respons aan de hand van beoordeling door een IRC werd niet bereikt (95% BI: 4,6 maanden tot niet te bepalen).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met trastuzumab-emtansine in alle subgroepen van pediatrische patiënten met borstkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetische populatieanalyse wees geen verschil uit voor blootstelling aan trastuzumab-emtansine op basis van ziektestatus (adjuvant versus gemetastaseerde setting).
Absorptie
Trastuzumab-emtansine wordt intraveneus toegediend. Er is geen onderzoek uitgevoerd met andere toedieningswegen.
Distributie
Patiënten in het TDM4370g/BO21977-onderzoek en BO29738-onderzoek die elke 3 weken intraveneus 3,6 mg/kg trastuzumab-emtansine kregen, hadden een gemiddelde maximale serumconcentratie (Cmax) van respectievelijk 83,4 (± 16,5) µg/ml en 72,6 (± 24,3) µg/ml trastuzumab-emtansine tijdens cyclus 1. Gebaseerd op de FK-populatieanalyse was het centrale verdelingsvolume van trastuzumab-emtansine na intraveneuze toediening 3,13 l en benaderde dit het plasmavolume.
Biotransformatie (trastuzumab-emtansine en DM1)
Verwacht wordt dat trastuzumab-emtansine deconjugatie en katabolisme ondergaat door middel van proteolyse in cellulaire lysosomen.
In-vitro metabolismestudies met humane levermicrosomen suggereren dat DM1, een klein molecuulcomponent van trastuzumab-emtansine, hoofdzakelijk wordt gemetaboliseerd door CYP3A4 en, in mindere mate, door CYP3A5. DM1 remde in vitro geen belangrijke CYP450-enzymen. In humaan plasma werden de trastuzumab-emtansinekatabolieten MCC-DM1, Lys-MCC-DM1 en DM1 op lage niveaus gedetecteerd. In vitro was DM1 een substraat van P-glycoproteïne (P-gp).
Eliminatie
Gebaseerd op farmacokinetische populatieanalyse (FK-populatieanalyse) was, na intraveneuze toediening van trastuzumab-emtansine bij patiënten met HER2-positieve gemetastaseerde borstkanker, de klaring van trastuzumab-emtansine 0,68 l/dag en de eliminatiehalfwaardetijd (t1/2) ongeveer 4 dagen. Er werd geen accumulatie van trastuzumab-emtansine waargenomen na herhaalde intraveneuze toediening om de 3 weken.
Gebaseerd op FK-populatieanalyse werden lichaamsgewicht, albumine, som van de langste diameter van de doelwitlaesies aan de hand van Response Evaluation Criteria In Solid Tumors (RECIST), afgestoten extracellulaire domein (ECD) van HER2, concentraties van trastuzumab bij aanvang van het onderzoek, en aspartaataminotransferase (ASAT), geïdentificeerd als statistisch significante covariaten voor de FK-parameters van trastuzumab-emtansine. De grootte van het effect van deze covariaten op de blootstelling aan trastuzumab-emtansine suggereert echter dat deze covariaten waarschijnlijk geen klinisch betekenisvol effect op de trastuzumab-emtansineblootstelling hebben. Bovendien toonde verkennende analyse aan dat de invloed van covariaten (d.w.z. nierfunctie, ras en leeftijd) op de farmacokinetiek van totaal trastuzumab en DM1 beperkt was en niet klinisch relevant. In niet-klinische onderzoeken worden trastuzumab-emtansinekatabolieten, waaronder DM1, Lys-MCC-DM1 en MCC-DM1, hoofdzakelijk uitgescheiden in de gal, met een minimale eliminatie in de urine.
Lineariteit/non-lineariteit
Trastuzumab-emtansine vertoonde, bij intraveneuze toediening elke 3 weken, een lineaire FK voor doses die varieerden van 2,4 tot 4,8 mg/kg; patiënten die doses lager dan of gelijk aan 1,2 mg/kg kregen, hadden een hogere klaring.
Ouderen
De FK-populatieanalyse toonde aan dat leeftijd geen invloed had op de FK van trastuzumab-emtansine. Er werd geen significant verschil waargenomen in de FK van trastuzumab-emtansine bij patiënten < 65 jaar (n = 577), patiënten van 65-75 jaar (n = 78) en patiënten > 75 jaar (n = 16).
Verminderde nierfunctie
Er is geen formeel FK-onderzoek uitgevoerd bij patiënten met een verminderde nierfunctie. De FK-populatieanalyse toonde aan dat creatinineklaring geen invloed heeft op de FK van trastuzumab-emtansine. De farmacokinetiek van trastuzumab-emtansine bij patiënten met een licht (creatinineklaring CLcr 60 t/m 89 ml/min, n = 254) of matig (CLcr 30 t/m 59 ml/min, n = 53) verminderde nierfunctie was vergelijkbaar met die bij patiënten met een normale nierfunctie (CLcr ≥ 90 ml/min, n = 361). Farmacokinetische gegevens bij patiënten met een ernstig verminderde nierfunctie (CLcr 15 t/m 29 ml/min) zijn beperkt (n = 1), en daarom kunnen geen aanbevelingen ten aanzien van de dosering worden gedaan.
Verminderde leverfunctie
Eliminatie van DM1 en DM1-bevattende katabolieten vindt met name plaats in de lever. Farmacokinetiek van trastuzumab-emtansine en DM1-bevattende katabolieten is beoordeeld na de toediening van 3,6 mg/kg trastuzumab-emtansine bij patiënten met gemetastaseerd HER2-positieve borstkanker met een normale leverfunctie (n = 10), een licht verminderde leverfunctie (Child-Pugh klasse A; n = 10) en een matig verminderde leverfunctie (Child-Pugh klasse B; n = 8).
Plasmaconcentraties van DM1 en DM1-bevattende katabolieten (Lys-MCC-DM1 en MCC-
DM1) waren laag en vergelijkbaar tussen patiënten met en zonder een verminderde leverfunctie.
Bij patiënten met een licht en matig verminderde leverfunctie was systemische blootstelling
(AUC) aan trastuzumab-emtansine tijdens cyclus 1 respectievelijk ongeveer 38% en 67% lager dan bij patiënten met een normale leverfunctie. Blootstelling (AUC) aan trastuzumab-emtansine tijdens cyclus 3 na herhaalde toediening bij patiënten met een licht of matig verminderde leverfunctie viel binnen de waarden die bij patiënten met een normale leverfunctie werden geobserveerd.
Er is geen formeel farmacokinetisch onderzoek uitgevoerd en er werden geen FK-populatiegegevens verzameld bij patiënten met een ernstig verminderde leverfunctie (Child-Pugh klasse C).
Andere speciale populaties
De FK-populatieanalyse toonde aan dat ras geen invloed bleek te hebben op de FK van trastuzumab-emtansine. Omdat de meeste patiënten in klinische onderzoeken met trastuzumab-emtansine vrouwen waren, werd het effect van geslacht op de FK van trastuzumab-emtansine niet formeel geëvalueerd.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxicologie en/of farmacologie bij dieren
Toediening van trastuzumab-emtansine werd goed verdragen door ratten en apen bij doses tot respectievelijk maximaal 20 en 10 mg/kg, corresponderend met 2040 µg DM1/m2 bij beide soorten, wat ongeveer gelijk is aan de klinische dosis trastuzumab-emtansine bij patiënten. In de GLP-toxiciteitsonderzoeken werden, met uitzondering van onomkeerbare perifere axonale toxiciteit (alleen waargenomen bij apen bij ≥ 10 mg/kg) en toxiciteit voor de geslachtsorganen (alleen waargenomen bij ratten bij 60 mg/kg), gedeeltelijk of volledig omkeerbare, dosisafhankelijke toxiciteiten vastgesteld in beide diermodellen. De voornaamste toxiciteiten betroffen de lever (leverenzymverhogingen) bij ≥ 20 mg/kg en ≥ 10 mg/kg, het beenmerg (verminderd aantal trombocyten en witte bloedcellen)/hematologie bij ≥ 20 mg/kg en ≥ 10 mg/kg, en lymfoïde organen bij ≥ 20 mg/kg en ≥ 3 mg/kg, bij respectievelijk ratten en apen.
Mutageniciteit
DM1 was aneugeen of clastogeen in een in-vivomicronucleustest bij gebruik van een enkelvoudige dosis en rattenbeenmerg. Deze test was uitgevoerd met blootstellingen die vergelijkbaar waren met de gemiddelde maximale concentraties van DM1 die werden gemeten bij mensen die trastuzumab-emtansine toegediend kregen. DM1 was niet mutageen in een bacteriële omgekeerdemutatietest in vitro (Ames-test).
Verminderde vruchtbaarheid en teratogeniciteit
Er zijn geen vruchtbaarheidsonderzoeken bij dieren uitgevoerd om het effect van trastuzumab-emtansine te beoordelen. Echter, op basis van resultaten uit algemene toxiciteitsonderzoeken bij dieren, kunnen nadelige effecten op de vruchtbaarheid worden verwacht.
Er zijn geen specifieke embryo-foetale ontwikkelingsonderzoeken uitgevoerd bij dieren met trastuzumab-emtansine. In het klinische kader is ontwikkelingstoxiciteit van trastuzumab geïdentificeerd, hoewel deze niet werd voorspeld in het niet-klinische programma. Bovendien is ontwikkelingstoxiciteit van maytansine geïdentificeerd in niet-klinische onderzoeken, wat suggereert dat DM1, de microtubulineremmende, cytotoxische, maytansinoïdecomponent van trastuzumab-emtansine, op een vergelijkbare manier teratogeen en mogelijk embryotoxisch zal zijn.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Barnsteenzuur
Natriumhydroxide
Sucrose
Polysorbaat 20
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd of verdund worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
Glucose (5%)-oplossing dient niet worden gebruikt voor reconstitutie of verdunning, omdat deze aggregatie van het eiwit veroorzaakt.
6.3 Houdbaarheid
Ongeopende injectieflacon
4 jaar.
Gereconstitueerde oplossing
De chemische en fysische stabiliteit bij gebruik van de gereconstituteerde oplossing is aangetoond voor maximaal 120 uur (5 dagen) bij 2 °C tot 8 °C wanneer het is gereconstiueerd met steriel water voor injectie of natriumchloride 4,5 mg/ml (0,45%). Vanuit microbiologisch oogpunt dient het product onmiddellijk te worden gebruikt. Als het product niet onmiddellijk wordt gebruikt, zijn de bewaartermijnene tijdens gebruik en bewaaromstandigheden voorafgaand aan gebruik de verantwoordelijkheid van de gebruiker en bedragen deze normaal gesproken niet meer dan 24 uur bij 2 °C tot 8 °C, tenzij gereconstitueerd onder gecontroleerde en gevalideerde aseptische omstandigheden.
Verdunde oplossing
De gereconstitueerde Kadcyla-oplossing, verdund in infuuszakken met natriumchloride 9 mg/ml (0,9%)-oplossing voor infusie of natriumchloride 4,5 mg/ml (0,45%)-oplossing voor infusie is maximaal 24 uur stabiel bij 2 °C tot 8 °C, mits bereid onder gecontroleerde en gevalideerde aseptische omstandigheden. Er kunnen bij bewaring deeltjes worden waargenomen indien verdund in 0,9% natriumchloride (zie rubriek 6.6).
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Kadcyla 100 mg poeder voor concentraat voor oplossing voor infusie
Kadcyla wordt geleverd in glazen type I-injectieflacons van 15 ml (100 mg) met een grijze stop van butylrubber die is gecoat met fluorharslaminaat en verzegeld met een aluminiumsluiting met een wit plastic flip-off-kapje.
Verpakking met 1 injectieflacon.
Kadcyla 160 mg poeder voor concentraat voor oplossing voor infusie
Kadcyla wordt geleverd in glazen type I-injectieflacons van 20 ml (160 mg) met een grijze stop van butylrubber die is gecoat met fluorharslaminaat en verzegeld met een aluminiumsluiting met een paars plastic flip-off-kapje.
Verpakking met 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Geschikte aseptische technieken dienen te worden gebruikt. Geschikte procedures voor de bereiding van chemotherapeutische geneesmiddelen dienen te worden gebruikt.
De gereconstitueerde Kadcyla-oplossing dient te worden verdund in polyvinylchloride (PVC)- of latex- en PVC-vrije polyolefine-infuuszakken.
Het gebruik van een ‘in-line’ polyethersulfon (PES)-filter van 0,20 of 0,22 micron is vereist voor de infusie wanneer het concentraat voor infusie wordt verdund met natriumchloride 9 mg/ml (0,9%)-oplossing voor infusie.
Om medicatiefouten te voorkomen is het belangrijk om de injectieflaconetiketten te controleren, om er zeker van te zijn dat het geneesmiddel dat bereid wordt Kadcyla (trastuzumab-emtansine) is en niet een ander trastuzumab-bevattend product (bijv. trastuzumab of trastuzumab-deruxtecan).
Instructies voor reconstitutie
- Injectieflacon met 100 mg trastuzumab-emtansine: injecteer met een steriele injectiespuit langzaam 5 ml steriel water voor injectie of natriumchloride 4,5 mg/ml (0,45%) in de injectieflacon.
- Injectieflacon met 160 mg trastuzumab-emtansine: injecteer met een steriele injectiespuit langzaam 8 ml steriel water voor injectie of natriumchloride 4,5 mg/ml (0,45%) in de injectieflacon.
- Draai de injectieflacon voorzichtig rond totdat het poeder volledig is opgelost. Niet schudden.
De gereconstitueerde oplossing dient voorafgaand aan toediening visueel te worden onderzocht op deeltjesmateriaal en verkleuring. De gereconstitueerde oplossing dient vrij te zijn van zichtbare deeltjes en helder tot enigszins opaalachtig. De kleur van de gereconstitueerde oplossing dient kleurloos tot bleekbruin te zijn. Niet gebruiken als de gereconstitueerde oplossing zichtbare deeltjes bevat, of troebel of verkleurd is.
Instructies voor verdunning
Bepaal het benodigde volume van de gereconstitueerde oplossing op basis van een dosis van 3,6 mg trastuzumab-emtansine/kg lichaamsgewicht (zie rubriek 4.2):
Volume (ml) = Totale toe te dienen dosis = (lichaamsgewicht (kg) × dosis (mg/kg)) 20 (mg/ml, concentratie van gereconstitueerde oplossing)
De gepaste hoeveelheid oplossing dient uit de injectieflacon te worden opgezogen en te worden toegevoegd aan een infuuszak die 250 ml natriumchloride 4,5 mg/ml (0,45%)-oplossing voor infusie of natriumchloride 9 mg/ml (0,9%)-oplossing voor infusie bevat. Glucose (5%)-oplossing mag niet worden gebruikt (zie rubriek 6.2). Natriumchloride 4,5 mg/ml (0,45%)-oplossing voor infusie kan worden gebruikt zonder een ‘in-line’ polyethersulfon (PES)-filter van 0,20 of 0,22 micron. Als natriumchloride 9 mg/ml (0,9%)-oplossing voor infusie wordt gebruikt voor de infusie, dan is een ‘in-line’ polyethersulfon (PES)-filter van 0,20 of 0,22 micron vereist. Zodra het infuus is bereid dient het onmiddellijk te worden toegediend. Het infuus tijdens bewaring niet invriezen of schudden.
Verwijdering
Het gereconstitueerde product bevat geen conserveringsmiddel en is uitsluitend bedoeld voor eenmalig gebruik. Voer alle ongebruikte oplossing af.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/13/885/001
EU/1/13/885/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 15 november 2013
Datum van laatste verlenging van de vergunning: 17 september 2018
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.