


SmPC (samenvatting van de productkenmerken) - Jaypirca
1. NAAM VAN HET GENEESMIDDEL
Jaypirca 50 mg filmomhulde tabletten
Jaypirca 100 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Jaypirca 50 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 50 mg pirtobrutinib.
Hulpstof(fen) met bekend effect
Elke filmomhulde tablet bevat 38 mg lactose (als monohydraat).
Jaypirca 100 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 100 mg pirtobrutinib.
Hulpstof(fen) met bekend effect
Elke filmomhulde tablet bevat 77 mg lactose (als monohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Jaypirca 50 mg filmomhulde tabletten
Blauwe, afgerond driehoekige tablet van 9 x 9 mm met “Lilly 50” gegraveerd aan één zijde en “6902” aan de andere zijde.
Jaypirca 100 mg filmomhulde tabletten
Blauwe, ronde tablet van 10 mm met “Lilly 100” gegraveerd aan één zijde en “7026” aan de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Jaypirca als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met recidiverend of refractair mantelcellymfoom (MCL) die eerder zijn behandeld met een Bruton's tyrosinekinase (BTK)-remmer.
Jaypirca als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met chronische lymfatische leukemie (CLL).
4.2 Dosering en wijze van toediening
Behandeling met Jaypirca moet worden gestart door en onder toezicht staan van artsen die ervaring hebben met het gebruik van kankertherapieën.
Dosering
De aanbevolen dosering is 200 mg pirtobrutinib eenmaal daags.
De toediening van Jaypirca moet worden onderbroken tot herstel naar graad 1 of de uitgangswaarde wanneer de patiënt een van de volgende voorvallen ervaart:
- neutropenie graad 3 met koorts en/of infectie
- neutropenie graad 4 die ≥ 7 dagen duurt
- trombocytopenie graad 3 met bloedingen
- trombocytopenie graad 4
- niet-hematologische toxiciteiten graad 3 of 4
Asymptomatische lymfocytose wordt niet beschouwd als een bijwerking en patiënten die deze bijwerking ervaren, dienen het gebruik van Jaypirca voort te zetten.
In de klinische studies werden bijwerkingen bij een beperkt aantal patiënten behandeld door dosisverlaging (zie rubriek 5.1).
De behandeling moet worden voortgezet totdat er ziekteprogressie of onaanvaardbare toxiciteit is.
Gemiste dosis
Als er meer dan 12 uur zijn verstreken nadat een patiënt een dosis heeft gemist, dient de patiënt geïnstrueerd te worden om de volgende dosis op het geplande tijdstip in te nemen; een extra dosis moet niet worden ingenomen. In geval van braken, dient de patiënt geen extra dosis in te nemen, maar door te gaan met het volgende geplande innamemoment.
Speciale populaties
Ouderen
Er is geen dosisaanpassing noodzakelijk op basis van leeftijd (zie rubriek 5.2).
Nierfunctiestoornis
Er is geen dosisaanpassing noodzakelijk bij patiënten met een lichte, matige of ernstige nierfunctiestoornis. Er zijn geen gegevens beschikbaar voor patiënten die dialyse ondergaan (zie rubriek 5.2).
Leverfunctiestoornis
Er is geen dosisaanpassing noodzakelijk bij patiënten met een lichte, matige of ernstige leverfunctiestoornis (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Jaypirca bij kinderen en jongeren tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Jaypirca is bestemd voor oraal gebruik.
De tablet moet in zijn geheel worden doorgeslikt met een glas water om consistente werking te garanderen (patiënten dienen de tabletten niet te kauwen, fijn te malen of te breken voor het doorslikken) en kan met of zonder voedsel worden ingenomen. Patiënten moeten de dosis elke dag op ongeveer hetzelfde tijdstip innemen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Infecties
Ernstige infecties, waaronder fatale gevallen, zijn voorgekomen bij patiënten die werden behandeld met Jaypirca. De meest gemelde infecties van graad 3 of hoger waren longontsteking, COVID-19-longontsteking, COVID-19 en sepsis. Antimicrobiële profylaxe moet worden overwogen bij patiënten met een verhoogd risico op opportunistische infecties. Op basis van de graad van de infectie en als deze optreedt met neutropenie, kan dosisonderbreking nodig zijn (zie rubriek 4.2).
Hemorragie
Bloedingen, waaronder fatale gevallen, zijn voorgekomen bij patiënten die werden behandeld met Jaypirca, met en zonder trombocytopenie. Er werden ernstige bloedingen van graad 3 of hoger waargenomen, waaronder gastro-intestinale bloeding en intracraniële bloeding. Patiënten moeten worden gecontroleerd op klachten en symptomen van bloedingen. Patiënten die anticoagulantia of plaatjesaggregatieremmers krijgen, kunnen een verhoogd risico hebben op hemorragie. De risico’s en voordelen van het gebruik van anticoagulantia of plaatjesaggregatieremmers bij gelijktijdige toediening met Jaypirca moeten overwogen worden en overweeg extra controle op tekenen van bloedingen. Het gebruik van Jaypirca met warfarine of andere vitamine K-antagonisten is niet onderzocht.
Dosisonderbreking kan noodzakelijk zijn voor bloedingen van graad 3 of 4 (zie rubriek 4.2).
De voordelen en risico’s van het onderbreken van Jaypirca gedurende 3 tot 5 dagen vóór en na een operatie moeten overwogen worden, afhankelijk van het type operatie en het risico op bloedingen.
Cytopenieën
Cytopenieën van graad 3 of 4, waaronder neutropenie, anemie en trombocytopenie, traden op bij patiënten die werden behandeld met Jaypirca. Het volledig bloedbeeld dient gecontroleerd te worden bij patiënten tijdens de behandeling indien medisch geïndiceerd. Op basis van de graad van cytopenie kan dosisonderbreking noodzakelijk zijn (zie rubriek 4.2).
Atriumfibrilleren / -flutter
Atriumfibrilleren en atriumflutter zijn waargenomen bij patiënten die werden behandeld met Jaypirca, met name bij patiënten met een voorgeschiedenis van atriumfibrilleren en/of meerdere cardiovasculaire comorbiditeiten. Er dient op klachten en symptomen van atriumfibrilleren en atriumflutter gecontroleerd te worden; maak een elektrocardiogram indien medisch geïndiceerd. Op basis van de graad van atriumfibrilleren/atriumflutter kan dosisonderbreking noodzakelijk zijn (zie rubriek 4.2).
Tweede primaire maligniteiten
Tweede primaire maligniteiten zijn vaak voorgekomen bij patiënten die werden behandeld met Jaypirca, waarbij de meest voorkomende typen niet-melanome huidkankers waren. Patiënten moeten worden gecontroleerd op het optreden van huidkanker en moeten worden geadviseerd zich te beschermen tegen blootstelling aan de zon.
Tumorlysissyndroom
Tumorlysissyndroom (TLS) is zelden gemeld bij behandeling met Jaypirca. Patiënten met een hoog risico op TLS zijn degenen die voorafgaand aan de behandeling een hoge tumorbelasting hebben. Patiënten moeten worden beoordeeld op mogelijk risico op TLS en nauwlettend worden gevolgd, indien klinisch geïndiceerd.
Anticonceptie bij vrouwen die zwanger kunnen worden en mannen
Op basis van bevindingen in dieronderzoeken en de genotoxiciteit van pirtobrutinib (zie rubriek 5.3), kan pirtobrutinib schade veroorzaken aan de foetus wanneer het wordt toegediend aan een zwangere vrouw. Vrouwen die zwanger kunnen worden, moeten een effectieve anticonceptiemethode gebruiken tijdens de behandeling en gedurende 5 weken na de laatste dosis Jaypirca. Mannen wordt geadviseerd een effectieve anticonceptiemethode te gebruiken en geen kind te verwekken tijdens de behandeling en gedurende 3 maanden na de laatste dosis Jaypirca (zie rubriek 4.6).
Lactose
Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dagelijkse dosis van 200 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Pirtobrutinib wordt voornamelijk gemetaboliseerd door CYP3A4, UGT1A8 en UGT1A9.
Effecten van andere geneesmiddelen op de farmacokinetiek van pirtobrutinib
CYP3A-remmers
In een klinische studie verhoogde itraconazol, een sterke CYP3A4-remmer, het gebied onder de curve (AUC) van pirtobrutinib met 48% en het veranderde de Cmax van pirtobrutinib niet. Deze toename in blootstelling aan pirtobrutinib heeft geen klinische betekenis. Er is daarom geen dosisaanpassing van Jaypirca nodig met CYP3A-remmers.
CYP3A-inductoren
In een klinische studie verlaagde rifampicine, een sterke CYP3A-inductor, de AUC en Cmax van pirtobrutinib met respectievelijk 71% en 42%. Hoewel deze afname van de blootstelling aan pirtobrutinib naar verwachting niet klinisch relevant is, dienen sterke CYP3A-inductoren (bijv. rifampicine, carbamazepine, fenytoïne) vermeden te worden, indien mogelijk.
Gelijktijdige toediening met geneesmiddelen die protonpompremmers zijn
Er werden geen klinisch significante verschillen in de farmacokinetiek van pirtobrutinib waargenomen bij gelijktijdige toediening met omeprazol, een protonpompremmer.
Effecten van pirtobrutinib op de farmacokinetiek van andere geneesmiddelen (verhoogde plasmaconcentratie)
CYP2C8-substraten
Pirtobrutinib is een matige remmer van CYP2C8. Pirtobrutinib verhoogde de AUC en Cmax van repaglinide (een substraat van CYP2C8) met respectievelijk 130% en 98%. Aangezien pirtobrutinib de plasmaconcentraties van CYP2C8-substraten kan verhogen, is voorzichtigheid geboden bij gelijktijdige toediening met CYP2C8-substraten (bijv. repaglinide, dasabuvir, selexipag, rosiglitazon, pioglitazon en montelukast).
BCRP-substraten
Pirtobrutinib is een matige remmer van BCRP. Pirtobrutinib verhoogde de AUC en Cmax van rosuvastatine (een BCRP-substraat) met respectievelijk 140% en 146%. Aangezien pirtobrutinib de plasmaconcentraties van BCRP-substraten kan verhogen, is voorzichtigheid geboden bij gelijktijdige toediening met BCRP-substraten (bijv. rosuvastatine). Indien gelijktijdige toediening met BCRP-substraten met een smalle therapeutische index (bijv. hoge dosis methotrexaat, mitoxantron) niet kan worden vermeden, dient nauwkeurige klinische monitoring te worden overwogen.
P-gp-substraten
Pirtobrutinib is een zwakke remmer van P-gp. Pirtobrutinib verhoogde de AUC en Cmax van digoxine (een P-gp-substraat) met respectievelijk 35% en 55%. Daarom kan pirtobrutinib de plasmaconcentraties van P-gp-substraten verhogen. Indien gelijktijdige toediening met P-gp-substraten met een smalle therapeutische index (bijv. dabigatranetexilaat en digoxine) niet kan worden vermeden, dient nauwkeurige klinische monitoring te worden overwogen.
CYP2C19-substraten
Pirtobrutinib is een zwakke remmer van CYP2C19. Pirtobrutinib verhoogde de AUC en Cmax van omeprazol (een CYP2C19-substraat) met respectievelijk 56% en 49%. Daarom kan pirtobrutinib de plasmaconcentraties van CYP2C19-substraten verhogen. Indien gelijktijdige toediening met CYP2C19-substraten met een smalle therapeutische index (bijv. fenobarbital en mefenytoïne) niet kan worden vermeden, dient nauwkeurige klinische controle te worden overwogen.
CYP3A-substraten
Pirtobrutinib is een zwakke remmer van CYP3A. Pirtobrutinib verhoogde de AUC en Cmax van oraal toegediende midazolam (een gevoelig CYP3A-substraat) met respectievelijk 70% en 58%. Pirtobrutinib had geen klinisch relevant effect op de blootstelling aan intraveneus toegediend midazolam. Daarom kan pirtobrutinib de plasmaconcentraties van CYP3A-substraten verhogen. Indien gelijktijdige toediening met CYP3A-substraten met een smalle therapeutische index (bijv. alfentanil, midazolam, tacrolimus) niet kan worden vermeden, dient nauwkeurige klinische monitoring te worden overwogen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/ Anticonceptie bij mannen en vrouwen
Op basis van bevindingen bij dieren en de genotoxiciteit van pirtobrutinib (zie rubriek 5.3) kan pirtobrutinib schade toebrengen aan de foetus wanneer het wordt toegediend aan een zwangere vrouw. Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende 5 weken na de laatste dosis Jaypirca. Mannen wordt geadviseerd een effectieve anticonceptiemethode te gebruiken en geen kind te verwekken tijdens de behandeling en gedurende 3 maanden na de laatste dosis Jaypirca (zie rubriek 4.4).
Zwangerschap
Er zijn geen gegevens over het gebruik van Jaypirca bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Jaypirca mag niet tijdens de zwangerschap worden gebruikt.
Borstvoeding
Het is niet bekend of pirtobrutinib in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met Jaypirca en gedurende één week na de laatste dosis Jaypirca.
Vruchtbaarheid
Er zijn geen gegevens over het effect van pirtobrutinib op de vruchtbaarheid bij de mens.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Jaypirca heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bij sommige patiënten die Jaypirca gebruikten, is tijdens de behandeling vermoeidheid, duizeligheid en asthenie gemeld. Hiermee dient rekening te worden gehouden bij de beoordeling van de rijvaardigheid van de patiënt en van het vermogen van een patiënt om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Onder de 1.153 met Jaypirca behandelde patiënten waren de meest gemelde bijwerkingen van welke graad dan ook (bij ≥ 20% van de patiënten) neutropenie (27,4%) en bloedingen (20,4%).
De meest gemelde ernstige (graad ≥ 3) bijwerkingen (bij ≥ 5% van de patiënten) waren neutropenie (22,8%), anemie (9,0%), longontsteking (8,8%) en trombocytopenie (7,2%).
De frequentie van stopzettingen van de behandeling vanwege bijwerkingen was 3,3% en de meest voorkomende bijwerking die leidde tot stopzetting van de behandeling was longontsteking (0,8%). De frequentie van dosisverlagingen als gevolg van bijwerkingen was 4,3% en de meest voorkomende bijwerking die leidde tot dosisverlaging was neutropenie (2,4%).
Ernstige bijwerkingen geassocieerd met Jaypirca kwamen voor bij 18,0% van de patiënten en de meest gemelde ernstige bijwerkingen (bij ≥ 1% van de patiënten) waren longontsteking (8,2%), bloedingen (2,9%), neutropenie (2,6%), anemie (2,4%), atriumfibrilleren/atriumflutter (1,1%) en urineweginfectie (1,0%).
| Bijwerkingen met fatale afloop zijn waargenomen bij 0,7% van de patiënten voor longontsteking, bij | |
| 0,3% van de patiënten voor bloedingen en bij 0,1% van de patiënten voor | |
urineweginfectie.
Tabel met lijst van bijwerkingen
In tabel 1 staan de bijwerkingen geassocieerd met Jaypirca als monotherapie, die zijn verkregen uit klinische studiegegevens en ervaringen na het in de handel brengen. De bijwerkingen die in klinische studies zijn vastgesteld, zijn gebaseerd op gepoolde gegevens van 1.153 patiënten die behandeld werden met Jaypirca als monotherapie met een startdosis van 200 mg eenmaal daags, zonder dosisverhoging in een klinisch fase 1/2-studie en van patiënten die behandeld werden met Jaypirca als monotherapie met een dosis van 200 mg eenmaal daags in fase 3-studies. Patiënten werden behandeld voor MCL, chronische lymfatische leukemie/kleincellig lymfocytair B-cellymfoom (CLL/SLL) en ander non-Hodgkin-lymfoom (NHL). Patiënten werden blootgesteld aan Jaypirca voor een mediane duur van 18 maanden. De bijwerkingen worden hieronder weergegeven volgens de systeem/orgaanklassen volgens MedDRA. Frequentiegroepen worden gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1: Bijwerkingen van patiënten behandeld met Jaypircaa
Systeem/orgaanklasse (MedDRA) | Bijwerking | Frequentiecategorie (%) (alle graden) | Graad ≥ 3c (%) |
| Infecties en parasitaire aandoeningen | Pneumonie | Zeer vaak (13,9) | 8,8 |
Bovenste- luchtweginfectie | Zeer vaak (13,4) | 0,3 | |
| Urineweginfectie | Vaak (9,2) | 1,3 | |
Bloed- en lymfestelselaandoeningen | Neutropenieb | Zeer vaak (27,4) | 22,8 |
| Anemieb | Zeer vaak (18,4) | 9,0 | |
| Trombocytopenieb | Zeer vaak (14,7) | 7,2 | |
| Lymfocytoseb | Vaak (5,0) | 3,2 | |
| Zenuwstelselaandoeningen | Hoofdpijn | Zeer vaak (10,7) | 0,5 |
| Hartaandoeningen | Atriumfibrilleren / atriumflutter | Vaak (3,1) | 1,6 |
| Bloedvataandoeningen | Hemorragieb | Zeer vaak (20,4) | 2,9 |
| Epistaxis | Vaak (4,2) | 0,1 | |
| Hematurie | Vaak (4,8) | 0,2 | |
| Hematoom | Vaak (2,4) | 0,3 | |
| Conjunctivale bloeding | Vaak (1,5) | 0,1 | |
| Blauwe plekkenb | Zeer vaak (17,0) | 0,2 | |
| Kneuzing | Zeer vaak (14,2) | 0,1 | |
| Petechiën | Vaak (5,1) | 0 | |
| Maagdarmstelsel-aandoeningen | Diarree | Zeer vaak (19,5) | 0,7 |
| Nausea | Zeer vaak (13,0) | 0,3 | |
| Buikpijn | Vaak (7,4) | 0,7 | |
Lever- en galaandoeningen | Leverenzym verhoogd | Niet bekend | Niet bekend |
Huid- en onderhuidaandoeningen | Rashb | Zeer vaak (19,2) | 1,2 |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie | Zeer vaak (12,5) | 0,8 |
| Algemene aandoeningen en toedieningsplaats-stoornissen | Vermoeidheid | Zeer vaak (17,9) | 1,4 |
| Perifeer oedeem | Vaak (9,0) | 0,3 |
a Frequenties zijn afgeleid van blootstelling aan Jaypirca bij patiënten met B-celmaligniteiten b Omvat meerdere termen van bijwerkingen
c Toekenning van de mate van ernst is op basis van de National Cancer Institute Common Terminology
Criteria for Adverse Events (NCI-CTCAE) versie 5.0
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werd geen maximaal verdraagbare dosis bereikt in de fase 1-studie waarin patiënten herhaalde doses tot 300 mg eenmaal daags kregen. In studies met gezonde vrijwilligers werd geen dosisgerelateerde toxiciteit waargenomen wanneer een maximale enkelvoudige dosis van 900 mg werd toegediend. Klachten en symptomen van een overdosis met pirtobrutinib zijn niet vastgesteld en er is geen specifieke behandeling voor een overdosis met pirtobrutinib.
Patiënten die een overdosis ervaren, moeten nauwlettend worden gecontroleerd en moeten een passende ondersteunende behandeling krijgen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EL05
Werkingsmechanisme
Pirtobrutinib is een reversibel, niet-covalente remmer van BTK. BTK is een signaaleiwit van de B-cel-antigeenreceptor (BCR) en cytokinereceptorroutes. In B-cellen leidt BTK-signalering tot activering van routes die nodig zijn voor proliferatie, transport, chemotaxis en hechting van B-cellen. Pirtobrutinib bindt zich aan wildtype-BTK evenals aan BTK met C481-mutaties, wat leidt tot remming van de BTK-kinase-activiteit.
Farmacodynamische effecten
Cardiale elektrofysiologie
Het effect van een enkelvoudige dosis van 900 mg pirtobrutinib op het gecorrigeerde QT-interval (QTc-interval) werd onderzocht in een studie met placebo en positieve controles bij 30 gezonde proefpersonen. De geselecteerde dosis is ongeveer 2 keer hoger dan de concentraties die bij de steady state worden bereikt bij de aanbevolen dosis van 200 mg eenmaal daags. Pirtobrutinib had geen klinisch relevant effect op de verandering in QT-interval gecorrigeerd voor hartslag met behulp van de Fridericia-formule (QTcF) (d.w.z. > 10 ms) en er was geen verband tussen blootstelling aan pirtobrutinib en verandering in het QTc-interval.
Klinische werkzaamheid en veiligheid
Mantelcellymfoom
De werkzaamheid van Jaypirca werd onderzocht bij volwassen patiënten met MCL in een multicenter, open-label, eenarmig klinisch fase 1/2-studie: studie 18001 (BRUIN). De studie omvatte twee delen: een fase 1-dosisescalatiestudie, waarin het dosisbereik van monotherapie pirtobrutinib van 25 mg tot 300 mg eenmaal daags werd onderzocht, en een fase 2-dosisexpansiestudie. Het primaire doel van het fase 1-deel was het bepalen van de aanbevolen dosering van pirtobrutinib in fase 2, die werd vastgesteld als 200 mg eenmaal daags, zonder dat de maximaal verdraagbare dosis werd vastgesteld. Het primaire doel van het fase 2-deel was het beoordelen van de antitumoractiviteit van pirtobrutinib op basis van het totale responspercentage, dat beoordeeld werd door een onafhankelijke beoordelingscommissie. Patiënten kregen Jaypirca dagelijks oraal tot ziekteprogressie of onaanvaardbare toxiciteit.
Studie 18001 omvatte en behandelde in totaal 164 patiënten met de diagnose MCL. De primaire analyseset (PAS) voor de beoordeling van de werkzaamheid was gebaseerd op de eerste 90 patiënten met MCL die werden ingeschreven. Deze patiënten hadden geen bekende betrokkenheid van het centraal zenuwstelsel (CZS), waren eerder behandeld met een BTK-remmer, hadden één of meer doses Jaypirca ontvangen en hadden ten minste 1 plaats van waar de ziekte radiografisch te beoordelen was. De mediane leeftijd was 70 jaar (bereik: 46 tot 87 jaar), 80% was man, 84,4% was blank, 67,8% had een baseline Eastern Cooperative Oncology Group (ECOG)-score van 0 en 31,1% had ECOG-score van 1. Patiënten hadden een gemiddelde van 3 eerdere therapielijnen (bereik: 1 tot 8), met als reden voor stopzetting van de meest recente eerdere behandeling met een BTK-remmer progressie bij 81,1% van de patiënten en intolerantie bij 13,3% van de patiënten. 95,6% van de patiënten kreeg eerdere anti-CD20-therapie, 87,8% chemotherapie, 18,9% autologe stamceltransplantatie, 4,4% allogene stamceltransplantatie, 15,6% eerdere BCL2-remmer en 4,4% kreeg eerdere behandeling met chimere antigeenreceptor-gemodificeerde T-cellen (CAR-T-celtherapie). 38,9% van de patiënten had extranodale betrokkenheid en 26,7% had een tumormassa groter dan of gelijk aan 5 cm. De vereenvoudigde MCL Internationale Prognostische Index (sMIPI)-score was laag bij 22,2%, intermediair bij 55,6% en hoog bij 22,2% van de patiënten.
Van de 164 patiënten met MCL die deelnamen aan studie 18001, ondergingen 9 patiënten een dosisverlaging, waaronder 6 responders die op therapie konden blijven en een duurzame respons konden behouden na dosisverlagingen tot 150 mg eenmaal daags (3), 100 mg eenmaal daags (2) en 50 mg eenmaal daags (1).
De werkzaamheid van Jaypirca was gebaseerd op een respons beoordeeld aan de hand van de Lugano-criteria uit 2014 voor maligne lymfoom. Werkzaamheidsresultaten voor patiënten die ten minste één eerdere BTK-remmer kregen en waren geïncludeerd in de PAS zijn samengevat in tabel 2. Van de 90 patiënten in de PAS kregen 79 ten minste 1 dosis van 200 mg eenmaal daags. Van deze 79 patiënten begonnen er 77 met 200 mg eenmaal daags, 1 dosis verhoogd vanaf een lagere dosis en 1 dosis verlaagd vanaf een hogere dosis. De mediane behandelingsduur was 5,24 maanden (bereik: 0,2 tot 39,6 maanden). Onder de 51 responders was de mediane tijd tot respons 1,84 maanden (bereik: 1,0 tot 7,5 maanden).
Hoewel subgroepanalyses een beperkt aantal patiënten weergeven, werden klinisch relevante werkzaamheidsresultaten waargenomen in belangrijke subgroepen, waaronder patiënten die eerdere behandeling met BTK-remmers hadden stopgezet vanwege intolerantie of progressie en ongeacht het aantal en type van eerdere behandelingen.
Tabel 2: Samenvatting van werkzaamheidsgegevens in studie 18001 voor MCL-patiënten die ten minste één eerdere BTK-remmer hebben gekregen
pirtobrutinib N = 90 | |
| Objectieve responspercentage (complete respons + partiële respons) | |
| Responspercentage (95%-BI) | 56,7 (45,8; 67,1) |
| CR - percentage | 18,9 |
| PR - percentage | 37,8 |
| Responsduur | |
| Mediaan - maanden (95%-BI) | 17,61 (7,29; 27,24) |
Afkortingen: BI = betrouwbaarheidsinterval, NE = niet in te schatten, CR = complete respons, PR = partiële respons.
Sluitingsdatum van gegevensverzameling: 29 juli 2022. De mediane follow-uptijd voor responsduur was 12,68 maanden.
Chronische lymfatische leukemie
De werkzaamheid van Jaypirca bij volwassen patiënten met CLL werd onderzocht in drie gerandomi-seerde, gecontroleerde fase 3-studies.
BRUIN-CLL-313 (studie 20023)
De werkzaamheid van Jaypirca werd onderzocht in een gerandomiseerd, multicenter, open-label, ac-tief gecontroleerde studie bij 282 patiënten met niet eerder behandelde CLL/SLL zonder 17p-deletie (BRUIN-CLL-313, studie 20023). Patiënten werden gerandomiseerd in een verhouding van 1:1 om ofwel
- Jaypirca eenmaal daags oraal te krijgen in een dosis van 200 mg tot ziekteprogressie of onaan-vaardbare toxiciteit, of
- bendamustine plus een rituximab-product (BR): bendamustine 90 mg/m2 intraveneus (dag 1 en 2 van elke cyclus van 28 dagen), in combinatie met een rituximab-product (375 mg/m2 intra-veneus op dag 1 van cyclus 1, daarna 500 mg/m2 op dag 1 van volgende cycli), gedurende maxi-maal 6 cycli.
Randomisatie werd gestratificeerd naar immunoglobuline variabele regio heavy chain (IGHV)-muta-tiestatus (gemuteerd versus niet-gemuteerd) en naar Rai-stadium (laag/gemiddeld versus hoog risico). Van de in totaal 282 patiënten werden er 141 ingedeeld bij Jaypirca monotherapie en 141 bij BR. Na bevestigde ziekteprogressie hadden naar BR gerandomiseerde patiënten de mogelijkheid om over te stappen op Jaypirca als monotherapie. Van de 141 patiënten in de BR-arm stapten er 18 over en kre-gen Jaypirca.
De kenmerken bij baseline waren vergelijkbaar tussen de behandelingsarmen. Over het algemeen was de mediane leeftijd 66 jaar (bereik: 29 tot 88 jaar), 61% was man en 73% was blank. De ECOG-pres-tatiestatus bij baseline was 0 of 1 bij 94% van de patiënten en 34% van de patiënten had ziekte in Rai-stadium III of IV. Van de patiënten waarvoor centrale testen beschikbaar waren, had 9% (22 van de 244 patiënten) TP53-mutatie, 56% (149 van de 268 patiënten) had een ongemuteerd IGHV en 16% (27 van de 174) had een complex karyotype.
De primaire werkzaamheidsuitkomstmaat was progressievrije overleving (PFS) zoals beoordeeld door een onafhankelijke beoordelingscommissie (IRC, Independent Review Committee). De geschatte me-diane tijd van follow-up was 28,1 maanden. Werkzaamheidsresultaten ten gunste van pirtobrutinib werden waargenomen in alle subgroepen, waaronder die met of zonder IGHV-mutatie en ongeacht de leeftijd. Werkzaamheidsresultaten voor de primaire analyse worden weergegeven in tabel 3. De Kap-lan-Meier-curve voor PFS wordt weergegeven in figuur 1.
Tabel 3: Werkzaamheidsresultaten volgens IRC in BRUIN-CLL-313 (ITT-populatie)
| Parameter a | pirtobrutinib (N = 141) | bendamustine plus rituximab (N = 141) |
| Progressievrije overleving | ||
| Aantal voorvallen, n | 13 (9%) | 48 (34%) |
| Ziekteprogressie | 13 (9%) | 40 (28%) |
| Sterfgeval | 0 | 8 (6%) |
| Mediane PFS (95%-BI), maanden b | NE (NE; NE) | 33,5 (32,7; NE) |
| HR (95%-BI) c | 0,20 (0,11; 0,37) | |
| P-waarde d | < 0,0001 | |
| PFS-percentage over 24 maanden (%) (95%-BI) b | 93% (88; 96) | 71% (61; 78) |
| Totaal responspercentage e | ||
ORR, n (95%-BI, %) | 133 (94%) (89; 98) | 114 (81%) (73; 87) |
| CR, n | 19 (13%) | 29 (21%) |
| PR, n | 114 (81%) | 85 (60%) |
BI, betrouwbaarheidsinterval; CR, complete respons; CRi, complete respons met onvolledig hemato-poëtisch herstel; HR, hazard ratio; NE, niet in te schatten; nPR, nodulaire partiële respons; ORR, totaal responspercentage; PFS, progressievrije overleving; PR, partiële respons.
a De werkzaamheid werd beoordeeld aan de hand van de richtlijnen van de 2018 International Work-shop for Chronic Lymphocytic Leukemia (iwCLL).
b Gebaseerd op een Kaplan-Meier-schatting.
c Gebaseerd op een gestratificeerd ‘Cox proportional hazards’-model.
d 2-zijdige p-waarde op basis van een gestratificeerde log-rank-toets.
e Gedefinieerd als CR + CRi + nPR + PR. Geen enkele patiënt had CRi of nPR als beste respons.
Figuur 1: Kaplan-Meier-curve van IRC-beoordeelde PFS in BRUIN-CLL-313 (ITT-populatie)
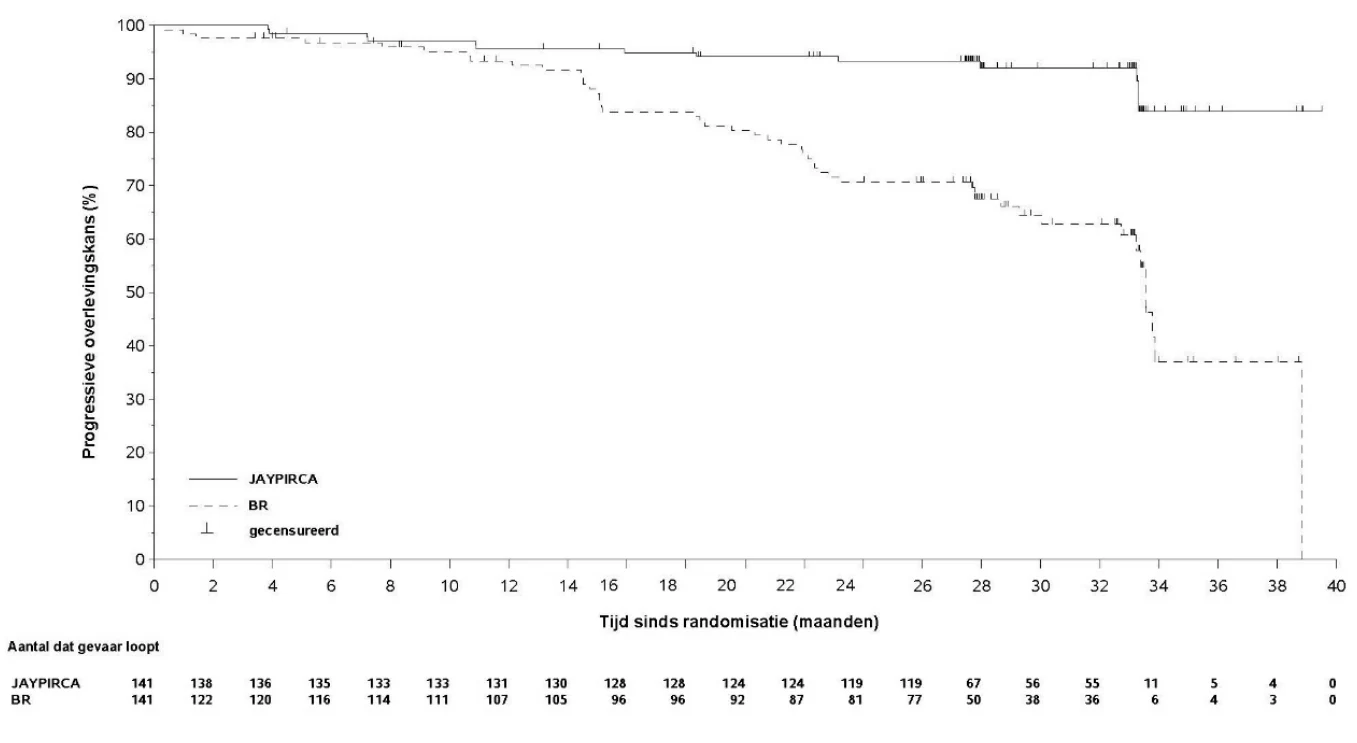
Op het moment van analyse waren de gegevens voor totale overleving (overall survival, OS) imma-tuur. Met een geschatte mediane follow-up van 32,2 maanden werd de mediane OS in geen van beide groepen bereikt, waarbij minder dan 5% van de patiënten een voorval ondervond.
BRUIN-CLL-314 (studie 20030)
De werkzaamheid van Jaypirca werd onderzocht in een gerandomiseerd, multicenter, open-label, ac-tief gecontroleerde studie bij 662 patiënten met recidiverend of refractair CLL/SLL die niet eerder werden behandeld met een BTK-remmer of met niet eerder behandelde CLL/SLL (BRUIN-CLL-314, studie 20030). Patiënten werden gerandomiseerd in een verhouding van 1:1 om ofwel
- Jaypirca eenmaal daags oraal te krijgen in een dosis van 200 mg tot ziekteprogressie of onaan-vaardbare toxiciteit, of
- ibrutinib eenmaal daags oraal te krijgen in een dosis van 420 mg tot ziekteprogressie of onaan-vaardbare toxiciteit.
Randomisatie werd gestratificeerd naar 17p-deletiestatus (aanwezigheid versus afwezigheid) en het aantal eerdere behandelingslijnen (0 versus 1 versus ≥ 2). Van de in totaal 662 patiënten werden er 331 ingedeeld bij Jaypirca monotherapie en 331 bij ibrutinib monotherapie.
De kenmerken bij baseline waren vergelijkbaar tussen de behandelingsarmen. Over het algemeen was de mediane leeftijd 67 jaar (bereik: 34 tot 90 jaar), 65% was man en 76% was blank. De ECOG-pres-tatiestatus bij baseline was 0 of 1 bij 97% van de patiënten en 38% van de patiënten had ziekte in Rai-stadium III of IV. Van de patiënten waarvoor centrale testen beschikbaar waren, had 14% (73 van de 538) 17p-deletie, 31% (170 van de 557) TP53-mutatie, 67% (382 van de 570 patiënten) had een onge-muteerd IGHV en 37% (182 van de 486 patiënten) had een complex karyotype.
Patiënten kregen een mediaan aantal van 1 eerdere behandelingslijn (bereik: 0 tot 9), waarbij 34% van de patiënten niet eerder was behandeld en 66% ten minste 1 eerdere behandelingslijn had gehad. In totaal had 62% van de patiënten eerder chemotherapie en 6% eerdere behandeling met een BCL2-rem-mer gekregen.
De werkzaamheid werd op basis van het totale responspercentage (overall response rate, ORR) en de duur van de respons vastgesteld door een onafhankelijke toetsingscommissie (Independent Review Committee, IRC) in de ITT-populatie en de recidiverende of refractaire populatie. Pirtobrutinib ver-toonde non-inferioriteit ten opzichte van ibrutinib voor het primaire eindpunt van ORR in zowel de ITT-populatie als de recidiverende of refractaire populatie (p < 0,0001). De mediane tijd tot respons bij alle patiënten met een respons bedroeg 3,8 maanden voor pirtobrutinib en 3,9 maanden voor ibruti-nib. Consistente werkzaamheidsresultaten werden waargenomen in belangrijke subgroepen, waaronder subgroepen met aanwezigheid van 17p-deletie en niet eerder behandelde patiënten en ongeacht leef-tijd. Werkzaamheidsresultaten voor de primaire analyse in de ITT-populatie worden weergegeven in tabel 4.
Tabel 4: Werkzaamheidsresultaten volgens IRC in BRUIN-CLL-314 (ITT-populatie)
| Parameter a | pirtobrutinib (N = 331) | ibrutinib (N = 331) |
| Totaal responspercentage b | ||
ORR, n (95%-BI, %) | 288 (87%) (83; 90) | 260 (79%) (74; 83) |
| CR, n | 15 (5%) | 8 (2%) |
| CRi, n | 1 (0,3%) | 0 |
| PR, n | 272 (82%) | 252 (76%) |
| Responspercentageverhouding (95%-BI) c | 1,11 (1,03; 1,19) | |
| P-waarde d | < 0,0001 | |
| Responsduur | ||
| Mediane DOR, maanden (95%-BI) e | 24,7 (24,4; NE) | NE (NE; NE) |
| DOR-percentage na 12 maanden, % (95%-BI) e | 88 (83; 92) | 85 (79; 89) |
BI, betrouwbaarheidsinterval; CR, complete respons; CRi, complete respons met onvolledig hemato-poëtisch herstel; DOR, duur van respons; NE, niet in te schatten; nPR, nodulaire partiële respons; ORR, totaal responspercentage; PR, partiële respons.
a De werkzaamheid werd beoordeeld aan de hand van de richtlijnen van de 2018 International Work-shop for Chronic Lymphocytic Leukemia (iwCLL).
b Gedefinieerd als CR + CRi + nPR + PR. Geen enkele patiënt had nPR als beste respons. c Schatting gestratificeerd naar randomisatiestratificatiefactoren.
d 2-zijdige p-waarde op basis van de gestratificeerde Wald-toets voor non-inferioriteit met een non-inferioriteitsmarge van 0,88. Het 2-zijdige significantieniveau van 0,005 werd aanvankelijk toegewe-zen voor de non-inferioriteitstoetsen van ORR in de ITT-populatie.
e Gebaseerd op een Kaplan-Meier-schatting. De geschatte mediane tijd van follow-up voor DOR was 14,8 maanden.
Op het moment van analyse waren de gegevens voor totale overleving (overall survival, OS) imma-tuur. Met een geschatte mediane follow-up van 22,3 maanden werd de mediane OS in geen van beide armen bereikt, waarbij 7% van de patiënten een voorval ondervond.
BRUIN-CLL-321 (studie 20020)
De werkzaamheid van Jaypirca bij patiënten met BTK-remmer voorbehandelde CLL werd onderzocht in een gerandomiseerde, multicenter, internationale, open-label studie met werkzame controle (BRUIN CLL-321, studie 20020). De studie omvatte 238 patiënten met CLL/SLL die eerder werden behandeld met een BTK-remmer. Patiënten werden gerandomiseerd in een verhouding van 1:1 om ofwel Jaypirca eenmaal daags oraal te krijgen in een dosis van 200 mg tot ziekteprogressie of onaanvaardbare toxiciteit, of naar keuze van de onderzoeker:
- idelalisib plus een rituximab-product (IR): idelalisib 150 mg oraal tweemaal daags tot ziekteprogressie of onaanvaardbare toxiciteit, in combinatie met 8 infusies van een rituximab-product (375 mg/m2 intraveneus op dag 1 van cyclus 1, gevolgd door 500 mg/m2 elke 2 weken voor 4 doses en vervolgens elke 4 weken voor 3 doses), met een cyclusduur van 28 dagen.
bendamustine plus een rituximab-product (BR): bendamustine 70 mg/m2 intraveneus (dag 1 en
2 van elke cyclus van 28 dagen), in combinatie met een rituximab-product (375 mg/m2 intraveneus op dag 1 van cyclus 1, daarna 500 mg/m2 op dag 1 van volgende cycli), gedurende maximaal 6 cycli.
Randomisatie werd gestratificeerd op basis van 17p-deletiestatus (ja/nee) en ontvangst van eerdere behandeling met venetoclax (ja/nee). Van de in totaal 238 patiënten werden er 119 ingedeeld bij Jaypirca monotherapie, 82 bij IR en 37 bij BR. Na bevestigde ziekteprogressie hadden naar IR of BR gerandomiseerde patiënten de mogelijkheid om over te stappen op Jaypirca als monotherapie. De kenmerken bij baseline waren vergelijkbaar tussen de behandelingsarmen. Over het algemeen was de mediane leeftijd 67 jaar (bereik: 42 tot 90 jaar), 70% was man en 81% was blank. De ECOG-prestatiestatus bij baseline was 0 of 1 bij 93% van de patiënten en 44% van de patiënten had ziekte in Rai-stadium III of IV. Van de patiënten waarvoor centrale testen beschikbaar waren, had 57% (101 van de 176 patiënten) 17p-deletie en/of TP53-mutatie, 86% (164 van de 190 patiënten) had een ongemuteerd IGHV en 65% (97 van de 149) had een complex karyotype.
Patiënten kregen een mediaan aantal van 3 eerdere therapielijnen (bereik: 1 tot 13), waarbij 57% ten minste 3 eerdere therapieën had gehad en 51% eerder met BCL2-remmers was behandeld. De meest voorkomende eerdere BTK-remmers die werden ontvangen waren ibrutinib (87%), acalabrutinib (16%) en zanubrutinib (7%). 70% van de patiënten stopte met de meest recente BTK-remmer vanwege refractaire of progressieve ziekte, 14% stopte met de behandeling vanwege toxiciteit en 15% stopte met de behandeling om andere redenen.
De werkzaamheid was gebaseerd op progressievrije overleving (PFS) van pirtobrutinib monotherapie versus de keuzearm van de onderzoeker, zoals beoordeeld door een onafhankelijke beoordelingscommissie (IRC, Independent Review Committee). De studie bereikte haar primaire eindpunt op het vooraf gespecificeerde tijdstip van eindanalyse voor IRC-beoordeelde PFS (sluiting 29 augustus 2023). Bij een bijgewerkte analyse (sluiting 29 augustus 2024) met een mediane follow-up van 19,4 maanden (bereik 0,03 tot 33,3 maanden) voor pirtobrutinib en 17,7 maanden (bereik 0,03 tot 27,9 maanden) voor de keuzearm van de onderzoeker, werd verbeterde IRC-beoordeelde PFS waargenomen met pirtobrutinib in vergelijking met de keuzearm van de onderzoeker. Dit was consistent met de primaire analyse. Klinisch relevante werkzaamheidsresultaten ten gunste van pirtobrutinib werden waargenomen in belangrijke subgroepen, waaronder patiënten die eerdere behandeling met BTK-remmers hadden stopgezet vanwege intolerantie of progressie en ongeacht het aantal en type van eerdere behandelingen. De werkzaamheidsresultaten worden weergegeven in tabel 5. De Kaplan-Meier-curve voor PFS wordt weergegeven in figuur 2.
Tabel 5: Werkzaamheidsresultaten per IRC bij patiënten met CLL die eerder zijn behandeld met een BTK-remmer – ITT-populatie (studie 20020)
pirtobrutinib 200 mg eenmaal daags (N = 119) | Keuze van de onderzoeker voor idelalisib plus rituximab of bendamustine plus rituxi-mab (N = 119) | |
| Progressievrije overleving a | ||
| Aantal voorvallen, n | 74 (62%) | 79 (66%) |
| Ziekteprogressie | 60 (50%) | 66 (55%) |
| Sterfgeval | 14 (12%) | 13 (11%) |
| Mediane PFS (95%-BI), maanden b | 14,0 (11,2; 16,6) | 8,7 (8,1; 10,4) |
| HR (95%-BI) c | 0,54 (0,39; 0,75) | |
| P-waarde d | 0,0002 | |
BI, betrouwbaarheidsinterval; HR, hazard ratio. Sluitingsdatum van gegevensverzameling 29 aug 2024 a De werkzaamheid werd beoordeeld aan de hand van de richtlijnen van de 2018 International Workshop for Chronic Lymphocytic Leukemia (iwCLL).
b Gebaseerd op een Kaplan-Meier-schatting.
c Gebaseerd op een gestratificeerd ‘Cox proportional hazards’-model.
d 2-zijdige nominale p-waarde op basis van een gestratificeerde log-rank-toets.
Figuur 2: Kaplan-Meier-curve van IRC-beoordeelde PFS bij patiënten met CLL die eerder zijn behandeld met een BTK-remmer in studie 20020
Met een follow-upduur voor de mediane totale overleving (OS) van 20,4 maanden voor pirtobrutinib en 19,2 maanden in de keuzearm van de onderzoeker, stierven 38 patiënten (32,0%) in de pirtobrutinib-arm en 32 patiënten (27,0%) in de groep naar keuze van de onderzoeker. De mediane OS was 29,7 maanden (95%-BI: 27,1, NE) in de pirtobrutinib-arm en werd niet bereikt in de keuzearm van de onderzoeker. De HR was 1,090 (95%-BI: 0,679; 1,749; p = 0,7202). De OS-analyse kan worden beïnvloed door de 50 van de 119 patiënten die zijn overgestapt van de keuzearm van de onderzoeker naar pirtobrutinib.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Jaypirca in alle subgroepen van pediatrische patiënten met rijpe B-celmaligniteiten (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Voorwaardelijke toelating
Dit geneesmiddel is geregistreerd in het kader van een zogeheten ‘voorwaardelijke toelating’. Dit betekent dat aanvullend bewijs over de baten van dit geneesmiddel wordt afgewacht. Het Europees Geneesmiddelenbureau zal nieuwe informatie over dit geneesmiddel op zijn minst eenmaal per jaar beoordelen en zo nodig deze SPC aanpassen.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van pirtobrutinib werd vastgesteld bij gezonde proefpersonen en bij patiënten met kanker. De doses varieerden van 25 mg tot 300 mg eenmaal daags (0,125 tot 1,5 keer de aanbevolen 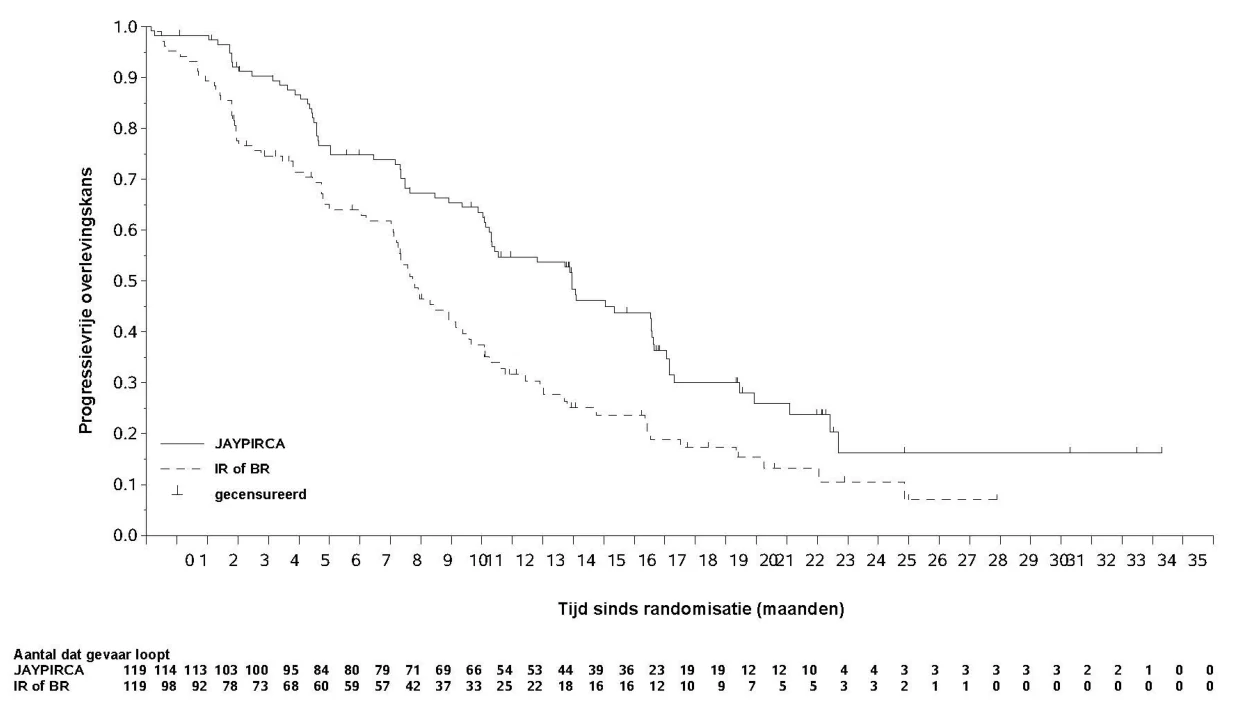 dosis van 200 mg eenmaal daags), tot enkelvoudige doses van 900 mg. Verhogingen in plasmablootstelling waren ongeveer dosisproportioneel. Steady state werd bereikt binnen 5 dagen na eenmaal daagse dosering, en bij kankerpatiënten was de gemiddelde [variatiecoëfficiënt (CV%)] accumulatieratio na toediening van 200 mg eenmaal daags 1,63 (26,7%) op basis van de AUC. Drie patiëntfactoren werden toegeschreven aan veranderingen in de farmacokinetiek van pirtobrutinib: lichaamsgewicht, serumalbumine en absolute eGFR. Een toename van het lichaamsgewicht van 70 kg naar 120 kg zal naar verwachting de klaring van pirtobrutinib met 24% verhogen; een verlaging van de absolute eGFR van 90 ml/min tot 30 ml/min zal naar verwachting de klaring van pirtobrutinib met 16% verminderen; en een verlaging van serumalbumine van 40 g/liter naar 30 g/liter zal naar verwachting de klaring van pirtobrutinib met 21% verhogen. Het is onwaarschijnlijk dat deze factoren alleen zullen leiden tot betekenisvolle veranderingen in de farmacokinetiek van pirtobrutinib en dosisaanpassingen worden niet aanbevolen.
De gemiddelde (CV%) steady-state AUC en Cmax waren respectievelijk 97.100 h*ng/ml (35,5%) en 6.690 ng/ml (24%) bij de aanbevolen dosis van 200 mg eenmaal daags bij kankerpatiënten.
Bij de aanbevolen dosering bereikte pirtobrutinib farmacokinetische blootstellingen die hoger kunnen zijn dan de BTK IC96 bij dalwaarde en daarmee tonische BTK-remming geven gedurende de eenmaal daags doseringsperiode, ongeacht de intrinsieke mate van BTK-omzetting.
Absorptie
De absolute biologische beschikbaarheid van pirtobrutinib na een enkelvoudige orale dosis van 200 mg is 85,5% bij gezonde proefpersonen. De mediane tijd tot piekplasmaconcentratie (tmax) is ongeveer 2 uur bij zowel kankerpatiënten als gezonde proefpersonen. Er is geen pH-afhankelijkheid voor absorptie.
Effect van voedsel
Een vetrijke en calorierijke maaltijd toegediend aan gezonde proefpersonen verlaagde de Cmax van pirtobrutinib met 23% en vertraagde de tmax met 1 uur. Er was geen effect op de AUC van pirtobrutinib. Pirtobrutinib kan met of zonder voedsel worden ingenomen.
Distributie
Het gemiddelde schijnbare centrale distributievolume van pirtobrutinib is 35,4 liter bij kankerpatiënten. De plasma-eiwitbinding is 96% en was onafhankelijk van de concentratie tussen 0,5 en 50 µM. In plasma van gezonde proefpersonen en proefpersonen met een ernstige nierfunctiestoornis was de eiwitbinding 96%. De gemiddelde bloed-plasmaratio is 0,79.
Biotransformatie
Hepatisch metabolisme is de belangrijkste klaringsroute voor pirtobrutinib. Pirtobrutinib wordt gemetaboliseerd tot verschillende inactieve metabolieten door CYP3A4, UGT1A8 en UGT1A9. Er is geen klinisch relevante invloed van CYP3A-modulatie op de blootstelling aan pirtobrutinib.
Pirtobrutinib remt CYP2C8, CYP2C9 en CYP3A4 in vitro en remt minimaal CYP1A2, CYP2B6, CYP2C19 of CYP2D6 bij 60 µM. In vitro induceert pirtobrutinib CYP3A4, CYP3A5, CYP2C19, en CYP2B6.
Pirtobrutinib remt UGT1A1 in vitro minimaal, met een IC50 = 18 µM.
Gelijktijdige toediening met transportersubstraten/-remmers
In-vitro-studies toonden aan dat pirtobrutinib een substraat is van P-gp en BCRP.
Pirtobrutinib is een remmer van P-gp en BCRP in vitro. Pirtobrutinib beïnvloedde de farmacokinetiek van digoxine, een P-gp-substraat, en rosuvastatine, een BCRP-substraat, in klinische studies (zie rubriek 4.5).
Eliminatie
De gemiddelde schijnbare klaring van pirtobrutinib is 1,98 liter/uur met een effectieve halfwaardetijd van ongeveer 19,9 uur. Na een eenmalige radioactief gelabelde dosis van 200 mg pirtobrutinib aan gezonde proefpersonen werd 37% van de dosis teruggevonden in de feces (18% onveranderd) en 57% in de urine (10% onveranderd).
Speciale populaties
Leeftijd, geslacht, ras en lichaamsgewicht
Op basis van een populatiefarmacokinetische analyse bij patiënten met kanker hadden leeftijd (bereik 22 – 95 jaar), ras, geslacht en lichaamsgewicht (bereik 35,7 – 154 kg) geen klinisch relevant effect op de blootstelling aan pirtobrutinib.
Nierfunctiestoornis
In een populatiefarmacokinetische analyse van kankerpatiënten, patiënten met lichte (eGFR 60 tot < 90 ml/min) of matige nierinsufficiëntie (eGFR 30 tot < 60 ml/min), was de klaring van pirtobrutinib 16% tot 27% lager vergeleken met de klaring bij patiënten met een normale nierfunctie, resulterend in een verwachte blootstelling van AUC = 94.100 ng*h/ml en Cmax = 6.680 ng/ml bij patiënten met een lichte nierfunctiestoornis (16-19% hoger in vergelijking met patiënten met een normale nierfunctie) en AUC = 108.000 ng*h/ml en Cmax = 7.360 ng/ml bij patiënten met een matige nierfunctiestoornis (28 tot 36% hoger in vergelijking met patiënten met een normale nierfunctie).
In een klinisch-farmacologische studie met verder gezonde vrijwilligers was de schijnbare klaring 35% lager bij vier deelnemers met een ernstige nierfunctiestoornis (eGFR 15 tot < 30 ml/min) in vergelijking met acht deelnemers met een normale nierfunctie (eGFR ≥ 90 ml/min), resulterend in blootstellingen van AUC0 inf = 115.000 ng*h/ml en Cmax = 2.980 ng/ml (respectievelijk 62% hoger en 7% lager in vergelijking met een normale nierfunctie).
Patiënten met dialyseafhankelijk terminaal nierfalen werden niet onderzocht (zie rubriek 4.2).
Leverfunctiestoornis
Er waren geen klinisch significante verschillen in de farmacokinetiek van pirtobrutinib voor elke graad van leverfunctiestoornis (Child-Pugh klasse A, B, en C of totaalbilirubine en ongeacht welke ASAT). In een speciale studie naar leverfunctiestoornis waren de gemiddelde AUC en Cmax van pirtobrutinib vergelijkbaar tussen proefpersonen met een lichte leverfunctiestoornis (Child-Pugh A) en proefpersonen met een normale leverfunctie. Bij proefpersonen met een matige leverfunctiestoornis (Child-Pugh B) was de AUC 15% lager in vergelijking met een normale leverfunctie en de Cmax was vergelijkbaar. Bij proefpersonen met een ernstige leverfunctiestoornis (Child-Pugh C) was de AUC van pirtobrutinib 21% lager en gemiddelde Cmax 24% lager dan bij proefpersonen met een normale leverfunctie. De ongebonden fractie (fu) voor pirtobrutinib bij proefpersonen nam over het algemeen toe naarmate de ernst van de leverfunctiestoornis toenam. Daarom werd er na correctie van de farmacokinetische blootstellingsparameters van pirtobrutinib met fu geen klinisch significant verschil waargenomen in de ongebonden farmacokinetische blootstellingsparameters van pirtobrutinib (AUCu en Cmax,h) tussen proefpersonen met enige mate van leverfunctiestoornis en proefpersonen met een normale leverfunctie.
Pediatrische patiënten
Er zijn geen farmacokinetische onderzoeken uitgevoerd met pirtobrutinib bij patiënten jonger dan 18 jaar.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In de onderzoeken met herhaalde dosering werden verminderde T-cel-afhankelijke antilichaamrespons bij ratten (bij 0,69-voudige blootstelling bij de mens bij de aanbevolen dosis van 200 mg gebaseerd op de AUC) en minimale tot lichte laesies van het hoornvlies bij honden (bij een 0,42-voudige blootstelling bij de mens) waargenomen. Lichte tot matige vasculaire necrose en vasculaire/perivasculaire ontsteking in grote longbloedvaten werden alleen waargenomen bij ratten. Deze effecten traden op bij klinisch relevante blootstellingsniveaus.
Genotoxiciteit/carcinogeniciteit
Pirtobrutinib was niet mutageen bij een bacteriële mutageniteitstest (Ames). Pirtobrutinib was aneugeen in twee micronucleustesten in vitro met menselijke perifere bloedlymfocyten. Pirtobrutinib had geen effect in een micronucleustest met rattenbeenmerg in vivo bij doses tot 2.000 mg/kg (enkele dosis), wat ongeveer een 11 keer hogere blootstelling is (rekening houdend met de ongebonden Cmax-waarde bij vrouwelijke dieren) dan de blootstelling bij de mens bij 200 mg.
Er zijn geen carcinogeniciteitsonderzoeken uitgevoerd met pirtobrutinib.
Embryotoxiciteit/teratogeniciteit
In reproductieonderzoeken met dieren werd pirtobrutinib toegediend aan drachtige ratten tijdens de organogenese, wat leidde tot een afname in het foetale lichaamsgewicht, embryofoetale mortaliteit en foetale misvormingen bij blootstelling van de moeder van 3,0 keer de menselijke blootstelling bij de aanbevolen dosis van 200 mg gebaseerd op de AUC.
Reproductietoxiciteit
Er zijn geen vruchtbaarheidsonderzoeken uitgevoerd met pirtobrutinib. In onderzoeken naar toxiciteit met herhaalde dosering gedurende 3 maanden had pirtobrutinib geen effect op de mannelijke voortplantingsorganen bij 0,69-voudige en 0,42-voudige menselijke blootstelling bij respectievelijk ratten en honden in de aanbevolen dosis van 200 mg gebaseerd op de AUC. Pirtobrutinib had geen effect op de vrouwelijke voortplantingsorganen bij 4,0-voudige en 0,42-voudige menselijke blootstelling bij respectievelijk ratten en honden.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Hypromelloseacetaatsuccinaat
Microkristallijne cellulose
Lactosemonohydraat
Croscarmellosenatrium
Magnesiumstearaat
Colloïdaal silica, gehydrateerd
Filmomhulling
Hypromellose
Titaniumdioxide
Triacetine
Indigokarmijn (E132)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Jaypirca 50 mg filmomhulde tabletten
Blisterverpakkingen van polyvinylchloride/polychloortrifluorethyleen afgesloten met een aluminiumfolie in verpakkingen van 28, 30 of 84 filmomhulde tabletten.
Jaypirca 100 mg filmomhulde tabletten
Blisterverpakkingen van polyvinylchloride/polychloortrifluorethyleen afgesloten met een aluminiumfolie in verpakkingen van 28, 30, 56, 60, 84 of 168 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Eli Lilly Nederland B.V.
Orteliuslaan 1000
3528 BD Utrecht
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1738/001
EU/1/23/1738/002
EU/1/23/1738/003
EU/1/23/1738/004
EU/1/23/1738/005
EU/1/23/1738/006
EU/1/23/1738/007
EU/1/23/1738/008
EU/1/23/1738/009
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 30 oktober 2023
Datum van laatste verlenging: 8 september 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.