


SmPC (samenvatting van de productkenmerken) - Itovebi
1. NAAM VAN HET GENEESMIDDEL
Itovebi 3 mg filmomhulde tabletten
Itovebi 9 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Itovebi 3 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 3 mg inavolisib.
Hulpstof(fen) met bekend effect
Elke filmomhulde tablet bevat 22 mg lactose.
Itovebi 9 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 9 mg inavolisib.
Hulpstof(fen) met bekend effect
Elke filmomhulde tablet bevat 66 mg lactose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Itovebi 3 mg filmomhulde tabletten
Rode, ronde convexe filmomhulde tablet met aan één zijde de inscriptie “INA 3”. Diameter: ongeveer 6 mm.
Itovebi 9 mg filmomhulde tabletten
Roze, ovale filmomhulde tablet met aan één zijde de inscriptie “INA 9”. Grootte (ongeveer): 13 mm (lengte), 6 mm (breedte).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Itovebi, in combinatie met palbociclib en fulvestrant, is geïndiceerd voor de behandeling van volwassen patiënten met PIK3CA-gemuteerde, oestrogeenreceptor (ER)-positieve, HER2-negatieve, lokaal gevorderde of gemetastaseerde borstkanker, na recidief op of binnen 12 maanden na het voltooien van adjuvante endocriene behandeling (zie rubriek 5.1).
Patiënten die eerder zijn behandeld met een CDK 4/6-remmer in de (neo)adjuvante setting moeten een interval hebben gehad van ten minste 12 maanden tussen het stoppen van behandeling met een CDK 4/6-remmer en de detectie van recidief.
Bij pre-/perimenopauzale vrouwen en bij mannen moet endocriene therapie worden gecombineerd met een luteïniserend hormoon-‘releasing’ hormoon (LHRH)-agonist.
4.2 Dosering en wijze van toediening
Behandeling met Itovebi moet worden gestart door een arts die ervaring heeft met het gebruik van antikankertherapieën.
Patiënten met ER-positieve, HER2-negatieve, lokaal gevorderde of gemetastaseerde borstkanker moeten worden geselecteerd voor behandeling met Itovebi op basis van de aanwezigheid van één of meer PIK3CA-mutaties in een tumor- of plasmamonster met behulp van een medisch hulpmiddel voor in vitro-diagnostiek (IVD) met CE-markering met het overeenkomstige beoogde doel (zie rubriek 5.1). Als er geen IVD met CE-markering beschikbaar is, moet een alternatieve gevalideerde test worden gebruikt. Als er geen mutatie wordt gedetecteerd bij één monstertype, kan er mogelijk een mutatie worden gedetecteerd bij het andere monstertype, indien beschikbaar.
Dosering
De aanbevolen dosis Itovebi is 9 mg eenmaal daags oraal ingenomen, met of zonder voedsel.
Itovebi moet worden toegediend in combinatie met palbociclib en fulvestrant. De aanbevolen dosis palbociclib is 125 mg eenmaal daags oraal in te nemen gedurende 21 opeenvolgende dagen, gevolgd door 7 dagen zonder behandeling, wat samen een volledige cyclus van 28 dagen vormt. De aanbevolen dosis fulvestrant is 500 mg intramusculair toegediend op dag 1, 15 en 29 en daarna eenmaal per maand. Raadpleeg de Samenvatting van de productkenmerken (SmPC) van palbociclib en fulvestrant voor meer informatie.
Bij de behandeling van pre-/perimenopauzale vrouwen en mannen met Itovebi moet ook een LHRH-agonist worden gebruikt in overeenstemming met de lokale klinische praktijk.
Behandelduur
Het wordt aanbevolen dat patiënten behandeld worden met Itovebi totdat ziekteprogressie of onaanvaardbare toxiciteit optreedt.
Uitgestelde of gemiste doses
Patiënten dienen te worden aangemoedigd om hun dosis elke dag op ongeveer hetzelfde tijdstip in te nemen. Als een dosis Itovebi wordt gemist, kan deze binnen 9 uur na het gebruikelijke tijdstip van inname worden ingenomen. Na meer dan 9 uur moet de dosis voor die dag worden overgeslagen. De volgende dag moet Itovebi op het gebruikelijke tijdstip worden ingenomen. Als de patiënt braakt na het innemen van de dosis Itovebi, moet de patiënt op die dag geen extra dosis innemen en moet de patiënt de volgende dag op het gebruikelijke tijdstip doorgaan met het gebruikelijke doseringsschema.
Dosisaanpassingen
Voor het behandelen van bijwerkingen kan tijdelijke onderbreking, dosisverlaging of staken van de behandeling met Itovebi nodig zijn. De aanbevolen richtlijnen voor dosisverlaging in geval van bijwerkingen staan vermeld in tabel 1.
Tabel 1: Richtlijnen voor dosisverlaging bij bijwerkingen
| Dosisniveau | Dosis en schema |
| Startdosis | 9 mg per dag |
| Eerste dosisverlaging | 6 mg per dag |
| Tweede dosisverlaging | 3 mg per daga |
| a De behandeling met Itovebi moet definitief worden gestaakt als patiënten de dagelijkse dosis van 3 mg niet kunnen verdragen. | |
De dosis Itovebi kan opnieuw worden verhoogd tot een maximale dagelijkse dosis van 9 mg op basis van een klinische beoordeling van de patiënt door de behandelend arts. Richtlijnen voor dosisaanpassing voor specifieke bijwerkingen staan weergegeven in tabel 2 - 4.
Hyperglykemie
Tabel 2: Dosisaanpassing en behandeling bij hyperglykemie
| Nuchtere glucosewaardena | Aanbeveling |
| > ULN tot 160 mg/dl (> ULN tot 8,9 mmol/l) |
|
| > 160 tot 250 mg/dl (> 8,9 – 13,9 mmol/l) |
|
| > 250 tot 500 mg/dl (> 13,9 – 27,8 mmol/l) |
|
| Nuchtere glucosewaardena | Aanbeveling |
| > 500 mg/dl (> 27,8 mmol/l) |
|
ULN: bovengrens van normaal (upper limit of normal) a Nuchtere glucosewaarden (nuchtere plasmaglucose [FPG, fasting plasma glucose] of nuchtere bloedglucose [FBG, fasting blood glucose]) moeten vóór de start van de behandeling worden gecontroleerd. Nuchtere glucosewaarden waarnaar in deze tabel wordt verwezen, geven de hyperglykemie-classificatie weer volgens Common Terminology Criteria for Adverse Events (CTCAE) versie 4.03. b Start met toepasselijke anti-hyperglykemische behandelingen zoals metformine, natrium-glucose-cotransporter-2 (SGLT2)-remmers, insulinesensibilisatoren (zoals thiazolidinedionen), dipeptidylpeptidase-4 (DPP-4)-remmers of insuline en bekijk de desbetreffende voorschrijfinformatie voor aanbevelingen voor dosering en dosistitratie, waaronder lokale behandelrichtlijnen voor hyperglykemie. Metformine werd aanbevolen in het INAVO120-onderzoek als voorkeursmiddel voor initiële behandeling. Zie rubriek 4.4 en 4.8. c Zie rubriek 4.4 voor risicofactoren voor hyperglykemie. | |
Stomatitis
Tabel 3: Dosisaanpassing en behandeling bij stomatitis
| Graada | Aanbeveling |
| Graad 1 |
|
| Graad 2 |
|
| Graad 3 |
|
| Graad 4 |
|
| a Gebaseerd op CTCAE versie 5.0. | |
Andere bijwerkingen
Tabel 4: Dosisaanpassing en behandeling bij andere bijwerkingen
| Graada | Aanbeveling |
| Voor alle graden: start ondersteunende behandeling en controleer zoals klinisch geïndiceerd. | |
| Graad 1 |
|
| Graad 2 |
|
| Graad 3, eerste gebeurtenis |
|
Graad 3, terugkerend OF Graad 4, niet- levensbedreigend |
|
| Graad 4, levensbedreigend |
|
| a Gebaseerd op CTCAE versie 5.0. | |
Speciale populaties
Pediatrische patiënten
De veiligheid en werkzaamheid van Itovebi bij kinderen en jongeren in de leeftijd van 0 - 17 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Ouderen
Er is geen dosisaanpassing van Itovebi vereist bij patiënten ≥ 65 jaar op basis van farmacokinetische populatieanalyse. Er zijn beperkte gegevens over patiënten ≥ 65 jaar (zie rubriek 5.2).
Verminderde nierfunctie
De aanbevolen startdosis van Itovebi voor patiënten met een matig verminderde nierfunctie (eGFR 30 tot < 60 ml/min op basis van CKD-EPI) is 6 mg eenmaal daags oraal en bij ernstig verminderde nierfunctie (eGFR < 30 ml/min op basis van CKD-EPI) 3 mg eenmaal daags oraal. Er is geen dosisaanpassing vereist bij patiënten met een licht verminderde nierfunctie (eGFR 60 tot < 90 ml/min).
Verminderde leverfunctie
Er is geen dosisaanpassing vereist bij patiënten met een licht verminderde leverfunctie (totaal bilirubine > ULN tot ≤ 1,5 × ULN of ASAT > ULN en totaal bilirubine ≤ ULN). De veiligheid en werkzaamheid van Itovebi zijn niet vastgesteld bij patiënten met een matig tot ernstig verminderde leverfunctie (zie rubriek 5.2).
Wijze van toediening
Itovebi is voor oraal gebruik. De tabletten kunnen met of zonder voedsel worden ingenomen. De tabletten moeten in hun geheel worden doorgeslikt en mogen niet worden gekauwd, verpulverd, opgelost of gedeeld.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hyperglykemie
De veiligheid en werkzaamheid van Itovebi zijn niet onderzocht bij patiënten met diabetes mellitus type 1 of diabetes mellitus type 2 die een continue anti-hyperglykemische behandeling nodig hebben, aangezien deze patiënten uitgesloten waren van deelname aan het INAVO120-onderzoek. Slechts 1 patiënt met diabetes type 2 werd opgenomen in de Itovebi-arm van het INAVO120-onderzoek. Hiermee moet rekening worden gehouden wanneer Itovebi wordt voorgeschreven aan patiënten met diabetes mellitus. Bij patiënten met een voorgeschiedenis van diabetes mellitus kan een intensievere anti-hyperglykemische behandeling en kunnen frequentere nuchtere glucosetests tijdens de behandeling met Itovebi nodig zijn. De behandeling met Itovebi mag niet worden geïnitieerd totdat de nuchtere glucosewaarden zijn geoptimaliseerd. Overleg met een beroepsbeoefenaar in de gezondheidszorg die ervaring heeft met de behandeling van hyperglykemie moet worden overwogen voordat wordt gestart met Itovebi.
Hyperglykemie is vaak gemeld bij patiënten die behandeld werden met Itovebi. Ernstige gevallen van hyperglykemie, waaronder ketoacidose met fatale complicaties, zijn opgetreden.
In het INAVO120-onderzoek werd hyperglykemie behandeld met anti-hyperglykemische behandeling en aanpassingen van Itovebi zoals klinisch geïndiceerd (zie rubriek 4.8). Kortdurende insuline kan worden gebruikt als noodbehandeling voor hyperglykemie. Er is beperkte ervaring bij patiënten die insuline krijgen wanneer ze met Itovebi worden behandeld. Er moet rekening worden gehouden met de mogelijkheid van hypoglykemie bij anti-hyperglykemische geneesmiddelen (bijv. insuline, sulfonylureumderivaten) wanneer deze worden gebruikt om hyperglykemie te behandelen voordat Itovebi wordt onderbroken of gestaakt.
Voordat de behandeling met Itovebi wordt gestart, moeten patiënten worden geïnformeerd over de tekenen en symptomen van hyperglykemie (bijv. overmatige dorst, vaker plassen, wazig zien, mentale verwardheid, moeite met ademhalen of toegenomen eetlust met gewichtsverlies) en onmiddellijk contact op te nemen met een beroepsbeoefenaar in de gezondheidszorg als deze symptomen zich voordoen. Vóór en tijdens de behandeling moet een optimale hydratatie worden gehandhaafd.
Patiënten moeten voorafgaand aan de behandeling met Itovebi en met regelmatige tussenpozen tijdens de behandeling worden getest op nuchtere glucosewaarden (FPG of FBG) en HbA1C (zie tabel 5). Het starten van nuchtere glucosecontrole thuis moet worden overwogen bij patiënten met risicofactoren voor hyperglykemie of bij wie hyperglykemie optreedt. Premedicatie met metformine kan overwogen worden bij patiënten met risicofactoren voor hyperglykemie. Alle patiënten moeten instructies krijgen over veranderingen in hun levensstijl (bijv. veranderingen in voeding, lichamelijke activiteit).
Tabel 5: Schema van nuchtere glucosecontrole en HbA1C
| Aanbevolen schema voor de controle van nuchtere glucose- en HbA1C-waarden bij alle patiënten die met Itovebi worden behandeld | |
| Bij de screening, vóór aanvang van de behandeling met Itovebi | Test op nuchtere glucosewaarden (FPG of FBG) en HbA1C-waarden en optimaliseer de bloedglucosewaarde van de patiënt (zie tabel 2). |
| Na aanvang van de behandeling met Itovebi | Controleer (zelf) de nuchtere glucose eenmaal per 3 dagen gedurende de eerste week (dag 1 tot 7), vervolgens eenmaal per week gedurende de volgende 3 weken (dag 8 tot 28), vervolgens eenmaal per 2 weken gedurende de volgende 8 weken, daarna eenmaal per 4 weken, en zoals klinisch geïndiceerd*. Overweeg de nuchtere glucosewaarde vaker (zelf) te controleren, zoals klinisch geïndiceerd* bij patiënten met risicofactoren voor hyperglykemie, waaronder, maar niet beperkt tot (pre)diabetes, HbA1C ≥ 5,7%, BMI ≥ 30 kg/m2, leeftijd ≥ 45 jaar, voorgeschiedenis van zwangerschapsdiabetes en familiegeschiedenis van diabetes mellitus. Bij patiënten die gelijktijdig corticosteroïden gebruiken, bijkomende infecties of andere aandoeningen hebben waardoor een intensievere bloedglucoseregulatie nodig kan zijn om verslechtering van het verstoorde glucosemetabolisme en potentiële complicaties, waaronder diabetische ketoacidose, te voorkomen, zijn frequentere nuchtere glucosetests nodig. Controle van HbA1C en ketonen (bij voorkeur in het bloed), naast nuchtere glucose, wordt aanbevolen bij deze patiënten. Start anti-hyperglykemische behandeling of pas deze indien nodig aan (zie rubriek 4.2). |
| HbA1C moet elke 3 maanden worden gecontroleerd. | |
| Als hyperglykemie ontstaat na het starten van de behandeling met Itovebi | Controleer de nuchtere glucosewaarde nauwkeuriger zoals klinisch geïndiceerd*. Afhankelijk van de ernst van de hyperglykemie kan de toediening van Itovebi worden onderbroken, verlaagd of stopgezet zoals beschreven in tabel 2 (zie rubriek 4.2). |
| Tijdens anti-hyperglykemische behandeling moet de nuchtere glucosewaarde minstens eenmaal per week worden gecontroleerd gedurende 8 weken, gevolgd door eenmaal per 2 weken, en zoals klinisch geïndiceerd*. | |
| * Alle glucosecontroles moeten naar het oordeel van de arts worden uitgevoerd, zoals klinisch geïndiceerd. | |
Stomatitis
Stomatitis is gemeld bij patiënten die behandeld werden met Itovebi (zie rubriek 4.8). Afhankelijk van de ernst van de stomatitis kan de toediening van Itovebi worden onderbroken, verlaagd of definitief worden stopgezet (zie tabel 3).
In het INAVO120-onderzoek werd mondspoeling met corticosteroïden aanbevolen voor profylaxe van stomatitis. Onder de patiënten die Itovebi in combinatie met palbociclib en fulvestrant kregen, werd profylaxe met dexamethason of triamcinolon gebruikt bij respectievelijk 19,1% en 1,2% van de patiënten.
Patiënten moeten worden geadviseerd om bij de eerste tekenen van stomatitis te beginnen met een alcoholvrije mondspoeling met corticosteroïden en om mondspoelingen met alcohol of peroxide te vermijden, aangezien deze de aandoening kunnen verergeren (zie rubriek 4.8). Aanpassingen in de voeding (bijv. het vermijden van pittig voedsel) moeten worden overwogen.
Gebruik bij patiënten die eerder een CDK4/6-remmer hebben gekregen
Informatie over de werkzaamheid van de combinatie van Itovebi, palbociclib en fulvestrant is zeer beperkt bij patiënten die eerder een CDK 4/6-remmer kregen als onderdeel van neoadjuvante of adjuvante behandeling. Bij dergelijke patiënten kan de werkzaamheid lager zijn.
Lactose
Patiënten met zeldzame erfelijke aandoeningen zoals galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactose malabsorptie mogen dit geneesmiddel niet gebruiken.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
CYP-remmers en -inductoren
De resultaten van klinisch onderzoek tonen aan dat de belangrijkste metabolieten van inavolisib niet worden gemedieerd door CYP-enzymen en dat hydrolyse de belangrijkste metabole route was. Dit wijst op een geringe kans op klinisch relevante interacties tussen inavolisib en CYP-remmers of -inductoren.
CYP-substraten
Inavolisib induceert CYP3A en is een tijdsafhankelijke remmer van CYP3A in vitro. Daarom moet inavolisib met voorzichtigheid worden gebruikt in combinatie met gevoelige CYP3A4-substraten met een smalle therapeutische index (bijv. alfentanil, astemizol, cisapride, cyclosporine, kinidine, sirolimus, tacrolimus), omdat inavolisib de systemische blootstelling aan deze substraten kan verhogen of verlagen.
Daarnaast induceert inavolisib CYP2B6, CYP2C8, CYP2C9 en CYP2C19 in vitro. Daarom moet inavolisib met voorzichtigheid worden gebruikt in combinatie met gevoelige substraten van deze enzymen met een smalle therapeutische index (bijv. paclitaxel, warfarine, fenytoïne, S-mefenytoïne), omdat inavolisib hun systemische blootstelling kan verlagen en daarom kan leiden tot een verminderde werkzaamheid.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Patiënten die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen
Vrouwen
Patiënten moeten geadviseerd worden om effectieve niet-hormonale anticonceptie te gebruiken tijdens de behandeling met Itovebi en gedurende 1 week na de laatste dosis Itovebi.
Mannen
Het is niet bekend of inavolisib in sperma aanwezig is. Om mogelijke foetale blootstelling tijdens de zwangerschap te vermijden, moeten mannelijke patiënten met partners die zwanger kunnen worden of met zwangere partners een condoom gebruiken tijdens de behandeling met Itovebi en gedurende 1 week na de laatste dosis Itovebi.
Zwangerschap
De zwangerschapsstatus van patiënten die zwanger kunnen worden, moet gecontroleerd worden voordat de behandeling met Itovebi wordt gestart. Zwangere patiënten moeten duidelijk worden voorgelicht over het mogelijke risico voor de foetus.
| Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van inavolisib bij zwangere | ||
| patiënten. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Itovebi wordt niet | ||
| aanbevolen voor gebruik tijdens de zwangerschap en bij patiënten die zwanger kunnen worden en | ||
| geen anticonceptie gebruiken. | ||
Borstvoeding
Het is niet bekend of inavolisib/metabolieten in de moedermelk worden uitgescheiden. Een risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met Itovebi en gedurende 1 week na de laatste dosis Itovebi.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van inavolisib op de vruchtbaarheid bij de mens. Uit dieronderzoek is gebleken dat inavolisib invloed kan hebben op de vruchtbaarheid van vrouwen en mannen die kinderen kunnen krijgen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Itovebi heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen, omdat vermoeidheid is gemeld tijdens behandeling met Itovebi.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen bij patiënten die Itovebi kregen, waren hyperglykemie (59,9%), stomatitis (51,2%), diarree (48,1%), trombocytopenie (48,1%), vermoeidheid (37,7%), anemie (37%), misselijkheid (27,8%), verminderde eetlust (23,5%), huiduitslag (22,8%), hoofdpijn (21%), gewichtsverlies (17,3%), braken (14,8%) en urineweginfectie (13%).
De meest voorkomende ernstige bijwerkingen gemeld bij patiënten die Itovebi kregen, waren anemie (1,9%), diarree (1,2%) en urineweginfectie (1,2%).
Het definitief staken van Itovebi als gevolg van een bijwerking kwam voor bij 3,1% van de patiënten. De bijwerkingen die leidden tot het staken van Itovebi waren hyperglykemie (1,2%), stomatitis (0,6%), alanine-aminotransferase (ALAT) verhoogd (0,6%) en gewichtsafname (0,6%).
Tabel met bijwerkingen
Geneesmiddelbijwerkingen, gebaseerd op gegevens van 162 patiënten met lokaal gevorderde of gemetastaseerde borstkanker die Itovebi kregen in combinatie met palbociclib en fulvestrant in het gerandomiseerde fase 3 INAVO120-onderzoek, en gegevens door geneesmiddelenbewaking sinds het in de handel brengen, worden vermeld per MedDRA-systeem/orgaanklasse in tabel 6. De mediane duur van de behandeling met Itovebi ten tijde van de analyse was 9,2 maanden (spreiding: 0 tot 38,8 maanden).
Binnen elke systeem/orgaanklasse zijn de bijwerkingen gerangschikt naar frequentie, met de meest voorkomende bijwerkingen eerst. De overeenkomende frequentiecategorie voor iedere bijwerking wordt als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiecategorie staan de bijwerkingen vermeld op volgorde van afnemende ernst.
Tabel 6: Bijwerkingen waargenomen bij patiënten behandeld met Itovebi
Systeem/orgaanklasse Bijwerking | Itovebi + palbociclib + fulvestrant N=162 | ||
Frequentie categorie (alle graden) | Alle graden (%) | Graad 3-4 (%) | |
| Infecties en parasitaire aandoeningen | |||
| Urineweginfectie | Zeer vaak | 13 | 1,2* |
| Bloed- en lymfestelselaandoeningen | |||
| Trombocytopenie | Zeer vaak | 48,1 | 14,2 |
| Anemie | Zeer vaak | 37 | 6,2* |
| Voedings- en stofwisselingsstoornissen | |||
| Hyperglykemiea | Zeer vaak | 59,9 | 5,6* |
| Verminderde eetlust | Zeer vaak | 23,5 | 0 |
| Hypokaliëmie | Zeer vaak | 16 | 2,5 |
| Hypocalciëmie | Vaak | 8,6 | 1,2* |
| Ketoacidose | Somsb | - | - |
| Zenuwstelselaandoeningen | |||
| Hoofdpijn | Zeer vaak | 21 | 0 |
| Oogaandoeningen | |||
| Droge ogen | Vaak | 8,6 | 0 |
| Maagdarmstelselaandoeningen | |||
| Stomatitisc | Zeer vaak | 51,2 | 5,6* |
| Diarree | Zeer vaak | 48,1 | 3,7* |
| Misselijkheid | Zeer vaak | 27,8 | 0,6* |
| Buikpijn | Zeer vaak | 15,4 | 0,6* |
| Braken | Zeer vaak | 14,8 | 0,6* |
| Dysgeusie | Vaak | 8,6 | 0 |
| Dyspepsie | Vaak | 8 | 0 |
| Huid- en onderhuidaandoeningen | |||
| Huiduitslagd | Zeer vaak | 22,8 | 0 |
| Alopecia | Zeer vaak | 18,5 | 0 |
| Droge huide | Zeer vaak | 13 | 0 |
| Dermatitisf | Vaak | 2,5 | 0 |
| Folliculitis | Vaak | 1,2 | 0 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Vermoeidheid | Zeer vaak | 37,7 | 1,9* |
Systeem/orgaanklasse Bijwerking | Itovebi + palbociclib + fulvestrant N=162 | ||
Frequentie categorie (alle graden) | Alle graden (%) | Graad 3-4 (%) | |
| Onderzoeken | |||
Alanine- aminotransferase verhoogd | Zeer vaak | 17,3 | 3,7* |
| Gewicht verlaagd | Zeer vaak | 17,3 | 3,7* |
| Bloed insuline verhoogd | Vaak | 6,2 | 0 |
Classificatie volgens CTCAE versie 5.0. * Er werden geen voorvallen van graad 4 waargenomen. a Omvat hyperglykemie, bloed glucose verhoogd, hyperglykemische crisis, geglyceerd serumeiwit verhoogd, verminderde glucosetolerantie, diabetes mellitus, diabetes mellitus type 2 en geglycosyleerd hemoglobine verhoogd. b Bijwerkingen gemeld door geneesmiddelenbewaking sinds het in de handel brengen. De frequentiecategorie werd geschat als de bovengrens van het 95%-betrouwbaarheidsinterval, berekend op basis van het totale aantal patiënten dat werd blootgesteld aan Itovebi in klinische onderzoeken.c Omvat aften, glossitis, glossodynia, lipulceratie, mondulceratie, slijmvliesontsteking en stomatitis. d Omvat huiduitslag, rash erythemateus, rash maculo-papulair, rash papulair, rash pruritus en pustuleuze rash. e Omvat droge huid, huidkloven, xerose en xeroderma. f Omvat dermatitis, acneïforme dermatitis en bulleuze dermatitis. | |||
Beschrijving van geselecteerde bijwerkingen
Hyperglykemie
In het INAVO120-onderzoek werd hyperglykemie, ongeacht de graad, gemeld bij 59,9% van de patiënten die werden behandeld met Itovebi in combinatie met palbociclib en fulvestrant; voorvallen van graad 2 en graad 3 werden gemeld bij respectievelijk 38,3% en 5,6% van de patiënten (gebaseerd op CTCAE versie 5.0). Onder de patiënten die hyperglykemie kregen, was het aantal nieuwe gevallen van hyperglykemie het hoogst tijdens de eerste twee maanden van de behandeling, met een mediane tijd tot eerste optreden van 7 dagen (spreiding: 2 tot 955 dagen).
Van de 97 patiënten die Itovebi in combinatie met palbociclib en fulvestrant kregen en die hyperglykemie kregen, kreeg 74,2% (72/97) anti-hyperglykemische geneesmiddelen waaronder SGLT2-remmers, thiazolidinedionen en DPP4-remmers voor profylaxe of behandeling van hyperglykemie. Alle patiënten die anti-hyperglykemische geneesmiddelen ontvingen, kregen metformine als monotherapie of in combinatie met andere anti-hyperglykemische geneesmiddelen (d.w.z. insuline, DPP-4-remmers en sulfonylureumderivaten); en 11,3% (11/97) kreeg insuline (zie rubriek 4.4).
Bij patiënten met nuchtere glucosewaarden > 160 mg/dl (> 8,9 mmol/l) met ten minste één niveau (zie tabel 2) verbetering van nuchtere bloedglucosewaarden (n=52), was de mediane tijd tot verbetering 8 dagen (spreiding: 2 tot 43 dagen).
Hyperglykemie leidde tot onderbreking van Itovebi bij 27,8% van de patiënten, tot dosisverlaging van Itovebi bij 2,5% van de patiënten en tot het staken van Itovebi bij 1,2% van de patiënten.
Stomatitis
Stomatitis werd gemeld bij 51,2% van de patiënten die werden behandeld met Itovebi in combinatie met palbociclib en fulvestrant; voorvallen van graad 1 werden gemeld bij 32,1% van de patiënten, voorvallen van graad 2 bij 13,6% van de patiënten en voorvallen van graad 3 bij 5,6% van de patiënten. Bij de patiënten die stomatitis hadden, was de mediane tijd tot het eerste optreden 13 dagen (spreiding: 1 tot 610 dagen).
Stomatitis leidde tot onderbreking van de behandeling met Itovebi bij 9,9%, tot dosisverlaging van Itovebi bij 3,7% en tot stopzetting van Itovebi bij 0,6% van de patiënten.
Bij patiënten die Itovebi kregen in combinatie met palbociclib en fulvestrant, gebruikte 24,1% een mondspoeling met dexamethason voor de behandeling van stomatitis (zie rubriek 4.4).
Diarree
Diarree werd gemeld bij 48,1% van de patiënten die werden behandeld met Itovebi in combinatie met palbociclib en fulvestrant; voorvallen van graad 1 werden gemeld bij 27,8% van de patiënten, voorvallen van graad 2 bij 16,7% van de patiënten en voorvallen van graad 3 bij 3,7% van de patiënten. Bij de patiënten die diarree hadden, was de mediane tijd tot het eerste optreden 15 dagen (spreiding: 2 tot 602 dagen).
Diarree leidde bij 6,8% tot onderbreking van de behandeling met Itovebi, bij 1,2% tot dosisverlaging van Itovebi en leidde bij geen enkele patiënt tot het staken van de behandeling met Itovebi.
Geneesmiddelen tegen diarree (bijv. loperamide) werden gebruikt bij 28,4% van de patiënten die Itovebi kregen in combinatie met palbociclib en fulvestrant om de symptomen onder controle te houden.
Ouderen
Analyse van de veiligheid van Itovebi, waarbij patiënten ≥ 65 jaar (14,8%) werden vergeleken met jongere patiënten (85,2%), wijst op een hogere incidentie van dosisaanpassingen/-onderbrekingen van Itovebi (79,2% versus 68,1%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De hoogste dosis Itovebi toegediend in het INAVO120-onderzoek was 18 mg bij één patiënt. Dit voorval van onbedoelde overdosering verdween in één dag en vereiste geen behandeling of leidde niet tot dosisaanpassing van de onderzoeksgeneesmiddelen.
Patiënten die een overdosis krijgen, moeten nauwlettend in de gaten worden gehouden en ondersteunende behandeling moet worden ingesteld. Er zijn geen bekende antidota voor Itovebi.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, PI3K-remmers, ATC-code: L01EM06
Werkingsmechanisme
Inavolisib is een remmer van de fosfatidylinositol-4,5-bisfosfaat-3-kinase (PI3K) katalytische subeenheid alfa-isoform-eiwit (p110α; gecodeerd door het PIK3CA-gen). Daarnaast bevordert inavolisib de afbraak van gemuteerd p110α (“mutant degrader”). De PI3K-signaalroute wordt veelal ontregeld bij HR-positieve borstkanker, vaak als gevolg van activerende PIK3CA-mutaties. Met zijn tweevoudige werkingsmechanisme remt inavolisib de activiteit van downstream PI3K-routedoelen, waaronder AKT, wat resulteert in een verminderde cellulaire proliferatie en inductie van apoptose in PIK3CA-gemuteerde borstkankercellijnen.
Klinische werkzaamheid en veiligheid
Lokaal gevorderde of gemetastaseerde borstkanker
De patiënten in deze setting, op basis van gegevens uit het INAVO120-onderzoek, worden gedefinieerd als endocrien-resistente patiënten (terugkeer van ziekte bij of binnen 12 maanden na voltooiing van de adjuvante endocriene behandeling) die niet eerder behandeld zijn voor hun lokaal gevorderde of gemetastaseerde ziekte.
INAVO120
De werkzaamheid van Itovebi in combinatie met palbociclib en fulvestrant werd onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd fase 3-onderzoek bij volwassen patiënten met PIK3CA-gemuteerde, HR-positieve, HER2-negatieve, lokaal gevorderde of gemetastaseerde borstkanker bij wie de ziekte verergerde tijdens of binnen 12 maanden na het voltooien van adjuvante endocriene therapie (endocrien-resistent) en die geen eerdere systemische therapie hebben ontvangen voor lokaal gevorderde of gemetastaseerde ziekte. Het onderzoek omvatte patiënten die eerder (neo)adjuvante endocriene therapie kregen, waaronder een CDK4/6-remmer als de progressie > 12 maanden was na voltooiing van het CDK4/6-remmer-gedeelte van de (neo)adjuvante therapie en die HbA1C < 6% en nuchtere glucosewaarden < 126 mg/dl hadden. Patiënten met diabetes mellitus type 1 of diabetes mellitus type 2 die continue anti-hyperglykemische therapie nodig hadden aan het begin van de onderzoeksbehandeling, patiënten die eerder behandeld werden met fulvestrant (behalve als onderdeel van een neoadjuvante behandeling met een behandelduur ≤ 6 maanden) en patiënten met bekende en onbehandelde, of actieve CZS-metastasen (progressie of noodzaak van anticonvulsiva of corticosteroïden voor symptomatische controle) werden uitgesloten van het onderzoek.
De PIK3CA-mutatiestatus werd prospectief bepaald door het testen van uit plasma afkomstig circulerend tumor-DNA (ctDNA) met behulp van een next-generation sequencing (NGS)-assay (FoundationOne® Liquid CDx-assay of PredicineCARETM) uitgevoerd in een centraal laboratorium (87,4%) of in lokale laboratoria (12,6%) met behulp van verschillende gevalideerde polymerasekettingreactie (PCR)- of NGS-assays op tumorweefsel of plasma. De volgende PIK3CA-mutaties op de aangegeven aminozuurposities, kwamen in aanmerking voor inclusie: H1047D/I/L/N/P/Q/R/T/Y, G1049A/C/D/R/S, E545A/D/G/K/L/Q/R/V, E453A/D/G/K/Q/V, E542A/D/G/K/Q/R/V, K111N/R/E, Q546E/H/K/L/P/R, G106A/D/R/S/V, N345D/H/I/K/S/T/Y, G118D, C420R, R88Q en M1043I/T/V. In elke van de geïncludeerde patiëntmonsters werd ten minste één geschikte PIK3CA-mutatie geïdentificeerd op ten minste één van deze aminozuurposities. Gebaseerd op resultaten van de centrale FoundationOne® Liquid CDx-assay, waren de meest voorkomende PIK3CA-veranderingen korte varianten op de aminozuren H1047 (n=115; 42,6%), E545 (n=58; 21,5%) en E542 (n=39; 14,4%). Er waren 25 patiënten bij wie de monsters meer dan één PIK3CA-alteratie bevatten (d.w.z. meerdere PIK3CA-mutaties) en 33 patiënten met minder vaak voorkomende PIK3CA-alteraties.
In totaal werden 325 patiënten 1:1 gerandomiseerd naar ofwel Itovebi 9 mg (n=161) ofwel placebo (n=164) oraal eenmaal daags, in combinatie met palbociclib en fulvestrant, tot ziekteprogressie of onaanvaardbare toxiciteit. Daarnaast ontvingen pre-/perimenopauzale vrouwen en mannen gedurende de gehele behandeling een LHRH-agonist. De randomisatie werd gestratificeerd naar aanwezigheid van viscerale ziekte (ja of nee), endocriene resistentie (primair of secundair) en geografische regio (Noord-Amerika/West-Europa, Azië, overig).
De demografische kenmerken en ziektekenmerken bij baseline waren: mediane leeftijd 54 jaar (spreiding: 27 tot 79 jaar, 18,2% ≥ 65 jaar); 98,2% vrouw; 38,2% pre-/perimenopauzaal; 58,8% wit, 38,2% Aziatisch, 2,5% onbekend, 0,6% zwart of Afro-Amerikaans; 6,2% van Spaanse of Latijns-Amerikaanse afkomst; en een Eastern Cooperative Oncology Group (ECOG)-prestatiestatus van 0 (63,4%) of 1 (36,3%). Tamoxifen (56,9%) en aromataseremmers (50,2%) waren de meest gebruikte adjuvante endocriene therapieën. Drie (0,9%) patiënten hadden eerder een behandeling met CDK4/6-remmers ontvangen. De demografische gegevens en ziektekenmerken bij baseline waren evenwichtig verdeeld en vergelijkbaar tussen de onderzoeksgroepen.
Het primaire werkzaamheidseindpunt was de door de onderzoeker (INV, investigator) beoordeelde progressievrije overleving (PFS, progression-free survival) volgens Response Evaluation Criteria in Solid Tumours (RECIST) versie 1.1. De secundaire werkzaamheidseindpunten omvatten totale overleving (OS, overall survival), objectief responspercentage (ORR, objective response rate), beste totale respons (BOR, best overall response), percentage klinisch voordeel (CBR, clinical benefit rate), duur van de respons (DOR, duration of response) en tijd tot bevestigde verslechtering (TTCD, time to confirmed deterioration) van pijn, lichamelijk functioneren, rolfunctie en algehele gezondheidstoestand/gezondheidsgerelateerde kwaliteit van leven (HRQoL, global health status/health-related quality of life).
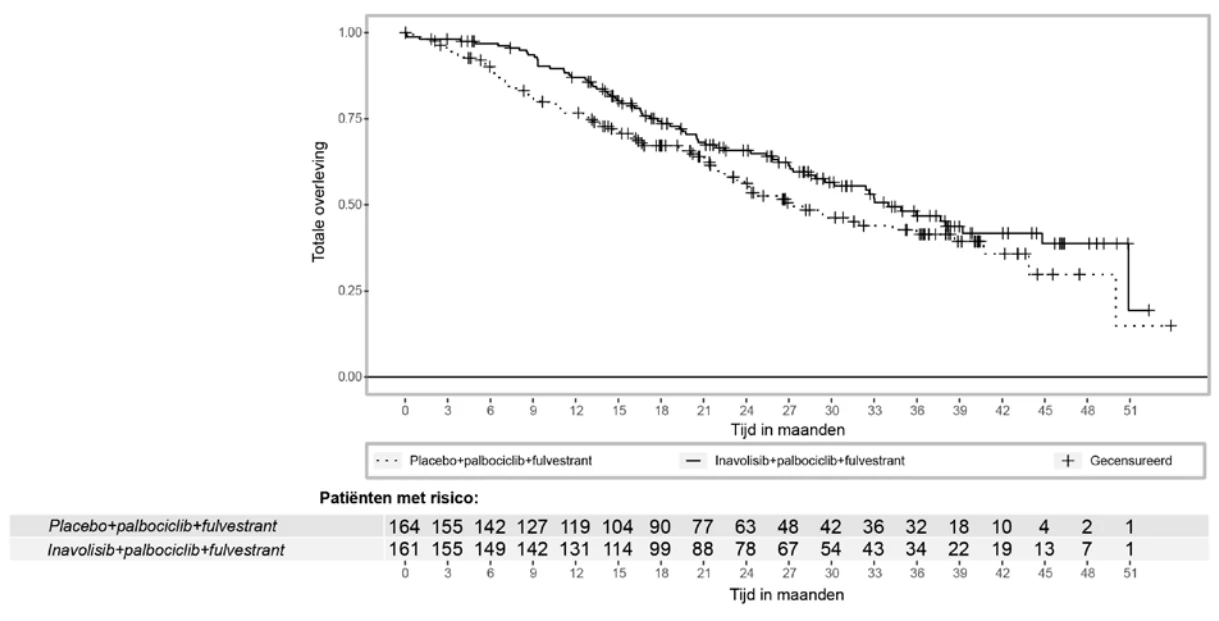
De werkzaamheidsresultaten staan weergegeven in tabel 7, figuur 1 en figuur 2. INV-beoordeelde PFS-resultaten werden ondersteund door consistente resultaten van de geblindeerde onafhankelijke centrale beoordeling (BICR).
Tabel 7: Werkzaamheidsresultaten bij patiënten met lokaal gevorderde of
gemetastaseerde borstkanker in INAVO120
| Werkzaamheidseindpunt | Itovebi + palbociclib + fulvestrant N=161 | Placebo + palbociclib + fulvestrant N=164 |
| INV-beoordeelde progressievrije overlevinga | ||
| Patiënten met voorval, n (%) | 82 (50,9) | 113 (68,9) |
| Mediaan, maanden (95%-BI) | 15 (11,3; 20,5) | 7,3 (5,6; 9,3) |
| Hazardratio (95%-BI) | 0,43 (0,32; 0,59) | |
| p-waarde | < 0,0001 | |
| Totale overlevingb,c | ||
| Patiënten met voorval, n (%) | 72 (44,7) | 82 (50) |
| Mediaan, maanden (95%-BI) | 34 (28,4; 44,8) | 27 (22,8; 38,7) |
| Hazardratio (95%-BI) | 0,67 (0,48; 0,94) | |
| p-waarde | 0,0190 | |
| Objectief responspercentageb,d | ||
| Patiënten met CR of PR, n (%) | 101 (62,7) | 46 (28) |
| 95%-BI | (54,8; 70,2) | (21,3; 35,6) |
| p-waarde | < 0,0001 | |
| Responsduurb | ||
| Mediane responsduur, maanden (95%-BI) | 19,2 (14,7; 28,3) | 11,1 (8,5; 20,2) |
BI = betrouwbaarheidsinterval; CR = complete respons; PR = partiële respons a Volgens RECIST versie 1.1. Gebaseerd op primaire analyse (klinische cut-off datum: 29 september 2023). b Gebaseerd op de definitieve totale overlevingsanalyse (klinische cut-off datum: 15 november 2024). c De vooraf gespecificeerde grens voor statistische significantie was p < 0,0469. d Volgens RECIST-versie 1.1. ORR wordt gedefinieerd als het percentage patiënten met een CR of PR op twee opeenvolgende tijdstippen met een tussenpoos van ≥ 4 weken, zoals bepaald door de onderzoeker. | ||
Figuur 1: INV-beoordeelde progressievrije overleving bij patiënten met lokaal gevorderde
of gemetastaseerde borstkanker in INAVO120 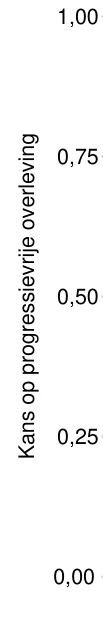

Figuur 1: Totale overleving bij patiënten met lokaal gevorderde of gemetastaseerde borstkanker in INAVO120
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoeken met Itovebi in alle subgroepen van pediatrische patiënten met borstkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik). 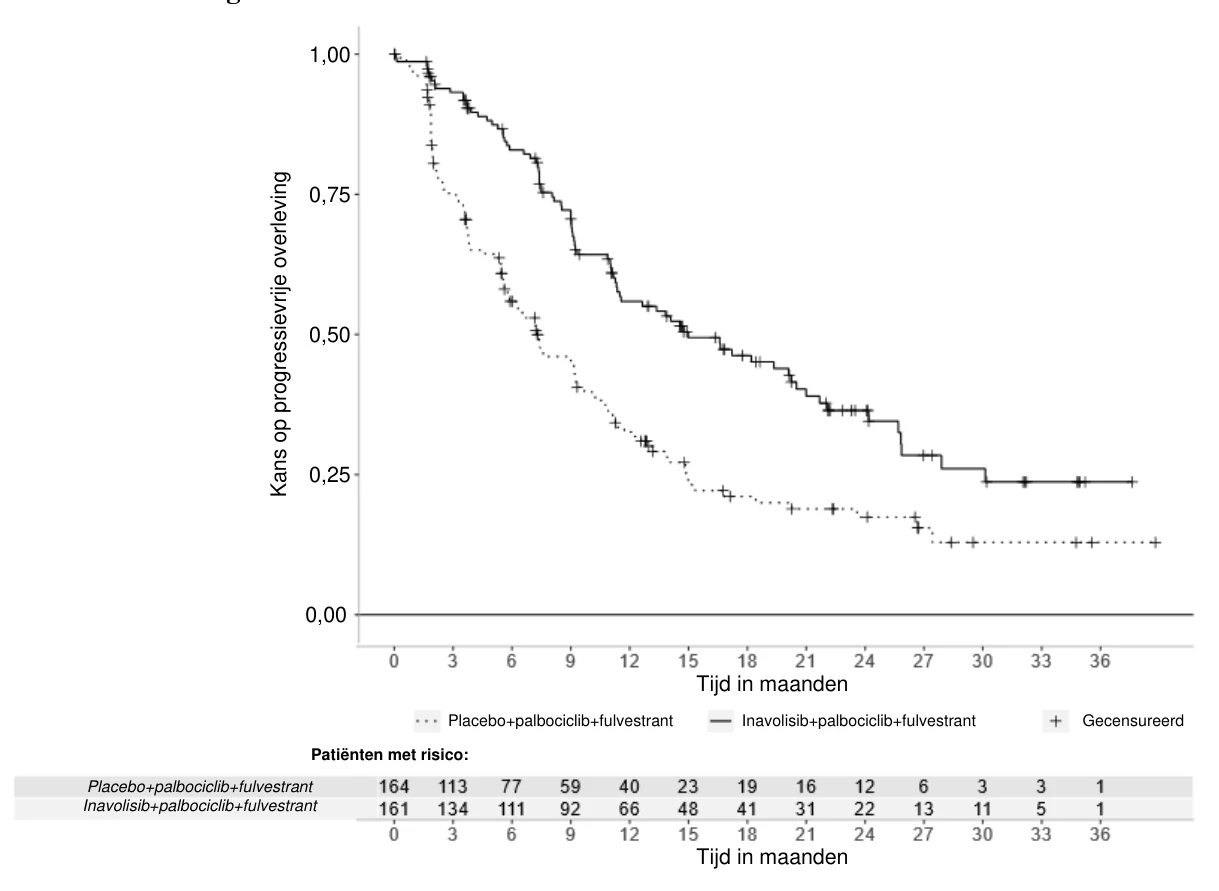
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van inavolisib werd gekarakteriseerd bij gezonde proefpersonen en bij patiënten met lokaal gevorderde of gemetastaseerde PIK3CA-gemuteerde solide tumoren, waaronder borstkanker, bij een oraal doseringsschema variërend van 6 mg tot 12 mg per dag en bij gezonde proefpersonen bij een enkelvoudige dosis van 9 mg.
De farmacokinetiek van inavolisib wordt weergegeven als geometrisch gemiddelde (geometrische variatiecoëfficiënt [geo-CV]%) na toediening van de goedgekeurde aanbevolen dosering, tenzij anders aangegeven. Gebaseerd op de farmacokinetische populatieanalyse was de AUC van inavolisib bij steady-state 1.019 u*ng/ml (29%) en de Cmax was 67 ng/ml (28%). Er werd voorspeld dat de steady-state concentraties op dag 5 zouden worden bereikt.
Bij een dosering van 9 mg eenmaal daags was de geometrisch gemiddelde accumulatieratio ongeveer 2-voudig.
Absorptie
De tijd tot de maximale plasmaconcentratie (Tmax) werd bereikt na een mediaan van 3 uur (spreiding: 0,5 tot 4 uur) bij steady-state na een dagelijkse toediening van 9 mg inavolisib, onder nuchtere omstandigheden.
De absolute orale biologische beschikbaarheid van inavolisib was 76%.
Effect van voedsel
Er werd geen klinisch significant effect van voedsel op de blootstelling aan inavolisib waargenomen. De geometrisch gemiddelde ratio (GMR, geometric mean ratio) (90%-BI) voor de AUC0-24 bij vergelijking van gevoede staat met nuchtere staat was 0,895 (0,737 – 1,09) na een enkelvoudige dosis en 0,876 (0,701 – 1,09) bij steady-state. De GMR (90%-BI) voor de Cmax bij vergelijking van gevoede staat met nuchtere staat was 0,925 (0,748 – 1,14) na een enkelvoudige dosis en 0,910 (0,712 – 1,16) bij steady-state.
Distributie
De plasma-eiwitbinding van inavolisib bij mensen is 37% en bleek niet concentratieafhankelijk te zijn binnen het geteste concentratiebereik (0,1 – 10 μm). Bij mensen is het geschatte orale distributievolume bij steady-state 155 l (26%), gebaseerd op een farmacokinetische populatieanalyse.
Biotransformatie
Na orale toediening van een enkele radioactief gelabelde dosis van 9 mg inavolisib aan gezonde proefpersonen, was het oorspronkelijke geneesmiddel de meest prominente geneesmiddelgerelateerde verbinding in plasma en urine. Hydrolyse was de belangrijkste metabole route. Er werden geen specifieke hydrolyse-enzymen geïdentificeerd die een rol spelen bij het metabolisme van inavolisib.
Eliminatie
Na orale toediening van een enkele radioactief gelabelde dosis van 9 mg inavolisib aan gezonde proefpersonen werd 48,5% van de toegediende dosis teruggevonden in de urine (40,4% onveranderd) en 48% in de feces (10,8% onveranderd).
In klinische onderzoeken, gebaseerd op een farmacokinetische populatieanalyse, was het geometrisch gemiddelde van de individuele schattingen van de eliminatiehalfwaardetijd 15 uur (24%) na een enkelvoudige dosis van 9 mg. De geschatte totale klaring van inavolisib is 8,8 l/uur (29%).
Lineariteit/non-lineariteit
Beperkte gegevens wijzen op dosisproportionaliteit binnen het geteste dosisbereik (6 tot 12 mg) voor de Cmax en AUC0-24 bij een enkelvoudige dosis en de AUC0-24 bij steady-state; voor de Cmax bij steady-state wijzen de gegevens echter op niet-proportionaliteit.
Geneesmiddeleninteracties
De resultaten van klinisch onderzoek tonen aan dat de belangrijkste metabolieten van inavolisib niet worden gemedieerd door CYP-enzymen, wat wijst op een geringe kans op klinisch relevante interacties tussen inavolisib en CYP-remmers of -inductoren. Bovendien toonden in vitro-resultaten aan dat inavolisib CYP1A2-, CYP2B6-, CYP2C8-, CYP2C9-, CYP2C19- of CYP2D6-enzymen niet remt.
In vitro-onderzoeken hebben aangetoond dat inavolisib geen van de geteste relevante geneesmiddeltransporters lijkt te kunnen remmen. Bovendien is inavolisib een substraat van P-glycoproteïne (P-gp) en borstkankerresistentie-eiwit (BCRP, breast cancer resistance protein) in vitro. Op basis van de algemene farmacokinetische kenmerken van inavolisib wordt echter niet verwacht dat remmers of inductoren van P-gp en/of BCRP een klinisch relevante geneesmiddeleninteractie veroorzaken met inavolisib.
Speciale populaties
Ouderen
Op basis van de farmacokinetische populatieanalyse werden er geen klinisch relevante verschillen in de farmacokinetiek van inavolisib waargenomen tussen patiënten van 65 jaar en ouder en patiënten jonger dan 65 jaar. Van de 162 patiënten die Itovebi ontvingen in het INAVO120-onderzoek waren 24 patiënten ≥ 65 jaar oud.
Verminderde nierfunctie
Farmacokinetische populatieanalyses gaven aan dat een licht verminderde nierfunctie geen klinisch relevante covariant is voor de blootstelling aan inavolisib. De farmacokinetiek van inavolisib bij patiënten met een licht verminderde nierfunctie (eGFR 60 tot < 90 ml/min) was vergelijkbaar met die bij patiënten met een normale nierfunctie. De AUC en Cmax van inavolisib waren respectievelijk 73% en 11% hoger bij patiënten met een matig verminderde nierfunctie (eGFR 30 tot < 60 ml/min) en 123% en 33% hoger bij patiënten met ernstig verminderde nierfunctie (eGFR < 30 ml/min), in vergelijking met patiënten met een normale nierfunctie (eGFR ≥ 90 ml/min).
Verminderde leverfunctie
Farmacokinetische populatieanalyses gaven aan dat een licht verminderde leverfunctie geen klinisch relevante covariant is voor de blootstelling aan inavolisib. De farmacokinetiek van inavolisib bij patiënten met een licht verminderde leverfunctie (totaal bilirubine > ULN tot ≤ 1,5 × ULN of ASAT > ULN en totaal bilirubine ≤ ULN) was vergelijkbaar met die bij patiënten met een normale leverfunctie. Het effect van een matig tot ernstig verminderde leverfunctie op de farmacokinetiek van inavolisib is niet onderzocht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Genotoxiciteit
Inavolisib was niet mutageen in de bacteriële mutagenesetest.
Inavolisib vertoonde clastogeniciteit in vitro; er was echter geen bewijs van inavolisib-geïnduceerde in vivo genotoxiciteit (clastogeniciteit, aneugeniciteit of DNA-schade) in het micronucleus- en comet-onderzoek bij ratten bij doses tot een maximaal verdraagbare dosis (MTD, maximum tolerated dose) van 16 keer de blootstelling bij een klinische dosis van 9 mg.
Carcinogeniciteit
Er zijn geen carcinogeniteitsonderzoeken met inavolisib uitgevoerd.
Ontwikkelingstoxiciteit
In een onderzoek naar de embryofoetale ontwikkeling bij Sprague-Dawley-ratten werden dosisafhankelijke effecten van inavolisib op de embryofoetale ontwikkeling geïdentificeerd, waaronder een afname van het foetale lichaamsgewicht en placentagewicht, verlies na innesteling, lagere foetale levensvatbaarheid en teratogeniciteit (foetale uitwendige, viscerale en skeletmisvormingen), waarbij de maternale blootstelling bij NOAEL (no observed adverse effect level) 0,2 keer de blootstelling bij een klinische dosis van 9 mg was.
Vruchtbaarheid
Er zijn geen specifieke vruchtbaarheidsonderzoeken met inavolisib uitgevoerd.
Bij mannetjesratten werden dosisafhankelijke atrofie van de prostaat en zaadblaasjes waargenomen, en een verlaagd orgaangewicht zonder microscopisch correlaat in de epididymis en testis (bij NOAEL van ≥ 0,4 keer de blootstelling bij een klinische dosis van 9 mg). Deze bevindingen waren reversibel. Bij mannetjeshonden werd na 4 weken dosering (bij ≥ 2 keer de blootstelling bij een klinische dosis van 9 mg) een focale inspissatie van de inhoud van de zaadvormende buisjes en meerkernige spermatiden in de testis en epitheeldegeneratie/necrose in de epididymis waargenomen. Na 3 maanden toediening tot 1,2 keer de blootstelling bij een klinische dosis van 9 mg werd een reversibele afname in het totale aantal spermatozoïden waargenomen met een ‘no observed adverse effect level’ (NOAEL) van 0,4 keer de blootstelling bij een klinische dosis van 9 mg, maar er waren geen inavolisib-gerelateerde microscopische bevindingen in de testis of epididymis of effecten op de spermaconcentratie, motiliteit of morfologie.
Bij vrouwtjesratten werden minimale tot lichte atrofie in de baarmoeder en vagina, verminderde ovariumfollikels en bevindingen die wezen op een onderbreking/verandering van de oestruscyclus waargenomen (bij ≥ 1,2 keer de blootstelling bij een klinische dosis van 9 mg), met een NOAEL van 0,5 keer de blootstelling bij een klinische dosis van 9 mg. Deze bevindingen werden niet waargenomen na de herstelperiode in het 4 weken durende toxiciteitsonderzoek. Herstel werd niet beoordeeld in het 3 maanden durende onderzoek bij ratten.
Overig
Er zijn geen bijwerkingen waargenomen in klinische onderzoeken. Echter zijn bij dieren bij soortgelijke blootstellingsniveaus als de klinische blootstellingsniveaus wel bijwerkingen waargenomen. Het betreft de volgende bijwerkingen die relevant zouden kunnen zijn voor klinische doeleinden: ontsteking bij honden en degeneratie van de ooglens bij ratten. De ontsteking komt overeen met de verwachte farmacologische effecten van PI3K-remming en was over het algemeen dosisafhankelijk en reversibel. Minimale degeneratie van de lensvezels die bij sommige ratten werd waargenomen (bij ≥ 3,6 keer de blootstelling bij een klinische dosis van 9 mg) werd als irreversibel beschouwd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Itovebi 3 mg en 9 mg tabletkern
Lactosemonohydraat
Magnesiumstearaat (E 470b)
Microkristallijne cellulose (E 460)
Natriumzetmeelglycolaat
Itovebi 3 mg filmomhulling
Polyvinylalcohol, gedeeltelijk gehydrolyseerd Titaandioxide (E 171)
Macrogol
Talk (E 553b)
IJzeroxide rood (E 172)
Itovebi 9 mg filmomhulling
Polyvinylalcohol, gedeeltelijk gehydrolyseerd Titaandioxide (E 171)
Macrogol
Talk (E 553b)
IJzeroxide rood (E 172)
IJzeroxide geel (E 172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur. Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Alu/Alu (aluminium/aluminium) geperforeerde eenheidsblisterverpakkingen in dozen van 28 × 1 filmomhulde tabletten.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1942/001
EU/1/25/1942/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 18 juli 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.