


SmPC (samenvatting van de productkenmerken) - Invokana
1. NAAM VAN HET GENEESMIDDEL
Invokana 100 mg filmomhulde tabletten
Invokana 300 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Invokana 100 mg filmomhulde tabletten
Elke tablet bevat canagliflozinehemihydraat, overeenkomend met 100 mg canagliflozine.
Hulpstof(fen) met bekend effect
Elke tablet bevat 39,26 mg lactose.
Invokana 300 mg filmomhulde tabletten
Elke tablet bevat canagliflozinehemihydraat, overeenkomend met 300 mg canagliflozine.
Hulpstof(fen) met bekend effect
Elke tablet bevat 117,78 mg lactose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Invokana 100 mg filmomhulde tabletten
De tablet is geel, capsulevormig, ongeveer 11 mm lang, met onmiddellijke afgifte en filmomhuld, met aan de ene zijde ‘CFZ’ en aan de andere zijde ‘100’.
Invokana 300 mg filmomhulde tabletten
De tablet is wit, capsulevormig, ongeveer 17 mm lang, met onmiddellijke afgifte en filmomhuld, met aan de ene zijde ‘CFZ’ en aan de andere zijde ‘300’.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Invokana is geïndiceerd voor de behandeling van volwassenen en kinderen van 10 jaar en ouder met onvoldoende gereguleerde type 2-diabetes mellitus als aanvullend middel bij een dieet en lichaamsbeweging:
- als monotherapie wanneer metformine ongeschikt wordt geacht wegens intolerantie of contra-indicaties
- naast andere geneesmiddelen voor de behandeling van diabetes
Voor onderzoeksresultaten met betrekking tot combinatie van behandelingen, effecten op bloedglucoseregulatie, cardiovasculaire en renale voorvallen en voor de onderzochte populaties, zie rubriek 4.4, 4.5 en 5.1.
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen startdosering van canagliflozine is 100 mg eenmaal daags. Bij patiënten die canagliflozine 100 mg eenmaal daags verdragen en die een geschatte glomerulaire filtratiesnelheid (eGFR) hebben van ≥ 60 ml/min/1,73 m2 of een CrCl van ≥ 60 ml/min en die een striktere bloedglucoseregulatie nodig hebben, kan de dosis worden verhoogd tot 300 mg eenmaal daags (zie rubriek 4.4). Raadpleeg tabel 1 voor aanbevelingen over dosisaanpassing overeenkomstig de eGFR.
Men dient voorzichtig te zijn als de dosis wordt verhoogd bij patiënten met een leeftijd van ≥ 75 jaar, patiënten met een bekende cardiovasculaire aandoening of andere patiënten voor wie de aanvankelijke diurese die door canagliflozine wordt geïnduceerd, een risico betekent (zie rubriek 4.4). Bij patiënten met aantoonbare volumedepletie wordt aangeraden deze toestand te corrigeren voordat met canagliflozine wordt begonnen (zie rubriek 4.4).
Als canagliflozine wordt gebruikt als add-on-therapie bij insuline of een insulinesecretagoog (bijvoorbeeld een sulfonylureumderivaat), kan een lagere dosis van insuline of het insulinesecretagoog worden overwogen om het risico op hypoglykemie te verlagen (zie rubriek 4.5 en 4.8).
Bijzondere populaties
Ouderen
Men dient rekening te houden met de nierfunctie en het risico op volumedepletie (zie rubriek 4.4).
Nierinsufficiëntie
Voor de behandeling van diabetische nierschade als aanvulling op de standaardbehandeling (bijv. ACE-remmers of ARB’s) moet eenmaal daags een dosis van 100 mg canagliflozine worden gebruikt (zie tabel 1). Overweeg de toevoeging van andere antihyperglykemische middelen, indien verdere bloedglucoseregulatie nodig is, omdat de werkzaamheid van canagliflozine voor verlaging van de bloedglucose minder is bij patiënten met matige tot ernstige nierinsufficiëntie en mogelijk afwezig is bij patiënten met ernstige nierinsufficiëntie. Raadpleeg tabel 1 voor aanbevelingen over dosisaanpassing overeenkomstig de eGFR.
Tabel 1: Aanbevelingen voor dosisaanpassing bij volwassenen en kinderen van 10 jaar en oudera
| eGFR (ml/min/1,73 m2) of CrCl (ml/min) | Totale dagelijkse dosis canagliflozine |
| ≥ 60 | Start met 100 mg. Bij patiënten die 100 mg goed verdragen en aanvullende bloedglucoseregulatie nodig hebben, kan de dosis tot 300 mg worden verhoogd. |
| 30 tot< 60b | Gebruik 100 mg. |
| < 30b, c | Ga verder met 100 mg voor patiënten die al Invokana gebruikend. Er mag niet met Invokana worden gestart. |
a Zie rubriek 4.4, 4.8, 5.1 en 5.2.
b Als verdere bloedglucoseregulatie nodig is, moet de toevoeging van andere antihyperglykemische middelen worden overwogen.
c Met albumine/creatinine-ratio in urine ˃ 300 mg/g
d Ga verder met gebruiken tot aan dialyse of niertransplantatie.
Leverinsufficiëntie
Er is geen dosisaanpassing nodig bij patiënten met een lichte of matige leverinsufficiëntie. Canagliflozine is niet onderzocht bij patiënten met ernstige leverinsufficiëntie en gebruik bij deze patiënten wordt niet aangeraden (zie rubriek 5.2).
Pediatrische patiënten
Er is geen dosisaanpassing vereist voor de behandeling van type 2-diabetes mellitus bij kinderen van 10 jaar en ouder (zie rubrieken 5.1 en 5.2). Bij kinderen met een lichaamsgewicht < 50 kg is voorzichtigheid geboden bij het optitreren van de dosis tot 300 mg, aangezien er beperkte veiligheidsgegevens beschikbaar zijn (zie rubriek 4.4).
De veiligheid en werkzaamheid van Invokana zijn niet vastgesteld bij kinderen jonger dan 10 jaar.
Wijze van toediening
Voor oraal gebruik
Invokana dient eenmaal per dag oraal te worden ingenomen, bij voorkeur voor de eerste maaltijd van de dag. Tabletten dienen in hun geheel te worden ingeslikt.
Als er een dosis is gemist, dient deze te worden ingenomen zodra de patiënt eraan denkt; men mag echter niet op een en dezelfde dag een dubbele dosis nemen.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Algemeen
Canagliflozine mag niet worden gebruikt bij patiënten met diabetes mellitus type 1 (zie “Diabetische ketoacidose” in rubriek 4.4).
Nierinsufficiëntie
De werkzaamheid van canagliflozine voor bloedglucoseregulatie is afhankelijk van de nierfunctie en de werkzaamheid is verminderd bij patiënten die matige nierinsufficiëntie hebben en waarschijnlijk afwezig bij patiënten met ernstige nierinsufficiëntie (zie rubriek 4.2).
Bij volwassen patiënten met een eGFR van < 60 ml/min/1,73 m2 of een CrCl van < 60 ml/min werd een hogere incidentie gemeld van bijwerkingen geassocieerd met volumedepletie (bijvoorbeeld houdingsafhankelijke duizeligheid, orthostatische hypotensie, hypotensie), in het bijzonder bij de 300 mg dosis. Daarnaast werden bij dergelijke patiënten meer gevallen gerapporteerd van verhoogd kalium en sterkere verhogingen van serumcreatinine en bloed-ureum-stikstof (blood urea nitrogen, BUN) (zie rubriek 4.8).
Derhalve dient de canagliflozine dosis beperkt te worden tot 100 mg eenmaal daags bij patiënten met een eGFR van < 60 ml/min/1,73 m2 of een CrCl < 60 ml/min (zie rubriek 4.2).
Ongeacht de eGFR vóór de behandeling hadden patiënten die canagliflozine gebruikten een initiële daling van de eGFR die daarna gaandeweg weer verminderde (zie rubriek 4.8 en 5.1).
Opvolging van de nierfunctie wordt aangeraden als volgt:
Voordat wordt begonnen met canagliflozine en nadien ten minste jaarlijks (zie rubriek 4.2, 4.8,
5.1 en 5.2)
- Voordat wordt begonnen met gelijktijdige geneesmiddelen die de nierfunctie kunnen verminderen en regelmatig daarna.
Er zijn ervaringen met canagliflozine voor het behandelen van diabetische nierschade (eGFR ≥ 30 ml/min/1,73 m²), zowel met als zonder albuminurie bij volwassen patiënten. Beide groepen patiënten hadden hier baat bij, maar voor patiënten met albuminurie levert behandeling met canagliflozine mogelijk meer voordeel op.
Gebruik bij patiënten met een risico op bijwerkingen gerelateerd aan volumedepletie
Als gevolg van het werkingsmechanisme induceert canagliflozine een osmotische diurese door verhoging van de glucose-excretie in de urine (urinary glucose excretion, UGE). Dit kan het intravasculair volume en de bloeddruk verlagen (zie rubriek 5.1). In gecontroleerde klinische studies met canagliflozine bij volwassenen werd een toename van bijwerkingen gerelateerd aan volumedepletie (bijvoorbeeld houdingsafhankelijke duizeligheid, orthostatische hypotensie, of hypotensie) vaker gezien met de dosis van 300 mg, het vaakst optredend in de eerste drie maanden (zie rubriek 4.8).
Men dient voorzichtig te zijn bij patiënten voor wie een door canagliflozine geïnduceerde bloeddrukdaling een risico kan vormen, zoals patiënten met een bekende cardiovasculaire aandoening, patiënten met een eGFR van < 60 ml/min/1,73 m2, patiënten die antihypertensiva gebruiken met hypotensie in de medische voorgeschiedenis, patiënten op diuretica, of oudere patiënten (leeftijd ≥ 65 jaar) (zie rubriek 4.2 en 4.8).
Als gevolg van volumedepletie werden doorgaans geringe gemiddelde afnames van de eGFR gezien binnen de eerste 6 weken na het opstarten van de behandeling met canagliflozine bij volwassenen. Bij patiënten die gevoeliger zijn voor grotere afnames van het intravasculair volume, zoals hierboven beschreven, werden soms grotere afnames van de eGFR gezien (> 30%), waarna de eGFR weer verbeterde. Zelden moest de behandeling met canagliflozine hiervoor worden onderbroken (zie rubriek 4.8).
Patiënten dienen het advies te krijgen om symptomen van volumedepletie te melden. Canaglifozine wordt niet aanbevolen bij patiënten die lisdiuretica krijgen (zie rubriek 4.5) of met volumedepletie, bijvoorbeeld als gevolg van acute ziekte (zoals een maag-darmaandoening).
Voor patiënten die canagliflozine krijgen wordt, in het geval van bijkomende aandoeningen die tot volumedepletie kunnen leiden (zoals een maag-darmaandoening), zorgvuldige monitoring aangeraden van hun volumestatus (bijvoorbeeld met lichamelijk onderzoek, bloeddrukmetingen, laboratoriumonderzoek waaronder nierfunctieonderzoek) en de serumelektrolyten. Bij patiënten die tijdens behandeling met canagliflozine volumedepletie ontwikkelen kan een tijdelijke onderbreking van de behandeling met canagliflozine worden overwogen tot de toestand is gecorrigeerd. In geval van onderbreking dient aandacht te worden besteed aan een frequentere controle van de glucosespiegel.
Diabetische ketoacidose
Zeldzame gevallen van diabetische ketoacidose (DKA), waaronder levensbedreigende en fatale gevallen, zijn gemeld bij patiënten die werden behandeld met SGLT2-remmers, waaronder canagliflozine. In een aantal gevallen presenteerde de aandoening zich atypisch met alleen matig verhoogde bloedglucosewaarden, onder 14 mmol/l (250 mg/dl). Het is niet bekend of er een grotere kans is op het optreden van DKA bij hogere doses van canagliflozine, met inbegrip van kinderen met een lichaamsgewicht van minder dan 50 kg, aangezien de blootstelling bij een dosis van 300 mg hoger kan zijn dan bij volwassenen (zie rubriek 4.2). Het risico op DKA lijkt hoger bij patiënten met een matig tot ernstig verminderde nierfunctie die insuline nodig hebben.
In het geval van niet-specifieke symptomen zoals nausea, braken, anorexie, buikpijn, overmatige dorst, ademhalingsmoeilijkheden, verwardheid, ongewone vermoeidheid of slaperigheid moet rekening worden gehouden met het risico op diabetische ketoacidose. Indien deze symptomen optreden, dienen patiënten onmiddellijk te worden gecontroleerd op ketoacidose, ongeacht de bloedglucosewaarde.
Bij patiënten bij wie DKA wordt vermoed of gediagnosticeerd, dient behandeling met Invokana onmiddellijk te worden gestaakt.
Bij patiënten die gehospitaliseerd zijn voor ernstige acute medische aandoeningen dient de behandeling te worden onderbroken. Stop de behandeling met Invokana, indien mogelijk, gedurende een gepaste periode (dagen) voorafgaand aan grote chirurgische ingrepen, waaronder abdominale en bariatrische ingrepen, of andere invasieve procedures die gepaard gaan met langdurig vasten. Monitoring voor serum ketonen wordt aanbevolen. Overweeg alternatieve antihyperglykemische therapie, waaronder insuline.
Het meten van ketonenwaarden in het bloed heeft de voorkeur boven meten in de urine. Behandeling met Invokana kan opnieuw worden gestart wanneer de ketonenwaarden normaal zijn en de toestand van de patiënt is gestabiliseerd.
Voor aanvang van de behandeling met Invokana dienen patiëntgebonden factoren die predisponerend zijn voor ketoacidose in aanmerking te worden genomen.
Bij sommige patiënten kan DKA langer aanhouden na stopzetting van Invokana, d.w.z. het kan langer duren dan verwacht op basis van de plasmahalfwaardetijd van canagliflozine (zie rubriek 5.2). Langdurige glucosurie is waargenomen samen met aanhoudende DKA. Canagliflozine-onafhankelijke factoren kunnen betrokken zijn bij langdurige perioden van DKA. Insulinetekort kan bijdragen tot langdurige diabetische ketoacidose en moet worden gecorrigeerd indien waargenomen.
Patiënten die een hoger risico kunnen hebben op DKA zijn onder andere patiënten met een lage bètacelfunctiereserve (bijv. patiënten met diabetes type 2 met lage C-peptide of latente auto-immuun diabetes bij volwassenen (LADA) of patiënten met een geschiedenis van pancreatitis), patiënten met aandoeningen die leiden tot beperkte inname van voedsel of ernstige uitdroging, patiënten bij wie de insulinedoses verlaagd zijn en patiënten met verhoogde insulinebehoefte als gevolg van een acute medische aandoening, operatie of alcoholmisbruik. Bij deze patiënten dienen SGLT2-remmers met voorzichtigheid te worden gebruikt.
Het wordt afgeraden om een behandeling met SGLT2-remmers te herstarten bij patiënten die DKA hebben ervaren tijdens een eerdere behandeling met SGLT2-remmers, tenzij een andere duidelijke predisponerende factor is geïdentificeerd en verholpen.
De veiligheid en werkzaamheid van canagliflozine bij patiënten met type 1-diabetes zijn niet vastgesteld en canagliflozine mag niet worden gebruikt voor de behandeling van patiënten met type 1-diabetes. Beperkte gegevens uit klinische studies suggereren dat DKA vaak voorkomt als patiënten met type 1-diabetes worden behandeld met SGLT2-remmers.
Amputaties van de onderste ledematen
Bij klinische langetermijnstudies van canagliflozine bij volwassen patiënten met type 2-diabetes die aan een vastgestelde cardiovasculaire ziekte (CVZ) lijden of die ten minste 2 risicofactoren voor een CVZ hebben, werd Invokana in verband gebracht met een verhoogd risico op amputatie van de onderste ledematen versus placebo (respectievelijk 0,63 versus 0,34 voorvallen per 100 patiëntjaren). Deze verhoging trad hoofdzakelijk op in de teen en middenvoet (zie rubriek 4.8). Bij een klinische langetermijnstudie bij volwassen patiënten met type 2-diabetes en diabetische nierschade werd er geen verschil in risico op amputatie van de onderste ledematen waargenomen bij patiënten die werden behandeld met 100 mg canagliflozine ten opzichte van placebo. Gedurende deze studie werden de hieronderstaande voorzorgsmaatregelen genomen. Aangezien er geen onderliggend mechanisme is vastgesteld, zijn de risicofactoren voor amputatie, met uitzondering van de algemene risicofactoren, onbekend.
Voor aanvang van de behandeling met Invokana dienen factoren uit de voorgeschiedenis van de patiënt die het amputatierisico mogelijk verhogen, in aanmerking te worden genomen. Uit voorzorg moet overwogen worden om patiënten met een hoger risico op amputaties nauwgezet in de gaten te houden en patiënten op de hoogte te stellen van het belang van routinematige preventieve voetverzorging en van het zorgen voor voldoende hydratatie. Ook kan overwogen worden om de behandeling met Invokana stop te zetten bij patiënten die symptomen ontwikkelen die vooraf kunnen gaan aan een amputatie zoals een huidzweer op de onderste ledematen, infectie, osteomyelitis of gangreen.
Necrotiserende fasciitis van het perineum (fournier-gangreen)
Na het in de handel brengen zijn er gevallen van necrotiserende fasciitis van het perineum (ook bekend als fournier-gangreen) gemeld bij vrouwelijke en mannelijke patiënten die SGLT2-remmers innemen. Dit is een zeldzaam maar ernstig en potentieel levensbedreigend voorval dat met spoed een chirurgische ingreep en antibiotische behandeling vereist.
Patiënten moet worden geadviseerd een arts te raadplegen als ze last hebben van een combinatie van de symptomen pijn, gevoeligheid, erytheem, of zwelling in het genitale of perineale gebied, met koorts of malaise. Wees ervan bewust dat urogenitale infectie of perineaal abces aan necrotiserende fasciitis vooraf kan gaan. Als fournier-gangreen vermoed wordt, dient de toediening van Invokana te worden stopgezet en onmiddellijk een behandeling (waaronder antibiotica en chirurgisch debridement) te worden ingesteld.
Verhoogd hematocriet
Een stijging in hematocriet werd waargenomen tijdens behandeling met canagliflozine (zie rubriek 4.8); derhalve dienen patiënten met een reeds verhoogd hematocriet nauwlettend te worden gemonitord.
Ouderen
Oudere patiënten kunnen een groter risico hebben op volumedepletie en hebben een grotere kans te worden behandeld met diuretica en een verminderde nierfunctie te hebben. Bij patiënten van ≥ 75 jaar werd een hogere incidentie gemeld van bijwerkingen die geassocieerd zijn met volumedepletie (bijvoorbeeld houdingsafhankelijke duizeligheid, orthostatische hypotensie, hypotensie). Daarnaast werden bij dergelijke patiënten grotere afnames van de eGFR gemeld (zie rubriek 4.2 en 4.8).
Genitale schimmelinfecties
In overeenstemming met het mechanisme van remming van de natriumglucose-co-transporter 2 (SGLT2) met verhoogde glucose-excretie via de urine, werden in klinische studies met canagliflozine vulvovaginale candidiasis gemeld bij vrouwen en balanitis of balanoposthitis bij mannen (zie rubriek 4.8). Mannelijke en vrouwelijke patiënten die in het verleden genitale schimmelinfecties hadden gehad, hadden een grotere kans op een infectie. Balanitis of balanoposthitis kwamen vooral voor bij onbesneden mannelijke patiënten, wat in sommige gevallen resulteerde in phimosis en/of een circumcisie. De meerderheid van de genitale schimmelinfecties werd behandeld met topische antimycotische behandelingen, ofwel voorgeschreven door een beroepsbeoefenaar in de gezondheidszorg ofwel via zelfbehandeling, terwijl de behandeling met Invokana werd voortgezet.
Urineweginfecties
Na het in de handel brengen zijn gevallen gemeld van gecompliceerde urineweginfecties, waaronder pyelonefritis en urosepsis, bij patiënten die werden behandeld met canagliflozine. Dit leidde vaak tot het onderbreken van de behandeling. Een tijdelijke onderbreking van de behandeling met canagliflozine moet overwogen worden bij patiënten met gecompliceerde urineweginfecties.
Hartfalen
De ervaring bij New York Heart Association (NYHA)-klasse III is beperkt, en er is geen ervaring in klinische studies met canagliflozine bij NYHA-klasse IV.
Laboratoriumuitslagen urine
Als gevolg van het werkingsmechanisme zullen patiënten die canagliflozine gebruiken positief testen op glucose in hun urine.
Lactose-intolerantie
De tabletten bevatten lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Farmacodynamische interacties
Diuretica
Canagliflozine kan het effect van diuretica versterken en kan het risico op dehydratie en hypotensie verhogen (zie rubriek 4.4).
Insuline en insulinesecretagogen
Insuline en insulinesecretagogen, zoals sulfonylureumderivaten, kunnen hypoglykemie veroorzaken. Daarom kan een lagere dosis insuline of insulinesecretagoog nodig zijn om het risico op hypoglykemie te verkleinen wanneer deze middelen worden gebruikt in combinatie met canagliflozine (zie rubriek 4.2 en 4.8).
Farmacokinetische interacties
Effecten van andere geneesmiddelen op canagliflozine
Canagliflozine wordt voornamelijk gemetaboliseerd via glucuronideconjugatie, gemedieerd door UDP-glucuronosyltransferase 1A9 (UGT1A9) en 2B4 (UGT2B4). Canagliflozine wordt getransporteerd door P-glycoproteïne (P-gp) en het borstkankerresistentie-eiwit (Breast Cancer Resistance Protein, BCRP).
Middelen die enzymen induceren (zoals sint-janskruid [Hypericum perforatum], rifampicine, barbituraten, fenytoïne, carbamazepine, ritonavir, efavirenz) kunnen de blootstelling aan canagliflozine verminderen. Na gelijktijdige toediening van canagliflozine met rifampicine (dat diverse actieve transporteiwitten en geneesmiddelmetaboliserende enzymen induceert), werden afnames van de systemische blootstelling (AUC) aan en de piekconcentratie (Cmax) van canagliflozine waargenomen van respectievelijk 51% en 28%. Deze afnames in blootstelling aan canagliflozine kunnen de werkzaamheid verminderen.
Indien een middel dat deze UGT-enzymen en transporteiwitten induceert gelijktijdig moet worden toegediend met canagliflozine, is het gewenst de bloedglucoseregulatie te monitoren om vast te stellen of de respons op canagliflozine adequaat is. Indien een middel dat deze UGT-enzymen induceert gelijktijdig moet worden toegediend met canagliflozine, kan overwogen worden de dosis te verhogen tot 300 mg eenmaal daags als de patiënten op dat moment canagliflozine 100 mg eenmaal daags verdragen, een eGFR hebben van ≥ 60 ml/min/1,73 m2 of een CrCl van ≥ 60 ml/min, en aanvullende bloedglucoseregulatie nodig hebben. Bij patiënten met een eGFR van 45 ml/min/1,73 m2 tot < 60 ml/min/1,73 m2 of een CrCl van 45 ml/min tot < 60 ml/min die canagliflozine 100 mg gebruiken, die gelijktijdige behandeling krijgen met een UGT-enzyminductor en die aanvullende bloedglucoseregulatie nodig hebben, dienen andere bloedglucoseverlagende behandelingen te worden overwogen (zie rubriek 4.2 en 4.4).
Colestyramine kan mogelijk de blootstelling aan canagliflozine verminderen. De toediening van canagliflozine dient minstens 1 uur voor of 4-6 uur na toediening van een galzuurbindend middel plaats te vinden, om mogelijke verstoring van de absorptie van deze middelen tot een minimum te beperken.
Interactiestudies suggereren dat de farmacokinetiek van canagliflozine niet verandert door metformine, hydrochloorthiazide, orale anticonceptiva (ethinylestradiol en levonorgestrol), ciclosporine en/of probenecide.
Effecten van canagliflozine op andere geneesmiddelen
Digoxine
De combinatie van canagliflozine 300 mg eenmaal daags gedurende 7 dagen met een eenmalige dosis digoxine van 0,5 mg, gevolgd door 0,25 mg per dag gedurende 6 dagen, resulteerde in een toename van de AUC van digoxine van 20% en een toename van de Cmax van digoxine van 36%, waarschijnlijk door remming van P-gp. Waargenomen is dat canagliflozine P-gp in vitro remt. Patiënten die digoxine of andere hartglycosiden gebruiken (bijvoorbeeld digitoxine) dienen op de juiste wijze te worden gemonitord.
Lithium
Het gelijktijdig gebruik van een SGLT2-remmer en lithium kan de serumconcentraties van lithium verminderen. Monitor de serumconcentraties van lithium nauwlettend tijdens de behandeling met canagliflozine, in het bijzonder tijdens de opstart en bij het veranderen van de dosis.
Dabigatran
Het effect van gelijktijdige toediening van canagliflozine (een zwakke P-gp-remmer) op dabigatranetexilaat (een P-gp-substraat) is niet onderzocht. Aangezien de concentraties van dabigatran in aanwezigheid van canagliflozine verhoogd kunnen zijn, dient monitoring plaats te vinden (controleren op symptomen van bloeding of anemie) als dabigatran wordt gecombineerd met canagliflozine.
Simvastatine
De combinatie van canagliflozine 300 mg eenmaal daags gedurende 6 dagen met een eenmalige dosis simvastatine (CYP3A4-substraat) van 40 mg resulteerde in een toename van de AUC van simvastatine van 12% en een toename van de Cmax van simvastatine van 9%. De AUC van simvastatinezuur nam toe met 18% en de Cmax met 26%. De verhoogde blootstellingen aan simvastatine en simvastatinezuur worden niet als klinisch relevant beschouwd.
Remming van BCRP door canagliflozine in de darm kan niet worden uitgesloten en derhalve kan verhoogde blootstelling voorkomen aan geneesmiddelen die worden getransporteerd door BCRP, bijvoorbeeld bepaalde statines - zoals rosuvastatine - en bepaalde geneesmiddelen tegen kanker.
In interactiestudies had canagliflozine op steady-state geen klinisch relevant effect op de farmacokinetiek van metformine, orale anticonceptiva (ethinylestradiol en levonorgestrel), glibenclamide, paracetamol, hydrochloorthiazide of warfarine.
Geneesmiddel/laboratoriumtestverstoring
1,5-AG assay
Stijgingen in glucose-excretie in de urine met Invokana kunnen foutief de 1,5-anhydroglucitol (1,5-AG)-waarden verlagen en metingen van 1,5-AG onbetrouwbaar maken bij het bepalen van de bloedglucoseregulatie. Daarom dienen 1,5-AG assays niet te worden gebruikt voor het bepalen van de bloedglucoseregulatie in patiënten die canagliflozine gebruiken. Voor meer details wordt geadviseerd om contact op te nemen met de specifieke fabrikant van het 1,5-AG assay.
Pediatrische populatie
Interactiestudies zijn enkel uitgevoerd bij volwassenen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van canagliflozine bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Canagliflozine mag niet tijdens de zwangerschap worden gebruikt. Wanneer zwangerschap wordt vastgesteld, dient behandeling met canagliflozine te worden stopgezet.
Borstvoeding
Het is niet bekend of canagliflozine en/of de metabolieten ervan in de moedermelk worden uitgescheiden. Uit beschikbare farmacodynamische/toxicologische gegevens bij dieren blijkt dat canagliflozine/metabolieten in melk wordt/worden uitgescheiden en dat er farmacologische effecten optreden bij jongen die gezoogd worden en bij juveniele ratten die waren blootgesteld aan canagliflozine (zie rubriek 5.3). Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Canagliflozine mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Het effect van canagliflozine op de vruchtbaarheid bij mensen is niet onderzocht. In dieronderzoeken zijn geen effecten op de vruchtbaarheid waargenomen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Canagliflozine heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten moeten echter worden gewaarschuwd voor het risico op hypoglykemie wanneer canagliflozine wordt gebruikt als add-on-therapie met insuline of een insulinesecretagoog, en voor het verhoogde risico op bijwerkingen die gerelateerd zijn aan volumedepletie, zoals houdingsafhankelijke duizeligheid (zie rubriek 4.2, 4.4 en 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van canagliflozine werd beoordeeld bij 22.645 volwassen patiënten met type 2-diabetes, waaronder 13.278 patiënten behandeld met canagliflozine en 9.367 patiënten met de comparator in 15 dubbelblinde, gecontroleerde klinische fase III- en fase IV-studies. In totaal werden 10.134 volwassen patiënten behandeld in twee specifieke cardiovasculaire studies gedurende een blootstellingsduur van gemiddeld 149 weken (223 weken in CANVAS en 94 weken in CANVAS-R) en werden 8.114 volwassen patiënten behandeld in 12 dubbelblinde, gecontroleerde klinische fase III-en fase IV-studies gedurende een blootstellingsduur van gemiddeld 49 weken. In een specifieke studie naar nieruitkomsten hadden in totaal 4.397 volwassen patiënten met type 2-diabetes en diabetische nierschade een blootstellingsduur van gemiddeld 115 weken.
De primaire beoordeling van de veiligheid en tolerantie werd uitgevoerd in een gepoolde analyse (N = 2.313) van vier 26 weken durende placebogecontroleerde klinische studies (monotherapie en add-on-therapie met metformine, metformine en een sulfonylureumderivaat, en metformine en pioglitazon) bij volwassenen. De bijwerkingen die tijdens de behandeling het vaakst werden gemeld, waren hypoglykemie bij combinatie met insuline of een sulfonylureumderivaat, vulvovaginale candidiasis, urineweginfectie en polyurie of pollakisurie (d.w.z. frequent urineren). Bijwerkingen die leidden tot stopzetting bij ≥ 0,5% van alle met canagliflozine behandelde volwassen patiënten in deze studies waren vulvovaginale candidiasis (0,7% van de vrouwelijke patiënten) en balanitis of balanoposthitis (0,5% van de mannelijke patiënten). Aanvullende veiligheidsanalyses (met inbegrip van langetermijngegevens) van gegevens uit het hele canagliflozineprogramma (placebo- en actief gecontroleerde studies) werden uitgevoerd om gemelde bijwerkingen te beoordelen teneinde bijwerkingen vast te stellen (tabel 2) (zie rubriek 4.2 en 4.4).
Bijwerkingen in tabelvorm
De bijwerkingen in tabel 2 zijn gebaseerd op de gepoolde analyse van de hierboven beschreven placebogecontroleerde en actiefgecontroleerde studies. Bijwerkingen gerapporteerd tijdens wereldwijd postmarketinggebruik van canagliflozine zijn ook in deze tabel opgenomen. De onderstaande bijwerkingen zijn geclassificeerd naar frequentie en systeem/orgaanklasse. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 2: Bijwerkingen in tabelvorm (MedDRA) uit placebogecontroleerdee en actiefgecontroleerde studiese en uit postmarketingervaring
Systeem/orgaanklasse Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | |
zeer vaak vaak niet bekend | Vulvovaginale candidiasisb,j Balanitis of balanoposthitisb,k, urineweginfectiec (pyelonefritis en urosepsis zijn postmarketing gemeld) Necrotiserende fasciitis van het perineum (fournier-gangreen)d |
| Immuunsysteemaandoeningen | |
| zelden | Anafylactische reactie |
| Voedings- en stofwisselingsstoornissen | |
zeer vaak soms zelden | Hypoglykemie in combinatie met insuline of sulfonylureumderivaatc Dehydratiea Diabetische ketoacidoseb |
| Zenuwstelselaandoeningen | |
| soms | Duizeligheid houdings-afhankelijka, syncopea |
| Bloedvataandoeningen | |
| soms | Hypotensiea, orthostatische hypotensiea |
| Maagdarmstelselaandoeningen | |
| vaak | Constipatie, dorstf, nausea |
| Huid- en onderhuidaandoeningen | |
| soms zelden | Fotosensitiviteit, rashg, urticaria Angio-oedeem |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| soms | Botbreukh |
| Nier- en urinewegaandoeningen | |
vaak soms | Polyurie of pollakisuriei Nierfalen (voornamelijk in de context van volumedepletie) |
| Onderzoeken | |
vaak Dyslipidemiel, hematocriet verhoogdb,m soms Bloed creatinine verhoogdb,n, bloed ureum verhoogdb,o, bloed kalium verhoogdb,p, bloed fosfaat verhoogdq
| Chirurgische en medische verrichtingen | |
| soms | Amputaties van onderste ledematen (hoofdzakelijk van de teen en middenvoet), vooral bij patiënten met een hoog risico op hartziekteb |
a Gerelateerd aan volumedepletie; zie rubriek 4.4 en beschrijving van bijwerking hieronder. b Zie rubriek 4.4 en beschrijving van bijwerking hieronder.
c Zie beschrijving van bijwerking hieronder.
d Zie rubriek 4.4
e Veiligheidsdataprofielen uit individuele pivotal studies (waaronder studies in patiënten met matige nierinsufficiëntie;
ouderen [leeftijd ≥ 55 jaar tot ≤ 80 jaar]; patiënten met een verhoogd cardiovasculair en renaal risico) waren over het algemeen consistent met de bijwerkingen die in deze tabel geïdentificeerd worden.
f Dorst omvat de termen dorst, droge mond en polydipsie.
g Rash omvat de termen rash erythemateus, rash gegeneraliseerd, rash vlekkerig, rash maculopapulair, rash papulair, rash pruritus, pustuleuze rash, en rash vesiculair.
h Gerelateerd aan botbreuk; zie beschrijving van bijwerking hieronder.
i Polyurie of pollakisurie omvat de termen polyurie, pollakisurie, dringende urinelozing, nachtelijke mictie, en urine-output verhoogd.
j Vulvovaginale candidiase omvat de termen vulvovaginale candidiasis, vulvovaginale mycotische infectie, vulvovaginitis, vaginale infectie, vulvitis, en genitale schimmelinfectie.
k Balanitis of balanoposthitis omvat de termen balanitis, balanoposthitis, balanitiscandida, en genitale schimmelinfectie. l Gemiddelde percentages voor de verhogingen ten opzichte van baseline voor respectievelijk canagliflozine 100 mg en
300 mg versus placebo waren: totaalcholesterol 3,4% en 5,2% versus 0,9%; HDL-cholesterol 9,4% en 10,3% versus 4,0%; LDL-cholesterol 5,7% en 9,3% versus 1,3%; non-HDL-cholesterol 2,2% en 4,4% versus 0,7%; triglyceriden 2,4% en 0,0% versus 7,6%.
m Gemiddelde veranderingen ten opzichte van baseline in hematocriet waren 2,4% en 2,5% voor respectievelijk canagliflozine 100 mg en 300 mg, tegenover 0,0% voor placebo.
n Gemiddelde percentages veranderingen ten opzichte van baseline in creatinine waren 2,8% en 4,0% voor respectievelijk canagliflozine 100 mg en 300 mg, tegenover 1,5% voor placebo.
o Gemiddelde percentages veranderingen ten opzichte van baseline in BUN waren 17,1% en 18,0% voor respectievelijk canagliflozine 100 mg en 300 mg, tegenover 2,7% voor placebo.
p Gemiddelde percentages veranderingen ten opzichte van baseline in kalium in het bloed waren 0,5% and 1,0% voor respectievelijk canagliflozine 100 mg en 300 mg, tegenover 0,6% voor placebo.
q Gemiddelde percentages veranderingen ten opzichte van baseline in serumfosfaat waren 3,6% en 5,1% voor respectievelijk canagliflozine 100 mg en 300 mg, tegenover 1,5% voor placebo.
Beschrijving van geselecteerde bijwerkingen
Diabetische ketoacidose
In een langetermijnstudie naar nieruitkomsten bij volwassen patiënten met type 2-diabetes en diabetische nierschade, waren de incidentiepercentages van vastgestelde voorvallen van diabetische ketoacidose (DKA) respectievelijk 0,21 (0,5%, 12/2.200) en 0,03 (0,1%, 2/2.197) per 100 patiëntjaren van follow-up voor 100 mg canagliflozine en placebo; van de 14 patiënten met DKA hadden 8 (7 met 100 mg canagliflozine en 1 met placebo) vóór behandeling een eGFR van 30 tot ˂ 45 ml/min/1,73 m2
(zie rubriek 4.4).
Amputatie van de onderste ledematen
Bij patiënten met type 2-diabetes die aan een vastgestelde cardiovasculaire aandoening leden of die ten minste 2 risicofactoren voor een cardiovasculaire aandoening hadden, werd canagliflozine in verband gebracht met een verhoogd risico op amputatie van de onderste ledematen. Dit werd waargenomen in het geïntegreerde CANVAS-programma bestaande uit CANVAS en CANVAS-R, twee grote, gerandomiseerde, placebogecontroleerde langetermijnstudies waarin 10.134 volwassen patiënten werden beoordeeld. De onbalans trad al binnen de eerste 26 weken van de behandeling op. Patiënten in CANVAS en CANVAS-R werden gedurende een gemiddelde periode van respectievelijk 5,7 en 2,1 jaar gevolgd. Ongeacht behandeling met canagliflozine of placebo was het amputatierisico het hoogst bij patiënten die op baseline een voorgeschiedenis hadden van een eerdere amputatie, perifere vasculaire ziekte en neuropathie. Het risico op amputatie van de onderste ledematen was niet dosisafhankelijk. De amputatieresultaten van het geïntegreerde CANVAS-programma zijn weergegeven in tabel 3.
Er was geen verschil in risico op amputatie van de onderste ledematen gerelateerd aan het gebruik van 100 mg canagliflozine ten opzichte van placebo (respectievelijk 1,2 versus 1,1 voorvallen per 100 patiëntjaren [HR: 1,11; 95%-BI 0,79; 1,56]) in CREDENCE, een langetermijnstudie naar nieruitkomsten bij 4.397 volwassen patiënten met type 2-diabetes en diabetische nierschade (zie rubriek 4.4). In andere studies met canagliflozine bij type 2-diabetes, waarin een algemene diabetische populatie van 8.114 volwassen patiënten werd geïncludeerd, werd geen verschil in risico op amputatie van de onderste ledematen waargenomen ten opzichte van controlepatiënten.
Tabel 3: Geïntegreerde analyse van amputaties in CANVAS EN CANVAS-R
| Placebo N = 4.344 | canagliflozine N = 5.790 | |
| Totaalaantal proefpersonen met amputaties, n (%) | 47 (1,1) | 140 (2,4) |
| Incidentiepercentage (per 100 patiëntjaren) | 0,34 | 0,63 |
| HR (95%-BI) t.o.v. placebo | 1,97 (1,41; 2,75) | |
| Kleine amputatie, n (%)* | 34/47 (72,3) | 99/140 (70,7) |
| Grote amputatie, n (%)† | 13/47 (27,7) | 41/140 (29,3) |
Opmerking: de incidentie is gebaseerd op het aantal patiënten met ten minste één amputatie, niet op het totale aantal amputaties. De follow-up van een patiënt wordt berekend op basis van dag 1 tot de datum van de eerste amputatie. Sommige patiënten hadden meer dan één amputatie. Het percentage van kleine en grote amputaties is gebaseerd op het hoogste amputatieniveau bij elke patiënt.
* Teen en middenvoet
† Enkel, onder de knie en boven de knie
Van de proefpersonen in het CANVAS-programma die een amputatie hadden ondergaan, waren de teen en middenvoet de meest voorkomende plaatsen (71%) in beide behandelgroepen (tabel 3). Meerdere amputaties (van beide onderste ledematen in sommige gevallen) werden niet vaak en in vergelijkbare percentages waargenomen in beide behandelgroepen.
Infecties in de onderste ledematen, diabetische voetzweren, perifere arteriële ziekte en gangreen waren de meest voorkomende medische voorvallen die in verband werden gebracht met de noodzaak van een amputatie in beide behandelgroepen (zie rubriek 4.4).
Bijwerkingen gerelateerd aan volumedepletie
In de gepoolde analyse van de vier 26 weken durende placebogecontroleerde studies bij volwassenen was de incidentie van alle bijwerkingen gerelateerd aan volumedepletie (bijvoorbeeld houdingsafhankelijke duizeligheid, orthostatische hypotensie, hypotensie, dehydratie, en syncope) 1,2% voor canagliflozine 100 mg, 1,3% voor canagliflozine 300 mg, en 1,1% voor placebo. In de twee actief gecontroleerde studies was de incidentie met Invokana-behandeling vergelijkbaar met de controlegroepen.
In een van de specifieke cardiovasculaire langetermijnstudies (CANVAS), waarin volwassen patiënten in het algemeen ouder waren en een hoger percentage aan diabetescomplicaties hadden, waren de incidentiepercentages van bijwerkingen gerelateerd aan volumedepletie 2,3 met canagliflozine 100 mg, 2,9 met canagliflozine 300 mg en 1,9 met placebo, voorvallen per 100 patiëntjaren.
Om de risicofactoren voor deze bijwerkingen na te gaan werd een uitgebreidere gepoolde analyse uitgevoerd van volwassen patiënten (N = 12.441) uit 13 gecontroleerde fase III- en fase IV-studies met beide doses van canagliflozine. In deze gepoolde analyse hadden patiënten op lisdiuretica, patiënten met een baseline-eGFR van 30 ml/min/1,73 m2 tot < 60 ml/min/1,73 m2 en patiënten van ≥ 75 jaar in het algemeen hogere incidenties van deze bijwerkingen. Voor patiënten op lisdiuretica waren de incidentiepercentages 5,0 met canagliflozine 100 mg en 5,7 met canagliflozine 300 mg, tegenover 4,1 voorvallen per 100 patiëntjaren van blootstelling in de controlegroep. Voor patiënten met een baseline-eGFR van 30 ml/min/1,73 m2 tot < 60 ml/min/1,73 m2 waren de incidentiepercentages 5,2 met canagliflozine 100 mg en 5,4 met canagliflozine 300 mg, tegenover 3,1 voorvallen per 100 patiëntjaren van blootstelling in de controlegroep. Bij patiënten van ≥ 75 jaar waren de incidentiepercentages 5,3 met canagliflozine 100 mg en 6,1 met canagliflozine 300 mg, tegenover 2,4 voorvallen per 100 patiëntjaren van blootstelling in de controlegroep (zie rubriek 4.2 en 4.4).
In een langetermijnstudie naar nieruitkomsten bij volwassen patiënten met type 2-diabetes en diabetische nierschade was het incidentiepercentage van voorvallen gerelateerd aan volumedepletie 2,84 en 2,35 voorvallen per 100 patiëntjaren voor respectievelijk 100 mg canagliflozine en placebo. Een toename van het incidentiepercentage werd waargenomen bij een dalende eGFR. Bij proefpersonen met een eGFR van 30 tot < 45 ml/min/1,73 m2 was het incidentiepercentage voor volumedepletie hoger in de canagliflozinegroep (4,91 voorvallen per 100 patiëntjaren) vergeleken met de placebogroep (2,60 voorvallen per 100 patiëntjaren); in de subgroepen met eGFR ≥ 45 tot < 60 en eGFR 60 tot< 90 ml/min/1,73 m2 was het incidentiepercentage tussen de groepenechter vergelijkbaar.
In de specifieke cardiovasculaire studie en de uitgebreidere gepoolde analyse, alsmede in een specifieke studie naar nieruitkomsten bij volwassenen, was het aantal stopzettingen als gevolg van bijwerkingen gerelateerd aan volumedepletie en ernstige bijwerkingen gerelateerd aan volumedepletie met canagliflozine niet verhoogd.
Hypoglykemie bij add-on-therapie met insuline of insuline-secretagogen
De frequentie van hypoglykemie was laag (ongeveer 4%) in alle behandelgroepen, inclusief placebo, bij gebruik als monotherapie of als add-on-therapie bij metformine. Als canagliflozine werd toegevoegd aan behandeling met insuline, werd hypoglykemie waargenomen bij respectievelijk 49,3%, 48,2% en 36,8% van de volwassen patiënten behandeld met canagliflozine 100 mg, canagliflozine 300 mg en placebo, en kwam ernstige hypoglykemie voor bij 1,8%, 2,7% en 2,5% van de volwassen patiënten behandeld met respectievelijk canagliflozine 100 mg, canagliflozine 300 mg en placebo. Als canagliflozine werd toegevoegd aan behandeling met een sulfonylureumderivaat, werd hypoglykemie waargenomen bij respectievelijk 4,1%, 12,5% en 5,8% van de volwassen patiënten behandeld met canagliflozine 100 mg, canagliflozine 300 mg en placebo (zie rubriek 4.2 en 4.5).
Genitale schimmelinfecties
Vulvovaginale candidiasis (waaronder vulvovaginitis en vulvovaginale mycotische infectie) werd gemeld bij respectievelijk 10,4% en 11,4% van de volwassen vrouwelijke patiënten die werden behandeld met canagliflozine 100 mg en canagliflozine 300 mg, tegenover 3,2% bij vrouwelijke patiënten behandeld met placebo. De meeste meldingen van vulvovaginale candidiasis gebeurden tijdens de eerste vier maanden van de behandeling met canagliflozine. Onder vrouwelijke patiënten die canagliflozine gebruikten, kreeg 2,3% meer dan één infectie. In totaal stopte 0,7% van alle vrouwelijke patiënten met canagliflozine vanwege vulvovaginale candidiasis (zie rubriek 4.4). In het CANVAS-programma was de mediane infectieduur bij de canagliflozinegroep langer dan bij de placebogroep.
Candida-balanitis of -balanoposthitis trad bij volwassen mannelijke patiënten op meteen percentage van 2,98 en 0,79 voorvallen per 100 patiëntjaren voor respectievelijk canagliflozine en placebo. Onder mannelijke patiënten die canagliflozine gebruikten, had 2,4% meer dan één infectie. Stoppen met canagliflozine door mannelijke patiënten vanwege candida-balanitis of -balanoposthitis vond plaats met een percentage van 0,37 voorvallen per 100 patiëntjaren. Phimosis werd gemeld meteen percentage van 0,39 en 0,07 voorvallen per 100 patiëntjaren voor respectievelijk canagliflozine en placebo. Een circumcisie werd uitgevoerd met een percentage van 0,31 en 0,09 voorvallen per 100 patiëntjaren voor respectievelijk canagliflozine en placebo (zie rubriek 4.4). Urineweginfecties
In klinische studies bij volwassenen werden urineweginfecties vaker gemeld met canagliflozine 100 mg en 300 mg (respectievelijk 5,9% en 4,3%), tegenover 4,0% met placebo. De meeste infecties waren licht tot matig van aard en het aantal ernstige bijwerkingen nam niet toe. In deze studies reageerden proefpersonen op de standaardbehandelingen terwijl de behandeling met canagliflozine werd voortgezet.
Na het in de handel brengen zijn echter gevallen gemeld van gecompliceerde urineweginfecties, waaronder pyelonefritis en urosepsis, bij patiënten die werden behandeld met canagliflozine. Dit leidde vaak tot het onderbreken van de behandeling.
Botbreuk
In een cardiovasculaire studie (CANVAS) bij 4.327 behandelde volwassen proefpersonen met een vastgestelde cardiovasculaire aandoening of ten minste twee risicofactoren voor een cardiovasculaire aandoening waren de incidentiepercentages van alle toegekende botbreuken 1,6, 1,8 en 1,1 per 100 patiëntjaren van follow-up voor respectievelijk 100 mg canagliflozine, 300 mg canagliflozine en placebo, waarbij de onbalans in breuken aanvankelijk optrad binnen de eerste 26 weken van de behandeling.
In twee andere langetermijnstudies bij volwassenen en in studies bij volwassenen die bij de algemene diabetespopulatie werden uitgevoerd, werd geen verschil in het risico op breuken waargenomen met canagliflozine vergeleken met controle. In een tweede cardiovasculaire studie (CANVAS-R) onder 5.807 behandelde volwassen proefpersonen met een vastgestelde cardiovasculaire aandoening of ten minste twee risicofactoren voor een cardiovasculaire aandoening waren de incidentiepercentages van alle toegekende botbreuken 1,1 en 1,3 voorvallen per 100 patiëntjaren van follow-up voor respectievelijk canagliflozine en placebo.
In een langetermijnstudie naar nieruitkomsten bij 4.397 behandelde volwassen proefpersonen met type 2-diabetes en diabetische nierschade, waren de incidentiepercentages van alle vastgestelde botbreuken 1,2 voorvallen per 100 patiëntjaren van follow-up voor zowel 100 mg canagliflozine als placebo. In andere studies met canagliflozine bij type 2-diabetes, waarin een algemene diabetes-populatie van 7.729 volwassen patiënten werd geïncludeerden waarin botbreuken waren vastgesteld, waren de incidentiepercentages van alle vastgestelde botbreuken 1,2 en 1,1 per 100 patiëntjaren van follow-up voor respectievelijk canagliflozine en controle. Na 104 weken behandeling had canagliflozine geen ongunstig effect op de botmineraaldichtheid.
Bijzondere populaties
Ouderen
In een gepoolde analyse van 13 placebo-gecontroleerde en actief-gecontroleerde studies was het veiligheidsprofiel van canagliflozine bij oudere patiënten in het algemeen consistent met dat bij jongere patiënten. Patiënten van ≥ 75 jaar hadden een hogere incidentie van bijwerkingen gerelateerd aan volumedepletie (zoals houdingsafhankelijke duizeligheid, orthostatische hypotensie, hypotensie), met incidentiepercentages van 5,3, 6,1 en 2,4 voorvallen per 100 patiëntjaren van blootstelling aan respectievelijk canagliflozine 100 mg, canagliflozine 300 mg en in de controlegroep. Afnames van de eGFR (-3,4 en -4,7 ml/min/1,73 m2) werden gemeld met respectievelijk canagliflozine 100 mg en canagliflozine 300 mg, tegenover -4,2 ml/min/1,73 m2 in de controlegroep. De gemiddelde baseline-eGFR bedroeg 62,5, 64,7 en 63,5 ml/min/1,73 m2 voor respectievelijk canagliflozine 100 mg, canagliflozine 300 mg en de controlegroep (zie rubriek 4.2 en 4.4).
Nierinsufficiëntie bij volwassen patiënten met onvoldoende gereguleerde type 2-diabetes mellitus Volwassen patiënten met op baseline een eGFR van < 60 ml/min/1,73 m2 hadden een hogere incidentie van bijwerkingen gerelateerd aan volumedepletie (bijvoorbeeld houdingsafhankelijke duizeligheid, orthostatische hypotensie, hypotensie), met incidentiepercentages van respectievelijk 5,3, 5,1 en 3,1 voorvallen per 100 patiëntjaren van blootstelling aancanagliflozine 100 mg, canagliflozine 300 mg en placebo (zie rubriek 4.2 en 4.4).
Het algehele incidentiepercentage van verhoogde serumkaliumconcentratie was hoger bij patiënten met matige nierinsufficiëntie, met incidentiepercentages van respectievelijk 4,9, 6,1 en 5,4 voorvallen per 100 patiëntjaren van blootstelling aan canagliflozine 100 mg, canagliflozine 300 mg en placebo. In het algemeen waren de verhogingen van voorbijgaande aard en was er geen specifieke behandeling nodig.
Met beide doses van canagliflozine werden bij patiënten met matige nierinsufficiëntie verhogingen van het serumcreatinine van 9,2 µmol/l en van BUN van ongeveer 1,0 mmol/lwaargenomen.
De incidentiepercentages van grotere afnames van de eGFR (> 30%) op enig moment tijdens de behandeling waren 7,3, 8,1 en 6,5 voorvallen per 100 patiëntjaren van blootstelling aan respectievelijk canagliflozine 100 mg, canagliflozine 300 mg en placebo. Bij de laatste post-baseline waarde waren de incidentiepercentages van dergelijke afnames 3,3 voor patiënten behandeld met canagliflozine 100 mg, 2,7 met canagliflozine 300 mg en 3,7 voorvallen per 100 patiëntjaren van blootstelling met placebo (zie rubriek 4.4).
Patiënten behandeld met canagliflozine maakten, ongeacht de baseline-eGFR, een initiële afname van de gemiddelde eGFR door. Daarna handhaafde de eGFR zich of steeg de waarde geleidelijk tijdens het voortzetten van de behandeling. Na stopzetting van de behandeling keerde de gemiddelde eGFR terug naar de waarde bij baseline, wat erop duidt dat hemodynamische veranderingen mogelijk een rol spelen bij deze veranderingen in nierfunctie.
Nierinsufficiëntie bij volwassen patiënten met diabetische nierschade bij type 2-diabetes mellitus In een langetermijnstudie naar nieruitkomsten bij volwassen patiënten met type 2-diabetes en diabetische nierschade was de incidentie van niergerelateerde voorvallen in beide groepen frequent maar minder frequent in de canagliflozinegroep (5,71 voorvallen per 100 patiëntjaren) vergeleken met de placebogroep (7,91 voorvallen per 100 patiëntjaren). Ernstige en hevige niergerelateerde voorvallen kwamen ook minder vaak voor in de canagliflozinegroep versus placebo. De incidentiepercentages van niergerelateerde voorvallen voor alle drie de eGFR-groepen waren lager bij canagliflozine ten opzichte van placebo; het hoogste incidentiepercentage van niergerelateerde voorvallen werd gezien in de eGFR-groep van 30 tot< 45 ml/min/1,73 m2 (9,47 versus 12,80 voorvallen per 100 patiëntjaren voor respectievelijk canagliflozine versus placebo).
In de langetermijnstudie naar nieruitkomsten werd geen verschil in serumkalium, geen toename van bijwerkingen van hyperkaliëmie en geen absolute (> 6,5 mEq/l) of relatieve (> bovengrens van standaard en > 15% toename ten opzichte van baseline) stijging van serumkalium waargenomen bij 100 mg canagliflozine ten opzichte van placebo.
In het algemeen werd er geen onbalans tussen behandelgroepen waargenomen voor afwijkingen in fosfaat, zowel over het geheel gezien als in elke eGFR-categorie (45 tot< 60 of 30 tot< 45 ml/min/1,73 m2 [CrCl 45 tot < 60 of 30 tot < 45 ml/min]).
Pediatrische populatie
In de DIA3018-studie werden 171 kinderen van 10 jaar en ouder met type 2-diabetes mellitus als volgt behandeld: 84 deelnemers kregen canagliflozine en 87 kregen placebo (zie rubriek 5.1). Algemeen genomen waren de frequentie, het type en de ernst van de bijwerkingen bij kinderen van 10 jaar en ouder vergelijkbaar met die waargenomen in de volwassen populatie. De volgende tijdens de behandeling optredende bijwerkingen kwamen vaker voor bij canagliflozine vergeleken met placebo bij kinderen: hoofdpijn, nasofaryngitis, infectie van de urinewegen en braken. Genitale mycotische of bacteriële infecties werden in kleine aantallen gemeld bij degenen die canagliflozine kregen en geen bij placebo. Geen van de tijdens de behandeling optredende bijwerkingen waren ernstig of zwaar. Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In het algemeen werden bij gezonde personen eenmalige doses van canagliflozine tot 1600 mg, en bij patiënten met type 2-diabetes canagliflozine 300 mg tweemaal daags gedurende 12 weken goed getolereerd.
Behandeling
In het geval van een overdosis is het verstandig de gebruikelijke ondersteunende maatregelen te nemen, bijvoorbeeld niet-geabsorbeerd restant uit het maag-darmkanaal verwijderen, klinische monitoring toepassen en klinische maatregelen nemen indien nodig. Canagliflozine werd in verwaarloosbare mate verwijderd tijdens een 4 uur durende hemodialyse. Canagliflozine is naar verwachting niet dialyseerbaar door peritoneaaldialyse.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Geneesmiddelen gebruikt bij diabetes, bloedglucoseverlagende geneesmiddelen, exclusief insulines. ATC-code: A10BK02
Werkingsmechanisme
Het SGLT2-transporteiwit, dat tot expressie komt in de proximale niertubuli, is verantwoordelijk voor het merendeel van de reabsorptie van gefilterd glucose vanuit het lumen van de tubuli. Aangetoond is dat patiënten met diabetes verhoogde renale glucosereabsorptie vertonen, hetgeen kan bijdragen tot blijvend verhoogde bloedglucoseconcentraties. Canagliflozine is een remmer van SGLT2, actief na orale inname. Door SGLT2 te remmen, vermindert canagliflozine de reabsorptie van gefilterd glucose en verlaagt het de renale glucosedrempel (renal threshold for glucose: RTG). Dit leidt tot verhoogde glucose-excretie via de urine (UGE), zodat verhoogde plasmaglucoseconcentraties bij patiënten met type 2-diabetes door dit insuline-onafhankelijke mechanisme worden verlaagd. De door SGLT2-remming verhoogde UGE resulteert in een osmotische diurese, waarbij het diuretisch effect leidt tot een verlaging van de systolische bloeddruk; de verhoging van de UGE resulteert in een verlies van calorieën en daarmee vermindering van lichaamsgewicht, zoals in studies bij patiënten met type 2-diabetes is aangetoond.
Het directe effect van canagliflozine op de toename van UGE, waardoor het plasmaglucose rechtstreeks wordt verlaagd, is onafhankelijk van insuline. In klinische studies met canagliflozine is verbetering waargenomen in de functie van bètacellen, gemeten met ‘homeostasis model assessment’ (HOMA bètacel) en een verbeterde insulinesecretie door bètacellen in respons op een gemengde maaltijd.
In fase III-studies leverde toediening van 300 mg canagliflozine voor een maaltijd een grotere afname op van de postprandiale glucose-excursie dan gezien werd met de dosis van 100 mg. Dit effect bij de dosis van 300 mg canagliflozine is mogelijk deels een gevolg van lokale remming van SGLT1 in de darm (een belangrijk glucosetransporteiwit in de darm) gerelateerd aan tijdelijke hoge concentraties van canagliflozine in het darmlumen voordat het geneesmiddel wordt geabsorbeerd (canagliflozine is een laagpotente remmer van het SGLT1-transporteiwit). In studies is met canagliflozine geen glucosemalabsorptie aangetoond.
Canagliflozine verhoogt de afgifte van natrium aan de distale tubulus door reabsorptie van SGLT2-afhankelijke glucose en natrium te blokkeren zodat de tubuloglomerulaire terugkoppeling toeneemt, wat gepaard gaat met een afname van de intraglomerulaire druk en een verminderde hyperfiltratie in preklinische modellen voor diabetes en klinische studies.
Farmacodynamische effecten
Na eenmalige en meerdere orale doses van canagliflozine aan volwassen patiënten met type 2-diabetes werden dosisafhankelijke afnames van de RTG en toenames van de UGE waargenomen. Bij patiënten met type 2-diabetes werd in fase I-studies met de dagelijkse dosis van 300 mg - bij een uitgangswaarde van de RTG van ongeveer 13 mmol/l - een maximale onderdrukking van de gemiddelde 24-uurs-RTG gezien tot ongeveer 4 mmol/l tot 5 mmol/l. Dit wijst op een laag risico op behandeling-geïnduceerde hypoglykemie. De afnames in RTG leidden tot verhoogde UGE bij personen met type 2-diabetes die met of 100 mg of 300 mg canagliflozine werden behandeld, variërend van 77 g/dag tot 119 g/dag over alle fase I-studies; de waargenomen UGE vertaalt zich in een verlies van 308 kcal/dag tot 476 kcal/dag. De afnames in RTG en de toenames in UGE bleven bij patiënten met type 2-diabetes aanwezig over een doseringsperiode van 26 weken. Matige toename van de dagelijkse hoeveelheid urine (over het algemeen < 400 ml -500 ml) werd gezien die na enkele dagen doseringen weer afnam. De excretie van urinezuur via de urine nam door canagliflozine tijdelijk toe (verhoogd met 19% ten opzichte van baseline op dag 1, daarna afnemend tot 6% op dag 2 en 1% op dag 13). Dit ging gepaard met een blijvende verlaging van de concentratie urinezuur in serum van ongeveer 20%.
In een studie met eenmalige toediening bij volwassen patiënten met type 2-diabetes vertraagde de behandeling met 300 mg vóór een gemengde maaltijd de glucoseabsorptie in de darm en verlaagde de postprandiale glucosewaarde via zowel een renaal als een niet-renaal mechanisme.
Klinische werkzaamheid en veiligheid
De verbetering van de bloedglucoseregulatie en de vermindering van de cardiovasculaire en renale morbiditeit en mortaliteit zijn integrale onderdelen van de behandeling van type 2-diabetes.
Glykemische werkzaamheid en veiligheid bij volwassen patiënten
In totaal namen 10.501 volwassen patiënten met type 2-diabetes deel aan tien dubbelblinde gecontroleerde klinische studies naar de werkzaamheid en de veiligheid, uitgevoerd om de effecten van Invokana op de bloedglucoseregulatie te onderzoeken. De etnische verdeling was 72% blank, 16% Aziatisch, 5% zwart en 8% overig. 17% van de patiënten was van Latijns-Amerikaanse afkomst. 58% van de patiënten was man. Over het geheel genomen was de gemiddelde leeftijd 59,5 jaar (range 21 jaar tot 96 jaar), waarvan 3.135 patiënten met een leeftijd van ≥ 65 jaar en 513 patiënten van ≥ 75 jaar. 58% van de patiënten had een body mass index (BMI) ≥ 30 kg/m2. In het klinische ontwikkelingsprogramma werden 1.085 patiënten onderzocht met een baseline-eGFR van 30 ml/min/1,73 m2 tot < 60 ml/min/1,73 m2.
Placebogecontroleerde studies
Canagliflozine werd onderzocht als monotherapie, in duotherapie met metformine, in duotherapie met een sulfonylureumderivaat, in tripletherapie met metformine en een sulfonylureumderivaat, in tripletherapie met metformine en pioglitazon en als add-on-therapie met insuline (tabel 4). In het algemeen veroorzaakte canagliflozine klinisch en statistisch significante (p < 0,001) resultaten ten opzichte van placebo wat betreft de bloedglucoseregulatie, waaronder HbA1c, het percentage patiënten dat een HbA1c < 7% bereikte, verandering in nuchter plasmaglucosewaarde (FPG) vanaf baseline en 2-uur postprandiaal glucose (PPG). Daarnaast werden afnames van het lichaamsgewicht en van de systolische bloeddruk waargenomen ten opzichte van placebo.
Verder werd canagliflozine onderzocht als tripletherapie met metformine en sitagliptine en gedoseerd volgens een titratieschema, met een startdosis van 100 mg en al in week 6 getitreerd tot 300 mg bij patiënten bij wie aanvullende bloedglucoseregulatie noodzakelijk was, en die een toereikende eGFR hadden en canagliflozine 100 mg verdroegen (tabel 4). Canagliflozine gedoseerd volgens een titratieschema leverde ten opzichte van placebo klinisch en statistisch significante (p < 0,001) resultaten op wat betreft de bloedglucoseregulatie, waaronder HbA1c en verandering in nuchter plasmaglucosewaarde (FPG) ten opzichte van baseline, en een statistisch significante (p < 0,01) verbetering van het percentage patiënten dat een HbA1c< 7% bereikte. Daarnaast werden afnames van het lichaamsgewicht en van de systolische bloeddruk waargenomen ten opzichte van placebo.
Tabel 4: Resultaten betreffende de werkzaamheid uit placebogecontroleerde klinische studiesa
| Monotherapie (26 weken) | |||
| Canagliflozine | Placebo (N = 192) | ||
| 100 mg (N = 195) | 300 mg (N = 197) | ||
| HbA1c (%) | |||
| Baseline (gemiddelde) | 8,06 | 8,01 | 7,97 |
| Verandering ten opzichte van baseline (gecorrigeerd gemiddelde) | -0,77 | -1,03 | 0,14 |
| Verschil ten opzichte van placebo (gecorrigeerd gemiddelde) (95%-BI) | -0,91b (-1,09; -0,73) | -1,16b (-1,34; -0,98) | N.v.t.c |
| % patiënten dat HbA1c < 7% bereikt | 44,5b | 62,4b | 20,6 |
| Lichaamsgewicht | |||
| Baseline (gemiddelde) in kg | 85,9 | 86,9 | 87,5 |
| % verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -2,8 | -3,9 | -0,6 |
| Verschil t.o.v. placebo (gecorrigeerd gemiddelde) (95%-BI) | -2,2b (-2,9; -1,6) | -3,3b (-4,0; -2,6) | N.v.t.c |
| Duotherapie met metformine (26 weken) | |||
| Canagliflozine + metformine | Placebo + metformine (N = 183) | ||
| 100 mg (N = 368) | 300 mg (N = 367) | ||
| HbA1c (%) | |||
| Baseline (gemiddelde) | 7,94 | 7,95 | 7,96 |
| Verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -0,79 | -0,94 | -0,17 |
| Verschil t.o.v. placebo (gecorrigeerd gemiddelde) (95%-BI) | -0,62b (-0,76; -0,48) | -0,77b (-0,91; -0,64) | N.v.t. |
| % patiënten dat HbA1c < 7% bereikt | 45,5b | 57,8b | 29,8 |
| Lichaamsgewicht | |||
| Baseline (gemiddelde) in kg | 88,7 | 85,4 | 86,7 |
| % verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -3,7 | -4,2 | -1,2 |
| Verschil t.o.v. placebo (gecorrigeerd gemiddelde) (95%-BI) | -2,5b (-3,1; -1,9) | -2,9b (-3,5; -2,3) | N.v.t.c |
| Tripletherapie met metformine en sulfonylureumderivaat (26 weken) | |||
| Canagliflozine + metformine en sulfonylureumderivaat | Placebo + metformine en sulfonylureum-derivaat (N = 156) | ||
| 100 mg (N = 157) | 300 mg (N = 156) | ||
| HbA1c (%) | |||
| Baseline (gemiddelde) | 8,13 | 8,13 | 8,12 |
| Verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -0,85 | -1,06 | -0,13 |
| Verschil t.o.v. placebo (gecorrigeerd gemiddelde) (95%-BI) | -0,71b (-0,90; -0,52) | -0,92b (-1,11; -0,73) | N.v.t.c |
| % patiënten dat HbA1c < 7% bereikt | 43,2b | 56,6b | 18,0 |
| Lichaamsgewicht | |||||
| Baseline (gemiddelde) in kg | 93,5 | 93,5 | 90,8 | ||
| % verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -2,1 | -2,6 | -0,7 | ||
| Verschil t.o.v. placebo (gecorrigeerd gemiddelde) (95%-BI) | -1,4b (-2,1; -0,7) | -2,0b (-2,7; -1,3) | N.v.t.c | ||
| Add-on-therapie bij insulined (18 weken) | |||||
| Canagliflozine + insuline | Placebo + insuline (N = 565) | ||||
| 100 mg (N = 566) | 300 mg (N = 587) | ||||
| HbA1c (%) | |||||
| Baseline (gemiddelde) | 8,33 | 8,27 | 8,20 | ||
| Verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -0,63 | -0,72 | 0,01 | ||
| Verschil t.o.v. placebo (gecorrigeerd gemiddelde) (95%-BI) | -0,65b (-0,73; -0,56) | -0,73b (-0,82; -0,65) | N.v.t.c | ||
| % patiënten dat HbA1c < 7% bereikt | 19,8b | 24,7b | 7,7 | ||
| Lichaamsgewicht | |||||
| Baseline (gemiddelde) in kg | 96,9 | 96,7 | 97,7 | ||
| % verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -1,8 | -2,3 | 0,1 | ||
| Verschil t.o.v. placebo (gecorrigeerd gemiddelde) (97,5%-BI) | -1,9b (-2,2; -1,5) | -2,4b (-2,8; -2,0) | N.v.t.c | ||
| Tripletherapie met metformine en sitagliptinee (26 weken) | |||||
Canagliflozine + metformine en sitagliptineg (N = 107) | Placebo + metformine en sitagliptine (N = 106) | ||||
| HbA1c (%) | |||||
| Baseline (gemiddelde) | 8,53 | 8,38 | |||
| Verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -0,91 | -0,01 | |||
| Verschil t.o.v. placebo (gecorrigeerd gemiddelde) (95%-BI) | -0,89b (-1,19; -0,59) | ||||
| % patiënten dat HbA1c< 7% bereikte | 32f | 12 | |||
| Nuchtere plasmaglucose (mg/dl) | |||||
| Baseline (gemiddelde) | 186 | 180 | |||
| Verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -30 | -3 | |||
| Verschil t.o.v. placebo (gecorrigeerd gemiddelde) (95%-BI) | -27b (-40; -14) | ||||
| Lichaamsgewicht | |||||
| Baseline (gemiddelde) in kg | 93,8 | 89,9 | |||
| % verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -3,4 | -1,6 | |||
| Verschil t.o.v. placebo (gecorrigeerd gemiddelde) (95%-BI) | -1,8b (-2,7; -0,9) | ||||
a Intent-to-treat populatie met gebruik van de laatste waarneming in de studie voorafgaande aan rescue therapy voor bloedglucoseregulatie.
b p < 0,001 t.o.v. placebo.
c N.v.t.: Niet van toepassing
d Canagliflozine als add-on-therapie bij insuline (met of zonder andere bloedglucoseverlagende medicatie). e Canagliflozine 100 mg opgetitreerd tot 300 mg
f p < 0,01 ten opzichte van placebo
g 90,7% van de proefpersonen in de canagliflozine-groep opgetitreerd tot 300 mg
In aanvulling op de hierboven weergegeven studies waren de resultaten betreffende de werkzaamheid op de bloedglucoseconcentraties, waargenomen in een substudie met duotherapie met een sulfonylureumderivaat van 18 weken en in een studie met tripletherapie met metformine en pioglitazon van 26 weken in het algemeen vergelijkbaar met die waargenomen in andere studies.
Actief-gecontroleerde studies
Canagliflozine werd vergeleken met glimepiride als duotherapie met metformine en vergeleken met sitagliptine als tripletherapie met metformine en een sulfonylureumderivaat (tabel 5). In vergelijking met glimepiride veroorzaakte canagliflozine 100 mg als duotherapie met metformine vergelijkbare afnames van HbA1c ten opzichte van baseline en 300 mg veroorzaakte superieure (p < 0,05) afnames van de HbA1c, hetgeen een bewijs is van non-inferioriteit. Een lager percentage van volwassen patiënten behandeld met canagliflozine 100 mg (5,6%) en canagliflozine 300 mg (4,9%) had minstens één episode of voorval van hypoglykemie over een periode van 52 behandelweken in vergelijking met de groep behandeld met glimepiride (34,2%). In een studie waarin canagliflozine 300 mg werd vergeleken met sitagliptine 100 mg in tripletherapie met metformine en een sulfonylureumderivaat, toonde canagliflozine een non-inferieure (p < 0,05) en een superieure (p < 0,05) afname in HbA1c in vergelijking met sitagliptine. De incidentie van hypoglykemie-episodes of -voorvallen met canagliflozine 300 mg en sitagliptine 100 mg was respectievelijk 40,7% en 43,2%. In vergelijking met zowel glimepiride als sitagliptine werden significante verbeteringen van het lichaamsgewicht en afnames van de systolische bloeddruk gezien.
Tabel 5: Resultaten betreffende de werkzaamheid uit actief-gecontroleerde klinische studiesa
| Vergelijking met glimepiride als duotherapie met metformine (52 weken) | |||
| Canagliflozine + metformine | Glimepiride (getitreerd) + metformine (N = 482) | ||
| 100 mg (N = 483) | 300 mg (N = 485) | ||
| HbA1c (%) | |||
| Baseline (gemiddelde) | 7,78 | 7,79 | 7,83 |
| Verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -0,82 | -0,93 | -0,81 |
| Verschil t.o.v. glimepiride (gecorrigeerd gemiddelde) (95%-BI) | -0,01b (-0,11; 0,09) | -0,12b (-0,22; -0,02) | N.v.t.c |
| % patiënten dat HbA1c < 7% bereikt | 53,6 | 60,1 | 55,8 |
| Lichaamsgewicht | |||
| Baseline (gemiddelde) in kg | 86,8 | 86,6 | 86,6 |
| % verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -4,2 | -4,7 | 1,0 |
| Verschil t.o.v. glimepiride (gecorrigeerd gemiddelde) (95%-BI) | -5,2b (-5,7; -4,7) | -5,7b (-6,2; -5,1) | N.v.t.c |
Vergelijking met sitagliptine als tripletherapie met metformine en sulfonylureumderivaat (52 weken) | |||
Canagliflozine 300 mg + metformine en sulfonylureumderivaat (N = 377) | Sitagliptine 100 mg + metformine en sulfonylureum-derivaat (N = 378) | ||
| HbA1c (%) | |||
| Baseline (gemiddelde) | 8,12 | 8,13 | |
| Verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -1,03 | -0,66 | |
| Verschil t.o.v. sitagliptine (gecorrigeerd gemiddelde) (95%-BI) | -0,37b (-0,50; -0,25) | N.v.t.c | |
| % patiënten dat HbA1c < 7% bereikt | 47,6 | 35,3 |
| Lichaamsgewicht | ||
| Baseline (gemiddelde) in kg | 87,6 | 89,6 |
| % verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -2,5 | 0.3 |
| Verschil t.o.v. sitagliptine (gecorrigeerd gemiddelde) (95%-BI) | -2,8d (-3,3; -2,2) | N.v.t.c |
a Intent-to-treat populatie met gebruik van de laatste waarneming in de studie voorafgaande aan rescue behandelingvoor bloedglucoseregulatie.
b p < 0,05.
c N.v.t.: Niet van toepassing.
d p < 0,001.
Canagliflozine als initiële combinatietherapie met metformine
Canagliflozine werd in combinatie met metformine als initiële combinatietherapie geëvalueerd bij volwassen patiënten met type 2-diabetes bij wie dieet en lichaamsbeweging hadden gefaald. Canagliflozine 100 mg en canagliflozine 300 mg in combinatie met metformine XR resulteerden in een statistisch significant grotere verbetering in HbA1c in vergelijking met canagliflozine alleen (in een dosis van respectievelijk 100 mg en 300 mg) of metformine XR alleen (tabel 6).
Tabel 6: Resultaten van 26 weken durende, actief-gecontroleerde klinische studie van canagliflozine als initiële combinatietherapie met metformine*
| Werkzaamheids-parameter | Metformine XR (N = 237) | Canagliflo-zine 100 mg (N = 237) | Canagliflo-zine 300 mg (N = 238) | Canagliflo-zine 100 mg + metformine XR (N = 237) | Canagliflo-zine 300 mg + metformine XR (N = 237) |
| HbA1c (%) | |||||
Baseline (gemiddelde) | 8,81 | 8,78 | 8,77 | 8,83 | 8,90 |
Verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -1,30 | -1,37 | -1,42 | -1,77 | -1,78 |
Verschil t.o.v. canagliflozine 100 mg (gecorrigeerd gemiddelde) (95%-BI) † | -0,40‡ (-0,59, -0,21) | ||||
Verschil t.o.v. canagliflozine 300 mg (gecorrigeerd gemiddelde) (95%-BI) † | -0,36‡ (-0,56, -0,17) | ||||
| Verschil t.o.v. metformine XR (gecorrigeerd gemiddelde) (95%-BI) † | -0,06‡ (-0,26, 0,13) | -0,11‡ (-0,31, 0,08) | -0,46‡ (-0,66, -0,27) | -0,48‡ (-0,67, -0,28) | |
% patiënten dat HbA1c< 7% bereikt | 43 | 39 | 43 | 50§§ | 57§§ |
| Lichaamsgewicht | |||||
Baseline (gemiddelde) in kg | 92,1 | 90,3 | 93,0 | 88,3 | 91,5 |
| % verandering t.o.v. baseline (gecorrigeerd gemiddelde) | -2,1 | -3,0 | -3,9 | -3,5 | -4,2 |
| Verschil t.o.v. metformine XR (gecorrigeerd gemiddelde) (95%-BI)† | -0,9§§ (-1,6, -0,2) | -1,8§ (-2,6, -1,1) | -1,4‡ (-2,1, -0,6) | -2,1‡ (-2,9, -1,4) | |
* Intent-to-treat populatie
† Kleinste-kwadraten-gemiddelde gecorrigeerd voor covariaten, waaronder baselinewaarde en stratificatiefactor ‡ Gecorrigeerde p = 0,001
§ Gecorrigeerde p < 0,01
§§ Gecorrigeerde p < 0,05
Bijzondere populaties
In drie studies uitgevoerd bij bijzondere populaties (oudere patiënten, patiënten met een eGFR van 30 ml/min/1,73 m2 tot < 50 ml/min/1,73 m2 en patiënten met (hoog risico op) een cardiovasculaire aandoening), werd canagliflozine toegevoegd aan de huidige stabiele diabetesbehandelingen van de patiënt (dieet, monotherapie of combinatietherapie).
Ouderen
In totaal namen 714 patiënten met een leeftijd van ≥ 55 jaar tot ≤ 80 jaar (227 patiënten in de leeftijd 65 jaar tot < 75 jaar en 46 patiënten in de leeftijd 75 jaar tot ≤ 80 jaar) met inadequate bloedglucoseregulatie op hun huidige diabetesbehandeling (bloedglucoseverlagende geneesmiddelen en/of dieet en lichaamsbeweging) deel aan een dubbelblinde placebogecontroleerde studie die 26 weken duurde. Er werden in vergelijking met placebo statistisch significante (p < 0,001) veranderingen waargenomen ten opzichte van de baseline HbA1c van -0,57% en -0,70% voor respectievelijk 100 mg en 300 mg (zie rubriek 4.2 en 4.8).
Volwassen patiënten met een eGFR van < 60 ml/min/1,73 m2
In een gepoolde analyse van volwassen patiënten (N = 721) met op baseline een eGFR van 45 ml/min/1,73 m2 tot < 60 ml/min/1,73 m2, bood canagliflozine een klinisch relevante afname van de HbA1c in vergelijking met placebo, met -0,47% voor canagliflozine 100 mg en -0,52% voor canagliflozine 300 mg. Patiënten met een baseline-eGFR van 45 ml/min/1,73 m2 tot < 60 ml/min/1,73 m2 behandeld met canagliflozine 100 mg en 300 mg vertoonden gemiddelde verbeteringen in percentage verandering van het lichaamsgewicht ten opzichte van placebo van respectievelijk -1,8% en -2,0%.
In een gepoolde analyse van volwassen patiënten (N = 348) met op baseline een eGFR van < 45 ml/min/1,73 m2, bood canagliflozine een bescheiden afname van de HbA1c in vergelijking met placebo, met -0,23% voor canagliflozine 100 mg en -0,39% voor canagliflozine 300 mg.
Het merendeel van de patiënten met een baseline-eGFR van < 60 ml/min/1,73 m2 stond op insuline en/of een sulfonylureumderivaat. In overeenstemming met de verwachte toename van hypoglykemie als een geneesmiddel dat niet is geassocieerd met hypoglykemie wordt toegevoegd aan insuline en/of een sulfonylureumderivaat, werd een toename van het aantal episodes/voorvallen van hypoglykemie gezien als canagliflozine werd toegevoegd aan insuline en/of een sulfonylureumderivaat (zie rubriek 4.8).
Nuchter plasmaglucose
In vier placebo-gecontroleerde studies bij volwassenen, resulteerde behandeling met canagliflozine als monotherapie of als add-on-therapie bij één of twee orale bloedglucoseverlagende geneesmiddelen in vergelijking met placebo in gemiddelde veranderingen vanaf baseline in nuchter plasmaglucose (fasting plasma glucose: FPG) van -1,2 mmol/l tot -1,9 mmol/l voor canagliflozine 100 mg en -1,9 mmol/l tot -2,4 mmol/l voor canagliflozine 300 mg. Deze afnames bleven aanwezig gedurende de behandelperiode en waren bijna maximaal na de eerste behandeldag.
Postprandiale glucose
Met een gemengde maaltijd als prikkel verlaagde canagliflozine als monotherapie of als add-on-therapie bij één of twee orale bloedglucoseverlagende geneesmiddelen de postprandiale glucosespiegel (PPG) ten opzichte van baseline in vergelijking met placebo van -1,5 mmol/l tot -2,7 mmol/l voor canagliflozine 100 mg en van -2,1 mmol/l tot -3,5 mmol/l voor 300 mg, als gevolg van verlaging van de glucoseconcentratie voor de maaltijd en verminderde postprandiale glucose-excursies.
Lichaamsgewicht
Canagliflozine 100 mg en 300 mg als monotherapie en als tweevoudige of drievoudige add-on-therapie resulteerden in statistisch significante afnames in het percentage lichaamsgewicht op 26 weken ten opzichte van placebo. In twee 52 weken actief-gecontroleerde studies bij volwassen, waarin canagliflozine werd vergeleken met glimepiride en sitagliptine, waren aanhoudende en statistisch significante gemiddelde afnames in het percentage van het lichaamsgewicht voor canagliflozine als add-on-behandeling bij metformine respectievelijk -4,2% en -4,7% voor canagliflozine 100 mg en 300 mg in vergelijking met de combinatie glimepiride en metformine (1,0%) en -2,5% voor canagliflozine 300 mg in combinatie met metformine en een sulfonylureumderivaat in vergelijking met sitagliptine in combinatie met metformine en een sulfonylureumderivaat (0,3%).
Een subset van volwassen patiënten (N = 208) uit de actief-gecontroleerde duotherapiestudie met metformine die ‘dual-energy X-ray’-absorptiometrie (DEXA) en abdominale CT-scans ondergingen om de lichaamssamenstelling te evalueren toonde aan dat ongeveer twee derde van het gewichtsverlies geassocieerd met canagliflozine een gevolg was van verlies van vetmassa, waarbij vergelijkbare hoeveelheden visceraal en abdominaal subcutaan vet werden verloren. Uit de klinische studie bij oudere patiënten namen 211 patiënten deel aan een substudie naar de lichaamssamenstelling met behulp van DEXA-lichaamssamenstellingsanalyse. Dit toonde aan dat in vergelijking met placebo ongeveer twee derde van het gewichtsverlies met canagliflozine een gevolg was van verlies van vetmassa. Er waren geen betekenisvolle veranderingen in de botdichtheid in trabeculaire en corticale regio’s.
Bloeddruk
In placebogecontroleerde studies bij volwassenen resulteerde behandeling met canagliflozine 100 mg en 300 mg in gemiddelde verlagingen van de systolische bloeddruk van respectievelijk -3,9 mmHg en -5,3 mmHg tegenover placebo (-0,1 mmHg) en in een geringer effect op de diastolische bloeddruk, met gemiddelde veranderingen voor canagliflozine 100 mg en 300 mg van respectievelijk -2,1 mmHg en -2,5 mmHg tegenover placebo (-0,3 mmHg). Er was geen noemenswaardige verandering in de hartfrequentie.
Patiënten met baseline-HbA1c> 10% tot ≤ 12%
Een substudie bij volwassen patiënten met een baseline-HbA1c van > 10% tot ≤ 12% met canagliflozine als monotherapie resulteerde in verlagingen in HbA1c ten opzichte van baseline (niet gecorrigeerd voor placebo) van -2,13% en -2,56% voor respectievelijk canagliflozine 100 mg en 300 mg.
Cardiovasculaire uitkomsten in het CANVAS-programma
Het effect van canagliflozine op cardiovasculaire voorvallen bij volwassenen met type 2-diabetes die aan een vastgestelde cardiovasculaire (CV) ziekte leden of risico op CVZ liepen (twee of meer CV-risicofactoren) werd beoordeeld in het CANVAS-programma (geïntegreerde analyse van de studies CANVAS en CANVAS-R). Deze studies waren multinationaal, gerandomiseerd en dubbelblind, werden in meerdere centra en met parallelle groepen uitgevoerd en hadden vergelijkbare inclusie- en exclusiecriteria en patiëntenpopulaties. In het CANVAS-programma werd het risico op het doormaken van een belangrijk ongewenst cardiovasculair voorval (Major Adverse Cardiovascular Event, MACE), gedefinieerd als het samengestelde eindpunt van cardiovasculair overlijden, niet-dodelijk myocardinfarct en niet-dodelijke beroerte, vergeleken tussen canagliflozine en placebo tegen een achtergrond van standaardbehandelingen voor diabetes en atherosclerotische cardiovasculaire ziekte.
In CANVAS werden de proefpersonen willekeurig toegewezen, in een verhouding van 1:1:1, aan canagliflozine 100 mg, canagliflozine 300 mg of overeenstemmende placebo. In CANVAS-R werden de proefpersonen willekeurig toegewezen, in een verhouding van 1:1, aan canagliflozine 100 mg of overeenstemmende placebo en was titratie tot 300 mg toegestaan (op basis van verdraagbaarheid en benodigde bloedglucoseregulatie) na week 13. Gelijktijdige behandelingen met antidiabetische en anti-atherosclerotische middelen konden worden aangepast volgens de standaardzorg voor deze ziekten.
In totaal werden 10.134 volwassen patiënten behandeld (4.327 in CANVAS en 5.807 in CANVAS-R; in totaal 4.344 naar placebo en 5.790 naar canagliflozine gerandomiseerd) gedurende een blootstellingsduur van gemiddeld 149 weken (223 weken in CANVAS en 94 weken in CANVAS-R). De vitale status werd verkregen voor 99,6% van de proefpersonen in beide studies. De gemiddelde leeftijd bedroeg 63 jaar en 64% was man. Zesenzestig procent van de proefpersonen had een voorgeschiedenis van vastgestelde cardiovasculaire ziekte, van wie 56% met een voorgeschiedenis van coronaire ziekte, 19% met cerebrovasculaire ziekte en 21% met perifere vasculaire ziekte; 14% had een voorgeschiedenis van hartfalen.
De gemiddelde HbA1c op baseline was 8,2% en de gemiddelde duur van de diabetes was 13,5 jaar.
Patiënten moesten een eGFR van > 30 ml/min/1,73 m2 hebben bij het begin van het onderzoek. De nierfunctie op baseline was normaal of licht verzwakt bij 80% van de patiënten en matig verzwakt bij 20% van de patiënten (gemiddelde eGFR 77 ml/min/1,73 m2). Op baseline werden patiënten behandeld met één of meer antidiabetica, waaronder metformine (77%), insuline (50%) en sulfonylureumderivaat (43%).
Het primaire eindpunt in het CANVAS-programma was de tijd tot het eerste optreden van een MACE. Secundaire eindpunten binnen een sequentiële voorwaardelijke hypothesetest waren algehele mortaliteit en cardiovasculaire mortaliteit.
Patiënten in de gepoolde canagliflozinegroepen (gepoolde analyse van canagliflozine 100 mg, canagliflozine 300 mg en canagliflozine opgetitreerd van 100 mg tot 300 mg) hadden een lager MACE-percentage in vergelijking met placebo: 2,69 ten opzichte van 3,15 patiënten per 100 patiëntjaren (HR van de gepoolde analyse: 0,86; 95%-BI (0,75; 0,97)).
Op basis van de Kaplan-Meier-curve voor het eerste optreden van MACE, hieronder weergegeven, werd de afname in MACE bij de canagliflozinegroep al in week 26 waargenomen en hield deze afname stand gedurende de rest van de studie (zie figuur 1).
Figuur 1: Tijd tot eerste optreden van MACE
Er waren 2.011 volwassen patiënten met een eGFR van 30 tot < 60 ml/min/1,73 m2. De MACE-bevindingen in de subgroepen met 30 tot < 60 ml/min/1,73 m2, 30 tot < 45 ml/min/1,73 m2 en 45 tot < 60 ml/min/1,73 m2 kwamen overeen met de algehele bevindingen.
Elke MACE-component droeg positief bij aan het totale samengestelde eindpunt, zoals figuur 2 laat zien. De resultaten voor de100 mg en 300 mg canagliflozinedoses kwamen overeen met de resultaten voor de gecombineerde dosisgroepen.
Figuur 2: Behandeleffect voor het primaire samengestelde eindpunt en de componenten ervan
1 P-waarde voor superioriteit (2-zijdig) = 0,0158.
Algehele mortaliteit in het CANVAS-programma
In de gecombineerde canagliflozinegroep bedroeg de HR voor algehele mortaliteit ten opzichte van placebo 0,87; 95%-BI (0,74; 1,01).
Hartfalen waarbij ziekenhuisopname noodzakelijk was in het CANVAS-programma
Canagliflozine verminderde het risico van hartfalen waarbij ziekenhuisopname noodzakelijk was in vergelijking met placebo (HR: 0,67; 95%-BI (0,52; 0,87)).
Renale eindpunten in het CANVAS-programma
De HR voor tijd tot het eerste vastgestelde voorval van nefropathie (verdubbeling van serumcreatinine, behoefte aan renale substitutietherapie en overlijden door renale oorzaak) bedroeg 0,53 (95%-BI: 0,33; 0,84) voor canagliflozine (0,15 voorvallen per 100 patiëntjaren) versus placebo (0,28 voorvallen per 100 patiëntjaren). Daarnaast verminderde canagliflozine de progressie van albuminurie met 25,8% versus placebo met 29,2% (HR: 0,73; 95%-BI: 0,67; 0,79) bij patiënten met normo- of micro-albuminurie op baseline.
Renale uitkomsten in de CREDENCE-studie
Het effect van100 mg canagliflozine op renale voorvallen bij volwassenen met type 2-diabetes en diabetische nierschade met een geschatte glomerulaire filtratiesnelheid (eGFR) van 30 tot< 90 ml/min/1,73 m2en albuminurie (˃ 300 tot 5000 mg/g creatinine) werd geëvalueerd in het onderzoek Canagliflozin and Renal Events in Diabetes with Established Nephropathy Clinical Evaluation (CREDENCE). Dit was een multicenter, multinationale, gerandomiseerde, dubbelblinde, voorvalgestuurde, placebogecontroleerde studie in parallelle groepen. De CREDENCE-studie vergeleek het risico op het krijgen van diabetische nierschade, gedefinieerd als het samengestelde eindpunt van terminale nierziekte, verdubbeling van serumcreatinine en nier- of cardiovasculair gerelateerd overlijden, tussen 100 mg canagliflozine en placebo als aanvulling op standaardbehandeling voor diabetische nierschade, waaronder angiotensine-converterend-enzymremmer (ACEi) of angiotensinereceptorblokker (ARB). In deze studie werd 300 mg canagliflozine niet onderzocht.
In CREDENCE werden de proefpersonen willekeurig op basis van 1:1 toegewezen aan 100 mg canagliflozine of placebo, gestratificeerd op basis van screening in een eGFR van 30 tot< 45, van 45 tot<60 en van 60 tot< 90 ml/min/1,73 m2. De behandeling met 100 mg canagliflozine werd bij patiënten voortgezet totdat met dialyse werd gestart of in geval van niertransplantatie.
In totaal werden er 4.397 volwassen proefpersonen behandeld en gedurende gemiddeld 115 weken blootgesteld. De gemiddelde leeftijd was 63 jaar en 66% was man.
De gemiddelde HbA1c op baseline was 8,3% en de mediane albumine/creatinine in de urine op baseline was 927 mg/g. De meest frequent gebruikte antihyperglykemische middelen (AHM) die op baseline werden gebruikt, waren insuline (65,5%), biguaniden (57,8%) en sulfonylureumderivaten (28,8%). Bijna alle proefpersonen (99,9%) gebruikten ACEi of ARB bij randomisatie. Ongeveer 92% van de proefpersonen volgde cardiovasculaire behandelingen (ACEi/ARB’s niet meegenomen) op baseline, waarvan ongeveer 60% antitrombotica (met inbegrip van acetylsalicylzuur) en 69% statines gebruikten.
De gemiddelde eGFR op baseline was 56,2 ml/min/1,73 m2en ongeveer 60% van de populatie had een eGFR van < 60 ml/min/1,73 m2 op baseline. Het aandeel proefpersonen met een eerdere CV-aandoening was 50,4%; 14,8% had een voorgeschiedenis van hartfalen.
Het primaire samengestelde eindpunt in de CREDENCE-studie was de tijd tot het eerste optreden van ESKD (gedefinieerd als een eGFR van < 15 ml/min/1,73 m2, start van chronische dialyse of een niertransplantatie), verdubbeling van serumcreatinine en nier- of CV-gerelateerd overlijden.
100 mg canagliflozine zorgde voor een significante verlaging van het risico op een eerste optreden van het primaire samengestelde eindpunt voor ESKD, verdubbeling van serumcreatinine en nier- of CV-gerelateerd overlijden [p<0,0001; HR: 0,70; 95%-BI: 0,57, 0,84] (zie figuur 4). Het behandeleffect was constant in alle subgroepen, met inbegrip van alle drie de eGFR- groepen en proefpersonen met of zonder een voorgeschiedenis van CV-aandoening.
Op basis van de Kaplan-Meier-curve voor de tijd tot het eerste optreden van het primaire samengestelde eindpunt dat hieronder is weergegeven, werd het behandeleffect vanaf begin week 52 duidelijk voor 100 mg canagliflozine en bleef dit behouden tot het einde van de studie (zie figuur 3). 100 mg canagliflozine verlaagde het risico op cardiovasculaire secundaire eindpunten significant, zoals weergegeven in figuur 4.
Figuur 3: CREDENCE: Tijd tot eerste optreden van het primaire samengestelde eindpunt
(Studie 28431754-DNE3001: Intent-to-treatanalyseset)
* 95%-HBI (herhaald betrouwbaarheidsinterval) voor het primaire eindpunt met type I family-wise error-rate, gecontroleerd bij een tweezijdig significantieniveau van 0,05.
Figuur 4: Behandeleffect voor het primaire samengestelde eindpunt en zijn componenten en secundaire eindpunten
Placebo Canagliflozine
Eindpunt n/N (%)
Percentage
voorvallen per
100 patiëntjaren n/N (%)
Percentage
voorvallen per
100 patiëntjaren Hazardratio (95%-BI)
P-waarde
Primair samengesteld eindpunt 340/2199 (15,5) 6,12 245/2202 (11,1) 4,32 0,70 (0,57; 0,84)* <0,0001
ESKD 165/2199 (7,5) 2,94 116/2202 (5,3) 2,04 0,68 (0,54; 0,86) 0,0015
Verdubbeling van serumcreatinine 188/2199 (8,5) 3,38 118/2202 (5,4) 2,07 0,60 (0,48; 0,76) <0,0001
Niergerelateerd overlijden 5/2199 (0,2) 0,09 2/2202 (0,1) 0,03 – –
CV-gerelateerd overlijden† 140/2199 (6,4) 2,44 11/2202 (5,0) 1,90 0,78 (0,61, 1;00) NS Samenstelling van CV-
gerelateerdoverlijden/ZHF 253/2199 (11,5) 4,54 179/2202 (8,1) 3,15 0,69 (0,57; 0,83) 0,0001
CV-gerelateerdoverlijden, niet-fataal
MI en niet-fatale beroerte 269/2199 (12,2) 4,87 217/2202 (9,9) 3,87 0,80 (0,67; 0,95) 0,0121
ZHF 141/2199 (6,4) 2,53 89/2202 (4,0) 1,57 0,61 (0,47; 0,80) 0,0003 Samenstelling van verdubbeling van
serumcreatinine, ESKD en
niergerelateerd overlijden
224/2199 (10,2) 4,04 153/2202 (6,9) 2,70 0,66 (0,53; 0,81) <0,0001
CV-gerelateerd overlijden† 140/2199 (6,4) 2,44 110/2202 (5,0) 1,90 0,78 (0,61; 1,00) NS
Algehele mortaliteit 201/2199 (9,1) 3,50 168/2202 (7,6) 2,90 0,83 (0,68; 1,02) NS
Samenstelling van CV-gerelateerd
overlijden, niet-fataal MI, niet-fatale
beroerte, ZHF en ziekenhuisopname
voor onstabiele angina pectoris
361/2199 (16,4) 6,69 273/2202 (12,4) 4,94 0,74 (0,63; 0,86) NS
0,25 0,50 1,00 2,00 4,00
Ten gunste van
canagliflozine
Ten gunste van placebo
BI, betrouwbaarheidsinterval; ESKD, terminale nierziekte; CV, cardiovasculair; NS, niet significant; ZHF, ziekenhuisopname voor hartfalen; MI, myocardinfarct. *95%-HBI (herhaaldbetrouwbaarheidsinterval) voor het primaire eindpunt met type I family-wise error-rate, gecontroleerd bij een tweezijdig significantieniveau van 0,05. De primaire en secundaire eindpunten voor werkzaamheid werden getest met behulp van een tweezijdig alfaniveau van respectievelijk 0,022 en 0,38.
†CV-gerelateerd overlijden word weergegeven als zowel een component van het primaire samengestelde eindpunt en als secundair eindpunt dat eerder een formele hypothesetoets onderging. Proefpersonen met risico
Zoals getoond in figuur 5, liet de eGFR bij placebogecontroleerde patiënten een progressieve lineaire daling in de tijd zien; de canagliflozinegroep liet daarentegen een acute afname in week 3 zien, gevolgd door een afgezwakte daling in de tijd; na week 52 was de daling in LS mean voor eGFR kleiner in de canagliflozinegroep dan in de placebogroep en bleef het behandeleffect behouden tot het einde van de behandeling.
Figuur 5: Verandering in LS mean ten opzichte van baseline in eGFR in de tijd (analyseset tijdens behandeling)
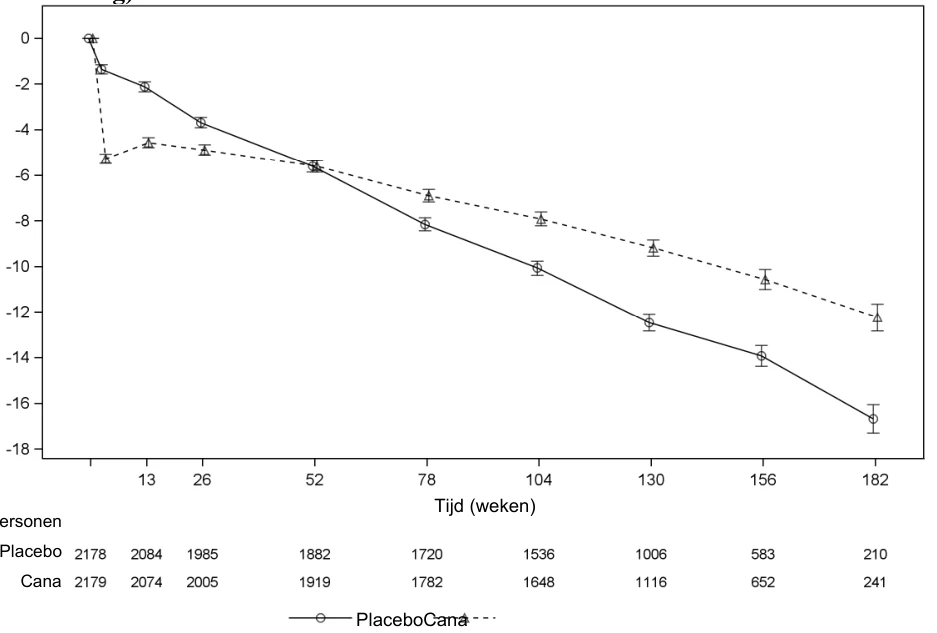
In CREDENCE was het incidentiepercentage voor niergerelateerde bijwerkingen lager in de groep met 100 mg canagliflozine vergeleken met de placebogroep (5,71 en 7,91 per 100 patiëntjaren bij respectievelijk 100 mg canagliflozine en placebo).
Pediatrische patiënten
Glykemische werkzaamheid en veiligheid bij kinderen van 10 jaar en ouder
De DIA3018-studie was een gerandomiseerd, dubbelblind, placebogecontroleerd, 2-armig, multicentrisch onderzoek met parallelle groepen van 52 weken met een 26 weken durende dubbelblinde basisbehandelingsperiode, gevolgd door een verlengde dubbelblinde behandelingsperiode van 26 weken. Aan het onderzoek namen kinderen deel van 10 jaar en ouder met type 2-diabetes mellitus en ontoereikende glykemische controle (HbA1c ≥6,5% tot ≤11,0%) die voorafgaand aan de screening alleen dieet en lichaamsbeweging volgden, of als aanvulling op dieet en lichaamsbeweging een stabiele dosis metformine (met of zonder insuline) of een stabiele insuline monotherapie gebruikten. In totaal werden 171 patiënten gerandomiseerd naar 2 behandelgroepen (Invokana 100 mg of placebo). De gemiddelde leeftijd van de patiënten was 14,3 jaar, waarvan 47,4% jonger was dan 15 jaar. Van de 84 patiënten die Invokana kregen, werden 33 patiënten met HbA1c ≥7,0% en eGFR ≥60 ml/min/1,73 m2 op week 12 opnieuw gerandomiseerd op week 13, waarbij 16 patiënten doorgingen met 100 mg en 17 opgetitreerd werden naar 300 mg. Op baseline was de gemiddelde HbA1c 8,0% (8,3% in de placebogroep en 7,8% in de canagliflozinegroep). Het verschil in de gecorrigeerde gemiddelde verandering in HbA1c op week 26 tussen canagliflozine (N=77) en placebo (N=80) van -0,76% was klinisch betekenisvol en statistisch significant (95%-BI -1,25, -0,27; p=0.002).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van canagliflozine is in essentie gelijk voor gezonde personen en patiënten met type 2-diabetes. Na een eenmalige orale toediening van 100 mg en 300 mg aan gezonde personen werd canagliflozine snel geabsorbeerd, met piekplasmaconcentraties (mediane Tmax) optredend 1 uur tot 2 uur na toediening. Plasma-Cmax en AUC van canagliflozine namen toe, proportioneel aan de dosis
Aantal proefpersonen
van 50 mg tot 300 mg. De schijnbare terminale halfwaardetijd (t1/2) (uitgedrukt als gemiddelde ± standaarddeviatie) was 10,6 ± 2,13 uur en 13,1 ± 3,28 uur voor de doses van respectievelijk 100 mg en 300 mg. De steady-state werd bereikt na 4 dagen tot 5 dagen na eenmaal daagse toediening van canagliflozine 100 mg tot 300 mg. Canagliflozine vertoont geen tijdsafhankelijke farmacokinetiek en accumuleerde in plasma tot 36% na meerdere doses van 100 mg en 300 mg.
Absorptie
De gemiddelde absolute orale biologische beschikbaarheid van canagliflozine is ongeveer 65%. Gelijktijdige inname van canagliflozine met een maaltijd met veel vet had geen effect op de farmacokinetiek van canagliflozine; derhalve mag Invokana met of zonder voedsel worden ingenomen. Echter, op basis van het potentieel om de postprandiale plasmaglucose-excursies te verminderen als gevolg van vertraagde glucose-absorptie in de darm wordt aanbevolen dat Invokana wordt ingenomen voor de eerste maaltijd van de dag (zie rubriek 4.2 en 5.1).
Distributie
Het gemiddelde steady-state distributievolume van canagliflozine na een eenmalige intraveneuze infusie bij gezonde personen was 83,5 liter. Dit geeft aan dat er een uitgebreide weefseldistributie is. Canagliflozine wordt in hoge mate gebonden aan plasmaeiwitten (99%), voornamelijk aan albumine. De eiwitbinding is onafhankelijk van de plasmaconcentraties van canagliflozine. De plasma-eiwitbinding wordt niet in relevante mate veranderd bij patiënten met nierinsufficiëntie of leverinsufficiëntie.
Biotransformatie
O-glucuronidering is de belangrijkste metabole eliminatieroute voor canagliflozine. Canagliflozine wordt vooral geglucuronideerd door UGT1A9 en UGT2B4 tot twee inactieve O-glucuronidemetabolieten. CYP3A4-gemedieerd (oxidatief) metabolisme van canagliflozine is bij mensen minimaal (ongeveer 7%).
In in-vitro-studies veroorzaakte canagliflozine in hogere dan therapeutische concentraties noch remming van cytochroom P450 CYP1A2, CYP2A6, CYP2C19, CYP2D6, of CYP2E1, CYP2B6, CYP2C8, CYP2C9, noch inductie van CYP1A2, CYP2C19, CYP2B6, CYP3A4. In vivo werd geen klinisch relevant effect geconstateerd van CYP3A4 (zie rubriek 4.5).
Eliminatie
Na toediening van een eenmalige orale dosis [14C]canagliflozine aan gezonde personen, werd respectievelijk 41,5%, 7,0% en 3,2% van de toegediende radioactieve dosis in de feces teruggevonden als canagliflozine, een gehydroxyleerde metaboliet en een O-glucuronidemetaboliet. De enterohepatische circulatie van canagliflozine was verwaarloosbaar.
Ongeveer 33% van de toegediende radioactieve dosis werd uitgescheiden in de urine, voornamelijk als O-glucuronidemetabolieten (30,5%). Minder dan 1% van de dosis werd in de urine uitgescheiden als onveranderd canagliflozine. De renale klaring van canagliflozine 100 mg en 300 mg varieerde van 1,30 ml/min tot 1,55 ml/min.
Canagliflozine is een stof met geringe klaring, met een gemiddelde systemische klaring van ongeveer 192 ml/min bij gezonde personen na intraveneuze toediening.
Bijzondere populaties
Nierinsufficiëntie
Een open-labelstudie met eenmalige toediening onderzocht de farmacokinetiek van canagliflozine 200 mg bij volwassen personen met diverse gradaties van nierinsufficiëntie (geklassificeerd naar CrCl op basis van de Cockroft-Gault-vergelijking) in vergelijking met gezonde personen. In de studie werden 8 volwassen personen met een normale nierfunctie opgenomen (CrCl ≥ 80 ml/min), 8 personen met een lichte nierinsufficiëntie (CrCl 50 ml/min tot < 80 ml/min), 8 personen met matige nierinsufficiëntie (CrCl 30 ml/min tot < 50 ml/min) en 8 personen met ernstige nierinsufficiëntie (CrCl < 30 ml/min), evenals 8 personen met terminaal nierfalen op hemodialyse.
De Cmax van canagliflozine was met 13%, 29% en 29% matig verhoogd bij personen met respectievelijk licht, matig en ernstig renaal falen, maar bij personen op hemodialyse niet. In vergelijking met gezonde personen, was de plasma-AUC van canagliflozine met ongeveer 17%, 63% en 50% verhoogd bij personen met respectievelijk lichte, matige en ernstige nierinsufficiëntie, maar was voor personen met terminaal nierfalen en gezonde personen gelijk.
Canagliflozine werd in verwaarloosbare mate verwijderd door hemodialyse.
Leverinsufficiëntie
In vergelijking met volwassen personen met een normale leverfunctie waren de geometrische gemiddelde ratio’s voor Cmax en AUC∞ van canagliflozine na toediening van een eenmalige dosis van 300 mg canagliflozine respectievelijk 107% en 110% bij personen met Child-Pugh klasse A (lichte leverinsufficiëntie) en 96% en 111% bij personen met Child-Pugh klasse B (matige leverinsufficiëntie).
Deze verschillen worden niet als klinisch relevant beschouwd. Er is geen klinische ervaring bij patiënten met Child-Pugh klasse C (ernstige) leverinsufficiëntie.
Ouderen
Op basis van een populatie-farmacokinetische analyse heeft leeftijd geen klinisch relevant effect op de farmacokinetiek van canagliflozine (zie rubriek 4.2, 4.4 en 4.8).
Pediatrische patiënten
Farmacokinetische en farmacodynamische gegevens verzameld via fase 1- en fase 3-studies met canagliflozine bij kinderen van 10 jaar en ouder met type 2-diabetes mellitus werden onderzocht. Orale toediening van canagliflozine 100 mg en 300 mg resulteerde in responsen die overeenkomen met die gevonden bij volwassen patiënten. Farmacometrische modellen suggereren dat de blootstelling bij kinderen met een laag lichaamsgewicht (gewicht < 50 kg) na toediening van 300 mg eenmaal daags hoger kan zijn dan de blootstelling bij volwassenen bij dezelfde dosis (zie ook rubrieken 4.2 en 4.4).
Andere bijzondere populaties
Farmacogenetica
Zowel UGT1A9 als UGT2B4 kunnen genetische polymorfismen vertonen. In een gepoolde analyse van klinische gegevens werden toenames van de AUC van canagliflozine waargenomen van 26% bij UGT1A9*1/*3-dragers en 18% bij UGT2B4*2/*2-dragers. Deze toenames van de blootstelling aan canagliflozine zijn naar verwachting niet klinisch relevant. Het effect van homozygoot zijn (UGT1A9*3/*3, frequentie < 0,1%) is waarschijnlijk duidelijker, maar is niet onderzocht.
Geslacht, ras/etniciteit of body mass index hadden op basis van een populatie-farmacokinetische analyse geen klinisch relevant effect op de farmacokinetiek van canagliflozine.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering en genotoxiciteit.
Canagliflozine vertoonde bij de rat geen effecten op de vruchtbaarheid en de vroege embryonale ontwikkeling bij blootstellingen tot 19 maal de blootstelling bij de mens bij de maximale aanbevolen dosis voor de mens (Maximum Recommended Human Dose: MRHD).
In een onderzoek naar de embryo-foetale ontwikkeling bij ratten werden vertragingen gezien in de ossificatie van de metatarsalia bij systemische blootstellingsniveaus die 73 maal en 19 maal hoger waren dan de klinische blootststelling bij de doses van 100 mg en 300 mg. Het is onbekend of vertragingen van de ossificatie kunnen worden toegeschreven aan de bij volwassen ratten waargenomen effecten van canagliflozine op de calciumhomeostase. Vertraging in de ossificatie werd ook geconstateerd bij de combinatie van canagliflozine en metformine. Deze vertragingen waren bij blootstellingen aan canagliflozine van 43 maal en 12 maal hoger dan de klinische blootstellingen bij doses van 100 mg en 300 mg meer uitgesproken dan bij metformine alleen.
In een onderzoek naar pre- en postnatale ontwikkeling veroorzaakte canagliflozine toegediend aan vrouwelijke ratten vanaf dag 6 van de dracht tot dag 20 van de lactatie verlaagde lichaamsgewichten bij de mannelijke en vrouwelijke nakomelingen in doseringen van > 30 mg/kg/dag die toxisch waren voor de moeder (blootstellingen ≥ 5,9 maal de blootstelling aan canagliflozine bij de mens bij de maximale aanbevolen doseringen bij de mens [MRHD]). De toxiciteit bij de moeder was beperkt tot verminderde toename van het lichaamsgewicht.
Een onderzoek met juveniele ratten die post-nataal van dag 21 t/m dag 90 canagliflozinetoegediend kregen, vertoonde geen verhoogde gevoeligheid in vergelijking met de effecten waargenomen bij volwassen ratten. Er werd echter dilatatie van het nierbekken waargenomen, met een ‘No Observed Effect Level’ (NOEL) bij blootstellingen van 2,4 maal en 0,5 maal de klinische blootstellingen aan respectievelijk doses van 100 mg en 300 mg. Dit effect was niet volledig reversibel binnen de herstelperiode van ongeveer een maand. Hoogstwaarschijnlijk kunnen de persisterende bevindingen in de nieren van juveniele ratten worden toegeschreven aan een verminderd vermogen van de zich ontwikkelende rattennier om de door canagliflozine verhoogde volumes urine te verwerken, aangezien functionele ontwikkeling van de rattennier nog doorgaat tot de leeftijd van 6 weken.
In een onderzoek van twee jaar met doses van 10, 30 en 100 mg/kg veroorzaakte canagliflozine geen verhoging van de incidentie van tumoren bij mannelijke en vrouwelijke muizen. De hoogste dosis van 100 mg/kg leverde een dosis van 14 maal de klinische dosis van 300 mg, op basis van de AUC-blootstelling. Canagliflozine verhoogde de incidentie van Leydig-celtumoren in de testes bij mannelijke ratten in alle geteste doses (10, 30 en 100 mg/kg); de laagste dosis van 10 mg/kg is ongeveer 1,5 maal de klinische dosis van 300 mg, op basis van de AUC-blootstelling. De hogere doses van canagliflozine (100 mg/kg) veroorzaakten bij mannelijke en vrouwelijke ratten een verhoogde incidentie van feochromocytomen en tumoren van de niertubuli. Op basis van de AUC-blootstelling is de NOEL van 30 mg/kg/dag voor feochromocytomen en tumoren van de niertubuli ongeveer 4,5 maal de blootstelling bij de dagelijkse klinische dosis van 300 mg. Op basis van preklinische en klinische mechanistische studies worden Leydig-celtumoren, tumoren van de niertubuli en feochromocytomen beschouwd als specifiek voor de rat. Door canagliflozine geïnduceerde tumoren van de niertubuli en feochromocytomen bij ratten blijken te worden veroorzaakt door malabsorptie van koolhydraten als gevolg van remmende activiteit van canagliflozine op SGLT1 in de darm bij ratten; mechanistisch klinisch onderzoek heeft bij mensen geen koolhydraatmalabsorptie aangetoond bij doses van canagliflozine tot 2 maal de maximale aanbevolen klinische dosis. De Leydig-celtumoren worden in verband gebracht met een toename van luteïniserend hormoon (LH), een bekend mechanisme van vorming van Leydig-celtumoren bij ratten. In een 12 weken durende klinische studie nam ongestimuleerd LH niet toe bij mannelijke patiënten die werden behandeld met canagliflozine.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactose
Microkristallijne cellulose (E460[i])
Hydroxypropyl cellulose (E463)
Croscarmellosenatrium (E468)
Magnesiumstearaat (E572)
Filmomhulling
Invokana 100 mg filmomhulde tabletten
Polyvinylalcohol (E1203)
Titaniumdioxide (E171)
Macrogol/PEG 3350 (E1521)
Talk (E553b)
IJzeroxide geel (E172)
Invokana 300 mg filmomhulde tabletten
Polyvinylalcohol (E1203)
Titaniumdioxide (E171)
Macrogol/PEG 3350 (E1521)
Talk (E553b)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Geperforeerde blister van polyvinylchloride/aluminium (PVC/Alu), geschikt voor eenheidsaflevering. Verpakkingen van 10 x 1, 30 x 1, 90 x 1 en 100 x 1 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Invokana 100 mg filmomhulde tabletten
EU/1/13/884/001 (10 filmomhulde tabletten)
EU/1/13/884/002 (30 filmomhulde tabletten)
EU/1/13/884/003 (90 filmomhulde tabletten)
EU/1/13/884/004 (100 filmomhulde tabletten)
Invokana 300 mg filmomhulde tabletten
EU/1/13/884/005 (10 filmomhulde tabletten)
EU/1/13/884/006 (30 filmomhulde tabletten)
EU/1/13/884/007 (90 filmomhulde abletten)
EU/1/13/884/008 (100 filmomhulde tabletten)
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 15 november 2013
Datum van laatste verlenging: 26 juli 2018
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau (http://www.ema.europa.eu).