


SmPC (samenvatting van de productkenmerken) - Inluriyo
1. NAAM VAN HET GENEESMIDDEL
Inluriyo 200 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat imlunestranttosylaat, overeenkomend met 200 mg imlunestrant.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Witte, capsulevormige filmomhulde tablet van 14,0 x 7,5 mm, met aan de ene kant de inscriptie “LILLY” en “1717” en aan de andere kant een langwerpige 4-puntige ster.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Inluriyo is geïndiceerd als monotherapie voor de behandeling van volwassen patiënten met oestrogeenreceptor (ER)-positieve, HER2-negatieve, lokaal gevorderde of gemetastaseerde borstkanker met een activerende ESR1-mutatie die ziekteprogressie vertonen na eerdere behandeling met een behandelschema op endocriene basis (voor patiëntenselectie op basis van biomarkers, zie rubriek 4.2).
Bij pre- of perimenopauzale vrouwen of bij mannen dient Inluriyo te worden gecombineerd met een luteïniserend hormoon-releasing hormoon (LHRH)-agonist.
4.2 Dosering en wijze van toediening
De behandeling moet worden ingesteld en begeleid door een arts met ervaring in de toepassing van antikankertherapieën.
Selectie van patiënten
Patiënten met ER-positieve, HER2-negatieve gevorderde borstkanker dienen voor behandeling te worden geselecteerd op basis van de aanwezigheid van een activerende ESR1-mutatie in de tumor of in plasmamonsters met behulp van een CE-gemarkeerde in-vitro-diagnostische test (IVD) met het overeenkomstige beoogde doel. Als de CE-gemarkeerde IVD niet beschikbaar is, moet de aanwezigheid van een activerende ESR1-mutatie worden beoordeeld middels een andere gevalideerde test.
Dosering
De aanbevolen dosering van imlunestrant is 400 mg oraal (twee filmomhulde tabletten van 200 mg) eenmaal daags.
Aanbevolen wordt om de behandeling voort te zetten zolang de patiënt klinisch voordeel heeft van de therapie of totdat er onaanvaardbare toxiciteit optreedt.
Gemiste dosis
Als er een dosis is gemist, kan deze tot 6 uur na het gebruikelijke tijdstip worden ingenomen. Na meer dan 6 uur moet de dosis voor die dag worden overgeslagen. Er mag geen extra dosis worden ingenomen. De volgende dag dient de dosis op het gebruikelijke tijdstip te worden ingenomen.
Braken
Als de patiënt braakt na inname van de dosis, mag hij/zij die dag geen extra dosis innemen en moet hij/zij de volgende dag het gebruikelijke doseringsschema op het gebruikelijke tijdstip hervatten.
Dosisaanpassingen
Als dosisverlaging nodig is, moet de dosis met 200 mg worden verlaagd. Om bepaalde bijwerkingen onder controle te krijgen, kan het nodig zijn de toediening te onderbreken en/of de dosering te verlagen, zoals aangegeven in tabel 1 en 2. Voor patiënten die 200 mg eenmaal daags niet kunnen verdragen, moet de behandeling worden stopgezet.
Tabel 1: Aanbevolen dosisaanpassingen bij verhoogde ALAT en ASAT
Alanineaminotransferase (ALAT) en aspartaataminotransferase (ASAT) dienen te worden gecontroleerd tijdens de behandeling en indien klinisch geïndiceerd.
| Toxiciteita | Dosisaanpassing |
Aanhoudende of recidiverende ASAT of ALAT van graad 2 als de baseline normaal was | Onderbreken tot de toxiciteit afneemt naar baseline of graad 1 als de baseline normaal was. Dosisverlaging is niet nodig. |
ASAT of ALAT van graad 3 als de baseline normaal was of ASAT of ALAT van graad 2 of hoger als de baseline afwijkend was of ASAT of ALAT > 8 × ULN (afhankelijk van wat de lagere drempel is) | Onderbreken tot de toxiciteit afneemt naar baseline of graad 1 als de baseline normaal was. Hervatten op een dosisniveau van 200 mg of stopzetten als de patiënt 200 mg per dag krijgt. |
ASAT of ALAT van graad 4 als de baseline normaal was | Toediening stopzetten. |
ASAT of ALAT ≥ 3 × ULN gelijktijdig met totaal bilirubine (TBL) ≥ 2 × ULN als de baseline normaal was, bij afwezigheid van cholestase of ASAT of ALAT ≥ 2 × de baseline gelijktijdig met TBL ≥ 2 × ULN als de baseline afwijkend was, bij afwezigheid van cholestase | Toediening stopzetten. |
a NCI CTCAE v5.0
ULN: bovengrens van normaal
Tabel 2: Aanbevolen dosisaanpassingen bij bijwerkingen (behalve verhoogde ALAT en ASAT)
| Toxiciteita | Dosisaanpassingen |
Aanhoudende of recidiverende graad 2 die niet binnen 7 dagen met maximale ondersteunende maatregelen afneemt naar baseline of graad 1 | Onderbreken tot de toxiciteit afneemt naar baseline of ≤ graad 1. Dosisverlaging is niet nodig. |
Graad 3 (behalve niet-levergerelateerde asymptomatische laboratoriumveranderingen) | Onderbreken tot de toxiciteit afneemt naar baseline of ≤ graad 1. Hervatten op het eerstvolgende lagere dosisniveau of stopzetten als de patiënt 200 mg per dag krijgt. |
Graad 4 (behalve niet-levergerelateerde asymptomatische laboratoriumveranderingen) | Onderbreken tot de toxiciteit afneemt naar baseline of ≤ graad 1. Hervatten op het eerstvolgende lagere dosisniveau of stopzetten als de patiënt 200 mg per dag krijgt. Controleer zorgvuldig bij hervatting van de behandeling. |
a NCI CTCAE 5.0
Krachtige CYP3A-inductoren
Gelijktijdig gebruik van krachtige CYP3A-inductoren moet vermeden worden. Als krachtige CYP3A-inductoren niet vermeden kunnen worden, dient de dosis imlunestrant verhoogd te worden met 200 mg eenmaal daags (zie rubriek 4.5).
Krachtige CYP3A-remmers
Gelijktijdig gebruik van krachtige CYP3A-remmers moet vermeden worden. Als krachtige CYP3A-remmers niet vermeden kunnen worden, dient de dosis imlunestrant verlaagd te worden met 200 mg eenmaal daags (zie rubriek 4.5).
Speciale populaties
Ouderen
Op basis van de leeftijd van de patiënt hoeft de dosering niet te worden aangepast (zie rubriek 5.2). Er zijn beperkte gegevens beschikbaar over patiënten ≥ 75 jaar (zie rubriek 5.2).
Leverfunctiestoornis
Er wordt geen dosisaanpassing aanbevolen voor patiënten met een lichte leverfunctiestoornis (Child-Pugh A).
Bij patiënten met een matige (Child-Pugh B) of ernstige (Child-Pugh C) leverfunctiestoornis moet de dosis worden verlaagd naar 200 mg eenmaal daags.
Nierfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een lichte of matige nierfunctiestoornis. Beperkte gegevens duiden erop dat de blootstelling aan imlunestrant verhoogd kan zijn bij patiënten met een ernstige nierfunctiestoornis, nierziekte in het eindstadium of bij patiënten die gedialyseerd worden (zie rubriek 5.2). De behandeling moet voorzichtig worden toegediend bij patiënten met een ernstige nierfunctiestoornis, waarbij nauwkeurig op tekenen van toxiciteit moet worden gecontroleerd.
Pediatrische patiënten
Er is geen relevante toepassing van imlunestrant bij pediatrische patiënten voor de indicatie lokaal gevorderde borstkanker.
Wijze van toediening
Inluriyo is voor oraal gebruik.
Patiënten moeten hun dosis elke dag op ongeveer hetzelfde tijdstip innemen.
De tabletten moeten op een lege maag worden ingenomen; minstens 2 uur vóór of 1 uur ná de maaltijd (zie rubriek 5.2). De tabletten moeten in hun geheel worden doorgeslikt (patiënten mogen vóór het doorslikken de tabletten niet splitsen, verpulveren of erop kauwen). Er is geen onderzoek gedaan naar de effecten van het splitsen, verpulveren of kauwen van de tabletten en deze kunnen invloed hebben op de veiligheid, werkzaamheid of stabiliteit van het product. Blootstelling aan de werkzame stof kan schadelijk zijn voor verzorgers.
4.3 Contra-indicaties
Lactatie (zie rubriek 4.6).
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Effect van voedsel
De blootstelling aan imlunestrant bij een vetrijke maaltijd is niet bekend. De dosis moet in nuchtere toestand worden ingenomen, omdat er met voedsel een grotere blootstelling kan ontstaan.
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Imlunestrant wordt gemetaboliseerd door sulfatering, CYP3A4-oxidatie en directe glucuronidatie.
Mogelijke invloed van andere geneesmiddelen op imlunestrant
Krachtige CYP3A-inductoren
Gelijktijdige toediening van imlunestrant met carbamazepine (een krachtige CYP3A-inductor) verlaagde het gebied onder de concentratie-tijdcurve (AUC) en maximumconcentratie (Cmax) van imlunestrant met respectievelijk 42% en 29%. Gelijktijdig gebruik van krachtige CYP3A-inductoren moet vermeden worden. Als krachtige CYP3A-inductoren niet vermeden kunnen worden, dient de dosis imlunestrant verhoogd te worden met 200 mg eenmaal daags (zie rubriek 4.2).
Krachtige CYP3A-remmers
Gelijktijdige toediening van imlunestrant met itraconazol (een krachtige CYP3A-remmer) verhoogde de AUC en Cmax van imlunestrant respectievelijk 2,11-voudig en 1,87-voudig. Gelijktijdig gebruik van krachtige CYP3A-remmers moet vermeden worden. Als krachtige CYP3A-remmers niet vermeden kunnen worden, dient de dosis imlunestrant verlaagd te worden met 200 mg eenmaal daags (zie rubriek 4.2).
Maagzuurremmende middelen
Gelijktijdige toediening van imlunestrant met omeprazol (een protonpompremmer) had geen klinisch betekenisvol effect op de farmacokinetiek van imlunestrant.
Mogelijke invloed van imlunestrant op andere geneesmiddelen
CYP2D6-substraten
Imlunestrant verhoogde de AUC en Cmax van dextromethorfan (een CYP2D6-substraat) respectievelijk 1,33-voudig en 1,43-voudig. Voorzichtigheid is geboden bij gelijktijdige toediening van imlunestrant met CYP2D6-substraten waarvan een kleine concentratieverhoging al tot aanzienlijke bijwerkingen leidt.
P-glycoproteïne (P-gp)-substraten
Imlunestrant verhoogde de AUC en Cmax van digoxine (een P-gp-substraat) respectievelijk 1,39-voudig en 1,60-voudig. Voorzichtigheid is geboden bij gelijktijdige toediening van imlunestrant met P-gp-substraten waarvan een kleine concentratieverhoging al tot aanzienlijke bijwerkingen leidt.
BCRP-substraten
Imlunestrant verhoogde de AUC en Cmax van rosuvastatine (een BCRP-substraat) respectievelijk 1,49-voudig en 1,65-voudig. Voorzichtigheid is geboden bij gelijktijdige toediening van imlunestrant met BCRP-substraten waarvan een kleine concentratieverhoging al tot aanzienlijke bijwerkingen leidt.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen
De zwangerschapsstatus van vrouwen die zwanger kunnen worden, moet worden gecontroleerd voordat de behandeling wordt gestart.
Vruchtbare vrouwen en mannen moeten het advies krijgen zeer effectieve anticonceptie te gebruiken tijdens de behandeling en gedurende ten minste één week na de laatste dosis (zie rubriek 5.3).
Zwangerschap
Er zijn geen gegevens over het gebruik van imlunestrant bij zwangere vrouwen. Op basis van het werkingsmechanisme van imlunestrant en bevindingen uit dieronderzoek naar embryofoetale toxiciteit, kan imlunestrant schade veroorzaken bij de foetus wanneer het wordt toegediend aan zwangere vrouwen (zie rubriek 5.3). Imlunestrant mag niet worden gebruikt tijdens de zwangerschap en bij vruchtbare vrouwen die geen anticonceptie gebruiken. Als er tijdens de behandeling een zwangerschap optreedt, moet de patiënt worden geïnformeerd over het mogelijke gevaar voor de foetus en het potentiële risico op een miskraam.
Borstvoeding
Het is niet bekend of imlunestrant of de metabolieten ervan in de moedermelk worden uitgescheiden. Vanwege de kans op ernstige bijwerkingen bij met moedermelk gevoede zuigelingen, is het gebruik gecontra-indiceerd gedurende de lactatie (zie rubriek 4.3).
Vruchtbaarheid
Afgaande op bevindingen uit dieronderzoek (zie rubriek 5.3) en het werkingsmechanisme kan imlunestrant de vruchtbaarheid bij vruchtbare vrouwen en mannen schaden.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Imlunestrant heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Echter, omdat er melding is gemaakt van vermoeidheid en asthenie bij gebruik van imlunestrant, is voorzichtigheid geboden bij patiënten die deze bijwerking ervaren als ze autorijden of machines bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende en klinisch relevante bijwerkingen waren ALAT verhoogd (34,3%), ASAT verhoogd (33,2%), vermoeidheid (25,7%), diarree (22,5%), nausea (20,1%) en braken (9,0%).
Bijwerkingen die bij meer dan één patiënt leidden tot stopzetting van de behandeling betroffen alleen ALAT verhoogd (0,8%).
Tabel met bijwerkingen
De hieronder weergegeven frequenties van bijwerkingen zijn gebaseerd op gepoolde gegevens van 378 patiënten, die werden behandeld met 400 mg imlunestrant eenmaal daags, afkomstig uit een gerandomiseerd, open-label, multicenter fase 3-onderzoek (EMBER-3) en een open-label, multicenter fase 1a/1b-onderzoek naar dosisverhoging en dosisuitbreiding (EMBER).
In de volgende tabellen staan de bijwerkingen op volgorde van systeem/orgaanklasse en frequentie volgens MedDRA. De frequentie wordt als volgt weergegeven: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen beschreven in volgorde van afnemende ernst.
Tabel 3: Bijwerkingen bij patiënten die imlunestrant krijgen
| Systeem/orgaanklasse | Zeer vaak | Vaak |
| Voedings- en stofwisselingsstoornissen | Verminderde eetlusta | |
| Zenuwstelselaandoeningen | Hoofdpijn | |
| Bloedvataandoeningen | Veneuze trombo-emboliea Opvliegera | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoestena | |
| Maagdarmstelselaandoeningen | Diarree Nausea | Braken Constipatie Buikpijna |
| Skeletspierstelsel- en bindweefselaandoeningen | Gewrichts- en skeletspierstelselpijnb Rugpijn | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheida | |
| Onderzoekenc | ALAT verhoogd ASAT verhoogd Triglyceriden verhoogd |
a Samengestelde term bestaande uit gelijksoortige voorkeurstermen.
b Samengestelde term bestaande uit voorkeurstermen: artralgie, myalgie, skeletspierongemak, skeletspierstelselborstpijn, skeletspierstelselpijn, pijn in extremiteit, nekpijn. c Gebaseerd op laboratoriumbeoordelingen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen verschijnselen van overdosering vastgesteld. De bijwerkingen die gemeld zijn in verband met doses die hoger zijn dan de aanbevolen dosering, kwamen overeen met het vastgestelde veiligheidsprofiel (zie rubriek 4.8). De meest voorkomende bijwerkingen bij hogere doses waren diarree, nausea, vermoeidheid en artralgie. Er is geen antidotum bekend voor een overdosis imlunestrant. Patiënten moeten nauwlettend worden gecontroleerd en er moet ondersteunende zorg worden geboden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: nog niet toegewezen, ATC-code: nog niet toegewezen.
Werkingsmechanisme
Imlunestrant is een antagonist en afbreker van de wild-type en de gemuteerde oestrogeenreceptor-α (ERα), wat leidt tot remming van de oestrogeenreceptor-afhankelijke gentranscriptie en celproliferatie in ER-positieve borstkankercellen.
Farmacodynamische effecten
Cardiale elektrofysiologie
Het effect van monotherapie met imlunestrant op het QTc-interval is beoordeeld bij 79 patiënten met overeenkomende farmacokinetiek en QTcF-monsters uit EMBER. Uit de resultaten bleek dat de concentraties imlunestrant in het dosisbereik van 200 mg tot 1.200 mg geen effect hadden op het QTc-interval, waarbij de bovengrens van het 90%-BI van de gemiddelde delta QTc minder dan 10 ms bedroeg bij een Cmax van 400 mg (verandering ten opzichte van de baseline van 1,72 ms; 90%-BI: -0,43; 3,87).
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van imlunestrant zijn beoordeeld in EMBER 3, een wereldwijd, gerandomiseerd, open-label fase 3-onderzoek bij volwassen patiënten met ER-positieve, HER2-negatieve, lokaal gevorderde (niet in aanmerking komend voor curatieve behandeling door chirurgie) of gemetastaseerde borstkanker (mBC) die behandeld zijn met een aromataseremmer, alleen of in combinatie met een CDK4/6-remmer.
De patiënten die in aanmerking kwamen, waren pre-, peri- en postmenopauzale vrouwen, of mannen, (≥ 18 jaar) met ER-positieve, HER2-negatieve gevorderde borstkanker die eerder een aromataseremmer alleen of in combinatie met een CDK4/6-remmer in de adjuvante setting of gemetastaseerde setting hebben gekregen. Patiënten hadden ofwel een recidief ervaren tijdens of binnen 12 maanden na het voltooien van de adjuvante behandeling met een aromataseremmer alleen of met een CDK4/6-remmer voor vroege borstkanker, ofwel een recidief ervaren > 12 maanden na het voltooien van de adjuvante behandeling, gevolgd door ziekteprogressie tijdens of na behandeling met een aromataseremmer alleen of in combinatie met een CDK4/6-remmer, of waren gediagnosticeerd met de novo gemetastaseerde ziekte en vertoonden ziekteprogressie tijdens of na behandeling met een aromataseremmer alleen of in combinatie met een CDK4/6-remmer. Alle patiënten moesten een Eastern Cooperative Oncology Group (ECOG)-performance status van 0 of 1 hebben, adequate orgaanfunctie en evalueerbare laesies volgens Response Evaluation Criteria in Solid Tumours (RECIST) versie 1.1, d.w.z. meetbare ziekte of ziekte in alleen bot met evalueerbare laesies. LHRH-agonisten werden gegeven aan pre- en perimenopauzale vrouwen en aan mannen. Patiënten met symptomatische gemetastaseerde viscerale ziekte en patiënten met cardiale comorbiditeiten werden uitgesloten.
Patiënten werden in het onderzoek opgenomen ongeacht hun ESR1-mutatiestatus. De ESR1-mutatiestatus werd bepaald via in het bloed circulerend tumordesoxyribonucleïnezuur (ctDNA) met behulp van de Guardant360 CDx-test. Een resultaat werd als ESR1-positief beschouwd als ten minste één van de 34 vooraf gedefinieerde ESR1-varianten werd gedetecteerd: E380A, E380D, E380K, E380Q, E380V, M421_V422delinsl, V422_E423del, V422del, S463F, S463P, L469V, L536F, L536G, L536H, L536I, L536K, L536N, L536P, L536Q, L536R, L536V, Y537C, Y537D, Y537G, Y537H, Y537N, Y537P, Y537Q, Y537S, D538E, D538G, D538H, D538N, D538V. Binnen de EMBER-3-onderzoekspopulatie werden hiervan 17 varianten geïdentificeerd: E380K, E380Q, V422del, S463P, L469V, L536H, L536K, L536P, L536Q, L536R, Y537C, Y537D, Y537N, Y537S, D538E, D538G, D538N.
In totaal werden 874 patiënten 1:1:1 gerandomiseerd tussen 3 behandelgroepen: dagelijkse orale toediening van 400 mg Inluriyo (groep A), standaardbehandeling (SOC) naar keuze van de onderzoekers (fulvestrant of exemestaan) (groep B) of dagelijkse orale toediening van 400 mg Inluriyo in combinatie met abemaciclib (groep C). Van de 330 patiënten die naar keuze van de onderzoeker naar de endocriene therapie waren gerandomiseerd (groep B), kregen er 292 fulvestrant (90%) en 32 exemestaan (10%). De randomisatie werd gestratificeerd op basis van eerdere behandeling met een CDK4/6-remmer (ja versus nee), aanwezigheid van viscerale metastasen (ja versus nee) en regio (Oost-Azië versus Noord-Amerika/West-Europa versus andere landen). De demografische gegevens en de ziektekenmerken bij baseline waren goed in evenwicht tussen de verschillende behandelgroepen. De demografische gegevens van de totale onderzoekspopulatie waren bij baseline als volgt: de mediane leeftijd was 61 jaar (bereik: 27 - 89) en 13% was ≥ 75 jaar, 99% was vrouw, 56% was blank, 30% Aziatisch, 3% zwart en 11% was overig of onbekend. De meerderheid van de patiënten werd behandeld in de tweedelijns geavanceerde setting (67%) versus de eerstelijns setting (33%) en de meerderheid had eerder een CDK4/6-remmer gekregen (60%), 37% kreeg palbociclib, 15% ribociclib en 3% abemaciclib. De ECOG-performance bij baseline was 0 (65%) of 1 (35%). De demografische gegevens van patiënten met tumoren met ESR1-mutaties waren over het algemeen representatief voor de bredere onderzoekspopulatie.
Het primaire werkzaamheidseindpunt was progressievrije overleving (PFS) zoals beoordeeld door de onderzoeker. Het belangrijkste secundaire eindpunt voor EMBER-3 was de totale overleving (OS).
EMBER-3: Inluriyo als monotherapie voor patiënten met ESR1-mutatie
Bij de primaire analyse (sluitingsdatum van de gegevensverzameling 24 juni 2024) werd in de ESR1-gemuteerde subpopulatie een statistisch significante verbetering in PFS waargenomen bij patiënten die Inluriyo als monotherapie kregen versus SOC. De vergelijking van Inluriyo als monotherapie versus SOC was statistisch niet significant in de ITT-populatie. De werkzaamheidsresultaten in de ESR1-gemuteerde subpopulatie worden weergegeven in tabel 4 en figuur 1.
Tabel 4: Samenvatting van de werkzaamheidsgegevens voor patiënten met ESR1-mutatie behandeld met Inluriyo als monotherapie in EMBER-3
| Inluriyo N = 138 | Standaardbehandeling N = 118 | |
| Progressievrije overleving | ||
| Aantal voorvallen, n (%) | 109 (79,0) | 102 (86,4) |
| Mediane PFS, maanden (95%-BI)* | 5,5 (3,9; 7,4) | 3,8 (3,7; 5,5) |
| Hazard ratio (95%-BI)** | 0,617 (0,464; 0,821) | |
| p-waarde (2-zijdig)** | 0,0008 | |
BI = betrouwbaarheidsinterval; ESR1 = oestrogeenreceptor 1.
* Kaplan-Meier-schatting; 95%-BI gebaseerd op de Brookmeyer-Crowley-methode. ** Uit een Cox proportional hazard model en een gestratificeerde log-ranktest, gestratificeerd op basis van eerdere behandeling met een CDK4/6-remmer (ja versus nee) en aanwezigheid van viscerale metastasen (ja versus nee).
Sluitingsdatum van de gegevensverzameling: 24 juni 2024
Figuur 1: Kaplan-Meier-curve van progressievrije overleving voor patiënten met ESR1-mutatie behandeld met Inluriyo als monotherapie in EMBER-3
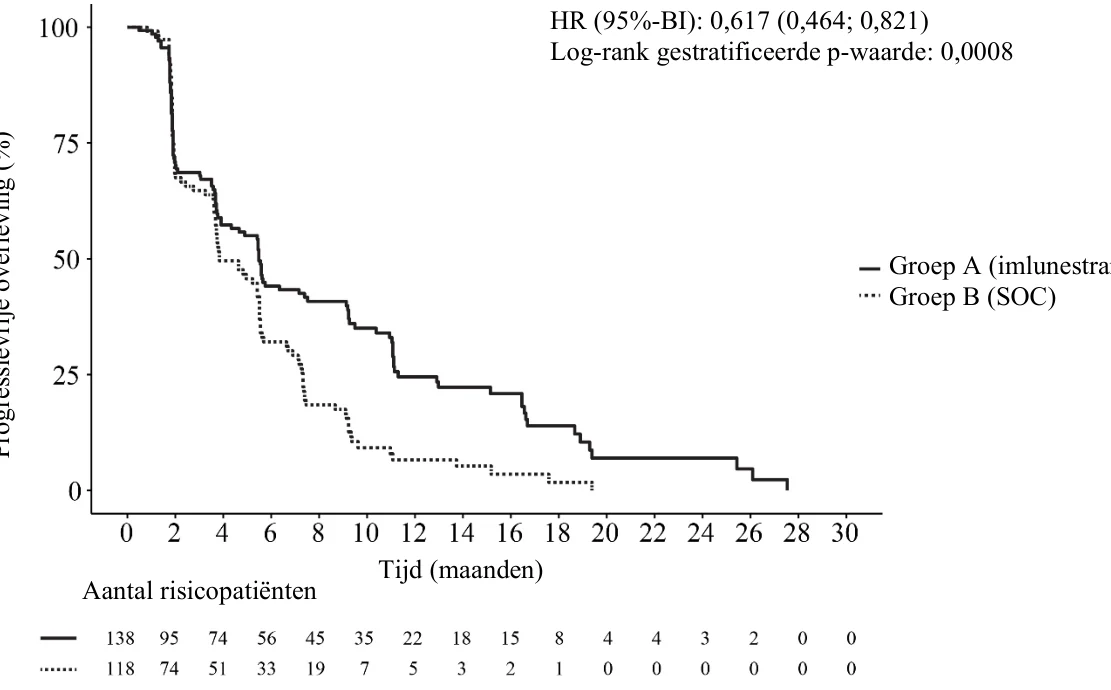
In de CDK4/6-remmer-naïeve subgroep was de mediane PFS in de Inluriyo-groep 11,1 maanden (95%-BI: 5,5; 16,5) vergeleken met 5,7 maanden (95%-BI: 3,8; 7,4) in de SOC-groep (HR = 0,42; 95%-BI: 0,25; 0,72). In de met een CDK4/6-remmer voorbehandelde subgroep was de mediane PFS in de Inluriyo-groep 3,9 maanden (95%-BI: 2,0; 6,0) vergeleken met 3,7 maanden (95%-BI: 2,2; 4,6) in de SOC-groep (HR = 0,72; 95%-BI: 0,52; 1,0).
Bij de derde tussentijdse analyse van de OS (sluitingsdatum van de gegevensverzameling 18 augustus 2025) werden in beide groepen samen 128 voorvallen waargenomen en was de HR 0,60 (95%-BI: 0,43; 0,86).
Groep A (imlunestrant)  Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met imlunestrant in alle subgroepen van pediatrische patiënten met borstkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Bij een populatiefarmacokinetische analyse bedraagt de gemiddelde (CV%) maximumconcentratie (Cmax) van imlunestrant bij steady state 141 ng/ml (45%) en de AUC0-24h is 2.400 ng*h/ml (46%) na toediening van de aanbevolen dosering van 400 mg eenmaal daags. De Cmax en AUC van imlunestrant nemen proportioneel toe over een dosisbereik van 200 mg tot 1.200 mg eenmaal daags (0,5 tot 3 maal de goedgekeurde aanbevolen dosering).
Absorptie
De gemiddelde (CV%) absolute biologische beschikbaarheid van imlunestrant na een eenmalige orale dosis van 400 mg bedraagt 10,5% (32%). De mediane tijd om de piekplasmaconcentratie (Tmax) te bereiken, bedraagt ongeveer 4 uur.
Effect van voedsel
Toediening van 400 mg imlunestrant met een vetarme maaltijd (ongeveer 400 - 500 calorieën waarvan 100 - 125 calorieën uit vet) verhoogde de Cmax 3,55-voudig en de AUC(0-∞) 2,04-voudig vergeleken met toediening op een nuchtere maag. De blootstelling aan imlunestrant bij een vetrijke maaltijd is niet bekend.
Distributie
Bij een populatiefarmacokinetische analyse bedraagt het gemiddelde (CV%) schijnbare centrale distributievolume van imlunestrant bij patiënten met gevorderde of gemetastaseerde borstkanker 4.310 l (69%). De humane eiwitbinding van imlunestrant bedraagt 99,93% tot 99,96% in klinisch relevante concentraties.
Biotransformatie
Imlunestrant wordt gemetaboliseerd door sulfatering, CYP3A4-oxidatie en directe glucuronidatie.
Uit in-vitro-onderzoeken is gebleken dat imlunestrant een substraat is van P-gp, maar geen substraat van BCRP, OCT1, OATP1B1 of OATP1B3.
Gelijktijdige toediening van imlunestrant met kinidine (P-gp-remmer) had geen klinisch betekenisvol effect op de farmacokinetiek van imlunestrant.
Eliminatie
De eliminatiehalfwaardetijd van imlunestrant bedraagt ongeveer 30 uur en de gemiddelde (CV%) schijnbare klaring bedraagt 166 l/u (51%). Na toediening van een eenmalige radioactief gelabelde dosis van 400 mg imlunestrant aan gezonde proefpersonen werd 97,3% van de dosis teruggevonden in de feces en 0,278% in de urine.
Speciale populaties
Effect van leeftijd, ras en lichaamsgewicht
Uit een populatiefarmacokinetische analyse bleek dat leeftijd (bereik: 28 jaar tot 95 jaar), ras en lichaamsgewicht (bereik: 36 kg tot 145 kg) geen klinisch betekenisvol effect hadden op de farmacokinetiek van imlunestrant.
Leverfunctiestoornis
Er waren geen klinisch relevante verschillen in de farmacokinetiek van imlunestrant bij proefpersonen met een lichte leverfunctiestoornis (Child-Pugh A). De AUC van ongebonden imlunestrant nam 1,82-voudig toe bij proefpersonen met een matige leverfunctiestoornis (Child-Pugh B) en nam 2,33-voudig toe bij proefpersonen met een ernstige leverfunctiestoornis (Child-Pugh C).
Nierfunctiestoornis
Bij een populatiefarmacokinetische analyse hadden een lichte nierfunctiestoornis (60 ml/min ≤ eGFR < 90 ml/min) en een matige nierfunctiestoornis (30 ml/min ≤ eGFR < 60 ml/min) geen effect op de blootstelling aan imlunestrant. Het effect van een ernstige nierfunctiestoornis (15 ml/min ≤ eGFR < 30 ml/min) op basis van beperkte gegevens bij twee onderzoeksdeelnemers deed vermoeden dat de blootstelling hoger kan zijn. De farmacokinetiek van imlunestrant bij patiënten die gedialyseerd worden, is onbekend.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde dosering
Er werd onderzoek met herhaalde dosering uitgevoerd bij ratten en niet-menselijke primaten om de toxiciteit te typeren. Bijwerkingen die werden waargenomen bij klinisch relevante blootstellingsniveaus waren ovariumcysten en een duidelijke gewichtstoename van de ovaria, atrofie van het endometrium en het myometrium van de uterus, epitheel en stroma van de cervix en epitheel van de vagina bij niet-menselijke primaten. Er trad geringe, niet-schadelijke vacuolisatie van macrofagen op in de mesenteriale lymfeklier en het ileum van niet-menselijke primaten bij blootstellingen die 0,8 maal en 11 maal hoger waren dan de blootstelling (AUC0-24) bij 400 mg bij de mens. Soortgelijke effecten werden waargenomen bij ratten bij blootstellingen die vier keer hoger waren dan de blootstelling (AUC0-24) bij 400 mg bij de mens. Andere belangrijke effecten bij ratten waren hyperplasie van het overgangsepitheel van de urineblaas, minimale tot lichte degeneratie van de niertubuli, minimale ontsteking van het nierbekken, minimale tot lichte degeneratie van de vezels van de ooglens, niet-nadelige hypertrofie van het pars distalis van de hypofyse bij vrouwelijke dieren, niet-nadelige gewichtsafname van de hypofyse en niet-nadelige atrofie of hypertrofie van de bijnierschors, die optrad bij blootstellingen die ten minste vier keer hoger waren dan de blootstelling (AUC0-24) bij 400 mg bij de mens.
Genotoxiciteit
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventionele onderzoeken op het gebied van genotoxisch potentieel.
Reproductie- en ontwikkelingstoxiciteit
Op basis van bevindingen bij dieren en het werkingsmechanisme van imlunestrant, kan imlunestrant effecten hebben op de mannelijke en vrouwelijke vruchtbaarheid die over het algemeen omkeerbaar waren en ook schadelijk zijn voor de foetus bij toediening tijdens de dracht. Bij ratten en apen werden ovariumcysten en atrofie van de vagina, cervix of uterus waargenomen bij blootstellingen die respectievelijk 4-voudig en 0,8-voudig hoger waren dan de blootstelling bij mensen (AUC0-24) bij 400 mg. Bij ratten kwamen aanvullende bevindingen met betrekking tot de voortplanting voor, bestaand uit het stoppen van de oestruscyclus, lobulaire hyperplasie of hypertrofie van het epitheel van de vrouwelijke melkklier, retentie van spermatiden en celresten in het lumen van de bijbal bij blootstellingen (AUC0-24) die ten minste 4-voudig hoger waren dan bij mensen. Toediening van imlunestrant aan drachtige ratten tijdens de periode van organogenese leidde tot maternale toxiciteit, vroegtijdige bevalling, embryonale sterfte en teratogene effecten op de foetus bij maternale blootstellingen die lager waren dan of gelijk waren aan de therapeutische blootstelling bij mensen.
Carcinogeniteit
In het 26 weken durende carcinogeniteitsonderzoek bij transgene muizen kregen rasH2-muizen orale doses imlunestrant van 5, 375 of 750 mg/kg toegediend. Dit veroorzaakte bij alle dosisniveaus een verhoogde incidentie van goedaardige en kwaadaardige stromale tumoren van de eierstokstrengen (granulosacel en gemengde cel) in de eierstokken van muizen. Deze doses komen overeen met 2, 32 en 41 keer de AUC bij de mens in de aanbevolen dosering. De inductie van dergelijke tumoren is in overeenstemming met de farmacologie-gerelateerde endocriene feedbackveranderingen in gonadotropineconcentraties die worden veroorzaakt door een anti-oestrogeen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Croscarmellosenatrium (E 468)
Hydroxypropylcellulose (E 463)
Magnesiumstearaat (E 470b)
Cellulose, microkristallijn (E 460)
Filmomhulling
Macrogolen (E 1521)
Poly(vinylalcohol) (E 1203)
Talk (E 553b)
Titaandioxide (E 171)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Blisterverpakking van polychloortrifluorethyleen (PCTFE)/polyvinylchloride (PVC) verzegeld met aluminiumfolie in verpakkingen van 14, 28, 42, 56, 70 of 168 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Eli Lilly Nederland B.V.
Orteliuslaan 1000
3528 BD Utrecht
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/2003/001
EU/1/25/2003/002
EU/1/25/2003/003
EU/1/25/2003/004
EU/1/25/2003/005
EU/1/25/2003/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 09 januari 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.