


SmPC (samenvatting van de productkenmerken) - Imcivree
1. NAAM VAN HET GENEESMIDDEL
IMCIVREE 10 mg/ml oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke flacon bevat 10 mg setmelanotide in 1 ml oplossing voor injectie.
Hulpstof met bekend effect
1 ml oplossing bevat 10 mg benzylalcohol.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie).
Heldere tot enigszins opalescente, kleurloze tot enigszins gekleurde oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
IMCIVREE is geïndiceerd voor de behandeling van obesitas en voor de beheersing van honger bij volwassenen en kinderen van 4 jaar en ouder met verworven hypothalame obesitas (aHO) als gevolg van beschadiging of stoornis van de hypothalamus.
IMCIVREE is geïndiceerd voor de behandeling van obesitas en voor de beheersing van honger in verband met genetisch bevestigd Bardet-Biedl-syndroom (BBS) bij volwassenen en kinderen van 2 jaar en ouder.
IMCIVREE is geïndiceerd voor de behandeling van obesitas en voor de beheersing van honger in verband met genetisch bevestigde ‘loss of function’ biallelische pro-opiomelanocortinedeficiëntie (POMC-deficiëntie), waaronder PCSK1-deficiëntie, of biallelische leptinereceptordeficiëntie (LEPR-deficiëntie) bij volwassenen en kinderen van 2 jaar en ouder.
4.2 Dosering en wijze van toediening
IMCIVREE dient te worden voorgeschreven en onder toezicht te staan van artsen die ervaring hebben met de diagnostisering en behandeling van zeldzame vormen van obesitas die hun oorsprong vinden in genetische of hypothalame factoren.
Dosering
Verworven hypothalame obesitas
Volwassenen en kinderen van 6 jaar en ouder
De dosistitratie in tabel 1 dient te worden gevolgd. De dosis kan zowel naar boven als naar beneden worden getitreerd op basis van individuele verdraagbaarheid (zie rubriek 4.4) en klinische respons. De dosis kan indien nodig verlaagd worden naar 0,25 mg.
Tabel 1 Dosistitratie bij volwassenen en kinderen van 6 jaar en ouder
| Week | Dagelijkse dosis | Te injecteren volume |
| Week 1 | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 2 (als de dosis van 0,5 mg goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Week 3 (als de dosis van 1 mg goed wordt verdragen) | 2 mg eenmaal daags | 0,2 ml eenmaal daags |
| Week 4 en verder (als de klinische respons ontoereikend is en de dosis van 2 mg goed wordt verdragen) | 3 mg eenmaal daags | 0,3 ml eenmaal daags |
Kinderen van 4 tot 6 jaar oud
De dosistitratie in tabel 2 dient te worden gevolgd afhankelijk van het gewicht van de patiënt. De dosis kan zowel naar boven als naar beneden worden getitreerd op basis van individuele verdraagbaarheid (zie rubriek 4.4) en klinische respons. De dosis kan indien nodig verlaagd worden naar 0,25 mg.
Tabel 2 Dosistitratie bij kinderen van 4 en 5 jaar oud
| Gewicht van de patiënt/behandelweek | Dagelijkse dosis | Te injecteren volume |
| < 20 kg | ||
| Week 1 | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 2 (als de klinische respons ontoereikend is en de dosis van 0,5 mg goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Week 3 en verder (als de klinische respons ontoereikend is en de dosis van 1 mg goed wordt verdragen) | 1,5 mg eenmaal daags | 0,15 ml eenmaal daags |
| 20 - < 25 kg | ||
| Week 1 | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 2 (als de klinische respons ontoereikend is en de dosis van 0,5 mg goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Week 3 (als de klinische respons ontoereikend is en de dosis van 1 mg goed wordt verdragen) | 1,5 mg eenmaal daags | 0,15 ml eenmaal daags |
| Week 4 en verder (als de klinische respons ontoereikend is en de dosis van 1,5 mg goed wordt verdragen) | 2 mg eenmaal daags | 0,2 ml eenmaal daags |
| 25 - < 30 kg | ||
| Week 1 | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 2 (als de klinische respons ontoereikend is en de dosis van 0,5 mg goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Week 3 (als de klinische respons ontoereikend is en de dosis van 1 mg goed wordt verdragen) | 1,5 mg eenmaal daags | 0,15 ml eenmaal daags |
| Week 4 (als de klinische respons ontoereikend is en de dosis van 1,5 mg goed wordt verdragen) | 2 mg eenmaal daags | 0,2 ml eenmaal daags |
| Week 5 en verder (als de klinische respons ontoereikend is en de dosis van 2 mg goed wordt verdragen) | 2,5 mg eenmaal daags | 0,25 ml eenmaal daags |
| ≥ 30 kg | ||
| Week 1 | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 2 (als de klinische respons ontoereikend is en de dosis van 0,5 mg goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Week 3 (als de klinische respons ontoereikend is en de dosis van 1 mg goed wordt verdragen) | 2 mg eenmaal daags | 0,2 ml eenmaal daags |
| Week 4 en verder (als de klinische respons ontoereikend is en de dosis van 2 mg goed wordt | 3 mg eenmaal daags | 0,3 ml eenmaal daags |
| Gewicht van de patiënt/behandelweek | Dagelijkse dosis | Te injecteren volume |
| verdragen) |
POMC-deficiëntie, waaronder PCSK1- en LEPR-deficiëntie
Volwassenen en kinderen van 12 jaar en ouder
Voor volwassenen en kinderen van 12 jaar en ouder is de aanvangsdosis 1 mg eenmaal daags gedurende 2 weken. Als setmelanotide goed wordt verdragen (zie rubriek 4.4) kan de dosis na 2 weken worden verhoogd tot eenmaal daags 2 mg (tabel 3). Als dosisescalatie niet wordt verdragen, kan bij deze patiënten de dosis van 1 mg eenmaal daags worden gehandhaafd.
Als bij volwassen patiënten aanvullend gewichtsverlies gewenst is, kan de dosis worden verhoogd tot 2,5 mg eenmaal daags. Als de dosis van 2,5 mg eenmaal daags goed wordt verdragen, mag de dosis worden verhoogd tot 3 mg eenmaal daags (tabel 3).
Bij patiënten van 12 tot en met 17 jaar oud mag de dosis worden verhoogd tot 2,5 mg eenmaal daags met een maximale dosis van 3 mg eenmaal daags als het gewicht met de dosis van 2 mg eenmaal daags boven het 90e percentiel blijft en extra gewichtsverlies gewenst is (tabel 3).
Tabel 3 Dosistitratie bij volwassenen en kinderen van 12 jaar en ouder
| Week | Dagelijkse dosis | Te injecteren volume |
| Week 1-2 | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Week 3 en verder | 2 mg eenmaal daags | 0,2 ml eenmaal daags |
| Als de klinische respons ontoereikend is en de dosis van 2 mg eenmaal daags goed wordt verdragen | 2,5 mg eenmaal daags | 0,25 ml eenmaal daags |
| Als de klinische respons ontoereikend is en de dosis van 2,5 mg eenmaal daags goed wordt verdragen | 3 mg eenmaal daags | 0,3 ml eenmaal daags |
Kinderen van 6 tot en met 11 jaar
Voor pediatrische patiënten van 6 tot en met 11 jaar is de aanvangsdosis 0,5 mg eenmaal daags gedurende 2 weken. Als deze dosis na 2 weken wordt verdragen, kan de dosis worden verhoogd tot 1 mg eenmaal daags. Als dosisescalatie niet wordt verdragen, kan bij pediatrische patiënten de dosis van 0,5 mg eenmaal daags worden gehandhaafd. Als de dosis van 1 mg na 2 weken wordt verdragen, mag de dosis worden verhoogd tot 2 mg eenmaal daags. Als het gewicht met de dosis van 2 mg eenmaal daags boven het 90ste percentiel blijft en extra gewichtsverlies gewenst is, mag de dosis worden verhoogd tot 2,5 mg eenmaal daags (tabel 4).
Tabel 4 Dosistitratie bij kinderen van 6 tot en met 11 jaar
| Week | Dagelijkse dosis | Te injecteren volume |
| Week 1-2 | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 3-4 | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Week 5 en verder | 2 mg eenmaal daags | 0,2 ml eenmaal daags |
| Als de klinische respons ontoereikend is en de dosis van 2 mg eenmaal daags goed wordt verdragen | 2,5 mg eenmaal daags | 0,25 ml eenmaal daags |
Kinderen van 2 tot en met 5 jaar
Voor pediatrische patiënten van 2 tot en met 5 jaar dient de dosistitratie in tabel 5 te worden gevolgd.
Voor pediatrische patiënten van 2 tot en met 5 jaar is de aanvangsdosis 0,5 mg eenmaal daags gedurende 2 weken. Als de aanvangsdosis van 0,5 mg niet wordt verdragen, moet de dosis worden verlaagd naar 0,25 mg (0,025 ml) eenmaal daags. Als de dosis van 0,25 mg eenmaal daags wordt verdragen, moet de dosistitratie worden voortgezet.
Tabel 5 Dosistitratie voor kinderen van 2 tot en met 5 jaar
| Patiëntgewicht/behandelweek | Dagelijkse dosis | Te injecteren volume |
| < 20 kg | ||
| Week 1 en verder | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| 20-< 30 kg | ||
| Week 1-2 | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 3 en verder (als de klinische respons ontoereikend is en de dosis van 0,5 mg goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| 30-< 40 kg | ||
| Week 1-2 | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 3-4 (als de klinische respons ontoereikend is en de dosis van 0,5 mg eenmaal daags goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Week 5 en verder (als de klinische respons ontoereikend is en de dosis van 1 mg eenmaal daags goed wordt verdragen) | 1,5 mg eenmaal daags | 0,15 ml eenmaal daags |
| ≥ 40 kg | ||
| Week 1-2 | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 3-4 (als de klinische respons ontoereikend is en de dosis van 0,5 mg eenmaal daags goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Week 5-6 (als de klinische respons ontoereikend is en de dosis van 1 mg eenmaal daags goed wordt verdragen) | 1,5 mg eenmaal daags | 0,15 ml eenmaal daags |
| Week 7-8 (als de klinische respons ontoereikend is en de dosis van 1,5 mg eenmaal daags goed wordt verdragen) | 2 mg eenmaal daags | 0,2 ml eenmaal daags |
| Week 9 en verder (als de klinische respons ontoereikend is en de dosis van 2 mg eenmaal daags goed wordt verdragen) | 2,5 mg eenmaal daags | 0,25 ml eenmaal daags |
Gewichtsverlies en hongerbeheersing in samenhang met het gebruik van setmelanotide kunnen worden gehandhaafd zolang de behandeling ononderbroken wordt voortgezet. Als de behandeling wordt stopgezet of als het doseringsschema niet wordt aangehouden, zullen de symptomen van obesitas en/of honger bij POMC- en LEPR-deficiëntie terugkeren.
Bardet-Biedl-syndroom
Volwassenen en kinderen van 16 jaar en ouder
Voor volwassenen en kinderen van 16 jaar en ouder moet de dosistitratie in tabel 6 worden gevolgd.
Tabel 6 Dosistitratie bij volwassenen en kinderen van 16 jaar en ouder
| Week | Dagelijkse dosis | Te injecteren volume |
| Week 1-2 | 2 mg eenmaal daags | 0,2 ml eenmaal daags |
| Week 3 en verder (als de dosis van 2 mg eenmaal daags goed wordt verdragen) | 3 mg eenmaal daags | 0,3 ml eenmaal daags |
Als de aanvangsdosis van 2 mg niet wordt verdragen, moet de dosis worden verlaagd naar 1 mg (0,1 ml) eenmaal daags. Als de dosis van 1 mg eenmaal daags wordt verdragen, moet de dosistitratie worden voortgezet.
Als na de aanvangsdosis een volgende dosis niet wordt verdragen, moet de dosis worden verlaagd naar het vorige dosisniveau. Als de verlaagde dosis wordt verdragen, moet de dosistitratie worden voortgezet.
Kinderen van 6 tot en met 15 jaar
Voor pediatrische patiënten van 6 tot en met 15 jaar moet de dosistitratie in tabel 7 worden gevolgd.
Tabel 7 Dosistitratie voor kinderen van 6 tot en met 15 jaar
| Week | Dagelijkse dosis | Te injecteren volume |
| Week 1 | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Week 2 (als de dosis van 1 mg eenmaal daags goed wordt verdragen) | 2 mg eenmaal daags | 0,2 ml eenmaal daags |
| Week 3 en verder (als de dosis van 2 mg eenmaal daags goed wordt verdragen) | 3 mg eenmaal daags | 0,3 ml eenmaal daags |
Als de aanvangsdosis van 1 mg niet wordt verdragen, moet de dosis worden verlaagd naar 0,5 mg (0,05 ml) eenmaal daags. Als de dosis van 0,5 mg eenmaal daags wordt verdragen, moet de dosis worden verhoogd naar 1 mg eenmaal daags en moet de dosistitratie worden voortgezet.
Als na de aanvangsdosis een volgende dosis niet wordt verdragen, moet de dosis worden verlaagd naar het vorige dosisniveau. Als de verlaagde dosis wordt verdragen, moet de dosistitratie worden voortgezet.
Kinderen van 2 tot en met 5 jaar
Voor pediatrische patiënten van 2 tot en met 5 jaar dient de dosistitratie in tabel 8 te worden gevolgd.
Voor pediatrische patiënten van 2 tot en met 5 jaar is de aanvangsdosis 0,5 mg eenmaal daags gedurende 2 weken. Als de aanvangsdosis van 0,5 mg niet wordt verdragen, moet de dosis worden verlaagd naar 0,25 mg (0,025 ml) eenmaal daags. Als de dosis van 0,25 mg eenmaal daags wordt verdragen, moet de dosistitratie worden voortgezet.
Tabel 8 Dosistitratie voor kinderen van 2 tot en met 5 jaar
| Patiëntgewicht/behandelweek | Dagelijkse dosis | Te injecteren volume |
| < 20 kg | ||
| Week 1 en verder | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| 20-< 30 kg | ||
| Week 1-2 | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 3 en verder (als de klinische respons ontoereikend is en de dosis van 0,5 mg goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| 30-< 40 kg | ||
| Week 1-2 | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 3-4 (als de klinische respons ontoereikend is en de dosis van 0,5 mg eenmaal daags goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Week 5 en verder (als de klinische respons ontoereikend is en de dosis van 1 mg eenmaal daags goed wordt verdragen) | 1,5 mg eenmaal daags | 0,15 ml eenmaal daags |
| ≥ 40 kg | ||
| Week 1-2 | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 3-4 (als de klinische respons ontoereikend is en de dosis van 0,5 mg eenmaal daags goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Week 5-6 (als de klinische respons ontoereikend is | 1,5 mg eenmaal daags | 0,15 ml eenmaal daags |
| Patiëntgewicht/behandelweek | Dagelijkse dosis | Te injecteren volume |
| en de dosis van 1 mg eenmaal daags goed wordt verdragen) | ||
| Week 7-8 (als de klinische respons ontoereikend is en de dosis van 1,5 mg eenmaal daags goed wordt verdragen) | 2 mg eenmaal daags | 0,2 ml eenmaal daags |
| Week 9 en verder (als de klinische respons ontoereikend is en de dosis van 2 mg eenmaal daags goed wordt verdragen) | 2,5 mg eenmaal daags | 0,25 ml eenmaal daags |
Gewichtsverlies en hongerbeheersing in samenhang met het gebruik van setmelanotide kunnen worden gehandhaafd zolang de behandeling ononderbroken wordt voortgezet. Als de behandeling wordt stopgezet of als het doseringsschema niet wordt aangehouden, zullen de symptomen van obesitas en/of honger bij BBS terugkeren.
Gemiste dosis
Als een dosis wordt overgeslagen, moet het eenmaal daagse schema bij de volgende geplande toediening worden hervat met de voorgeschreven dosis.
Bijzondere populaties
Nierfunctiestoornis
Voor patiënten met POMC-, PCSK1- of LEPR-deficiëntie of BBS en een lichte of matige nierfunctiestoornis (zie rubriek 5.2) zijn geen dosisaanpassingen nodig.
Voor patiënten met aHO en een lichte nierfunctiestoornis (zie rubriek 5.2) zijn geen dosisaanpassingen nodig. Patiënten met aHO en een matige nierfunctiestoornis (zie rubriek 5.2) dienen de dosistitratie voor patiënten met een ernstige nierfunctiestoornis te volgen.
Volwassenen en kinderen van 12 jaar en ouder (POMC-deficiëntie, waaronder PCSK1-deficiëntie, LEPR-deficiëntie of aHO) of 16 jaar en ouder (BBS) met een ernstige nierfunctiestoornis
De dosistitratie in tabel 9 dient te worden gevolgd. De dosis kan zowel naar boven als naar beneden worden getitreerd op basis van individuele verdraagbaarheid (zie rubriek 4.4) en klinische respons. De dosis kan indien nodig verlaagd worden naar 0,25 mg.
Tabel 9 Dosistitratie bij volwassenen en kinderen van 12 jaar en ouder (POMC-deficiëntie, waaronder PCSK1-deficiëntie, LEPR-deficiëntie of aHO) of 16 jaar en ouder (BBS) met een ernstige nierfunctiestoornis
| Week | Dagelijkse dosis | Te injecteren volume |
| Week 1-2 | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 3 en verder (als de dosis van 0,5 mg eenmaal daags goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Als de klinische respons ontoereikend is en de dosis van 1 mg eenmaal daags goed wordt verdragen | 2 mg eenmaal daags | 0,2 ml eenmaal daags |
| Als de klinische respons ontoereikend is en de dosis van 2 mg eenmaal daags goed wordt verdragen | 2,5 mg eenmaal daags | 0,25 ml eenmaal daags |
| Als de klinische respons ontoereikend is en de dosis van 2,5 mg eenmaal daags goed wordt verdragen | 3 mg eenmaal daags | 0,3 ml eenmaal daags |
Kinderen van 6 tot en met 11 jaar oud (POMC-deficiëntie, waaronder PCSK1-deficiëntie, LEPR-deficiëntie of aHO) of van 6 tot en met 15 jaar oud (BBS) met een ernstige nierfunctiestoornis
De dosistitratie in tabel 10 dient te worden gevolgd. De dosis kan zowel naar boven als naar beneden worden getitreerd op basis van individuele verdraagbaarheid (zie rubriek 4.4) en klinische respons. Als de aanvangsdosis van 0,25 mg niet wordt verdragen, moet de behandeling worden stopgezet.
Tabel 10 Dosistitratie voor kinderen van 6 tot en met 11 jaar oud (POMC-deficiëntie, waaronder PCSK1-deficiëntie, LEPR-deficiëntie of aHO) of van 6 tot en met 15 jaar oud (BBS) met een ernstige nierfunctiestoornis
| Week | Dagelijkse dosis | Te injecteren volume |
| Week 1-2 | 0,25 mg eenmaal daags | 0,025 ml eenmaal daags |
| Week 3-4 (als de dosis van 0,25 mg eenmaal daags goed wordt verdragen) | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 5 en verder (als de dosis van 0,5 mg eenmaal daags goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Als de klinische respons ontoereikend is en de dosis van 1 mg eenmaal daags goed wordt verdragen | 2 mg eenmaal daags | 0,2 ml eenmaal daags |
Kinderen jonger dan 6 jaar met een ernstige nierfunctiestoornis
Setmelanotide is niet onderzocht bij patiënten jonger dan 6 jaar met een ernstige nierfunctiestoornis. De dosis kan zowel naar boven als naar beneden worden getitreerd op basis van individuele verdraagbaarheid (zie rubriek 4.4) en klinische respons (tabel 11), en patiënten moeten nauwlettend worden gecontroleerd. Als de aanvangsdosis van 0,25 mg niet wordt verdragen, moet de behandeling worden stopgezet.
Tabel 11 Dosistitratie voor kinderen jonger dan 6 jaar met een ernstige nierfunctiestoornis
| Patiëntgewicht/behandelweek | Dagelijkse dosis | Te injecteren volume |
| < 20 kg | ||
| Week 1 en verder | 0,25 mg eenmaal daags | 0,025 ml eenmaal daags |
| 20-< 30 kg | ||
| Week 1-2 | 0,25 mg eenmaal daags | 0,025 ml eenmaal daags |
| Week 3 en verder (als de klinische respons ontoereikend is en de dosis van 0,25 mg goed wordt verdragen) | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| 30-< 40 kg | ||
| Week 1-2 | 0,25 mg eenmaal daags | 0,025 ml eenmaal daags |
| Week 3-4 (als de klinische respons ontoereikend is en de dosis van 0,25 mg eenmaal daags goed wordt verdragen) | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 5 en verder (als de klinische respons ontoereikend is en de dosis van 0,5 mg eenmaal daags goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| ≥ 40 kg | ||
| Week 1-2 | 0,25 mg eenmaal daags | 0,025 ml eenmaal daags |
| Week 3-4 (als de klinische respons ontoereikend is en de dosis van 0,25 mg eenmaal daags goed wordt verdragen) | 0,5 mg eenmaal daags | 0,05 ml eenmaal daags |
| Week 5-6 (als de klinische respons ontoereikend is en de dosis van 0,5 mg eenmaal daags goed wordt verdragen) | 1 mg eenmaal daags | 0,1 ml eenmaal daags |
| Week 7 en verder (als de klinische respons ontoereikend is en de dosis van 1 mg eenmaal daags goed wordt verdragen) | 1,5 mg eenmaal daags | 0,15 ml eenmaal daags |
Setmelanotide is niet onderzocht bij patiënten met terminale nierziekte. Setmelanotide mag niet worden toegediend aan patiënten met terminale nierziekte (zie rubriek 5.2).
Leverfunctiestoornis
Setmelanotide is niet onderzocht bij patiënten met een leverfunctiestoornis. Setmelanotide mag niet worden toegediend aan patiënten met een leverfunctiestoornis.
Pediatrisch patiënten (jonger dan 2 jaar)
De veiligheid en werkzaamheid van setmelanotide bij kinderen jonger dan 2 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Ouderen
Hoewel er geen duidelijke leeftijdsgebonden verschillen zijn waargenomen, zijn er onvoldoende gegevens van oudere patiënten van 65 jaar en ouder verkregen om te bepalen of zij anders reageren dan jongere patiënten. Er zijn geen aanwijzingen dat er speciale voorzorgsmaatregelen nodig zijn voor de behandeling van een oudere populatie (zie rubriek 5.2).
Wijze van toediening
Voor subcutaan gebruik.
Setmelanotide dient eenmaal per dag te worden geïnjecteerd, aan het begin van de dag (om de hongervermindering tijdens de wakkere periode te maximaliseren), zonder rekening te houden met het tijdstip van maaltijden.
Setmelanotide moet subcutaan in de buik worden geïnjecteerd, waarbij de injectieplaats dagelijks moet worden afgewisseld.
Voordat de behandeling wordt gestart, moeten patiënten door hun professionele zorgverlener worden getraind in de juiste injectietechniek, om het risico op toedieningsfouten zoals onbedoeld naaldprikken en onvolledige doses te verkleinen. Raadpleeg de bijsluiter voor de volledige instructies voor toediening met illustraties.
Setmelanotide moet worden toegediend met de spuitvolumes en naaldmaten (in gauge) in tabel 12.
Tabel 12 Toedieningsspuit en naaldmaat (in gauge) per dosis setmelanotide
| Dosis setmelanotide | Spuit | Diameter en lengte naald |
Voor doses van: 0,25 mg (0,025 ml of 2,5 eenheden) eenmaal daags | Spuit van 0,3 ml met schaalverdeling per 0,5 (halve) eenheid | 29-31 gauge Naaldlengte 6-13 mm |
Voor doses van: 0,5 mg tot 3 mg (0,05 ml tot 0,3 ml) eenmaal daags | Spuit van 1 ml met schaalverdeling per 0,01 ml | 28-29 gauge Naaldlengte 6-13 mm |
Voor instructies over het hanteren van IMCIVREE, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Controle van de huid
Het farmacologische effect van setmelanotide kan leiden tot gegeneraliseerde toegenomen huidpigmentatie en donkere verkleuring van reeds bestaande naevi (zie rubriek 4.8 en 5.1). Vóór en tijdens de behandeling met setmelanotide moet jaarlijks een huidonderzoek van het hele lichaam worden uitgevoerd om reeds bestaande en nieuwe huidpigmentlaesies te controleren.
Hartslag- en bloeddrukcontrole
Bij patiënten die met setmelanotide worden behandeld, moeten de hartslag en bloeddruk bij ieder medisch bezoek (ten minste elke 6 maanden) worden gecontroleerd als onderdeel van de standaard klinische praktijk.
Langdurige peniserectie
Spontane peniserecties zijn gemeld in klinische onderzoeken met setmelanotide (zie rubriek 4.8). Patiënten met een peniserectie die langer dan 4 uur aanhoudt, moeten geïnstrueerd worden om met spoed een arts te raadplegen voor een mogelijke behandeling van priapisme.
Depressie
In klinische onderzoeken is melding gemaakt van depressie bij patiënten die met setmelanotide werden behandeld (zie rubriek 4.8).
Patiënten met depressie moeten tijdens ieder medisch bezoek gedurende de behandeling worden gecontroleerd. Als patiënten zelfmoordgedachten of suïcidaal gedrag ervaren, moet worden overwogen de behandeling te staken.
Patiënten met aHO en centrale diabetes insipidus
Patiënten met aHO kunnen verwante aandoeningen hebben zoals centrale diabetes insipidus (DI)/argininevasopressine (AVP)-deficiëntie, waardoor de vochtregulatie wordt verstoord en het risico op hypernatriëmie en volumedepletie toeneemt. Bij patiënten met aHO en gelijktijdige DI/AVP moeten de serumnatriumspiegel, vochtbalans en hydratatiestatus nauwlettend gecontroleerd worden, met name bij de veranderingen in het lichaamsgewicht of de voedsel- en vochtinname die kunnen optreden als reactie op de behandeling met setmelanotide. Patiënten moeten vaker gecontroleerd worden tijdens perioden van verminderde orale inname, intercurrente ziekte of geïntensiveerde calorierestrictie. Doses van gelijktijdig toegediende therapieën moeten indien nodig worden aangepast.
Patiënten met aHO en bijnierinsufficiëntie
Patiënten met aHO kunnen onderliggende hypothalamus-hypofysedisfunctie hebben, waaronder secundaire bijnierinsufficiëntie als gevolg van verminderde secretie van adrenocorticotroop hormoon.
Bij patiënten met een voorgeschiedenis van ziekten van de hypothalamus of hypofyse moet de bijnierfunctie worden geëvalueerd voordat met setmelanotide wordt gestart. Patiënten met bekende bijnierinsufficiëntie moeten adequaat behandeld worden met substitutietherapie met glucocorticoïden voordat gestart wordt met setmelanotide. Patiënten moeten worden gecontroleerd op klinische tekenen van ontoereikende bijnierfunctie, waaronder vermoeidheid, hypotensie, hypoglykemie, misselijkheid en elektrolytstoornissen.
Bij patiënten die setmelanotide krijgen, moeten gelijktijdig gebruikte medicijnen die beïnvloed kunnen worden door veranderingen in lichaamsgewicht, metabolisme, cortisolspiegels of voedingsstatus gecontroleerd worden. De doses van dergelijke medicijnen dienen te worden aangepast indien klinisch geïndiceerd.
Pediatrische patiënten
De voorschrijvende arts moet de respons op de behandeling met setmelanotide periodiek beoordelen. Bij kinderen in de groei moet de invloed van gewichtsverlies op de groei en rijping worden beoordeeld. De voorschrijvende arts moet de groei (lengte en gewicht) controleren met behulp van passende groeicurves op basis van leeftijd en geslacht.
Hulpstoffen met bekend effect
Benzylalcohol
Dit geneesmiddel bevat 10 mg benzylalcohol per ml. Benzylalcohol kan allergische reacties veroorzaken.
Er is een verhoogd risico door ophoping van benzylalcohol bij jonge kinderen (jonger dan 3 jaar). Patiënten van 2 jaar dienen tijdens de behandeling te worden gecontroleerd op verschijnselen van metabole acidose (tachycardie, snelle ademhaling, verwardheid).
Patiënten die zwanger zijn of borstvoeding geven, moeten worden geïnformeerd over het potentiële risico van de hulpstof benzylalcohol, die zich na verloop van tijd kan ophopen en metabole acidose kan veroorzaken.
Voorzichtigheid is geboden bij gebruik van dit geneesmiddel bij patiënten met een lever- of nierfunctiestoornis, vanwege het potentiële risico van de hulpstof benzylalcohol, die zich na verloop van tijd kan ophopen en metabole acidose kan veroorzaken (zie ook rubriek 4.2).
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, wat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Uit in-vitro-onderzoeken bleek dat setmelanotide een laag potentieel heeft voor farmacokinetische interacties die verband houden met cytochroom P450-transporters (CYP-transporters) en plasma-eiwitbinding.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van setmelanotide bij zwangere vrouwen.
De resultaten van dierproeven duiden niet op directe schadelijke effecten wat betreft reproductietoxiciteit. De toediening van setmelanotide aan drachtige konijnen leidde echter tot een verminderde voedselconsumptie van de moeder, wat leidde tot embryofoetale effecten (zie rubriek 5.3).
IMCIVREE mag uit voorzorg niet worden gestart wanneer de patiënt zwanger is of zwanger wil worden, omdat gewichtsverlies tijdens de zwangerschap tot schade aan de foetus kan leiden.
Als een patiënt die setmelanotide gebruikt, een stabiel gewicht heeft bereikt en zwanger wordt, moet worden overwogen de behandeling met setmelanotide te handhaven, aangezien in de niet-klinische gegevens geen bewijs van teratogeniciteit werd gevonden. Als een patiënt die setmelanotide gebruikt en nog steeds gewicht verliest, zwanger wordt, moet de behandeling met setmelanotide worden gestaakt of de dosis worden verlaagd terwijl de aanbevolen gewichtstoename tijdens de zwangerschap wordt gecontroleerd. De behandelend arts moet bij patiënten die setmelanotide gebruiken het gewicht tijdens de zwangerschap nauwlettend in het oog houden.
Patiënten die zwanger zijn, dienen te worden gewaarschuwd voor het potentiële risico van de hulpstof benzylalcohol (zie rubriek 4.4).
Borstvoeding
Het is niet bekend of setmelanotide bij de mens wordt uitgescheiden in de moedermelk. Uit een niet-klinisch onderzoek bleek dat setmelanotide in de melk van zogende ratten wordt uitgescheiden. Er werden geen kwantificeerbare concentraties setmelanotide in het plasma van zogende jongen aangetroffen (zie rubriek 5.3).
Een risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of de borstvoeding moet worden gestaakt of dat de behandeling met IMCIVREE moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de moeder in overweging moeten worden genomen.
Patiënten die borstvoeding geven, dienen te worden gewaarschuwd voor het potentiële risico van de hulpstof benzylalcohol (zie rubriek 4.4).
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van setmelanotide op de vruchtbaarheid. Dierproeven duidden niet op schadelijke effecten wat betreft vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
IMCIVREE heeft geen of een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen als gevolg van somnolentie.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen zijn hyperpigmentatiestoornissen (66%), reacties op de injectieplaats (45%), nausea (36%) en hoofdpijn (19%).
Tabel met de lijst van bijwerkingen
De bijwerkingen die zijn verkregen uit klinische onderzoeken en gegevens uit de fase na het in de handel brengen worden hieronder vermeld per systeem/orgaanklasse en frequentie volgens MedDRA. De frequenties worden als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10) en soms (≥ 1/1000, < 1/100).
Tabel 13 Bijwerkingen
| Systeem/orgaanklasse | Frequentie | ||
| Zeer vaak | Vaak | Soms | |
Neoplasmata, benigne, maligne en niet- gespecificeerd (inclusief cysten en poliepen) | Melanocytaire naevus | - | Dysplastische naevus |
Bloed- en lymfestelselaandoeninge n | - | Eosinofilie | - |
Voedings- en stofwisselingsstoornisse n | - | - | Eetluststoornis, dors |
| Psychische stoornissen | - | Depressie, slapeloosheid, | Slaapstoornis, nachtmerries, |
| Systeem/orgaanklasse | Frequentie | ||
| Zeer vaak | Vaak | Soms | |
seksuele opwindingsstoornis, verhoogd libido | verlaagd libido | ||
| Zenuwstelselaandoening en | Hoofdpijn | Duizeligheid | Somnolentie, migraine, parosmie, dysgeusie |
| Oogaandoeningen | - | - | Scleraverkleuring |
| Evenwichtsorgaan- en ooraandoeningen | - | - | Vertigo |
| Bloedvataandoeningen | - | - | Opvlieger |
Ademhalingsstelsel-, borstkas- en mediastinumaandoening en | - | - | Geeuwen, rinorroe, hoesten |
| Maagdarmstelselaandoe ningen | Nausea, braken | Diarree, buikpijn, droge mond, dyspepsie, constipatie, gastro-oesofageale refluxziekte, flatulentie | Abdominale distensie, abdominaal ongemak, speekselhypersecretie |
Lever- en galaandoeningen | - | Alanine- aminotransferase verhoogd | Aspartaataminotransferas e verhoogd, bloed bilirubine verhoogd, gammaglutamyltransfera se verhoogd, verhoogd leverenzym, bloed alkalische fosfatase verhoogd |
Huid en onderhuidaandoeningen | Hyperpigmentatieaandoe ningena | Pruritus, uitslag, droge huid, huidlaesie, alopecia | Erytheem, striae, hyperhidrose, verworven lipodystrofie, urticaria, huidexfoliatie, haarkleurveranderingen, nagelverkleuring, acanthosis nigricans |
| Skeletspierstelsel- en bindweefselaandoeninge n | - | Artralgie, rugpijn, myalgie | Skeletspierstelselpijn, spierspasmen, pijn in extremiteit, bloed creatinefosfokinase verhoogd |
| Voortplantingsstelsel- en borstaandoeningen | Spontane peniserectieb, toegenomen erectieb | Vulvovaginaal ongemakc | Seksuele opwindingsstoornis bij de vrouwc, genitale pijn, genitaal ongemak, genitale aandoening bij de vrouwc, genitale hyperesthesie, |
| Systeem/orgaanklasse | Frequentie | ||
| Zeer vaak | Vaak | Soms | |
| dysmenorroec | |||
Algemene aandoeningen en toedieningsplaatsstoorni ssen | Reacties op de injectieplaatsa, vermoeidheid | Asthenie, pijn | Temperatuurintolerantie, koude rillingen |
a Gegroepeerde term (zie ‘Beschrijving van geselecteerde bijwerkingen’ voor een volledige lijst van opgenomen termen).
b Noemer: uitsluitend mannen.
c Noemer: uitsluitend vrouwen.
Beschrijving van geselecteerde bijwerkingen
Reacties op de injectieplaats
Bij 45% van de patiënten die met setmelanotide werden behandeld, traden reacties op de injectieplaats op. De meest voorkomende reacties op de injectieplaats waren erytheem op de injectieplaats (26%), pruritus op de injectieplaats (20%), induratie op de injectieplaats (15%) en pijn op de injectieplaats (15%). Deze reacties waren doorgaans mild en van korte duur, verergerden niet en leidden niet tot stopzetting van de behandeling. Reacties op de injectieplaats zijn onder meer erytheem, pruritus, oedeem, pijn, induratie, blauwe plekken, zwelling, hemorragie, overgevoeligheid, hematoom, nodule, verkleuring, irritatie, warmte, hypertrofie, massa en urticaria.
Hyperpigmentatieaandoeningen
Donkere verkleuring van de huid werd waargenomen bij 66% van de patiënten die met setmelanotide werden behandeld. Dit effect trad doorgaans binnen 2 tot 3 weken na aanvang van de behandeling op, hield aan gedurende de behandeling en verdween na het stopzetten van de behandeling. Deze donkere verkleuring van de huid is het gevolg van een mechanisme dat berust op stimulatie van de melanocortine-1-receptor (MC1-receptor). Hyperpigmentatieaandoeningen omvatten hyperpigmentatie van de huid, huidverkleuring, efeliden, lentigo, vlek, melanoderma, pigmentatiestoornis, lentigo solaris, ‘café au lait’-vlek, nagelpigmentatie, lippigmentatie, tongpigmentatie, hyperpigmentatie van het tandvlees, gingiva-verkleuring en orale pigmentatie.
Maagdarmstoornissen
Nausea en braken werden gemeld bij respectievelijk 36% en 17% van de met setmelanotide behandelde patiënten. Nausea en braken traden doorgaans op bij aanvang van de behandeling (tijdens de eerste maand), waren mild van aard en leidden niet tot stopzetting van de behandeling. Deze effecten waren van voorbijgaande aard en waren niet van invloed op de naleving van de toediening van de aanbevolen dagelijkse injecties.
Peniserecties
Spontane peniserectie en toegenomen erectie werden gemeld bij respectievelijk 14% en 13% van de met setmelanotide behandelde mannelijke patiënten; geen van deze patiënten meldde langdurige erecties (langer dan 4 uur) die met spoed door een arts moesten worden beoordeeld (zie rubriek 4.4). Dit effect kan het gevolg zijn van de neurale stimulatie van de melanocortine-4-receptor (MC4-receptor).
Pediatrische patiënten
In totaal werden 291 pediatrische patiënten (n=15, 2 tot en met 5 jaar; n=98, 6 tot en met 11 jaar, n=178, 12 tot en met 17 jaar) aan setmelanotide blootgesteld. De frequentie, het type en de ernst van de bijwerkingen in de volwassen en pediatrische populaties waren vergelijkbaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De symptomen van overdosering met setmelanotide zijn onder andere nausea en peniserectie. In geval van overdosering moet op basis van de klinische status van de patiënt een passende ondersteunende behandeling worden gestart. In gevallen van overdosering moeten de bloeddruk en hartslag gedurende 48 uur of zolang dit klinisch relevant is regelmatig worden gecontroleerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: anti-obesitaspreparaten, met uitzondering van dieetproducten, centraal werkende anti-obesitasmiddelen, ATC-code: A08AA12
Werkingsmechanisme
Setmelanotide is een selectieve MC4-receptoragonist. MC4-receptoren in de hersenen zijn betrokken bij de regulering van honger, verzadiging en energieverbruik. Men vermoedt dat setmelanotide bij MC4R-receptor pathway gerelateerde ziekten in samenhang met onvoldoende activatie van de MC4-receptor de activiteit van de MC4R-receptor pathway om honger te verminderen en gewichtsverlies te bevorderen kan herstellen door middel van een verminderde calorische inname en een verhoogd energieverbruik.
Farmacodynamische effecten
Huidpigmentatie
Setmelanotide is een selectieve MC4-receptoragonist met minder activiteit bij de MC1-receptor. De MC1-receptor komt tot expressie op melanocyten en activering van deze receptor leidt onafhankelijk van ultraviolet licht tot ophoping van melanine en verhoogde huidpigmentatie (zie rubriek 4.4 en 4.8).
Immunogeniciteit
Anti-geneesmiddelantilichamen (ADA, anti-drug antibodies) werden zelden gedetecteerd. Daarnaast werden antilichamen tegen alfa-melanocyt-stimulerend hormoon (alfa-MSH) vaak gedetecteerd. De gegevens bij patiënten met BBS en bij patiënten met POMC-, PCSK1- of LEPR-deficiëntie zijn beperkt. Er zijn geen aanwijzingen dat deze antilichamen invloed hebben op de farmacokinetiek, werkzaamheid of veiligheid.
Klinische werkzaamheid en veiligheid
Verworven hypothalame obesitas
Onderzoek 1 (RM-493-040)
De veiligheid en werkzaamheid van setmelanotide werden geëvalueerd in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek (tot 70 weken) bij patiënten van 4 jaar en ouder gediagnosticeerd met aHO door beschadiging of stoornis van de hypothalamus (body mass index [BMI] van ≥ 30 kg/m² bij volwassenen; ≥ 95ste percentiel bij kinderen).
De werkzaamheid werd geanalyseerd bij 120 centrale patiënten met aHO. Na 52 weken werd een statistisch significante en klinisch betekenisvolle daling in BMI en z-score voor BMI ten opzichte van baseline gerapporteerd voor setmelanotide versus placebo (tabel 14 en afbeelding 1).
Tabel 14 Daling in BMI ten opzichte van baseline na 52 weken (centraal cohort, mITT-analyseset)
Parameter Statistiek Setmelanotide
N=81
Placebo N=39
Gemiddelde procentuele verandering in BMI
Baseline Gemiddelde (SD) 35,73 (9,17) 36,78 (9,33) Procentuele verande-
ring (%)
Gemiddelde (SD) -16,46 (14,03) 3,29 (6,82) 95%-BI (-19,56, -13,37) (1,11, 5,47) ANCOVA LSM (SE) -16,51 (1,401) 3,32 (1,984) 95%-BI voor LSM (-19,26, -13,76) (-0,57, 7,20) Verschil LSM (SE) -19,83 (2,411) 95%-BI verschil LSM -24,55, -15,10 p-waarde < 0,0001 Responsanalyse voor daling van BMI
Volwassen patiënten
met ≥ 5 % daling van
BMI of pediatrische
patiënten met ≥ 0,2 da-
ling van de z-score
voor BMI
Geschat %
95%-BI
82,73
74,13, 91,33
20,90
8,01, 33,78 Risicoverschil (SE)
Risicoverschil 95%-BI
p-waarde
62,53 (7,393) 48,04, 77,02 < 0,0001
Patiënten met ≥ 5%
daling van BMI ten
opzichte van baseline
na 52 weken
Geschat %
95%-BI
79,53
70,60, 88,47
10,41
0,75, 20,07 Risicoverschil (SE)
Risicoverschil 95%-BI
p-waarde
69,07 (6,695) 55,95, 82,19 < 0,0001 Afkortingen: ANCOVA=analyse van covariantie; BI=betrouwbaarheidsinterval; LSM=least squared mean (kleinste kwadratengemiddelde); SD=standaarddeviatie; mITT = gewijzigde intentie-tot-be-handeling; SE=standaardfout.
Afbeelding 1 Gemiddelde procentuele verandering in BMI ten opzichte van baseline per bezoek (centraal cohort, mITT-analyseset)
De ‘Daily Hunger Questionnaire’ (dagelijkse hongervragenlijst) (11-puntsschaal: 0 = ‘helemaal geen honger’, 10 = ‘meest mogelijke honger’) werd gebruikt om honger te beoordelen bij patiënten van 12 jaar of ouder die zelf konden rapporteren. Na 52 weken zorgde setmelanotide voor een significante vermindering van het wekelijkse gemiddelde van de dagelijkse score voor meeste/ergste honger (LSM -2,73 versus -1,45; p = 0,0086) en de gemiddelde dagelijkse hongerscore (LSM -2,85 versus -1,40; p = 0,0016) versus placebo. In kwalitatieve interviews meldden patiënten jonger dan 12 jaar (of hun verzorgers) die behandeld werden met setmelanotide consequent dat ze minder honger hadden.
Het effect van setmelanotide op het gewichtsverlies en de honger werd ondersteund door algemene numerieke verbeteringen in de cardiometabole parameters zoals bloeddruk, lipiden en glykemische parameters en een vermindering van de tailleomtrek ten opzichte van placebo.
POMC-deficiëntie, waaronder PCSK1- en LEPR-deficiëntie
De veiligheid en werkzaamheid van setmelanotide voor de behandeling van POMC- en LEPR-deficiëntie werden vastgesteld in twee identiek opgezette, één jaar durende, open-label hoofdonderzoeken, elk met een dubbelblinde, placebogecontroleerde wachttijd:
- In onderzoek 2 (RM-493-012) werden patiënten opgenomen van 6 jaar en ouder met genetisch bevestigde POMC- (waaronder PCSK1-) deficiëntie.
- In onderzoek 3 (RM-493-015) werden patiënten opgenomen van 6 jaar en ouder met genetisch bevestigde LEPR-deficiëntie.
In beide onderzoeken hadden de volwassen patiënten een BMI van ≥ 30 kg/m2. Op basis van een beoordeling van de groeicurve was het gewicht bij kinderen ≥ 95ste percentiel.
Dosistitratie vond plaats over een periode van 2 tot 12 weken, gevolgd door een open-label behandelperiode van 10 weken. Patiënten die na afloop van de open-label behandelperiode een gewichtsverlies hadden van ten minste 5 kg (of ten minste 5% gewichtsverlies als lichaamsgewicht bij baseline < 100 kg was), namen vervolgens deel aan een dubbelblinde, placebogecontroleerde wachttijd 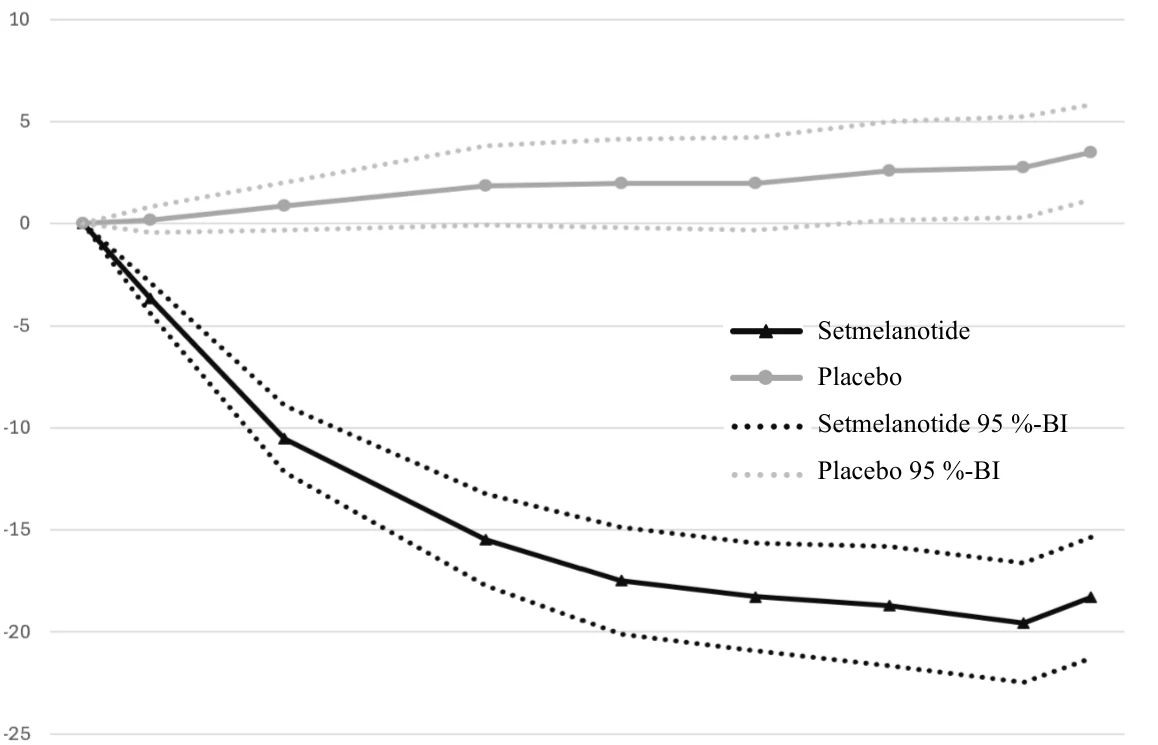 Gem
. %
ver
anderi
ng BMI
t.o.v. baseli
ne
Baseline Wk4 Wk12 Wk24 Wk32 Wk40 Wk48 Wk56 EB
Bezoek 
 van 8 weken (4 weken behandeling met placebo en 4 weken behandeling met setmelanotide). Na de wachtsequentie startten de patiënten opnieuw met een actieve behandeling met setmelanotide in de therapeutische dosis gedurende maximaal 32 weken. Eenentwintig patiënten (10 in onderzoek 2 en 11 in onderzoek 3) werden ten minste 1 jaar behandeld en werden opgenomen in de werkzaamheidsanalyses.
In een door een onderzoeker geleid onderzoek en een verlengingsonderzoek werden aanvullende ondersteunende gegevens verzameld.
Onderzoek 2 (RM-493-012)
In onderzoek 2 voldeed 80% van de patiënten met POMC-deficiëntie aan het primaire eindpunt, waarbij na 1 jaar behandeling met setmelanotide een gewichtsverlies van ≥ 10% werd bereikt, en trad bij 50% van de patiënten met POMC-deficiëntie na 1 jaar een vooraf gedefinieerde klinisch betekenisvolle verbetering op van ≥ 25% in de hongerscore ten opzichte van baseline (tabel 15).
Voor onderzoek 2 werden voor lichaamsgewicht statistisch significante en klinisch betekenisvolle gemiddelde procentuele dalingen van 25,6% ten opzichte van baseline gemeld. Veranderingen met betrekking tot honger werden voor patiënten ≥ 12 jaar oud na 1 jaar beoordeeld aan de hand van een vragenlijst voor patiënten en verzorgers waarin dagelijks werd aangegeven wanneer sprake was van ‘de meeste honger gedurende de afgelopen 24 uur’. Voor onderzoek 2 werden voor honger statistisch significante en klinisch betekenisvolle gemiddelde procentuele dalingen ten opzichte van baseline gemeld van 27,1% als weekgemiddelde in de afgelopen 24 uur (tabel 16).
Wanneer de behandeling met setmelanotide bij patiënten bij wie het gewicht tijdens de open-labelperiode van 10 weken was afgenomen, werd stopgezet, stegen het gewicht (afbeelding 2) en de gemiddelde hongerscores van deze patiënten gedurende de 4 weken durende behandeling met placebo.
Tabel 15 Percentage patiënten dat ten minste 10% gewichtsverlies had bereikt en het percentage patiënten dat met betrekking tot dagelijkse honger een verbetering van ten minste 25% ten opzichte van baseline had bereikt na 1 jaar in onderzoek 2
| Parameter | Statistiek | |
| Patiënten die na 1 jaar ten minste 10% gewichtsverlies | n (%) | 8 (80,0) |
| hadden bereikt | 90%-BI1 | (49,31, 96,32) |
| (N=10) | ||
| p-waarde2 | <0,0001 | |
| Patiënten die na 1 jaar met betrekking tot honger een | n (%) | 4 (50,0) |
| verbetering van ten minste 25% ten opzichte van baseline | 90%-BI1 | (19,29, 80,71) |
| hadden bereikt (N=8) | ||
| p-waarde1 | 0,0004 | |
| N.B.: In de analyseset zijn patiënten opgenomen die ten minste één dosis onderzoeksgeneesmiddel toegediend | ||
| hadden gekregen en ten minste één beoordeling bij baseline hadden ondergaan. | ||
| 1 Volgens de (exacte) methode van Clopper-Pearson | ||
| 2 Voor het testen van de nulhypothese: percentage = 5% | ||
Tabel 16 Procentuele verandering ten opzichte van baseline met betrekking tot gewicht en honger na 1 jaar in onderzoek 2
Parameter Statistiek Lichaamsgewicht
(kg)
(N=9)
Hongerscore1
(N=7)
Baseline Gemiddelde
(SD)
115,0 (37,77) 8,1 (0,78)
Mediaan 114,7 8,0 Min, max 55,9, 186,7 7, 9 1 jaar Gemiddelde
(SD)
83,1 (21,43) 5,8 (2,02)
Mediaan 82,7 6,0 Min, max 54,5, 121,8 3, 8 Parameter Statistiek Lichaamsgewicht
(kg)
(N=9)
Hongerscore1
(N=7)
Procentuele verandering vanaf baseline tot 1 jaar
(%)
Gemiddelde (SD)
-25,6 (9,88) -27,06 (28,11)
Mediaan -27,3 -14,29 Min, max -35,6, -2,4 -72,2, -1,4 Gemiddelde LS -25,39 -27,77 90% BI (-28,80, -21,98) (-40,58, -14,96) p-waarde < 0,0001 0,0005 N.B.: Deze analyse omvat patiënten die ten minste één dosis onderzoeksgeneesmiddel toegediend kregen, ten minste één beoordeling bij baseline hadden ondergaan en bij wie ≥5 kg gewichtsverlies optrad (of 5% gewichtsverlies als het lichaamsgewicht bij baseline <100 kg was) gedurende de open-label behandelperiode van 12 weken, en die daarna deelnamen aan de dubbelblinde, placebogecontroleerde wachttijd. 1 Honger varieert van 0 tot 10 op een Likert-schaal; 0 = helemaal geen honger, 10 = extreem veel honger. De hongerscore werd bijgehouden in een dagboek en werd voor analyse omgezet in een gemiddelde weekscore.
Afbeelding 2 Procentuele verandering in lichaamsgewicht ten opzichte van baseline per bezoek (onderzoek 2 [N=9]) 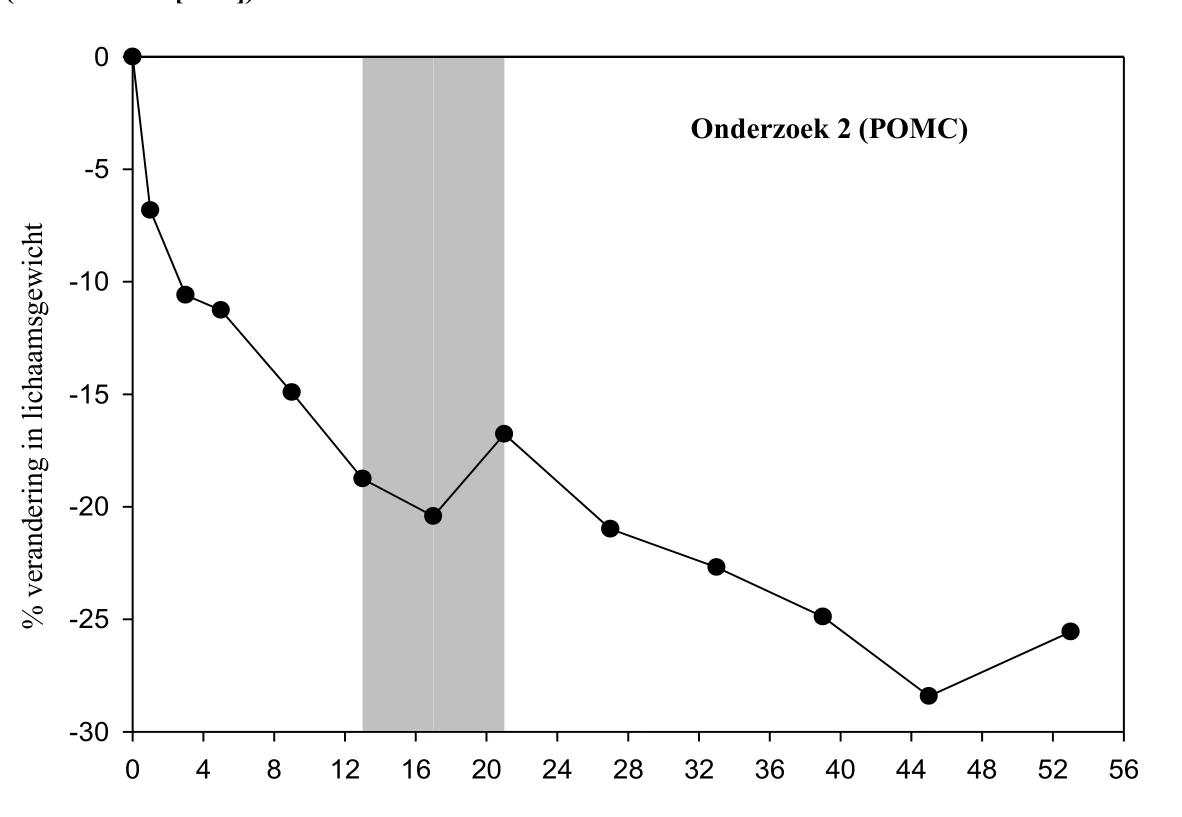
Onderzoek 3 (RM-493-015)
In onderzoek 3 voldeed 46% van de patiënten met LEPR-deficiëntie aan het primaire eindpunt, waarbij na 1 jaar behandeling met setmelanotide een gewichtsverlies van ≥ 10% werd bereikt, en trad bij 73% van de patiënten met LEPR-deficiëntie na 1 jaar een vooraf gedefinieerde klinisch betekenisvolle verbetering op van ≥ 25% in de hongerscore ten opzichte van baseline (tabel 17).
Voor onderzoek 3 werden voor lichaamsgewicht statistisch significante en klinisch betekenisvolle gemiddelde procentuele dalingen van 12,5% ten opzichte van baseline gemeld. Veranderingen met betrekking tot honger werden voor patiënten ≥ 12 jaar oud na 1 jaar beoordeeld aan de hand van een
Tijd (weken) vragenlijst voor patiënten en verzorgers waarin dagelijks werd aangegeven wanneer sprake was van ‘de meeste honger gedurende de afgelopen 24 uur’. Voor onderzoek 3 werden voor honger statistisch significante en klinisch betekenisvolle gemiddelde procentuele dalingen ten opzichte van baseline gemeld van 43,7% als weekgemiddelde in de afgelopen 24 uur (tabel 18).
Wanneer de behandeling met setmelanotide bij patiënten bij wie het gewicht tijdens de open-labelperiode van 10 weken was afgenomen, werd stopgezet, stegen het gewicht (afbeelding 3) en de gemiddelde hongerscores van deze patiënten gedurende de 4 weken durende behandeling met placebo.
Tabel 17 Percentage patiënten dat ten minste 10% gewichtsverlies had bereikt en het percentage patiënten dat met betrekking tot dagelijkse honger een verbetering van ten minste 25% ten opzichte van baseline had bereikt na 1 jaar in onderzoek 3
| Parameter | Statistiek | |
| Patiënten die na 1 jaar ten minste 10% gewichtsverlies | n (%) | 5 (45,5) |
| hadden bereikt | 90%-BI1 | (19,96, 72,88) |
| (N=11) | ||
| P-waarde2 | 0,0002 | |
| Patiënten die na 1 jaar met betrekking tot honger een | n (%) | 8 (72,7) |
| verbetering van ten minste 25% ten opzichte van baseline | 90%-BI1 | (43,56, 92,12) |
| hadden bereikt (N=11) | ||
| p-waarde1 | < 0,0001 | |
| N.B.: In de analyseset zijn patiënten opgenomen die ten minste één dosis onderzoeksgeneesmiddel toegediend | ||
| hadden gekregen en ten minste één beoordeling bij baseline hadden ondergaan. | ||
| 1 Volgens de (exacte) methode van Clopper-Pearson | ||
| 2 Voor het testen van de nulhypothese: percentage = 5% | ||
Tabel 18 Procentuele verandering ten opzichte van baseline met betrekking tot gewicht en honger na 1 jaar in onderzoek 3
Parameter Statistiek Lichaamsgewicht
(kg)
(N=7)
Hongerscore1
(N=7)
Baseline Gemiddelde
(SD)
131,7 (32,6) 7,0 (0,77)
Mediaan 120,5 7,0 Min, max 89,4, 170,4 6, 8 1 jaar Gemiddelde
(SD)
115,0 (29,6) 4,1 (2,09)
Mediaan 104,1 3,0 Min, max 81,7, 149,9 2, 8 Procentuele verandering vanaf baseline tot 1 jaar
(%)
Gemiddelde (SD)
-12,5 (8,9) -43,7 (23,69)
Mediaan -15,3 -52,7 Min, max -23,3, 0,1 -67, 0 Gemiddelde LS -12,47 -41,93 90% BI (-16,10, -8,83) (-54,76, -29,09) p-waarde < 0,0001 < 0,0001 N.B.: Deze analyse omvat patiënten die ten minste één dosis onderzoeksgeneesmiddel toegediend kregen, ten minste één beoordeling bij baseline hadden ondergaan en bij wie ≥ 5 kg gewichtsverlies optrad (of 5% gewichtsverlies als het lichaamsgewicht bij baseline < 100 kg was) gedurende de open-label behandelperiode van 12 weken, en die vervolgens deelnamen aan de dubbelblinde, placebogecontroleerde wachttijd. 1 Honger varieert van 0 tot 10 op een Likert-schaal; 0 = helemaal geen honger, 10 = extreem veel honger. De hongerscore werd bijgehouden in een dagboek en werd voor analyse omgezet in een gemiddelde weekscore.
Afbeelding 3 Procentuele verandering in lichaamsgewicht ten opzichte van baseline per bezoek (onderzoek 3 [N=7]) 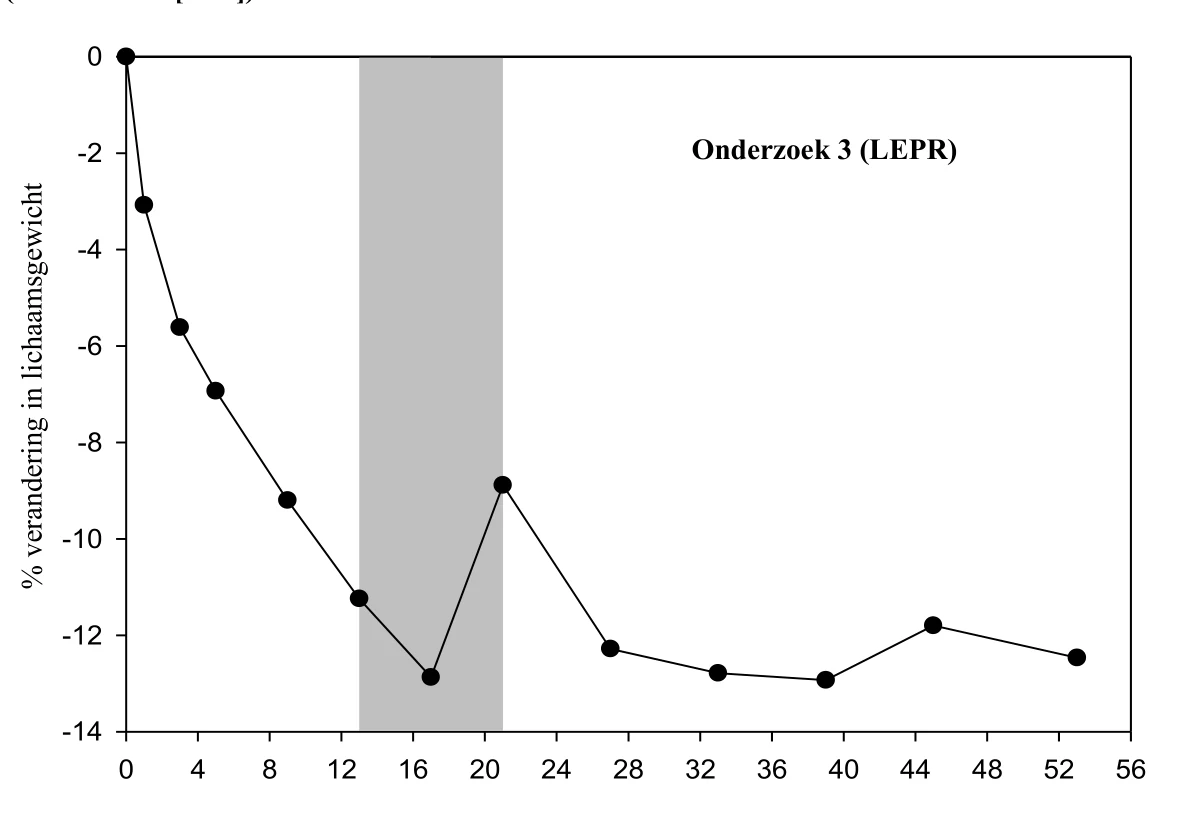
Bardet-Biedl-syndroom
Onderzoek 4 (RM-493-023)
De veiligheid en werkzaamheid van setmelanotide voor de behandeling van patiënten van 6 jaar en ouder met obesitas als gevolg van BBS werden beoordeeld in een klinisch onderzoek van 1 jaar met een placebogecontroleerde periode van 14 weken (onderzoek 4 [RM-493-023]). In het onderzoek werden patiënten opgenomen van 6 jaar en ouder met obesitas en BBS. Volwassen patiënten hadden een BMI ≥ 30 kg/m2. Pediatrische patiënten hadden een BMI ≥ 97ste percentiel op basis van beoordelingen van de groeicurves voor leeftijd en geslacht.
Patiënten die geschikt werden bevonden, werden opgenomen in een 14 weken durende, gerandomiseerde, dubbelblinde, placebogecontroleerde behandelperiode (periode 1) gevolgd door een 38 weken durende, open-label behandelperiode (periode 2) waarin alle patiënten setmelanotide kregen. Om de blindering tot en met periode 2 te behouden, vond gedurende de eerste 2 weken van zowel periode 1 als periode 2 een dosistitratie plaats tot een vaste dosis van 3 mg. 32 patiënten werden gedurende ten minste 1 jaar behandeld en zijn opgenomen in de werkzaamheidsanalyses.
In onderzoek 4 bereikte 35,7% van de patiënten met BBS van ≥ 12 jaar en 46,7% van de patiënten met BBS van ≥ 18 jaar het primaire eindpunt, met ≥ 10% gewichtsverlies na 1 jaar behandeling met setmelanotide (tabel 19). Het effect van setmelanotide op het lichaamsgewicht van patiënten die door de onderzoeker beoordeeld werden als cognitief beperkt, was vergelijkbaar met niet-cognitief beperkte patiënten.
In onderzoek 4 resulteerden ~52 weken behandeling met setmelanotide in klinisch betekenisvolle dalingen van de z-scores voor BMI bij 100% van de patiënten met BBS jonger dan 12 jaar, waarbij eenduidige resultaten werden waargenomen bij patiënten van 12 tot en met 17 jaar. Bij patiënten jonger dan 18 jaar was de gemiddelde daling van de z-score voor BMI ten opzichte van baseline 0,75
Tijd (weken) en bedroeg de gemiddelde procentuele daling ten opzichte van baseline van het 95ste percentiel voor BMI op basis van leeftijd en geslacht 17,3%.
Patiënten van 12 jaar en ouder die in staat waren hun honger zelf te rapporteren, noteerden hun dagelijkse maximale honger in een dagboek, dat vervolgens werd beoordeeld op basis van item 2 van de ‘Daily Hunger Questionnaire’ (dagelijkse hongervragenlijst). De honger werd beoordeeld op een 11-puntsschaal van 0 (‘helemaal geen honger’) tot 10 (‘meest mogelijke honger’). Voor onderzoek 4 werden na 1 jaar statistisch significante en klinisch betekenisvolle gemiddelde procentuele dalingen van 30,5% voor meeste/ergste honger gemeld ten opzichte van baseline (tabel 20).
Tabel 19: Lichaamsgewicht (kg) – percentage van alle patiënten, patiënten met BBS ≥ 12 jaar en patiënten met BBS ≥ 18 jaar die ten minste 10% gewichtsverlies hadden bereikt ten opzichte van baseline na 1 jaar (onderzoek 4 [volledige analyseset])
| Parameter | Statistiek1 | Patiënten ≥ 12 jaar | Patiënten ≥ 18 jaar |
| Patiënten die ten minste 10% | N | 28 | 15 |
| gewichtsverlies hadden bereikt na | % | 35,7 | 46,7 |
| jaar 1 | |||
| 95%-BI1 | (18,6; 55,9) | (21,3; 73,4) | |
| p-waarde | 0,0002 | 0,0003 | |
| 1 Geschat %, 95%-betrouwbaarheidsinterval en p-waarde zijn gebaseerd op de regel van Rubin. De p-waarde is eenzijdig en wordt | |||
| vergeleken met alfa=0,025. | |||
Tabel 20: Dagelijkse hongerscores – verandering vanaf baseline na 1 jaar bij alle patiënten en patiënten met BBS ≥ 12 jaar (onderzoek 4 [volledige analyseset])
Tijdstip Statistiek Patiënten
≥12 jaar
Baseline N 14
Gemiddelde (SD) 6,99 (1,893) Mediaan 7,29 Min, max 4,0, 10,0 Week 52 N 14
Gemiddelde (SD) 4,87 (2,499) Mediaan 4,43 Min, max 2,0, 10,0 Verandering in week 52 N 14
Gemiddelde (SD) -2,12 (2,051) Mediaan -1,69 Min, max -6,7, 0,0 95%-BI 1 -3,31; -0,94 p-waarde 1 0,0010 % verandering in week 52 N 14
Gemiddelde (SD) -30,45 (26,485) Mediaan -25,00 Min, max -77,0, 0,0 95%-BI 1 -45,74; -15,16 p-waarde 1 0,0004 Afkortingen: BI=betrouwbaarheidsinterval; Max=maximum; Min=minimum; SD=standaarddeviatie. 1 95%-BI en p-waarde zijn gebaseerd op de regel van Rubin; p-waarde is eenzijdig.
Opmerking: in beide onderzoeken is de baseline de laatste beoordeling voorafgaand aan het starten van de behandeling met setmelanotide.
Opmerking: de ‘Daily Hunger Questionnaire’ wordt niet gebruikt bij patiënten < 12 jaar of bij patiënten met een cognitieve stoornis zoals beoordeeld door de onderzoeker.
Het effect van setmelanotide op het gewichtsverlies werd ondersteund door algemene numerieke verbeteringen in de cardiometabole parameters zoals bloeddruk, lipiden, glykemische parameters en tailleomtrek.
Pediatrische patiënten
Onderzoek 5 (RM-493-033)
De veiligheid en werkzaamheid van setmelanotide voor de behandeling van patiënten van 2 tot en met 5 jaar oud met POMC- of LEPR-deficiëntie-obesitas of BBS werden beoordeeld in een 1 jaar durend, open-label, niet-gecontroleerd onderzoek (onderzoek 5 [RM-493-033]). In het onderzoek werden patiënten opgenomen van 2 tot en met 5 jaar met een BMI ≥ 97ste percentiel op basis van leeftijd en geslacht met behulp van beoordelingen van de groeicurve en een lichaamsgewicht van ten minste 15 kg bij baseline.
Patiënten die geschikt werden bevonden, werden opgenomen in het onderzoek en kregen setmelanotide. Er werden 12 patiënten opgenomen in het onderzoek en in de werkzaamheidsanalyses. Gezien de onderzoeksopzet en de kleine steekproefgrootte, moeten de bevindingen met betrekking tot de werkzaamheid zorgvuldig overwogen worden.
In onderzoek 5 voldeed 85,7% van de patiënten met POMC- of LEPR-deficiëntie en 80,0% van de patiënten met BBS aan het primaire eindpunt, waarbij een daling van de z-score voor BMI van ≥ 0,2 werd bereikt na 1 jaar behandeling met setmelanotide (tabel 21). De gemiddelde procentuele verandering in BMI ten opzichte van baseline bedroeg in week 52 -25,597% voor patiënten met POMC- of LEPR-deficiëntie en -9,719% voor patiënten met BBS (tabel 22).
Tabel 21 Z-score voor BMI – percentage van alle patiënten, patiënten met POMC- of LEPR-deficiëntie, patiënten met BBS van 2 tot en met 5 jaar die een daling in de z-score voor BMI van ten minste 0,2 hadden bereikt ten opzichte van baseline na 1 jaar (onderzoek 5 [veiligheidspopulatie])
| Parameter | Statistiek1 | Patiënten met | Patiënten met BBS | Totaal |
| POMC- of LEPR- | (n=5) | (N=12) | ||
| deficiëntie | ||||
| (n=7) | ||||
| Patiënten die een daling in | N | 6 | 4 | 10 |
| de z-score voor BMI van ten | % | 85,7 | 80,0 | 83,3 |
| minste 0,2 hadden bereikt na | 95%-BI1 | (54,1; 100) | (28,4; 99,5) | (58,7; 99,8) |
| jaar 1 | ||||
| 1 Tweezijdig 95%-BI werd berekend met de methode van Clopper-Pearson. | ||||
Tabel 22 Procentuele verandering in BMI vanaf baseline na 1 jaar (onderzoek 5 [veiligheidspopulatie])
Patiënten met
POMC- of LEPR-
deficiëntie
(n=7)
Patiënten met
BBS
(n=5)
Totaal (N=12)
Parameter Statistiek % % %
Baseline N 7 5 12 Gemiddelde
(SD)
34,347 (7,0673) 23,716 (3,5184) 29,918 (7,8559)
Mediaan 32,196 22,986 28,670 Min, max 25,99, 42,54 19,31, 29,04 19,31, 42,54 Werkelijke verandering vanaf baseline tot
1 jaar
N 6 5 11
Gemiddelde
(SD)
-8,250 (3,2392) -2,363 (2,1579) -5,574 (4,0697)
Mediaan -9,237 -2,191 -4,940 Min, max -11,16, -2,65 -4,94, 0,58 -11,16, 0,58 Procentuele verandering vanaf baseline tot N 6 5 11 Patiënten met
POMC- of LEPR-
deficiëntie
(n=7)
Patiënten met
BBS
(n=5)
Totaal (N=12)
Parameter Statistiek % % %
1 jaar (%)
Gemiddelde
(SD)
-25,597 (11,4911) -9,719 (8,8383) -18,380 (12,8851)
95%-BI1 (-37,66, -13,54) (-20,69, 1,26) (-27,04, -9,72) Mediaan -23,237 -8,978 -21,624 Min, max -39,28, -8,24 -21,62, 2,54 -39,28, 2,54 1 Tweezijdig 95%-BI werd berekend met de Student’s t-verdeling.
In onderzoek 5 resulteerde ~52 weken behandeling met setmelanotide in een klinisch betekenisvolle daling van de z-score voor BMI van -5,185 voor patiënten met POMC- of LEPR-deficiëntie en -1,331 voor patiënten met BBS. De gemiddelde procentuele daling ten opzichte van baseline van het 95ste percentiel voor BMI op basis van leeftijd en geslacht bedroeg -47,595% voor patiënten met POMC- of LEPR-deficiëntie en -14,462% voor patiënten met BBS.
In klinische onderzoeken waren 116 van de patiënten die met setmelanotide werden behandeld in de leeftijd van 2 tot en met 17 jaar bij baseline (21 patiënten met POMC-, PCSK1- of LEPR-deficiëntie, 33 patiënten met BBS en 62 patiënten met aHO). Over het geheel vertoonden de werkzaamheid en veiligheid bij deze jongere patiënten trends die vergelijkbaar waren met de trends die werden gezien bij oudere patiënten die werden onderzocht, waarbij schijnbaar betekenisvolle dalingen in BMI werden waargenomen bij patiënten van 2 tot en met 5 jaar met POMC-, PCSK1- of LEPR-deficiëntie of BBS. Bij patiënten die nog niet uitgegroeid waren, werden tijdens de onderzoeksperiode een trend naar passende progressie van de puberteit en toename van lengte waargenomen.
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met setmelanotide in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van eetlust- en algemene voedingsstoornissen (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De gemiddelde steady-state Cmax,ss, AUCtau en dalconcentratie voor een dosis van 3 mg setmelanotide die gedurende 12 weken eenmaal daags subcutaan werd toegediend aan verder gezonde vrijwilligers met obesitas (N=6), bedroegen respectievelijk 37,9 ng/ml, 495 uur*ng/ml en 6,77 ng/ml. Bij een dagelijkse dosering van 1-3 mg setmelanotide werden binnen 2 dagen steady-state plasmaconcentraties van setmelanotide bereikt. De ophoping van setmelanotide in de systemische circulatie tijdens eenmaal daagse toediening gedurende 12 weken bedroeg ongeveer 30%. De AUC en Cmax van setmelanotide namen evenredig toe na subcutane toediening van meerdere doses binnen het voorgestelde doseringsbereik (1-3 mg).
De farmacokinetische (PK) analysedataset omvatte 513 proefpersonen samengevoegd uit 12 onderzoeken. De populatie bestond uit 330 proefpersonen met MC4R-receptor pathway-gerelateerde ziekten, 102 proefpersonen met aHO en 81 proefpersonen zonder MC4R-receptor pathway-gerelateerde ziekten of aHO. Deze proefpersonen droegen bij aan 8.837 waarnemingen, waarvan 8.501 monsters kwantificeerbare concentraties setmelanotide hadden. De PK-gegevens waren voornamelijk afkomstig van 314 volwassenen (18 jaar en ouder, 5.332 kwantificeerbare observaties) en 122 adolescenten (van 12 tot en met 17 jaar, 2.258 kwantificeerbare observaties). De dataset omvatte ook 64 kinderen van 6 tot en met 11 jaar en 13 kinderen van 2 tot en met 5 jaar (respectievelijk 778 en 133 kwantificeerbare waarnemingen).
Absorptie
Na subcutane injectie van setmelanotide stegen de steady-state plasmaconcentraties van setmelanotide langzaam, tot maximale concentraties bij een mediane tmax van 8,0 uur na toediening. De absolute biologische beschikbaarheid na subcutane toediening van setmelanotide is niet onderzocht bij mensen. De schatting van de interindividuele variabiliteit (CV%) uit het laatste populatie-PK-model bedroeg 28,6% (CL/F).
Bij volwassenen met een normale nierfunctie lieten simulaties zien dat patiënten met aHO bij dezelfde dosis iets meer werden blootgesteld dan patiënten met andere MC4R-receptor pathway-gerelateerde ziekten. Dit verschil in blootstelling kwam echter vooral door verschillen in gewicht; patiënten met hetzelfde gewicht werden in essentie in dezelfde mate blootgesteld aan setmelanotide, ongeacht de oorzaak van hun ziekte.
Distributie
Het gemiddelde schijnbare verdelingsvolume van setmelanotide na subcutane toediening van 3 mg setmelanotide eenmaal daags werd op basis van het populatie-PK-model geschat op 75,2 l. Setmelanotide is voor 79,1% gebonden aan menselijke plasma-eiwitten.
In-vitro-experimenten wijzen erop dat setmelanotide geen substraat is van OATP1B1, OATP1B3, OAT1, OAT3 of OCT2.
In-vitrogegevens wijzen erop dat het zeer onwaarschijnlijk is dat setmelanotide een P-gp- of BCRP-substraat is.
Biotransformatie
Setmelanotide bleek niet te worden gemetaboliseerd door levermicrosomen, hepatocyten of niermicrosomen van ratten, apen of mensen.
Eliminatie
De effectieve eliminatiehalfwaardetijd (t½) van setmelanotide was ongeveer 11 uur. De totale schijnbare steady-state klaring van setmelanotide na subcutane toediening van eenmaal daags 3 mg werd op basis van het populatie-PK-model geschat op 7,19 l/uur.
Ongeveer 39% van de toegediende dosis setmelanotide werd onveranderd uitgescheiden in de urine gedurende het doseringsinterval van 24 uur na subcutane toediening van eenmaal daags 3 mg.
Lineariteit/non-lineariteit
De AUC en Cmax van setmelanotide namen ongeveer lineair met de dosis toe na subcutane toediening van meerdere doses binnen het bereik van 0,5 mg tot 7 mg.
Bijzondere populaties
Pediatrische patiënten
Setmelanotide is beoordeeld bij pediatrische patiënten (van 2 tot en met 17 jaar oud). Simulaties van de populatie-PK-analyses wijzen op iets hogere blootstelling bij jongere patiënten (die ook een lager lichaamsgewicht hebben) en bieden ondersteuning voor het doseringsschema voor patiënten van 2 jaar en ouder.
Ouderen
Beschikbare gegevens uit een kleine steekproef onder oudere patiënten van 65 jaar en ouder duiden niet op duidelijke veranderingen in de blootstelling aan setmelanotide met toenemende leeftijd. Deze gegevens zijn echter te beperkt om definitieve conclusies te trekken.
Nierfunctiestoornis
De farmacokinetische analyse heeft aangetoond dat de klaring (CL/F) van setmelanotide respectievelijk 12%, 26% en 49% lager is bij patiënten met een lichte, matige en ernstige nierfunctiestoornis, vergeleken met patiënten met een normale nierfunctie.
POMC-deficiëntie, waaronder PCSK1-, LEPR-deficiëntie of BBS
Er is geen dosisaanpassing nodig voor patiënten met een lichte (geschatte glomerulaire filtratiesnelheid [eGFR] 60-89 ml/min/1,73 m2) of een matige nierfunctiestoornis (eGFR 30-59 ml/min/1,73 m2). Voor patiënten met een ernstige nierfunctiestoornis (eGFR van 15-29 ml/min/1,73 m2) worden dosisaanpassingen aanbevolen (zie rubriek 4.2). Setmelanotide mag niet worden toegediend aan patiënten met terminale nierziekte (eGFR van < 15 ml/min/1,73 m2) (zie rubriek 4.2).
Verworven hypothalame obesitas
Er is geen dosisaanpassing nodig voor patiënten met een lichte (eGFR van 60-89 ml/min/1,73 m2) nierfunctiestoornis. Dosisaanpassingen worden aanbevolen voor patiënten met een matige (eGFR van 30-59 ml/min/1,73 m2) of ernstige (eGFR van 15-29 ml/min/1,73 m2) nierfunctiestoornis (zie rubriek 4.2). Setmelanotide mag niet worden toegediend aan patiënten met terminale nierziekte (eGFR van < 15 ml/min/1,73 m2) (zie rubriek 4.2).
Leverfunctiestoornis
Setmelanotide is stabiel in hepatocyten van mensen, ratten en apen; er werd derhalve geen onderzoek uitgevoerd onder patiënten met een leverfunctiestoornis. Setmelanotide mag niet worden gebruikt bij patiënten met een leverfunctiestoornis.
Lichaamsgewicht
De CL/F van setmelanotide varieerde afhankelijk van lichaamsgewicht volgens een vaste allometrische relatie.
Geslacht
Er werden geen klinisch significante verschillen in de farmacokinetiek van setmelanotide waargenomen op basis van geslacht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, genotoxiciteit, carcinogeniteit, vruchtbaarheid, teratogeniciteit of postnatale ontwikkeling.
Een voortplantingsonderzoek bij konijnen liet een toename zien van embryofoetale resorptie en verlies na innesteling bij drachtige konijnen die met setmelanotide werden behandeld. Deze effecten werden toegeschreven aan een extreme daling van de maternale voedselconsumptie gerelateerd aan de primaire farmacodynamische activiteit van setmelanotide. Dergelijke dalingen van de voedselconsumptie en daarmee samenhangend embryofoetaal verlies werden niet waargenomen in een voortplantingsonderzoek bij ratten. Bij geen van beide soorten werden teratogene effecten waargenomen.
Tijdens een onderzoek naar de pre- en postnatale ontwikkeling bij ratten werden in de fase vóór het spenen 2 uur na subcutane injectie dosisgerelateerde concentraties setmelanotide in de melk waargenomen. Er werden geen kwantificeerbare concentraties setmelanotide in het plasma van zogende jongen aangetroffen.
Anders dan bij primaten werden bij ratten en minivarkens variabele cardiovasculaire effecten, zoals verhoogde hartslag en bloeddruk, waargenomen. De onderliggende reden voor deze verschillen tussen diersoorten blijft onduidelijk. Bij ratten werden de dosisafhankelijke effecten van setmelanotide op de hartslag en bloeddruk in verband gebracht met een toename van de sympathische tonus, en deze bleken geleidelijk af te nemen bij herhaalde dagelijkse toediening.
Na chronische toediening bij volwassen ratten en apen werd minimale cytoplasmische vacuolatie gerelateerd aan de hulpstof mPEG-DSPE waargenomen in de choroïdplexus. Er werd geen choroïdplexus-vacuolatie waargenomen bij jonge ratten die van postnatale dag 7 tot 55 met setmelanotide/mPEG-DSPE werden behandeld met 9,5 keer de dosis mPEG-DSPE voor mensen van 3 mg setmelanotide op basis van mg/m2/dag.
De beschikbare carcinogeniciteitsgegevens bij Tg.rasH2-muizen wijzen erop dat setmelanotide/mPEG-DSPE geen carcinogeen risico vormt voor patiënten, met een veiligheidsmarge van 17 voor setmelanotide op basis van de AUC en een dosismarge van 16 voor mPEG-DSPE op basis van mg/m²/dag, bij een klinische dosis van 3 mg/dag. Aangezien er op basis van de beschikbare niet-klinische en klinische gegevens over setmelanotide geen reden tot zorg was over een procarcinogeen risico, is er geen 2 jaar durend carcinogeniteitsonderzoek bij ratten uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
N-(carbonyl-methoxypolyethyleenglycol 2000)-1,2-distearoyl- glycero-3-fosfo-ethanolamine natriumzout (mPEG-2000-DSPE)
Natriumcarboxymethylcellulose
Mannitol
Fenol
Benzylalcohol
Dinatriumedetaat
Water voor injectie
Zoutzuur (voor pH-aanpassing)
Natriumhydroxide (voor pH-aanpassing)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
Na eerste opening
28 dagen of tot de uiterste houdbaarheidsdatum (als die eerder is).
Bewaren beneden 30 °C
De chemische en fysische stabiliteit na opening is aangetoond gedurende 28 dagen bij 2 °C tot 30 °C.
Uit microbiologisch oogpunt mag het product na opening maximaal 28 dagen worden bewaard bij 2 °C tot 30 °C. Andere bewaartijden na opening en de bewaarcondities vallen onder de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C tot 8 °C). Niet in de vriezer bewaren. Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Ongeopende injectieflacons mogen gedurende maximaal 30 dagen op kamertemperatuur (beneden 30 °C) worden bewaard.
Voor de bewaarcondities van het geneesmiddel na opening, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
2R-multidosisflacon van helder type I-glas met een broombutylrubberstop en aluminium dop.
Verpakkingen van:
- 1 multidosisflacon.
- 10 multidosisflacons.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
IMCIVREE moet ongeveer 15 minuten vóór toediening uit de koelkast worden verwijderd. Patiënten kunnen het product vóór toediening ook opwarmen door de flacon gedurende 60 seconden voorzichtig tussen de handpalmen heen en weer te rollen.
IMCIVREE moet vóór iedere injectie worden gecontroleerd en de oplossing mag niet worden gebruikt als deze deeltjes bevat of troebel is.
Als IMCIVREE is blootgesteld aan temperaturen boven de 30 °C, mag het middel niet worden gebruikt en moet het worden weggegooid.
Gebruik voor iedere injectie een nieuwe spuit om besmetting te voorkomen.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Rhythm Pharmaceuticals Netherlands B.V.
Radarweg 29
1043NX Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1564/0001
EU/1/21/1564/0002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 juli 2021
Datum van laatste verlenging:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.