


SmPC (samenvatting van de productkenmerken) - Imaavy
1. NAAM VAN HET GENEESMIDDEL
Imaavy 185 mg/ml concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml concentraat voor oplossing voor infusie bevat 185 mg nipocalimab.
Eén injectieflacon van 1,62 ml bevat 300 mg nipocalimab.
Eén injectieflacon van 6,5 ml bevat 1.200 mg nipocalimab.
Nipocalimab is een volledig humaan immunoglobuline-G1 monoklonaal antilichaam geproduceerd in ovariumcellen van de Chinese hamster (CHO-cellen) door middel van recombinant-DNA-technologie.
Hulpstof met bekend effect
Elke injectieflacon bevat 0,97 mg (injectieflacon met 300 mg) of 3,9 mg (injectieflacon met 1.200 mg) polysorbaat 80, wat overeenkomt met 0,60 mg/ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat)
Kleurloos tot licht bruinachtig, helder tot licht opaalachtig, pH 6,0.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Imaavy is geïndiceerd als aanvulling op de standaardtherapie voor de behandeling van gegeneraliseerde myasthenia gravis (gMG) bij volwassen en adolescente patiënten van 12 jaar en ouder die positief zijn getest op antilichamen tegen acetylcholinereceptor (AChR) of tegen spierspecifieke receptor-tyrosinekinase (MuSK).
4.2 Dosering en wijze van toediening
De behandeling moet onder toezicht staan van een arts met ervaring in de behandeling van patiënten met neuromusculaire aandoeningen en moet worden toegediend door een beroepsbeoefenaar in de gezondheidszorg.
Dosering
Het aanbevolen doseringsschema is weergegeven in tabel 1.
Tabel 1: Aanbevolen doseringsschema
| Populatie | Aanbevolen dosis (i.v.) | |
| Eenmalige startdosis | Onderhoudsdosis (om de 2 weken) | |
Volwassenen en adolescenten (12 jaar en ouder) | 30 mg/kg | 15 mg/kg |
Gemiste dosis/doses
Als een geplande infusieafspraak wordt gemist, moet de onderhoudsdosis zo snel mogelijk worden toegediend. Daarna moet tweewekelijkse toediening worden hervat.
Bijzondere populaties
Ouderen
Er is geen dosisaanpassing nodig bij patiënten van 65 jaar en ouder (zie rubriek 5.2).
Nierinsufficiëntie
Er is geen dosisaanpassing nodig bij patiënten met nierinsufficiëntie (zie rubriek 5.2).
Leverinsufficiëntie
Er is geen dosisaanpassing nodig bij patiënten met leverinsufficiëntie (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van nipocalimab bij kinderen jonger dan 12 jaar oud zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Dit geneesmiddel mag alleen worden toegediend via intraveneuze infusie met inline of add-on filtratie, zoals beschreven in rubriek 6.6. Niet toedienen als intraveneuze push- of bolusinjectie.
De eenmalige startdosis van het geneesmiddel moet worden toegediend in ongeveer 30 minuten en de onderhoudsdosis moet worden toegediend in ongeveer 15 minuten.
Patiënten moeten na elke infusie gedurende 30 minuten worden gecontroleerd op tekenen of symptomen van een infusiegerelateerde of overgevoeligheidsreactie. Als een bijwerking optreedt tijdens de toediening van de behandeling, kan de infusie worden vertraagd of stopgezet (zie rubriek 4.4).
Vóór toediening moet dit geneesmiddel worden verdund in 0,9% (9 mg/ml) natriumchloride-oplossing voor infusie. Zie rubriek 6.6 voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Myasthenia Gravis Foundation of America (MGFA) klasse V‑patiënten
Behandeling met nipocalimab bij patiënten met MGFA klasse V (d.w.z. myasthene crisis), gedefinieerd als intubatie met of zonder mechanische beademing met uitzondering van de setting van routinematige postoperatieve zorg, is niet onderzocht. Er moet worden nagedacht over de volgorde van het instellen van therapie tussen gevestigde therapieën voor MG‑crisis en nipocalimab, en hun mogelijke interacties (zie rubriek 4.5).
Infusiegerelateerde reacties en overgevoeligheidsreacties
Toediening van nipocalimab kan leiden tot infusiegerelateerde reacties en overgevoeligheidsreacties. De meest gemelde infusiegerelateerde reacties waren hoofdpijn, huiduitslag, misselijkheid, vermoeidheid, duizeligheid, koude rillingen en erytheem. De meest gemelde overgevoeligheidsreacties waren huiduitslag, urticaria en eczeem. De meeste infusiegerelateerde reacties en overgevoeligheidsreacties waren niet ernstig, licht of matig en leidden niet tot stopzetting van de behandeling. Er is een geval van anafylaxie gemeld dat leidde tot het stopzetten van de behandeling.
De patiënt moet na elke infusie gedurende 30 minuten worden gecontroleerd op klinische tekenen en symptomen van infusiegerelateerde reacties of overgevoeligheidsreacties. Als zich tijdens de toediening een ernstige infusiegerelateerde reactie of overgevoeligheidsreactie voordoet, moet de infusie worden gestaakt en moeten zo nodig passende ondersteunende maatregelen worden genomen. Zodra de reactie is verdwenen, kan de toediening worden hervat (zie rubriek 4.2).
Verhoogde plasmalipidenwaarden
Verhoogde plasmalipidenwaarden komen zeer vaak voor tijdens de behandeling met Imaavy, zowel bij adolescente als volwassen patiënten van alle leeftijden (zie rubriek 4.8). De plasmalipidenwaarden moeten daarom ongeveer 12 weken na aanvang van de behandeling worden gemeten. Bij adolescenten (12 tot <18 jaar) en bij patiënten met een hoog lichaamsgewicht/hoge BMI (bijv. ≥125 kg of BMI >35 kg/m²) dient daarna een nauwere periodieke controle te worden overwogen. Bij de beoordeling of de behandeling met Imaavy moet worden voortgezet, moet rekening worden gehouden met de mogelijke negatieve impact op het cardiovasculair risico op lange termijn, waarbij ook rekening moet worden gehouden met andere risicofactoren, en moet dit worden afgewogen tegen het verwachte voordeel van de behandeling voor gMG. Voortdurende monitoring van de plasmalipidenwaarden en alternatieve behandelingsopties moeten worden overwogen.
Infecties
Aangezien nipocalimab een verlaging van de IgG‑spiegels veroorzaakt, kan het risico op infecties toenemen, waaronder de activering van latente virale infecties zoals herpes zoster (zie rubriek 4.8). Bij patiënten met een actieve infectie moet het beginnen met de toediening van de behandeling worden uitgesteld totdat de infectie is verdwenen. Tijdens de behandeling moeten patiënten worden gecontroleerd op klinische tekenen en symptomen van infectie. Bij patiënten met een klinisch belangrijke actieve infectie moet de juiste behandeling worden gegeven en moet de behandeling met nipocalimab worden onderbroken totdat de infectie is verdwenen.
Immunisaties
De veiligheid van immunisatie met levende of levend verzwakte vaccins en de respons op immunisatie met deze vaccins tijdens de behandeling zijn onbekend.
Voor patiënten die worden behandeld met nipocalimab wordt vaccinatie met levende of levend verzwakte vaccins niet aanbevolen. Als vaccinatie met levende of levend verzwakte vaccins vereist is, moeten deze vaccins ten minste 4 weken voor de behandeling en ten minste 2 weken na de laatste dosis nipocalimab worden toegediend.
Niet‑levende vaccins kunnen indien nodig op elk moment tijdens de behandeling worden toegediend (zie rubriek 4.5 en 5.1). Alle vaccins moeten worden toegediend volgens de immunisatierichtlijnen.
Hulpstof met bekend effect
Dit geneesmiddel bevat 0,97 mg (injectieflacon met 300 mg) of 3,9 mg (injectieflacon met 1.200 mg) polysorbaat 80 in elke injectieflacon voor eenmalig gebruik, wat overeenkomt met 0,60 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van nipocalimab op andere geneesmiddelen
Gelijktijdig gebruik van nipocalimab vermindert waarschijnlijk de systemische blootstelling aan geneesmiddelen die zich binden aan de immunoglobuline G (IgG)-bindingsplaats van de humane neonatale Fc-receptor (FcRn) (bijv. IgG-producten, op IgG gebaseerde monoklonale antilichamen, antilichaamderivaten die het humane Fc-domein van de IgG-subklasse bevatten, of Fc-fusie-eiwitten).
In een specifieke klinische interactiestudie bij gezonde deelnemers verlaagde nipocalimab (eenmalige dosis 30 mg/kg intraveneus) de systemische Cmax en AUC van fremanezumab (een volledig op IgG gebaseerd monoklonaal antilichaam), dat op dezelfde dag gelijktijdig werd toegediend, met respectievelijk 42% en 66%. Wanneer in deze studie dezelfde dosis nipocalimab 14 dagen na de dosis fremanezumab werd toegediend, veranderde de Cmax van fremanezumab niet, terwijl de AUC met 53% werd verlaagd.
In een andere specifieke klinische interactiestudie bij gezonde deelnemers verminderde gelijktijdige toediening van nipocalimab (15 mg/kg intraveneus elke 2 weken) en etanercept, een Fc‑fusie‑eiwit, de systemische blootstelling aan etanercept (Cmax met ~9% en AUC met ~28%).
Als patiënten die nipocalimab krijgen een behandeling nodig hebben met geneesmiddelen die binden aan de IgG-bindingsplaats van FcRn, wordt aanbevolen om 2 weken na de vorige dosis nipocalimab met deze geneesmiddelen te starten.
Wanneer gelijktijdig langdurig gebruik van dergelijke geneesmiddelen essentieel is voor de patiëntenzorg, moet nauwlettend worden gecontroleerd op verminderde werkzaamheid van dergelijke geneesmiddelen en worden overwogen om nipocalimab te staken of alternatieve therapieën te gebruiken.
Effecten van andere geneesmiddelen op nipocalimab
Plasma-uitwisseling, immunoadsorptie en plasmaferese kunnen de circulerende niveaus van nipocalimab verlagen.
Vaccins
De invloed van nipocalimab op een T-celafhankelijke (Tdap) of een T-celonafhankelijke (PPSV23) vaccinrespons werd beoordeeld bij gezonde vrijwilligers (n=16). Deelnemers waren in staat een specifieke IgG-respons op deze vaccins op te bouwen, maar vaccinspecifieke IgG-antilichaamspiegels waren verlaagd tijdens de behandeling met nipocalimab met herstel tot niveaus vergelijkbaar met de controlegroep na het staken van de behandeling (zie rubriek 4.4 en 5.1).
Voor patiënten die worden behandeld met nipocalimab wordt vaccinatie met levende of levend verzwakte vaccins niet aanbevolen. Als vaccinatie met levende of levend verzwakte vaccins vereist is, moeten deze vaccins ten minste 4 weken voor de behandeling en ten minste 2 weken na de laatste dosis nipocalimab worden toegediend (zie rubriek 4.4).
Pediatrische patiënten
Pediatrische patiënten van 12 jaar en ouder met gMG
Bij adolescente patiënten van 12 jaar en ouder kunnen dezelfde interacties optreden als waargenomen bij volwassen patiënten.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van nipocalimab bij zwangere vrouwen. Er zijn geen gegevens beschikbaar over het gebruik van nipocalimab bij zwangere vrouwen met gMG en beperkte gegevens uit een open‑label fase 2-klinische studie bij 13 zwangere vrouwen met een hoog risico op hemolytische ziekte van de foetus en pasgeborene, waarbij nipocalimab werd onderzocht in het tweede en derde trimester van de zwangerschap. In deze studie resulteerde toediening van nipocalimab aan de moeder niet in farmacologisch actieve concentraties bij pasgeborenen of zuigelingen, als gevolg van de hoge affiniteit van nipocalimab bij neutrale (extracellulaire) pH (zie rubriek 5.1).
In een dieronderzoek waarin zwangere cynomolgus‑apen tijdens het late eerste, tweede en derde trimester van de zwangerschap nipocalimab toegediend kregen, werden grote, centrale placenta-infarcten en trombose van maternale spiraalarteriën waargenomen. In enkele gevallen gingen de bevindingen gepaard met verlies van de foetus. Dit onderzoek wijst echter niet op toxiciteit voor de moeder of directe of indirecte schadelijke effecten op de pre- of postnatale ontwikkeling. Er werden reversibele, door nipocalimab geïnduceerde verlagingen van de IgG‑spiegels bij zuigelingenaapjes aangetoond (zie rubriek 5.3).
Behandeling van zwangere vrouwen met Imaavy mag alleen worden overwogen als het klinische voordeel opweegt tegen de risico's.
Aangezien nipocalimab naar verwachting de IgG‑antilichaamspiegels van de moeder zal verlagen, wordt een vermindering van de passieve bescherming van de pasgeborene verwacht. De risico's en voordelen moeten worden afgewogen voordat levende of levend verzwakte vaccins worden toegediend aan zuigelingen die in utero zijn blootgesteld aan nipocalimab.
Borstvoeding
Er zijn beperkte gegevens die aantonen dat nipocalimab toegediend tijdens de zwangerschap, tot 8 dagen post partum in lage concentraties wordt uitgescheiden in colostrum en moedermelk. Van maternaal IgG is bekend dat het tijdens de eerste dagen na de geboorte in moedermelk aanwezig is, wat snel daarna afneemt tot lage niveaus: een risico voor zuigelingen kan daarom niet worden uitgesloten tijdens deze korte periode. Na deze periode kan worden overwogen om vrouwen die borstvoeding geven met Imaavy te behandelen als het klinische voordeel opweegt tegen de risico's.
Vruchtbaarheid
Er zijn geen gegevens bekend over de effecten van nipocalimab op de vruchtbaarheid bij de mens. De resultaten van dieronderzoek duiden niet op schadelijke effecten wat betreft de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Imaavy heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren spierspasmen (12%) en perifeer oedeem (12%).
Lijst van bijwerkingen in tabelvorm
In totaal werden 250 volwassen gMG‑patiënten behandeld met nipocalimab in fase 2- en fase 3-studies. Hiervan werden 205 patiënten behandeld in de fase 3-studie, waaronder 98 in de dubbelblinde fase. In totaal werden er 178 blootgesteld aan de aanbevolen onderhoudsdosis (15 mg/kg om de 2 weken, zie rubriek 4.2) gedurende ten minste 6 maanden, en 132 werden er blootgesteld gedurende ten minste 12 maanden.
Bijwerkingen staan vermeld in tabel 2 hieronder, ingedeeld naar MedDRA systeem/orgaanklasse (SOC). Binnen elke SOC worden de bijwerkingen gerangschikt naar frequentie, met de meest frequente reacties eerst.
De frequentiecategorieën zijn gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100) of zelden (≥ 1/10.000, < 1/1.000). Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 2: Bijwerkingen
| Systeem/orgaanklasse | Bijwerking | Frequentiecategorie |
| Infecties en parasitaire aandoeningen | Herpes zoster1 | Vaak |
| Urineweginfectie* | Vaak | |
| Infectie van de onderste luchtwegen*2 | Vaak | |
Voedings- en stofwisselingsstoornissen | Lipiden verhoogd*3 | Zeer vaak |
| Serum albumine verlaagd* | Zeer vaak | |
| Psychische stoornissen | Insomnia | Vaak |
| Zenuwstelselaandoeningen | Duizeligheid | Vaak |
| Maagdarmstelselaandoeningen | Diarree | Vaak |
| Buikpijn4 | Vaak | |
| Nausea | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Spierspasmen | Zeer vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Perifeer oedeem5 | Zeer vaak |
| Pyrexie | Vaak |
* Zie paragraaf Beschrijving van enkele specifieke bijwerkingen
1 Omvat herpes zoster en herpes zoster oticus; evaluatie en frequentie zijn gebaseerd op afgeronde
placebogecontroleerde fase 2- en fase 3-onderzoeken voor verschillende indicaties die worden onderzocht 2 Omvat longontsteking en bronchitis
3 Omvat hypercholesterolemie, low density lipoproteïnen verhoogd, bloedcholesterol verhoogd en hyperlipidemie. 4 Omvat buikpijn en bovenbuikpijn
5 Omvat perifeer oedeem, oedeem en perifere zwelling
Beschrijving van enkele specifieke bijwerkingen
Infecties
In de dubbelblinde placebogecontroleerde klinische fase 3-studie bij gMG was het totale aantal infecties bij patiënten in de nipocalimabgroep en patiënten in de placebogroep hetzelfde (42 [42,9%] in elke groep). De meeste gevallen waren licht tot matig van ernst en leidden niet tot stopzetting van de behandeling met nipocalimab. Urineweginfectie werd gemeld bij 5 patiënten (5,1%) in de nipocalimabgroep vergeleken met 0 patiënten (0%) in de placebogroep. De ernst van de gevallen van urineweginfectie was licht (3 [3,1%]) en matig (2 [2,0%]). Longontsteking of bronchitis werd gemeld bij 5 patiënten (5,1%) in de nipocalimabgroep, vergeleken met 2 patiënten (2,0%) in de placebogroep.
Lipiden verhoogd
Bij volwassen en adolescente patiënten met gMG die nipocalimab kregen, werden toenames van lipiden waargenomen bij de meeste patiënten. Bij volwassenen had 30% een tijdens de behandeling optredend, duidelijk abnormaal totaalcholesterol (≥ 6,2 mmol/l), vergeleken met 4% in de placebogroep. De gemiddelde verandering ten opzichte van baseline voor het nuchtere totaalcholesterol, HDL en LDL bereikte een piek bij week 4, daalde vervolgens en bleef op gelijk niveau in week 24 tot een gemiddelde stijging van respectievelijk 0,37 mmol/l, 0,12 mmol/l en 0,19 mmol/l. Van de patiënten met LDL‑waarden < 4,1 mmol/l voor de start van de behandeling had 11,3% van de patiënten die werden behandeld met nipocalimab in week 24 LDL-waarden ≥ 4,1 mmol/l, ten opzichte van 4,6% van de patiënten op placebo. Zie rubriek 4.4.
Serum albumine verlaagd
In de dubbelblinde placebogecontroleerde klinische fase 3-studie bij gMG was de gemiddelde (SD) procentuele verandering in serumalbuminespiegels ten opzichte van baseline tijdens de dubbelblinde fase -8,4% (5,27%) in week 2 en -7,2% (5,37%) in week 24 bij patiënten behandeld met nipocalimab vergeleken met -0,5% (6,29%) in week 2 en -2,1% (7,08%) in week 24 bij patiënten behandeld met placebo. Geen enkele patiënt had serumalbuminespiegels onder de ondergrens van de laboratorium-normaalwaarde (LLN=33 g/l) in de dubbelblinde fase of opmerkelijk lage serumalbuminespiegels (≤20 g/l) in de dubbelblinde of open-label fase.
Pediatrische patiënten
De veiligheid van nipocalimab werd beoordeeld in een open‑label studie onder adolescente gMG‑patiënten van 12 jaar en ouder (n=8) gedurende maximaal 24 weken (zie rubriek 5.1). Er werden geen grote verschillen in het veiligheidsprofiel vastgesteld tussen volwassen en adolescente patiënten. Verhoogde lipidenwaarden bij adolescenten volgden een vergelijkbare trend als die waargenomen bij volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische studies zijn eenmalige doses tot 60 mg/kg intraveneus toegediend zonder dosisbeperkende toxiciteit. Er zijn geen specifieke tekenen en symptomen van overdosering met nipocalimab bekend. In geval van overdosering wordt aanbevolen patiënten nauwlettend te controleren op bijwerkingen en onmiddellijk te beginnen met de juiste symptomatische en ondersteunende behandeling.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, monoklonale antilichamen, ATC‑code: L04AL03.
Werkingsmechanisme
Nipocalimab is een humaan IgG1 monoklonaal antilichaam dat zich specifiek richt op de IgG‑Fc‑bindingsplaats van FcRn met hoge specificiteit en hoge affiniteit bij zowel neutrale (extracellulaire) als zure (intracellulaire) pH, wat resulteert in de vermindering van circulerend IgG, inclusief IgG‑autoantilichamen, zonder invloed op andere immunoglobulinen (IgA, IgE of IgM). Nipocalimab vertoonde geen klinisch relevante invloed op de circulerende niveaus van albumine, dat op een andere plaats op FcRn bindt.
IgG‑autoantilichamen zijn de onderliggende oorzaak van de pathogenese van MG. IgG‑autoantilichamen belemmeren de neuromusculaire transmissie door binding aan AChR, MuSK of LRP4.
Nipocalimab vermindert de placentale overdracht van IgG van moeder op foetus (zie rubriek 4.6).
Farmacodynamische effecten
In een dubbelblinde placebogecontroleerde studie bij gMG‑patiënten resulteerde intraveneuze toediening van nipocalimab volgens het aanbevolen doseringsschema (zie rubriek 4.2) binnen 2 weken na aanvang van de behandeling in een significante snelle afname van de totale IgG‑serumconcentraties met 75% ten opzichte van baseline, gevolgd door een aanhoudende afname van ongeveer 70% ten opzichte van baseline vanaf week 4 tot en met week 24. In alle IgG‑subklassen (IgG1, IgG2, IgG3 en IgG4) werden vergelijkbare dosisafhankelijke afnames waargenomen.
Immunisaties (vaccinaties)
Het effect van nipocalimab op een T-celafhankelijke (Tdap) en een T-celonafhankelijke (PPSV23) vaccinrespons werd beoordeeld in een gerandomiseerde, open-label studie bij gezonde deelnemers (n=15 voor de controlegroep, n=16 voor de nipocalimabgroep). In de nipocalimabgroep kregen de deelnemers nipocalimab toegediend in week 0 (30 mg/kg i.v.), week 2 (15 mg/kg i.v.) en week 4 (15 mg/kg i.v.), en werden Tdap en PPSV23 subcutaan toegediend 3 dagen na de eerste dosis van nipocalimab. Deelnemers waren in staat een specifieke IgG-respons op deze vaccins op te bouwen, maar vaccinspecifieke IgG-antilichaamspiegels waren verlaagd tijdens de behandeling met nipocalimab met herstel tot niveaus vergelijkbaar met de controlegroep na het staken van de behandeling. De anti-TT (tetanustoxoïd)-specifieke IgG-spiegels worden weergegeven in tabel 3. Bij deelnemers die nipocalimab kregen, bereikten de anti-TT-specifieke IgG-spiegels de piekrespons in week 2, namen ze af in week 4 en namen ze vervolgens toe tot week 16, 12 weken na de laatste dosis nipocalimab in week 4. Anti-PCP (pneumokokken-capsulaire polysaccharide)-specifieke IgG-spiegels volgden in de loop van de tijd een vergelijkbaar patroon. Zie rubriek 4.4 en 4.5.
Tabel 3: Anti-TT-IgG-spiegels (gemiddelde±SE) in de tijd
| Tijdpunt | Nipocalimab (n=16) IE/ml | Controle (n=15) IE/ml |
| Baseline | 1,97±0,612 | 2,38±0,538 |
| Week 2 | 3,38±0,325 | 4,92±0,619 |
| Week 4 | 1,63±0,269 | 4,56±0,591 |
| Week 8 (4 weken na de laatste dosis) | 2,39±0,491 | 3,87±0,538 |
| Week 16 (12 weken na de laatste dosis) | 2,53±0,223 | 3,20±0,474 |
Immunogeniciteit
Antilichamen tegen het geneesmiddel (anti‑drug antibodies, ADA) werden zeer vaak gedetecteerd in een lage titer. Er werd echter geen bewijs gevonden van invloed van ADA op de farmacokinetiek, farmacodynamiek, werkzaamheid of veiligheid.
Klinische werkzaamheid en veiligheid
Studie MOM‑M281‑011 (volwassenen)
De veiligheid en werkzaamheid van nipocalimab voor de behandeling van volwassenen met gMG werd onderzocht in een gerandomiseerde, dubbelblinde, placebogecontroleerde studie van 24 weken. Patiënten die deelnamen aan deze studie konden vervolgens deelnemen aan een open‑label uitbreidingsfase waarin alle patiënten nipocalimab kregen.
In de studie werden patiënten opgenomen die bij de screening voldeden aan de volgende hoofdcriteria: • Klinische classificatie klasse II t/m IV volgens de Myasthenia Gravis Foundation of America
(MGFA);
- MG‑activiteiten van het dagelijks leven (MG‑ADL) totaalscore van ≥ 6;
- voorafgaand aan baseline op stabiele dosis standaardbehandeling (SoC), waaronder acetylcholinesteraseremmers (AChE‑remmers), steroïden of niet-steroïdale immunosuppressieve therapieën (NSIST's), in combinatie of alleen.
In totaal werden 196 patiënten (met of zonder autoantilichamen) gerandomiseerd die ofwel nipocalimab plus SoC (n=98) ofwel placebo plus SoC (n=98) kregen. Hiervan waren 153 patiënten antilichaampositief (n=77 voor nipocalimab, n=76 voor placebo). De patiënten werden behandeld met nipocalimab volgens het aanbevolen doseringsschema (zie rubriek 4.2).
Van de 153 antilichaampositieve patiënten was 88% antilichaampositief voor AChR, 10% antilichaampositief voor MuSK en 2% antilichaampositief voor LRP4. De kenmerken op baseline waren vergelijkbaar tussen de behandelgroepen, waaronder de mediane leeftijd bij screening (52 [20‑81] jaar, 24% patiënten ≥ 65 jaar), mediane tijd sinds de diagnose (6 [0-38] jaar), geslacht (60% vrouw) en ras (63% blank, 32% Aziatisch). De gemiddelde MG‑ADL totaalscore was 9,2 en de gemiddelde Quantitative Myasthenia Gravis-totaalscore was 15,4.
Op baseline kreeg meer dan 97% in elke behandelgroep een stabiele SoC‑achtergrondtherapie. Tijdens de behandeling gebruikte 85% AChE‑remmers, 66% steroïden en 54% niet‑steroïdale immunosuppressieve therapieën (NSIST's) met stabiele doses.
De werkzaamheid van nipocalimab werd gemeten met behulp van de Myasthenia Gravis Activities of Daily Living-schaal (MG‑ADL-schaal), die de impact van gMG op dagelijkse functies beoordeelt. Een totaalscore varieert van 0 tot 24, waarbij de hogere scores duiden op meer beperkingen. In deze studie werd een MG‑ADL‑respons gedefinieerd als een reductie van ≥ 2 punten in de totale MG‑ADL‑score ten opzichte van baseline. De werkzaamheid van nipocalimab werd ook gemeten met behulp van de Quantitative Myasthenia Gravis-totaalscore (QMG-totaalscore), die spierzwakte meet. Een mogelijke totaalscore varieert van 0 tot 39, waarbij hogere scores duiden op ernstiger beperkingen. Een QMG‑respons werd gedefinieerd als een reductie van ≥ 3 punten in de QMG‑totaalscore ten opzichte van baseline.
De belangrijkste werkzaamheidsresultaten voor de primaire en de belangrijkste secundaire studie-eindpunten worden weergegeven in tabel 4. Er werd een statistisch significant verschil ten gunste van nipocalimab waargenomen in de veranderingen in MG‑ADL en QMG ten opzichte van baseline.
Tabel 4: Samenvatting van de primaire en belangrijkste secundaire klinische reacties
Nipocalimab (n=77) LS gemiddelde (SE) | Placebo (n=76) LS gemiddelde (SE) | Nipocalimab verandering ten opzichte van placebo LS gemiddeld verschil (95%‑BI) | P‑waarde | |
| MG‑ADL1 | -4,68 (0,324) | -3,29 (0,333) | -1,39 (-2,31; -0,47) | 0,003 |
| QMG2 | -4,77 (0,488) | -1,90 (0,491) | -2,87 (-4,23; -1,50) | < 0,001 |
| MG‑ADL responder gebaseerd op gemiddelde verandering over de weken 22, 23 en 243 | 68,8% | 52,6% | 16,2 (0,9; 31,5) | 0,021 |
| MG‑ADL responder van week 4 tot en met week 244 | 55,8% | 26,3% | 29,5 (14,7; 44,4) | - |
| ≥ 50% verbetering op MG‑ADL gebaseerd op gemiddelde verandering over de weken 22, 23 en 245 | 46,8% | 25,0% | 21,8 (7,0; 36,6) | - |
1 Gemiddelde verandering ten opzichte van baseline over de weken 22, 23 en 24.
2 Gemiddelde verandering ten opzichte van baseline over de weken 22 en 24.
3 De gemiddelde verandering over de weken 22, 23 en 24 is ten minste een verbetering van 2 punten ten opzichte van baseline.
4 Ten minste 2 punten verbetering in MG‑ADL‑totaalscore in week 4 en week 24, en ten minste 2 punten verbetering in week 6 tot en met week 23 met niet meer dan 2 niet‑opeenvolgende uitschieters (verbetering minder dan 2 punten) toegestaan.
5 De gemiddelde verandering over de weken 22, 23 en 24 is ten minste 50% verbetering ten opzichte van baseline.
Respons na verloop van tijd (dubbelblinde fase)
Verbeteringen met nipocalimab ten opzichte van placebo werden waargenomen tot en met week 24.
Het tijdsverloop van de respons voor het primaire werkzaamheidseindpunt (MG‑ADL) en het belangrijkste secundaire werkzaamheidseindpunt (QMG) wordt weergegeven in figuur 1.
Figuur 1: Least Squares gemiddelde verandering ten opzichte van baseline in
MG‑ADL‑totaalscore (A) en QMG‑totaalscore (B) gedurende 24 weken
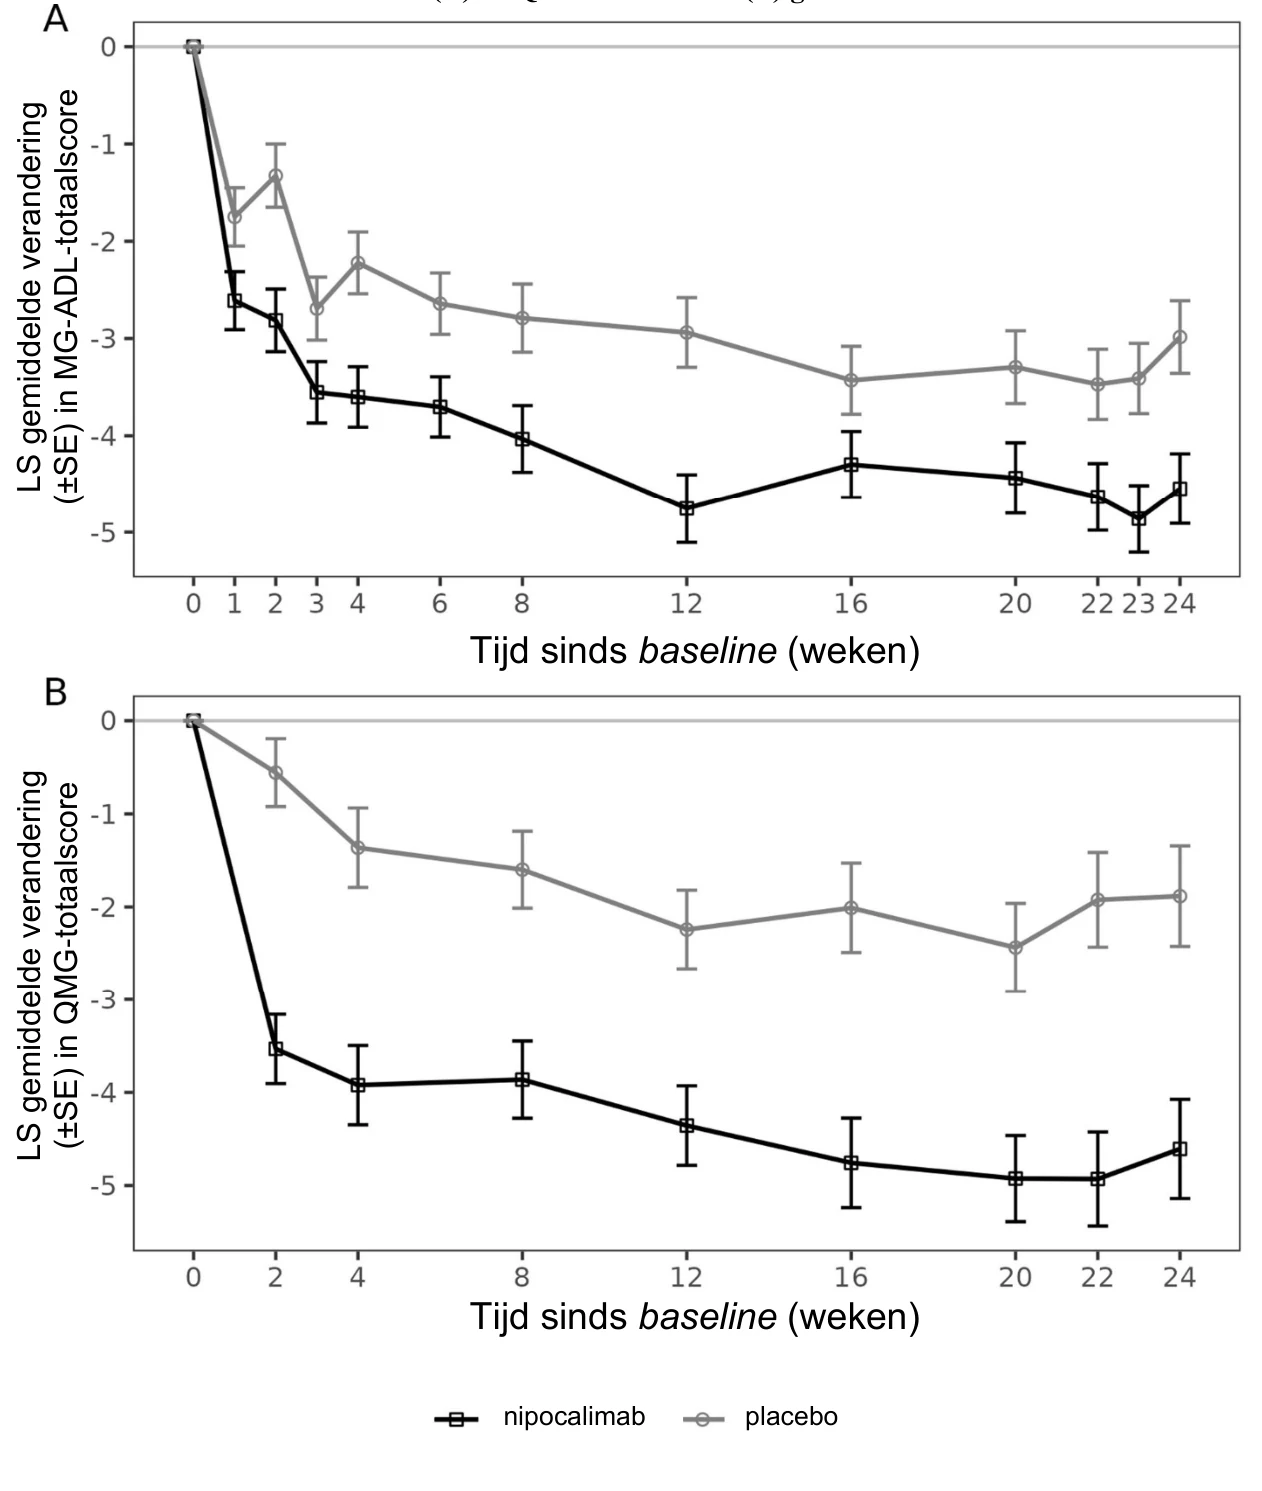
In de loop van de tijd behaalde in de nipocalimabgroep een hoger percentage patiënten aanhoudende responsen op MG‑ADL (verbetering > 2 punten van week 2 tot en met week 24) en QMG (verbetering > 3 punten van week 2 tot en met week 24) (respectievelijk 45,5% en 33,8%) in vergelijking met de placebogroep (respectievelijk 21,1% en 7,9%).
Respons in de loop van de tijd (open‑label uitbreidingsfase)
Van de 153 antilichaampositieve patiënten in de dubbelblinde placebogecontroleerde fase werden er 137 opgenomen in de open‑label uitbreidingsfase waarin zij nipocalimab kregen. Ten tijde van de analyse bleven de gemiddelde verbeteringen in MG‑ADL‑ en QMG‑totaalscores gehandhaafd bij patiënten die aanvankelijk nipocalimab kregen tijdens de dubbelblinde fase en nipocalimab bleven krijgen gedurende de eerste 48 weken (n=52) en 84 weken (n=20) van de open‑label uitbreidingsfase.
Pediatrische patiënten
Studie 80202135MYG2001 (adolescentencohort)
De farmacodynamiek, farmacokinetiek en werkzaamheid van nipocalimab voor de behandeling van gMG bij adolescente patiënten worden geëvalueerd in week 24 in een lopende open‑label studie.
De belangrijkste inclusiecriteria voor de studie zijn als volgt:
- MGFA klinische classificatie klasse II t/m IV;
- positief voor autoantilichamen tegen AChR of MuSK;
- voorafgaand aan de screening op stabiele dosis SoC‑therapie, waaronder AChE-remmers, steroïden of NSIST's, in combinatie of alleen.
Acht patiënten hadden bij de screening een mediane leeftijd van 13,5 jaar (spreiding 12 tot 16 jaar) en een mediane tijd sinds de diagnose van 3,6 jaar (spreiding 0,8 tot 11,5 jaar). Zeven patiënten waren vrouw; 5 Aziatisch, 1 zwart en 2 van onbekende afkomst. Bij baseline was de gemiddelde (SD) MG‑ADL‑totaalscore 4,4 (2,26) en de gemiddelde (SD) QMG‑totaalscore was 13,3 (4,13). Alle patiënten waren AChR‑antilichaampositief. Bij baseline gebruikten 4 patiënten AChE‑remmers, 6 steroïden en 7 NSIST's in stabiele doses.
Zeven van de 8 adolescente patiënten werden geëvalueerd tot en met week 24 en kregen nipocalimab volgens het aanbevolen doseringsschema (zie rubriek 4.2). Het primaire eindpunt was het effect van nipocalimab op het totale serum‑IgG. In week 24 was de mediane procentuele afname van totaal‑IgG vóór de dosering ten opzichte van baseline (n=7) 73,3%, wat overeenkomt met de IgG‑afname die werd gezien in de studie bij volwassenen met gMG. De gemiddelde (SD) verandering in week 24 in MG‑ADL was ‑2,57 (0,535) en de gemiddelde verandering in week 24 in QMG was ‑4,93 (3,81).
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Imaavy in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van myasthenia gravis (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Distributie
Het gemiddelde (SD) verdelingsvolume is 2,84 (0,63) l of 0,0359 (0,0087) l/kg.
Biotransformatie
Nipocalimab wordt naar verwachting op dezelfde manier als endogeen IgG door proteolytische enzymen via katabole routes afgebroken tot kleine peptiden en aminozuren.
Eliminatie
Nipocalimab vertoont een concentratieafhankelijke farmacokinetiek. Na een eenmalige intraveneuze toediening van 15 mg/kg nipocalimab is de gemiddelde klaring 0,0627 l/u en de halfwaardetijd 29,3 uur. Na stopzetting van de toediening herstellen de serum-IgG-concentraties zich binnen ongeveer 8 weken tot de baselinewaarden.
Lineariteit/non‑lineariteit
Nipocalimab vertoont een niet‑lineaire, dosisafhankelijke farmacokinetiek. Na een eenmalige intraveneuze infusie van nipocalimab bij doses variërend van 0,3 tot 60 mg/kg bij gezonde deelnemers, steeg de Cmax op dosisproportionele wijze, terwijl de AUC op een meer dan dosisproportionele wijze steeg.
Vanwege de relatief korte halfwaardetijd van nipocalimab leidt herhaalde toediening volgens de aanbevolen onderhoudsdosis (zie rubriek 4.2) niet tot accumulatie van het geneesmiddel na verloop van tijd.
Bijzondere populaties
Pediatrische patiënten
De farmacokinetiek van nipocalimab werd geëvalueerd bij adolescente patiënten van 12 tot 17 jaar met gMG (n=8). Na behandeling met nipocalimab volgens het aanbevolen doseringsschema (zie rubriek 4.2) waren de waargenomen serumconcentraties van nipocalimab vergelijkbaar bij volwassen en adolescente patiënten met gMG (tabel 5).
Tabel 5: Serumconcentraties van nipocalimab bij volwassen en adolescente patiënten met gMG
| Tijdstip | Blootstellingsparameter | Adolescenten (n=8) Mediaan (IK-afstand) | Volwassenen (n=97) Mediaan (IK-afstand) |
| Eerste dosis | Ceoi,ld (μg/ml) | 701 (673; 922) | 864 (774; 1.000) |
| Cdal,ld (μg/ml) | 0,01 (BQL; 0,02) | 0,02 (BQL; 0,03) | |
| Onderhoudsdoses | Ceoi,ss (μg/ml) | 394 (335; 491) | 424 (392; 479) |
| Cdal,ss (μg/ml) | BQL | BQL |
BQL = onder de kwantificeringsgrens (Below Quantification Limit) (d.w.z. < 0,01 µg/ml); Ceoi,ld = concentratie aan het einde van de infusie na de eerste dosis van 30 mg/kg; Cdal,ld = concentratie voorafgaand aan de dosis bij week 2 na de eerste dosis van 30 mg/kg; Ceoi,ss = concentratie aan het einde van de infusie bij steady state na een onderhoudsdosis van 15 mg/kg om de twee weken; Cdal,ss = concentratie voorafgaand aan de dosis bij steady state na een onderhoudsdosis van 15 mg/kg om de twee weken; IK = interkwartiel.
Ouderen
Klinische studies met nipocalimab omvatten niet voldoende patiënten van 65 jaar en ouder om te bepalen of zij anders reageren dan jongere volwassen patiënten. Er werden geen duidelijke verschillen in klaring en verdelingsvolume waargenomen bij patiënten ≥ 65 jaar in vergelijking met patiënten < 65 jaar, wat suggereert dat er geen dosisaanpassing nodig is voor oudere patiënten (zie rubriek 4.2).
Leeftijd, geslacht en etniciteit
Een populatiefarmacokinetische analyse waarin de effecten van leeftijd, geslacht en ras werden beoordeeld, suggereerde geen klinisch relevante invloed van deze covariaten op de blootstelling aan nipocalimab.
Lichaamsgewicht
Lichaamsgewicht heeft invloed op de systemische blootstelling aan nipocalimab. De aanbevolen dosering op basis van gewicht (in mg/kg) is afgestemd op de verschillen in lichaamsgewicht van patiënten.
Nierinsufficiëntie
Er is geen officieel onderzoek uitgevoerd bij patiënten met nierinsufficiëntie. Nierinsufficiëntie zal naar verwachting geen invloed hebben op de farmacokinetiek van nipocalimab. Op basis van een populatiefarmacokinetische analyse, waarin patiënten met lichte tot matige nierinsufficiëntie waren opgenomen, had de nierfunctie geen klinisch relevant effect op de schijnbare klaring van nipocalimab. Er is geen dosisaanpassing nodig bij patiënten met nierinsufficiëntie (zie rubriek 4.2).
Leverinsufficiëntie
Er is geen officieel onderzoek uitgevoerd bij patiënten met leverinsufficiëntie. Nipocalimab wordt niet gemetaboliseerd door cytochroom P450‑enzymen en daarom wordt niet verwacht dat leverinsufficiëntie de farmacokinetiek van nipocalimab zal beïnvloeden. Op basis van een populatiefarmacokinetische analyse, waarin deelnemers met lichte en een beperkt aantal deelnemers met matige leverinsufficiëntie waren opgenomen, was er geen klinisch relevant effect op de schijnbare klaring van nipocalimab. Er is geen dosisaanpassing nodig bij patiënten met leverinsufficiëntie (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet‑klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering.
Er waren geen aan nipocalimab gerelateerde bijwerkingen op de mannelijke en vrouwelijke vruchtbaarheid bij niet‑zwangere cynomolgus‑apen in een 6 maanden durend onderzoek met herhaalde doses, beoordeeld op basis van veranderingen in de voortplantingsorganen (orgaangewichten en histopathologie). Alle vrouwtjes en 80% van de mannetjes werden bij de hoogste geteste dosis geslachtsrijp tijdens de behandelingsperiode van 6 maanden waarin blootstellingsniveaus tot 44 maal het verwachte blootstellingsniveau bij patiënten met de aanbevolen onderhoudsdosis (zie rubriek 4.2) werden geëvalueerd.
In een uitgebreid onderzoek naar de pre- en postnatale ontwikkeling, waarbij zwangere cynomolgus‑apen intraveneus werden blootgesteld aan nipocalimab tijdens het late eerste, tweede en derde trimester van de zwangerschap, vertoonde 16% (4/25) van de placenta's grote, centrale placenta‑infarcten en trombose van maternale spiraalarteriën. Drie van de 4 gevallen van placenta‑infarct gingen gepaard met verlies van de foetus in het tweede of derde trimester. De placenta‑infarcten kunnen verband houden met maternale immunogeniciteit bij zwangere cynomolgus‑apen. De klinische relevantie van deze bevindingen is onbekend. De blootstellingsniveaus aan nipocalimab (AUC) bij zwangere cynomolgus‑apen bereikten ten minste 5 tot 24 maal het verwachte blootstellingsniveau bij niet‑zwangere vrouwen op basis van het aanbevolen onderhoudsdoseringsschema (zie rubriek 4.2). Er werden geen pre- of postnatale ontwikkelingsproblemen gemeld. Foetussen en zuigelingen van behandelde moederdieren vertoonden een verwaarloosbare blootstelling aan nipocalimab van de moeder, maar hadden lage IgG‑niveaus bij de geboorte. De IgG‑spiegels van de zuigelingen herstelden zich binnen 6 maanden. Er was geen negatieve invloed op de immuunfunctie van de zuigelingen van behandelde moederdieren, zoals beoordeeld met een T‑celafhankelijke antilichaamresponstest.
Het mutageen potentieel van nipocalimab is niet onderzocht; van monoklonale antilichamen wordt echter niet verwacht dat ze DNA of chromosomen veranderen.
Met nipocalimab zijn geen studies uitgevoerd naar carcinogeniteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Arginine‑hydrochloride
Histidine
Histidinemonohydrochloride-monohydraat
Methionine
Polysorbaat 80 (E433)
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
2 jaar.
Na verdunning
Vanuit microbiologisch oogpunt moet de bereide verdunde oplossing (zie rubriek 6.6) onmiddellijk gebruikt worden, tenzij de verdunningsmethode het risico van microbiële contaminaties uitsluit. Als het niet meteen wordt gebruikt, zijn de bewaartijden en omstandigheden tijdens gebruik de verantwoordelijkheid van de gebruiker. Als onmiddellijke toediening niet mogelijk is, kan de verdunde oplossing maximaal 24 uur in de koelkast worden bewaard bij 2 °C tot 8 °C, met nog eens 12 uur bewaring bij kamertemperatuur, inclusief infusietijd, bij 15 °C tot 30 °C. Niet in de vriezer bewaren.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C tot 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
1,62 ml concentraat voor oplossing voor infusie in een glazen type 1 injectieflacon voor eenmalig gebruik met een elastomeren stop met een aluminium afdichting met een flip‑off‑dop, met 300 mg nipocalimab. Verpakking met 1 injectieflacon.
6,5 ml concentraat voor oplossing voor infusie in een glazen type 1 injectieflacon voor eenmalig gebruik met elastomeren stop met een aluminium afdichting met een flip‑off‑dop, met 1.200 mg nipocalimab. Verpakking met 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Vóór toediening moeten Imaavy-injectieflacons met eenmalige dosis worden verdund in 0,9% (9 mg/ml) natriumchloride-oplossing voor infusie.
Bereiding
Maak de oplossing voor infusie als volgt klaar en ga daarbij aseptisch te werk:
- Bereken de dosis (mg), het totale volume (ml) concentraat dat nodig is en het aantal benodigde injectieflacons op basis van het huidige gewicht van de patiënt voor de aanbevolen eerste eenmalige dosis van 30 mg/kg of 15 mg/kg voor volgende doses om de 2 weken. In elke injectieflacon is de concentratie 185 mg/ml.
- Controleer of de oplossing in elke injectieflacon kleurloos tot licht bruinachtig, helder tot licht opaalachtig en vrij van zichtbare deeltjes is. Niet gebruiken als er zichtbare deeltjes aanwezig zijn of als de oplossing verkleurd is (anders dan kleurloos tot licht bruinachtig). Niet schudden. • Trek het berekende volume concentraat voorzichtig op uit de injectieflacon(s). Gooi ongebruikte restanten uit de injectieflacons weg.
- Verdun het totale volume van het opgetrokken concentraat door het toe te voegen aan een infuuszak met 250 ml 0,9% (9 mg/ml) natriumchloride-oplossing voor infusie voor patiënten die 40 kg of meer wegen, of 100 ml 0,9% (9 mg/ml) natriumchloride-oplossing voor infusie voor patiënten die minder dan 40 kg wegen. Gebruik alleen infuuszakken van polyolefine, polypropyleen of polyvinylchloride.
- Meng de oplossing door de infuuszak ten minste 10 keer voorzichtig om te keren. Niet schudden. • Controleer aan de hand van visuele inspectie of er een uniforme oplossing is bereikt. Gebruik het product niet indien zichtbare deeltjes of verkleuring aanwezig zijn.
Toediening
- Dien de verdunde oplossing toe via intraveneuze infusie met een infusieset met een inline of add‑on, steriele, niet‑pyrogene filter met lage eiwitbinding, gemaakt van polyethersulfon of polysulfon (poriegrootte 0,2 micrometer of kleiner). Toedieningssets moeten gemaakt zijn van polybutadieen, polyethyleen, polyurethaan, polypropyleen of polyvinylchloride. • Infundeer het verdunde concentraat niet tegelijk met andere middelen in dezelfde intraveneuze lijn. • Dien de infusie intraveneus toe gedurende ongeveer 30 minuten voor de eerste dosis (30 mg/kg) en ongeveer 15 minuten voor volgende doses (15 mg/kg).
- Als er tijdens de toediening een bijwerking optreedt, kan de infusie worden vertraagd of gestopt naar goeddunken van de beroepsbeoefenaar in de gezondheidszorg.
Al het ongebruikte geneesmiddel dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1989/001
EU/1/25/1989/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.