


SmPC (samenvatting van de productkenmerken) - Ilumetri
1. NAAM VAN HET GENEESMIDDEL
Ilumetri 100 mg oplossing voor injectie in voorgevulde spuit
Ilumetri 200 mg oplossing voor injectie in voorgevulde spuit
Ilumetri 100 mg oplossing voor injectie in voorgevulde pen
Ilumetri 200 mg oplossing voor injectie in voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Ilumetri 100 mg oplossing voor injectie in voorgevulde spuit
Elke voorgevulde spuit bevat 100 mg tildrakizumab in 1 ml.
Ilumetri 200 mg oplossing voor injectie in voorgevulde spuit
Elke voorgevulde spuit bevat 200 mg tildrakizumab in 2 ml.
Ilumetri 100 mg oplossing voor injectie in voorgevulde pen
Elke voorgevulde pen bevat 100 mg tildrakizumab in 1 ml.
Ilumetri 200 mg oplossing voor injectie in voorgevulde pen
Elke voorgevulde pen bevat 200 mg tildrakizumab in 2 ml.
Tildrakizumab is een gehumaniseerd IgG1/k monoklonaal antilichaam dat met behulp van recombinant-DNA-technologie in ovariumcellen van de Chinese hamster (CHO-cellen) wordt geproduceerd. Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
Hulpstof met bekend effect
Elke Ilumetri 100 mg oplossing voor injectie in voorgevulde spuit bevat 0,5 mg polysorbaat 80 (E 433). Elke Ilumetri 200 mg oplossing voor injectie in voorgevulde spuit bevat 1 mg polysorbaat 80 (E 433). Elke Ilumetri 100 mg oplossing voor injectie in voorgevulde pen bevat 0,5 mg polysorbaat 80 (E 433). Elke Ilumetri 200 mg oplossing voor injectie in voorgevulde pen bevat 1 mg polysorbaat 80 (E 433).
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof)
De oplossing is helder tot licht opalescent en kleurloos tot lichtgeel. De pH van de oplossing varieert van 5,7 tot 6,3 en de osmolaliteit ligt tussen 258 en 311 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ilumetri is geïndiceerd voor de behandeling van volwassenen met matige tot ernstige plaque psoriasis die in aanmerking komen voor systemische behandeling.
4.2 Dosering en wijze van toediening
Dit geneesmiddel is bedoeld voor gebruik onder begeleiding en supervisie van artsen met ervaring in het diagnosticeren en behandelen van plaque psoriasis.
Dosering
De aanbevolen dosis is 100 mg via subcutane injectie in week 0, week 4 en daarna om de 12 weken. Naar oordeel van de arts kan bij patiënten met een zware ziektelast of bij patiënten met een lichaamsgewicht boven de 90 kg een dosis van 200 mg een grotere werkzaamheid vertonen.
Stopzetting van de behandeling dient te worden overwogen bij patiënten die na 28 weken niet op de behandeling hebben gereageerd. Sommige patiënten met een aanvankelijke gedeeltelijke respons, kunnen vervolgens verbeteren wanneer de behandeling wordt voortgezet na de periode van 28 weken.
Dosis overgeslagen
Indien een dosis is overgeslagen, dient de dosis zo snel mogelijk te worden toegediend. Daarna kan de dosering worden voortgezet volgens het reguliere schema.
Speciale populaties
Ouderen
Er zijn geen dosisaanpassingen vereist (zie rubriek 5.2).
Nier- of leverfunctiestoornis
Ilumetri werd niet onderzocht bij deze patiëntpopulaties. Er kunnen geen specifieke dosisaanbevelingen worden gegeven. Voor verdere informatie over de eliminatie van tildrakizumab, zie rubriek 5.2.
Pediatrische patiënten
De veiligheid en werkzaamheid van Ilumetri bij kinderen en jongeren tot 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Dit geneesmiddel wordt toegediend als een subcutane injectie. De injectieplaatsen moeten worden afgewisseld. Ilumetri mag niet worden geïnjecteerd op plaatsen waar de huid is aangetast door plaque psoriasis of waar de huid gevoelig, gekneusd, rood, verhard of verdikt, of schilferig is. De spuit of pen mag niet worden geschud. Elke spuit of pen is uitsluitend voor eenmalig gebruik.
Na een goede training in de subcutane injectietechniek, kunnen patiënten Ilumetri zelf injecteren indien de arts dit geschikt vindt. De arts moet echter wel zorgen voor een geschikte follow-up van de patiënten. Patiënten moeten worden geïnstrueerd om de volledige hoeveelheid tildrakizumab te injecteren volgens de instructies in de bijsluiter. De bijsluiter bevat uitgebreide instructies voor het toedienen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve infectie van klinische betekenis, bv. actieve tuberculose (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Voor een betere traceerbaarheid van biologische geneesmiddelen moeten de merknaam en het partijnummer van het toegediende product duidelijk worden genoteerd.
Infecties
Tildrakizumab kan het risico op infecties verhogen (zie rubriek 4.8).
Het gebruik van tildrakizumab dient met voorzichtigheid te worden overwogen bij patiënten met een chronische infectie of met een recidiverende of recente ernstige infectie in de voorgeschiedenis. Patiënten moeten worden geïnstrueerd om medische hulp in te roepen bij klachten of verschijnselen die wijzen op een klinisch relevante chronische of acute infectie. Indien zich bij een patiënt een ernstige infectie ontwikkelt, moet de patiënt nauwlettend worden gemonitord en mag tildrakizumab niet worden toegediend tot de infectie is verdwenen (zie rubriek 4.3).
Beoordeling op tuberculose voorafgaand aan de behandeling
Voorafgaand aan de start van de behandeling moeten patiënten worden beoordeeld op tuberculose (tbc). Patiënten die tildrakizumab krijgen, moeten tijdens en na de behandeling nauwlettend worden gemonitord op klachten en verschijnselen van actieve tbc. Antituberculosebehandeling moet worden overwogen voorafgaand aan de start van de tildrakizumabbehandeling bij patiënten met een voorgeschiedenis van latente of actieve tbc bij wie een adequate behandelingskuur niet kan worden bevestigd.
Overgevoeligheid
Indien een ernstige overgevoeligheidsreactie optreedt, moet het toedienen van tildrakizumab onmiddellijk worden gestopt en moet een geschikte behandeling worden gestart (zie rubriek 4.3).
Vaccinaties.
Alvorens de behandeling met tildrakizumab te starten, moet worden overwogen om alle toepasselijke immunisaties af te ronden volgens de huidige immunisatierichtlijnen. Wanneer een patiënt een vaccinatie heeft gekregen met een levend virus of bacterie, wordt aanbevolen om ten minste 4 weken te wachten alvorens de behandeling met tildrakizumab te starten. Patiënten die met tildrakizumab worden behandeld, mogen tijdens de behandeling en gedurende ten minste 17 weken na de behandeling geen levende vaccins krijgen (zie rubriek 4.5).
Hulpstoffen
Dit geneesmiddel bevat 0,5 mg polysorbaat 80 (E 433) in elke voorgevulde spuit of voorgevulde pen van 100 mg en 1 mg polysorbaat 80 (E 433) in elke voorgevulde spuit of voorgevulde pen van 200 mg. Dit komt overeen met 0,5 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Vaccins
Er zijn geen gegevens beschikbaar over de reactie op levende of geïnactiveerde vaccins. Levende vaccins mogen niet gelijktijdig met tildrakizumab worden toegediend (zie rubriek 4.4).
Interacties met cytochroom P450
Er wordt niet verwacht dat gelijktijdig toegediende geneesmiddelen de farmacokinetiek van tildrakizumab zullen beïnvloeden, omdat het uit het lichaam wordt verwijderd door algemene katabolismeprocessen van eiwitten zonder tussenkomst van cytochroom-P450-enzymen (CYP450), en niet wordt uitgescheiden via de nieren of de lever. Bovendien heeft tildrakizumab geen invloed op de farmacokinetiek van gelijktijdig toegediende geneesmiddelen die worden gemetaboliseerd door CYP450-enzymen, hetzij via directe hetzij via indirecte mechanismen (zie rubriek 5.2).
Interacties met andere immuunonderdrukkende middelen of fototherapie
De veiligheid en werkzaamheid van tildrakizumab in combinatie met andere immuunonderdrukkende middelen, inclusief biologische middelen, of fototherapie werden niet geëvalueerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden moeten een doeltreffende anticonceptiemethode toepassen tijdens de behandeling en gedurende ten minste 17 weken na de behandeling.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens (minder dan 300 zwangerschapsuitkomsten) over het gebruik van tildrakizumab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Ilumetri te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of tildrakizumab in de moedermelk wordt uitgescheiden. Beschikbare toxicologische gegevens bij cynomolgus-apen hebben verwaarloosbare hoeveelheden Ilumetri in melk op postnatale dag 28 (zie rubriek 5.3) aangetoond. Bij de mens kunnen tijdens de eerste dagen na de geboorte via de melk antilichamen worden doorgegeven aan pasgeborenen. In deze korte periode kan een risico voor pasgeborenen/zuigelingen niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Ilumetri moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Het effect van Ilumetri op de vruchtbaarheid bij de mens werd niet geëvalueerd. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Ilumetri heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen waren infecties van de bovenste luchtwegen (12,6%), hoofdpijn (4,0%), diarree (1,6%), gastro-enteritis (1,5%), rugpijn (1,5%), misselijkheid (1,3%) en pijn op de injectieplaats (1,3%).
Overzicht van bijwerkingen in tabelvorm
Bijwerkingen van klinische onderzoeken (tabel 1) worden vermeld volgens MedDRA systeem/orgaanklasse (system organ class, SOC) en frequentie gebaseerd op de volgende afspraak: zeer vaak (≥1/10); vaak (≥1/100 tot <1/10); soms (≥1/1.000 tot <1/100); zelden (≥1/10.000 tot <1/1.000); zeer zelden (<1/10.000); en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen weergegeven op volgorde van afnemende ernst.
Tabel 1. Lijst van bijwerkingen
| MedDRA | Voorkeursterm | Frequentiecategorie | ||
| Systeem/orgaanklasse | ||||
| Infecties en parasitaire aandoeningen | Infecties van de bovenste luchtwegena | Zeer vaak | ||
| Zenuwstelselaandoeningen | Hoofdpijn | Vaak | ||
| Maagdarmstelselaandoeningen | Gastro-enteritis | Vaak | ||
| Diarree | Vaak | |||
| Misselijkheid | Vaak | |||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Rugpijn | Vaak | ||
| Pijn op de injectieplaats | Vaak | |||
a Inclusief nasofaryngitis.
Veiligheid op lange termijn
Het veiligheidsprofiel van tildrakizumab dat werd waargenomen tijdens de langlopende uitbreidingsperioden van reSURFACE 1 en reSURFACE 2 was consistent met dat van de dubbelblinde perioden.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg worden verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Intraveneuze doses tot maximaal 10 mg/kg werden veilig toegediend in klinische onderzoeken. In geval van overdosering wordt aanbevolen om de patiënt onder toezicht te houden voor klachten of veschijnselen van bijwerkingen en onmiddellijk de geschikte symptomatische behandelingen in te stellen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, interleukine-remmers, ATC-code: L04AC17
Werkingsmechanisme
Tildrakizumab is een gehumaniseerd IgG1/k monoklonaal antilichaam dat zich specifiek bindt aan de p19-eiwit-subeenheid van de interleukine-23 (IL-23) cytokine zonder te binden aan IL-12 en zijn interactie met de IL-23-receptor remt.
IL-23 is een van nature voorkomende cytokine die betrokken is bij ontstekings- en immuunreacties. Tildrakizumab remt de vrijgave van pro-inflammatoire cytokines en chemokines.
Klinische werkzaamheid en veiligheid
In de multicentrische, gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken reSURFACE 1 en reSURFACE 2 werden in totaal 1.862 patiënten ingeschreven van 18 jaar of ouder met plaque psoriasis op een lichaamsoppervlak van minimaal 10%, een score van ≥ 3 op de Physician Global Assessment (PGA, algemene beoordeling door de arts) voor de algemene beoordeling (plaquedikte, erytheem en schilfering) van de ernst van psoriasis op een schaal van 0 tot 5, een score van ≥ 12 op de Psoriasis Area and Severity Index (PASI, index voor omvang en graad van ernst van psoriasis), die kandidaten waren voor fototherapie of systemische therapie.
In deze onderzoeken werden de patiënten gerandomiseerd naar ofwel placebo ofwel tildrakizumab (waaronder 200 mg en 100 mg in week 0, week 4 en daarna om de twaalf weken [Q12W]), tot maximaal 52 of 64 weken. In het onderzoek met actieve comparator (reSURFACE 2), werden de patiënten ook gerandomiseerd naar etanercept 50 mg tweemaal per week gedurende 12 weken, en daarna wekelijks gedurende maximaal 28 weken. Patiënten die geen respons vertoonden op de behandeling met etanercept (< 75% vermindering in PASI ten opzichte van de baseline) werden overgeschakeld op tildrakizumab 200 mg Q12W tot maximaal 52 weken. Patiënten die wel een respons vertoonden op etanercept werden uit het onderzoek gehaald.
In aanmerking komende patiënten die de dubbelblinde periodes van reSURFACE 1 en reSURFACE 2 met ≥ 50% verbetering van de PASI ten opzichte van de baseline hadden voltooid, konden deelnemen aan open-label uitbreidingsfasen van deze onderzoeken om de veiligheid op lange termijn en het behoud van de werkzaamheid van continue behandeling met tildrakizumab te beoordelen. Patiënten die deelnamen aan de uitbreidingsperioden van reSURFACE 1 en reSURFACE 2 zetten hun behandeling voort met dezelfde dosis tildrakizumab, 100 mg of 200 mg, die ze respectievelijk in week 64 of 52 kregen. Er is maximaal 6 jaar aan follow-upgegevens beschikbaar.
De algemene demografische en baselinekenmerken in de onderzoeken reSURFACE 1 en reSURFACE 2 waren consistent in de individuele onderzoeken. De patiënten waren 18 tot 82 jaar oud, met een gemiddelde leeftijd van 45,9 jaar. De mediane PASI-score bij de baseline lag in het bereik van 17,7 tot 18,4 in de behandelingsgroepen. De PGA-score bij de baseline was aanzienlijk of ernstig bij 33,4% van de patiënten. Van alle patiënten had 35,8% eerder fototherapie gekregen, 41,1% had eerder een conventionele systemische behandeling gekregen, en 16,7% had eerder biologische therapie gekregen als behandeling voor plaque psoriasis. Een totaal van 15,4% van de onderzoekspatiënten had artritis psoriatica in de voorgeschiedenis. De gemiddelde score bij de baseline op de Dermatology Life Quality Index (DLQI, dermatologische index voor kwaliteit van leven) lag in het bereik tussen 13,0 en 14,8.
De onderzoeken reSURFACE 1 en reSURFACE 2 beoordeelden de veranderingen ten opzichte van de baseline in week 12 op de twee co-primaire eindpunten: 1) PASI 75 en 2) PGA van “0” (opgeklaard) of “1” (minimaal), met een verbetering van ten minste 2 punten ten opzichte van de baseline. Andere geëvalueerde uitkomsten zijn het aandeel patiënten dat PASI 90, PASI 100 bereikte, het aandeel patiënten met DLQI 0 of 1, en behoud van werkzaamheid tot 52/64 weken.
De resultaten bereikt in week 12, 28 en later (tot week 64 in reSURFACE 1 en tot week 52 in reSURFACE 2) zijn opgenomen in tabel 2 en tabel 3.
Tabel 2: Samenvatting van de responspercentages in de onderzoeken reSURFACE 1 en reSURFACE 2
| Week 12 (2 doses)* | Week 28 (3 doses)* | ||||||||||||||||||||
| 200 mg | 100 mg | Placebo | Etanercept | 2 | 00 mg | 100 mg | Etanercept | ||||||||||||||
| reSURFACE1 | |||||||||||||||||||||
| Aantal patiënten | 308 | 309 | 154 | - | 298 | 299 | - | ||||||||||||||
| PASI 75a (%) | 62,3†b | 63,8†b | 5,8b | - | 81,9c | 80,4c | - | ||||||||||||||
| PGA van “opgeklaard” of “minimaal” met een verbetering van ≥2 graden ten opzichte van de baselinea (%) | 59,1†b | 57,9†b | 7,1b | - | 69,1c | 66,0c | - | ||||||||||||||
| PASI 90 (%) | 35,4†b | 34,6†b | 2,6b | - | 59,0c | 51,6c | - | ||||||||||||||
| PASI 100 (%) | 14,0†b | 13,9†b | 1,3b | - | 31,5c | 23,5c | - | ||||||||||||||
| DLQI-score 0 of 1 (%) | 44,2† | 41,5 † | 5,3 | - | 56,7c | 52,4c | - | ||||||||||||||
| reSURFACE2 | |||||||||||||||||||||
| Aantal patiënten | 314 | 307 | 156 | 313 | 299 | 294 | 289 | ||||||||||||||
| PASI 75a (%) | 65,6†‡b | 61,2†‡b | 5,8b | 48,2b | 72,6‡b | 73,5‡b | 53,6b | ||||||||||||||
| PGA van “opgeklaard” of “minimaal” met een verbetering van ≥2 punten ten opzichte van de baselinea (%) | 59,2†¥b | 54,7†b | 4,5b | 47,6b | 69,2‡b | 64,6‡b | 45,3b | ||||||||||||||
| PASI 90 (%) | 36,6†‡b | 38,8†‡b | 1,3b | 21,4b | 57,7‡c | 55,5‡c | 29,4 c | ||||||||||||||
| PASI 100 (%) | 11,8†‡b | 12,4†‡b | 0 | 4,8b | 27,0‡c | 22,8‡c | 10,7c | ||||||||||||||
| DLQI-score 0 of 1 (%) | 47,4†¥ | 40,2† | 8,0 | 35,5 | 65,0‡c | 54,1‡c | 39,4c | ||||||||||||||
a Co-primaire eindpunten voor werkzaamheid in week 12.
b Ontbrekende gegevens zijn als niet-responder geïmputeerd.
c Ontbrekende gegevens niet geïmputeerd.
*Het aantal toegediende doses verwijst alleen naar de groepen met tildrakizumab. n = aantal patiënten in de volledige analyseset waarvoor gegevens beschikbaar waren, na imputatie indien van toepassing.
p-waarden berekend aan de hand van de Cochran-Mantel-Haenszel (CMH)-toets, gestratificeerd volgens lichaamsgewicht (≤90kg, >90kg) en eerdere blootstelling aan biologische therapie voor psoriasis (ja/nee). † p≤0,001 versus placebo; ‡ p≤0,001 versus etanercept; ¥ p≤0,05 versus etanercept.
Behoud van respons
Het behoud van de respons in de onderzoeken reSURFACE 1 en reSURFACE 2 is voorgesteld in tabel 3. Behoud en duurzaamheid van PASI 90-respons in de loop van de tijd is voorgesteld in figuur 1.
Tabel 3: Behoud van respons in de onderzoeken reSURFACE 1 en reSURFACE 2
| Langdurige responsa,b | ||||||||
| 200 mg | 100 mg | |||||||
| reSURFACE 1 | Week 28 | Week 64 | Week 28 | Week 64 | ||||
| Aantal patiënten | 116 | 114 | 115 | 112 | ||||
| PGA “opgeklaard” of “minimaal” met een verbetering van ≥2 punten ten opzichte van de baseline (%) | 80,2 | 76,3 | 80,9 | 61,6 | ||||
| PASI 90 (%) | 70,7 | 74,6 | 65,2 | 58,0 | ||||
| PASI 100 (%) | 38,8 | 40,4 | 25,2 | 32,1 | ||||
| reSURFACE 2 | Week 28 | Week 52 | Week 28 | Week 52 | ||||
| Aantal patiënten | 108 | 105 | 213 | 204 | ||||
| PGA “opgeklaard” of “minimaal” met een verbetering van ≥2 punten ten opzichte van de baseline (%) | 88,0 | 84,8 | 84,0 | 79,4 | ||||
| PASI 90 (%) | 75,0 | 81,9 | 74,2 | 78,4 | ||||
| PASI 100 (%) | 34,3 | 46,7 | 30,2 | 35,3 | ||||
a Langdurige respons bij patiënten die responders waren (hadden ten minste PASI 75 bereikt) voor tildrakizumab in week 28.
b Ontbrekende gegevens niet geïmputeerd.
Figuur 1. Behoud en duurzaamheid van PASI 90-respons. Aandeel patiënten met PASI 90-respons in de loop van de tijd tot week 64 (volledige analyseset deel 3*)
21.6
58
31.7
74.6
0
10
20
30
40
50
60
70
80
90
W4 W8 W12 W16 W22 W28 W32 W36 W40 W44 W48 W52 W56 W60 W64
tildrakizumab 100 mg --> Placebo** tildrakizumab 100 mg
tildrakizumab 200 mg --> Placebo** tildrakizumab 200 mg
Patiënten gerandomiseerd naar tildrakizumab 100 mg or tildrakizumab 200 mg in deel 1 die PASI 75-responders waren in week 28 (reSURFACE 1).
*Ontbrekende gegevens niet geïmputeerd.
**Deze patiënten werden overgeschakeld op placebo in week 28.
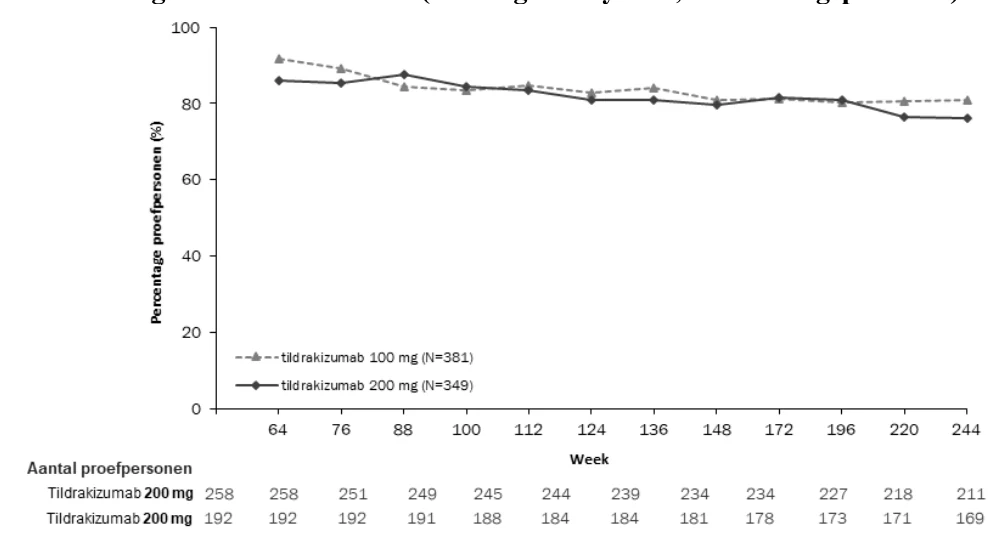
Van de patiënten die de dubbelblinde periode voltooiden, gingen er 506 (79%) in reSURFACE 1 en 730 (97%) in reSURFACE 2 de uitbreidingsperiode in. Over alle onderzoeken heen behield ten minste 76% van de patiënten die een PASI 90-respons hadden aan het einde van de dubbelblinde periode, een PASI 90-respons tijdens de uitbreidingsperiode, wanneer de behandeling met tildrakizumab 100 mg of 200 mg werd voortgezet gedurende een periode van 192 weken (figuur 2 en figuur 3).
Figuur 2. Percentage patiënten dat een PASI 90-respons behield per bezoek in de open-label uitbreiding van reSURFACE 1 (volledige analyseset, uitbreidingsperiode*)
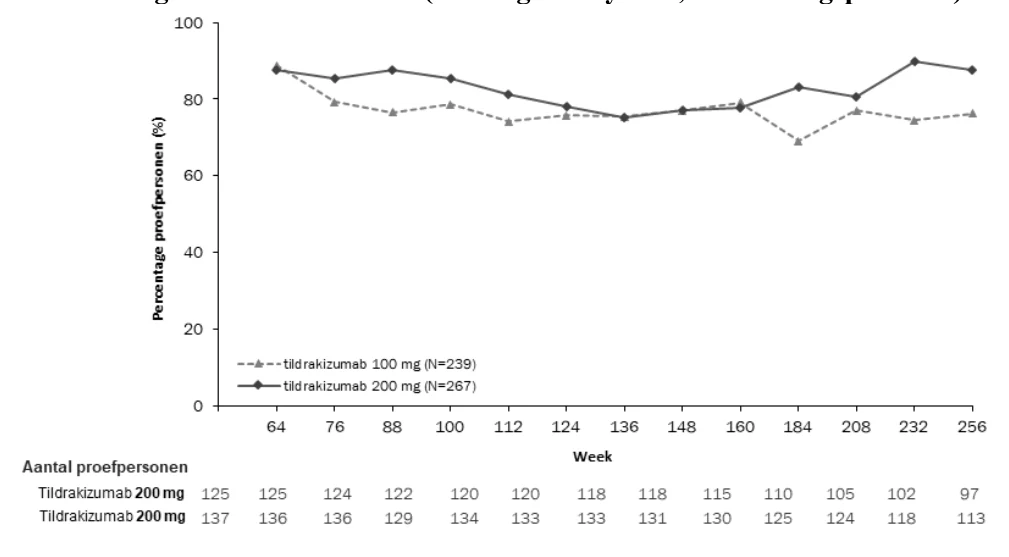
*Onder PASI 90-responders aan het einde van de dubbelblinde onderzoeksperiode. Ontbrekende gegevens niet geïmputeerd.
Opmerking: de week van het bezoek is nominaal, aangezien onderzoeksdeelnemers vanaf week 64 tot ongeveer 12 weken de tijd hadden om met de uitbreiding te beginnen.
Figuur 3. Percentage patiënten dat een PASI 90-respons behield per bezoek in de open-label uitbreiding van reSURFACE 2 (volledige analyseset, uitbreidingsperiode*)
*Onder PASI 90-responders aan het einde van de dubbelblinde onderzoeksperiode. Ontbrekende gegevens niet geïmputeerd.
Kwaliteit van leven/door de patiënt gemelde uitkomsten
In week 12 en tijdens de onderzoeken was tildrakizumab geassocieerd met een statistisch significante verbetering in de gezondheidsgerelateerde kwaliteit van leven, beoordeeld aan de hand van de DLQI (tabel 2). De verbeteringen bleven behouden in de loop van de tijd waarbij in week 52, 63,7% (100 mg) en 73,3% (200 mg) in reSURFACE 1, en 68,8% (100 mg) en 72,4% (200 mg) in reSURFACE 2 van de patiënten die PASI 75-responders waren in week 28, een DLQI had van 0 of 1.
Plaque psoriasis van de hoofdhuid
In een gerandomiseerd, placebogecontroleerd onderzoek zijn de werkzaamheid en veiligheid van tildrakizumab geëvalueerd bij 231 patiënten met matige tot ernstige plaque psoriasis van de hoofdhuid, gedefinieerd als een Investigator’s Global Assessment (IGA) gemodificeerd (mod) 2011-score voor de hoofdhuid van ≥3, een Psoriasis Scalp Severity Index (PSSI)-score van ≥12 en een aangetast hoofdhuidoppervlak (Scalp Surface Area, SSA) van ≥30% bij de baseline. Op week 16 werd behandeling met tildrakizumab vergeleken met placebo, waarbij een statistisch significante verbetering werd waargenomen voor beide eindpunten: de IGA mod 2011 0/1-respons voor de hoofdhuid alleen (49% versus 7%) en de PSSI 90-respons (56% versus 4%). Deze effecten bleven behouden bij patiënten die de behandeling met tildrakizumab hebben voortgezet tot en met week 52.
Nagelpsoriasis
In een gerandomiseerd, placebogecontroleerd onderzoek is de werkzaamheid en veiligheid van tildrakizumab beoordeeld bij 99 volwassenen met matige tot ernstige plaquepsoriasis, die matige tot ernstige nagelpsoriasis hadden, gedefinieerd als een score ≥ 20 op de gemodificeerde Nail Psoriasis Severity Index (modified Nail Psoriasis Severity Index, mNAPSI) en ten minste 50% nagelafbraak. Patiënten werden gerandomiseerd naar tildrakizumab 100 mg of placebo, toegediend in week 0, week 4 en daarna Q12W tot 28 weken. Tildrakizumab vertoonde een statistisch significant behandelingsvoordeel voor patiënten met matige tot ernstige nagelpsoriasis (tabel 4).
Tabel 4. Werkzaamheidsresultaten in week 28
| Eindpunt | Tildrakizumab 100 milligram Q12W N=51 | Placebo N=48 | Verschil in respons (95%-BI) |
| mNAPSI 75, n (%) | 13 (25,5)a | 2 (4,2)a | 22,0% (7,97; 36,06)b |
| Gemiddelde verandering in totaal-vingernagel mNAPSI | -21,8 | -7,7 | -14,1 (-19,86; -8,42)c |
aOntbrekende gegevens zijn als niet-responder geïmputeerd.
bVerschil in respons en BI werden berekend met behulp van Miettinen-Nurminen, gestratificeerd naar lichaamsgewicht en eerdere blootstelling aan anti-TNF-middelen.
cHet MMRM-model omvatte vaste effecten voor behandeling, bezoek, behandeling-per-bezoek-interactie, eerder gebruik van TNF-alfaremmers, lichaamsgewichtsklasse en eerdere blootstellingen aan anti-TNF-middelen.
Immunogeniciteit
In gepoolde fase 2b- en fase 3-analyses ontwikkelde 7,3% van de met tildrakizumab behandelde patiënten tot aan week 64 antilichamen tegen tildrakizumab. Van de proefpersonen bij wie zich antilichamen tegen tildrakizumab ontwikkelden, had 38% (22 van de 57 patiënten) neutraliserende antilichamen. Dit komt overeen met 2,8% van alle proefpersonen die met tildrakizumab zijn behandeld.
In gepoolde fase 3-analyses ontwikkelde 8,3% van de met tildrakizumab behandelde patiënten tot aan 420 weken behandeling antilichamen tegen tildrakizumab. Van de met tildrakizumab behandelde patiënten bij wie zich antilichamen ontwikkelden tegen tildrakizumab, had 35% (36 van de 102 patiënten) antilichamen gekwalificeerd als neutraliserend, hetgeen overeenkomt met 2,9% van alle patiënten die met tildrakizumab zijn behandeld.
De ontwikkeling van neutraliserende antilichamen tegen tildrakizumab werd geassocieerd met lagere serumconcentraties van tildrakizumab.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Ilumetri in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van plaque psoriasis (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
De subcutane formulering van tildrakizumab vertoonde een absolute biologische beschikbaarheid in het bereik van 73% (90%-BI: 46% - 115%, 200 mg subcutaan vs. 3 mg/kg intraveneus) tot 80% (90%-BI: 62% - 103%, 50 mg subcutaan vs. 0,5 mg/kg intraveneus) bij gezonde proefpersonen. Dit was het resultaat van een cross-studie vergelijking van enkelvoudige dosis. De maximale concentratie werd 6,2 dagen na de injectie bereikt. De analyse van de populatie-farmacokinetiek (PK) wees op een 31% hogere biologische beschikbaarheid bij gezonde proefpersonen in vergelijking met patiënten.
Bij steady state, na toediening van 100 mg tildrakizumab bij proefpersonen met matige tot ernstige plaque psoriasis, waren de geometrische gemiddelden (% variatiecoëfficiënt [%CV]) van de AUC0-τ- en Cmax-waarden respectievelijk 305 μg·dag/ml (41%) en 8,1 μg/ml (34%), en 612 μg·dag/ml (40%) en 16,3 µg/ml (33%) na toediening van 200 mg.
Distributie
Tildrakizumab heeft een beperkte extravasculaire distributie met distributievolumewaarden (volume of distribution, Vd) in het bereik van 76,9 tot 106 ml/kg.
Biotransformatie
Tildrakizumab wordt via katabolisme afgebroken tot aminozuren via algemene eiwitafbraakprocessen. Metabole routes voor kleine moleculen (d.w.z. CYP450-enzymen, glucuronosyltransferasen) spelen geen rol bij de klaring ervan.
Eliminatie
De klaringswaarden variëren van 2,04 tot 2,52 ml/dag/kg en de halfwaardetijd was 23,4 dagen (23% CV) bij proefpersonen met plaque psoriasis.
Lineariteit/non-lineariteit
Tildrakizumab vertoonde een dosis-proportionele farmacokinetiek bij proefpersonen met plaque psoriasis over een dosisbereik van 50 mg tot 400 mg na subcutane toediening, met een klaring die onafhankelijk bleek van de dosis.
Steady state wordt bereikt na 16 weken met het klinisch toedieningsschema van 0, 4, en daarna om de 12 weken, met 1,1-voudige accumulatie in de blootstelling tussen week 1 en week 12 onafhankelijk van de dosis.
Farmacokinetiek bij speciale populaties
Ouderen
De farmacokinetische populatieanalyse wees erop dat leeftijd geen klinisch significante invloed had op de klaring van tildrakizumab bij volwassen proefpersonen met plaque psoriasis. Na toediening van 100 mg of 200 mg tildrakizumab hadden proefpersonen van 65 jaar of ouder (respectievelijk n=81 en n=82) een vergelijkbare klaring van tildrakizumab als die van proefpersonen die jonger waren dan 65 jaar (n=884).
Nier- of leverfunctiestoornis
Er werd geen formeel onderzoek verricht naar het effect van lever- of nierfunctiestoornis op de farmacokinetiek van tildrakizumab. Tildrakizumab wordt katabolisme afgebroken tot aminozuren door algemene eiwitafbraakprocessen en wordt niet geëlimineerd via de nieren of de lever.
Lichaamsgewicht
Farmacokinetische populatiemodellering wees erop dat de blootstelling verminderde naarmate het lichaamsgewicht toenam. Het geometrisch gemiddelde van blootstelling (AUC0-τ bij steady state) bij volwassen patiënten met een gewicht >90 kg na een dosis van 100 mg of 200 mg subcutaan werd voorspeld als 30% lager dan bij een volwassen patiënt met een gewicht ≤90 kg (zie rubriek 4.2).
Interacties met andere geneesmiddelen
De resultaten van onderzoek naar interacties tussen geneesmiddelen bij proefpersonen met plaque psoriasis wijzen erop dat tildrakizumab geen klinisch relevant effect had op CYP1A2, CYP2C9, CYP2C19, CYP2D6 en CYP3A4. Bijgevolg heeft tildrakizumab geen invloed op de farmacokinetiek van gelijktijdig toegediende geneesmiddelen die gemetaboliseerd worden door CYP-enzymen (zie rubriek 4.5).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie en toxiciteit bij herhaalde dosering.
Er is bij dieren geen mutageniciteits- en carcinogeniteitsonderzoek verricht met tildrakizumab. Onderzoeken met muistumormodellen toonden aan dat selectieve remming van IL-23p19 het risico op kanker niet verhoogt.
Bij cynomolgus-apen was er een verwaarloosbare uitscheiding van het product in de moedermelk. Eén maand na de geboorte was de verhouding melk/serum ≤0,002. Er werd aangetoond dat tildrakizumab de placenta-barrière passeert. Na herhaalde dosering bij drachtige cynomolgus-apen, waren de serumconcentraties kwantificeerbaar bij de foetus, maar onderzoek naar reproductietoxiciteit bracht geen negatieve effecten aan het licht.
Er werden geen effecten waargenomen op vruchtbaarheidsparameters zoals voortplantingsorganen, lengte van de menstruele cyclus en/of hormonen bij mannelijke en vrouwelijke cynomolgus-apen die tildrakizumab kregen in doses die leidden tot een blootstelling >100 maal hoger dan de blootstelling bij de mens met de aanbevolen klinische dosis op basis van de AUC.
In een toxiciteitsonderzoek naar de pre- en postnatale ontwikkeling bij apen, werd geen gerelateerde toename van miskramen waargenomen bij blootstellingen tot 85 maal hoger dan de menselijke blootstelling met de aanbevolen dosis. Er werden geen schadelijke effecten waargenomen bij neonaten bij een blootstelling van het moederdier die 9 maal hoger was dan de menselijke blootstelling bij de aanbevolen dosis. Twee neonatale sterfgevallen bij apen met blootstelling van het moederdier aan tildrakizumab die 85 maal hoger was dan de menselijke blootstelling bij de aanbevolen dosis, werden toegeschreven aan een mogelijke virale infectie en de relatie tot de behandeling werd als onzeker beschouwd. De klinische betekenis van deze bevindingen is niet bekend.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
L-histidine
L-histidinehydrochloridemonohydraat
polysorbaat 80 (E 433)
sucrose
water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
De ongeopende injectiespuit of pen mag uit de koelkast worden verwijderd en worden bewaard bij maximaal 25 °C voor een eenmalige maximale periode van 30 dagen. Nadat Ilumetri uit de koelkast is verwijderd en onder deze voorwaarden is bewaard, moet het worden weggegooid binnen 30 dagen of ten laatste op de vervaldag die op de verpakking staat, afhankelijk van welke datum eerst komt. Op de verpakking is een ruimte voorzien om de datum van verwijdering uit de koelkast te noteren. Bewaren in de buitenverpakking ter bescherming tegen licht.
Niet schudden.
6.5 Aard en inhoud van de verpakking
Ilumetri 100 mg oplossing voor injectie in voorgevulde spuit
1 ml oplossing in een voorgevulde, type I-glazen spuit met roestvrijstalen naald van 29G x ½”, bedekt met een naaldbeveiliging en een harde naaldbeveiliging van polypropyleen met fluorpolymeer laminering, en een plunjerstopper gemonteerd in een passief veiligheidssysteem.
Verpakkingsgrootte van 1 voorgevulde spit of 2 voorgevulde spuiten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
Ilumetri 200 mg oplossing voor injectie in voorgevulde spuit
2 ml oplossing in een voorgevulde, type I-glazen spuit met roestvrijstalen naald van 27G x ½”, bedekt met een naaldbeveiliging en een harde naaldbeveiliging van polypropyleen met fluorpolymeer laminering, en een plunjerstopper gemonteerd in een passief veiligheidssysteem.
Verpakkingsgrootte van 1 voorgevulde spuit.
Ilumetri 100 mg oplossing voor injectie in voorgevulde pen
1 ml in voorgevulde spuit bestaand uit een cilinder van type I-glas met een bevestigde/verlijmde naald en een harde naaldbeveiliging en met een steriele plunjerstopper die klaar is voor gebruik.
Verpakkingsgrootte van 1 voorgevulde pen.
Ilumetri 200 mg oplossing voor injectie in voorgevulde pen
2 ml in voorgevulde spuit, bestaand uit een cilinder van type I-glas met een bevestigde/verlijmde naald en een harde naaldbeveiliging en met een steriele plunjerstopper die klaar is voor gebruik.
Verpakkingsgrootte van 1 voorgevulde pen.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Ilumetri is een steriele oplossing voor injectie in een voorgevulde spuit of voorgevulde pen. De spuiten en pennen zijn uitsluitend voor eenmalig gebruik.
Niet schudden of invriezen. De injectiespuit van 100 of 200 mg en de pen van 100 mg moet 30 minuten vóór het injecteren uit de koelkast worden gehaald om op kamertemperatuur (maximaal 25 °C) te kunnen komen. De pen van 200 mg moet 45 minuten vóór het injecteren uit de koelkast worden gehaald om op kamertemperatuur (maximaal 25 °C) te kunnen komen.
Vóór het gebruik wordt een visuele inspectie van de spuit of pen aanbevolen. Er kan een kleine luchtbel verschijnen: dit is normaal. Niet gebruiken indien de vloeistof goed zichtbare deeltjes bevat, troebel is of duidelijk een bruine kleur heeft.
De gebruiksinstructies in de bijsluiter moeten zorgvuldig worden gevolgd.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Almirall, S.A.
Ronda General Mitre, 151
08022 Barcelona
Spanje
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/18/1323/001
EU/1/18/1323/002
EU/1/18/1323/003
EU/1/18/1323/004
EU/1/18/1323/005
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 17 september 2018
Datum van laatste verlenging: 24 juli 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.