


SmPC (samenvatting van de productkenmerken) - Hetronifly
1. NAAM VAN HET GENEESMIDDEL
HETRONIFLY 10 mg/ml concentraat voor oplossing voor infusie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml concentraat voor oplossing voor infusie bevat 10 mg serplulimab. Eén injectieflacon 10 ml concentraat bevat 100 mg serplulimab.
Serplulimab is een gehumaniseerd antilichaam (IgG4/kappa-isotype met een stabiliserende sequentieverandering in het scharniergebied) dat met behulp van recombinant-DNA-techniek wordt geproduceerd in ovariumcellen van Chinese hamsters.
Hulpstof met bekend effect
Elke injectieflacon van 10 ml bevat 0,98 mmol (22,5 mg) natrium en 2,0 mg polysorbaat 80 (E433).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat).
Kleurloze tot lichtgele, heldere tot licht opaalachtige oplossing, pH 5,2-5,8, osmolaliteit van ongeveer 280-340 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Kleincellige longkanker (SCLC)
HETRONIFLY in combinatie met carboplatine en etoposide is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met uitgebreide ziekte van kleincellige longkanker (ED-SCLC).
Niet-kleincellig longcarcinoom (NSCLC)
HETRONIFLY in combinatie met carboplatine en pemetrexed is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met niet-squameuze NSCLC zonder EGFR-, ALK- of ROS1-positieve mutaties en die het volgende hebben:
- lokaal gevorderd NSCLC en die geen kandidaat zijn voor chirurgie of radiotherapie of
- gemetastaseerd NSCLC.
HETRONIFLY in combinatie met carboplatine en nab-paclitaxel is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met niet-reseceerbaar, lokaal gevorderd of gemetastaseerd squameus niet-kleincellig longcarcinoom.
Oesofageaal plaveiselcelcarcinoom (OSCC)
HETRONIFLY in combinatie met fluorpyrimidine- en platinachemotherapie is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met niet-reseceerbaar, lokaal gevorderd, recidiverend of gemetastaseerd oesofageaal plaveiselcelcarcinoom van wie de tumoren PD-L1 tot expressie brengen met een CPS ≥ 5.
4.2 Dosering en wijze van toediening
De behandeling moet worden gestart en gecontroleerd door een arts die ervaring heeft met de behandeling van kanker.
PD-L1-testen
Indien gespecificeerd in de indicatie dient de patiëntselectie voor behandeling met HETRONIFLY op basis van de tumorexpressie van PD-L1 te worden beoordeeld door middel van een CE-gemarkeerd IVD met het overeenkomstige beoogde doel. Indien het CE-gemarkeerde IVD niet beschikbaar is, dient een alternatieve gevalideerde test te worden gebruikt (zie rubriek 4.1, 4.4 en 5.1).
Dosering
Kleincellige longkanker (SCLC)
De aanbevolen dosering in zowel de inductie- als onderhoudsfase is 4,5 mg/kg lichaamsgewicht serplulimab om de 3 weken tot ziekteprogressie of onaanvaardbare toxiciteit. Tijdens de inductiefase (4 cycli) wordt carboplatine toegediend op dag 1 en etoposide op dag 1, 2 en 3 van elke cyclus van 3 weken.
Niet-kleincellig longcarcinoom (NSCLC)
Voor de behandeling van niet-squameus NSCLC is de aanbevolen dosering in zowel de inductie- als onderhoudsfase 4,5 mg/kg lichaamsgewicht serplulimab om de 3 weken tot ziekteprogressie of onaanvaardbare toxiciteit. Tijdens de inductiefase (4 cycli) worden carboplatine en pemetrexed op dag 1 van elke cyclus van 3 weken toegediend. Tijdens de onderhoudsfase wordt de toediening van pemetrexed voortgezet naar het oordeel van de arts.
Voor de behandeling van squameus NSCLC is de aanbevolen dosering in zowel de inductie- als onderhoudsfase 4,5 mg/kg lichaamsgewicht serplulimab om de 3 weken tot ziekteprogressie of onaanvaardbare toxiciteit. Tijdens de inductiefase (4 – 6 cycli) worden carboplatine op dag 1 en nab-paclitaxel op dag 1, 8 en 15 van elke cyclus van 3 weken toegediend.
Oesofageaal plaveiselcelcarcinoom (OSCC)
De aanbevolen dosering in zowel de inductie- als onderhoudsfase is 3,0 mg/kg lichaamsgewicht serplulimab om de 2 weken tot ziekteprogressie of onaanvaardbare toxiciteit. Tijdens de inductiefase (4 cycli) wordt cisplatine toegediend op dag 1 van elke cyclus van 2 weken gedurende maximaal 8 cycli, en 5-fluorouracil op dag 1 van elke cyclus van 2 weken gedurende maximaal 12 cycli.
Voor gebruik in combinatie, zie de samenvatting van de productkenmerken voor de gelijktijdig toegediende therapieën.
Uitstel of stopzetting van de toediening (zie ook rubriek 4.4)
Dosisverhoging of -verlaging van HETRONIFLY wordt afgeraden. Het kan nodig zijn de toediening te staken of stop te zetten op basis van de individuele veiligheid en verdraagbaarheid. Het staken van de toediening gedurende maximaal 12 weken voor verdraagbaarheid is acceptabel (zie rubriek 4.4).
De aanbevolen manier van omgaan met immuungemedieerde bijwerkingen staat beschreven in tabel 1.
Tabel 1. Aanbevolen wijzigingen in de behandeling
| Bijwerkingen | Ernst | Wijziging in de behandeling# |
| Immuungemedieerde longziekte | Graad 2 | Wacht totdat de bijwerkingen zijn hersteld of verbeterd tot graad 1 |
| Graad 3 of 4 of terugkerende graad 2 | Definitief stopzetten | |
| Immuungemedieerde colitis | Graad 2 of 3 | Wacht totdat de bijwerkingen zijn hersteld of verbeterd tot graad 1 |
| Graad 4 of terugkerende graad 3 | Definitief stopzetten | |
| Immuungemedieerde hepatitis | Graad 2 met ASAT of ALAT > 3 tot 5 keer ULN of totaalbilirubine > 1,5 tot 3 keer ULN | Wacht totdat de bijwerkingen zijn hersteld of verbeterd tot graad 1 |
| Graad 3 of 4 met ASAT of ALAT > 5 keer ULN, of totaalbilirubine > 3 keer ULN† | Definitief stopzetten | |
Immuungemedieerde nefritis en nierinsufficiëntie | Graad 2 verhoging van serumcreatinine | Wacht totdat de bijwerkingen zijn hersteld of verbeterd tot graad 1 |
| Graad 3 of 4 verhoging van serumcreatinine | Definitief stopzetten | |
| Immuungemedieerde endocrinopathieën | Symptomatisch Graad 2 of 3 hypothyreoïdie, Graad 2 of 3 hyperthyreoïdie, Graad 2 of 3 hypofysitis, Graad 2 bijnierinsufficiëntie, Graad 3 hyperglykemie of diabetes mellitus type 1 | Wacht totdat de symptomen verdwijnen en de behandeling met corticosteroïden is voltooid. De behandeling moet worden voortgezet in aanwezigheid van hormoonsubstitutietherapie zolang er geen symptomen aanwezig zijn |
Graad 4 hypothyreoïdie Graad 4 hyperthyroïdie Graad 4 hypofysitis Graad 3 of 4 bijnierinsufficiëntie Graad 4 hyperglykemie | Definitief stopzetten | |
| Immuungemedieerde huidreacties | Graad 3 | Wacht totdat de bijwerkingen zijn hersteld of verbeterd tot graad 1 |
| Graad 4 Stevens-Johnson-syndroom (SJS) of toxische epidermale necrolyse (TEN) | Definitief stopzetten | |
Andere immuungemedieerde bijwerkingen | Graad 2 myasthenia gravis / myastheen syndroom* Graad 3 of 4 verhoging van serumamylase of lipase Graad 2 of 3 pancreatitis Graad 2 myocarditis* Graad 2 of 3 andere immuungemedieerde bijwerkingen traden voor het eerst op Graad 3 verlaagd aantal bloedplaatjes (trombocytopenie) of aantal witte bloedcellen | Wacht totdat de bijwerkingen zijn hersteld of verbeterd tot graad 1 |
| Graad 3 of 4 myasthenia gravis / myastheen syndroom | Definitief stopzetten |
| Bijwerkingen | Ernst | Wijziging in de behandeling# |
Graad 4 pancreatitis of recidiverende pancreatitis van welke graad dan ook Graad 3 of 4 myocarditis Graad 3 of 4 encefalitis Graad 4 andere immuungemedieerde bijwerkingen traden voor het eerst op Graad 4 of terugkerende graad 3 verlaagd aantal bloedplaatjes (trombocytopenie) of aantal witte bloedcellen | ||
| Infusiegerelateerde reacties | Graad 2 | Verlaag de infusiesnelheid tot de helft of onderbreek. De behandeling kan worden hervat wanneer het voorval is verdwenen |
| Graad 3 of 4 | Definitief stopzetten |
Notitie: Toxiciteitsgraden zijn in overeenstemming met de Common Terminology Criteria for Adverse Events versie 5.0 van het National Cancer Institute (NCI-CTCAE v5.0).
#: Serplulimab moet definitief worden gestaakt voor elke immuungemedieerde bijwerking van graad 3 die terugkeert en voor elke immuungemedieerde bijwerkingen van graad 4, met uitzondering van endocrinopathieën die onder controle worden gehouden met vervangende hormonen (zie rubriek 4.4 en 4.8).
†: ALAT: alanineaminotransferase; ASAT: aspartaataminotransferase; ULN: bovengrens van normaalwaarde.
*: De veiligheid van herbehandeling met serplulimab bij patiënten die immuungemedieerde myasthenia gravis/myastheen syndroom of myocarditis hebben doorgemaakt, is niet duidelijk.
Speciale doelgroepen
Ouderen
Er is geen dosisaanpassing nodig voor oudere patiënten (≥ 65 jaar) (zie rubriek 5.1 en 5.2).
Nierinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met een lichte (creatinineklaring [CRCL]=60-89 ml/min) of matige (CRCL=30-59 ml/min) nierfunctiestoornis. Er zijn onvoldoende gegevens en er kan geen doseringsadvies worden gegeven voor patiënten met ernstige (CRCL=15-29 ml/min) nierinsufficiëntie (zie rubriek 5.2).
Leverinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met lichte (bilirubine ≤ ULN en ASAT > ULN of bilirubine > 1 tot 1,5 × ULN en eventuele ASAT) leverinsufficiëntie. Er zijn onvoldoende gegevens over patiënten met matige leverinsufficiëntie (bilirubine > 1,5 tot 3 × ULN en eventuele ASAT) en er zijn geen gegevens beschikbaar over ernstige leverinsufficiëntie (bilirubine > 3 × ULN en eventuele ASAT). Er kan geen doseringsadvies worden gegeven voor patiënten met matige of ernstige leverinsufficiëntie (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van serplulimab bij pediatrische patiënten.
Wijze van toediening
HETRONIFLY is bestemd voor intraveneus gebruik.
De initiële infusiesnelheid moet worden ingesteld op 100 ml per uur. Als de eerste infusie goed wordt verdragen, kunnen alle volgende infusies worden ingekort tot 30 minuten (± 10 minuten).
Bij toediening in combinatie met chemotherapie dient HETRONIFLY eerst te worden toegediend, gevolgd door chemotherapie op dezelfde dag. Gebruik voor elke infusie aparte infuuszakken.
HETRONIFLY mag niet worden toegediend als een intraveneuze push- of bolusinjectie.
De totale benodigde dosis HETRONIFLY dient te worden verdund met natriumchloride 9 mg/ml (0,9%), oplossing voor injectie (zie rubriek 6.6).
Voor instructies over verdunning en hantering van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Beoordeling van de PD-L1-status
Bij het beoordelen van de PD-L1-status van de tumor is het belangrijk dat er een goed gevalideerde methode wordt gebruikt om vals-negatieve of vals-positieve bepalingen te minimaliseren.
Immuungemedieerde bijwerkingen
Er zijn immuungemedieerde bijwerkingen, waaronder ernstige en fatale gevallen, opgetreden bij patiënten die serplulimab toegediend kregen (zie rubriek 4.8). De meeste immuungemedieerde bijwerkingen die tijdens de behandeling optraden, waren reversibel en werden behandeld door het staken van de behandeling, toediening van corticosteroïden en/of ondersteunende zorg (zie rubriek 4.2). Immuungemedieerde bijwerkingen zijn ook opgetreden tot 3-6 maanden na de laatste dosis. Immuungemedieerde bijwerkingen die meer dan één lichaamssysteem aantasten, kunnen tegelijkertijd optreden.
Bij vermoedelijke immuungemedieerde bijwerkingen moet worden gezorgd voor een adequate evaluatie om de etiologie te bevestigen of andere oorzaken uit te sluiten. Op basis van de ernst van de bijwerking moet de behandeling worden gestaakt en moet corticosteroïden worden toegediend. Voor de meeste immuungemedieerde bijwerkingen van graad 2 en sommige specifieke van graad 3 of 4, moet de toediening worden gestaakt totdat deze is hersteld of verbeterd tot graad 1. Toediening van serplulimab moet definitief worden gestaakt voor alle immuungemedieerde bijwerkingen van graad 4 en sommige specifieke van graad 3. Voor immuungemedieerde bijwerkingen van graad 3, 4 en enkele specifieke van graad 2 (bijv. immuungemedieerde pneumonitis, immuungemedieerde myocarditis), moeten corticosteroïden (1-2 mg/kg/dag prednison of equivalent) en andere symptomatische behandelingen worden gegeven op basis van de klinische symptomen totdat ze herstellen of verbeteren tot graad 1. Na verbetering tot graad ≤ 1 moet de afbouw van corticosteroïden worden gestart en gedurende ten minste 1 maand worden voortgezet. Snel afbouwen kan leiden tot verergering of herhaling van de bijwerking. Niet-corticosteroïde immunosuppressieve therapie (bijv. infliximab) moet worden toegevoegd als er ondanks het gebruik van corticosteroïden sprake is van verslechtering of geen verbetering.
Immuungemedieerde longziekte
Immuungemedieerde pneumonitis, waaronder fatale gevallen, is gemeld bij patiënten die HETRONIFLY kregen (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op tekenen en symptomen van immuungemedieerde pneumonitis, zoals radiografische veranderingen (bijv. focale matglas-opaciteit, fragmentarische filtraten), dyspneu en hypoxie. Vermoedelijke immuungemedieerde pneumonitis moet worden bevestigd met radiografische beeldvorming, en andere oorzaken moeten worden uitgesloten. Voor wijziging van de behandeling, zie rubriek 4.2.
Immuungemedieerde colitis
Immuungemedieerde colitis, waaronder fatale gevallen, is gemeld bij patiënten die serplulimab kregen toegediend (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op tekenen en symptomen van immuungemedieerde colitis, zoals buikpijn, diarree, slijm of bloed in de ontlasting. Infectie en een andere ziektegemedieerde etiologie dienen te worden uitgesloten. Voor wijziging van de behandeling, zie rubriek 4.2. Er moet rekening worden gehouden met het mogelijke risico op gastro-intestinale perforatie en dit moet zo nodig worden bevestigd door radiografische beeldvorming en/of endoscopie.
Immuungemedieerde hepatitis
Immuungemedieerde hepatitis, waaronder gevallen met fatale afloop, is gemeld bij patiënten die serplulimab toegediend kregen (zie rubriek 4.8). Patiënten moeten periodiek (elke maand) worden gecontroleerd op veranderingen in de leverfunctie en klinische tekenen en symptomen van immuungemedieerde hepatitis, zoals verhogingen van transaminase en totaalbilirubine. Infectie- en ziektegemedieerde etiologieën dienen te worden uitgesloten. De frequentie van de leverfunctietest moet worden verhoogd als immuungemedieerde hepatitis optreedt. Voor wijziging van de behandeling, zie rubriek 4.2.
Immuungemedieerde nefritis en nierinsufficiëntie
Immuungemedieerde nefritis en nierinsufficiëntie werden gemeld bij patiënten die serplulimab toegediend kregen (zie rubriek 4.8). Patiënten moeten periodiek (elke maand) worden gecontroleerd op veranderingen in de nierfunctie en klinische tekenen en symptomen van immuungemedieerde nefritis en nierinsufficiëntie. De frequentie van de nierfunctietest moet worden verhoogd als immuungemedieerde nefritis optreedt. De meeste patiënten vertonen asymptomatische verhogingen van serumcreatinine. Ziektegerelateerde etiologieën dienen te worden uitgesloten. Voor wijziging van de behandeling, zie rubriek 4.2.
Immuungemedieerde endocrinopathieën
Schildklieraandoeningen
Schildklieraandoeningen, waaronder hyperthyreoïdie, hypothyreoïdie en thyroïditis zijn gemeld bij patiënten die serplulimab kregen (zie rubriek 4.8). Patiënten dienen te worden gecontroleerd op veranderingen in de schildklierfunctie en klinische tekenen en symptomen van schildklieraandoeningen. Voor symptomatische hypothyreoïdie van graad 2 of 3 dient serplulimab te worden gestaakt en dient zo nodig vervanging van schildklierhormoon te worden gestart. Bij symptomatische hyperthyreoïdie van graad 2 of 3 dient serplulimab te worden gestaakt en dient zo nodig een antithyroïdaal geneesmiddel te worden gestart. Als acute ontsteking van de schildklier wordt vermoed, moet serplulimab worden gestaakt en moet de hormoontherapie worden gestart. De behandeling kan worden hervat wanneer de symptomen van hypothyreoïdie of hyperthyreoïdie onder controle zijn en de schildklierfunctie is verbeterd. Bij levensbedreigende hyperthyreoïdie of hypothyreoïdie moet de behandeling met serplulimab definitief worden gestaakt. De schildklierfunctie dient continu te worden gecontroleerd om een passende hormoonvervanging te garanderen (zie rubriek 4.2).
Hypofyse-aandoeningen
Er is hypofysitis gemeld bij patiënten die serplulimab kregen toegediend (zie rubriek 4.8). Patiënten dienen te worden gecontroleerd op tekenen en symptomen van hypofysitis, en andere oorzaken dienen te worden uitgesloten. Bij symptomatische hypofysitis van graad 2 of 3 dient toediening van serplulimab te worden gestaakt en moet zo nodig hormoonvervanging worden gestart. Als acute hypofysitis wordt vermoed, moet met corticosteroïden worden gestart. Bij levensbedreigende hypofysitis van graad 4 moet de behandeling met serplulimab definitief worden gestaakt (zie rubriek 4.2).
Bijnierinsufficiëntie
Er is bijnierinsufficiëntie gemeld bij patiënten die serplulimab toegediend kregen (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op tekenen en symptomen en andere oorzaken moeten worden uitgesloten. Bij bijnierinsufficiëntie van graad 2 dient toediening van serplulimab te worden gestaakt en moet zo nodig hormoonvervanging worden gestart. Voor levensbedreigende bijnierinsufficiëntie van graad 3 of 4 moet de behandeling met serplulimab definitief worden gestaakt. De bijnierfunctie en hormoonspiegels dienen continu te worden gecontroleerd om een passende hormoonvervanging te garanderen (zie rubriek 4.2).
Hyperglykemie
Er is hyperglykemie of diabetes mellitus type 1 gemeld bij patiënten die serplulimab toegediend kregen (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op bloedglucosespiegel en gerelateerde klinische tekenen en symptomen. Zo nodig moet een insulinesubstitutietherapie worden gestart. Voor diabetes mellitus type 1 met een slechte bloedglucoseregulatie moet serplulimab worden gestaakt en moet insulinesubstitutietherapie worden gestart totdat de symptomen zijn verbeterd. Voor levensbedreigende diabetes mellitus type 1 van graad 4 moet de behandeling met serplulimab definitief worden gestaakt. De bloedglucosewaarden dienen continu te worden gecontroleerd om ervoor te zorgen dat de insuline op de juiste manier wordt vervangen (zie rubriek 4.2).
Immuungemedieerde huidreacties
Er zijn immuungemedieerde huidreacties gemeld bij patiënten die serplulimab kregen toegediend (zie rubriek 4.8). Bij huiduitslag van graad 1 of 2 kan serplulimab worden voortgezet en kan symptomatische behandeling of behandeling met lokale corticosteroïden worden gegeven. Bij huiduitslag van graad 3 dient serplulimab te worden gestaakt en dient symptomatische behandeling of behandeling met lokale corticosteroïden te worden gegeven. Bij huiduitslag van graad 4, Stevens-Johnson-syndroom (SJS) of toxische epidermale necrolyse (TEN) dient de behandeling met serplulimab permanent te worden gestaakt (zie rubriek 4.2).
Immuungemedieerde pancreatitis
Er is immuungemedieerde pancreatitis, waaronder verhogingen van serumamylase- en lipasespiegels en fatale gevallen, gemeld bij patiënten die serplulimab toegediend kregen (zie rubriek 4.8). Patiënten dienen te worden gecontroleerd op veranderingen in serumlipase en amylase (aan het begin van de behandeling, periodiek tijdens de behandeling en zoals aangegeven op basis van klinische evaluatie) en klinische tekenen en symptomen van pancreatitis. Serplulimab dient te worden gestaakt bij verhoging van serumamylase- of lipasespiegels bij graad 3 of 4 en bij pancreatitis van graad 2 of 3. Bij pancreatitis van graad 4 of terugkerende pancreatitis van welke graad dan ook, dient de behandeling met serplulimab definitief te worden gestaakt (zie rubriek 4.2).
Immuungemedieerde myocarditis
Er is immuungemedieerde myocarditis, waaronder fatale gevallen, gemeld bij patiënten die serplulimab toegediend kregen (zie rubriek 4.8). Patiënten dienen te worden gecontroleerd op klinische tekenen en symptomen van myocarditis. Vermoedelijke immuungemedieerde myocarditis moet worden bevestigd met myocardiale enzymonderzoeken, en andere oorzaken moeten worden uitgesloten. Voor myocarditis van graad 2 dient toediening van serplulimab te worden gestaakt en dient behandeling met corticosteroïden te worden gegeven. De veiligheid van het hervatten van de behandeling met serplulimab bij patiënten die eerder immuungemedieerde myocarditis hebben ervaren, is onduidelijk. Een multidisciplinair gesprek wordt aanbevolen voordat toediening van serplulimab opnieuw wordt gestart bij patiënten met eerdere myocarditis van graad 2 en de beslissing moet gebaseerd zijn op verschillende klinische factoren, waaronder de mate van hartherstel, oncologische respons op de behandeling, beschikbaarheid van alternatieve oncologische behandelingen en prognose. Voor myocarditis van graad 3 of 4 moet serplulimab definitief worden gestaakt en moet een behandeling met corticosteroïden worden gestart. Zodra de diagnose myocarditis is gesteld, moet toediening van serplulimab tijdelijk worden gestaakt of definitief worden stopgezet. Myocardiale enzymen en de hartfunctie dienen nauwlettend te worden gecontroleerd op myocarditis van elke graad (zie rubriek 4.2).
Immuungemedieerde uveïtis
Als uveïtis en andere immuungemedieerde bijwerkingen tegelijkertijd optreden, zoals het Vogt-Koyanagi-Harada-syndroom, moeten systemische corticosteroïden worden gegeven om permanente blindheid te voorkomen.
Andere immuungemedieerde bijwerkingen
Gezien het werkingsmechanisme van serplulimab kunnen andere mogelijke immuungemedieerde bijwerkingen optreden. Andere fatale en levensbedreigende immuungemedieerde bijwerkingen zijn waargenomen bij patiënten die werden behandeld met serplulimab in klinische onderzoeken met verschillende doses en tumortypes: trombocytopenie, acuut coronair syndroom, myocardinfarct, immuungemedieerde encefalitis, myasthenia gravis en myastheen syndroom (zie rubriek 4.8). Patiënten moeten op de hoogte worden gebracht van de symptomen van myasthenia gravis en myastheen syndroom (bijvoorbeeld spierzwakte en snel vermoeid raken) en het advies krijgen om onmiddellijk medische hulp in te roepen, mochten zich symptomen voordoen.
Voor andere vermoedelijke immuungemedieerde bijwerkingen dient een adequate evaluatie te worden uitgevoerd om de etiologie te bevestigen en andere oorzaken uit te sluiten. Op basis van de ernst van de bijwerkingen dient toediening van serplulimab tijdelijk te worden gestaakt voor immuungemedieerde bijwerkingen van graad 2 of 3 die voor de eerste keer optreden. Voor terugkerende immuungemedieerde bijwerkingen van graad 3 (behalve endocrinopathieën) en immuungemedieerde bijwerkingen van graad 4 moet de behandeling met serplulimab definitief worden gestaakt. Corticosteroïden kunnen worden gestart zoals klinisch geïndiceerd (zie rubriek 4.2).
Infusiegerelateerde reacties
Er zijn infusiegerelateerde reacties gemeld bij patiënten die serplulimab kregen toegediend. Patiënten dienen te worden gecontroleerd op klinische tekenen en symptomen van infusiegerelateerde reacties. Patiënten met infusiegerelateerde reacties van graad 1 kunnen de toediening voortzetten onder nauwlettend toezicht. De infusiesnelheid dient te worden verlaagd of de behandeling dient te worden onderbroken bij patiënten met infusiegerelateerde reacties van graad 2. Koortswerende middelen en antihistaminica kunnen worden overwogen. De behandeling met serplulimab kan worden hervat onder nauwlettend toezicht wanneer infusiegerelateerde reacties van graad 2 onder controle zijn. Bij infusiegerelateerde reacties van graad ≥ 3 dient de infusie onmiddellijk te worden gestopt, dient de behandeling definitief te worden gestaakt en dient een passende behandeling te worden gegeven (zie rubriek 4.2).
Patiënten uitgesloten van klinische onderzoeken
Patiënten met de volgende aandoeningen werden uitgesloten van klinische onderzoeken: actieve of eerder gedocumenteerde auto-immuunziekte, patiënten met actieve tuberculose of hepatitis B of C of HIV-infectie of patiënten die een levend verzwakt vaccin kregen binnen 28 dagen voorafgaand aan de toediening van serplulimab, patiënten met een actieve infectie die systemische anti-infectieuze therapie nodig hadden binnen 14 dagen voorafgaand aan de eerste dosis, voorgeschiedenis van pneumonitis of interstitiële longziekte, patiënten met actieve hersenmetastasen, voorgeschiedenis van significante hart- en vaatziekten (bijv. myocardinfarct binnen een half jaar), een voorgeschiedenis van overgevoeligheid voor een ander monoklonaal antilichaam, systemische immunosuppressiva binnen 2 weken voorafgaand aan toediening van serplulimab.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat 0,98 mmol (of 22,5 mg) natrium per injectieflacon van 10 ml, wat overeenkomt met 1,1% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
Dit geneesmiddel bevat 2,0 mg polysorbaat 80 (E433) in elke injectieflacon van 10 ml. Polysorbaten kunnen allergische reacties veroorzaken.
Voor instructies over verdunning en hantering van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
Patiëntenkaart
De voorschrijver moet de risico's van behandeling met serplulimab met de patiënt bespreken. De patiënt krijgt bij elk voorschrift de patiëntenkaart.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar geneesmiddelinteracties uitgevoerd. Aangezien monoklonale antilichamen niet worden gemetaboliseerd door cytochroom P450 (CYP)-enzymen of andere geneesmiddelmetaboliserende enzymen, wordt niet verwacht dat remming of inductie van deze enzymen door gelijktijdig toegediende geneesmiddelen de farmacokinetiek van HETRONIFLY zal beïnvloeden.
Het gebruik van systemische corticosteroïden of immunosuppressiva vóór aanvang van serplulimab dient te worden vermeden vanwege hun mogelijke interferentie met de farmacodynamische activiteit en werkzaamheid. Systemische corticosteroïden of andere immunosuppressiva kunnen echter wel worden gebruikt voor de behandeling van immuungemedieerde bijwerkingen na het starten met toediening van serplulimab (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 6 maanden na de laatste dosis serplulimab.
Zwangerschap
Er zijn geen gegevens over het gebruik van serplulimab bij zwangere vrouwen. Uit dieronderzoek is gebleken dat remming van de PD-1-route embryofoetale toxiciteit veroorzaakt (zie rubriek 5.3). Van menselijk IgG is bekend dat het de placentabarrière passeert en serplulimab is een IgG4; daarom kan het van de moeder op de zich ontwikkelende foetus worden overgedragen. Serplulimab wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of serplulimab in de moedermelk wordt uitgescheiden. Van menselijke IgG's is bekend dat ze de eerste paar dagen na de geboorte in de moedermelk worden uitgescheiden, wat snel daarna afneemt tot lage concentraties; bijgevolg kan een risico voor de zuigeling die borstvoeding krijgt gedurende deze korte periode niet worden uitgesloten. Daarna kan serplulimab tijdens de borstvoeding worden gebruikt als dit klinisch noodzakelijk is.
Vruchtbaarheid
Er zijn geen studies uitgevoerd om de vruchtbaarheid te evalueren. Het effect van serplulimab op de mannelijke en vrouwelijke vruchtbaarheid is dus onbekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Serplulimab heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vanwege mogelijke bijwerkingen zoals vermoeidheid (zie rubriek 4.8) dient patiënten te worden geadviseerd voorzichtig te zijn bij het besturen van een voertuig of het bedienen van machines totdat zij er zeker van zijn dat serplulimab geen nadelige invloed op hen heeft.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van serplulimab in combinatie met chemotherapie is gebaseerd op samengevoegde gegevens bij 1343 patiënten. De meest voorkomende bijwerkingen waren anemie (80,2%), neutropenie (74,5%), leukopenie (71,6%), trombocytopenie (53,8%), misselijkheid (44,4%), verminderde eetlust (36,0%), alopecia (33,6%), hypoproteïnemie (31,3%), asthenie (29,9%) en braken (28,2%).
De meest voorkomende bijwerkingen van Graad ≥ 3 waren neutropenie (46,2%), leukopenie (27,3%), anemie (25,8%), trombocytopenie (15,3%), hyponatriëmie (6,9%) en pneumonie (5,6%).
De meest voorkomende ernstige bijwerkingen waren trombocytopenie (8,4%), pneumonie (6,6%), neutropenie (6,0%), leukopenie (5,9%), anemie (4,5%) en pneumonitis (3,3%).
De meest voorkomende immuungemedieerde bijwerkingen waren hypothyreoïdie (11,5%), immuungemedieerde huidreacties (7,6%), hyperthyreoïdie (7,1%), immuungemedieerde longziekte (5,5%), abnormale leverfunctie (3,2%), immuungemedieerde nefritis en nierinsufficiëntie (3,1%) en immuungemedieerde colitis (1,6%).
Toediening van serplulimab werd bij 8,1% van de patiënten gestaakt vanwege bijwerkingen. De meest voorkomende bijwerkingen die leidden tot staking van de behandeling waren pneumonitis (1,6%) en pneumonie (1,3%).
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die in klinisch onderzoek en na het in de handel brengen zijn gemeld, zijn gerangschikt per systeem/orgaanklasse en frequentie (zie tabel 2). Tenzij anders vermeld, zijn de frequenties van bijwerkingen gebaseerd op de frequenties van bijwerkingen door alle oorzaken die zijn geïdentificeerd in de studies waarin 1343 patiënten werden blootgesteld aan serplulimab in combinatie met chemotherapie. Zie rubriek 5.1 voor informatie over de belangrijkste kenmerken van de patiënten in de cruciale klinische onderzoeken.
Frequenties worden gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1 000, < 1/100); zelden (≥ 1/10 000, < 1/1 000); zeer zelden (< 1/10 000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 2. Bijwerkingen bij patiënten die werden behandeld met serplulimab*
| Serplulimab in combinatie met chemotherapie | |
| Infecties en parasitaire aandoeningen | |
| Zeer vaak |
longontsteking a
| Vaak | urineweginfectie b, luchtweginfectie c, huidinfectie |
| Soms | septische shock |
| Zelden | gastro-intestinale infectie, herpes-meningo-encefalitis |
| Bloed- en lymfestelselaandoeningen | |
| Zeer vaak | neutropenie, leukopenie, anemie, trombocytopenie, lymfopenie |
| Vaak | abnormale stollingsfunctietest d, granulocytopenie, febriele neutropenie |
| Zelden | Lymfadenitis |
| Immuunsysteemaandoeningen | |
| Vaak | infusiegerelateerde reactie e |
| Soms | anafylactische reactie |
| Endocriene aandoeningen | |
| Zeer vaak | hypothyreoïdie f, hyperthyreoïdie g, hyperglykemie of diabetes mellitus type 1 h |
| Vaak | thyroïditis i |
| Soms | bijnierinsufficiëntie j, andere schildklieraandoening k, hypofysitis, abnormale schildklierfunctietest l, hypoparathyroïdie |
| Zelden | hyperadrenocorticisme, |
| Voedings- en stofwisselingsstoornissen | |
| Zeer vaak | hyperlipidemie, verminderde eetlust, hypoproteïnemie, hyperurikemie, verstoring van de elektrolytenbalans m, gewichtsverlies |
| Vaak | hypoglykemie |
| Soms | abnormale lipoproteïne |
| Psychische stoornissen | |
| Zeer vaak | slapeloosheid |
| Zenuwstelselaandoeningen | |
| Vaak | paresthesie, hoofdpijn, duizeligheid, neuropathie perifeer n |
| Soms | vertigo, immuungemedieerde encefalitis o, neurotoxiciteit, cerebraal infarct, smaakstoornis, geheugenvermindering |
| Zelden | motorische disfunctie, myasthenia gravis, myastheen syndroom |
| Oogaandoeningen | |
| Soms | wazig zicht, keratitis, conjunctivitis |
| Hartaandoeningen | |
| Zeer vaak | aritmie p |
| Vaak | sinustachycardie, geleidingsdefecten q, sinusbradycardie, hartfalen r, troponine verhoogd, myocardiaal letsel |
| Soms | myocardiale ischemie, pericardiale effusie, myocarditis |
| Zelden | cardiomyopathie |
| Bloedvataandoeningen | |
| Vaak | hypertensie, vasculitis, hypotensie |
| Soms | veneuze trombose |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Zeer vaak | hoest, pijn op de borst |
| Vaak | pneumonitis s, dyspneu, dysfonie, longembolie |
| Soms | respiratoir falen |
| Maagdarmstelselaandoeningen | |
| Zeer vaak | misselijkheid, obstipatie, diarree, braken |
| Vaak | dysfagie, buikpijn, winderigheid, gastro-intestinale stoornis t, stomatitis, dyspepsie, droge mond, gastritits |
| Soms | enteritis u, immuungemedieerde pancreatitis, tandvleesbloeding, oesofagitis, maagulcus |
| Lever- en galaandoeningen | |
| Zeer vaak | verhoogde alanineaminotransferase, verhoogde aspartaataminotransferase |
| Vaak | verhoogde gammaglutamyltransferase, hyperbilirubinemie, leverbeschadiging v |
| Huid- en onderhuidaandoeningen | |
| Zeer vaak | huiduitslag w, alopecia |
| Vaak | pruritus, dermatitis x |
| Soms | pigmentatiestoornis, psoriasis, droge huid, hyperhidrose |
| Zelden | toxische epidermale necrolyse |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Zeer vaak | musculoskeletale pijn |
| Vaak | artritis |
| Soms | myositis y |
| Nier- en urinewegaandoeningen | |
| Zeer vaak | eiwiturine aanwezig, verhoogd creatinine in het bloed |
| Vaak | verhoogd ureumgehalte in het bloed, hematurie, nierbeschadiging z |
| Soms | dysurie, pollakisurie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Zeer vaak | pyrexie, asthenie |
| Vaak | malaise, oedeem |
| Soms | rillingen |
| Onderzoeken | |
| Vaak | verhoogde alkalische fosfatase in het bloed, verhoogde myoglobine in het bloed, verhoogde creatinekinase in het bloed, amylase verhoogd, lipase verhoogd |
| Soms | lipase verhoogd |
* De frequentie van bijwerkingen in tabel 2 is mogelijk niet volledig toe te schrijven aan serplulimab alleen, maar kan bijdragen bevatten van de onderliggende ziekte of van andere geneesmiddelen die in een combinatie worden gebruikt.
De volgende termen vertegenwoordigen een groep gerelateerde voorvallen die een medische aandoening beschrijven in plaats van een enkel voorval:
a. Omvat longontsteking, longabces.
b. Omvat urineweginfectie, asymptomatische bacteriurie, witte bloedcellen in de urine positief. c. Omvat infectie van de bovenste luchtwegen, faryngotonsillitis, tonsillitis, influenza-achtige ziekte, onderste-luchtweginfectie.
d. Omvat verlengde geactiveerde partiële tromboplastinetijd, geactiveerde partiële tromboplastinetijd, verkorte geactiveerde partiële tromboplastinetijd, verlaagde internationaal genormaliseerde ratio, verhoogd protrombinegehalte, coagulopathie, hypercoagulatie. e. Omvat overgevoeligheid voor geneesmiddelen, infusiegerelateerde reactie. f. Omvat hypothyreoïdie, verhoogd schildklierstimulerend hormoon in het bloed, verlaagd vrij thyroxine, verlaagd thyroxine, centrale hypothyreoïdie, verlaagde tri-joodthyronine, verlaagde vrije tri-joodthyronine, immuungemedieerde hypothyreoïdie.
g. Omvat hyperthyreoïdie, verlaagd schildklierstimulerend hormoon in het bloed, verhoogd thyroxine, verhoogde tri-joodthyronine, verhoogde vrije tri-joodthyronine, verhoogd vrij thyroxine, immuungemedieerde hyperthyreoïdie.
h. Omvat hyperglykemie, diabetes mellitus type 1, verhoogde bloedglucose, diabetes mellitus type
2, verlaagde nuchtere glucose, diabetische ketoacidose, verhoogd ketonlichaam in het bloed, verminderde glucosetolerantie, ketoacidose, glycosurie.
i. Omvat schildklieraandoening, thyroïditis.
j. Omvat bijnierinsufficiëntie, verlaagd cortisol.
k. Omvat euthyroïde ziektesyndroom, abnormale echografie schildklier. l. Omvat antithyroïd-antistof positief, verhoogde thyroglobuline.
m. Omvat hyponatriëmie, hypocalciëmie, hypokaliëmie, hypomagnesiëmie, hypofosfatemie, hypochloremie, hyperfosfatemie, hyperkaliëmie, hypermagnesiëmie, hypercalciëmie. n. Omvat perifere neuropathie, perifere sensomotorische neuropathie, immuungemedieerde neuropathie.
o. Omvat immuungemedieerde encefalitis, auto-immune encefalitis.
p. Omvat supraventriculaire extrasystolen, supraventriculaire tachycardie, aritmie, ventriculaire extrasystolen, aritmie supraventriculair, atriumfibrilleren, atriale tachycardie, bradyaritmie, syndroom van vroege repolarisatie, ventriculaire aritmie, palpitaties, elektrocardiogram abnormaal.
q. Omvat atrioventriculair blok eerste graad, bundeltakblok rechts, atriale
geleidingstijdverlenging, bundeltakblok links, defect intraventriculaire geleiding. r. Omvat hartfalen, acuut hartfalen, linkerventrikelfalen, hart- en longfalen, N-terminal prohormoon breinnatriuretisch peptide verhoogd.
s. Omvat immuungemedieerde longziekte, pneumonitis, interstitiële longziekte. t. Omvat verworven tracheo-oesofageale fistel, gastro-intestinale bloeding, gastro-intestinale stoornis, intestinale obstructie.
u. Omvat enteritis, infectieuze enteritis, immuungemedieerde enterocolitis, colitis, colitis ulcerosa, enterocolitis, duodenitis.
v. Omvat abnormale leverfunctie, door geneesmiddelen geïnduceerde leverbeschadiging, leverbeschadiging, immuungemedieerde hepatitis, immuungemedieerde leveraandoening **, leverfalen **.
w. Omvat huiduitslag, maculopapulaire huiduitslag, eczeem, geneesmiddeleneruptie, erytheem, huidtoxiciteit, palmoplantair erytrodysesthesiesyndroom.
x. Omvat auto-immuundermatitis, dermatitis, allergische dermatitis, dermatitis bulleus, seborroïsche dermatitis.
y. Omvat myositis **, immuungemedieerde myositis.
z. Omvat acuut nierletsel, nierfalen, nierinsufficiëntie, nierbeschadiging, chronische nierziekte, verlaagde renale creatinineklaring, immuungemedieerde nefritis.
** Postmarketingvoorval.
Beschrijving van geselecteerde bijwerkingen
Serplulimab wordt in verband gebracht met immuungemedieerde bijwerkingen. De gegevens voor de volgende immuungemedieerde bijwerkingen zijn gebaseerd op 2.086 patiënten die serplulimab als monotherapie (n=292) of in combinatie met andere geneesmiddelen (n=1.794) kregen in negen doses (0,3, 1, 3, 10 mg/kg om de 2 weken, 4,5 mg/kg om de 3 weken, 200 mg om de 2 weken, 300 mg om de 3 weken, 400 mg om de 4 weken of 600 mg om de 6 weken) in tien klinische onderzoeken. De richtlijnen voor de behandeling van deze bijwerkingen worden beschreven in rubriek 4.2 en 4.4.
Immuungemedieerde longziekte
Immuungemedieerde longziekte kwam voor bij 4,9% van de patiënten, waaronder graad 3, 4 of 5 bij respectievelijk 1,2%, 0,2% en 0,3% van de patiënten. De mediane tijd tot aanvang was 4,40 maanden (spreiding: 0,03-34,53 maanden). De mediane duur was 1,76 maanden (spreiding: 0,10-13,34 maanden). 2,5% van de patiënten kreeg een behandeling met een hoge dosis corticosteroïden. Immuungemedieerde longziekte leidde bij 1,3% van de patiënten tot stopzetting van de behandeling.
Immuungemedieerde colitis
Immuungemedieerde colitis kwam voor bij 2,0% van de patiënten, waaronder graad 3 bij 0,6% van de patiënten en graad 5 bij < 0,1% van de patiënten. De mediane tijd tot aanvang was 3,35 maanden (spreiding: 0,03-30,35 maanden). De mediane duur was 0,43 maanden (spreiding: 0,03-8,94 maanden). 0,7% van de patiënten kreeg een behandeling met een hoge dosis corticosteroïden. Immuungemedieerde colitis leidde bij 0,2% van de patiënten tot stopzetting.
Immuungemedieerde hepatitis
Hepatitis kwam voor bij 0,8% van de patiënten, waaronder graad 3 bij 0,3% van de patiënten, graad 4 bij 0,1% van de patiënten en graad 5 bij 0,1% van de patiënten. De mediane tijd tot aanvang was 2,48 maanden (spreiding: 0,36-26,78 maanden). De mediane duur was 0,95 maanden (spreiding: 0,10-8,48 maanden). 0,4% van de patiënten kreeg een behandeling met een hoge dosis corticosteroïden. Hepatitis leidde bij 0,3% van de patiënten tot stopzetting. Abnormale leverfunctie trad op bij 3,7% van de patiënten, waaronder graad 3 bij 0,8% van de patiënten en graad 4 bij 0,1% van de patiënten. De mediane tijd tot aanvang was 2,30 maanden (spreiding: 0,07-45,31 maanden). De mediane duur was 1,31 maanden (spreiding: 0,26-17,54 maanden). 0,5% van de patiënten kreeg een behandeling met een hoge dosis corticosteroïden. Abnormale leverfunctie leidde bij 0,2% van de patiënten tot stopzetting.
Immuungemedieerde nefritis en nierinsufficiëntie
Immuungemedieerde nefritis en nierinsufficiëntie kwamen voor bij 3,0% van de patiënten, waaronder graad 3 bij 0,3% van de patiënten en graad 4 bij < 0,1% van de patiënten. De mediane tijd tot aanvang was 2,83 maanden (spreiding: 0,23-17,77 maanden). De mediane duur was 1,48 maanden (spreiding: 0,13-17,94 maanden). 0,4% van de patiënten kreeg een behandeling met een hoge dosis corticosteroïden. Immuungemedieerde nefritis en nierinsufficiëntie leidden bij 0,2% van de patiënten tot stopzetting.
Immuungemedieerde endocrinopathieën
Hypothyreoïdie
Hypothyreoïdie trad op bij 11,7% van de patiënten, waaronder graad 3 bij 0,2% van de patiënten. De mediane tijd tot aanvang was 3,83 maanden (spreiding: 0,46-34,10 maanden). De mediane duur was 2,73 maanden (spreiding: 0,13-29,08 maanden). 6,7% van de patiënten kreeg schildklierhormoonsubstitutietherapie. < 0,1% van de patiënten stopte met serplulimab vanwege hypothyreoïdie.
Hyperthyreoïdie
Hyperthyreoïdie kwam voor bij 6,7% van de patiënten en er waren geen gevallen van hyperthyreoïdie van graad ≥ 3. De mediane tijd tot aanvang was 2,73 maanden (spreiding: 0,62-31,18 maanden). De mediane duur was 1,45 maanden (spreiding: 0,07-17,77 maanden). Geen van de patiënten stopte met serplulimab vanwege hyperthyreoïdie.
Thyroïditis
Thyroïditis kwam voor bij 0,7% van de patiënten en er waren geen Graad ≥ 3 thyroïditis. De mediane tijd tot aanvang was 6,64 maanden (spreiding: 0,99-13,50 maanden). De mediane duur was 1,30 maanden (spreiding: 0,56-11,30 maanden). 0,2% van de patiënten kreeg schildklierhormoonsubstitutietherapie. Geen van de patiënten stopte met serplulimab vanwege thyroïditis.
Bijnieraandoeningen
Bijnieraandoeningen kwamen voor bij 0,5% van de patiënten, waaronder graad 3 bij 0,1% van de patiënten. De mediane tijd tot aanvang was 6,24 maanden (spreiding: 3,55-21,45 maanden). De mediane duur was 4,60 maanden. < 0,1% van de patiënten kreeg een behandeling met een hoge dosis corticosteroïden. Geen van de patiënten stopte met serplulimab vanwege bijnieraandoeningen.
Hypofyse-aandoeningen
Hypofyse-aandoeningen kwamen voor bij 0,8% van de patiënten, waaronder graad 3 bij 0,1% van de patiënten. De mediane tijd tot aanvang was 6,72 maanden (spreiding: 1,41-20,53 maanden). De mediane duur was 3,25 maanden. 0,2% van de patiënten kreeg een behandeling met een hoge dosis corticosteroïden. Hypofyse-aandoeningen leidden bij 0,1% van de patiënten tot stopzetting van de behandeling.
Diabetes mellitus type 1/hyperglykemie
Diabetes mellitus type 1/hyperglykemie kwam voor bij 0,9% van de patiënten, waaronder graad 3 bij 0,4% van de patiënten en graad 4 bij 0,1% van de patiënten. De mediane tijd tot aanvang was 4,34 maanden (spreiding: 0,69-40,28 maanden). De mediane duur was 3,48 maanden (spreiding: 0,53-10,68). 0,5% van de patiënten kreeg insulinesubstitutietherapie. Diabetes mellitus type 1/hyperglykemie leidde bij < 0,1% van de patiënten tot stopzetting van de behandeling.
Immuungemedieerde huidreacties
Immuungemedieerde huidreacties kwamen voor bij 7,8% van de patiënten, waaronder graad 3 bij 0,8% van de patiënten, graad 4 bij < 0,1% van de patiënten en graad 5 bij < 0,1% van de patiënten. De mediane tijd tot aanvang was 2,96 maanden (spreiding: 0,03-30,52 maanden). De mediane duur was 1,56 maanden (spreiding: 0,07-19,06 maanden). 1,2% van de patiënten kreeg een behandeling met een hoge dosis corticosteroïden. Immuungemedieerde huidreacties leidden bij 0,5% van de patiënten tot stopzetting van de behandeling.
Immuungemedieerde pancreatitis
Immuungemedieerde pancreatitis kwam voor bij 1,0% van de patiënten, waaronder graad 3 bij 0,3% van de patiënten, graad 4 bij 0,1% van de patiënten en graad 5 bij < 0,1% van de patiënten. De mediane tijd tot aanvang was 2,86 maanden (spreiding: 0,23-13,67 maanden). De mediane duur was 0,76 maanden (spreiding: 0,16-10,12 maanden). 0,1% van de patiënten kreeg een behandeling met een hoge dosis corticosteroïden. Immuungemedieerde pancreatitis leidde bij 0,2% van de patiënten tot stopzetting van de behandeling.
Immuungemedieerde myocarditis
Immuungemedieerde myocarditis kwam voor bij 0,7% van de patiënten, waaronder graad 3 bij 0,1% van de patiënten, graad 4 bij < 0,1% van de patiënten en graad 5 bij 0,2% van de patiënten. De mediane tijd tot aanvang was 1,71 maanden (spreiding: 0,26-20,70 maanden). De mediane duur was 0,79 maanden (spreiding: 0,30-5,72 maanden). 0,5% van de patiënten kreeg een behandeling met een hoge dosis corticosteroïden. Immuungemedieerde myocarditis leidde bij 0,3% van de patiënten tot stopzetting van de behandeling.
Immuungemedieerde uveïtis
Immuungemedieerde uveïtis kwam voor bij < 0,1% van de patiënten, en was van graad 1. De aanvangstijd was 6,90 maanden. De duur van immuungemedieerde uveïtis was 1,35 maanden. Het voorval verdween langzaam.
Andere immuungemedieerde bijwerkingen
Andere klinisch significante immuungemedieerde bijwerkingen die werden gemeld bij patiënten die serplulimab kregen, waren de volgende. Voor sommige van deze bijwerkingen zijn ernstige of fatale gevallen gemeld.
Bloed en lymfestelsel: bloedarmoede, leukopenie, trombocytopenie, neutropenie.
Zenuwstelsel: immuungemedieerde encefalitis, perifere neuropathie, epilepsie, encefalopathie, perifere sensomotorische neuropathie.
Oogaandoeningen: wazig zicht.
Hart/bloedvaten: acuut coronair syndroom, myocardinfarct, hartfalen, cardiotoxiciteit, verhoogde troponine, hartfunctietest abnormaal.
Ademhalingsstelsel, borstkas en mediastinum: dyspneu, chronische obstructieve longziekte, respiratoire insufficiëntie.
Maagdarmstelsel: mondzweren, braken, proctitis, bloeding van bovenste deel van maagdarmkanaal.
Algemene aandoeningen en toedieningsplaatsstoornissen: asthenie, vermoeidheid, pyrexie.
Overige: paniekstoornis, abnormaal gedrag, cholangitis acuut, sepsis, peritonitis, bloed alkalische fosfatase verhoogd, bloed creatinefosfokinase verhoogd, bloed lactaatdehydrogenase verhoogd, N-terminal prohormoon breinnatriuretisch peptide verhoogd, bloedcholesterol verhoogd, verstoring van de elektrolytenbalans, chronische nierziekte, urineweginfectie.
Infusiegerelateerde reacties
Infusiegerelateerde reacties kwamen voor bij 1,7% van de patiënten, waaronder graad 3 bij 0,1% van de patiënten en graad 4 bij 0,1% van de patiënten. De mediane tijd tot aanvang was 1,74 maanden (spreiding: 0,03-34,04 maanden). De mediane duur was 0,07 maanden (spreiding: 0,03-6,70 maanden). Geen van de patiënten stopte met serplulimab vanwege infusiegerelateerde reacties.
Laboratoriumafwijkingen
Het percentage patiënten dat een verschuiving ondervond van baseline naar een laboratoriumafwijking van Graad ≥ 3 was als volgt: 0,5% voor verlaagd aantal bloedplaatjes, 0,3% voor verlaagd aantal neutrofielen, 0,2% voor verhoogd creatinekinase in het bloed, 0,1% voor verlaagd aantal witte bloedcellen, 0,1% voor verhoogde troponine I.
Ouderen
Er werden geen algemene verschillen in veiligheid gerapporteerd tussen oudere (≥ 65 jaar) en jongere patiënten. Gegevens voor patiënten ≥ 75 jaar zijn te beperkt om conclusies te trekken over deze populatie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering moeten patiënten nauwlettend worden gecontroleerd op tekenen of symptomen van bijwerkingen en moet onmiddellijk een passende symptomatische behandeling worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, monoklonale antilichamen en antilichaamgeneesmiddelconjugaten, PD-1/PD-L1-remmers (geprogrammeerde celdood-1/doodligand 1).
Werkingsmechanisme
Serplulimab (HLX10) is een gehumaniseerd monoklonaal IgG4-antilichaam, dat zich bindt aan de geprogrammeerde celdood-1 (PD-1)-receptor en de interactie met liganden PD-L1 en PD-L2 blokkeert. De PD-1-receptor is een negatieve regulator van T-cel-activiteit waarvan is aangetoond dat deze betrokken is bij de controle van T-cel-immuunresponsen. Betrokkenheid van PD-1 bij de liganden PD-L1 en PD-L2, die tot expressie worden gebracht in antigeenpresenterende cellen en tot expressie kunnen worden gebracht door tumoren of andere cellen in de micro-omgeving van de tumor, resulteert in remming van T-celproliferatie en cytokinesecretie. Serplulimab versterkt T-cel-responsen, inclusief antitumorresponsen, door blokkade van PD-1-binding aan PD-L1- en PD-L2-liganden.
De PD-1-receptorbezetting van perifere T-cellen en het vermogen om interleukine-2 (IL-2) in vitro af te geven, werden bestudeerd in de fase 1-studie met 29 Chinese patiënten met een gevorderde solide tumor die werden geïnjecteerd met enkelvoudige en meervoudige doses (0,3 mg/kg, 1 mg/kg, 3 mg/kg, 10 mg/kg) serplulimab. Het resultaat toonde aan dat serplulimab de verzadigingstoestand van receptorbezetting stabiel kon handhaven en de functionele blokkade kon aanhouden bij een dosering van 0,3 mg/kg tot 10 mg/kg om de 2 weken.
Klinische werkzaamheid en veiligheid
Kleincellige longkanker (SCLC)
ASTRUM-005: Gerandomiseerd fase III-onderzoek bij patiënten met chemotherapie-naïeve SCLC in uitgebreid stadium in combinatie met carboplatine en etoposide
De werkzaamheid van serplulimab in combinatie met chemotherapie (carboplatine plus etoposide) voor de eerstelijnsbehandeling van ES-SCLC werd geëvalueerd in de ASTRUM-005-studie (NCT04063163), een gerandomiseerde, dubbelblinde, multiregionale klinische fase 3-studie. Het primaire eindpunt voor de werkzaamheid was de totale overleving (OS). Secundaire werkzaamheidseindpunten waren progressievrije overleving (PFS), objectief responspercentage (ORR) en duur van respons (DOR) zoals beoordeeld door onafhankelijke
radiologiebeoordelingscommissie (IRRC) en onderzoeker op basis van RECIST 1.1. Analyse voor het primaire eindpunt werd uitgevoerd op 25 en 33 maanden na de start van de klinische studie. De behandelingsregimes van het onderzoek werden gedeblindeerd na de primaire analyse.
De studie omvatte volwassen patiënten (18 jaar of ouder) met ES-SCLC (volgens het stadiëringssysteem van de Veterans Administration Lung Study Group [VALG]) die niet waren behandeld met systemische therapie en die een ECOG-prestatiestatusscore van 0 of 1 hadden. Patiënten werden uitgesloten in de volgende gevallen: actieve of onbehandelde metastasen van het centrale zenuwstelsel; actieve auto-immuunziekte; toediening van systemische immunosuppressiva binnen 14 dagen voorafgaand aan de eerste dosis.
In totaal werden 585 patiënten geïncludeerd en gerandomiseerd (2:1) om een van de in tabel 3 beschreven behandelingsregimes te krijgen. Randomisatie werd gestratificeerd naar PD-L1-expressieniveau (negatief: tumorproportiescores [TPS] < 1%, positief: TPS ≥ 1%, of niet evalueerbaar/niet beschikbaar, gemeten met PD-L1 IHC 22C3 pharmDx-kit), hersenmetastasen (ja versus nee) en leeftijd (≥ 65 jaar versus < 65 jaar).
Tabel 3. Intraveneuze behandelingsregimes bij ASTRUM-005
Behandelings- regime | Inductie (vier cycli van 21 dagen) | Onderhoud (cycli van 21 dagen) |
| A | Serplulimab (4.5 mg/kg)a + carboplatine (AUC=5, tot 750 mg)b + etoposide (100 mg/m2)b,c | Serplulimab (4.5 mg/kg)a |
| B | Placebo + carboplatine (AUC=5, tot 750 mg)b + etoposide (100 mg/m2)b,c | Placebo |
a. Serplulimab werd toegediend tot progressie van de ziekte of onaanvaardbare toxiciteit. b. Carboplatine en etoposide werden toegediend tot voltooiing van 4 cycli, of progressieve ziekte of onaanvaardbare toxiciteit, afhankelijk van wat zich het eerst voordeed.
c. Etoposide werd toegediend op dag 1, 2 en 3 van elke cyclus.
De uitgangskenmerken waren evenwichtig verdeeld over de behandelingsarmen. Van de ingeschreven patiënten was 68,5% Aziatisch (401 patiënten) en 31,5% niet-Aziatisch (184 patiënten), die allemaal wit waren. De mediane leeftijd was 62 jaar (spreiding: 28-83) met 39,3% van de patiënten ≥ 65 jaar en 1,9% van de patiënten ≥ 75 jaar. 82,2% van de patiënten waren mannen. De ECOG-prestatiestatusscore bij aanvang was 0 (17,6%) of 1 (82,4%). 16,9% van de patiënten was PD-L1-positief (TPS ≥ 1%). 13,3% van de patiënten had een voorgeschiedenis van hersenmetastasen.
Op het moment van de tussentijdse analyse-afsluiting op 22 oktober 2021, toen 66% van de vooraf gedefinieerde OS-voorvallen werd waargenomen (gedefinieerd ongeveer 226, werkelijke 246 OS-voorvallen), hadden patiënten een mediane overlevingsopvolgingstijd van 12,3 maanden. De resultaten van OS, PFS en ORR van de tussentijdse analyse zijn samengevat in tabel 4.
Tabel 4. Tabel 4. Werkzaamheidsgegevens bij de primaire analyse (afsluitdatum gegevens: 22 oktober
2021)
Arm A (Serplulimab + carboplatine + etoposide) | Arm B (Placebo + carboplatine + etoposide) | ||
| Aantal patiënten | 389 | 196 | |
| Primair eindpunt | |||
| OS | Aantal patiënten met voorvallen, n (%) | 146 (37,5%) | 100 (51,0%) |
| Mediaan OS (maanden) | 15,4 | 10,9 | |
| Hazardratio (95%-BI) | 0,63 (0,49-0,82) | ||
| p-waarde | < 0,001 | ||
| Secundaire eindpunten | |||
PFS -IRRC volgens RECIST 1.1 | Mediaan PFS (maanden) | 5,7 | 4,3 |
| Hazardratio (95%-BI) | 0,48 (0,38-0,59) | ||
| Bevestigde ORR | (%) | 67,4% | 58,7% |
| Mediaan DOR | Maanden (95%-BI) | 5,8 (5,2-7,5) | 4,1 (3,0-4,2) |
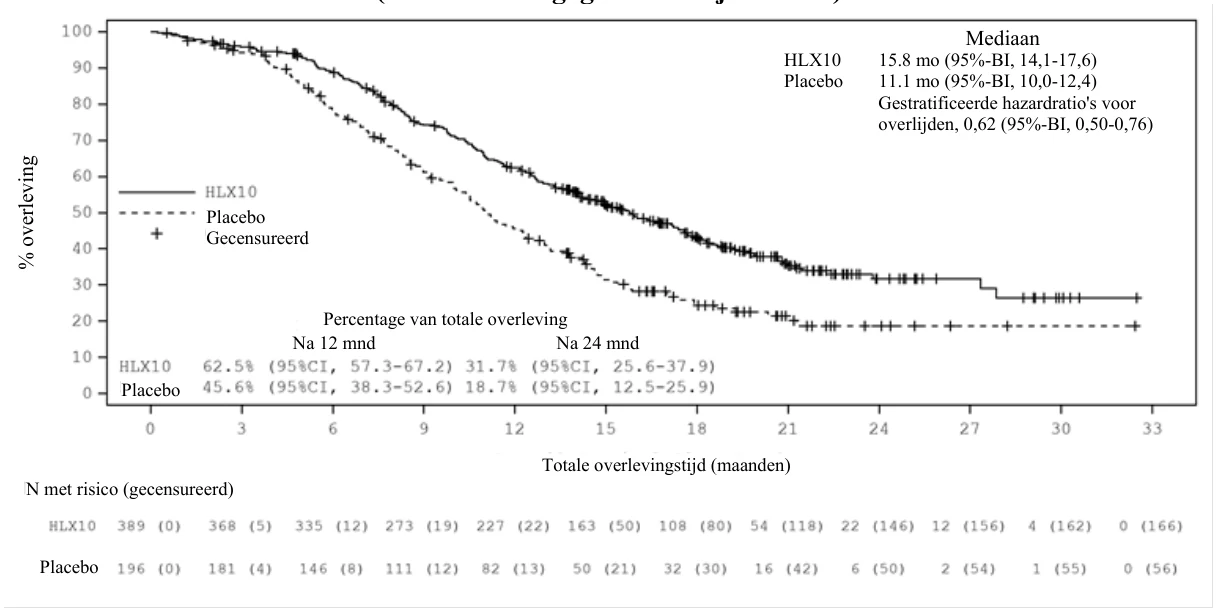
Bijgewerkte analyse na deblindering met langere opvolgingsduur (mediaan: 19,7 maanden) werd uitgevoerd op de afsluitingsdatum 13 juni 2022, toen 100% van de vooraf gedefinieerde OS-voorvallen werd waargenomen (gedefinieerd ongeveer 342, werkelijke 363 OS-voorvallen). De mediane OS was 15,8 maanden in de serplulimabgroep en 11,1 maanden in de placebogroep. De gestratificeerde hazardratio (95%-BI) was 0,62 (0,50, 0,76). De mediane PFS volgens IRRC-beoordeling volgens RECIST 1,1 was respectievelijk 5,7 maanden en 4,3 maanden, met een gestratificeerde hazardratio (95%-BI) van 0,47 (0,38, 0,58). De werkzaamheidsresultaten van de uiteindelijke analyse waren consistent met de primaire analyse. Kaplan-Meier-curves voor OS en PFS van de uiteindelijke analyse worden weergegeven in figuur 1 en 2.
Figuur 1. Kaplan-Meier-curve van OS in de totale bevolking bij de bijgewerkte analyse (ITT)
(afsluitdatum gegevens: 13 juni 2022)
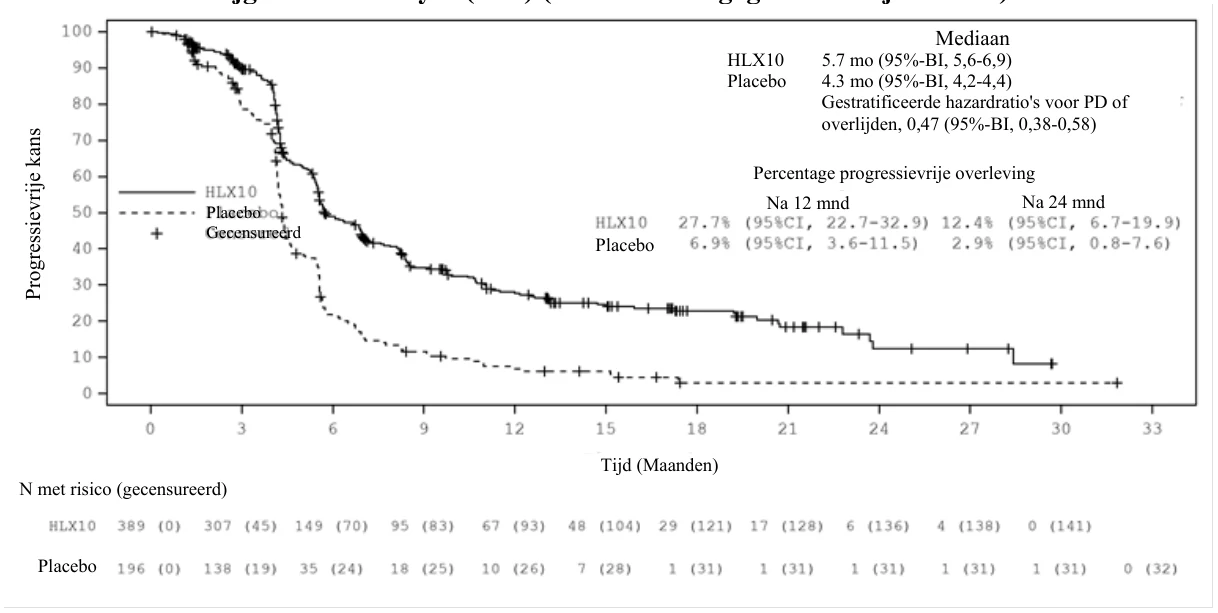
Figuur 2. Kaplan-Meier-curve van PFS (RECIST 1.1) door IRRC in de totale populatie bij de bijgewerkte analyse (ITT) (afsluitdatum gegevens: 13 juni 2022)
Niet-kleincellig longcarcinoom (NSCLC)
ASTRUM-002: Gerandomiseerd fase III-onderzoek bij chemotherapie-naïeve patiënten met lokaal gevorderd of gemetastaseerd niet-squameus NSCLC, in combinatie met carboplatine en pemetrexed
ASTRUM-002 bestond uit twee stadia. Stadium I was een eenarmige veiligheidsinloop, opgezet ter evaluatie van de veiligheid, verdraagbaarheid en voorlopige werkzaamheid van serplulimab in combinatie met bevacizumab en chemotherapie (carboplatine + pemetrexed) als eerstelijnsbehandeling voor gevorderde niet-squameuze NSCLC. Stadium II was een driearmig, gerandomiseerd, dubbelblind, multicenter klinisch fase III-onderzoek. Het primaire werkzaamheidseindpunt was progressievrije overleving (PFS), zoals beoordeeld door een onafhankelijke commissie voor radiologische beoordeling (IRRC), het belangrijkste secundaire werkzaamheidseindpunt was totale overleving (OS). Andere secundaire werkzaamheidseindpunten waren PFS zoals beoordeeld door de onderzoeker, het objectieve responspercentage (ORR) en de duur van de respons (DOR) zoals beoordeeld door de IRRC en de onderzoeker op basis van RECIST 1.1.
In het onderzoek waren volwassen (≥ 18 jaar en ≤ 75 jaar) patiënten ingeschreven met histologisch of cytologisch bevestigd, niet-reseceerbaar of radiografisch niet in aanmerking komend niet-squameus NSCLC in stadium IIIB, IIIC of IV zonder sensibiliserende EGFR-mutaties of ALK/ROS1-herschikkingen, en zonder eerdere systemische therapie voor gevorderde ziekte. Patiënten moesten ≥ 1 meetbare laesie volgens RECIST 1.1 hebben zoals beoordeeld door de IRRC en ECOG PS0-1. Patiënten met actieve/vermoede auto-immuunziekten, actieve CZS-metastasen en/of carcinomateuze meningitis of eerdere behandeling met immuuncheckpointremmers (bijv. PD-1-, PD-L1-, CTLA-4-antilichamen) werden uitgesloten.
Zes proefpersonen werden ingeschreven in stadium I van het onderzoek. In totaal 636 patiënten werden in stadium II ingeschreven en werden gerandomiseerd (1:1:1). In arm A kregen patiënten serplulimab 4,5 mg/kg, bevacizumab 15 mg/kg, carboplatine (AUC=5, tot 800 mg, gedurende maximaal 4 cycli) en pemetrexed (500 mg/m2) om de drie weken tot ziekteprogressie of onaanvaardbare toxiciteit. Patiënten die naar arm B en arm C gerandomiseerd waren, kregen behandelingen zoals getoond in tabel 5. De randomisatie werd gestratificeerd naar PD-L1-expressie gemeten met behulp van PD-L1 IHC 22C3 pharmDx-kit (negatief [CPS<1] versus positief [CPS>1] versus onbepaald), voorgeschiedenis van roken (ja versus nee) en hersenmetastase (ja versus nee).
Tabel 5. Intraveneuze behandelschema’s
| Behandelschema | Inductie (vier cycli van 21 dagen) | Onderhoud (cycli van 21 dagen) |
| B | Serplulimab (4,5 mg/kg) a + placebo (15 mg/kg) a + carboplatine (AUC=5, tot 800 mg) b + pemetrexed (500 mg/m2) a | Serplulimab (4,5 mg/kg) a + placebo (15 mg/kg) a + pemetrexed (500 mg/m2) a |
| C | Placebo (4,5 mg/kg) a + placebo (15 mg/kg) a + carboplatine (AUC=5, tot 800 mg) b + pemetrexed (500 mg/m2) a | Placebo (4,5 mg/kg) a + placebo (15 mg/kg) a + pemetrexed (500 mg/m2) a,c |
a. Serplulimab en pemetrexed werden toegediend tot ziekteprogressie of onaanvaardbare toxiciteit. b. Carboplatine werd toegediend tot voltooiing van 4 cycli of progressieve ziekte of onaanvaardbare toxiciteit, afhankelijk van wat zich het eerst voordeed.
c. Cross-over was toegestaan vanuit arm C om serplulimab 4,5 mg/kg om de 3 weken en bevacizumab-behandeling 15 mg/kg om de 3 weken te ontvangen.
De uitgangskenmerken waren evenwichtig verdeeld tussen behandelingsarmen. Van de ingeschreven patiënten was 100% Aziatisch (636 patiënten). De mediane leeftijd was 61 jaar (spreiding: 27 tot 75) en 73,1% van de patiënten was man, en de meeste patiënten waren huidige of voormalige rokers (66,8%). De ECOG-prestatiestatus bij de uitgangssituatie was 0 (26,9%) of 1 (73,0%), Negenendertig procent had tumor-PD-L1-expressie TPS < 1% [negatief], 31% had TSP 1-49%, 28% had TPS ≥ 50%. In totaal 78,0% van de tumoren van de patiënten had PD-L1-expressie positief (CPS ≥ 1) en 18,7% had hersenmetastase bij de uitgangssituatie. 79 proefpersonen (37,6%) in arm C ontving behandeling met serplulimab in combinatie met bevacizumab na bevestigde ziekteprogressie.
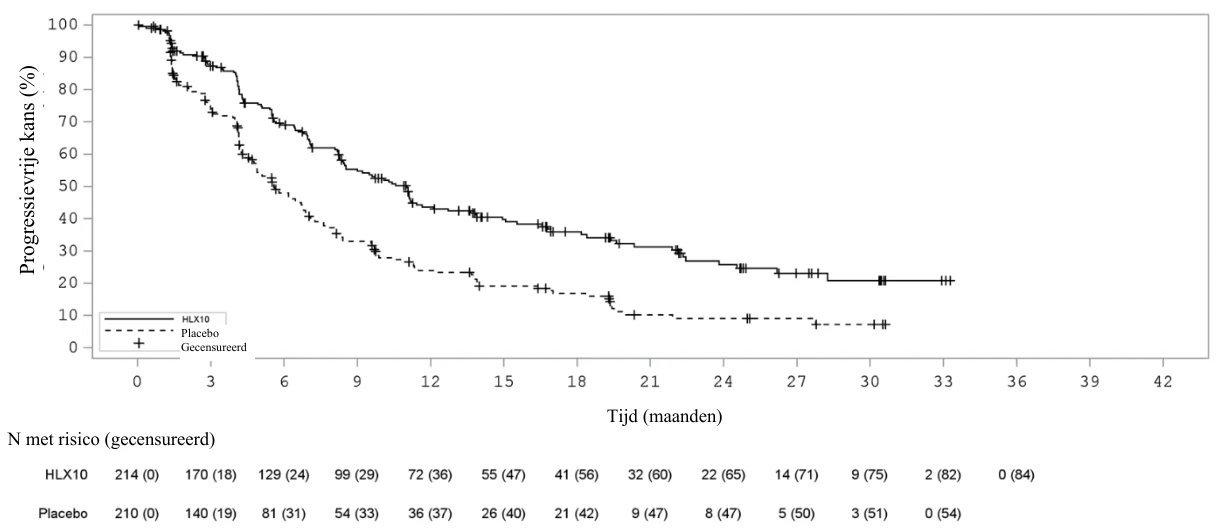
De mediane overlevingsopvolging was 23,1 maanden bij de primaire analyse (afsluitdatum gegevens: 15 juni 2023) en 45,4 maanden bij de bijgewerkte analyse (afsluitdatum gegevens: 07 augustus 2025). PFS-, ORR- en DOR-resultaten uit de primaire analyse en OS-resultaten uit de bijgewerkte analyse staan samengevat in tabel 6. Kaplan-Meier-curves voor PFS van de primaire analyse en OS van de bijgewerkte analyse staan weergegeven in figuur 3 en figuur 4.
Tabel 6. Werkzaamheidsgegevens in ASTRUM-002
Arm B (Serplulimab + carboplatine + pemetrexed) | Arm C (Placebo + carboplatine + pemetrexed) | ||
| Aantal patiënten | 214 | 210 | |
| Primair eindpunt | |||
PFS 1 -IRRC volgens RECIST 1.1 | Aantal patiënten met voorvallen, n (%) | 130 (60,7%) | 156 (74,3%) |
| Mediane PFS (maanden, 95%-BI) | 11,0 (8,4; 12,7) | 5,6 (4,8; 6,8) | |
| Hazardratio (95%-BI) | 0,55 (0,43-0,69) | ||
| p-waarde | < 0,0001 | ||
| Secundaire eindpunten | |||
| OS 2 | Aantal patiënten met voorvallen, n (%) | 132 (61,7%) | 162 (77,1%) |
| Mediane OS (maanden, 95%-BI) | 26,8 (21,2; 30,9) | 20,3 (16,2; 24,6) | |
| Hazardratio (95%-BI) | 0,66 (0,52-0,83) | ||
| Bevestigde ORR 1 | (%, 95%-BI) | 52,8% (45,9%-59,7%) | 27,6% (21,7%-34,2%) |
1 PFS- en ORR-resultaten zijn gebaseerd op de vooraf gespecificeerde tussentijdse analyse met de gegevensafsluitdatum van 15 juni 2023.
2 OS-resultaten zijn gebaseerd op de eindanalyse de gegevensafsluitdatum van 07 augustus 2025.
Figuur 3. Kaplan-Meier-curve van PFS (RECIST 1.1) door IRRC in totale populatie bij de primaire analyse (afsluitdatum van gegevens: 15 juni 2023)
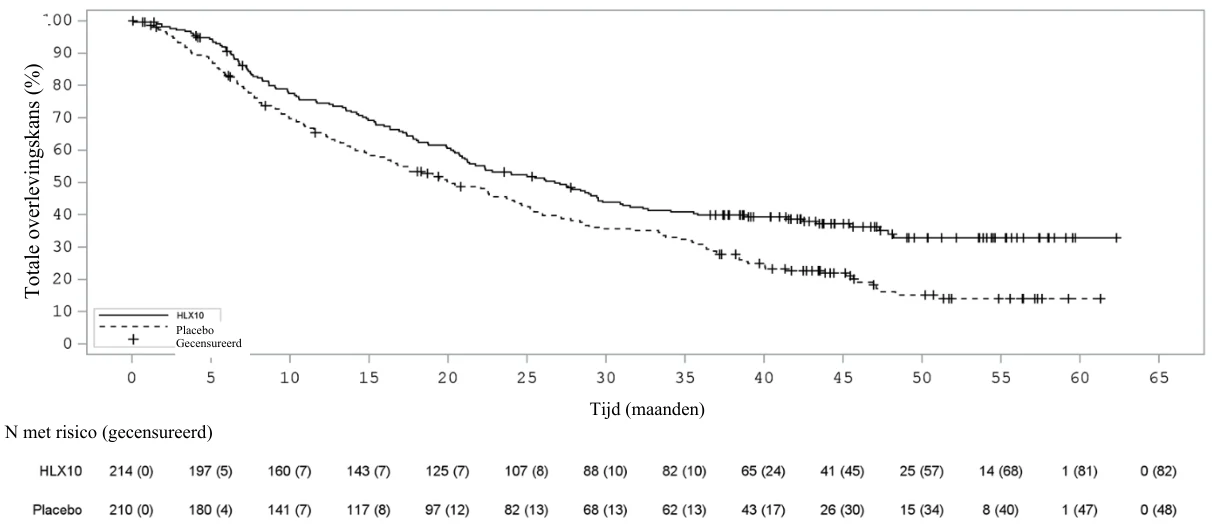
Figuur 4. Kaplan-Meier-curve van OS in totale populatie bij de bijgewerkte analyse
(afsluitdatum van gegevens: 07 augustus 2025)
Tabel 7 geeft een samenvatting van de werkzaamheidsresultaten van PFS voor PD-L1-subgroepen (TPS < 1%, 1% ≤ TPS < 50% en TPS ≥ 50%) uit de bijgewerkte analyse.
Tabel 7. Door IRRC beoordeelde PFS naar PD-L1-expressie (afsluitdatum gegevens: 07 augustus 2025)
| Arm B | Arm C | ||||
| (Serplulimab + carboplatine + | (Placebo + carboplatine + | ||||
| pemetrexed) | pemetrexed) | ||||
| Mediaan | Mediaan | ||||
| PD-L1- | Voorvallen | Voorvallen | Gestratificeerde | ||
| (maanden, 95% - | (maanden, 95% - | ||||
| expressie | /N (%) | /N (%) | hazardratio (95%-BI) | ||
| BI) | BI) | ||||
| 59/84 | 51/68 | ||||
| TPS < 1% | 8,5 (5,6; 13,9) | 6,8 (4,6; 9,8) | 0,83 (0,55; 1,26) | ||
| (70,2%) | (75,0%) | ||||
| 1% ≤ TPS < | 45/64 | 62/73 | |||
| 10,3 (8,1; 15,5) | 6,9 (5,1; 8,4) | 0,63 (0,43; 0,94) | |||
| 50% | (70,3%) | (84,9%) | |||
| 37/62 | 51/62 | ||||
| TPS ≥ 50% | 12,1 (9,5; 45,4) | 4,4 (4,0; 5,8) | 0,36 (0,23; 0,57) | ||
| (59,7%) | (82,3%) | ||||
ASTRUM-004: Gerandomiseerd fase III-onderzoek bij chemotherapie-naïeve patiënten met lokaal gevorderd of gemetastaseerd squameus NSCLC, in combinatie met carboplatine en nab-paclitaxel
In het ASTRUM-004-onderzoek (NCT04033354), een gerandomiseerd, dubbelblind, multiregionaal klinisch fase III-onderzoek, werd de werkzaamheid van serplulimab in combinatie met chemotherapie (carboplatine plus nab-paclitaxel) voor de eerstelijnsbehandeling van squameus NSCLC onderzocht. Het primaire werkzaamheidseindpunt was progressievrije overleving (PFS), zoals beoordeeld door een onafhankelijke commissie voor radiologische beoordeling (IRRC). De secundaire werkzaamheidseindpunten waren totale overleving (OS), PFS zoals beoordeeld door de onderzoeker, het objectieve responspercentage (ORR) en de duur van de respons (DOR) zoals beoordeeld door de IRRC en de onderzoeker op basis van RECIST 1.1.
Bij het onderzoek waren volwassen patiënten (18 jaar en ouder) betrokken met squameus NSCLC in stadium IIIB/IIIC of IV (American Joint Committee on Cancer Edition 8), zonder sensibiliserende EGFR-mutaties of ALK/ROS1-herschikkingen, en zonder eerdere systemische therapie voor gevorderde ziekte. Patiënten moesten ≥ 1 meetbare laesie volgens RECIST 1.1 hebben zoals beoordeeld door de IRRC en ECOG PS 0-1. Patiënten met actieve of onbehandelde CZS-metastasen, actieve auto-immuunziekten, en patiënten die binnen 14 dagen voor de eerste dosis met systemische immunosuppressiva waren behandeld, werden uitgesloten.
In totaal werden er 537 patiënten ingeschreven en gerandomiseerd (2:1) naar een van de behandelingsregimes beschreven in tabel 8. De randomisatie werd gestratificeerd naar PD-L1-expressieniveau (tumorproportiescores [TPS] ≥ 50%, 50% > TPS ≥ 1%, TPS < 1%, gemeten met PD-L1 IHC 22C3 pharmDx-kit), Aziatische bevolking (ja versus nee) en squameus NSCLC (stadium IIIB/IIIV of IV).
Tabel 8. Intraveneuze behandelschema’s
| Behandels chema | Inductie (vier cycli van 21 dagen) | Onderhoud (cycli van 21 dagen) |
| A | Serplulimab (4,5 mg/kg) a + Nab-paclitaxel (100 mg/m2) b,c + carboplatine (AUC=5, tot 750 mg of AUC=6, tot 900 mg) b | Serplulimab (4,5 mg/kg) a |
| B | Placebo + Nab-paclitaxel (100 mg/m2) b,c + carboplatine (AUC=5, tot 750 mg of AUC=6, tot 900 mg) b | Placebo d |
a. Serplulimab werd toegediend tot ziekteprogressie of onaanvaardbare toxiciteit of maximaal 2 jaar. b. Nab-paclitaxel en carboplatine werden toegediend tot voltooiing van 4 – 6 cycli of progressieve ziekte of onaanvaardbare toxiciteit, afhankelijk van wat zich het eerst voordeed. c. Nab-paclitaxel werd toegediend op dag 1, 8 en 15 van elke cyclus.
d. Cross-over was toegestaan vanuit arm B om serplulimab monotherapie 4,5 mg/kg om de 3 weken te ontvangen nadat de patiënten de eerste PD-bepaling op basis van RECIST 1.1 hadden ondergaan.
De uitgangskenmerken waren evenwichtig verdeeld tussen behandelingsarmen. Van de ingeschreven patiënten was 66,9% Aziatisch (359 patiënten) en 33,1% niet-Aziatisch (178 patiënten), allemaal wit. De mediane leeftijd was 63 jaar (spreiding: 35 tot 86), 42,3% van de patiënten was ≥ 65 jaar, 5,2% van de patiënten was ≥ 75 jaar en 90,9% van de patiënten was man. De ECOG-prestatiestatus bij de uitgangssituatie was 0 (16,9%) of 1 (83,1%), 62,2% van de patiënten was PD-L1-positief (TPS ≥1%).71,1% van de patiënten had stadium IV-carcinoom. 13,0% van de patiënten had nooit gerookt en 87,0% van de patiënten rookte of had gerookt. 7,1% had hersenmetastasen.
De mediane overlevingsopvolging was 8,9 maanden bij de interimanalyse (afsluitdatum gegevens 30 maart 2021). De bijgewerkte analyse met langere opvolging (mediaan: 31,1 maanden) werd uitgevoerd op de afsluitdatum van 31 januari 2023.
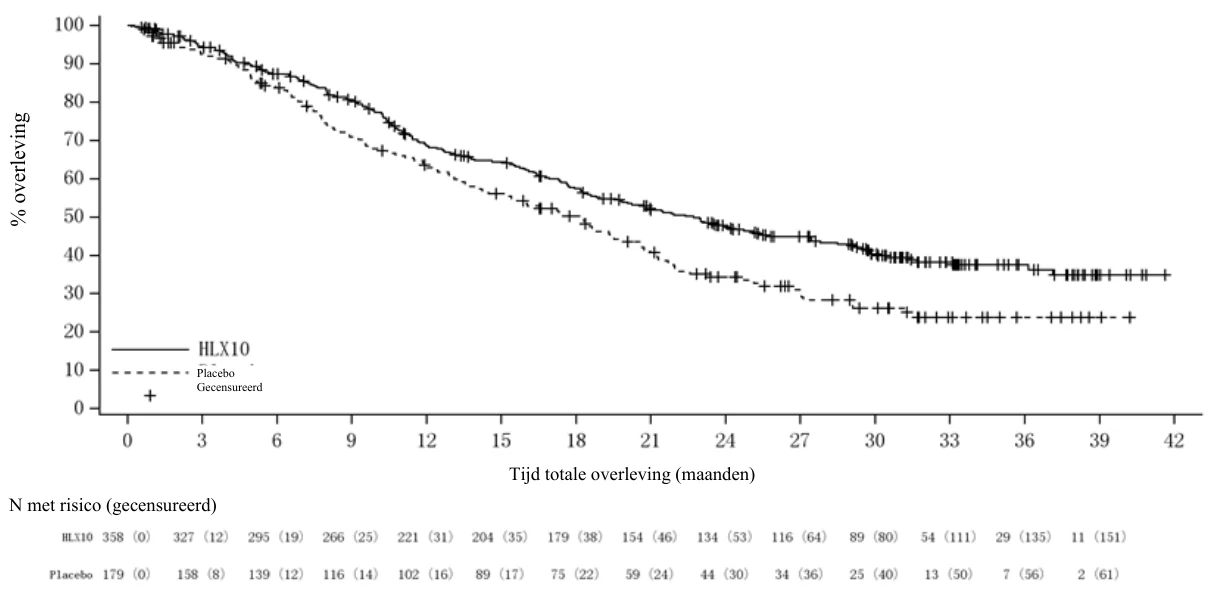
De PFS- en ORR-resultaten uit de interimanalyse (primaire analyse) en de OS-resultaten van de laatste analyse staan samengevat in tabel 9. Kaplan-Meier-curves voor PFS van de primaire analyse en OS van de laatste analyse staan weergegeven in figuur 5 en figuur 6.
Tabel 9. Werkzaamheidsgegevens in ASTRUM-004
Arm A (Serplulimab + Nab-paclitaxel + carboplatine) | Arm B (Placebo + Nab-paclitaxel + carboplatine) | ||
| Aantal patiënten | 358 | 179 | |
| Primair eindpunt | |||
PFS 1 -IRRC volgens RECIST 1.1 | Aantal patiënten met voorvallen, n (%) | 146 (40,8%) | 93 (52,0%) |
Mediane PFS (maanden, 95%-BI) | 8,3 (6,9, 10,4) | 5,7 (5,2, 6,8) | |
| Hazardratio (95%-BI) | 0,55 (0,42, 0,73) | ||
| P-waarde | < 0,001 | ||
| Secundaire eindpunten | |||
| OS 2 | Aantal patiënten met voorvallen, n (%) | 196 (54,7%) | 116 (64,8%) |
Mediane OS (maanden, 95%-BI) | 22,7 (18,6, 27,4) | 18,2 (14,1, 20,6) | |
| Hazardratio (95%-BI) | 0,73 (0,58, 0,93) | ||
| Bevestigde ORR 1 | (%, 95%-BI) | 52,8% (47,5, 58,1) | 34,6% (27,7, 42,1) |
1 PFS- en ORR-resultaten zijn gebaseerd op de vooraf gespecificeerde primaire analyse met de gegevensafsluitdatum van 30 maart 2021.
2 OS-resultaten zijn gebaseerd op de eindanalyse met de gegevensafsluitdatum van 31 januari 2023.
Figuur 5. Kaplan-Meier-curve van PFS (RECIST 1.1) door IRRC in totale populatie bij de primaire analyse (afsluitdatum van gegevens: 30 maart 2021)
Figuur 6. Kaplan-Meier-curve van OS in totale populatie bij de definitieve analyse (afsluitdatum van gegevens: 31 januari 2023)
Tijdens de bijgewerkte analyse werden de subgroepanalyses van PFS bij de primaire analyse en OS volgens ras uitgevoerd. Onder niet-Aziatische patiënten was de mediane PFS 4,21 maanden (95%-BI: 4,11, 5,55) in de serplulimab-arm versus 6,41 maanden (95%-BI: 6,41, 6,83) in de placebo-arm, met een gestratificeerde HR van 1,10 (95%-BI: 0,64, 1,91). De mediane OS was 16,30 maanden (95%-BI: 10,64, 19,78) in de serplulimab-arm versus 15,41 maanden (95%-BI: 9,56, 23,29) in de placebo-arm, met een gestratificeerde HR van 1,04 (95%-BI: 0,68, 1,60).
Onder Aziatische patiënten was de mediane PFS 9,79 maanden (95%-BI: 8,28, 13,63) in de serplulimab-arm versus 5,72 maanden (95%-BI: 5,22, 6,90) in de placebo-arm, met een gestratificeerde HR van 0,44 (95%-BI: 0,32, 0,59). De mediane OS was 27,40 maanden (95%-BI: 21,82, 31,41) in de serplulimab-arm versus 18,37maanden (95%-BI: 14,49, 21,26) in de placebo-arm, met een gestratificeerde HR van 0,62 (95%-BI: 0,47, 0,82). 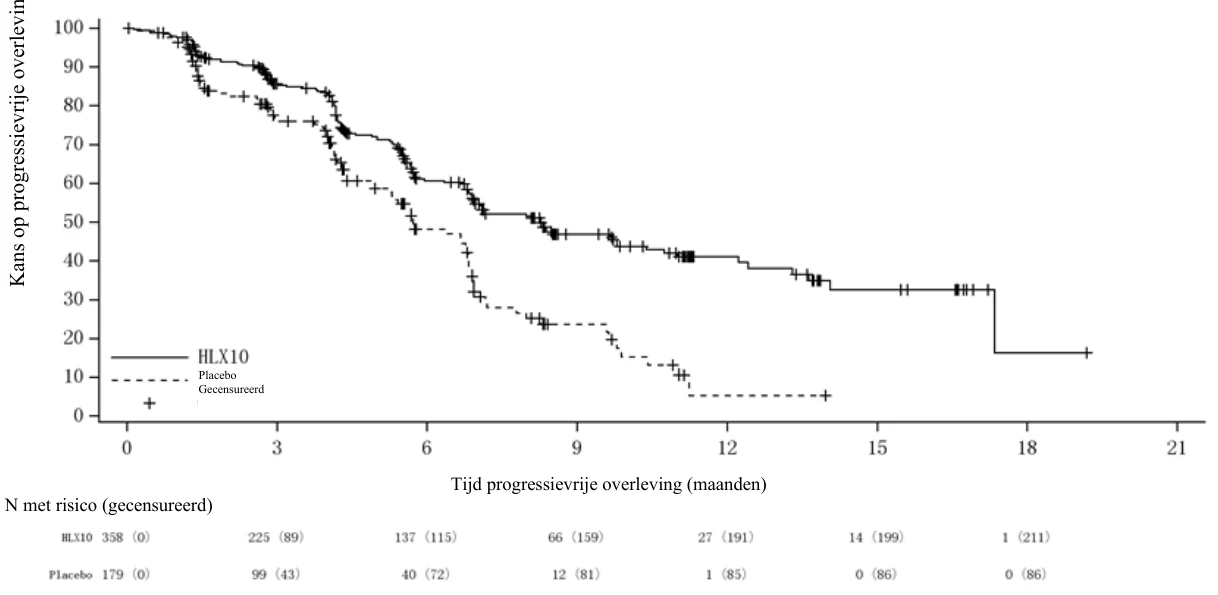
Oesofageaal plaveiselcelcarcinoom (OSCC)
ASTRUM-007: Gerandomiseerd fase III-onderzoek naar combinatietherapie bij patiënten met oesofageaal plaveiselcelcarcinoom
De werkzaamheid van serplulimab in combinatie met chemotherapie werd onderzocht in ASTRUM-007 (NCT003958890), een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek bij patiënten met niet-reseceerbaar, lokaal gevorderd, gerecidiveerd of gemetastaseerd oesofageaal plaveiselcelcarcinoom. De dubbele primaire eindpunten waren progressievrije overleving (PFS) beoordeeld door een onafhankelijke commissie voor radiologische beoordeling (IRRC) op basis van RECIST v1.1, en totale overleving (OS) in de intent-to-treat- (ITT-) populatie. De secundaire eindpunten omvatten PFS beoordeeld door de onderzoeker, objectief responspercentage (ORR) en duur van respons (DOR) beoordeeld door de IRRC en door de onderzoeker. De onderzoeksbehandelingsregimes werden gedeblindeerd na de primaire analyse.
In het onderzoek waren volwassen (≥ 18 jaar en ≤ 75 jaar) patiënten opgenomen met histologisch gediagnosticeerd, lokaal gevorderd of op afstand gemetastaseerd oesofageaal (inclusief de gastro-oesofageale junctie) plaveiselcelcarcinoom, zonder eerdere systemische therapie voor recidief of metastase. Patiënten met gerecidiveerd OSCC die neoadjuvante/adjuvante behandeling of curatieve gelijktijdige chemoradiotherapie of radiotherapie hadden gekregen, konden in het onderzoek worden opgenomen als de laatste behandeling meer dan 6 maanden vanaf terugval of ziekteprogressie was. Patiënten moesten ≥ 1 meetbare laesie volgens RECIST 1.1, beoordeeld door IRRC, positieve PD-L1-expressie met CPS ≥ 1 op basis van de PD-L1 IHC 22C3 pharmDx-kit en ECOG PS 0 of 1 hebben. Patiënten met een voorgeschiedenis van gastro-intestinale perforatie en/of fistels binnen 6 maanden voorafgaand aan de eerste dosis onderzoeksproduct, actieve auto-immuunziekten, CZS-metastasen of eerdere behandeling met anti-PD-1- of anti-PD-L1-antilichamen werden uitgesloten.
In totaal 551 patiënten werden ingeschreven en gerandomiseerd (2:1) naar een van de behandelingsregimes beschreven in tabel 10. De randomisatie werd gestratificeerd naar PD-L1-expressieniveau (1 ≤ CPS ≤ 10 versus CPS ≥ 10), leeftijd (≥ 65 jaar versus ≤ 65 jaar) en tumorstatus (lokaal gevorderd versus metastase op afstand).
Tabel 10. Intraveneuze behandelingsregimes
| Behandeli ngsregime | Inductie (cycli van 14 dagen) | Onderhoud (cycli van 14 dagen) |
| A | Serplulimab (3,0 mg/kg) a + cisplatine (50 mg/m2) b + 5-fluorouracil (5-FU, 2400 mg/m2) c | Serplulimab (3,0 mg/kg) a |
| B | Placebo + cisplatine (50 mg/m2) b + 5-FU (2400 mg/m2) c | Placebo |
a. Serplulimab werd toegediend tot ziekteprogressie, onaanvaardbare toxiciteit of tot 2 jaar. b. Cisplatine werd toegediend tot voltooiing van 8 cycli of progressieve ziekte of onaanvaardbare toxiciteit, afhankelijk van wat zich het eerst voordeed.
c. 5-FU werd door middel van continue intraveneuze infusie gedurende 44-48 uur in elke cyclus toegediend tot voltooiing van 12 cycli of progressieve ziekte of onaanvaardbare toxiciteit, afhankelijk van wat zich het eerst voordeed.
Van de 551 ingeschreven patiënten hadden 343 (62,3%) tumoren die PD-L1 tot expressie brachten met een CPS ≥ 5. Deze 343 patiënten waren allen Aziatisch. De mediane leeftijd was 64 jaar (spreiding: 34-75), waarbij 48,4% van de patiënten ≥ 65 jaar was. 85,7% van de patiënten was man. De score van de ECOG-prestatiestatus in de uitgangssituatie was 0 (26,2%) of 1 (73,8%). 70,3% van de patiënten had CPS ≥ 10. 14,0% van de patiënten had lokaal gevorderde ziekte. 34,7% van de patiënten had vóór inschrijving in dit onderzoek eerdere kankerbehandeling ontvangen, waaronder chirurgie, radiotherapie en systemische kankertherapie.
Ten tijde van de afsluitdatum van de tussentijdse analyse op 15 april 2022 hadden patiënten een mediane overlevingsopvolgingstijd van 14,9 maanden. Voor alle in dit onderzoek ingeschreven patiënten was de mediane PFS volgens IRRC-beoordeling volgens RECIST 1.1 5,8% (95%-BI: 5,7; 6,9) maanden in de serplulimab-groep en 5,3 (95%-BI: 4,3; 5,6) maanden in de placebogroep, met een gestratificeerde HR (95%-BI) van 0,60 (0,48; 0,75). De mediane OS was 15,3 (95%-BI: 14,0; 18,6) maanden in de serplulimab-groep en 11,8 (95%-BI: 9,7; 14,0) maanden in de placebogroep. De gestratificeerde HR (95%-BI) was 0,68 (0,53; 0,87).
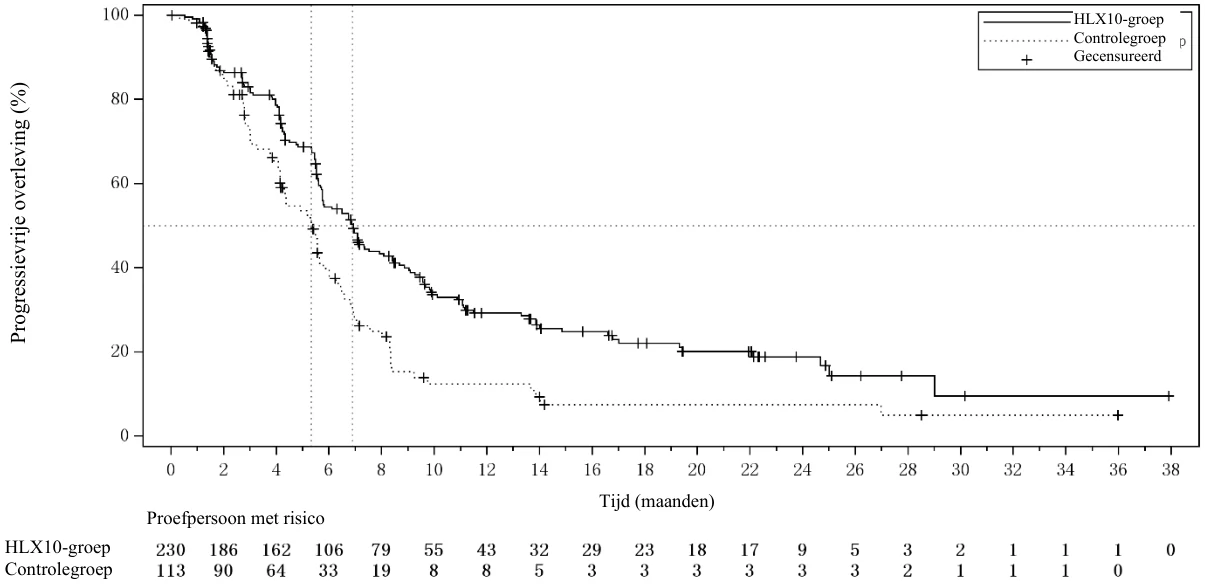
Een bijgewerkte analyse na deblindering met langere opvolgingsduur (mediaan: 24,3 maanden) werd uitgevoerd met de afsluitdatum 09 januari 2023 en toonde consequente werkzaamheidsresultaten met de tussentijdse analyse. De werkzaamheidsresultaten uit de bijgewerkte analyse (afsluitdatum gegevens: 09 januari 2023) voor patiënten met een CPS ≥ 5 staan samengevat in tabel 11. Kaplan-Meier-curves voor PFS en OS van de bijgewerkte analyse bij patiënten met een CPS ≥ 5 staan weergegeven in figuur 7 en figuur 8.
Tabel 11. Werkzaamheidsgegevens bij de bijgewerkte analyse voor patiënten met CPS ≥ 5
(afsluitdatum gegevens: 09 januari 2023)
Arm A (Serplulimab + cisplatine + 5-FU) | Arm B (Placebo + cisplatine + 5-FU) | ||
| Aantal patiënten | 230 | 113 | |
| Dubbele primaire eindpunten | |||
PFS
| Aantal patiënten met voorvallen, n (%) | 154 (67,0%) | 84 (74,3%) |
Mediane PFS (95%-BI) (maanden) | 6,9 (5,7; 8,1) | 5,3 (4,1; 5,8) | |
| Hazardratio (95%-BI) | 0,57 (0,43; 0,75) | ||
| OS | Aantal patiënten met voorvallen, n (%) | 144 (62.6%) | 89 (78.8%) |
| Mediane OS (95%-BI) (maanden) | 16,5 (13,8; 19,5) | 10,7 (8,7; 13,9) | |
| Hazardratio (95%-BI) | 0,60 (0,46; 0,79) | ||
| Secondaire eindpunten | |||
| Bevestigd ORR | % (95%-BI) | 65,2% (58,7%; 71,4%) | 39,8% (30,7%; 49,5%) |
Figuur 7. Kaplan-Meier-curve van PFS (RECIST 1.1) door IRRC bij patiënten met een CPS ≥ 5 bij de bijgewerkte analyse (afsluitdatum gegevens: 09 januari 2023)
Figuur 8. Kaplan-Meier-curve van OS bij patiënten met een CPS ≥ 5 bij de bijgewerkte analyse
(afsluitdatum gegevens: 09 januari 2023)
Immunogeniciteit
De immunogeniciteit van serplulimab werd geëvalueerd bij 1795 evalueerbare patiënten in 5 klinische onderzoeken met doses variërend van 0,3 mg/kg elke twee weken (Q2W) tot 10 mg/kg Q2W, waaronder goedgekeurde en voorgestelde behandelingsregimes als monotherapie of in combinatie met andere antikankermiddelen.
Van alle evalueerbare patiënten waren 82 (4,6%) patiënten positief voor ‘anti-drug’-antilichamen (ADA-positief) bij om het even welk bezoek en waren 70 (3,9%) patiënten positief voor ADA ontstaan tijdens de behandeling (TE-ADA-positief), gedefinieerd als ten minste één post-baseline 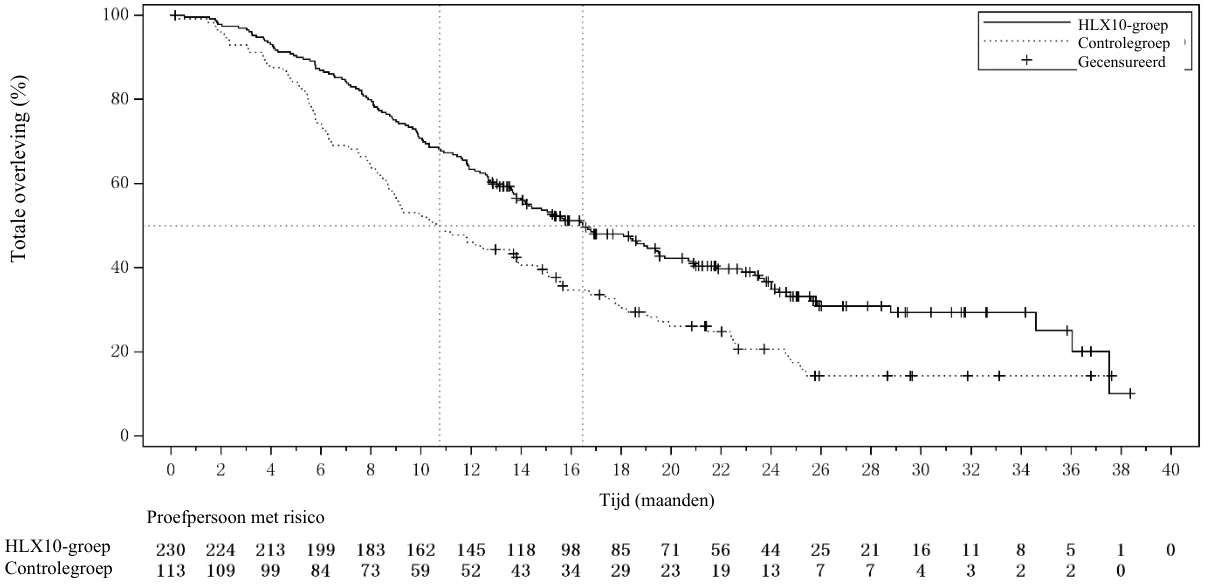
 ADA-positief. Neutraliserende antilichamen (NAb’s) tegen serplulimab werden gedetecteerd bij 0,2% (3/1795) van de patiënten.
Er werd geen bewijs gevonden van de impact van ADA op de farmacokinetiek, werkzaamheid of veiligheid.
Oudere patiënten
In de studies ASTRUM005, ASTRUM-002, ASTRUM-007 en ASTRUM-004 waren van de 1343 patiënten in de serplulimab-groep in de totale populatie 637(47,4%) ≥ 65 jaar. Er werden geen algemene verschillen in werkzaamheid waargenomen tussen oudere patiënten en jongere patiënten. De gegevens voor patiënten ≥ 75 jaar zijn te beperkt om conclusies te kunnen trekken over deze populatie.
Pediatrische populatie
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met serplulimab in alle subgroepen van pediatrische patiënten met maligne neoplasmata (behalve hematopoëtisch en lymfeweefsel) (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van serplulimab is onderzocht in een farmacokinetische populatieanalyse met 2.110 patiënten met kanker (inclusief OSCC, SCLC, NSCLC) en andere solide kankertypes uit 11 onderzoeken. De patiënten kregen serplulimab intraveneus toegediend als monotherapie of combinatietherapie in het dosisbereik van 0,3 tot 10 mg/kg Q2W, 4,5 mg/kg Q3W, 200 mg Q2W, 300 mg Q3W en 400 mg Q4W. De farmacokinetiek werd beschreven aan de hand van een model met twee compartimenten en een tijdsafhankelijke klaring (CL). Interindividuele variabiliteit varieerde van 16,3% tot 54,3%. De gemiddelde (CV) waargenomen dalconcentratie bij steady state varieerde van 44,2 μg/ml (34,7%) tot 60,7 μg/ml (30,3%) binnen alle tumortypen.
Absorptie
Serplulimab wordt toegediend via intraveneuze infusie en is daarom onmiddellijk en volledig biologisch beschikbaar. Andere toedieningswegen zijn niet onderzocht.
Distributie
Op basis van een farmacokinetische populatieanalyse is het distributievolume van serplulimab in het bereik van 6,17 tot 6,46 l.
Biotransformatie
De metabole route van serplulimab is niet gekarakteriseerd. Verwacht wordt dat serplulimab wordt gekataboliseerd tot kleine peptiden en aminozuren door algemene eiwitafbraakprocessen.
Eliminatie
Op basis van een farmacokinetische populatieanalyse is de klaring van serplulimab (CL) na de eerste dosis in het bereik van 0,171 l/dag tot 0,211 l/dag. De klaring neemt in de loop van de tijd af met maximaal 8,8% (CV 34,1%) met 221 dagen om de helft van het maximale effect te bereiken. De halfwaardetijd bij steady state is in het bereik van 25,0-31,2 dagen.
Lineariteit/niet-lineariteit
Serplulimab vertoonde een lineaire farmacokinetiek over het dosisbereik van 0,3 tot 10 mg/kg Q2W (inclusief vaste doses van 200 mg Q2W, 300 mg Q3W en 400 mg Q4W), zowel na enkelvoudige dosis als meervoudige doses.
Speciale doelgroepen
Er zijn geen specifieke studies uitgevoerd op speciale doelgroepen. Een farmacokinetische populatieanalyse suggereerde geen verschil in de totale systemische klaring van serplulimab op basis van leeftijd (23-83 jaar), ras (n=265 wit en n=1.845 Aziatisch) en ECOG-prestatiestatusscore (0 of 1). De klaring van serplulimab nam toe met toenemend lichaamsgewicht.
Nierinsufficiëntie
Er werd geen effect van creatinine of creatinineklaring (CRCL) (Cockcroft-Gault) gevonden op de klaring van serplulimab op basis van een farmacokinetische populatieanalyse bij patiënten met lichte (CRCL=60-89 ml/min; n=917), matige (CRCL=30-59 ml/min; n=216) en ernstige (CRCL=15-29 ml/min; n=1) nierinsufficiëntie en normale nierfunctie (CRCL≥ 90 ml/min, n=973). Er zijn onvoldoende gegevens over patiënten met ernstige nierinsufficiëntie voor doseringsaanbevelingen (zie rubriek 4.2).
Leverinsufficiëntie
Er werd geen effect van ALAT, ASAT of totaalbilirubine gevonden op de klaring van serplulimab op basis van een farmacokinetische populatieanalyse bij patiënten met lichte (bilirubine ≤ ULN en ASAT > ULN of bilirubine > 1 tot 1,5 × ULN en elke ASAT; n=279) en matige (bilirubine > 1,5 tot 3 × ULN en elke ASAT; n=4) leverinsufficiëntie en normale (bilirubine ≤ ULN en ASAT ≤ ULN; n=1.819) leverfunctie. Er zijn onvoldoende gegevens over patiënten met matige leverinsufficiëntie voor doseringsaanbevelingen. Serplulimab is niet onderzocht bij patiënten met ernstige leverinsufficiëntie (bilirubine > 3 × ULN en ASAT) (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde toediening
In het toxiciteitsonderzoek bij herhaalde toediening bij cynomolgusapen met een dosis tot 31 weken werd een hoge incidentie van farmacologie-gerelateerde perivasculaire mononucleaire celinfiltratie in de plexus choroideus van de hersenen waargenomen bij 100 mg/kg. Het niet waargenomen niveau van bijwerkingen (No Observed Adverse Effect Level - NOAEL) in het toxiciteitsonderzoek na 31 weken was 50 mg/kg/week, wat leidde tot een blootstelling (berekend aan de hand van AUC0-t) die 36 keer de blootstelling was bij mensen bij een dosis van 3 mg/kg om de twee weken.
Reproductietoxiciteit
Er is geen onderzoek naar voortplantingstoxiciteit uitgevoerd.
De PD-1/PD-L1-route wordt verondersteld betrokken te zijn bij het handhaven van tolerantie voor de foetus tijdens de zwangerschap. In muizenmodellen van zwangerschap is aangetoond dat blokkade van PD-L1-signalering de tolerantie voor de foetus verstoort en resulteert in een toename van foetaal verlies.
Twee anti-PD-L1 monoklonale antilichamen werden geëvalueerd bij cynomolgusapen op reproductie- en ontwikkelingstoxiciteit en bleken vroeggeboorte, foetaal verlies en vroegtijdige neonatale sterfte te veroorzaken wanneer ze werden toegediend aan drachtige apinnen.
Daarom zijn mogelijke risico's bij het toedienen van serplulimab tijdens de zwangerschap onder meer een verhoogd aantal abortussen of doodgeboorte. Op basis van het werkingsmechanisme kan foetale blootstelling aan serplulimab het risico verhogen op het ontwikkelen van immuungemedieerde aandoeningen of het veranderen van de normale immuunrespons en immuungemedieerde aandoeningen die zijn gemeld bij PD-1-knockout-muizen.
Genotoxiciteit en carcinogeniteit
Er zijn geen studies uitgevoerd om het genotoxische of carcinogene potentieel van serplulimab te bepalen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Citroenzuur monohydraat (Voor pH-aanpassing)
Natriumcitraat (E331) (Voor pH-aanpassing)
Natriumchloride
Mannitol (E421)
Polysorbaat 80 (E433)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden mag dit geneesmiddel niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6. HETRONIFLY mag niet gelijktijdig met andere geneesmiddelen via een infuus worden toegediend in dezelfde intraveneuze lijn.
6.3 Houdbaarheid
Ongeopende injectieflacon
3 jaar.
Verdunde oplossing
Vanuit microbiologisch oogpunt moet het product, eenmaal verdund, onmiddellijk worden gebruikt. De verdunde oplossing mag niet worden ingevroren. Indien niet onmiddellijk gebruikt, zijn de bewaartijden en -omstandigheden voorafgaand aan het gebruik de verantwoordelijkheid van de gebruiker en mogen deze niet langer zijn dan 24 uur bij 2°C tot 8°C. Deze 24-uurs bewaring kan tot 6 uur bij kamertemperatuur (≤ 25°C) plaatsvinden. Indien gekoeld, moeten de injectieflacons en/of infuuszakken vóór gebruik op kamertemperatuur komen.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C-8°C).
Niet invriezen.
Bewaren in de originele verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
10 ml concentraat in een injectieflacon van 10 ml gemaakt van helder type I-glas met chloorbutylrubberen stop en aluminium-plastic combinatiedoppen die 100 mg serplulimab bevatten.
Verpakking van 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Bereiding en toediening
- Tijdens de bereiding van de infusie dient te worden gezorgd voor een aseptische hantering.
- De injectieflacon niet schudden.
- Laat de injectieflacon op kamertemperatuur komen (bij of onder 25°C).
- Het product moet vóór toediening visueel worden geïnspecteerd op deeltjes en verkleuring. Het concentraat is een kleurloze tot lichtgele, heldere tot licht opaalachtige oplossing. Voer de injectieflacon af als er zichtbare deeltjes worden waargenomen.
- Bevestig de dosis van het product en bereken het benodigde volume HETRONIFLY.
- Zuig met behulp van een steriele spuit een hoeveelheid natriumchloride 9 mg/ml (0,9%), oplossing voor injectie, op dat overeenkomt met het volume van het geïnfuseerde product uit de beoogde infuuszak en gooi het weg.
- Gebruik een injectiespuit om het benodigde volume HETRONIFLY uit de injectieflacon op te zuigen en injecteer dit in de natriumchloride 9 mg/ml (0,9%), oplossing voor injectie, om een verdunde oplossing te bereiden met een uiteindelijk concentratiebereik van 1,0 tot 8,0 mg/ml. Meng de verdunde oplossing door de infuuszak voorzichtig om te keren.
- Dien de oplossing voor infusie intraveneus toe met behulp van een steriel, niet-pyrogeen, inline- of addonfilter van 0,2 tot 5,0 μm met lage eiwitbinding.
Stel de initiële infusiesnelheid in op 100 ml per uur (25 druppels per minuut wordt aanbevolen).
De infusiesnelheid kan worden aangepast als er infusiegerelateerde reacties optreden (zie rubriek 4.2). Als er bij de eerste infusie geen infusiegerelateerde bijwerking optreedt, kan de duur van de daaropvolgende toediening worden verkort tot 30 minuten (± 10 minuten).
- Vanuit microbiologisch oogpunt moet het product, eenmaal verdund, onmiddellijk worden gebruikt. De verdunde oplossing mag niet worden ingevroren. Als de verdunde oplossing niet onmiddellijk wordt gebruikt, kan deze 24 uur bij 2°C tot 8°C worden bewaard. Deze 24-uurs bewaring kan tot 6 uur bij kamertemperatuur (≤ 25°C) plaatsvinden. Indien gekoeld, moeten de injectieflacons en/of infuuszakken vóór gebruik op kamertemperatuur komen (zie rubriek 6.3).
- Aan het einde van de infusie wordt de infuuslijn gespoeld met natriumchloride 9 mg/ml (0,9%), oplossing voor injectie, volgens de routineprocedure van het ziekenhuis.
- Dien geen andere medische producten toe via dezelfde infuuslijn.
- Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd te worden.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona, s/n
Edifici Est, 6a Planta
08039 Barcelona
Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1870/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van de eerste verlening van de vergunning: 03 februari 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu