


SmPC (samenvatting van de productkenmerken) - Giotrif
1. NAAM VAN HET GENEESMIDDEL
GIOTRIF 20 mg filmomhulde tabletten
GIOTRIF 30 mg filmomhulde tabletten
GIOTRIF 40 mg filmomhulde tabletten
GIOTRIF 50 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
GIOTRIF 20 mg filmomhulde tabletten
Eén filmomhulde tablet bevat 20 mg afatinib (als dimaleaat). Hulpstof met bekend effect
Eén filmomhulde tablet bevat 118 mg lactose (als monohydraat).
GIOTRIF 30 mg filmomhulde tabletten
Eén filmomhulde tablet bevat 30 mg afatinib (als dimaleaat). Hulpstof met bekend effect
Eén filmomhulde tablet bevat 176 mg lactose (als monohydraat).
GIOTRIF 40 mg filmomhulde tabletten
Eén filmomhulde tablet bevat 40 mg afatinib (als dimaleaat). Hulpstof met bekend effect
Eén filmomhulde tablet bevat 235 mg lactose (als monohydraat).
GIOTRIF 50 mg filmomhulde tabletten
Eén filmomhulde tablet bevat 50 mg afatinib (als dimaleaat). Hulpstof met bekend effect
Eén filmomhulde tablet bevat 294 mg lactose (als monohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
GIOTRIF 20 mg filmomhulde tabletten
Witte tot geelachtige, ronde, dubbelbolle filmomhulde tablet met schuine randen met in reliëf aan de ene zijde “T20” en aan de andere zijde het bedrijfslogo van Boehringer Ingelheim.
GIOTRIF 30 mg filmomhulde tabletten
Donkerblauwe, ronde, dubbelbolle filmomhulde tablet met schuine randen met in reliëf aan de ene zijde “T30” en aan de andere zijde het bedrijfslogo van Boehringer Ingelheim.
GIOTRIF 40 mg filmomhulde tabletten
Lichtblauwe, ronde, dubbelbolle filmomhulde tablet met schuine randen met in reliëf aan de ene zijde “T40” en aan de andere zijde het bedrijfslogo van Boehringer Ingelheim.
GIOTRIF 50 mg filmomhulde tabletten
Donkerblauwe, ovale, dubbelbolle filmomhulde tablet met in reliëf aan de ene zijde “T50” en aan de andere zijde het bedrijfslogo van Boehringer Ingelheim.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
GIOTRIF als monotherapie is geïndiceerd voor de behandeling van
volwassen patiënten met een lokaal gevorderd of gemetastaseerd niet-kleincellig longcarcinoom
(NSCLC) met (een) activerende EGFR-mutatie(s) die nog niet eerder met een tegen de epidermale-groeifactorreceptor (EGFR) gerichte tyrosinekinaseremmer (TKI) zijn behandeld;
volwassen patiënten met een lokaal gevorderd of gemetastaseerd NSCLC met
plaveiselcelhistologie en progressie op of na platina-gebaseerde chemotherapie (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
De behandeling met GIOTRIF dient te worden gestart door en onder toezicht te staan van een arts die ervaren is in het gebruik van antikankertherapieën.
Voordat met een behandeling met GIOTRIF wordt gestart, dient de status van de EGFR-mutatie te worden vastgesteld (zie rubriek 4.4).
Dosering
De aanbevolen dosering is eenmaal daags 40 mg.
Dit geneesmiddel dient zonder voedsel te worden ingenomen. Ten minste 3 uur voorafgaand aan en ten minste 1 uur na inname van dit geneesmiddel mag geen voedsel worden genuttigd (zie rubriek 4.5 en 5.2).
De behandeling met GIOTRIF dient te worden voortgezet tot ziekteprogressie of tot het geneesmiddel niet langer door de patiënt wordt verdragen (zie tabel 1 hieronder).
Dosisverhoging
Bij patiënten die tijdens de eerste behandelingscyclus (21 dagen voor NSCLC met een EGFR-mutatie en 28 dagen voor NSCLC met plaveiselcelhistologie) een startdosis van 40 mg/dag verdragen (d.w.z. afwezigheid van diarree, rash, stomatitis of andere bijwerkingen met een CTCAE-graad > 1), kan een dosisverhoging worden overwogen tot maximaal 50 mg/dag. De dosis mag niet worden verhoogd bij die patiënten bij wie de dosis eerder werd verlaagd. De maximale dosis is 50 mg per dag.
Dosisaanpassing bij bijwerkingen
Symptomatische bijwerkingen (bijv. ernstige/aanhoudende diarree of huidgerelateerde bijwerkingen) kunnen met succes onder controle worden gehouden met een onderbreking van de behandeling en dosisverlagingen of door de GIOTRIF-behandeling te staken, zoals wordt beschreven in tabel 1 (zie rubriek 4.4 en 4.8).
Tabel 1: Informatie over dosisaanpassing bij bijwerkingen
| CTCAEa bijwerkingen | Aanbevolen dosering | |
| Graad 1 of graad 2 | Geen onderbrekingb | Geen dosisaanpassing |
Graad 2 (aanhoudendc of onverdraaglijk) of Graad ≥ 3 | Onderbreken tot graad 0/1b | Hervatten met een dosisverlaging in stappen van 10 mgd |
a NCI Common Terminology Criteria for Adverse Events
b Bij diarree dienen onmiddellijk diarreeremmende geneesmiddelen (bijv. loperamide) te worden ingenomen en te worden voortgezet bij aanhoudende diarree, totdat de darmen tot rust zijn gekomen. c > 48 uur diarree en/of > 7 dagen rash
d Indien een patiënt geen 20 mg/dag kan verdragen, dient permanent staken van GIOTRIF te worden overwogen.
Er dient rekening te worden gehouden met interstitiële longziekte (ILD) indien een patiënt acute of verslechterende respiratoire symptomen krijgt. In dat geval dient de behandeling te worden onderbroken gedurende de beoordeling. Indien ILD wordt gediagnosticeerd, dient behandeling met GIOTRIF te worden gestaakt en zo nodig een gepaste behandeling te worden ingesteld (zie rubriek 4.4).
Gemiste dosis
Als er een dosis wordt gemist, moet deze nog dezelfde dag worden ingenomen, zodra de patiënt dit beseft. Echter, wanneer de volgende dosis binnen 8 uur gepland staat, dient de gemiste dosis te worden overgeslagen.
Het gebruik van P-glycoproteïne (P-gp)-remmers
Als P-gp-remmers moeten worden ingenomen, dienen die gespreid te worden toegediend, d.w.z. de periode tussen de inname van de dosis P-gp-remmer en de GIOTRIF-dosis moet zo groot mogelijk zijn. Dit betekent bij voorkeur met tussenpozen van 6 uur (bij tweemaal daagse dosering van P-gp-remmers) of 12 uur (bij eenmaal daagse dosering van P-gp-remmers) van de toediening van GIOTRIF (zie rubriek 4.5).
Speciale patiëntgroepen
Patiënten met een verminderde nierfunctie
Blootstelling aan afatinib bleek toe te nemen bij patiënten met een matig of ernstig verminderde nierfunctie (zie rubriek 5.2). Er is geen aanpassing van de startdosis nodig bij patiënten met een licht (eGFR 60-89 ml/min/1,73 m2), matig (eGFR 30-59 ml/min/1,73 m2) of ernstig (eGFR 15-29 ml/min/1,73 m2) verminderde nierfunctie. Patiënten met ernstig verminderde nierfunctie (eGFR 15-29 ml/min/1,73 m2) moeten worden gemonitord en de GIOTRIF-dosis moet worden aangepast als deze niet getolereerd wordt.
Behandeling met GIOTRIF bij patiënten met eGFR < 15 ml/min/1,73 m2 of die gedialyseerd worden, wordt niet aanbevolen.
Patiënten met een afgenomen leverfunctie
De blootstelling aan afatinib verandert niet significant bij patiënten met een mild (Child Pugh A) of matig (Child Pugh B) afgenomen leverfunctie (zie rubriek 5.2). Er is geen aanpassing van de startdosis nodig bij patiënten met een licht of matig afgenomen leverfunctie. Er is geen onderzoek verricht met dit geneesmiddel bij patiënten met een ernstig (Child Pugh C) afgenomen leverfunctie. Bij deze patiënten wordt de behandeling niet aanbevolen (zie rubriek 4.4).
Pediatrische patiënten
Er is geen relevante toepassing van GIOTRIF bij pediatrische patiënten voor de indicatie NSCLC. Behandeling van kinderen of adolescenten met GIOTRIF werd niet ondersteund door een klinisch onderzoek uitgevoerd bij pediatrische patiënten met andere aandoeningen (zie rubriek 5.1 en 5.2). De veiligheid en werkzaamheid zijn niet vastgesteld.
Bij kinderen en adolescenten wordt de behandeling met dit geneesmiddel daarom niet aanbevolen.
Wijze van toediening
Dit geneesmiddel is voor oraal gebruik. De tabletten moeten in hun geheel met water worden doorgeslikt. Wanneer doorslikken van hele tabletten niet mogelijk is, kunnen deze worden gedispergeerd in ongeveer 100 ml niet-koolzuurhoudend drinkwater. Andere vloeistoffen mogen niet worden gebruikt. Men dient de tablet ongebroken in het water te laten vallen en het water gedurende 15 minuten af en toe om te roeren, totdat de tablet in zeer kleine deeltjes uit elkaar is gevallen. De dispersie dient onmiddellijk te worden opgedronken. Het glas dient te worden gespoeld met ongeveer 100 ml water dat ook moet worden opgedronken. De dispersie kan ook via een maagsonde worden toegediend.
4.3 Contra-indicaties
Overgevoeligheid voor afatinib of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Beoordeling van de status van EGFR-mutatie
Bij de beoordeling van de status van EGFR-mutatie bij een patiënt, is het van belang dat een goed gevalideerde en krachtige methodologie wordt gekozen om vals-negatieve of vals-positieve uitslagen te vermijden.
Diarree
Diarree, waaronder ernstige diarree, werd gemeld tijdens de GIOTRIF-behandeling (zie rubriek 4.8). Diarree kan leiden tot dehydratie met of zonder verminderde nierfunctie, wat in zeldzame gevallen heeft geleid tot fatale afloop. Diarree trad over het algemeen binnen de eerste 2 weken van de behandeling op. Graad 3-diarree kwam meestal binnen de eerste 6 weken van de behandeling voor.
Proactieve behandeling van diarree, waaronder adequate hydratie in combinatie met diarreeremmende geneesmiddelen, is vooral tijdens de eerste 6 weken van de behandeling van belang en dient bij de eerste tekenen van diarree te worden gestart. Diarreeremmende geneesmiddelen (bijv. loperamide) dienen te worden gebruikt en zo nodig dient de dosis ervan te worden verhoogd tot de maximaal aanbevolen goedgekeurde dosis. Diarreeremmende geneesmiddelen dienen onmiddellijk beschikbaar te zijn voor de patiënten, zodat de behandeling kan worden gestart bij de eerste tekenen van diarree en kan worden voortgezet totdat dunne ontlasting gedurende 12 uur niet meer voorkomt. Bij patiënten met ernstige diarree kan een onderbreking van de behandeling en een dosisverlaging of het staken van de behandeling met GIOTRIF noodzakelijk zijn (zie rubriek 4.2). Bij patiënten die gedehydreerd raken, kan intraveneuze toediening van elektrolyten en vocht noodzakelijk zijn.
Huidgerelateerde bijwerkingen
Rash/acne werd gemeld bij patiënten die werden behandeld met dit geneesmiddel (zie rubriek 4.8). Over het algemeen manifesteert de rash zich als een milde of matige erythemateuze of acnevormige rash, die kan voorkomen of verergeren op plekken die aan de zon worden blootgesteld. Bij patiënten die aan de zon worden blootgesteld, is het dragen van beschermende kleding en het gebruik van een zonnebrandcrème aan te raden. Vroegtijdige interventie (zoals huidcrèmes, antibiotica) bij dermatologische reacties kan voortzetting van de behandeling met GIOTRIF mogelijk maken. Bij patiënten met ernstige huidreacties kan tijdelijke onderbreking van de behandeling, dosisverlaging (zie rubriek 4.2), aanvullende therapeutische interventie, en een verwijzing naar een specialist met expertise in de behandeling van deze dermatologische gevolgen ook noodzakelijk zijn.
Blaarvorming, bulleuze en exfoliatieve huidaandoeningen zijn gemeld, waaronder zeldzame gevallen die lijken op het syndroom van Stevens-Johnson en toxische epidermale necrolyse. Behandeling met dit geneesmiddel dient te worden onderbroken of gestaakt als de patiënt ernstige blaarvorming, bulleuze en exfoliatieve huidaandoeningen krijgt (zie rubriek 4.8).
Vrouwelijk geslacht, lager lichaamsgewicht en onderliggende verminderde nierfunctie Een hogere blootstelling aan afatinib werd gezien bij vrouwelijke patiënten, patiënten met een lager lichaamsgewicht en bij diegenen met onderliggende verminderde nierfunctie (zie rubriek 5.2). Dit zou kunnen leiden tot een hoger risico op het ontwikkelen van bijwerkingen, in het bijzonder diarree, rash/acne en stomatitis. Het wordt aangeraden patiënten met deze risicofactoren nauwlettender te controleren.
Interstitiële longziekte (ILD)
Er zijn meldingen van ILD of op ILD gelijkende bijwerkingen (zoals longinfiltraten, pneumonitis, acuut ademhalingsnoodsyndroom, allergische alveolitis), ook met fatale afloop, bij patiënten die GIOTRIF kregen ter behandeling van NSCLC. Op ILD gelijkende bijwerkingen werden gemeld bij 0,7% van de patiënten van alle klinische onderzoeken met GIOTRIF zijn behandeld (van wie 0,5% een op ILD gelijkende bijwerking met een CTCAE-graad ≥ 3 had). Patiënten met een voorgeschiedenis van ILD zijn niet onderzocht.
Alle patiënten met een acute aanval en/of onverklaarde verslechtering van luchtwegsymptomen (dyspneu, hoesten, koorts) dienen te worden gecontroleerd om ILD uit te sluiten. Behandeling met dit geneesmiddel dient te worden onderbroken in afwachting van het onderzoek van deze symptomen. Indien ILD wordt gediagnosticeerd, dient GIOTRIF permanent te worden gestaakt en zo nodig een gepaste behandeling te worden ingesteld (zie rubriek 4.2).
Ernstig afgenomen leverfunctie
Tijdens de behandeling met dit geneesmiddel is leverfalen, ook met fatale afloop, gemeld bij minder dan 1% van de patiënten. Bij deze patiënten was ook sprake van vertekenende factoren, waaronder een reeds bestaande leveraandoening en/of comorbiditeiten die verband hielden met verergering van de onderliggende maligniteit. Regelmatige controle van de leverfunctie wordt aanbevolen bij patiënten met een reeds bestaande leveraandoening. Tijdens de hoofdonderzoeken werden graad 3-verhogingen van alanineaminotransferase (ALAT) en aspartaataminotransferase (ASAT) waargenomen bij 2,4% (LUX-Lung 3) en 1,6% (LUX-Lung 8) van de patiënten die normale uitgangsresultaten van leveronderzoek hadden en die werden behandeld met 40 mg/dag. Tijdens LUX-Lung 3 waren graad 3-verhogingen van ALAT/ASAT ongeveer 3,5 maal zo hoog bij patiënten met abnormale uitgangsresultaten van leveronderzoek. Tijdens LUX-Lung 8 waren er geen graad 3-verhogingen van ALAT/ASAT bij patiënten met abnormale uitgangsresultaten van leveronderzoek (zie rubriek 4.8). Onderbreking van de dosis kan noodzakelijk zijn bij patiënten van wie de leverfunctie verslechtert (zie rubriek 4.2). Bij patiënten bij wie een ernstig afgenomen leverfunctie ontstaat tijdens de behandeling met GIOTRIF, dient de behandeling te worden gestaakt.
Gastro-intestinale perforaties
Gastro-intestinale perforaties, waaronder gevallen met fatale afloop, zijn gemeld tijdens behandeling met GIOTRIF bij 0,2% van de patiënten van alle gerandomiseerde gecontroleerde klinische onderzoeken. In de meerderheid van de gevallen hield de gastro-intestinale perforatie verband met andere bekende risicofactoren, waaronder het gelijktijdig gebruik van geneesmiddelen zoals corticosteroïden, NSAID’s of anti-angiogenetische middelen, een onderliggende voorgeschiedenis van gastro-intestinale ulceratie, aanwezigheid van divertikel(s), leeftijd of darmmetastasen op de perforatieplaats. Wanneer een gastro-intestinale perforatie optreedt bij patiënten tijdens de behandeling met GIOTRIF, dan dient deze behandeling permanent te worden gestaakt.
Keratitis
Bij symptomen, zoals een acute of verergerende oogontsteking, overvloedig tranen, gevoeligheid voor licht, wazig zien, oogpijn en/of een rood oog, dient onmiddellijk een oogspecialist te worden geraadpleegd. Bij een diagnose van ulcererende keratitis dient de behandeling te worden onderbroken of gestaakt. Als een diagnose van keratitis wordt bevestigd, dienen de baten en risico’s van voortzetting van de behandeling zorgvuldig tegen elkaar te worden afgewogen. Dit geneesmiddel dient met voorzichtigheid te worden gebruikt bij patiënten met een voorgeschiedenis van keratitis, ulcererende keratitis of ernstige droge ogen. Het dragen van contactlenzen is ook een risicofactor voor het ontstaan van keratitis en ulceratie (zie rubriek 4.8).
Werking linkerventrikel
Disfunctie van het linkerventrikel is in verband gebracht met HER2-remming. Er zijn, gelet op de beschikbare klinische onderzoeksgegevens, geen aanwijzingen dat dit geneesmiddel een bijwerking veroorzaakt op het samentrekkend vermogen van het hart. Dit geneesmiddel is echter niet onderzocht bij patiënten met een afwijkende linkerventrikelejectiefractie (LVEF) of degenen met een significante cardiale voorgeschiedenis. Bij patiënten met cardiale risicofactoren en degenen met aandoeningen die van invloed kunnen zijn op de LVEF, dient cardiale monitoring te worden overwogen, met inbegrip van een beoordeling van de LVEF bij de aanvangssituatie en gedurende de behandeling. Bij patiënten die gedurende de behandeling relevante cardiale klachten/symptomen ontwikkelen, dient cardiale monitoring, waaronder beoordeling op LVEF, te worden overwogen.
Bij patiënten met een ejectiefractie die onder de door de instelling gehanteerde laagste normale waarde ligt, dient zowel een cardiologisch consult als een onderbreking of staking van de behandeling te worden overwogen.
Interacties met P-glycoproteïne (P-gp)
Gelijktijdige behandeling met middelen die P-gp sterk induceren, kan de blootstelling aan afatinib verminderen (zie rubriek 4.5).
Lactose
Dit geneesmiddel bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactose malabsorptie, dienen dit geneesmiddel niet te gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Interacties met transportsystemen van geneesmiddelen
De effecten van P-glycoproteïne (P-gp)-remmers en ‘breast cancer resistance protein’ (BCRP)-remmers op afatinib
In vitro-onderzoeken hebben aangetoond dat afatinib een substraat van P-gp en BCRP is. Wanneer de krachtige P-gp- en BCRP-remmer ritonavir (200 mg tweemaal daags gedurende 3 dagen) werd toegediend 1 uur voorafgaand aan een enkelvoudige dosis van 20 mg GIOTRIF nam de blootstelling aan afatinib met 48% (oppervlak onder de curve (AUC0-∞)) en 39% (piekplasmaconcentratie (Cmax)) toe. Wanneer ritonavir daarentegen gelijktijdig of 6 uur na 40 mg GIOTRIF werd toegediend, was de relatieve biologische beschikbaarheid van afatinib respectievelijk 119% (AUC0-∞) en 104% (Cmax), en 111% (AUC0-∞) en 105% (Cmax). Daarom wordt aanbevolen krachtige P-gp-remmers (waaronder maar niet beperkt tot ritonavir, ciclosporine A, ketoconazol, itraconazol, erytromycine, verapamil, kinidine, tacrolimus, nelfinavir, saquinavir en amiodaron) gespreid toe te dienen, bij voorkeur 6 uur of 12 uur voor of na de toediening van GIOTRIF (zie rubriek 4.2).
Effecten van P-gp-inductoren op afatinib
Voorafgaande behandeling met rifampicine (600 mg eenmaal daags gedurende 7 dagen), een krachtige inductor van P-gp, verlaagde de plasmablootstelling aan afatinib met 34% (AUC0-∞) en 22% (Cmax) na toediening van een enkelvoudige dosis van 40 mg GIOTRIF. Krachtige P-gp-inductoren (waaronder maar niet beperkt tot rifampicine, carbamazepine, fenytoïne, fenobarbital of sint-janskruid (Hypericum perforatum)) kunnen de blootstelling aan afatinib verminderen (zie rubriek 4.4).
Effecten van afatinib op P-gp-substraten
Afatinib is, gebaseerd op in vitro-gegevens, een matige P-gp-remmer. Het wordt echter, gebaseerd op klinische gegevens, niet waarschijnlijk geacht dat behandeling met GIOTRIF zal leiden tot veranderingen in de plasmaconcentraties van andere P-gp-substraten.
Interacties met BCRP
In vitro-onderzoeken hebben aangetoond dat afatinib een substraat en een remmer van het transporteiwit BCRP is. Afatinib kan de biologische beschikbaarheid van oraal toegediende BCRP-substraten (waaronder maar niet beperkt tot rosuvastatine en sulfasalazine) doen toenemen.
Effecten van voedsel op afatinib
Gelijktijdige toediening van een vetrijke maaltijd met GIOTRIF leidde tot een significante verlaging van de blootstelling aan afatinib met ongeveer 50% (Cmax) en 39% (AUC0-∞). Dit geneesmiddel dient te worden toegediend zonder voedsel (zie rubriek 4.2 en 5.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Aan vrouwen die zwanger kunnen worden, dient uit voorzorg te worden geadviseerd om een zwangerschap te voorkomen tijdens de behandeling met GIOTRIF. Tijdens de behandeling en gedurende ten minste 1 maand na de laatste dosis dienen adequate anticonceptiemethoden te worden gebruikt.
Zwangerschap
Op grond van hun werking kunnen alle geneesmiddelen die zijn gericht op EGFR schade aan de foetus veroorzaken.
De resultaten van dieronderzoek met afatinib duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Bij dieronderzoek zijn geen aanwijzingen gevonden voor teratogeniteit, zelfs niet bij doses die voor de moeder dodelijk zijn. Schadelijke effecten bleven beperkt tot toxische dosisniveaus. De systemische blootstelling die bij dieren werd bereikt, bleef echter op een vergelijkbaar bereik of een lager niveau dan wordt gezien bij patiënten (zie rubriek 5.3).
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van dit geneesmiddel bij zwangere vrouwen. Het risico voor de mens is derhalve niet bekend. Indien gebruikt tijdens de zwangerschap, of als de patiënt zwanger raakt tijdens of na het gebruik van GIOTRIF, moet zij worden ingelicht over het mogelijke gevaar voor de foetus.
Borstvoeding
Uit beschikbare farmacokinetische gegevens bij dieren blijkt dat afatinib in melk wordt uitgescheiden (zie rubriek 5.3). Op basis daarvan is het waarschijnlijk dat afatinib wordt uitgescheiden in de moedermelk. Een risico voor kinderen die borstvoeding krijgen, kan niet worden uitgesloten. Aan moeders dient geadviseerd te worden geen borstvoeding te geven tijdens de behandeling met dit geneesmiddel.
Vruchtbaarheid
Bij mensen zijn er geen onderzoeken naar de vruchtbaarheid uitgevoerd met betrekking tot afatinib. Uit beschikbare niet-klinische toxicologiegegevens zijn effecten op de voortplantingsorganen aangetoond bij hogere doses. Daarom kan een nadelig effect van dit geneesmiddel op de menselijke vruchtbaarheid niet worden uitgesloten.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
GIOTRIF heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Gedurende de behandeling zijn bij sommige patiënten bijwerkingen op het gezichtsvermogen (conjunctivitis, droge ogen, keratitis) gemeld (zie rubriek 4.8), die van invloed kunnen zijn op de rijvaardigheid van patiënten of het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De groepen bijwerkingen werden in het algemeen in verband gebracht met de EGFR-remmende werking van afatinib. Een overzicht van alle bijwerkingen wordt gepresenteerd in tabel 2. De meest voorkomende bijwerkingen waren diarree en huidgerelateerde bijwerkingen (zie rubriek 4.4), evenals stomatitis en paronychia (zie ook tabel 3, 4 en 5). In het algemeen leidde een dosisverlaging (zie rubriek 4.2) tot een lagere frequentie van vaak voorkomende bijwerkingen.
Bij patiënten die eenmaal daags werden behandeld met 40 mg GIOTRIF kwam een dosisverlaging ten gevolge van bijwerkingen voor bij 57% van de patiënten in het LUX-Lung 3-onderzoek en bij 25% van de patiënten in het LUX-Lung 8-onderzoek. Stakingspercentages ten gevolge van de bijwerkingen diarree en rash/acne waren respectievelijk 1,3% en 0% in LUX-Lung 3 en 3,8% en 2,0% in LUX-Lung 8.
Op ILD gelijkende bijwerkingen werden gemeld bij 0,7% van de met afatinib behandelde patiënten. Blaarvorming, bulleuze en exfoliatieve huidaandoeningen zijn gemeld, waaronder zeldzame gevallen wijzend op Stevens-Johnsonsyndroom en toxische epidermale necrolyse, hoewel er in deze gevallen potentiële alternatieve etiologieën waren (zie rubriek 4.4).
Tabel met bijwerkingen
In tabel 2 wordt de frequentie samengevat van de bijwerkingen uit alle NSCLC-onderzoeken en van postmarketingervaring bij dagelijkse doses van 40 mg GIOTRIF of 50 mg als monotherapie. De volgende termen worden gebruikt om de bijwerkingen naar frequentie te rangschikken: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000). Binnen elke frequentiegroep worden de bijwerkingen naar afnemende ernst gerangschikt.
Tabel 2: Samenvatting van bijwerkingen per frequentiecategorie
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms | Zelden |
| Infecties en parasitaire aandoeningen | Paronychia1 | Cystitis | ||
Voedings- en stofwisselingsstoornissen | Verminderde eetlust | Dehydratie Hypokaliëmie | ||
| Zenuwstelselaandoeningen | Dysgeusie | |||
| Oogaandoeningen | Conjunctivitis Droog oog | Keratitis Afwijkende wimpergroei | ||
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Bloedneus | Rhinorroe | Interstitiële longziekte | |
| Maagdarmstelselaandoenin gen | Diarree Stomatitis2 Nausea Braken | Dyspepsie Cheilitis | Pancreatitis Gastro- intestinale perforatie | |
| Lever- en galaandoeningen | Alanineaminotransferase verhoogd Aspartaataminotransferase verhoogd | |||
Huid- en onderhuidaandoeningen | Rash3 Acneïforme dermatitis4 Pruritus5 Droge huid6 | Palmoplantair erytrodysesthesie-syndroom Nagelafwijkingen8 | Stevens- Johnsonsy ndroom7 Toxische epidermale necrolyse7 | |
| Skeletspierstelsel- en bindweefselaandoeningen | Spierspasmen | |||
Nier- en urinewegaandoeningen | Nierfunctie verminderd/renaal falen | |||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | |||
| Onderzoeken | Gewicht verlaagd |
1 Omvat paronychia, nagelinfectie, nagelbedinfectie
2 Omvat stomatitis, afteuze stomatitis, slijmvliesontsteking, mondulceratie, erosie van mondslijmvlies, slijmvlieserosie, slijmvliesulceratie
3 Omvat een groep voorkeurstermen voor rash
4 Omvat acne, pustuleuze acne, acneïforme dermatitis
5 Omvat pruritus, pruritus gegeneraliseerd
6 Omvat droge huid, gebarsten huid
7 Op basis van postmarketingervaring
8 Omvat nagelafwijking, onycholyse, nagel toxiciteit, onychoclasis, ingroeiende nagel, vorming van nagelputjes, onychomadesis, nagelverkleuring, nageldystrofie, nagelrichels en onychogryposis.
Beschrijving van geselecteerde bijwerkingen
Zeer vaak voorkomende bijwerkingen die voorkwamen bij met GIOTRIF behandelde patiënten bij ten minste 10% van de patiënten in het LUX-Lung 3- en LUX-Lung 7-onderzoek zijn samengevat in tabel 3 en 4 op basis van de graad van National Cancer Institute-Common Toxicity Criteria (NCI-CTC).
Tabel 3: Zeer vaak voorkomende bijwerkingen in het LUX-Lung 3-onderzoek
| GIOTRIF (40 mg/dag) N = 229 | Pemetrexed/ cisplatine N = 111 | |||||
| NCI-CTC-graad | Elke graad | 3 | 4 | Elke graad | 3 | 4 |
| MedDRA-voorkeursterm | % | % | % | % | % | % |
| Infecties en parasitaire aandoeningen | ||||||
| Paronychia1 | 57,6 | 11,4 | 0 | 0 | 0 | 0 |
| Voedings- en stofwisselingsstoornissen | ||||||
| Verminderde eetlust | 20,5 | 3,1 | 0 | 53,2 | 2,7 | 0 |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||||||
| Bloedneus | 13,1 | 0 | 0 | 0,9 | 0,9 | 0 |
| Maagdarmstelselaandoeningen | ||||||
Diarree Stomatitis2 Cheilitis | 95,2 69,9 12,2 | 14,4 8,3 0 | 0 0,4 0 | 15,3 13,5 0,9 | 0 0,9 0 | 0 0 0 |
| Huid- en onderhuidaandoeningen | ||||||
Rash3 Acneïforme dermatitis4 Droge huid5 Pruritus6 | 70,3 34,9 29,7 19,2 | 14 2,6 0,4 0,4 | 0 0 0 0 | 6,3 0 1,8 0,9 | 0 0 0 0 | 0 0 0 0 |
| Onderzoeken | ||||||
| Gewicht verlaagd | 10,5 | 0 | 0 | 9,0 | 0 | 0 |
1 Omvat paronychia, nagelinfectie, nagelbedinfectie
2 Omvat stomatitis, afteuze stomatitis, slijmvliesontsteking, mondulceratie, erosie van mondslijmvlies, slijmvlieserosie, slijmvliesulceratie
3 Omvat een groep voorkeurstermen voor rash
4 Omvat acne, pustuleuze acne, acneïforme dermatitis
5 Omvat droge huid, gebarsten huid
6 Omvat pruritus, pruritus gegeneraliseerd
Tabel 4: Zeer vaak voorkomende bijwerkingen in het LUX-Lung 7-onderzoek
GIOTRIF (40 mg/dag) N = 160 | Gefitinib N = 159 | |||||
| NCI-CTC-graad | Elke graad | 3 | 4 | Elke graad | 3 | 4 |
| MedDRA-voorkeursterm | % | % | % | % | % | % |
| Infecties en parasitaire aandoeningen | ||||||
| Paronychia1 | 57,5 | 1,9 | 0 | 17,0 | 0,6 | 0 |
| Cystitis2 | 11,3 | 1,3 | 0 | 7,5 | 1,3 | 0,6 |
| Voedings- en stofwisselingsstoornissen | ||||||
| Verminderde eetlust | 27,5 | 1,3 | 0 | 24,5 | 1,9 | 0 |
| Hypokaliëmie3 | 10,6 | 2,5 | 1,3 | 5,7 | 1,3 | 0 |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||||||
| Rhinorroe4 | 19,4 | 0 | 0 | 7,5 | 0 | 0 |
| Bloedneus | 18,1 | 0 | 0 | 8,8 | 0 | 0 |
| Maagdarmstelselaandoeningen | ||||||
| Diarree | 90,6 | 13,8 | 0,6 | 64,2 | 3,1 | 0 |
| Stomatitis5 | 64,4 | 4,4 | 0 | 27,0 | 0 | 0 |
| Nausea | 25,6 | 1,3 | 0 | 27,7 | 1,3 | 0 |
| Braken | 19,4 | 0,6 | 0 | 13,8 | 2,5 | 0 |
| Dyspepsie | 10,0 | 0 | 0 | 8,2 | 0 | 0 |
| Lever- en galaandoeningen | ||||||
| Alanineaminotransferase verhoogd | 11,3 | 0 | 0 | 27,7 | 8,8 | 0,6 |
| Huid- en onderhuidaaandoeningen | ||||||
| Rash6 | 80,0 | 7,5 | 0 | 67,9 | 3,1 | 0 |
| Droge huid | 32,5 | 0 | 0 | 39,6 | 0 | 0 |
| Pruritus7 | 25,6 | 0 | 0 | 25,2 | 0 | 0 |
| Acneïforme dermatitis8 | 23,8 | 1,9 | 0 | 32,1 | 0,6 | 0 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||||||
| Pyrexie | 13,8 | 0 | 0 | 6,3 | 0 | 0 |
| Onderzoeken | ||||||
| Gewicht verlaagd | 10,0 | 0,6 | 0 | 5,7 | 0,6 | 0 |
1 Omvat paronychia, nagelinfectie, nagelbedinfectie
2 Omvat cystitis, urineweginfectie
3 Omvat hypokaliëmie, bloed kalium verlaagd
4 Omvat rhinorroe, neusontsteking
5 Omvat stomatitis, afteuze stomatitis, slijmvliesontsteking, mondulceratie, slijmvlieserosie 6 Omvat een groep voorkeurstermen voor rash
7 Omvat pruritus, pruritus gegeneraliseerd
8 Omvat acneïforme dermatitis, acne
Afwijkende leverfunctietests
Afwijkende leverfunctietests (met inbegrip van ALAT verhoogd en ASAT verhoogd) werden waargenomen bij patiënten die behandeld werden met 40 mg GIOTRIF. Deze verhogingen waren over het algemeen van tijdelijke aard en leidden niet tot staking. Graad 2 (> 2,5 tot 5,0 keer de bovenste limiet van normaal (ULN)) ALAT-verhogingen kwamen voor bij < 8% van de met dit geneesmiddel behandelde patiënten. Graad 3 (> 5,0 tot 20,0 keer ULN) verhogingen kwamen voor bij < 4% van de met GIOTRIF behandelde patiënten (zie rubriek 4.4).
Beschrijving van geselecteerde bijwerkingen
Zeer vaak voorkomende bijwerkingen die tijdens het LUX-Lung 8-onderzoek bij minstens 10% van de met GIOTRIF behandelde patiënten zijn opgetreden, zijn volgens de graden op basis van de National Cancer Institute-Common Toxicity Criteria (NCI-CTC) samengevat in tabel 5.
Tabel 5: Zeer vaak voorkomende bijwerkingen in het LUX-Lung 8-onderzoek*
| GIOTRIF (40 mg/dag) N = 392 | Erlotinib N = 395 | |||||
| NCI-CTC-graad | Elke graad | 3 | 4 | Elke graad | 3 | 4 |
| MedDRA-voorkeursterm | % | % | % | % | % | % |
| Infecties en parasitaire aandoeningen | ||||||
| Paronychia1 | 11,0 | 0,5 | 0 | 5,1 | 0,3 | 0 |
| Voedings- en stofwisselingsstoornissen | ||||||
| Verminderde eetlust | 24,7 | 3,1 | 0 | 26,1 | 2,0 | 0 |
| Maagdarmstelselaandoeningen | ||||||
Diarree Stomatitis2 Nausea | 74,7 30,1 20,7 | 9,9 4,1 1,5 | 0,8 0 0 | 41,3 10,6 16,2 | 3,0 0,5 1,0 | 0,3 0 0,3 |
| Huid- en onderhuidaandoeningen | ||||||
Rash3 Acneïforme dermatitis4 | 60,7 14,0 | 5,4 1,3 | 0 0 | 56,7 18,0 | 8,1 2,5 | 0 0 |
* De tabel geeft de frequentie die bij patiënten is opgetreden door welke oorzaak dan ook 1 Omvat paronychia, nagelinfectie, nagelbedinfectie
2 Omvat stomatitis, afteuze stomatitis, slijmvliesontsteking, mondulceratie, erosie van mondslijmvlies, slijmvlieserosie, slijmvliesulceratie
3 Omvat een groep voorkeurstermen voor rash
4 Omvat acne, pustuleuze acne, acneïforme dermatitis
Afwijkende leverfunctietests
Afwijkende leverfunctietests (met inbegrip van ALAT en ASAT verhoogd) werden waargenomen bij patiënten die behandeld werden met 40 mg GIOTRIF. Deze verhogingen waren over het algemeen van tijdelijke aard en leidden niet tot staking. Graad 2-verhogingen van ALAT kwamen voor bij 1% en graad 3-verhogingen bij 0,8% van de met GIOTRIF behandelde patiënten (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Symptomen
De hoogste dosis afatinib die werd onderzocht bij een beperkt aantal patiënten in klinische fase 1-onderzoeken was 160 mg eenmaal daags gedurende 3 dagen en 100 mg eenmaal daags gedurende 2 weken. De bijwerkingen die gezien werden bij deze doses betroffen voornamelijk dermatologische (rash/acne) en gastro-intestinale voorvallen (vooral diarree). Een overdosering bij 2 gezonde adolescenten met inname van elk 360 mg afatinib (als onderdeel van inname van een geneesmiddelencocktail) werd geassocieerd met bijwerkingen, zoals nausea, braken, asthenie, duizeligheid, hoofdpijn, buikpijn en amylase verhoogd (< 1,5 keer ULN). Beide personen herstelden van deze bijwerkingen.
Behandeling
Er bestaat geen specifiek antidotum voor overdosering van dit geneesmiddel. In geval van een vermoedelijke overdosering mag GIOTRIF niet meer worden toegediend en moet worden gestart met ondersteunende zorg.
Indien van toepassing kan verwijdering van niet-geabsorbeerd afatinib worden bereikt door opwekking van braken of door maagspoeling.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EB03
Werkingsmechanisme
Afatinib is een krachtige en selectieve irreversibele blokker van de ErbB-familie. Afatinib vormt een covalente binding met en een irreversibele blokkade voor signaaltransductie van alle homo- en heterodimeren die worden gevormd door de leden van de ErbB-familie: EGFR (ErbB1), HER2 (ErbB2), ErbB3 en ErbB4.
Farmacodynamische effecten
Afwijkende ErbB-signaaltransductie in gang gezet door receptormutaties en/of -amplificatie, en/of door overexpressie van een ligand van de receptor draagt bij aan het maligne fenotype. Mutaties in EGFR bakenen een duidelijk moleculair subtype longkanker af.
In niet-klinische ziektemodellen met ontregeling van het ErbB-pad, blokkeert afatinib als monotherapie effectief de signaaltransductie van de ErbB-receptor, wat leidt tot remming van tumorgroei of afname van de tumor. NSCLC-tumoren met vaak voorkomende activerende EGFR-mutaties (Del 19, L858R) en verscheidene minder vaak voorkomende EGFR-mutaties bij exon 18 (G719X) en exon 21 (L861Q) zijn met name gevoelig voor behandeling met afatinib in niet-klinische en klinische omstandigheden. Beperkte niet-klinische en/of klinische activiteit is waargenomen in NSCLC-tumoren met een insertiemutatie in exon 20.
De verwerving van de secundaire T790M-mutatie is een belangrijk verworven resistentiemechanisme voor afatinib en gendosering van het T790M-bevattende allel correleert met de mate van resistentie in vitro. De T790M-mutatie wordt in ongeveer 50% van de tumoren van patiënten gevonden na ziekteprogressie bij afatinib, voor welke T790M-gerichte EGFR TKI’s kunnen worden overwogen als een optie voor de volgende behandelingslijn. Andere potentiële resistentiemechanismen voor afatinib zijn preklinisch gesuggereerd en MET-genamplificatie is klinisch waargenomen.
Klinische werkzaamheid en veiligheid
GIOTRIF bij patiënten met niet-kleincellig longcarcinoom (NSCLC) met EGFR-mutaties
LUX-Lung 3
In de setting van een eerstelijnsbehandeling werden de werkzaamheid en veiligheid van GIOTRIF beoordeeld bij patiënten met een lokaal gevorderd of gemetastaseerd NSCLC (stadium IIIB of IV) en een positieve EGFR-mutatie in een wereldwijd, gerandomiseerd, multicenter, open-label onderzoek. De patiënten werden gescreend op de aanwezigheid van 29 verschillende EGFR-mutaties, waarbij gebruik werd gemaakt van een op polymerase-kettingreactie (PCR) gebaseerde methode (TheraScreen®: EGFR29-mutatiekit, Qiagen Manchester Ltd). De patiënten werden gerandomiseerd (2:1) naar 40 mg GIOTRIF eenmaal daags of op maximaal 6 cycli van pemetrexed/cisplatine. De gerandomiseerde patiënten bestonden voor 65% uit vrouwen, de mediane leeftijd bedroeg 61 jaar, de ECOG-prestatiestatus bij de uitgangssituatie was 0 (39%) of 1 (61%), 26% was wit en 72% was van Aziatische afkomst. Bij 89% van de patiënten was er sprake van een vaak voorkomende EGFR-mutatie (Del 19 of L858R).
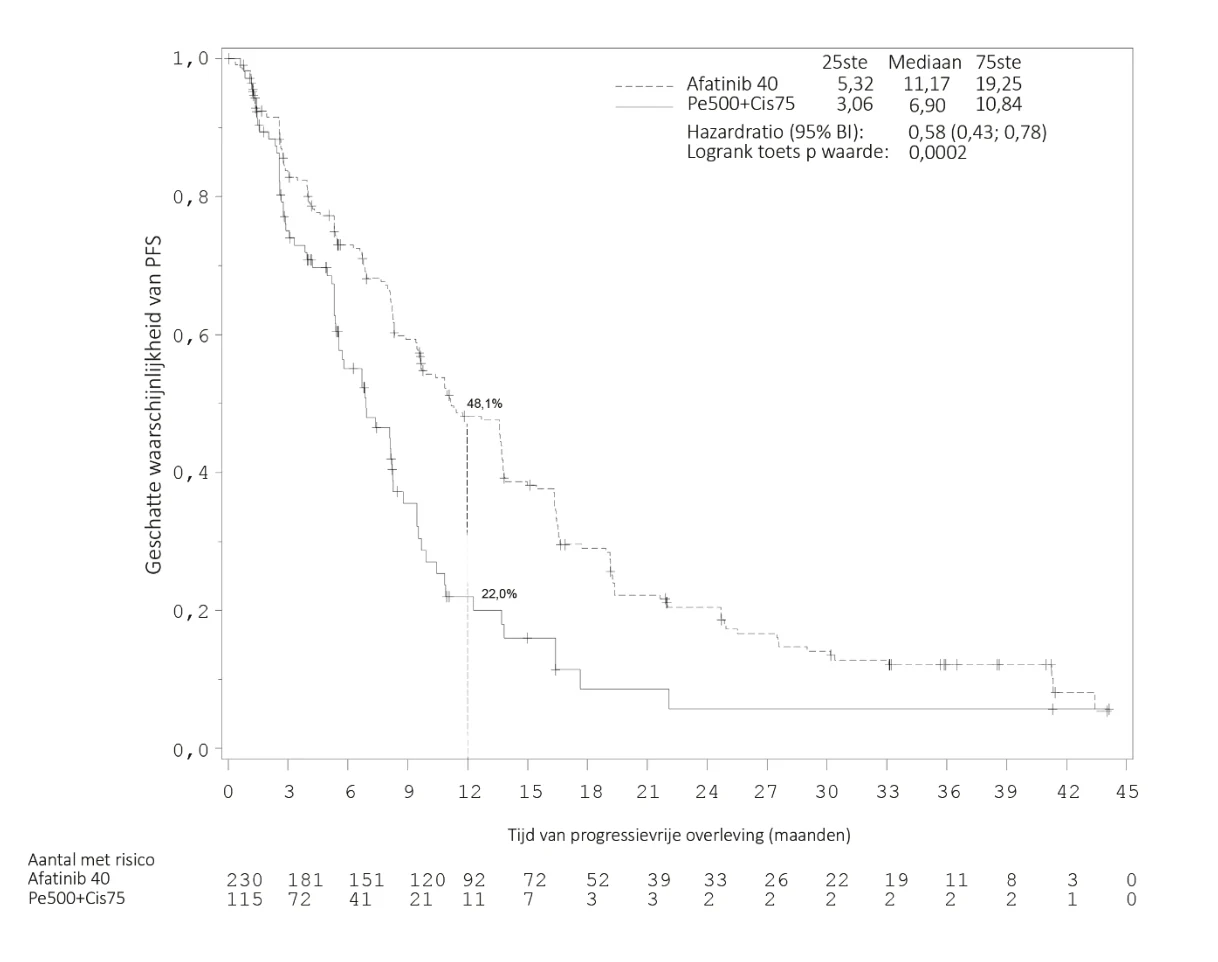
Het primaire eindpunt was progressievrije overleving (PFS) volgens onafhankelijke beoordeling; de secundaire eindpunten waren totale overleving (OS) en het objectieve responspercentage (ORR). Ten tijde van de analyse op 14 november 2013 was er bij 176 patiënten (76,5%) in de afatinib-arm en 70 patiënten (60,9%) in de chemotherapie-arm een voorval opgetreden dat werd meegenomen in de PFS-analyse, d.w.z. de ziekteprogressie die werd bepaald volgens centrale onafhankelijke beoordeling of overlijden. De resultaten voor de werkzaamheid zijn weergegeven in figuur 1 en in tabel 6 en 7.
LUX-Lung 6
De werkzaamheid en veiligheid van GIOTRIF bij Aziatische patiënten met lokaal gevorderd of gemetastaseerd (stadium IIIB/IV) adenocarcinoom van de long en een positieve EGFR-mutatie, werden geëvalueerd in een gerandomiseerd, multicenter, open-label onderzoek. Net als in LUX-Lung 3 werden patiënten met nog niet eerder behandelde NSCLC gescreend op EGFR-mutaties met behulp van TheraScreen®: EGFR29-mutatiekit (Qiagen Manchester Ltd). Alle gerandomiseerde patiënten waren van Aziatische afkomst, 65% was van het vrouwelijk geslacht en de mediane leeftijd was 58 jaar. Patiënten met vaak voorkomende EGFR-mutaties maakten 89% van de onderzoekspopulatie uit.
Het primaire eindpunt was PFS die werd bepaald volgens centrale onafhankelijke beoordeling; secundaire eindpunten waren OS en ORR.
In beide onderzoeken bleek de PFS van EGFR-mutatiepositieve patiënten die werden behandeld met GIOTRIF significant te zijn verbeterd in vergelijking met die bij chemotherapie. De resultaten voor de werkzaamheid zijn samengevat in figuur 1 (LUX-Lung 3) en in tabel 6 en 7 (LUX-Lung 3 en 6). In tabel 7 zijn de resultaten weergegeven voor de twee patiëntensubgroepen met twee vaak voorkomende EGFR-mutaties: Del 19 en L858R.
Figuur 1: De Kaplan-Meier-curve voor PFS volgens onafhankelijke beoordeling per behandelgroep in het LUX-Lung 3-onderzoek (totale populatie)
Tabel 6: Resultaten voor de werkzaamheid van GIOTRIF vs. pemetrexed/cisplatine (LUX-Lung 3) en gemcitabine/cisplatine (LUX-Lung 6) (onafhankelijke beoordeling)
| LUX-Lung 3 | LUX-Lung 6 | |||
GIOTRIF (N = 230) | Pemetrexed/ cisplatine (N = 115) | GIOTRIF (N = 242) | Gemcitabine/ cisplatine (N = 122) | |
| Progressievrije overleving Maanden (mediaan) | 11,2 | 6,9 | 11,0 | 5,6 |
| Hazardratio (HR) (95%-BI) | 0,58 (0,43-0,78) | 0,28 (0,20-0,39) | ||
| p-waarde1 | 0,0002 | < 0,0001 | ||
| PFS-percentage 1 jaar | 48,1% | 22,0% | 46,7% | 2,1% |
| Objectief responspercentage (CR+PR)2 | 56,5% | 22,6% | 67,8% | 23,0% |
| Oddsratio (OR) (95%-BI) | 4,80 (2,89-8,08) | 7,57 (4,52-12,68) | ||
| p-waarde1 | < 0,0001 | < 0,0001 | ||
| Totale overleving (OS) Maanden (mediaan) | 28,2 | 28,2 | 23,1 | 23,5 |
| Hazardratio (HR) (95%-BI) | 0,88 (0,66-1,17) | 0,93 (0,72-1,22) | ||
| p-waarde1 | 0,3850 | 0,6137 | ||
1 p-waarde voor PFS/OS op basis van een gestratificeerde logrank-toets; p-waarde voor het objectieve responspercentage (ORR) op basis van logistische regressie
2 CR=complete respons; PR=partiële respons
Tabel 7: In PFS en OS uitgedrukte resultaten voor de werkzaamheid van GIOTRIF vs. pemetrexed/cisplatine (LUX-Lung 3) en gemcitabine/cisplatine (LUX-Lung 6) in de vooraf gedefinieerde subgroepen met de EGFR-mutatie Del 19 dan wel L858R (onafhankelijke beoordeling)
| LUX-Lung 3 | LUX-Lung 6 | |||||||||||
| Del 19 | GIOTRIF | Pemetrexed/ | GIOTRIF | Gemcitabine/ | ||||||||
| cisplatine | cisplatine | |||||||||||
| (N = 112) | (N = 57) | (N = 124) | (N = 62) | |||||||||
| Progressievrije overleving Maanden (mediaan) | 13,8 | 5,6 | 13,1 | 5,6 | ||||||||
| Hazardratio (HR) (95%-BI) | 0,26 (0,17-0,42) | 0,20 (0,13-0,33) | ||||||||||
| p-waarde1 | < 0,0001 | < 0,0001 | ||||||||||
| Totale overleving (OS) Maanden (mediaan) | 33,3 | 21,1 | 31,4 | 18,4 | ||||||||
| Hazardratio (HR) (95%-BI) | 0,54 (0,36-0,79) | 0,64 (0,44-0,94) | ||||||||||
| p-waarde1 | 0,0015 | 0,0229 | ||||||||||
| L858R | GIOTRIF | Pemetrexed/ | GIOTRIF | Gemcitabine/ | ||||||||
| cisplatine | cisplatine | |||||||||||
| (N = 91) | (N = 47) | (N = 92) | (N = 46) | |||||||||
| Progressievrije overleving Maanden (mediaan) | 10,8 | 8,1 | 9,6 | 5,6 | ||||||||
| Hazardratio (HR) (95%-BI) | 0,75 (0,48-1,19) | 0,31 (0,19-0,52) | ||||||||||
| p-waarde1 | 0,2191 | < 0,0001 | ||||||||||
| Totale overleving (OS) Maanden (mediaan) | 27,6 | 40,3 | 19,6 | 24,3 | ||||||||
| Hazardratio (HR) (95%-BI) | 1,30 (0,80-2,11) | 1,22 (0,81-1,83) | ||||||||||
| p-waarde1 | 0,2919 | 0,3432 | ||||||||||
1 p-waarde voor PFS/OS op basis van een gestratificeerde logrank-toets
In de vooraf voor GIOTRIF en chemotherapie gedefinieerde subgroep met vaak voorkomende mutaties (Del 19 en L858R gecombineerd) was de mediane PFS respectievelijk 13,6 maanden en 6,9 maanden (HR 0,48; 95%-BI 0,35-0,66; p < 0,0001; N = 307) in LUX-Lung 3, en 11,0 maanden en 5,6 maanden (HR 0,24; 95%-BI 0,17-0,35; p < 0,0001; N = 324) in LUX-Lung 6.
Het voordeel voor PFS ging gepaard met een verbetering van de aan de ziekte gerelateerde symptomen en met een langere tijd tot verslechtering (zie tabel 8). De gemiddelde scores op opeenvolgende tijdstippen voor de totale kwaliteit van leven, algemene gezondheidstoestand, het fysieke, cognitieve, sociale en emotionele functioneren en rolvervulling waren significant beter voor GIOTRIF.
Tabel 8: Symptoomresultaten bij GIOTRIF in vergelijking met chemotherapie in het LUX-Lung 3- en LUX-Lung 6-onderzoek (EORTC QLQ-C30 & QLQ-LC13)
| LUX-Lung 3 | |||
| Hoesten | Dyspneu | Pijn | |
| % patiënten verbeterda | 67% vs. 60%; p = 0,2133 | 65% vs. 50%; p = 0,0078 | 60% vs. 48%; p = 0,0427 |
Verlengde mediane periode tot verslechtering (maanden)a,b | 27,0 vs. 8,0 HR 0,60; p = 0,0062 | 10,4 vs. 2,9 HR 0,68; p = 0,0129 | 4,2 vs. 3,1 HR 0,83; p = 0,1882 |
| LUX-Lung 6 | |||
| Hoesten | Dyspneu | Pijn | |
| % patiënten verbeterda | 76% vs. 55%; p = 0,0003 | 71% vs. 48%; p < 0.0001 | 65% vs. 47%; p = 0,0017 |
Verlengde mediane periode tot verslechtering (maanden)a,b | 31,1 vs. 10,3 HR 0,46; p = 0,0001 | 7,7 vs. 1,7 HR 0,53; p < 0,0001 | 6,9 vs. 3,4 HR 0,70; p = 0,0220 |
a waarden weergegeven als GIOTRIF vs. chemotherapie, p-waarde op basis van logistische regressie b p-waarde voor tijd tot verslechtering op basis van een gestratificeerde logrank-toets
LUX-Lung 2
LUX-Lung 2 was een enkelarmig fase II-onderzoek bij 129 patiënten die niet eerder waren behandeld met EGFR-TKI en die een longadenocarcinoom stadium IIIB of IV hadden met EGFR-mutaties. Patiënten werden ingeschreven voor een eerstelijnsbehandeling (N = 61) of een tweedelijnsbehandeling (N = 68) (d.w.z. na mislukken van 1 voorafgaand chemotherapieregime). Bij 61 patiënten van de eerstelijnsbehandeling was de bevestigde ORR 65,6% en was de DCR 86,9% volgens een onafhankelijke beoordeling. De mediane PFS was 12,0 maanden volgens onafhankelijke beoordeling. De werkzaamheid was even hoog bij de groep patiënten die eerder chemotherapie hadden gekregen (N = 68; ORR 57,4%; mediane PFS volgens onafhankelijke beoordeling na 8 maanden). De bijgewerkte mediane OS bij eerste- en tweedelijn was respectievelijk 31,7 en 23,6 maanden.
LUX-Lung 7
LUX-Lung 7 is een gerandomiseerd, wereldwijd, open-label fase IIb-onderzoek, waarin de werkzaamheid en veiligheid van GIOTRIF werden onderzocht bij patiënten met een lokaal gevorderd of gemetastaseerd longadenocarcinoom (stadium IIIB of IV) met EGFR-mutaties bij de eerstelijnsbehandeling. Patiënten werden gescreend op de aanwezigheid van activerende EGFR-mutaties (Del 19 en/of L858R) met behulp van de TheraScreen® EGFR RGQ PCR Kit, Qiagen Manchester Ltd. Patiënten (N = 319) werden gerandomiseerd (1:1) naar 40 mg GIOTRIF® oraal eenmaal daags (N = 160) of 250 mg gefitinib oraal eenmaal daags (N = 159). Randomisatie was gestratificeerd volgens EGFR-mutatiestatus (Del 19; L858R) en aanwezigheid van hersenmetastasen (ja; nee).
Van de gerandomiseerde patiënten was 62% vrouwelijk, de mediane leeftijd was 63 jaar, 16% van de patiënten had hersenmetastasen, de ECOG-prestatiestatus bij de uitgangssituatie was 0 (31%) of 1 (69%), 57% was Aziatisch en 43% was niet-Aziatisch. Patiënten hadden een tumorbiopt met een EGFR-mutatie die geclassificeerd werd als exon 19-deletie (58%) of exon 21 L858R-substituties (42%).
De gezamenlijke primaire eindpunten waren PFS volgens onafhankelijke beoordeling en OS. Secundaire eindpunten waren ORR en DCR. GIOTRIF verbeterde de PFS en ORR significant bij patiënten die positief waren voor een EGFR-mutatie vergeleken met gefitinib. De resultaten voor de werkzaamheid zijn samengevat in tabel 9.
Tabel 9: Resultaten voor de werkzaamheid van GIOTRIF vs. gefitinib (LUX-Lung 7) gebaseerd op de primaire analyse van augustus 2015
GIOTRIF (N = 160) | Gefitinib (N = 159) | Hazardratio/ oddsratio (95%-BI) p-waarde2 | |
Mediane PFS (maanden), algehele onderzoekspopulatie PFS-percentage na 18 maanden PFS-percentage na 24 maanden | 11,0 27% 18% | 10,9 15% 8% | HR 0,73 (0,57-0,95) 0,0165 |
Mediane OS (maanden)1, algehele onderzoekspopulatie In leven op 18 maanden In leven op 24 maanden | 27,9 71% 61% | 24,5 67% 51% | HR 0,86 (0,66-1,12) 0,2580 |
| Objectief responspercentage (CR+PR)3 | 70% | 56% | OR 1,87 (1,12-2,99) 0,0083 |
1 OS-resultaten gebaseerd op de primaire OS-analyse van april 2016 bij een aantal van 109 (68,1%) en 117 (73,6%) voorvallen in respectievelijk de GIOTRIF- en gefitinib-arm
2 p-waarde voor PFS/OS gebaseerd op de gestratificeerde logrank-toets, p-waarde voor objectief responspercentage gebaseerd op gestratificeerde logistische regressie
3 CR=complete respons, PR=partiële respons
De PFS hazardratio bij patiënten met Del 19-mutaties en L858R-mutaties was 0,76 (95%-BI [0,55; 1,06]; p = 0,1071) en 0,71 (95%-BI [0,47; 1,06]; p = 0,0856) voor respectievelijk afatinib en gefitinib.
Analyse van de werkzaamheid van GIOTRIF bij patiënten met tumoren met soms voorkomende EGFR-mutaties die nog niet eerder met EGFR-TKI’s zijn behandeld (LUX-Lung 2, 3 en 6) In drie klinische onderzoeken met GIOTRIF met prospectieve tumorgenotypering (fase 3-onderzoeken LUX-Lung 3 en 6 en eenarmig fase 2-onderzoek LUX-Lung 2) werd een analyse uitgevoerd van gegevens van in totaal 75 niet eerder met TKI behandelde patiënten die een gevorderd (stadium IIIB-IV) longadenocarcinoom hadden met soms voorkomende EGFR-mutaties die werden gedefinieerd als alle mutaties anders dan Del 19-mutaties en L858R-mutaties. Patiënten werden behandeld met 40 mg GIOTRIF (alle drie de onderzoeken) of 50 mg (LUX-Lung 2), eenmaal daags oraal toegediend.
Bij patiënten met tumoren met een G719X- (N = 18), L861Q- (N = 16) of S768I-substitutiemutatie (N = 8), was de bevestigde ORR respectievelijk 72,2%, 56,3% en 75,0%, en bedroeg de mediane responsduur respectievelijk 13,2 maanden, 12,9 maanden en 26,3 maanden.
Bij patiënten met tumoren met exon 20-inserties (N = 23) was de bevestigde ORR 8,7% en bedroeg de mediane responsduur 7,1 maanden. Bij patiënten met tumoren met de novo T790M-mutaties (N = 14) was de bevestigde ORR 14,3% en bedroeg de mediane responsduur 8,3 maanden.
GIOTRIF bij patiënten met NSCLC met plaveiselcelhistologie
De werkzaamheid en veiligheid van GIOTRIF als tweedelijnsbehandeling voor patiënten met gevorderd NSCLC met plaveiselcelhistologie werd onderzocht in een wereldwijd, gerandomiseerd, open-label fase III-onderzoek LUX-Lung 8. Patiënten die in het kader van de eerstelijnsbehandeling minstens 4 cycli van op platina gebaseerde chemotherapie hadden ondergaan, werden vervolgens 1:1 gerandomiseerd naar dagelijks 40 mg GIOTRIF of 150 mg erlotinib tot progressie. De randomisatie was gestratificeerd naar ras (Oost-Aziatisch vs. niet Oost-Aziatisch). Het primaire eindpunt was PFS; OS was het belangrijkste secundaire eindpunt. Andere secundaire eindpunten waren ORR, DCR, verandering in tumoromvang en HRQoL.
Van de 795 gerandomiseerde patiënten was de meerderheid man (84%), wit (73%), huidige roker of ex-roker (95%), en had 67% een ECOG-score van 1 en 33% een ECOG-score van 0 als uitgangswaarde voor de prestatiestatus.
In vergelijking met erlotinib gaf GIOTRIF als tweedelijnsbehandeling een significante verbetering van de PFS en OS van patiënten met NSCLC met plaveiselcelhistologie. De resultaten voor de werkzaamheid ten tijde van de primaire analyse van de OS voor alle gerandomiseerde patiënten zijn samengevat in figuur 2 en tabel 10.
Tabel 10: Resultaten voor de werkzaamheid van GIOTRIF vs. erlotinib in LUX-Lung 8 op basis van primaire analyse van OS voor alle gerandomiseerde patiënten
GIOTRIF (N = 398) | Erlotinib (N = 397) | Hazardratio/ oddsratio (95%-BI) | p-waarde2 | |
PFS Maanden (mediaan) | 2,63 | 1,94 | HR 0,81 (0,69; 0,96) | 0,0103 |
OS Maanden (mediaan) In leven op 12 maanden In leven op 18 maanden | 7,92 36,4% 22,0% | 6,77 28,2% 14,4% | HR 0,81 (0,69; -0,95) | 0,0077 |
Objectief responspercentage (CR+PR)1 | 5,5% | 2,8% | OR 2,06 (0,98; 4,32) | 0,0551 |
Responsduur Maanden (mediaan) | 7,29 | 3,71 |
1 CR=complete respons; PR=partiële respons
2 p-waarde voor PFS/OS op basis van een gestratificeerde logrank-toets; p-waarde voor het objectief responspercentage op basis van logistische regressie
De hazardratio voor totale overleving bij patiënten < 65 jaar was 0,68 (95%-BI 0,55; 0,85) en bij patiënten van 65 jaar en ouder 0,95 (95%-BI 0,76; 1,19).
Figuur 2: Kaplan-Meier-curve voor de OS per behandelgroep in LUX–Lung 8
Het voordeel voor PFS ging gepaard met een verbetering van aan de ziekte gerelateerde symptomen en verlenging van de tijd tot verslechtering (zie tabel 11).
Tabel 11: Resultaten voor symptomen bij GIOTRIF vs. erlotinib in het LUX-Lung 8-onderzoek (EORTC QLQ-C30 & QLQ-LC13)
| Hoesten | Dyspneu | Pijn | |
| % patiënten verbeterda, c | 43% vs. 35%; p = 0,0294 | 51% vs. 44%; p = 0,0605 | 40% vs. 39%; p = 0,7752 |
Verlenging van de tijd tot verslechtering (maanden)b, c | 4,5 vs. 3,7 HR 0,89; p = 0,2562 | 2,6 vs. 1,9 HR 0,79; p = 0,0078 | 2,5 vs. 2,4 HR 0,99; p = 0,8690 |
a waarden weergegeven voor GIOTRIF vs. erlotinib, p-waarde op basis van logistische regressie b p-waarde voor de tijd tot verslechtering op basis van een gestratificeerde logrank-toets c p-waarden zijn niet gecorrigeerd voor multipliciteit
De werkzaamheid bij EGFR-negatieve tumoren is niet vastgesteld.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met dit geneesmiddel in alle subgroepen van pediatrische patiënten met NSCLC-indicatie (zie rubriek 4.2 voor informatie over pediatrisch gebruik). Pediatrische ontwikkeling werd echter uitgevoerd bij pediatrische patiënten met andere aandoeningen.
Een open-label, dosisverhogend, multicenter fase I/II-onderzoek evalueerde de veiligheid en werkzaamheid van GIOTRIF bij pediatrische patiënten van 2 jaar tot jonger dan 18 jaar met recidiverende/refractaire neuro-ectodermale tumoren, rabdomyosarcoom en/of andere solide tumoren met bekende ontregeling van het ErbB-pad ongeacht tumorhistologie. In totaal werden 17 patiënten behandeld in het dosisbepalend deel van het onderzoek. In het uitbreidingsdeel van het onderzoek voor de maximale verdraagbare dosis (MTD) kregen 39 patiënten die met biomarkers waren geselecteerd voor ontregeling van het ErbB-pad een dosis GIOTRIF van 18 mg/m²/dag. In dit uitbreidingsdeel 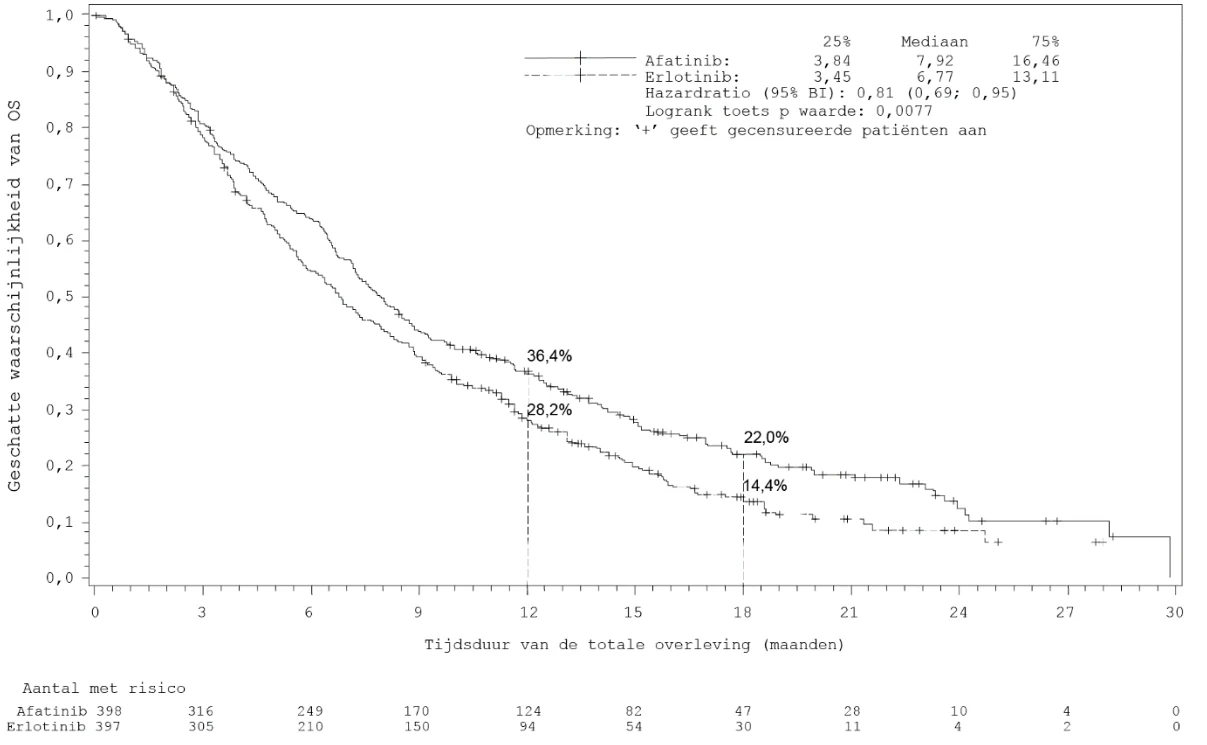 werden geen objectieve responsen waargenomen bij 38 patiënten, waaronder 6 patiënten met refractair hooggradig glioom (HGG), 4 patiënten met diffuus intrinsiek pontsglioom (DIPG), 8 patiënten met ependymoom en 20 patiënten met andere histologieën. Eén patiënt met een neuraal-gliale tumor van de hersenen met CLIP2-EGFR-genfusie had een bevestigde partiële respons (zie rubriek 4.2 voor informatie over pediatrisch gebruik). Het bijwerkingenprofiel van GIOTRIF bij pediatrische patiënten was consistent met het veiligheidsprofiel waargenomen bij volwassenen.
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening van GIOTRIF werd de Cmax van afatinib ongeveer 2 tot 5 uur na toediening waargenomen. De Cmax- en AUC0-∞-waarden namen enigszins meer dan proportioneel toe in het dosisbereik van 20 mg tot 50 mg GIOTRIF. Systemische blootstelling aan afatinib wordt verminderd met 50% (Cmax) en 39% (AUC0-∞), wanneer toediening plaatsvindt met een vetrijke maaltijd in vergelijking met toediening in nuchtere staat. Gebaseerd op de farmacokinetische gegevens over de populatie uit klinische onderzoeken bij diverse tumortypen, werd een gemiddelde vermindering van 26% gezien in AUCτ,ss, wanneer voedsel werd genuttigd binnen 3 uur voorafgaand aan of 1 uur na inname van GIOTRIF. Daarom dient men ten minste 3 uur voorafgaand aan en ten minste 1 uur na inname van GIOTRIF geen voedsel te nuttigen (zie rubriek 4.2 en 4.5).
Distributie
De binding van afatinib aan menselijke plasma-eiwitten is in vitro ongeveer 95%. Afatinib bindt eiwitten zowel niet-covalent (traditionele eiwitbinding) als covalent.
Biotransformatie
Enzymgekatalyseerde metabole reacties spelen een verwaarloosbare rol bij afatinib in vivo. Covalente bindingen aan eiwitten waren de belangrijkste circulerende metabolieten van afatinib.
Eliminatie
Bij mensen wordt afatinib voornamelijk via de feces uitgescheiden. Na toediening van een drank van 15 mg afatinib werd 85,4% van de dosis teruggevonden in de feces en 4,3% in de urine. De moederverbinding afatinib maakte 88% van de teruggevonden dosis uit. Afatinib wordt geëlimineerd met een effectieve halfwaardetijd van ongeveer 37 uur. Steady-state plasmaconcentraties van afatinib werden dus bereikt binnen 8 dagen met meerdere doses afatinib, wat leidde tot een 2,77-voudige (AUC0-∞) en 2,11-voudige (Cmax) accumulatie. Bij patiënten die langer dan 6 maanden behandeld werden met afatinib werd een terminale halfwaardetijd van 344 uur geschat.
Speciale patiëntgroepen
Verminderde nierfunctie
Minder dan 5% van een enkelvoudige dosis afatinib wordt uitgescheiden via de nieren. Blootstelling aan afatinib bij proefpersonen met verminderde nierfunctie werd vergeleken met gezonde vrijwilligers na een enkelvoudige dosis met 40 mg GIOTRIF. Proefpersonen met een matig verminderde nierfunctie (n = 8; eGFR 30-59 ml/min/1,73 m2, volgens de Modification of Diet in Renal Disease [MDRD]-formule) hadden een blootstelling van 101% (Cmax) en 122% (AUC0-tz) in vergelijking met hun gezonde controles. Proefpersonen met een ernstig verminderde nierfunctie (n = 8; eGFR 15-29 ml/min/1,73 m2, volgens de MDRD-formule) hadden een blootstelling van 122% (Cmax) en 150% (AUC0-tz) in vergelijking met hun gezonde controles. Op basis van dit onderzoek en de farmacokinetische analyse van de populatie van gegevens afkomstig uit klinische onderzoeken bij diverse tumortypen wordt de conclusie getrokken dat aanpassingen van de startdosis bij patiënten met een licht (eGFR 60-89 ml/min/1,73 m2), matig (eGFR 30-59 ml/min/1,73 m2) of ernstig (eGFR 15-29 ml/min/1,73 m2) verminderde nierfunctie niet noodzakelijk is, maar patiënten met een ernstig verminderde nierfunctie dienen gemonitord te worden (zie “Farmacokinetische analyse van de populatie bij speciale patiëntgroepen” hieronder en rubriek 4.2). GIOTRIF is niet onderzocht bij patiënten met eGFR < 15 ml/min/1,73 m2 of die gedialyseerd worden.
Afgenomen leverfunctie
Afatinib wordt voornamelijk uitgescheiden via de gal/feces. Patiënten met een mild (Child Pugh A) of matig (Child Pugh B) afgenomen leverfunctie hadden een vergelijkbare blootstelling met die van gezonde vrijwilligers na een enkelvoudige dosis van 50 mg GIOTRIF. Dit komt overeen met de farmacokinetische gegevens over de populatie uit klinische onderzoeken bij diverse tumortypen, (zie “Farmacokinetische analyse van de populatie bij speciale patiëntgroepen” hieronder). Er lijkt geen aanpassing van de startdosis nodig bij patiënten met een licht of matig afgenomen leverfunctie (zie rubriek 4.2). De farmacokinetiek van afatinib is niet onderzocht bij patiënten met een ernstig (Child Pugh C) afgenomen leverfunctie (zie rubriek 4.4).
Farmacokinetische analyse van de populatie bij speciale patiëntgroepen
Farmacokinetische analyse van de populatie werd uitgevoerd bij 927 kankerpatiënten (764 met NSCLC) die GIOTRIF als monotherapie kregen. Aanpassing van de startdosis werd bij geen van de volgende onderzochte covariabelen noodzakelijk geacht.
Leeftijd
Er kon geen significante invloed van leeftijd (bereik: 28-87 jaar) worden waargenomen op de farmacokinetiek van afatinib.
Lichaamsgewicht
Plasmablootstelling (AUCτ,ss) was verhoogd met 26% bij een patiënt van 42 kg (2,5de percentiel) en verminderd met 22% bij een patiënt van 95 kg (97,5de percentiel) in verhouding tot een patiënt van 62 kg (mediaan lichaamsgewicht van de patiënten in de totale patiëntenpopulatie).
Geslacht
Vrouwelijke patiënten hadden een 15% hogere plasmablootstelling (AUCτ,ss, gecorrigeerd voor lichaamsgewicht) dan mannelijke patiënten.
Ras
Op basis van een farmacokinetische analyse van de populatie, met inbegrip van patiënten van Aziatische, witte en zwarte afkomst, had ras geen effect op de farmacokinetiek van afatinib. De gegevens over zwarte groepen waren beperkt.
Verminderde nierfunctie
De blootstelling aan afatinib nam matig toe bij verlaging van de creatinineklaring (CrCl, berekend volgens Cockcroft Gault), d.w.z. dat voor een patiënt met een CrCl van 60 ml/min of 30 ml/min de blootstelling (AUCτ,ss) aan afatinib toenam met respectievelijk 13% en 42%, en verminderde met respectievelijk 6% en 20% bij een patiënt met een CrCl van 90 ml/min of 120 ml/min, vergeleken met een patiënt met een CrCl van 79 ml/min (mediane CrCl van de patiënten in de totale geanalyseerde patiëntenpopulatie).
Afgenomen leverfunctie
Voor patiënten met een mild en matig afgenomen leverfunctie, zoals aangetoond door abnormale waarden bij leveronderzoek, bleek geen verband met enige significante verandering in de blootstelling aan afatinib. Er waren beperkte gegevens beschikbaar over een matig en ernstig afgenomen leverfunctie.
Andere kenmerken/intrinsieke factoren van de patiënten
Andere kenmerken/intrinsieke factoren van de patiënten die een significante invloed bleken te hebben op de blootstelling aan afatinib waren: ECOG-prestatiescore, lactaatdehydrogenasegehaltes, alkalische-fosfatasegehaltes en totale eiwitten. De omvang van de individuele effecten van deze covariabelen werd niet als klinisch relevant geacht. Een voorgeschiedenis van roken, alcoholconsumptie (beperkte gegevens), of de aanwezigheid van levermetastasen had geen significante invloed op de farmacokinetiek van afatinib.
Pediatrische patiënten
Na toediening van 18 mg/m2 afatinib was de steady-state blootstelling (AUC en Cmax) bij pediatrische patiënten van 2 jaar tot jonger dan 18 jaar vergelijkbaar met de steady-state blootstelling waargenomen bij volwassenen die 40-50 mg afatinib kregen (zie ook rubriek 4.2 voor informatie over pediatrisch gebruik).
Overige informatie over geneesmiddeleninteracties
Interacties met geneesmiddelopnametransportsystemen
Uit in vitro-gegevens bleek dat interacties van geneesmiddelen met afatinib door remming van de OATP1B1-, OATP1B3-, OATP2B1-, OAT1-, OAT3-, OCT1-, OCT2- en OCT3-transporteiwitten onwaarschijnlijk worden geacht.
Interacties met cytochroom P450 (CYP-enzymen)
Bij de mens werd gevonden dat enzymgekatalyseerde metabole reacties een verwaarloosbare rol spelen in het metabolisme van afatinib. Ongeveer 2% van de dosis afatinib werd omgezet door FMO3 en de CYP3A4-afhankelijke N-demethylering was te laag om kwantitatief aan te tonen. Afatinib is geen remmer of inductor van CYP-enzymen. Daarom is het onwaarschijnlijk dat dit geneesmiddel interacties vertoont met andere geneesmiddelen die CYP-enzymen regelen of door CYP-enzymen worden gemetaboliseerd.
Effect van UDP-glucuronosyltransferase 1A1 (UGT1A1)-remming op afatinib Uit in vitro-gegevens bleek dat interacties van geneesmiddelen met afatinib door remming van UGT1A1 onwaarschijnlijk worden geacht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Orale toediening van enkelvoudige doses aan muizen en ratten gaf aan dat afatinib een laag risico op acute toxiciteit heeft. Bij onderzoeken naar herhaalde orale dosering tot 26 weken bij ratten en 52 weken bij minivarkens werden voornamelijk effecten gezien op de huid (huidveranderingen, epitheliale atrofie en folliculitis bij ratten), het maagdarmstelsel (diarree, maagerosie, epitheliale atrofie bij ratten en minivarkens) en de nieren (papillaire necrose bij ratten). Afhankelijk van de bevinding kwamen deze veranderingen voor bij blootstellingen onder, in het bereik van, of boven klinisch relevante niveaus. Bovendien kwam bij beide soorten door farmacodynamische oorzaken atrofie van het epitheel voor in verschillende organen.
Reproductietoxiciteit
Door hun werkingsmechanisme kunnen alle geneesmiddelen die zijn gericht op EGFR, waaronder GIOTRIF, schade aan de foetus veroorzaken. Onderzoeken met afatinib naar embryofoetale ontwikkeling duidden niet op teratogeniteit. De respectievelijke totale systemische blootstelling (AUC) was ofwel licht verhoogd (2,2 keer bij ratten) of licht verlaagd (0,3 keer bij konijnen) in vergelijking met de waarden bij patiënten.
Radioactief gelabeld afatinib dat oraal aan ratten werd toegediend op dag 11 van lactatie werd uitgescheiden in de moedermelk van de moederdieren.
Een vruchtbaarheidsonderzoek bij mannelijke en vrouwelijke ratten tot de maximaal verdraagbare dosis toonde geen significante invloed op de vruchtbaarheid. De totale systemische blootstelling (AUC0-24) bij mannelijke en vrouwelijke ratten viel in het bereik of was minder dan gezien bij patiënten (respectievelijk 1,3 keer en 0,51 keer).
Een onderzoek bij ratten tot de maximaal verdraagbare dosis toonde geen significante invloed op de pre-/postnatale ontwikkeling. De hoogste totale systemische blootstelling (AUC0-24) bij vrouwelijke ratten was minder dan gezien bij patiënten (0,23 keer).
Fototoxiciteit
Een in vitro 3T3-onderzoek toonde aan dat afatinib mogelijk een risico op fototoxiciteit heeft.
Carcinogeniciteit
Er zijn geen onderzoeken naar de carcinogeniciteit van GIOTRIF uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat
Microkristallijne cellulose (E460)
Watervrije colloïdale silica (E551)
Crospovidon (type A)
Magnesiumstearaat (E470b)
Filmomhulling
GIOTRIF 20 mg filmomhulde tabletten
Hypromellose (E464)
Macrogol 400
Titaniumdioxide (E171)
Talk (E553b)
Polysorbaat 80 (E433)
GIOTRIF 30, 40 en 50 mg filmomhulde tabletten
Hypromellose (E464)
Macrogol 400
Titaniumdioxide (E171)
Talk (E553b)
Polysorbaat 80 (E433)
Indigokarmijn-aluminiumlak (E132)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
Blisterverpakking en fles
3 jaar
Na opening van de fles moet het geneesmiddel binnen 2 maanden worden gebruikt.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Blisterverpakking
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht en licht.
Fles
De fles zorgvuldig gesloten houden ter bescherming tegen vocht. Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Geperforeerde eenheidsblisterverpakking van PVC/PVDC. Elke blisterverpakking met 7 × 1 filmomhulde tabletten wordt met een zakje droogmiddel verpakt in een aluminium-gelamineerd buitenzakje. De verpakkingen bevatten 7 × 1, 14 × 1 of 28 × 1 filmomhulde tabletten.
Polypropyleen (PP) fles met HDPE/PP schroefsluiting en droogmiddel dat in de dop geïntegreerd is. De verpakking bevat 30 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Boehringer Ingelheim International GmbH
Binger Strasse 173
55216 Ingelheim am Rhein
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
GIOTRIF 20 mg filmomhulde tabletten
EU/1/13/879/001
EU/1/13/879/002
EU/1/13/879/003
EU/1/13/879/013
GIOTRIF 30 mg filmomhulde tabletten
EU/1/13/879/004
EU/1/13/879/005
EU/1/13/879/006
EU/1/13/879/014
GIOTRIF 40 mg filmomhulde tabletten
EU/1/13/879/007
EU/1/13/879/008
EU/1/13/879/009
EU/1/13/879/015
GIOTRIF 50 mg filmomhulde tabletten
EU/1/13/879/010
EU/1/13/879/011
EU/1/13/879/012
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 september 2013 Datum van laatste verlenging: 16 mei 2018
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.