


SmPC (samenvatting van de productkenmerken) - Gamunex
1. NAAM VAN HET GENEESMIDDEL
Gamunex 10%,
100 mg/ml oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Humaan normaal immunoglobuline (IVIg)
Eén ml bevat:
Humaan normaal immunoglobuline: 100 mg
(zuiverheid ten minste 98% IgG)
Elke injectieflacon van 10 ml bevat: 1 g humaan normaal immunoglobuline
Elke injectieflacon van 50 ml bevat: 5 g humaan normaal immunoglobuline
Elke injectieflacon van 100 ml bevat: 10 g humaan normaal immunoglobuline
Elke injectieflacon van 200 ml bevat: 20 g humaan normaal immunoglobuline
Elke injectieflacon van 400 ml bevat: 40 g humaan normaal immunoglobuline
Verdeling van de IgG-subklassen (waarden bij benadering):
IgG1 62,8%
IgG2 29,7%
IgG3 4,8%
IgG4 2,7%
Het minimumniveau van IgG tegen mazelen is 9 IE/ml.
De maximale concentratie IgA is 66 microgram/ml.
Geproduceerd uit het plasma van humane donoren.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor infusie
De oplossing is helder of enigszins opalescent en kleurloos of lichtgeel.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Substitutietherapie bij volwassenen, kinderen en adolescenten (0-18 jaar) bij:
- Primaire immunodeficiëntiesyndromen (PID) met verminderde antilichaamproductie
- Secundaire immunodeficiënties (SID) bij patiënten met ernstige of recidiverende infecties, ondoeltreffende antimicrobiële behandeling en ofwel bewezen falen van specifieke antilichamen (PSAF)* of een IgG-serumspiegel < 4 g/l
*PSAF = het falen van een stijging met ten minste factor 2 van de titer van IgG-antilichamen na toediening van vaccins met het pneumokokkenpolysaccharide- en met het polypeptideantigeen.
Profylaxe vóór/na blootstelling aan mazelen voor gevoelige volwassenen, kinderen en adolescenten (0-18 jaar) bij wie actieve immunisatie gecontra-indiceerd is of niet wordt aanbevolen.
Er moet ook rekening worden gehouden met officiële aanbevelingen voor intraveneus gebruik van humaan immunoglobuline bij mazelen, profylaxe vóór en na blootstelling en actieve immunisatie.
Immunomodulatie bij volwassenen, kinderen en adolescenten (0-18 jaar) in:
- Idiopathische trombocytopenische purpura (ITP) bij patiënten met een hoog risico op bloedingen of voorafgaand aan een operatie om het aantal bloedplaatjes te corrigeren
- Guillain-Barré-syndroom
- Ziekte van Kawasaki (in combinatie met acetylsalicylzuur; zie rubriek 4.2)
- Chronische inflammatoire demyeliniserende polyradiculoneuropathie (CIDP)
- Multifocale motorische neuropathie (MMN)
Immunomodulatie bij volwassenen van ≥18 jaar bij:
- Ernstige acute exacerbaties van myasthenia gravis
4.2 Dosering en wijze van toediening
IVIg therapie moet worden geïnitieerd en gecontroleerd onder supervisie van een arts die ervaring heeft met de behandeling van aandoeningen van het immuunsysteem.
Dosering
De dosis en het doseringsschema zijn afhankelijk van de indicatie.
Het kan nodig zijn de dosis voor elke patiënt te individualiseren, afhankelijk van de klinische respons. De dosis op basis van lichaamsgewicht moet mogelijk worden aangepast bij patiënten met ondergewicht of overgewicht.
De volgende doseringsschema's worden gegeven als richtlijn.
Substitutietherapie bij primaire immunodeficiëntiesyndromen:
Het doseringsschema dient een IgG-dalconcentratie (gemeten vóór de volgende infusie) te bereiken van ten minste 6 g/l of binnen het normale referentiebereik voor de populatieleeftijd. 3-6 maanden zijn nodig na de initiatie van de therapie voordat een evenwicht (steady state IgG-spiegels) wordt bereikt. De aanbevolen eenmalige startdosis is 0,4 - 0,8 g/kg gevolgd door ten minste 0,2 g/kg elke 3-4 weken.
De dosis noodzakelijk om een IgG-dalconcentratie van 6 g/l te bereiken, is in de orde van grootte van 0,2 - 0,8 g/kg/maand. Het doseringsinterval nadat een steady state is bereikt, varieert van 3 tot 4 weken.
IgG-dalconcentraties moeten worden gemeten en bepaald in samenhang met de incidentie van infectie. Om het percentage bacteriële infecties te verminderen, kan het noodzakelijk zijn om de dosering te verhogen en te streven naar hogere dalconcentraties.
Substitutietherapie bij secundaire immunodeficiënties (zoals gedefinieerd in rubriek 4.1)
De aanbevolen dosis is 0,2 - 0,4 g/kg elke 3-4 weken.
IgG-dalconcentraties moeten worden gemeten en bepaald in samenhang met de incidentie van infectie. De dosis moet zo nodig worden aangepast om optimale bescherming tegen infecties te bereiken; bij patiënten met een aanhoudende infectie kan een verhoging van de dosis noodzakelijk zijn; een dosisverlaging kan worden overwogen wanneer de patiënt infectievrij blijft.
Profylaxe vóór/na blootstelling aan mazelen
Profylaxe na blootstelling
Als een gevoelige patiënt is blootgesteld aan mazelen, moet een dosis van 0,4 g/kg zo snel mogelijk en binnen 6 dagen na blootstelling worden gegeven voor een serumspiegel van > 240 mIE/ml mazelenantilichamen gedurende ten minste 2 weken. Serumspiegels moeten na 2 weken worden gecontroleerd en gedocumenteerd. Een volgende dosis van 0,4 g/kg, eventueel een keer herhalen na 2 weken, kan nodig zijn om de serumspiegel > 240 mIE/ml te handhaven.
Als een PID/SID-patiënt is blootgesteld aan mazelen en regelmatig IVIg-infusies krijgt, moet worden overwogen om zo snel mogelijk en binnen 6 dagen na blootstelling een extra dosis IVIg toe te dienen. Een dosis van 0,4 g/kg moet gedurende ten minste 2 weken een serumspiegel van > 240 mIE/ml mazelenantilichamen opleveren.
Profylaxe voor blootstelling
Als een PID/SID-patiënt het risico loopt op toekomstige blootstelling aan mazelen en elke 3-4 weken een IVIg-onderhoudsdosis van minder dan 0,53 g/kg krijgt, moet deze dosis eenmaal worden verhoogd tot 0,53 g/kg. Dit zou een serumspiegel van > 240 mIE/ml mazelenantilichamen moeten opleveren gedurende ten minste 22 dagen na infusie.
Immunomodulatie in:
Primaire immuuntrombocytopenie
Er zijn twee alternatieve behandelingsschema’s:
- 0,8 - 1 g/kg op dag 1; deze dosis kan eenmaal binnen 3 dagen worden herhaald
- 0,4 g/kg dagelijks voor 2-5 dagen. De behandeling kan worden herhaald, als een terugval optreedt.
Guillain-Barré-syndroom
0,4 g/kg/dag gedurende 5 dagen (mogelijk moet de dosering worden herhaald in geval van recidief).
Ziekte van Kawasaki
2,0 g/kg moet worden toegediend als een enkelvoudige dosis. Patiënten moeten tegelijkertijd worden behandeld met acetylsalicylzuur.
Chronische inflammatoire demyeliniserende polyradiculoneuropathie (CIDP)
Startdosis: 2 g/kg verdeeld over 2 - 5 opeenvolgende dagen
Onderhoudsdoses:
1 g/kg verdeeld over 1 - 2 opeenvolgende dagen elke 3 weken.
Na elke cyclus moet het behandelingseffect worden geëvalueerd; als er na 6 maanden geen behandelingseffect wordt waargenomen, moet de behandeling worden gestaakt.
Als de behandeling doeltreffend is, dient de arts over langdurige behandeling te beslissen op basis van de respons van de patiënt en de respons op de onderhoudsdosis. De dosering en de intervallen moeten mogelijk worden aangepast aan het individuele verloop van de ziekte.
Multifocale motorische neuropathie (MMN)
Startdosis: 2 g/kg verdeeld over 2 - 5 opeenvolgende dagen.
Onderhoudsdosis: 1 g/kg elke 2-4 weken of 2 g/kg elke 4-8 weken.
Na elke cyclus moet het behandelingseffect worden geëvalueerd; als er na 6 maanden geen behandelingseffect wordt waargenomen, moet de behandeling worden gestaakt.
Als de behandeling doeltreffend is, dient de arts over langdurige behandeling te beslissen op basis van de respons van de patiënt en de respons op de onderhoudsdosis. De dosering en de intervallen moeten mogelijk worden aangepast aan het individuele verloop van de ziekte.
Ernstige acute exacerbaties van myasthenia gravis
2 g/kg verdeeld over 2 opeenvolgende dagen (dosis van 1 g/kg per dag).
Klinische studies met Gamunex 10% bevatten niet voldoende personen van 65 jaar en ouder om een precies behandelingseffect te bepalen.
De aanbevolen doseringen zijn samengevat in de volgende tabel:
| Indicatie | Dosis | Frequentie van infusies |
|---|---|---|
| Substitutietherapie | ||
| Primaire immunodeficiëntiesyndromen | Startdosis: 0,4 - 0,8 g/kg Onderhoudsdosis: 0,2 - 0,8 g/kg | om de 3 - 4 weken |
| Secundaire immunodeficiënties (zoals gedefinieerd in rubriek 4.1) | 0,2 - 0,4 g/kg | om de 3 - 4 weken |
| Profylaxe vóór/na blootstelling aan mazelen | ||
| Profylaxe na blootstelling bij gevoelige patiënten | 0,4 g/kg | Zo snel mogelijk en binnen 6 dagen, mogelijk eenmaal herhaald na 2 weken om de serumspiegel > 240 mIE/ml te handhaven |
| Profylaxe na blootstelling bij PID/SID- patiënten | 0,4 g/kg | Als aanvulling op onderhoudstherapie, toegediend als een extra dosis binnen 6 dagen na blootstelling |
| Profylaxe vóór blootstelling bij PID/SID- patiënten | 0,53 g/kg | Als een patiënt om de 3-4 weken een onderhoudsdosis van minder dan 0,53 g/kg ontvangt, moet deze dosis eenmaal worden verhoogd tot ten minste 0,53 g/kg |
| Immunomodulatie | ||
| Primaire immuuntrombocytopenie | 0,8 - 1 g/kg of | op dag 1, mogelijk eenmaal herhaald binnen 3 dagen |
| 0,4 g/kg/d | gedurende 2 - 5 dagen | |
| Guillain-Barré-syndroom | 0,4 g/kg/d | gedurende 5 dagen |
| Ziekte van Kawasaki | 2 g/kg | in één dosis tegelijk met acetylsalicylzuur |
| Chronische inflammatoire demyeliniserende polyradiculoneuropathie (CIDP) | Startdosis: 2 g/kg | in doses verdeeld over 2 - 5 dagen |
| Indicatie | Dosis | Frequentie van infusies |
Onderhoudsdosis: 1 g/kg | om de 3 weken in doses verdeeld over 1 - 2 dagen | |
| Multifocale motorische neuropathie (MMN) | Startdosis: 2 g/kg | in doses verdeeld over 2 - 5 opeenvolgende dagen |
Onderhoudsdosis: 1 g/kg of | om de 2 - 4 weken of | |
| 2 g/kg | om de 4 - 8 weken in doses verdeeld over 2-5 dagen | |
| Ernstige acute exacerbaties van myasthenia gravis | 2 g/kg | toegediend gedurende 2 opeenvolgende dagen (dosis van 1 g/kg per dag) |
Pediatrische patiënten
De dosering voor kinderen en adolescenten (0-18 jaar) verschilt niet van die voor volwassenen omdat de dosering voor elke indicatie is gebaseerd op het lichaamsgewicht en moet worden aangepast aan de klinische uitkomst van de hierboven vermelde condities.
Leverfunctiestoornis
Er is geen bewijs beschikbaar dat een dosisaanpassing vereist.
Nierfunctiestoornis
Geen aanpassing van de dosis, tenzij klinisch gerechtvaardigd; zie rubriek 4.4.
Ouderen
Geen aanpassing van de dosis, tenzij klinisch gerechtvaardigd; zie rubriek 4.4.
Wijze van toediening
Voor intraveneus gebruik.
Humaan normaal immunoglobuline moet intraveneus worden geïnfundeerd met een initiële snelheid van 0,6 – 1,2 ml/kg/uur voor 0,5 uur. Zie rubriek 4.4. In het geval van bijwerkingen moet of de toedieningssnelheid worden verminderd of de infusie worden gestopt. Als dit goed wordt getolereerd, kan de toedieningssnelheid geleidelijk worden verhoogd tot maximaal 4,8 – 8,4 ml/kg/uur.
4.3 Contra–indicaties
Overgevoeligheid voor de werkzame stof (humane immunoglobulinen) of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Patiënten met selectieve IgA-deficiëntie die antilichamen tegen IgA ontwikkelden, omdat toediening van een product dat IgA bevat, kan leiden tot anafylaxie.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Alle patiënten moeten zorgvuldig worden gecontroleerd als hoge infusiesnelheden (8,4 ml/kg/uur) worden gebruikt. Bij kinderen of patiënten met risico op nierfalen, mag de infusiesnelheid niet hoger zijn dan 4,8 ml/kg/uur.
Gamunex 10% mag niet worden gemengd met andere oplossingen voor infusie (bijv. zoutoplossing) en andere geneesmiddelen. Als verdunning nodig is voor de infusie, kan hiervoor 50 mg/ml glucoseoplossing worden gebruikt. In geval van latente diabetes (waarbij zich voorbijgaande glycosurie kan voordoen), diabetes of bij patiënten op een suikerarm dieet dient echter bij gebruik van een 50 mg/ml glucoseoplossing nauwkeurige controle plaats te vinden. Zie ook de waarschuwing over acuut nierfalen hieronder.
Gelijktijdige toediening van Gamunex 10% en heparine via een enkel lumen toedieningshulpmiddel dient te worden vermeden.
Traceerbaarheid
Om de traceerbaarheid van biologische geneesmiddelen te verbeteren, moeten de naam en het lotnummer van het toegediende product duidelijk worden genoteerd.
Voorzorgen bij gebruik
Mogelijke complicaties kunnen vaak worden voorkomen door ervoor te zorgen dat patiënten:
- niet gevoelig zijn voor normaal humaan immunoglobuline door het product in het begin langzaam toe te dienen (0,6 - 1,2 ml/kg/uur). Voor patiënten bij wie de kans op gevoeligheid groter is (bv. overschakeling van een ander IVIg of eerdere allergische reactie), kan een initiële infusiesnelheid van (0,1 ml/kg/uur) worden overwogen
- zorgvuldig gecontroleerd worden op alle mogelijke symptomen, gedurende de infusieperiode. In het bijzonder moeten patiënten die naïef zijn voor humaan immunoglobuline, patiënten die overgestapt zijn van een alternatief IVIg-product of als er een lange pauze is geweest sinds de vorige infusie, gecontroleerd worden tijdens de eerste infusie en tijdens het eerste uur na de eerste infusie in een gecontroleerde gezondheidszorgomgeving om mogelijke bijwerkingen te kunnen detecteren en ervoor te zorgen dat bij problemen onmiddellijk een noodbehandeling kan worden toegediend. Alle overige patiënten moeten ten minste gedurende 20 minuten na toediening geobserveerd worden.
Voor alle patiënten geldt dat voor IVIg–toediening aan de volgende eisen wordt voldaan:
- Adequate hydratatie vóór aanvang van de IVIg-infusie
- Controle van de urine-uitscheiding
- Controle van de serumcreatininewaarden
- Vermijding van concomitant gebruik van lisdiuretica (zie rubriek 4.5).
In het geval van bijwerkingen, moet of de infusiesnelheid worden verlaagd of moet de infusie worden gestopt. De noodzakelijke behandeling is afhankelijk van de aard en de ernst van de bijwerking.
Infusie-gerelateerde reactie
Bepaalde bijwerkingen (bijvoorbeeld hoofdpijn, overmatig blozen, koude rillingen, myalgie, piepende ademhaling, tachycardie, lage rugpijn, misselijkheid en hypotensie) kunnen in verband worden gebracht met de infusiesnelheid. De aanbevolen infusiesnelheid beschreven in rubriek 4.2 moet nauwkeurig gevolgd worden. Patiënten moeten nauwlettend worden gecontroleerd en zorgvuldig geobserveerd op eventuele symptomen tijdens de infusieperiode.
Bijwerkingen kunnen vaker voorkomen
- bij patiënten die humaan normaal immunoglobuline voor de eerste keer toegediend krijgen of, in zeldzame gevallen, wanneer ze overschakelen op een ander product van humaan normaal immunoglobuline of wanneer er lange tijd is verstreken sinds de vorige infusie
- bij patiënten met een actieve infectie of een onderliggende chronische ontsteking
Overgevoeligheid
Overgevoeligheidsreacties zijn zeldzaam.
Anafylaxie kan zich ontwikkelen bij patiënten
- met niet-detecteerbaar IgA die antilichamen tegen IgA hebben
- die een eerdere behandeling met humaan normaal immunoglobuline hadden getolereerd
In het geval van een shock moet de standaard medische behandeling voor shock worden ingesteld.
Trombo-embolie
Het is klinisch bewezen dat er een verband is tussen toediening van IVIg en trombo-embolische gebeurtenissen zoals myocardinfarct, cerebrovasculair accident (inclusief beroerte), longembolie en diepe veneuze trombose. Aangenomen wordt dat dit verband houdt met een relatieve toename van de bloedviscositeit door de hoge influx van immunoglobulinen bij risicopatiënten. Voorzichtigheid is geboden bij het voorschrijven en infunderen van IVIg bij zwaarlijvige patiënten en bij patiënten met verhoogd risico voor trombotische gebeurtenissen (zoals gevorderde leeftijd, hypertensie, diabetes mellitus en een geschiedenis van vaatziekte of trombotische episodes, patiënten met verworven of erfelijke trombofilie, patiënten met langdurige periodes van immobiliteit, zwaar hypovolemische patiënten, patiënten met ziekten die bloedviscositeit verhogen).
Bij patiënten met een risico op trombo-embolische bijwerkingen moeten IVIg-producten worden toegediend met de minimaal haalbare infusiesnelheid en dosis.
Acuut nierfalen
Gevallen van acuut nierfalen zijn gerapporteerd bij patiënten die IVIg-therapie ontvingen. In de meeste gevallen zijn risicofactoren geïdentificeerd zoals bestaande nierinsufficiëntie, diabetes mellitus, hypovolemie, overgewicht, concomitante nefrotoxische geneesmiddelen of een leeftijd boven de 65 jaar.
Nierparameters moeten worden beoordeeld vóór infusie van IVIg, met name bij patiënten van wie wordt geacht dat ze mogelijk een verhoogd risico lopen op het ontwikkelen van acuut nierfalen, en opnieuw met de aangewezen intervallen. Bij patiënten met een verhoogd risico op acuut nierfalen moeten IVIg-producten worden toegediend met de laagst mogelijke infusiesnelheid en dosis. Indien nierfunctiestoornissen optreden, dient overwogen te worden om de toediening van IVIg stop te zetten.
Hoewel meldingen over nierfunctiestoornissen en acuut nierfalen in verband gebracht zijn met het gebruik van veel van de geregistreerde IVIg-producten, die verschillende hulpstoffen zoals sucrose, glucose en maltose bevatten, namen de stoffen met sucrose als stabilisator een disproportioneel deel van het totale aantal voor hun rekening. Risicopatiënten dienen daarom IVIg-producten te krijgen die deze hulpstoffen niet bevatten. Gamunex 10% bevat geen sucrose, maltose of glucose.
Aseptisch meningitissyndroom (AMS)
AMS is gemeld in verband met een IVIg-behandeling. Het syndroom begint gewoonlijk binnen enkele uren tot 2 dagen na de IVIg-behandeling. Cerebrospinale vloeistof (CSF) blijkt na onderzoek vaak positief met pleiocytosis tot enkele duizenden cellen per mm3, voornamelijk uit de granulocytenfamilie, en verhoogde eiwitniveaus tot enkele honderden mg/dl. AMS kan vaker optreden in samenhang met een hoge (2 g/kg) IVIg-behandelingsdosis.
Patiënten die dergelijke tekenen en symptomen vertonen, moeten een grondig neurologisch onderzoek ondergaan, waaronder onderzoek van CSV, om andere oorzaken van meningitis uit te sluiten.
Stopzetting van de IVIg-behandeling heeft binnen enkele dagen geleid tot remissie van AMS zonder restverschijnselen.
Hemolytische anemie
IVIg-producten kunnen bloedgroepantistoffen bevatten die kunnen fungeren als hemolysinen en in vivo coating van rode bloedcellen (RBC) met immunoglobuline induceren, waardoor een positieve directe antiglobulinereactie (Coombs-test) ontstaat en, zelden, hemolyse. Hemolytische anemie kan zich ontwikkelen na een IVIg-behandeling als gevolg van verbeterde sequestratie van RBCs. IVIg-recipiënten moeten worden gecontroleerd op klinische tekenen en symptomen van hemolyse (zie rubriek 4.8).
De volgende risicofactoren worden geassocieerd met de ontwikkeling van hemolyse: hoge doses, al dan niet gegeven in een enkelvoudige toediening of verdeeld over een aantal dagen; bloedgroep non-0; en een onderliggende ontsteking. Een verhoogde waakzaamheid wordt aanbevolen voor patiënten met bloedgroep non-0 die hoge doses krijgen voor non-PID-indicaties (PID; primaire immunodeficiëntiesyndromen). Hemolyse is zelden gemeld bij patiënten die eenvervangingsbehandeling voor PID krijgen.
Geïsoleerde gevallen van hemolyse-gerelateerd(e) nierfunctiestoornissen/nierfalen met fatale afloop zijn voorgekomen.
Neutropenie/leukopenie
Een tijdelijke daling van het aantal neutrofielen en/of episodes van neutropenie, soms ernstig, zijn gemeld na behandeling met IVIg. Doorgaans komt dit binnen uren of dagen na toediening van IVIg voor en verdwijnt spontaan binnen 7 tot 14 dagen.
Transfusiegerelateerd acuut longletsel (TRALI)
Bij patiënten die IVIg toegediend kregen, zijn enkele gevallen gemeld van acuut niet-cardiogeen longoedeem (transfusiegerelateerd acuut longletsel [TRALI]). TRALI wordt gekenmerkt door ernstige hypoxie, dyspneu, tachypneu, cyanose, koorts en hypotensie. Symptomen van TRALI ontwikkelen zich doorgaans tijdens of binnen 6 uur na een transfusie, vaak binnen 1-2 uur. Daarom moeten ontvangers van IVIg worden gemonitord op en moet de IVIg-infusie onmiddellijk worden stopgezet in geval van longgerelateerde bijwerkingen. TRALI is een mogelijk levensbedreigende aandoening die onmiddellijke behandeling op de Intensive Care afdeling vereist.
Interferentie met serologische tests
Na de toediening van immunoglobuline kan de tijdelijke stijging van de verschillende passief overgedragen antistoffen in het bloed van de patiënt leiden tot misleidende positieve resultaten bij serologische tests.
Passieve overdracht van antilichamen tegen erytrocytenantigenen, bijv. A, B en D, kan interfereren met bepaalde serologische tests voor antilichamen tegen rode bloedcellen, bijvoorbeeld de directe antiglobulinetest (DAT, directe Coombs-test).
Overdraagbare agentia
Standaardmaatregelen om infecties door gebruik van geneesmiddelen op basis van menselijk bloed of plasma te voorkomen zijn donorselectie, screening van individuele donaties en plasma pools op specifieke indicatoren voor infecties en het gebruik van productiestappen die effectief virussen inactiveren dan wel verwijderen. Desondanks kan de mogelijkheid van overdracht van infectieuze agentia niet helemaal uitgesloten worden bij toediening van geneesmiddelen op basis van menselijk bloed of plasma. Dit is eveneens van toepassing voor onbekende of pas ontdekte virussen en andere pathogenen.
De genomen voorzorgsmaatregelen worden als effectief beschouwd tegen “enveloped” virussen, zoals het humaan immunodeficiëntievirus (HIV), hepatitis B-virus (HBV) en hepatitis C-virus (HCV). De genomen maatregelen kunnen van beperkte waarde zijn tegen 'non-enveloped' virussen, zoals HAV en parvovirus B19.
Er is geruststellende klinische ervaring betreffende het achterwege blijven van transmissie van hepatitis A en parvovirus B19 door immunoglobulinen. Er wordt ook aangenomen dat het gehalte aan antistoffen een belangrijke bijdrage levert aan de virusveiligheid.
Om een link te behouden tussen de patiënt en de charge van het product wordt sterk aangeraden bij iedere toediening van Gamunex 10% aan een patiënt de naam en het chargenummer van het product vast te leggen.
Pediatrische patiënten
Hoewel beperkte gegevens beschikbaar zijn, wordt er verwacht dat dezelfde waarschuwingen, voorzorgsmaatregelen en risicofactoren van toepassing zijn op de pediatrische patiënten. In post-marketing rapporten heeft men waargenomen dat hoge dosis IVIg-indicaties bij kinderen, vooral bij de ziekte van Kawasaki, geassocieerd zijn met een verhoogd aantal meldingen van hemolytische reacties in vergelijking met andere IVIg indicaties bij kinderen.
Artsen moeten een controle van het hemoglobinegehalte 24 - 48 uur na het afronden van IVIg sterk overwegen bij het vermoeden van hemolyse. Indien een herbehandeling nodig is wordt er, bij het vermoeden van hemolyse, sterk aangeraden om het hemoglobinegehalte een week na de daaropvolgende IVIg toediening te controleren. Families zouden zo moeten zijn geïnstrueerd dat ze terugkomen indien hun kind symptomen van hemolyse vertonen, zoals: bleekheid, lethargie, donkere urine, kortademigheid of hartkloppingen.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per eenmalige dosis (tot een maximum van 2 g/kg), dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Levende verzwakte virusvaccines
Behandeling met immunoglobulinen kan gedurende een periode van minstens 6 weken tot 3 maanden de werkzaamheid van levende verzwakte virusvaccines verminderen, zoals vaccines tegen mazelen, rode hond, bof of waterpokken. Na toediening van dit geneesmiddel moet een periode van 3 maanden verstrijken voordat vaccinatie met levende verzwakte virusvaccines kan plaatsvinden. In het geval van mazelen kan deze verstoring wel 1 jaar duren. Daarom moeten patiënten die mazelenvaccin ontvangen hun antistoffenstatus laten checken.
Lisdiuretica
Gelijktijdig gebruik van lisdiuretica moet worden vermeden.
Pediatrische patiënten
Hoewel er geen specifiek onderzoek naar interacties is uitgevoerd bij pediatrische patiënten, worden er geen verschillen verwacht tussen volwassenen en kinderen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
De veiligheid van dit geneesmiddel voor gebruik tijdens humane zwangerschap is niet vastgesteld in gecontroleerde klinische studies. Het dient daarom alleen met zorg gegeven te worden aan zwangere vrouwen. Van IVIg-producten is aangetoond dat het de placenta passeert en in toenemende mate tijdens het derde trimester. Klinische ervaring met immunoglobulinen suggereert dat er geen schadelijke effecten op het verloop van de zwangerschap, op de foetus of op de pasgeborene worden verwacht.
Borstvoeding
De veiligheid van dit geneesmiddel voor gebruik door vrouwen die borstvoeding geven, is niet vastgesteld in gecontroleerde klinische studies. Het dient daarom alleen met zorg gegeven te worden aan vrouwen die borstvoeding geven.
Immunoglobulinen worden in de moedermelk uitgescheiden. Er worden geen schadelijke effecten op met moedermelk gevoede pasgeborenen/zuigelingen verwacht.
Vruchtbaarheid
Klinische ervaring met immunoglobulinen suggereert dat er geen schadelijke effecten op de vruchtbaarheid zijn te verwachten.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Gamunex 10% heeft geen of een verwaarloosbaar effect op het vermogen om te rijden en machines te bedienen. Patiënten die bijwerkingen ervaren tijdens de behandeling moeten echter wachten totdat deze verdwijnen voordat ze gaan rijden of machines gaan bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Bijwerkingen veroorzaakt door humane normale immunoglobulinen (volgens afnemende frequentie) omvatten (zie ook rubriek 4.4):
- koude rillingen, hoofdpijn, duizeligheid, koorts, braken, allergische reacties, misselijkheid, artralgie, lage bloeddruk en matige lage rugpijn
- omkeerbare hemolytische reacties; vooral bij patiënten met bloedgroep A, B en AB en (in zeldzame gevallen) hemolytische anemie waarvoor een transfusie nodig is
- (in zeldzame gevallen) een plotselinge daling van de bloeddruk en, in geïsoleerde gevallen, anafylactische shock, zelfs wanneer de patiënt geen overgevoeligheid heeft vertoond bij eerdere toediening
- (in zeldzame gevallen) tijdelijke huidreacties (waaronder cutane lupus erythematosus - frequentie niet bekend)
- (in zeer zeldzame gevallen) trombo-embolische reacties zoals myocardinfarct, beroerte, longembolie, diepe veneuze trombosen
- gevallen van reversibele aseptische meningitis
- gevallen van verhoging van serumcreatininewaarden en/of acuut nierfalen
- gevallen van transfusiegerelateerd acuut longletsel (TRALI)
Lijst van bijwerkingen
Onderstaande tabel is georganiseerd volgens de orgaanclassificatie van het MedDRA-systeem.
Frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Bron van de veiligheidsdatabase: klinische onderzoeken waarbij in totaal 703 patiënten zijn blootgesteld aan Gamunex 10% (in totaal 4.378 infusies)
| MedDRA-systeem/orgaanklasse (SOC) | Bijwerking | Frequentie per patiënt | Frequentie per infusie |
|---|---|---|---|
| Infecties en parasitaire aandoeningen | Faryngitis | Soms | Soms |
| Sinusitis, urethritis, virale bovensteluchtweginfectie | Soms | Zelden | |
| Bloed- en lymfestelselaandoeningen | Hemolytische anemie, lymfocytose | Soms | Zelden |
| Immuunsysteemaandoeningen | Overgevoeligheid | Soms | Zelden |
| Psychische stoornissen | Angst | Soms | Zelden |
| Zenuwstelselaandoeningen | Hoofdpijn | Zeer vaak | Vaak |
| Duizeligheid | Soms | Soms | |
| Afonie | Soms | Zelden | |
| Oogaandoeningen | Fotofobie | Soms | Zelden |
| Bloedvataandoeningen | Hypertensie | Vaak | Soms |
| Hypertensieve crisis, hypotensie, overmatig blozen, hyperemie | Soms | Zelden | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Piepende ademhaling, hoesten, nasale congestie | Soms | Soms |
| Dyspneu | Soms | Zelden | |
| Maagdarmstelselaandoeningen | Nausea, braken | Vaak | Soms |
| Abdominale pijn, diarree, dyspepsie | Soms | Zelden | |
| Huid- en onderhuidaandoeningen | Rash, pruritus, urticaria | Vaak | Soms |
| Huidafschilfering, dermatitis, contactdermatitis, erythema palmare | Soms | Zelden | |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie, rugpijn | Vaak | Soms |
| Myalgie | Soms | Soms | |
| Skeletspierstelselpijn, skeletspierstijfheid, nekpijn | Soms | Zelden | |
| Nier- en urinewegaandoeningen | Hemoglobinurie | Soms | Zelden |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Vaak | Vaak |
| Influenza-achtige ziekte, koude rillingen, vermoeidheid | Vaak | Soms | |
| Asthenie | Soms | Soms | |
| Pijn op de borst, injectieplaatsreactie, malaise | Soms | Zelden | |
| MedDRA-systeem/orgaanklasse (SOC) | Bijwerking | Frequentie per patiënt | Frequentie per infusie |
| Onderzoeken | Bloeddruk verhoogd, wittebloedceltelling verlaagd, hemoglobine verlaagd, vrije hemoglobine aanwezig, rodebloedcelsedimentatiesnelheid verhoogd | Soms | Zelden |
| Letsels, intoxicaties en verrichtingscomplicaties | Kneuzing | Soms | Zelden |
Pediatrische patiënten
De incidentie, het type en de hevigheid van de bijwerkingen bij kinderen zijn naar verwachting dezelfde als bij volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Overdosering kan leiden tot vochtoverbelasting en hyperviscositeit, in het bijzonder bij risicopatiënten waaronder zuigelingen, oudere patiënten en patiënten met een verstoorde hart- of nierfunctie (zie rubriek 4.4).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immuunsera en immunoglobulinen: immunoglobulinen, normaal humaan, voor intravasculaire toediening, ATC-code: J06BA02
Humaan normaal immunoglobuline bevat voornamelijk immunoglobuline G (IgG) met een breed spectrum van antilichamen tegen infectieuze agentia.
Humaan normaal immunoglobuline bevat de IgG-antilichamen die aanwezig zijn in de normale populatie. Het is doorgaans bereid uit het gepoolde plasma van niet minder dan 1000 donoren. Het heeft een verdeling van immunoglobuline G-subklassen met praktisch dezelfde verhouding als in normaal humaan plasma. Voldoende doses van dit geneesmiddel kan abnormaal lage immunoglobuline G-waarden herstellen tot normale waarden. Het werkingsmechanisme in andere indicaties dan de substitutietherapie is nog niet volledig opgehelderd.
Gamunex 10% is bijgesteld tot een zwak zure pH-waarde. Doordat Gamunex 10% een geringe bufferende werking heeft, wordt het snel geneutraliseerd door het bloed tijdens de infusie. Zelfs na toediening van hoge doses Gamunex 10% werd geen wijziging in de pH van het bloed waargenomen. De osmolaliteit is 258 mOsmol/kg oplossing en benadert dus de normale waarden (285-295 mOsmol/kg).
Klinisch onderzoek uitgevoerd met Gamunex 10% bij patiënten met chronische inflammatoire demyeliniserende polyradiculoneuropathie (CIDP):
De werkzaamheid en veiligheid van Gamunex 10% zijn bij de behandeling van CIDP onderzocht aan de hand van het IVIg-C CIDP werkzaamheidsonderzoek (ICE studie), een dubbelblinde, gerandomiseerde, placebogecontroleerde studie. In totaal zijn 117 CIDP patiënten gerandomiseerd om Gamunex 10% of placebo om de drie weken toegediend te krijgen. Startdosis was 2 g/kg lichaamsgewicht; onderhoudsdosis was 1 g/kg lichaamsgewicht.
Het percentage patiënten met een klinische respons (gemeten aan de hand van de verbetering in INCAT disability score en instandhouding van ≥ 1 verbetering op 24-weken werkzaamheidsperiode) was significant hoger in de Gamunex 10% groep (54%), vergeleken met de placebogroep (21%, p=0,0002). Spiersterkte gemeten met de MRC score en grijpkracht en sensatie gemeten met de ISS-score verbeterden significant meer in de Gamunex 10% groep vergeleken met placebo.
Gezien het beperkte aantal patiënten ≥ 65 jaar dat in het onderzoek werd geïncludeerd, kan geen precies behandelingseffect gemeten worden met betrekking tot de INCAT-score; voor grijpkracht is een statistisch significant behandelingseffect aangetoond ten gunste van Gamunex 10%.
Van de patiënten met een klinische respons reageerde minder dan de helft in week 3 na de aanvangsdosis, maar de meesten reageerden na de tweede dosis (in week 6). Niet-responders werden overgeplaatst naar een alternatieve behandeling, weer met een maximum van 24 weken therapie.
Alle patiënten met een klinische respons werden weer gerandomiseerd in een extensie fase voor nogmaals 6 maanden onderhoudstherapie met Gamunex 10% of placebo. Van de vorige responders van Gamunex 10% was de actuele relapse rate significant hoger bij de patiënten gerandomiseerd in de placebogroep (42%) dan die van de Gamunex 10% groep (13%, p=0,012).
Het ICE-onderzoek heeft korte termijn en lange termijn werkzaamheid van Gamunex 10% bij de behandeling van CIDP aangetoond. De resultaten zijn samengevat in de volgende tabel.
Primaire eindpunt en andere resultaten van het ICE -onderzoek
| Gamunex 10% | Placebo | p | |
|---|---|---|---|
| Responder rate tijdens de werkzaamheidsperiode (primaire eindpunt) | 54% | 21% | 0,0002 |
| Waarschijnlijkheid van relapse in de extensie periode | 13% | 45% | 0,013 |
| Grijpkracht (kPA)1 (wijziging ten opzichte van de baseline) | |||
| Dominante hand | 13,2 | 1,5 | 0,0008 |
| Niet-dominante hand | 13,3 | 4,3 | 0,005 |
| Spiersterkte (MRC3 sum score)1(wijziging ten opzichte van de baseline) | 3,3 | 0,2 | 0,001 |
| Sensibiliteit (ISS4 score)2 (wijziging ten opzichte van de baseline) | -1,2 | 0,2 | 0,021 |
1 verbetering weergegeven met een positief getal
2 verbetering weergegeven met een negatief getal
3MRC: Medical Research Council
4ISS: INCAT Sensory Sum Score
Klinische studies uitgevoerd met Gamunex 10% bij patiënten met myasthenia gravis exacerbaties:
De studie van Zinman et al. (2007) was een gerandomiseerde, dubbelblinde, placebogecontroleerde studie bij 51 patiënten om Gamunex 10% 2 g/kg te evalueren, gegeven in de loop van 2 dagen bij exacerbaties van myasthenia gravis (MG). Het primaire eindpunt voor de werkzaamheid was de verandering ten opzichte van de uitgangswaarde van de kwantitatieve Myasthenia Gravis (QMG)-score op dag 14. Op dag 14 was de gemiddelde verandering in de QMG-score -2,54 (p = 0,047). Een klinisch relevant effect op MG-exacerbaties werd alleen waargenomen in de verkennende subgroep van patiënten met matige tot ernstige MG bij aanvang (QMG-score > 10,5), met een gemiddelde verandering van -3,39 (p = 0,010).
Aanvullende ondersteuning komt van een multicenter, prospectieve, open-label, niet-gecontroleerde klinische studie, die ook de werkzaamheid en veiligheid van Gamunex 10% bij de behandeling van myasthenia gravis exacerbaties onderzocht. In totaal 49 patiënten namen deel aan de klinische studie om daarin een enkele, totale dosis van 2 g/kg Gamunex 10% te krijgen gedurende 2 opeenvolgende dagen (dosis van 1 g/kg per dag). Er waren geen MuSK-antilichaam-positieve patiënten die deelnamen.
Het primaire eindpunt voor de werkzaamheid was de verandering in de kwantitatieve Myasthenia Gravis (QMG)-score van de uitgangswaarde (dag 0) tot dag 14. De gemiddelde veranderingen in de QMG-score waren -6,4 voor de Evalueerbare en -6,7 voor de Veiligheidspopulatie. Analyse van de resultaten van de secundaire en verkennende werkzaamheidseindpunten (beoordeeld door QMG-, MG-ADL- en MG Composite-scores) ondersteunde de bevindingen op het primaire eindpunt.
5.2 Farmacokinetische eigenschappen
Absorptie
Humaan normaal immunoglobuline is na intraveneuze toediening onmiddellijk en volledig beschikbaar in de bloedbaan van de ontvanger.
Distributie
Het wordt relatief snel verdeeld tussen plasma en extravasculaire vloeistof; na ongeveer 3–5 dagen wordt evenwicht bereikt tussen intra- en extravasculaire compartimenten.
Eliminatie
Humaan normaal immunoglobuline heeft een halfwaardetijd van ongeveer 35 dagen zoals bepaald bij patiënten met primaire antistofdeficiëntiesyndroom en overschrijdt dus die van 21 dagen beschreven in de literatuur bij gezonde personen. Deze halfwaardetijd kan van patiënt tot patiënt variëren, in het bijzonder bij primaire immunodeficiëntie.
IgG- en IgG-complexen worden afgebroken in de cellen van het mononucleaire fagocyt systeem.
Pediatrische patiënten
Er worden geen verschillen van de farmacokinetische eigenschappen verwacht bij pediatrische patiënten.
Profylaxe vóór/na blootstelling aan mazelen
Er zijn geen klinische studies uitgevoerd bij gevoelige patiënten met betrekking tot Profylaxe vóór/na blootstelling aan mazelen.
Gamunex 10% voldoet aan de minimale specificatiedrempel voor de werkzaamheid van antilichamen tegen mazelen van 0,36 x de norm van het Center for Biologics Evaluation and Research (CBER). De dosering is gebaseerd op farmacokinetische berekeningen waarbij rekening wordt gehouden met het lichaamsgewicht, het bloedvolume en de halfwaardetijd van immunoglobulinen. Deze berekeningen voorspellen een:
- Serumtiter na 13,5 dagen = 270 mIU/ml (dosis: 0,4 g/kg) Dit biedt een veiligheidsmarge die meer dan twee keer zo groot is als de door de WHO vastgestelde beschermende titer van 120 mIU/ml
- Serumtiter na 22 dagen (t1/2) = 180 mIU/ml (dosis: 0,4 g/kg)
- Serumtiter na 22 dagen (t1/2) = 238,5 mIU/ml (dosis: 0,53 g/kg - profylaxe vóór blootstelling)
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Immunoglobulinen zijn normale bestanddelen van het menselijk lichaam. Aangezien toediening van immunoglobulinen in dierstudies kan leiden tot de vorming van antistoffen zijn preklinische veiligheidsgegevens beperkt beschikbaar. In de uitgevoerde acute en subacute dierstudies liet Gamunex 10% geen speciaal risico voor de mens zien.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Glycine, water voor injectie
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die welke vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C ). Niet in de vriezer bewaren. De injectieflacon in de buitenverpakking bewaren.
Het product mag in de oorspronkelijke verpakking gedurende een aaneengesloten periode van ten hoogste 6 maanden bij kamertemperatuur (niet boven de 25°C) bewaard worden. In dat geval loopt de houdbaarheidstermijn van het product af aan het eind van deze 6-maandenperiode.
De nieuwe vervaldatum moet genoteerd worden op de doos. De nieuwe vervaldatum mag de gedrukte vervaldatum niet overschrijden. Daarna moet het gebruikt of vernietigd worden. Opnieuw in de koelkast bewaren of in de vriezer bewaren is niet mogelijk.
6.5 Aard en inhoud van de verpakking
Oplossing voor intraveneuze infusie in Type I of II glazen injectieflacons met chloorbutyl stoppers.
Verpakkingsgrootten:
Een injectieflacon van 10 ml bevat: 1 g humaan normaal immunoglobuline
Een injectieflacon van 50 ml bevat: 5 g humaan normaal immunoglobuline
Een injectieflacon van 100 ml bevat: 10 g humaan normaal immunoglobuline
Een injectieflacon van 200 ml bevat: 20 g humaan normaal immunoglobuline
Een injectieflacon van 400 ml bevat: 40 g humaan normaal immunoglobuline
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Het product dient voor gebruik op kamer- of lichaamstemperatuur gebracht te worden. De oplossing moet helder tot opaalachtig en kleurloos tot lichtgeel zijn. Oplossingen die troebel zijn of waarin zich afzettingen bevinden dienen niet gebruikt te worden.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Zodra de injectieflacon is aangeprikt dient de inhoud onmiddellijk toegediend te worden.
Opnieuw bewaren, ook in een koelkast, is niet toegestaan vanwege mogelijke microbiële contaminatie.
Indien verdunning noodzakelijk is voor de infusie, dan mag hiervoor 50 mg/ml glucose oplossing gebruikt worden. Verdun niet met fysiologische zoutoplossingen.
Gelijktijdige toediening van Gamunex 10% en heparine via een enkel lumen toedieningshulpmiddel dient te worden vermeden.
Infusiekatheters kunnen worden gespoeld met 50 mg/ml glucose of met natriumchlorideoplossing (9 mg/ml) en dienen niet te worden gespoeld met heparine.
Een Heparin Lock waardoor Gamunex 10% is toegediend, dient te worden gespoeld met 50 mg/ml glucose of natriumchlorideoplossing (9 mg/ml) en dient niet te worden gespoeld met heparine.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Grifols Deutschland GmbH
Colmarer Straße 22
60528 Frankfurt
Duitsland
Tel.:+49-69-660 593 100
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 33687
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 januari 2007
Datum van laatste verlenging: 08 juni 2011
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 2 en 6.4: 19-02-2026
Instructies voor gebruik van de injectieflacon (alleen 50 ml, 100 ml, 200 ml en 400 ml injectieflacons)
De injectieflacons worden geleverd met een hanger/etiketcombinatie (Fig.1). Na het aanprikken met de infuusset (Fig. 2), de injectieflacon omkeren en de lus van de hanger omvouwen (Fig. 3). Druk stevig met de vinger om een vouw te maken aan beide kanten waar de lus vastzit aan de rest van het etiket (Fig. 4). Hang de injectieflacon met de lus op aan de infuusstandaard (Fig. 5).
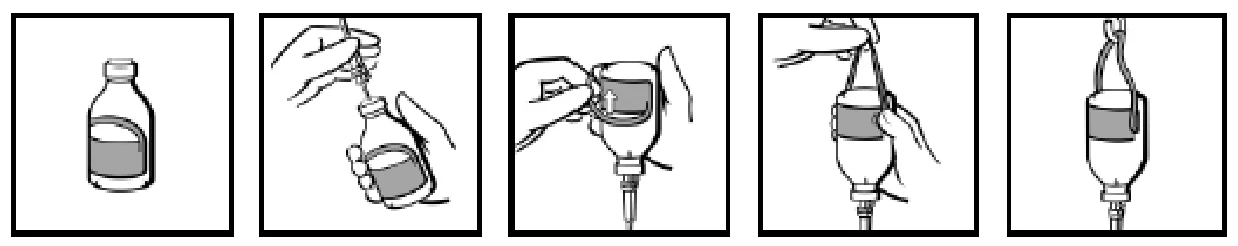
Fig. 1 Fig. 2 Fig. 3 Fig. 4 Fig. 5