


SmPC (samenvatting van de productkenmerken) - GAMMAGARD S/D
1. NAAM VAN HET GENEESMIDDEL
GAMMAGARD S/D 5,0 g, poeder en oplosmiddel voor oplossing voor infusie.
GAMMAGARD S/D 10,0 g, poeder en oplosmiddel voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Humane normale immuunglobuline (IVIg).
GAMMAGARD S/D wordt geleverd als poeder en oplosmiddel voor oplossing voor infusie en kan met gesteriliseerd water voor injecties worden opgelost tot een eiwitoplossing van 5% (50 mg/ml), waarvan ten minste 90% bestaat uit humane normale immuunglobuline G (IgG).
Eén ml bevat:
Humane normale immuunglobuline 50 mg
(zuiverheid van ten minste 90% humane normale immuunglobuline G (IgG))
Distributie van IgG subklassen (waarden bij benadering):
IgG1 ≥ 56,9 %
IgG2 ≥ 16,0 %
IgG3 ≥ 3,3 %
IgG4 ≥ 0,3 %
Elke injectieflacon bevat 5,0 g, respectievelijk10,0 g humane normale immuunglobuline (IVIg).
Maximaal immuunglobuline A (IgA)-gehalte: niet meer dan 3 microgram per ml in een 5%-oplossing.
Bereid uit plasma van menselijke donoren.
Hulpstoffen met bekend effect: natriumchloride, glucosemonohydraat
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
Dit geneesmiddel bevat 66,8 mg natrium per gram GAMMAGARD S/D, oftewel 668 mg in een 10 g injectieflacon of 334 mg in een 5 g injectieflacon, overeenkomend met respectievelijk 34% of 17% van de door de WHO aanbevolen maximale dagelijkse inname voor een volwassene (2 g).
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor infusie.
GAMMAGARD S/D (Solvent/Detergent) is een gevriesdroogd(e) poeder/koek met een witte of zeer lichtgele kleur.
4. KLINISCHE GEGEVENS
4.1. Therapeutische indicaties
Substitutietherapie bij volwassenen, kinderen en adolescenten (0-18 jaar) bij:
- Primaire immuundeficiëntiesyndromen (PID) met verminderde productie van antilichamen.
Secundaire immunodeficiënties (SID) bij patiënten met ernstige of recidiverende infecties, ineffectieve antimicrobiële behandeling en ofwel een bewezen specifieke antilichaamdeficiëntie (proven specific antibody failure, PSAF)* ofwel een serum-IgG-spiegel van < 4 g/l.
* PSAF = het niet bereiken van een minstens tweevoudige verhoging van de IgG-antistoftiter op polysacharide-pneumokokken- en polypeptide-antigeenvaccins.
Immuunmodulatie bij volwassenen, kinderen en adolescenten (0-18 jaar) bij:
- Primaire immune trombocytopenie (idiopathische trombocytopenische purpura (ITP)), bij patiënten met een hoog risico op bloedingen of vóór chirurgische ingrepen om het aantal bloedplaatjes te corrigeren.
- syndroom van Guillain-Barré.
- ziekte van Kawasaki.
- Multifocale motorische neuropathie (MMN)
4.2. Dosering en wijze van toediening
Substitutietherapie moet gestart en gecontroleerd worden door een arts die ervaring heeft met het behandelen van immuundeficiëntie.
Dosering
De dosis en het doseringsschema zijn afhankelijk van de indicatie.
Het is mogelijk dat de dosering per patiënt moet worden aangepast afhankelijk van de klinische respons. De dosis op basis van lichaamsgewicht dient mogelijk aangepast te worden bij patiënten met ondergewicht of overgewicht.
De volgende doseringsschema’s kunnen dienen als leidraad.
Substitutietherapie bij primaire immuundeficiëntiesyndromen
Het doseringsschema moet ervoor zorgen dat een IgG-dalconcentratie (gemeten vóór de volgende infusie) van ten minste 6 g/l bereikt wordt, of binnen het normale referentiebereik voor de leeftijdspopulatie. Na het begin van de therapie zijn drie tot zes maanden nodig voordat een evenwichtstoestand (steady-state IgG-concentraties) bereikt wordt. De aanbevolen startdosis bedraagt eenmalig 0,4 tot 0,8 g/kg lichaamsgewicht, gevolgd door ten minste 0,2 g/kg lichaamsgewicht om de drie tot vier weken.
De vereiste dosis om een dalconcentratie van 6 g/l te bereiken, is 0,2 tot 0,8 g/kg lichaamsgewicht per maand. Het doseringsinterval bij een evenwichtstoestand varieert van drie tot vier weken. IgG-dalconcentraties moeten worden gemeten en beoordeeld in samenhang met de incidentie van infecties. Om het aantal bacteriële infecties te verlagen, kan het nodig zijn de dosering te verhogen en te streven naar hogere dalconcentraties.
Secundaire immunodeficiënties (zoals gedefinieerd in 4.1.)
De aanbevolen dosering is 0,2-0,4 g/kg iedere drie tot vier weken.
De IgG-dal concentraties moeten worden gemeten en beoordeeld in samenhang met de incidentie van infecties. Zo nodig dient de dosis te worden aangepast om optimale bescherming tegen infecties te verkrijgen. Verhoging van de dosis kan noodzakelijk zijn bij patiënten met aanhoudende infectie; een dosisverlaging kan worden overwogen als de patiënt infectievrij blijft.
Primaire immune trombocytopenie (ITP)
Er zijn twee mogelijke behandelingsschema's:
- 0,8-1 g/kg lichaamsgewicht, toegediend op één dag; deze dosis mag eenmaal per 3 dagen worden herhaald.
- 0,4 g/kg lichaamsgewicht, dagelijks toegediend gedurende twee tot vijf dagen.
De behandeling kan worden herhaald als zich een terugval voordoet.
Syndroom van Guillain-Barré
0,4 g/kg lichaamsgewicht/dag, gedurende 5 dagen (mogelijk herhaalde dosering in geval van recidief).
Ziekte van Kawasaki
2,0 g/kg moet toegediend worden als eenmalige dosis. Patiënten dienen gelijktijdig te worden behandeld met acetylsalicylzuur.
Multifocale motorische neuropathie (MMN)
Begindosis: 2 g/kg toegediend gedurende 2 – 5 opeenvolgende dagen.
Onderhoudsdosis: 1 g/kg om de 2 – 4 weken of 2 g/kg om de 4 – 8 weken, gedurende
2 – 5 opeenvolgende dagen.
Het effect van de behandeling moet na elke cyclus worden geëvalueerd; als de behandeling na 6 maanden geen effect laat zien, moet de behandeling worden gestaakt.
Als de behandeling effect heeft, moet langdurige behandeling plaatsvinden naar oordeel van de artsen, gebaseerd op de respons van de patiënt en de respons op de onderhoudsdoses. De dosering en intervallen dienen mogelijk aan het individuele beloop van de ziekte te worden aangepast.
De aanbevolen doseringen zijn samengevat in onderstaande tabel.
| Indicatie | Dosis | Frequentie van injecties |
| Substitutietherapie bij primaire immuundeficiëntie |
0,4 – 0,8 g/kg lichaamsgewicht | |
0,2 – 0,8 g/kg lichaamsgewicht | Om de drie tot vier weken. | |
| Substitutietherapie bij secundaire immuundeficiëntie | 0,2 – 0,4 g/kg lichaamsgewicht | Om de drie tot vier weken. |
| Immuunmodulatie: | ||
| Primaire immune trombocytopenie (idiopathische trombocytopenische purpura) | 0,8 – 1,0 g/kg lichaamsgewicht | Op dag 1, mogelijk eenmaal herhaald binnen drie dagen. |
| of | ||
| 0,4 g/kg lichaamsgewicht per dag | Gedurende twee tot vijf dagen. | |
| Syndroom van Guillain-Barré | 0,4 g/kg lichaamsgewicht per dag | Gedurende vijf dagen. |
| Ziekte van Kawasaki | 2,0 g/kg lichaamsgewicht | Enkelvoudige dosis, in combinatie met acetylsalicylzuur. |
| Multifocale motorische neuropathie | begindosis: 2 g/kg onderhoudsdosis: 1 g/kg of 2 g/kg | toegediend gedurende 2 – 5 dagen om de 2 – 4 weken of om de 4 – 8 weken gedurende 2 – 5 dagen |
Pediatrische patiënten
De dosering bij kinderen en adolescenten (0-18 jaar) verschilt niet van die bij volwassenen omdat de dosering voor elke indicatie wordt bepaald door het lichaamsgewicht en wordt aangepast aan de klinische uitkomst van de bovenvermelde aandoeningen.
Leverfunctiestoornis
Er zijn geen aanwijzingen beschikbaar die een dosisaanpassing nodig maken.
Nierfunctiestoornis
Geen dosisaanpassing tenzij dit klinisch gerechtvaardigd is, zie rubriek 4.4.
Ouderen
Geen dosisaanpassing tenzij dit klinisch gerechtvaardigd is, zie rubriek 4.4.
Wijze van toediening
Voor intraveneus gebruik.
GAMMAGARD S/D 5% (50 mg/ml) moet intraveneus worden toegediend met een beginsnelheid van 0,5 ml/kg lichaamsgewicht per uur. Indien de patiënt deze toedieningssnelheid goed verdraagt, mag die geleidelijk worden verhoogd tot maximaal 8,0 ml/kg lichaamsgewicht per uur.
Bepaalde symptomen zoals hoofdpijn en blozen kunnen verband houden met de infusiesnelheid. Deze verdwijnen gewoonlijk spontaan na vertragen of stopzetten van de infusie. Vervolgens kan de infusie worden verdergezet aan een snelheid die niet resulteert in het heroptreden van de symptomen (zie rubriek 4.8).
Indien mogelijk wordt het aanbevolen om de antecubitale venen te gebruiken voor infusie van GAMMAGARD S/D 10% oplossingen. Dit kan de kans op het ervaren van ongemak ter hoogte van de injectieplaats voor de patiënt verminderen.
Patiënten die beginnen met een therapie met GAMMAGARD S/D of een ander IVIg-product gebruiken, wordt doorgaans aanbevolen te starten met een lagere infusiesnelheid en vervolgens over te schakelen naar de maximumsnelheid als zij verschillende infusies met een gemiddelde infusiesnelheid verdragen hebben. Zie ook rubriek 4.4.
4.3. Contra-indicaties
Overgevoeligheid voor of bekende anafylactische reacties op de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen (zie rubriek 4.4);
Overgevoeligheid voor humane immuunglobulinen, vooral bij patiënten met antilichamen tegen IgA.
4.4. Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Om de traceerbaarheid van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Bepaalde ernstige bijwerkingen kunnen verband houden met de infusiesnelheid. De aanbevolen infusiesnelheid (zie “Wijze van toediening”, rubriek 4.2.) moet nauwlettend worden opgevolgd. Patiënten moeten tijdens de volledige infusieperiode nauwlettend worden gecontroleerd en gevolgd, en zorgvuldig worden geobserveerd om eventuele symptomen op te sporen.
Bepaalde bijwerkingen kunnen vaker optreden:
- in geval van een hoge infusiesnelheid;
- bij immuundeficiënte patiënten met hypo- of agammaglobulinemie, met of zonder IgA-deficiëntie;
- bij patiënten die voor het eerst humane normale immuunglobuline toegediend krijgen of, in zeldzame gevallen, wanneer het product met humane normale immuunglobuline vervangen wordt of de behandeling gedurende een lange periode stopgezet is.
Eventuele complicaties kunnen vaak worden voorkomen door de volgende voorzorgsmaatregelen:
- Nagaan dat patiënten niet overgevoelig zijn voor humane normale immuunglobuline door de eerste injectie van het product langzaam uit te voeren (0,5 ml/kg lichaamsgewicht per uur).
- Patiënten moeten zorgvuldig worden gecontroleerd en gevolgd tijdens de volledige infusie om eventuele symptomen op te sporen. Vooral patiënten die nooit eerder humane normale immuunglobuline toegediend gekregen hebben, die vroeger een ander IVIg-product gebruikt hebben of die hun behandeling gedurende een lange periode stopgezet hebben, moeten worden gecontroleerd en gevolgd tijdens de eerste infusie en het daaropvolgende uur om eventuele bijwerkingen op te sporen. Alle andere patiënten moeten gedurende ten minste 20 minuten na toediening worden geobserveerd.
- Met het glucosegehalte (maximumgehalte: 0,4 g/g IgG) moet worden rekening gehouden in geval van latente diabetes (wanneer tijdelijke glucosurie zou kunnen optreden), diabetes of bij patiënten op een dieet met weinig suiker.
Bij alle patiënten vereist de toediening van IVIg de volgende voorzorgsmaatregelen:
- een geschikte hydratie verzekeren voor en na de infusie van IVIg;
- de diurese controleren en volgen;
- het creatininegehalte in het serum controleren en volgen;
- gelijktijdig gebruik van lisdiuretica vermijden.
In geval van bijwerkingen moet de toedieningssnelheid worden verlaagd of de infusie worden stopgezet.
De vereiste behandeling is afhankelijk van de aard en de ernst van de bijwerking.
In geval van shock moet een medische standaardbehandeling voor shock worden ingesteld.
Overgevoeligheidsreacties
Echte overgevoeligheidsreacties zijn zeldzaam. Deze reacties kunnen optreden in gevallen van IgA-deficiëntie met anti-IgA-antistoffen. GAMMAGARD S/D is niet geïndiceerd bij patiënten met selectieve IgA-deficiëntie bij wie de IgA-deficiëntie de enige afwijking van belang is. Deze patiënten mogen alleen behandeld worden wanneer hun IgA-deficiëntie geassocieerd is met een immuundeficiëntie waarbij therapie met intraveneus immuunglobuline duidelijk aangewezen is.
In zeldzame gevallen kan het gebruik van humane normale immuunglobuline leiden tot een anafylactische reactie met een daling van de bloeddruk, zelfs bij patiënten die vroeger een behandeling met humane normale immuunglobuline goed verdragen hebben.
Patiënten met IgA-antistoffen of IgA-deficiënties die deel uitmaken van een onderliggende primaire immuundeficiëntie waarvoor IVIg-therapie aangewezen is, kunnen een verhoogd risico op een anafylactische reactie hebben. Anafylaxie is gemeld bij het gebruik van GAMMAGARD S/D hoewel het een lage hoeveelheid IgA bevat (zie rubriek 4.8.).
Patiënten die een ernstige overgevoeligheidsreactie gehad hebben, mogen alleen GAMMAGARD S/D toegediend krijgen wanneer dit uiterst voorzichtig gebeurt in een omgeving waar ondersteunende zorg beschikbaar is voor de behandeling van levensbedreigende reacties.
Trombo-embolische incidenten
Er zijn klinische aanwijzingen van een verband tussen een IVIg behandeling (waaronder GAMMAGARD S/D) en trombo-embolische incidenten zoals myocardinfarct, cerebro-vasculair incident (inclusief beroerte), longembolie en diepe veneuze trombose. Deze worden waarschijnlijk veroorzaakt door een relatieve toename van de bloedviscositeit door de hoge instroom van immuunglobuline bij risicopatiënten. Er moet dan ook voorzichtigheid worden betracht bij het voorschrijven en tijdens de infusie van IVIg bij patiënten met overgewicht en patiënten met reeds aanwezige risicofactoren voor trombotische incidenten (zoals hoge leeftijd, hoge bloeddruk, gebruik van oestrogenen, veneuze verblijfskatheter, hoge dosis en snelle infusie, diabetes mellitus, een voorgeschiedenis van vaatziekten of trombotische aanvallen, een voorgeschiedenis van atherosclerose, meerdere cardiovasculaire risicofactoren, een vermindered hartminuutvolume, patiënten met verworven of erfelijke ziekten met verhoogde stollingsneiging, patiënten met langdurige perioden van immobilisatie, ernstig hypovolemische patiënten en patiënten met ziekten die de bloedviscositeit verhogen, zoals bijvoorbeeld dehydratatie of paraproteïnen).
Controleer op tekenen en symptomen van trombose. Het wordt aangeraden om de bloedviscositeit bij patiënten met een risico op hyperviscositeit te volgen.
Bij patiënten met risico van trombo-embolische bijwerkingen moet GAMMAGARD S/D worden toegediend met de minimaal haalbare infusiesnelheid en dosis.
Acute nierinsufficiëntie
Gevallen van acute nierinsufficiëntie zijn gemeld bij patiënten die een IVIg-therapie volgen. In de meeste gevallen zijn risicofactoren geïdentificeerd zoals reeds bestaande nierinsufficiëntie, diabetes mellitus, hypovolemie, overgewicht, gelijktijdig gebruik van nefrotoxische geneesmiddelen of een leeftijd van meer dan 65 jaar, sepsis, hyperviscositeit, paraproteïnemie.
In geval van een verminderde nierfunctie moet een stopzetting van de toediening van IVIg worden overwogen.
Hoewel deze meldingen van nierdisfunctie en acute nierinsufficiëntie in verband gebracht zijn met het gebruik van veel geregistreerde IVIg-producten die verschillende excipiënten bevatten zoals sucrose, glucose en maltose, maken producten met sucrose als stabilisator een onevenredig deel uit van het totale aantal meldingen. Bij risicopatiënten kan het gebruik van IVIg-producten zonder sucrose worden overwogen. GAMMAGARD S/D bevat geen sucrose of maltose.
Bij patiënten met risico op acuut nierfalen moeten IVIg-producten worden toegediend met de minimaal haalbare infusiesnelheid en dosis.
Een 5%-oplossing van GAMMAGARD S/D bevat 21,7 mg glucose per ml (434 mg/g IgG) als hulpstof. Een patiënt van 70 kg die 1 g GAMMAGARD S/D/kg lichaamsgewicht wordt toegediend, zou 30,4 g glucose (122 calorieën) toegediend krijgen. Hiermee moet rekening worden gehouden in geval van latente diabetes (wanneer tijdelijke glucosurie zou kunnen optreden), diabetes of bij patiënten op een dieet met weinig suiker. Voor acute nierinsufficiëntie, zie verder.
Aseptische meningitis (AMS)
In verband met de behandeling met IVIg (waaronder GAMMAGARD S/D) is het optreden van AMS (aseptische meningitis) gerapporteerd. Staken van de behandeling met IVIg kan leiden tot afname van AMS binnen enkele dagen. Het syndroom doet zich meestal voor binnen enkele uren tot 2 dagen na behandeling met IVIg.
- Onderzoek van het cerebrospinale vocht laat vaak pleiocytose zien tot enkele duizenden cellen per mm3, voornamelijk van granulocytaire oorsprong, en verhoogde eiwitconcentraties tot enkele honderden mg/dl.
- AMS kan vaker voorkomen bij vrouwelijke patiënten.
Hemolytische anemie
IVIg-producten kunnen bloedgroepantistoffen bevatten die als hemolysinen kunnen fungeren en in vivo coating van rode bloedcellen (RBC) met immunoglobuline kunnen induceren. Dit kan een positieve directe antiglobulinereactie (Coombs-test) en, in zeldzame gevallen, hemolyse veroorzaken. Hemolytische anemie kan zich ontwikkelen na IVIg-therapie vanwege de verhoogde sequestratie van RBC. De volgende risicofactoren zijn mogelijk verbonden aan de ontwikkeling van hemolyse: hoge doseringen (eenmalige toediening of meerdere toedieningen verspreid over enkele dagen) en bloedgroepen A, B en AB.
Een onderliggende ontstekingsreactie kan bij individuele patiënten het risico op hemolyse mogelijk verhogen. IVIg-gebruikers moeten worden gecontroleerd op klinische tekenen en symptomen van hemolyse (zie ook rubriek 4.8).
Interferentie met serologische tests
Na infusie van immuunglobuline kan de tijdelijke stijging van de diverse passief overgebrachte antistoffen in het bloed van patiënten leiden tot een vertekend positief resultaat in serologische tests bijvoorbeeld hepatitis A, hepatitis B, mazelen en waterpokken.
Passieve overdracht van antistoffen tegen erytrocytenantigenen, zoals A, B of D, kan interfereren met bepaalde serologische tests voor antistoffen tegen erytrocyten, zoals de antiglobulinetest (Directe Coombstest).
De toediening van Gammagard S/D kan leiden tot vertekende positieve resultaten voor het testen op schimmelinfecties, wanneer assays gebruikt worden die afhankelijk zijn van de detectie van beta-D-glucanen. Dit kan aanhouden in de weken na de infusie van het product.
Overdraagbare ziekteverwekkers
GAMMAGARD S/D is bereid uit humaan plasma. Selectie van donoren, screening van individuele donaties en plasmapools op specifieke infectiemarkers, en doeltreffende virusinactivatie-/virusverwijderingsstappen opnemen in het productieproces behoren tot de standaardmaatregelen om infecties te voorkomen als gevolg van het gebruik van geneesmiddelen bereid uit humaan bloed of plasma. Ondanks deze maatregelen kan het risico op overdracht van ziekteverwekkers niet helemaal worden uitgesloten wanneer geneesmiddelen bereid uit humaan bloed of plasma toegediend worden. Dat geldt tevens voor onbekende of opkomende virussen en andere ziekteverwekkers.
Deze maatregelen worden als doeltreffend beschouwd tegen omhulde virussen zoals HIV, HBV en HCV en tegen het niet-omhulde virus HAV. Deze maatregelen kunnen van beperkte waarde zijn tegen het niet-omhulde Parvovirus B19. Een Parvovirus B19-infectie kan ernstig zijn voor zwangere vrouwen (foetale infectie) en personen met immuundeficiëntie of een toegenomen productie van rode bloedcellen (zoals bij hemolytische anemie).
Er bestaat geruststellende klinische ervaring met betrekking tot het uitblijven van overdracht van hepatitis A of parvovirus B19 met immunoglobulinen, en er wordt ook aangenomen dat het gehalte aan antilichamen een belangrijke bijdrage levert aan de virale veiligheid.
Hyperproteïnemie en verhoogde bloedviscositeit Hyperproteïnemie en een verhoogde bloedviscositeit kunnen zich voordoen bij patiënten die IVIg-therapie krijgen.
Transfusiegerelateerde acute longschade (TRALI)
Er zijn meldingen geweest van niet-cardiogeen longoedeem (TRALI) bij patiënten die IVIg toegediend gekregen hebben.
Natrium
Dit geneesmiddel bevat 66,8 mg natrium per gram GAMMAGARD S/D, oftewel 668 mg in een 10 g injectieflacon of 334 mg in een 5 g injectieflacon, overeenkomend met respectievelijk 34% of 17% van de door de WHO aanbevolen maximale dagelijkse inname voor een volwassene (2 g).
De hoeveelheid natrium in het product kan aanzienlijk bijdragen tot de dagelijkse aanbevolen hoeveelheid natrium bij patiënten die een natriumarm dieet volgen. Bij deze patiënten moet de hoeveelheid natrium uit het product worden berekend en gebruikt bij het bepalen van de natriumopname uit de voeding. Na reconstitutie tot een 5% oplossing, bevat GAMMAGARD S/D ongeveer 0,85% NaCl of ongeveer 3340 mg natrium/liter. Een patiënt van 70 kg krijgt – bij een dosis van 1 g/kg – 70 g toegediend, overeenkomend met 1,4 liter GAMMAGARD S/D 5% (50 mg immunoglobuline per ml oftewel 50 g/liter) en zou 4676 mg natrium krijgen. Deze hoeveelheid natrium komt overeen met 2,34 keer de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
4.5. Interacties met andere geneesmiddelen en andere vormen van interactie
Levende verzwakte virusvaccins
De toediening van immuunglobuline kan tijdens een periode van ten minste zes weken tot drie maanden de doeltreffendheid verstoren van levende verzwakte virusvaccins zoals mazelen, rodehond, bof en waterpokken. Na toediening van dit product moet een interval van drie maanden worden gerespecteerd alvorens een levend verzwakt virusvaccin toe te dienen. In geval van mazelen kan deze verminderde doeltreffendheid tot één jaar aanhouden. Daarom moet het gehalte aan antistoffen worden gecontroleerd bij patiënten die een vaccin tegen mazelen toegediend krijgen.
Lisdiuretica
Vermijden van gelijktijdig gebruik van lisdiuretica.
Pediatrische patiënten
Er is geen interactieonderzoek met GAMMAGARD S/D bij pediatrische patiënten beschikbaar.
4.6. Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
De veiligheid van dit geneesmiddel voor gebruik tijdens de zwangerschap bij mensen is niet vastgesteld in gecontroleerde klinische studies. Daarom mag het product uitsluitend met terughoudendheid worden toegediend aan zwangere vrouwen en moeders die borstvoeding geven. Bij toediening tijdens de zwangerschap bleken IVIg-producten de placenta te passeren, vooral in het derde trimester. Klinische ervaring met immuunglobulinen wijst er op dat er geen schadelijke effecten te verwachten zijn op het verloop van de zwangerschap, of op de foetus en het pasgeboren kind.
Borstvoeding
Immuunglobulinen worden uitgescheiden via de moedermelk en kunnen bijdragen tot de bescherming van de pasgeborene tegen ziektekiemen die worden overgedragen via het slijmvlies.
Vruchtbaarheid
Klinische ervaring met immuunglobulinen wijst er op dat er geen schadelijke effecten op de vruchtbaarheid te verwachten zijn.
4.7. Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er zijn aanwijzingen dat door bijwerkingen van GAMMAGARD S/D de rijvaardigheid en het vermogen om machines te gebruiken kan worden verstoord. Patiënten die tijdens behandeling bijwerkingen ervaren kunnen het beste wachten totdat de bijwerkingen overgaan voordat zij een voertuig gaan besturen of machines gaan gebruiken.
4.8. Bijwerkingen
Overzicht van het veiligheidsprofiel
Met humane normale immuunglobulinen voor intraveneuze toediening kunnen bijwerkingen zoals rillingen, hoofdpijn, duizeligheid, koorts, braken, allergische reacties, misselijkheid, artralgie, een lage bloeddruk en een matige pijn in de onderrug, af en toe optreden.
In zeldzame gevallen kan het gebruik van humane normale immuunglobulinen leiden tot een plotse daling van de bloeddruk en, in geïsoleerde gevallen, tot anafylactische shock, zelfs bij patiënten die geen overgevoeligheid vertoonden tijdens een vroegere toediening.
Bij gebruik van humane normale immunoglobuline zijn gevallen van reversibele aseptische meningitis en zeldzame gevallen van tijdelijke huidreacties (waaronder cutane lupus erythematosus – frequentie onbekend) waargenomen. Gevallen van reversibele hemolytische reacties zijn waargenomen, met name bij patiënten met een van de bloedgroepen A, B en AB. In zeldzame gevallen kan transfusie zijn vereist bij hemolytische anemie na behandeling met hoge doses IVIg (zie ook rubriek 4.4).
Een toename van het creatininegehalte in het serum en/of acuut nierfalen zijn waargenomen.
Zeer zelden: Trombo-embolische incidenten zoals myocardinfarct, beroerte, longembolie en diepe veneuze trombose zijn waargenomen.
Er zijn klinische aanwijzingen van een mogelijk verband tussen IVIg-toediening en het risico op de ontwikkeling van trombotische incidenten. De precieze oorzaak daarvan is onbekend. Er moet dan ook voorzichtigheid worden betracht bij het voorschrijven en tijdens de infusie van IVIg bij patiënten met een voorgeschiedenis van en factoren die hen vatbaar maken voor cardiovasculaire aandoeningen of trombotische aanvallen. Analyse van gemelde bijwerkingen wijst erop dat een snelle infusiesnelheid een risicofactor kan zijn voor vasculaire occlusieve aandoeningen.
De bijwerkingen uit een klinische hoofdstudie met GAMMAGARD S/D en een fase 4-studie die de acute veiligheid en de veiligheid op middellange termijn van GAMMAGARD S/D onderzocht, zijn samengebracht. De gemelde bijwerkingen in deze twee studies en tijdens de postmarketingperiode zijn in de volgende tabel samengevat en geclassificeerd volgens de MedDRA-systeemorgaanklasse en -frequentie.
Tabel van bijwerkingen
De volgende tabel is ingedeeld in systeem-/orgaanklassen volgens MedDRA (systeemorgaanklasse en voorkeursterm).
De frequenties zijn geëvalueerd aan de hand van de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1000, < 1/100), zelden (≥ 1/10 000, < 1/1000), zeer zelden (< 1/10 000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
| Bijwerkingen met GAMMAGARD S/D | ||
| MedDRA-systeemorgaanklasse | MedDRA-voorkeursterm (versie 19.0) | Frequentie-categorie van de bijwerking* |
| Infecties en parasitaire aandoeningen | griep | soms |
| aseptische meningitis | niet bekend | |
| Bloed- en lymfstelsel-aandoeningen | Hemolyse, anemie, trombocytopenie, lymfadenopathie | niet bekend |
| Immuunsysteemaandoeningen | anafylactische shock, anafylactische of anafylactoïde reactie, overgevoeligheid | niet bekend |
| Voedings- en stofwisselingsstoornissen | verminderde eetlust | soms |
| Psychische stoornissen | angst, agitatie | soms |
| rusteloosheid | niet bekend | |
| Zenuwstelselaandoeningen | hoofdpijn | vaak |
| lethargie | soms | |
| cerebrovasculair accident, voorbijgaande ischemische aanval, insult, migraine, duizeligheid, paresthesie en dysesthesie, syncope, tremor | niet bekend | |
| Oogaandoeningen | troebel zicht | soms |
| trombose van de netvliesader, gezichtsstoornis, pijn aan het oog, fotofobie | niet bekend | |
| Hartaandoeningen | hartkloppingen | soms |
| myocardinfarct, cyanose, tachycardie, bradycardie | niet bekend | |
| Bloedvataandoeningen | overmatig blozend | vaak |
| bloeddrukschommelingen | soms | |
| arteriële trombose, trombose van de vena cava, diepe veneuze trombose, tromboflebitis, hypotensie, hypertensie, bleekheid | niet bekend | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | dyspneu, neusbloeding | soms |
| longembolie, longoedeem, hypoxie, bronchospasme, piepende ademhaling, hyperventilatie, gevoel van beklemming in de keel, hoest | niet bekend | |
| braken, misselijkheid | vaak | |
| Bijwerkingen met GAMMAGARD S/D | ||
| MedDRA-systeemorgaanklasse | MedDRA-voorkeursterm (versie 19.0) | Frequentie-categorie van de bijwerking* |
| Maag-darmstelsel-aandoeningen | diarree, stomatitis, abdominaal ongemak, bovenbuikpijn | soms |
| buikpijn, dyspepsie | niet bekend | |
| Lever- en galaandoeningen | hepatitis (niet besmettelijke hepatitis) | niet bekend |
| Huid- en onderhuid-aandoeningen | urticaria, jeuk, koud zweet, hyperhidrose | soms |
| angio-oedeem, dermatitis, erytheem, rash | niet bekend | |
| Skeletspierstelsel- en bindweefselaandoeningen | rugpijn, spierkrampen, pijn in de extremiteiten | soms |
| artralgie, myalgie | niet bekend | |
| Nier- en urineweg-aandoeningen | nierfalen | niet bekend |
| Algemene aandoeningen en toedieningsplaatsstoornissen | vermoeidheid, koude rillingen, koorts | vaak |
| pijn op de borst, malaise, pijn, onaangenaam gevoel op de borst, abnormaal gevoel, het koud hebben, het warm hebben, griepachtige ziekte, erytheem op de infusieplaats, extravasatie op de infusieplaats, pijn op de infusieplaats, | soms | |
| reacties op de infusieplaats, asthenie, oedeem | niet bekend | |
| Onderzoeken | verhoogde bloeddruk | soms |
| positieve directe Coombstest | niet bekend | |
* Op basis van het percentage per infusies.
Voor informatie over overdraagbare ziekteverwekkers, zie rubriek 4.4.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9. Overdosering
Overdosering kan leiden tot vochtoverbelasting en hyperviscositeit, vooral bij risicopatiënten waaronder oudere patiënten of patiënten met een verminderde hart– of nierfunctie.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1. Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immuunsera en immuunglobulinen: immuunglobulinen, normaal humaan, voor intravasculaire toediening.
ATC-code: J06BA02.
Humane normale immuunglobuline bevat hoofdzakelijk functioneel intact immuunglobuline G (IgG) met een breed spectrum van antistoffen tegen ziekteverwekkers.
Humane normale immuunglobuline bevat de IgG-antistoffen die aanwezig zijn bij de normale bevolking, en wordt doorgaans bereid uit gepoold plasma van ten minste 1000 donaties. De indeling in immuunglobuline G-subklassen benadert verhoudingsgewijs sterk die van normaal humaan plasma. Door de toediening van geschikte doses van dit geneesmiddel kunnen abnormaal lage immuunglobuline G-gehaltes opnieuw hun normale waarde bereiken.
Het werkingsmechanisme bij andere indicaties dan substitutietherapie is niet volledig opgehelderd, maar omvat immuunmodulerende effecten.
5.2. Farmacokinetische eigenschappen
Na intraveneuze toediening is humane normale immuunglobuline onmiddellijk en volledig biologisch beschikbaar in de bloedsomloop van de ontvanger. Het wordt betrekkelijk snel verdeeld tussen het plasma en het extravasculaire vocht. Na ongeveer drie tot vijf dagen wordt een evenwicht bereikt tussen het intra- en het extravasculaire compartiment.
GAMMAGARD S/D heeft een halfwaardetijd van ongeveer 24 dagen die per patiënt kan verschillen, vooral bij primaire immuundeficiëntie.
IgG en IgG-complexen worden afgebroken in cellen van het reticulo-endotheliale systeem.
5.3. Gegevens uit het preklinisch veiligheidsonderzoek
Immuunglobulinen zijn normale bestanddelen van het menselijk lichaam.
Bij dieren zijn tests op toxiciteit bij enkelvoudige dosering niet relevant en bij hogere doses treedt vochtoverbelasting op. Tests op toxiciteit bij herhaalde dosering en studies naar de toxiciteit voor het embryo en de foetus kunnen niet worden uitgevoerd vanwege de inductie van en de interferentie door antistoffen. Er is geen onderzoek verricht naar de effecten van het product op het immuunsysteem van het pasgeboren kind.
Aangezien de klinische ervaring geen aanwijzingen oplevert voor tumorigene of mutagene effecten van immuunglobuline, wordt experimenteel onderzoek, vooral bij heterologe soorten, niet noodzakelijk geacht.
6. FARMACEUTISCHE GEGEVENS
6.1. Lijst van hulpstoffen
Poeder:
- humane albumine (0,06 g/g IgG);
- glycine;
- natriumchloride;
- glucosemonohydraat;
Oplosmiddel:
- gesteriliseerd water voor injecties.
6.2. Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet worden gemengd met andere geneesmiddelen.
Het wordt aanbevolen GAMMAGARD S/D afzonderlijk toe te dienen, en niet samen met andere geneesmiddelen die de patiënt toegediend krijgt.
6.3. Houdbaarheid
2 jaar.
Wanneer de bereiding op een aseptische manier uitgevoerd wordt binnen een steriele omgeving, kan het opgeloste product zowel in de oorspronkelijke glazen injectieflacons als in Viaflex-zakken worden bewaard. Bewaring onder de volgende voorwaarden:
24 uur bij 5°C,
OF
12 uur bij 25°C,
OF
12 uur bij 25°C, gevolgd door 12 uur bij 5°C.
Wanneer de bereiding uitgevoerd wordt buiten een steriele omgeving, moet de oplossing zo snel mogelijk en niet langer dan twee uur na bereiding worden toegediend. Gedeeltelijk gebruikte injectieflacons of zakken mogen niet worden gebruikt.
6.4. Speciale voorzorgsmaatregelen bij bewaren
Niet bewaren boven 25°C.
Niet in de vriezer bewaren.
De injectieflacon bewaren in de buitenverpakking ter bescherming tegen licht.
Gebruik GAMMAGARD S/D niet meer na de vervaldatum die staat vermeld op het etiket en de verpakking na “EXP”. De vervaldatum verwijst naar de laatste dag van die maand.
Buiten het bereik en zicht van kinderen houden.
Voor de bewaarcondities van het opgeloste geneesmiddel, zie rubriek 6.3.
6.5. Aard en inhoud van de verpakking
Het gevriesdroogde concentraat en het oplosmiddel worden afgeleverd in doorzichtige glazen injectieflacons (type I), die een enkelvoudige dosis bevatten. Ze worden afgesloten met een butylrubber stop met verwijderbaar aluminium kapje.
GAMMAGARD S/D is verkrijgbaar in verpakkingsgroottes van 5,0 g en 10,0 g.
Elke verpakking van 5,0 g en 10,0 g bevat het oplosmiddel (respectievelijk 96 ml en 192 ml), een steriele transferset en een steriele toedieningsset met filter.
Niet alle genoemde verpakkingsgroottes worden in de handel gebracht.
6.6. Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Het product moet op kamer- of lichaamstemperatuur worden gebracht vóór gebruik.
Binnen 30 minuten moet het product volledig opgelost zijn.
Opgelost materiaal moet een heldere tot lichtopaalachtige en een kleurloze tot lichtgele oplossing zijn. Troebele oplossingen of oplossingen met neerslag mogen niet worden gebruikt. Opgeloste producten moeten vóór toediening visueel worden gecontroleerd op de aanwezigheid van deeltjes en verkleuring.
Alle ongebruikte producten en afvalstoffen dienen te worden vernietigd overeenkomstig lokale voorschriften.
Bereiding – Pas een aseptische techniek toe
Breng GAMMAGARD S/D en het gesteriliseerde water voor injecties (oplosmiddel) op kamertemperatuur. Deze temperatuur moet constant blijven totdat het product volledig opgelost is.
5%-oplossing
- 1. Verwijder het kapje van de injectieflacons en reinig de stoppen met een kiemdodende oplossing.
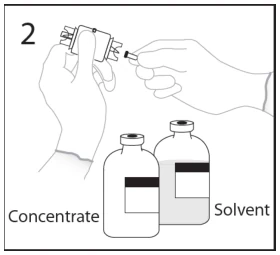
- 2. Verwijder het kapje van de spike aan het ene uiteinde van het hulpmiddel voor reconstitutie (bereiding). Raak de spike niet aan.
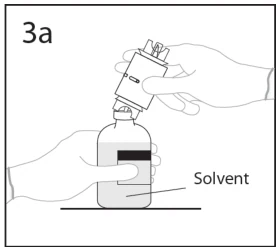
3a. Plaats de injectieflacon met oplosmiddel op een vlakke ondergrond. Prik het centrale gedeelte van de stop van deze injectieflacon aan met de vrije spike van het hulpmiddel voor reconstitutie.
Opgelet: Wanneer u er niet in slaagt het centrale gedeelte van de stop aan te prikken, kan de stop loskomen.
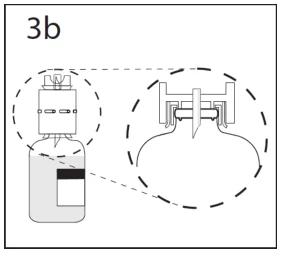
3b. Let erop dat de bovenrand van de injectieflacon volledig in het hulpmiddel voor reconstitutie zakt door het hulpmiddel stevig op de injectieflacon te duwen.
Verwijder het kapje van de spike aan het andere uiteinde van het hulpmiddel, terwijl u het hulpmiddel blijft vasthouden. Raak de spike niet aan.
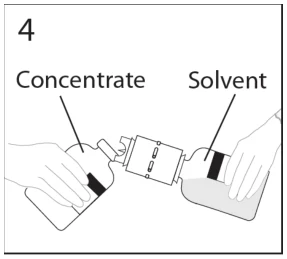
- 4.
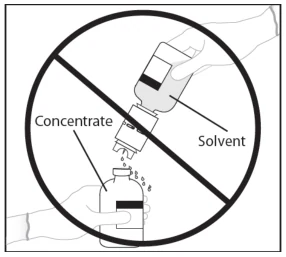
Houd de injectieflacon met oplosmiddel en het daaraan bevestigde hulpmiddel voor reconstitutie schuin ten opzichte van de injectieflacon met concentraat om te verhinderen dat u oplosmiddel morst.
Opmerking: Houd de injectieflacon met oplosmiddel niet ondersteboven, want zo morst u mogelijk oplosmiddel.
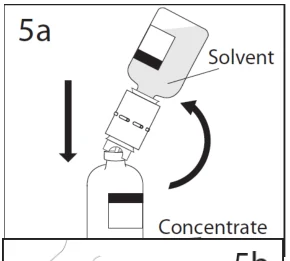
5a. Prik het centrale gedeelte van de stop van de injectieflacon met concentraat aan, terwijl u snel de injectieflacon met oplosmiddel omdraait om te verhinderen dat u oplosmiddel morst.
Opgelet: Wanneer u er niet in slaagt het centrale gedeelte van de stop aan te prikken, kan de stop loskomen en kan er vacuümverlies optreden.
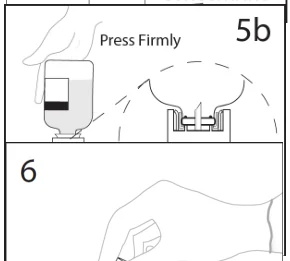
5b. Let erop dat de bovenrand van de injectieflacon volledig in het hulpmiddel voor reconstitutie zakt door de injectieflacon met oplosmiddel stevig op de injectieflacon met concentraat te duwen.
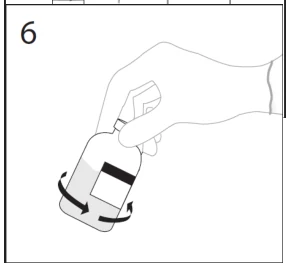
- 6.
Verwijder het hulpmiddel voor reconstitutie en de lege injectieflacon van het oplosmiddel nadat het oplosmiddel volledig overgebracht is. Draai de injectieflacon met concentraat onmiddellijk voorzichtig rond om de inhoud grondig te mengen.
Opgelet: De injectieflacon niet schudden. Schuimvorming voorkomen.
Vernietig het hulpmiddel voor reconstitutie na eenmalig gebruik.
Infusie (verpakkingen van 5,0 g en 10,0 g)
Volg de gebruiksaanwijzing in de verpakking van de toedieningsset.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Baxalta Innovations GmbH, Industriestrasse 67, 1221 Wenen, Oostenrijk
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
GAMMAGARD S/D 5,0 g, poeder en oplosmiddel voor oplossing voor infusie : RVG 17033.
GAMMAGARD S/D 10,0 g, poeder en oplosmiddel voor oplossing voor infusie: RVG 17034.
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/HERNIEUWING VAN DE VERGUNNING
De datum van inschrijving is 7 juli 1994.
Datum van verlenging van de handelsvergunning: 7 juli 2014.
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubriek 4.1, 4.2, 4.4 en 4.5: 27 januari 2023