


SmPC (samenvatting van de productkenmerken) - Fulvestrant Leon Farma
1. NAAM VAN HET GENEESMIDDEL
Fulvestrant Leon Farma 250 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke voorgevulde spuit van 5 ml bevat 250 mg fulvestrant. Hulpstoffen met bekend effect (per 5 ml):
Ethanol 96% (alcohol), 500 mg
Benzylalcohol (E1519), 500 mg Benzylbenzoaat, 750 mg
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie in een voorgevulde spuit.
Heldere, kleurloze tot gele, viskeuze oplossing, vrij van zichtbare partikels.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Fulvestrant is geïndiceerd:
als monotherapie voor de behandeling van oestrogeenreceptor positieve, lokaal gevorderde of gemetastaseerde borstkanker bij postmenopauzale vrouwen:
- die niet eerder zijn behandeld met endocriene therapie, of
- met recidief tijdens of na adjuvante anti-oestrogeenbehandeling, of progressie van de ziekte tijdens een anti-oestrogeenbehandeling.
- in combinatie met palbociclib voor de behandeling van hormoonreceptor (HR)-positieve, human epidermal growth factor receptor 2 (HER2)-negatieve, lokaal gevorderde of gemetastaseerde borstkanker bij vrouwen die eerder zijn behandeld met endocriene therapie (zie rubriek 5.1).
Bij pre- of perimenopauzale vrouwen moet de combinatiebehandeling met palbociclib worden gecombineerd met een luteïniserend hormoon releasing hormoon (LHRH)-agonist.
4.2 Dosering en wijze van toediening
Dosering
Volwassen vrouwen (inclusief ouderen)
De aanbevolen dosis bedraagt 500 mg met intervallen van één maand, met een aanvullende 500 mg dosis, twee weken na de initiële dosis.
Wanneer fulvestrant wordt gebruikt in combinatie met palbociclib, dient ook de Samenvatting van de productkenmerken van palbociclib te worden geraadpleegd.
Voorafgaand aan de behandeling met de combinatie van fulvestrant plus palbociclib, en tijdens de gehele duur van de behandeling, dienen pre-/perimenopauzale vrouwen te worden behandeld met LHRH agonisten volgens de plaatselijke klinische standaard van zorg.
Speciale patiënten
Nierinsufficiëntie
Er worden geen dosisaanpassingen aanbevolen bij patiënten met milde tot matige nierinsufficiëntie (creatinineklaring ≥ 30 ml/min). Veiligheid en werkzaamheid werden niet onderzocht bij patiënten met ernstige nierinsufficiëntie (creatinineklaring < 30 ml/min) en daarom wordt voorzichtigheid aanbevolen voor deze patiënten (zie rubriek 4.4).
Leverinsufficiëntie
Er worden geen dosisaanpassingen aanbevolen bij patiënten met milde tot matige leverinsufficiëntie. Fulvestrant dient echter met voorzichtigheid te worden gebruikt bij deze patiënten, aangezien de blootstelling aan fulvestrant toegenomen kan zijn. Er zijn geen gegevens bij patiënten met ernstige leverinsufficiëntie (zie rubrieken 4.3, 4.4 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van fulvestrant bij kinderen in de leeftijd van de geboorte tot 18 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubrieken 5.1 en 5.2, maar er kan geen doseringsadvies worden gedaan.
Wijze van toediening
Fulvestrant dient te worden toegediend door twee opeenvolgende 5 ml injecties langzaam intramusculair te injecteren (1-2 minuten/injectie), één in elke bilspier (gluteaal gebied).
Voorzichtigheid is geboden bij injectie van fulvestrant op de dorsogluteale plaats wegens de nabijheid van de onderliggende sciatische zenuw.
Voor gedetailleerde toedieningsinstructies, zie rubriek 6.6.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Zwangerschap en borstvoeding (zie rubriek 4.6).
- Ernstige leverinsufficiëntie (zie rubrieken 4.4 en 5.2).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Fulvestrant dient met voorzichtigheid te worden toegepast bij patiënten met milde tot matige leverinsufficiëntie (zie rubrieken 4.2, 4.3 en 5.2).
Fulvestrant dient met voorzichtigheid te worden toegepast bij patiënten met ernstige nierinsufficiëntie (creatinineklaring minder dan 30 ml/min).
Fulvestrant dient, vanwege de intramusculaire toedieningsroute, met voorzichtigheid te worden gebruikt bij patiënten met een bloedende diathese, trombocytopenie of bij patiënten die anticoagulantia gebruiken.
Trombo-embolische voorvallen worden vaak waargenomen bij vrouwen met gevorderde borstkanker en werden waargenomen in klinische studies met fulvestrant (zie rubriek 4.8). Hiermee moet rekening worden gehouden bij het voorschrijven van fulvestrant aan risicopatiënten.
Er zijn bij fulvestrant injectie meldingen geweest van injectieplaatsgerelateerde reacties inclusief sciatica, neuralgie, neuropathische pijn en perifere neuropathie. Voorzichtigheid is geboden bij toediening van fulvestrant op de dorsogluteale injectieplaats wegens de nabijheid van de onderliggende sciatische zenuw (zie rubrieken 4.2 en 4.8).
Er zijn geen langetermijngegevens over het effect van fulvestrant op het bot. Als gevolg van het werkingsmechanisme van fulvestrant is er een mogelijk risico op osteoporose.
De werkzaamheid en veiligheid van fulvestrant (zij het als monotherapie dan wel in combinatie met palbociclib) zijn niet onderzocht bij patiënten met viscerale crisis.
Wanneer fulvestrant wordt gebruikt in combinatie met palbociclib, dient ook de Samenvatting van de productkenmerken van palbociclib te worden geraadpleegd.
Verstoring van estradiol antilichaamtesten
Wegens de structurele gelijkenis tussen fulvestrant en estradiol kan fulvestrant op antilichaam gebaseerde estradioltesten verstoren wat kan leiden tot valse hogere estradiolwaarden.
Ethanol
Dit middel bevat 500 mg alcohol (ethanol) in elke injectie, overeenkomend met 100 mg/ml
(10 % w/v). De hoeveelheid per injectie van dit middel komt overeen met 13 ml bier of 5 ml wijn.
Een dosis van 500 mg van dit middel (2 spuiten), toegediend aan een volwassen vrouw van 70 kg, zou resulteren in een blootstelling aan 14,3 mg/kg ethanol wat kan leiden tot een verhoging in de bloedalcoholconcentratie (BAC) van ongeveer 2,4 mg / 100 ml (zie appendix I van rapport EMA/CMHP/43486/2018). Ter vergelijking, een volwassen persoon die een glas wijn of 500 ml bier drinkt, zal een BAC krijgen van ongeveer 50 mg / 100 ml.
Gelijktijdige toediening met geneesmiddelen die bv. propyleenglycol of ethanol bevatten kan leiden tot opstapeling van ethanol en kan bijwerkingen veroorzaken.
Benzylalcohol
Dit geneesmiddel bevat de hulpstof benzylalcohol wat allergische reacties kan veroorzaken.
Pediatrische patiënten
Fulvestrant wordt niet aangeraden voor gebruik bij kinderen en adolescenten aangezien de veiligheid en werkzaamheid niet zijn vastgesteld binnen deze patiëntengroep (zie rubriek 5.1).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Een klinische interactiestudie met midazolam (substraat van CYP3A4) toonde aan dat fulvestrant CYP3A4 niet inhibeert. Klinische interactiestudies met rifampicine (CYP3A4-induceerder) en ketoconazol (CYP3A4-remmer) toonden geen klinisch relevante verandering aan in de klaring van fulvestrant.
Dosisaanpassingen zijn daarom niet noodzakelijk bij patiënten die tegelijkertijd fulvestrant en CYP3A4-remmers of -induceerders krijgen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vruchtbare vrouwen
Vruchtbare vrouwen dienen effectieve anticonceptie te gebruiken tijdens de behandeling met Fulvestrant Leon Farma en gedurende twee jaar na de laatste dosis.
Zwangerschap
Fulvestrant is gecontra-indiceerd tijdens de zwangerschap (zie rubriek 4.3). Het is aangetoond dat fulvestrant de placenta passeert na een enkele intramusculaire dosis in ratten en konijnen. Studies bij dieren hebben voortplantingstoxiciteit aangetoond inclusief een verhoogde incidentie van foetale afwijkingen en sterfte (zie rubriek 5.3). Indien zwangerschap optreedt tijdens gebruik van fulvestrant, dient de patiënt geïnformeerd te worden over de mogelijke schadelijkheid voor de foetus en het mogelijke risico op een zwangerschapsafbreking.
Borstvoeding
Borstvoeding moet worden gestaakt tijdens behandeling met fulvestrant. Fulvestrant wordt uitgescheiden in de moedermelk bij zogende ratten. Het is niet bekend of fulvestrant wordt uitgescheiden in de moedermelk bij mensen. Gezien de mogelijkheid op ernstige bijwerkingen bij zuigelingen ten gevolge van fulvestrant, is het gebruik tijdens borstvoeding gecontra-indiceerd (zie rubriek 4.3).
Vruchtbaarheid
Het effect van fulvestrant op vruchtbaarheid bij mensen is niet onderzocht.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Fulvestrant heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Echter, aangezien asthenie zeer vaak is gemeld met fulvestrant, dient voorzichtigheid te worden betracht door patiënten die deze bijwerking ervaren.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Monotherapie
Deze rubriek bevat informatie die gebaseerd is op alle bijwerkingen uit klinische studies, post- marketingstudies of op spontane meldingen. In de samengevoegde dataset van fulvestrant monotherapie, betroffen de meest gemelde bijwerkingen: reacties op de plaats van injectie, asthenie, misselijkheid en verhoogde leverenzymen (ALT, AST, ALP).
In Tabel 1 zijn de volgende frequentiecategorieën voor bijwerkingen berekend op basis van de
500 mg fulvestrant behandelgroep in samengevoegde veiligheidsanalyses van studies waarin 500 mg fulvestrant werd vergeleken met 250 mg fulvestrant [CONFIRM (Studie D6997C00002), FINDER 1 (Studie D6997C00004), FINDER 2 (Studie D6997C00006) en NEWEST (Studie D6997C00003)], of van FALCON (Studie D699BC00001) alleen, waarin 500 mg fulvestrant werd vergeleken met 1 mg anastrozol. Wanneer de frequenties in de samengevoegde veiligheidsanalyse afwijken van die in FALCON, is de hoogste frequentie vermeld. De frequenties in Tabel 1 zijn gebaseerd op alle gerapporteerde voorvallen, ongeacht de beoordeling van causaliteit door de onderzoeker. De mediane duur van behandeling met fulvestrant 500 mg binnen de samengevoegde gegevensset (inclusief de hierboven vermelde studies plus FALCON) was 6,5 maanden.
Bijwerkingen in tabelvorm
Bijwerkingen die hieronder staan vermeld, zijn ingedeeld op frequentie en systeem/orgaanklassen (SOC). De frequentie-indelingen worden gedefinieerd volgens de volgende conventie: Zeer vaak (≥1/10), Vaak (≥1/100 tot <1/10), Soms (≥1/1.000 tot <1/100). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1 Bijwerkingen gerapporteerd bij patiënten behandeld met fulvestrant als monotherapie
| Bijwerkingen per systeem/orgaanklassen en frequentie | ||
|---|---|---|
| Infecties en parasitaire aandoeningen | Vaak | Urineweginfecties |
| Bloed- en lymfestelselaandoeningen | Vaak | Verlaagde plaatjestellinge |
|---|---|---|
| Immuunsysteemaandoeningen | Zeer vaak | Overgevoeligheidsreactiese |
| Soms | Anafylactische reacties | |
| Voedings- en stofwisselingsstoornissen | Vaak | Anorexiea |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn |
| Bloedvataandoeningen | Zeer vaak | Warmteopwellingen (‘opvliegers’)e |
| Vaak | Veneuze trombo-emboliea | |
| Maagdarmstelselaandoeningen | Zeer vaak | Misselijkheid |
| Vaak | Braken, diarree | |
| Lever- en galaandoeningen | Zeer vaak | Verhoogde leverenzymen (ALT, AST, ALP)a |
| Vaak | Verhoogd bilirubinea | |
| Soms | Leverfalenc, f, hepatitisf, verhoogd gamma-GTf | |
| Huid- en onderhuidaandoeningen | Zeer vaak | Huiduitslage |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Gewrichts- en skeletspierstelselpijnd |
| Vaak | Rugpijna | |
| Voortplantingsstelsel- en borstaandoeningen | Vaak | Vaginale bloedingene |
| Soms | Vaginale moniliasisf, leukorroef | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Astheniea, reacties op de plaats van injectieb |
| Vaak | Perifere neuropathiee, sciaticae | |
| Soms | Bloeding op de plaats van injectief, hematoom op de plaats van injectief, neuralgiec, f |
a Inbegrepen zijn bijwerkingen waarvan als gevolg van de onderliggende ziekte de exacte bijdrage van fulvestrant niet kan worden beoordeeld.
b De term reacties op de plaats van injectie bevat niet de termen bloeding op de plaats van injectie, hematoom op de plaats van injectie, sciatica, neuralgie en perifere neuropathie.
c De bijwerking werd niet waargenomen tijdens belangrijke klinische studies (CONFIRM, FINDER 1, FINDER 2, NEWEST). De frequentie is berekend door gebruik te maken van de bovengrens van het 95% betrouwbaarheidsinterval van de schatting. Dit is berekend als 3/560 (hier is 560 het aantal patiënten in de belangrijke klinische studies), dit komt overeen met de frequentiecategorie ‘soms’.
d Omvat: artralgie, en minder vaak skeletspierstelselpijn, myalgie en pijn in ledematen.
e Frequentiecategorie in samengevoegde veiligheidsgegevens wijkt af van die van FALCON.
f Bijwerking niet geconstateerd in FALCON.
Beschrijving van geselecteerde bijwerkingen
De hieronder opgenomen omschrijvingen zijn gebaseerd op de veiligheidsanalyseset van
228 patiënten die respectievelijk ten minste één (1) dosis fulvestrant toegediend hebben gekregen en 232 patiënten die ten minste één (1) dosis anastrozol hebben gekregen, in de FALCON fase III-studie.
Gewrichts- en skeletspierstelselpijn
In de FALCON-studie waren er respectievelijk 65 patiënten (31,2%) en 48 patiënten (24,1%) die een bijwerking als gewrichtspijn en skeletspierstelselpijn meldden voor de fulvestrant- en anastrozol- armen. Van de 65 patiënten in de fulvestrant-arm rapporteerde 40% (26/65) van de patiënten gewrichts- en skeletspierstelselpijn tijdens de eerste maand van de behandeling en 66,2% (43/65) van de patiënten tijdens de eerste drie maanden van de behandeling. Er waren geen patiënten die bijwerkingen rapporteerden die CTCAE-graad ≥ 3 waren of waarvoor een reductie van de dosis, een onderbreking van de dosis of staken van de behandeling noodzakelijk was als gevolg van deze bijwerkingen.
Behandeling in combinatie met palbociclib
Het totale veiligheidsprofiel van fulvestrant gebruikt in combinatie met palbociclib is gebaseerd op de gegevens van 517 patiënten met HR-positieve, HER2-negatieve gevorderde of gemetastaseerde borstkanker in de gerandomiseerde PALOMA3 studie (zie rubriek 5.1). De meest frequente bijwerkingen (≥20%) onafhankelijk van welke graad gerapporteerd bij patiënten behandeld met fulvestrant in combinatie met palbociclib waren neutropenie, leukopenie, infecties, vermoeidheid, misselijkheid, anemie, stomatitis, diarree, trombocytopenie en overgeven. De meest frequente bijwerkingen van graad ≥3 (≥2%) waren neutropenie, leukopenie, infecties, anemie, verhoogd AST, trombocytopenie en vermoeidheid.
Tabel 2 geeft de bijwerkingen afkomstig uit PALOMA3 weer.
De mediane duur van blootstelling aan fulvestrant was 11,2 maanden in de fulvestrant + palbociclib- arm en 4,8 maanden in de fulvestrant + placebo-arm. De mediane duur van blootstelling aan palbociclib in de fulvestrant + palbociclib-arm was 10,8 maanden.
Tabel 2 Bijwerkingen op basis van de PALOMA3 studie (N=517)
Systeem/orgaanklassen Frequentie Voorkeursterma | Fulvestrant + palbociclib (N=345) | Fulvestrant + placebo (N=172) | |||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Alle graden n (%) | Graad ≥ 3 n (%) | Alle graden n (%) | Graad ≥ 3 n (%) | ||||||||||||||||
| Infecties en parasitaire aandoeningen | |||||||||||||||||||
| Zeer vaak | |||||||||||||||||||
| Infectiesb | 188 (54,5) | 19 (5,5) | 60 (34,9) | 6 (3,5) | |||||||||||||||
| Bloed- en lymfestelselaandoeningen | |||||||||||||||||||
| Zeer vaak | |||||||||||||||||||
| Neutropeniec | 290 (84,1) | 240 (69,6) | 6 (3,5) | 0 | |||||||||||||||
| Leukopenied | 207 (60,0) | 132 (38,3) | 9 (5,2) | 1 (0,6) | |||||||||||||||
| Anemiee | 109 (31,6) | 15 (4,3) | 24 (14,0) | 4 (2,3) | |||||||||||||||
| Trombocytopenief | 88 (25,5) | 10 (2,9) | 0 | 0 | |||||||||||||||
| Soms | |||||||||||||||||||
| Febriele neutropenie | 3 (0,9) | 3 (0,9) | 0 | 0 | |||||||||||||||
| Voedings- en stofwisselingsstoornissen | |||||||||||||||||||
| Zeer vaak | |||||||||||||||||||
| Verminderde eetlust | 60 (17,4) | 4 (1,2) | 18 (10,5) | 1 (0,6) | |||||||||||||||
| Zenuwstelselaandoeningen | |||||||||||||||||||
| Vaak | |||||||||||||||||||
| Dysgeusie | 27 (7,8) | 0 | 6 (3,5) | 0 | |||||||||||||||
| Oogaandoeningen | |||||||||||||||||||
| Vaak | |||||||||||||||||||
| Traanproductie verhoogd | 25 (7,2) | 0 | 2 (1,2) | 0 | |||||||||||||||
| Wazig zien | 24 (7,0) | 0 | 3 (1,7) | 0 | |||||||||||||||
| Droog oog | 15 (4,3) | 0 | 3 (1,7) | 0 | |||||||||||||||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||||||||||||||||||
| Vaak | |||||||||||||||||||
| Epistaxis | 25 (7,2) | 0 | 4 (2,3) | 0 | |||||||||||||||
| Maagdarmstelselaandoeningen | |||||||||||||||||||
| Zeer vaak | |||||||||||||||||||
| Misselijkheid | 124 (35,9) | 2 (0,6) | 53 (30,8) | 1 (0,6) | |||||||||||||||
| Stomatitisg | 104 (30,1) | 3 (0,9) | 24 (14,0) | 0 | |||||||||||||||
| Diarree | 94 (27,2) | 0 | 35 (20,3) | 2 (1,2) | |||||||||||||||
| Braken | 75 (21,7) | 2 (0,6) | 28 (16,3) | 1 (0,6) | |||||||||||||||
| Huid- en onderhuidaandoeningen | |||||||||||||||||||
| Zeer vaak | |||||||||||||||||||
| Alopecia | 67 (19,4) | n.v.t. | 11 (6,4) | n.v.t. | |||||||||||||||
| Rashh | 63 (18,3) | 3 (0,9) | 10 (5,8) | 0 | |||||||||||||||
| Vaak | |||||||||||||||||||
| Droge huid | 28 (8,1) | 0 | 3 (1,7) | 0 | |||||||||||||||
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||||||
|---|---|---|---|---|---|---|---|
| Zeer vaak | |||||||
| Vermoeidheid | 152 (44,1) | 9 (2,6) | 54 (31,4) | 2 (1,2) | |||
| Pyrexie | 47 (13,6) | 1 (0,3) | 10 (5,8) | 0 | |||
| Vaak | |||||||
| Asthenie | 27 (7,8) | 1 (0,3) | 13 (7,6) | 2 (1,2) | |||
| Onderzoeken | |||||||
| Zeer vaak | |||||||
| AST verhoogd | 40 (11,6) | 11 (3,2) | 13 (7,6) | 4 (2,3) | |||
| Vaak | |||||||
| ALT verhoogd | 30 (8,7) | 7 (2,0) | 10 (5,8) | 1 (0,6) | |||
ALT = alanineaminotransferase; AST = aspartaataminotransferase; N/n = aantal patiënten; n.v.t. = niet van toepassing
- a De voorkeurstermen (PT’s) zijn vermeld volgens MedDRA 17.1.
- b Infecties omvat alle PT’s van de systeem/orgaanklasse Infecties en parasitaire aandoeningen.
- c Neutropenie omvat de volgende PT’s: neutropenie, neutrofielentelling verlaagd.
- d Leukopenie omvat de volgende PT’s: leukopenie, witte bloedceltelling verlaagd.
- e Anemie omvat de volgende PT’s: anemie, hemoglobine verlaagd, hematocriet verlaagd.
- f Trombocytopenie omvat de volgende PT’s: trombocytopenie, plaatjestelling verlaagd.
- g Stomatitis omvat de volgende PT’s: afteuze stomatitis, cheilitis, glossitis, glossodynie, mondulceratie, slijmvliesontsteking, orale pijn, orofaryngeaal ongemak, orofaryngeale pijn, stomatitis.
- h Rash omvat de volgende PT’s: rash, maculo-papulaire rash, jeukende rash, erythemateuze rash, papulaire rash, dermatitis, acneïforme dermatitis, toxische huideruptie.
Beschrijving van geselecteerde bijwerkingen
Neutropenie
Bij patiënten die in de PALOMA3 studie fulvestrant kregen in combinatie met palbociclib, werd neutropenie (alle graden) gerapporteerd bij 290 (84,1%) patiënten. Bij 200 (58,0%) patiënten betrof het neutropenie graad 3 en bij 40 (11,6%) patiënten neutropenie graad 4.
In de fulvestrant + placebo-arm (n = 172) werd neutropenie (alle graden) gerapporteerd bij 6 patiënten (3,5%). Er werden geen gevallen van neutropenie van graad 3 en 4 gerapporteerd in de fulvestrant + placebo-arm.
Bij patiënten die fulvestrant in combinatie met palbociclib kregen, bedroeg de mediane tijd tot de eerste episode van neutropenie onafhankelijk van welke graad 15 dagen (spreiding: 13-512 dagen). De mediane duur voor neutropenie van graad ≥3 bedroeg 16 dagen. Febriele neutropenie werd gerapporteerd bij 3 (0,9%) van de patiënten die fulvestrant in combinatie met palbociclib kregen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb via website: www.lareb.nl.
4.9 Overdosering
Er zijn op zichzelf staande gevallen gerapporteerd van overdosering van fulvestrant bij mensen. Als een overdosering optreedt, wordt symptomatische ondersteunende behandeling aanbevolen.
Dierstudies suggereren dat er met hogere doses fulvestrant geen andere effecten zichtbaar waren dan welke direct of indirect gerelateerd zijn aan de anti-oestrogene activiteit (zie rubriek 5.3).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Endocriene therapie, Anti-oestrogenen, ATC-code: L02BA03.
Werkingsmechanisme en farmacodynamische effecten
Fulvestrant is een competitieve oestrogeenreceptor (ER) antagonist, met een affiniteit vergelijkbaar met oestradiol. Fulvestrant blokkeert de trofische werking van oestrogenen, zonder enige partieel agonerende (oestrogeenachtige) werking. Het werkingsmechanisme wordt in verband gebracht met de downregulatie van oestrogeenreceptor-eiwitspiegels. Klinische studies bij postmenopauzale vrouwen met primaire borstkanker hebben aangetoond dat fulvestrant significant de ER-expressie downreguleert in ER positieve tumoren in vergelijking met placebo. Er was ook een significante afname van de expressie van progesteronreceptoren wat overeenkomt met een gebrek aan intrinsieke oestrogeenagonerende effecten. Ook is aangetoond dat bij fulvestrant 500 mg de downregulatie van ER en de proliferatiemarker Ki67 groter is dan bij fulvestrant 250 mg bij postmenopauzale vrouwen met borstkanker in de neoadjuvante setting.
Klinische werkzaamheid en veiligheid bij gevorderde borstkanker
Monotherapie
Een klinische fase III-studie is uitgevoerd bij 736 postmenopauzale vrouwen met gevorderde borstkanker bij wie een recidief optrad tijdens of na adjuvante endocriene behandeling of met progressie na endocriene behandeling van gevorderde ziekte. De studie includeerde 423 patiënten bij wie een recidief of progressie optrad tijdens anti-oestrogeenbehandeling (AE-subgroep) en 313 patiënten bij wie een recidief of progressie optrad tijdens behandeling met een aromataseremmer (AI subgroep). Deze studie vergeleek de werkzaamheid en veiligheid van 500 mg fulvestrant (n=362) met 250 mg fulvestrant (n=374). Progressievrije overleving (PFS) was het primaire eindpunt. De belangrijkste secundaire werkzaamheidseindpunten omvatten de objectieve respons rate (ORR), de mate van klinisch voordeel (clinical benefit rate, CBR) en de totale overleving (overall survival, OS). De resultaten van de CONFIRM studie betreffende de werkzaamheid zijn samengevat in Tabel 3.
Tabel 3 Samenvatting van de resultaten van het primaire werkzaamheidseindpunt (PFS) en de belangrijkste secundaire werkzaamheidseindpunten in de CONFIRM studie
Variabele Schattings-
type;
Fulvestrant 500 mg
Fulvestrant 250 mg
Vergelijking tussen de groepen (Fulvestrant 500 mg/Fulvestrant 250 mg)
vergelijking van de behandelingen
PFS K-M
mediaan
in maanden; hazard ratio
(N=362)
(N=374)
Hazard ratio
95% CI p-waarde
| Alle patiënten 6,5 | 5,5 | 0,80 | 0,68, 0,94 | 0,006 |
|---|---|---|---|---|
| 5,8 | 0,76 | 0,62, 0,94 | 0,013 |
| 4,1 | 0,85 | 0,67, 1,08 | 0,195 |
OSb K-M
mediaan in maanden;
| Alle patiënten | hazard ratio 26,4 | 22,3 | 0,81 | 0,69, 0,96 | 0,016c | |
|---|---|---|---|---|---|---|
| -AE subgroep (n=423) 30,6 | 23,9 | 0,79 | 0,63, 0,99 | 0,038c | ||
| -AI subgroep | (n=313)a 24,1 | 20,8 | 0,86 | 0,67, 1,11 | 0,241c | |
| Variabele | Schattings- type; vergelijking van de behandelingen | Fulvestrant 500 mg (N=362) | Fulvestrant 250 mg (N=374) | Vergelijking tussen de groepen (Fulvestrant 500 mg/Fulvestrant 250 mg) Absoluut 95% CI verschil in % |
|---|---|---|---|---|
| ORRd | % patiënten | |||
| met OR; | ||||
| absoluut | ||||
| verschil in % | ||||||
|---|---|---|---|---|---|---|
| Alle patiënten | 13,8 | 14,6 | -0,8 | -5,8, 6,3 | ||
| -AE subgroep (n=296) | 18,1 | 19,1 | -1,0 | -8,2, 9,3 | ||
| -AI subgroep (n=205)a | 7,3 | 8,3 | -1,0 | -5,5, 9,8 | ||
| CBRe | % patiënten met CB; absoluut verschil in % | |||||
| Alle patiënten | 45,6 | 39,6 | 6,0 | -1,1, 13,3 | ||
| -AE subgroep (n=423) | 52,4 | 45,1 | 7,3 | -2,2, 16,6 | ||
| -AI subgroep (n=313)a | 36,2 | 32,3 | 3,9 | -6,1, 15,2 | ||
- a Fulvestrant is geïndiceerd bij recidief of progressie van de ziekte tijdens een anti-oestrogeenbehandeling. De resultaten in de AI-subgroep zijn niet overtuigend.
- b OS geeft de uiteindelijke overlevings-analyse weer bij een maturiteit van 75%.
- c De nominale p-waarde waaraan geen aanpassingen zijn gemaakt voor multipliciteit tussen de initiële overlevingsanalyse bij een maturiteit van 50% en de geactualiseerde overlevingsanalyse bij een maturiteit van 75 %.
- d De objectieve respons rate (ORR) is beoordeeld bij patiënten bij wie de uitgangswaarde evalueerbaar was voor respons (d.w.z. patiënten met meetbare ziekte aan het begin van de studie: 240 patiënten in de fulvestrant 500 mg groep en 261 patiënten in de fulvestrant 250 mg groep).
- e
Patiënten met een complete respons als beste objectieve respons, gedeeltelijke respons of stabiele ziekte
≥24 weken.
PFS: Progressievrije overleving; ORR: Objectieve respons rate; OR: Objectieve respons; CBR: Mate van klinisch voordeel; CB: Klinisch voordeel; OS: Totale overleving; K-M: Kaplan-Meier; CI: Betrouwbaarheidsinterval; AI: aromataseremmer; AE: antioestrogeen.
PgR-positieve lokaal gevorderde of gemetastaseerde borstkanker die niet eerder waren behandeld met enige vorm van hormoontherapie. In totaal werden 462 patiënten opvolgend gerandomiseerd 1:1 voor behandeling met ofwel 500 mg fulvestrant ofwel 1 mg anastrozol.
De randomisatie werd gestratificeerd naar ziektekenmerk (lokaal gevorderd of gemetastaseerd), eerdere chemotherapie voor gevorderde ziekte en meetbare ziekte.
Het primaire werkzaamheidseindpunt van de studie was door de onderzoeker beoordeelde progressievrije overleving (PFS, progression-free survival), geëvalueerd volgens RECIST 1.1 (Response Evaluation Criteria in Solid Tumours). De belangrijkste secundaire werkzaamheidseindpunten omvatten de totale overleving (OS, overall survival) en de objectieve respons rate (ORR).
De mediane leeftijd van de patiënten die deelnamen aan deze studie was 63 jaar (leeftijdsgroep 36- 90). Het merendeel van de patiënten (87,0%) had gemetastaseerde ziekte bij baseline. Vijfenvijftig procent (55,0%) van de patiënten had viscerale metastasen bij baseline. In totaal had 17,1% van de patiënten eerder een chemokuur gekregen voor gevorderde ziekte; 84,2% van de patiënten had meetbare ziekte.
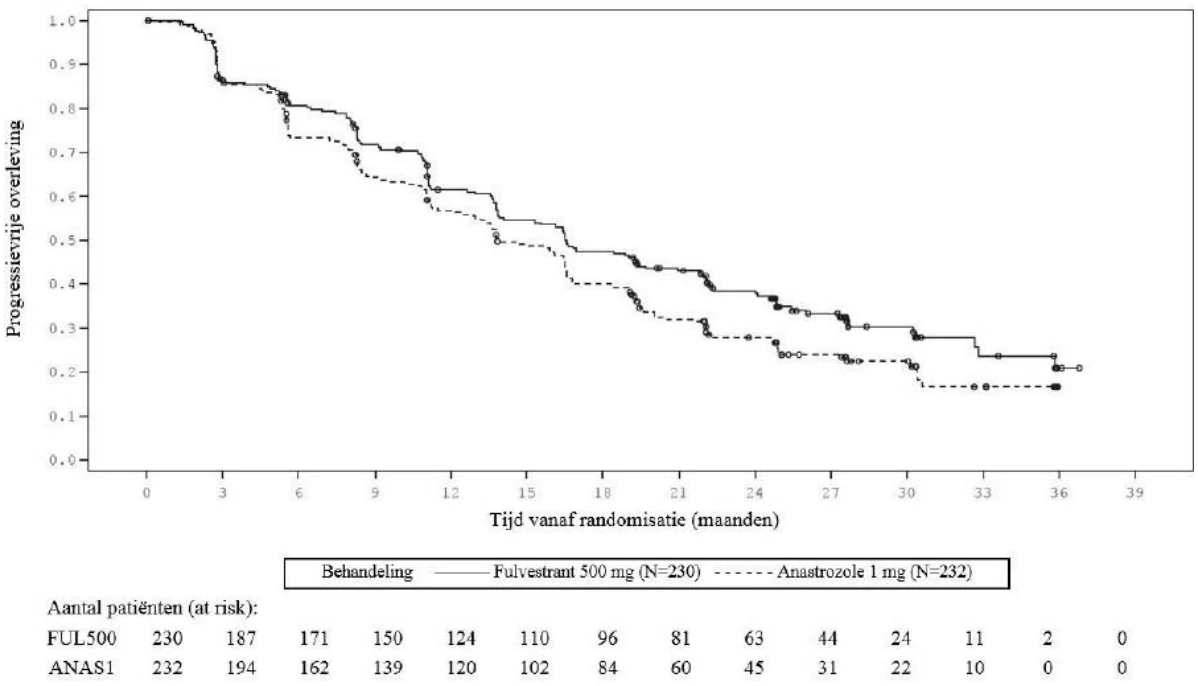
In het merendeel van de vooraf gespecificeerde subgroepen van patiënten werden consistente resultaten waargenomen. Voor de subgroep van patiënten bij wie de ziekte beperkt was gebleven tot niet-viscerale metastasen (n=208) was de HR 0,592 (95% CI: 0,419; 0,837) voor de fulvestrant-arm vergeleken met de anastrozol-arm. Voor de subgroep van patiënten met viscerale metastasen (n=254) was de HR 0,993 (95% CI: 0,740; 1,331) voor de fulvestrant-arm vergeleken met de anastrozol-arm. De werkzaamheidsresultaten van de FALCON-studie zijn weergegeven in Tabel 4 en Figuur 1.
Tabel 4 Samenvatting van de resultaten van het primaire werkzaamheidseindpunt (PFS) en de belangrijkste secundaire werkzaamheidseindpunten (beoordeling door onderzoeker, intention-to-treat populatie) ─ FALCON-studie
| Fulvestrant 500 mg (N=230) | Anastrozol 1 mg (N=232) | |||||||
|---|---|---|---|---|---|---|---|---|
| Progressievrije overleving | ||||||||
| PFS incidenten (%) | 143 (62,2%) | 166 (71,6%) | ||||||
| Hazard ratio PFS (95% CI) en p-waarde | HR 0,797 (0,637 – 0,999) p = 0,0486 | |||||||
| PFS-mediaan [maanden (95% CI)] | 16,6 (13,8, 21,0) | 13.8 (12,0, 16,6) | ||||||
| OS incidenten* | 67 (29,1%) | 75 (32,3%) | ||||||
| Hazard ratio OS (95% CI) en p-waarde | HR 0,875 (0,629 – 1,217) p = 0,4277 | |||||||
| ORR** | 89 (46,1%) | 88 (44,9%) | ||||||
| Odds ratio ORR (95% CI) en p-waarde | OR 1,074 (0,716 – 1,614) p = 0,7290 | |||||||
| Mediane DoR (maanden) | 20,0 | 13,2 | ||||||
| CBR | 180 (78,3%) | 172 (74,1%) | ||||||
| Odds ratio CBR (95% CI) en p-waarde | OR 1,253 (0,815 – 1,932) p = 0,3045 | |||||||
* (Maturiteit van 31%) - niet-voltooide OS-analyse
** voor patiënten met meetbare ziekte
Figuur 1 Kaplan-Meier-curve van progressievrije overleving (beoordeling door onderzoeker, intention-to-treatpopulatie) ─ FALCON-studie
Twee klinische fase III-studies werden uitgevoerd bij in totaal 851 postmenopauzale vrouwen met gevorderde borstkanker bij wie de ziekte opnieuw was opgetreden tijdens of na adjuvante endocriene behandeling of progressie volgend op endocriene behandeling van gevorderde ziekte.
Zevenenzeventig procent (77%) van de studiepopulatie had oestrogeenreceptor positieve borstkanker. Deze studies vergeleken de veiligheid en werkzaamheid van maandelijkse toediening van 250 mg fulvestrant versus de dagelijkse toediening van 1 mg anastrozol (aromataseremmer). In het algemeen was fulvestrant bij een maandelijkse dosis van 250 mg minstens even effectief als anastrozol wat betreft progressievrije overleving, objectieve respons en tijd tot overlijden. Er waren geen statistisch significante verschillen tussen de twee behandelgroepen voor al deze eindpunten. Progressievrije overleving was het primaire eindpunt. Gecombineerde analyse van beide studies toonde aan dat bij
83% van de patiënten die fulvestrant kregen progressie optrad, vergeleken met 85% van de patiënten die anastrozol kregen. Gecombineerde analyse van beide studies toonde aan dat de hazard ratio van de progressievrije overleving voor 250 mg fulvestrant ten opzichte van anastrozol 0,95 was (95% CI 0,82 tot 1,10). De objectieve respons rate was 19,2% voor 250 mg fulvestrant vergeleken met 16,5% voor anastrozol. De mediane tijd tot overlijden was 27,4 maanden voor patiënten behandeld met fulvestrant en 27,6 maanden voor patiënten behandeld met anastrozol. De hazard ratio van tijd tot overlijden voor 250 mg fulvestrant ten opzichte van anastrozol was 1,01 (95% CI 0,86 tot 1,19).
Combinatietherapie met palbociclib
Een internationale, gerandomiseerde, dubbelblinde, multicenter fase III-studie met twee parallelle armen van 500 mg fulvestrant plus 125 mg palbociclib versus 500 mg fulvestrant plus placebo werd uitgevoerd bij vrouwen met HR-positieve, HER2-negatieve lokaal gevorderde borstkanker die niet in aanmerking kwamen voor in opzet curatieve resectie of radiotherapie, dan wel vrouwen met gemetastaseerde borstkanker, ongeacht hun menopauzale status, bij wie de ziekte zich verder had ontwikkeld na eerdere endocriene therapie in (neo-) adjuvante of gemetastaseerde setting.
In totaal werden 521 pre-/peri- en postmenopauzale vrouwen met progressieve ziekte tijdens of binnen 12 maanden na voltooiing van de adjuvante endocriene therapie, of vrouwen met gevorderde ziekte binnen 1 maand sinds het starten van eerdere endocriene therapie gerandomiseerd. Dit gebeurde in de verhouding 2:1 naar fulvestrant plus palbociclib of naar fulvestrant plus placebo, waarna er gestratificeerd werd op basis van gedocumenteerde gevoeligheid voor eerdere hormonale therapie, menopauzale status bij het begin van de studie (pre-/peri- versus postmenopauzaal), alsmede aanwezigheid van viscerale metastasen. Pre-/perimenopauzale vrouwen kregen de LHRH-agonist gosereline. Patiënten met gevorderde/gemetastaseerde, symptomatische, viscerale uitzaaiingen die risico liepen op levensbedreigende complicaties op korte termijn (inclusief patiënten met ernstige ongecontroleerde effusies [pleuraal, pericardiaal, peritoneaal], pulmonale lymfangitis, en een voor meer dan 50% aangetaste lever), mochten niet deelnemen aan de studie.
De patiënten bleven de toegewezen behandeling krijgen tot objectieve progressie van de ziekte, symptomatische verslechtering, onacceptabele toxiciteit, overlijden, of intrekken van toestemming, wat als eerste plaatsvond. Cross-over tussen behandelarmen was niet toegestaan.
De patiënten waren evenredig verdeeld naar baseline demografische en prognostische kenmerken tussen de fulvestrant plus palbociclib-arm en de fulvestrant plus placebo-arm. De mediane leeftijd van de patiënten die aan deze studie deelnamen was 57 jaar (spreiding 29 - 88). In beide behandelarmen was het merendeel van de patiënten blank, hadden zij gedocumenteerde gevoeligheid voor eerdere hormoontherapie en waren zij postmenopauzaal. Ongeveer 20% van de patiënten was pre-
/perimenopauzaal. Alle patiënten hadden eerder systemische therapie gekregen en de meeste patiënten in beide behandelarmen hadden eerder een chemokuur gekregen voor hun primaire diagnose. Meer dan de helft (62%) had een ECOG PS van 0, 60% had viscerale metastasen en 60% had meer dan 1 eerdere hormoonkuur gekregen voor hun primaire diagnose.
Het primaire eindpunt van de studie was door de onderzoeker beoordeelde PFS (progressievrije overleving), geëvalueerd volgens RECIST 1.1. Ondersteunende PFS-analyses waren gebaseerd op een onafhankelijke centrale radiologische beoordeling. Secundaire eindpunten omvatten OR, CBR, algehele overleving (overall survival [OS]), veiligheid, en TTD (tijd-tot-verslechtering) van het pijneindpunt.
Het primaire eindpunt van verlenging van de door de onderzoeker beoordeelde PFS werd bereikt bij de tussenanalyse die op 82% van de geplande PFS-gevallen werd uitgevoerd; de resultaten overschreden de vooraf gespecificeerde Haybittle-Peto-werkzaamheidsgrens (α=0,00135). Dit toont een statistisch significante verlenging van PFS en een behandeleffect van klinische betekenis aan. Een meer volledige, bijgewerkte versie van de gegevens over de werkzaamheid wordt weergegeven in Tabel 5.
Na een mediane follow-up van 45 maanden is de uiteindelijke OS-analyse, gebaseerd op 310 gevallen (60% van de gerandomiseerde patiënten), uitgevoerd. Een verschil van 6,9 maanden in mediane OS is waargenomen in de palbociclib plus fulvestrant-arm ten opzichte van de placebo plus fulvestrant-arm. Dit resultaat was niet statistisch significant op het vooraf gespecificeerde significantieniveau van 0,0235 (eenzijdig). In de placebo plus fulvestrant-arm ontving 15,5% van de gerandomiseerde patiënten palbociclib en andere CDK-remmers als vervolgbehandelingen na progressie.
De resultaten van de door de onderzoeker beoordeelde PFS en de uiteindelijke OS-resultaten uit de PALOMA3-studie worden weergegeven in Tabel 5. De relevante Kaplan-Meier-curves worden weergegeven in respectievelijk figuur 2 en 3.
Tabel 5 Werkzaamheidsresultaten – PALOMA3-studie (beoordeling door de onderzoeker, intent-to-treat populatie)
| Bijgewerkte analyse (laatste datum: 23 oktober 2015) | ||||||||
|---|---|---|---|---|---|---|---|---|
| Fulvestrant plus palbociclib (N=347) | Fulvestrant plus placebo (N=174) | |||||||
| Progressievrije overleving | ||||||||
| Mediaan [maanden (95% CI)] | 11,2 (9,5, 12,9) | 4,6 (3,5, 5,6) | ||||||
| Hazard ratio (95% CI) en p-waarde | 0,497 (0,398, 0,620), p <0,000001 | |||||||
| Secundaire eindpunten* | ||||||||
| OR [% (95%CI)] | 26,2 (21,7, 31,2) | 13,8 (9,0, 19,8) | ||||||
| OR (meetbare ziekte) [% (95% CI)] | 33,7 (28,1, 39,7) | 17,4 (11,5, 24,8) | ||||||
| CBR [% (95% CI)] | 68,0 (62,8, 72,9) | 39,7 (32,3, 47,3) | ||||||
Uiteindelijke algehele overleving (OS) (laatste datum: 13 april 2018) | ||||||||
| Aantal incidenten (%) | 201 (57,9) | 109 (62,6) | ||||||
| Mediaan [maanden (95% CI)] | 34,9 (28,8, 40,0) | 28,0 (23,6, 34,6) | ||||||
| Hazard ratio (95% CI) en p-waarde† | 0,814 (0,644, 1,029) P=0,0429† | |||||||
CBR= mate van klinisch voordeel (clinical benefit rate); CI= Betrouwbaarheidsinterval; N= Aantal patiënten; OR= Objectieve respons
Resultaten voor de secundaire eindpunten op basis van bevestigde en niet-bevestigde responsen volgens RECIST 1.1.
* Niet statistisch significant.
† Eenzijdige p-waarde van de log-rank test gestratificeerd naar aanwezigheid van viscerale metastasen en gevoeligheid voor eerdere endocriene therapie per randomisatie.
Figuur 2. Kaplan-Meier-curve van progressievrije overleving (beoordeeld door de onderzoeker, intent-to-treat populatie) – PALOMA3-studie (laatste datum: 23 oktober 2015)
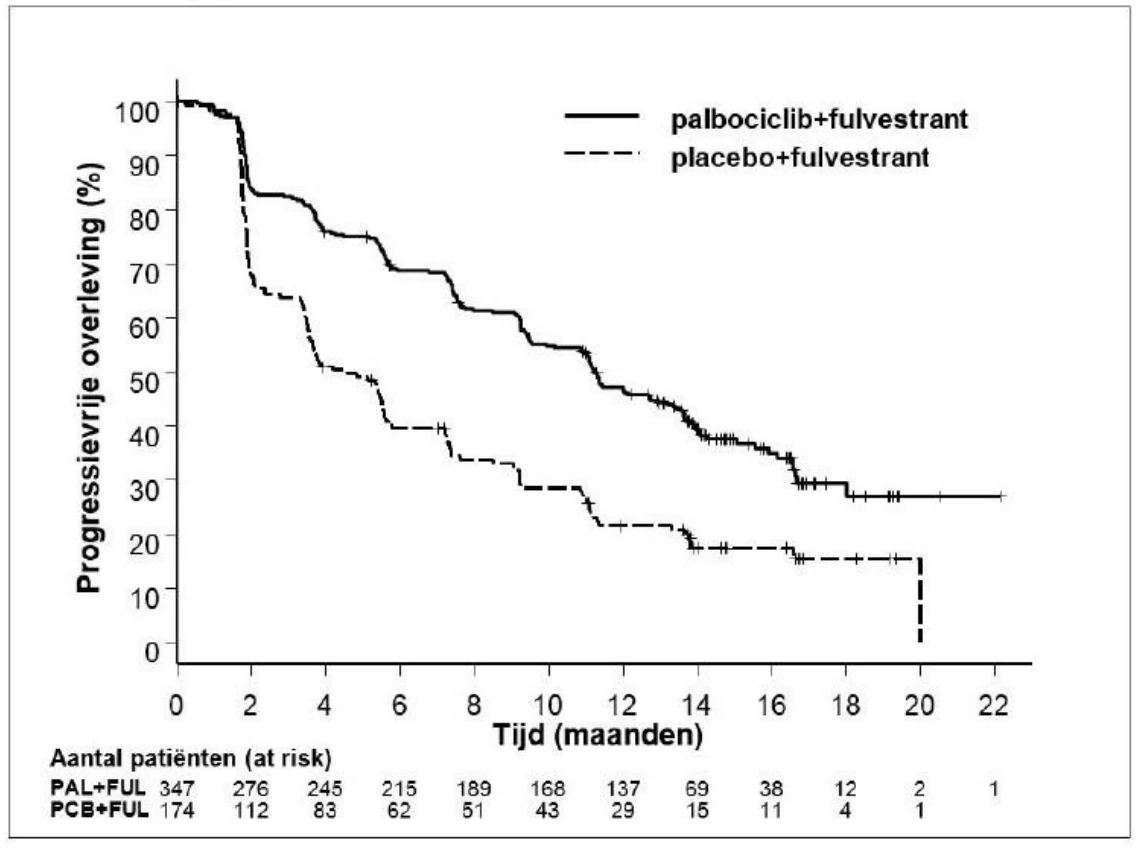
FUL = fulvestrant; PAL = palbociclib; PCB = placebo.
Een verminderd risico op progressie van de ziekte of overlijden in de fulvestrant plus palbociclib-arm werd waargenomen in alle aparte patiëntsubgroepen gedefinieerd door stratificatiefactoren en baselinekenmerken. Dit was evident voor pre-/perimenopauzale vrouwen (HR van 0,46 [95% CI: 0,28, 0,75]) en postmenopauzale vrouwen (HR van 0,52 [95% CI: 0,40, 0,66]) en patiënten met viscerale locatie van gemetastaseerde ziekte (HR van 0,50 [95% CI: 0,38, 0,65]) en niet-viscerale locatie van gemetastaseerde ziekte (HR van 0,48 [95% CI: 0,33, 0,71]). Er werd ook een voordeel waargenomen ongeacht de lijnen van eerdere therapie in de gemetastaseerde gevallen, of het nu 0 (HR van 0,59 [95% CI: 0,37, 0,93]), 1 (HR van 0,46 [95% CI: 0,32, 0,64]), 2 (HR van 0,48 [95% CI: 0,30,
0,76]), of ≥3 lijnen waren (HR van 0,59 [95% CI: 0,28, 1,22]).
Figuur 3. Kaplan-Meier-curve van algehele overleving (intent-to-treat populatie) – PALOMA3- studie (laatste datum: 13 april 2018)
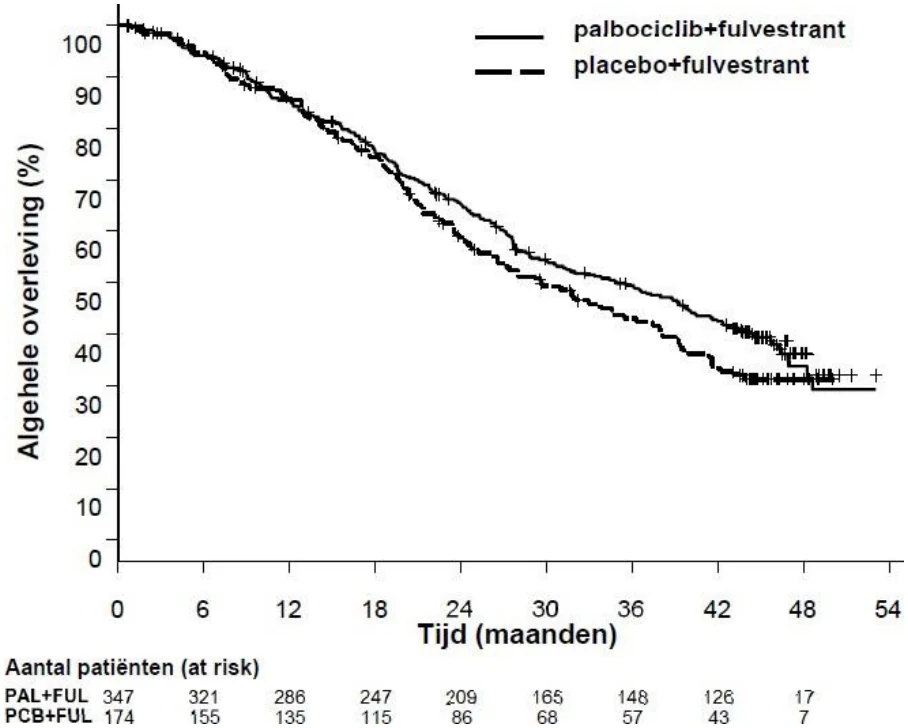
FUL = fulvestrant; PAL = palbociclib; PCB = placebo.
Verdere werkzaamheidsmetingen (OR en TTR) beoordeeld in de subgroepen van patiënten met of zonder viscerale ziekte worden weergegeven in Tabel 6.
Tabel 6 Werkzaamheidsresultaten in viscerale en niet-viscerale ziekte van de PALOMA3- studie (intent-to-treat populatie)
| Viscerale ziekte | Niet-viscerale ziekte | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Fulvestrant plus palbociclib (N=206) | Fulvestrant plus placebo (N=105) | Fulvestrant plus palbociclib (N=141) | Fulvestrant plus placebo (N=69) | |||||||||||
| OR [% (95% | 35,0 | 13,3 | 13,5 | 14,5 | ||||||||||
| CI)] | (28,5, 41,9) | (7,5, 21,4) | (8,3, 20,2) | (7,2, 25,0) | ||||||||||
| TTR*, mediaan | 3,8 | 5,4 | 3,7 | 3,6 | ||||||||||
| [maanden | (3,5, 16,7) | (3,5, 16,7) | (1,9, 13,7) | (3,4, 3,7) | ||||||||||
| (bereik)] | ||||||||||||||
*Responsresultaten op basis van bevestigde en niet-bevestigde responsen.
N= Aantal patiënten; CI= Betrouwbaarheidsinterval; OR= Objectieve respons; TTR= Tijd tot eerste tumorrespons.
De door de patiënten gerapporteerde symptomen werden beoordeeld door middel van de vragenlijst over kwaliteit van leven (QLQ)-C30 van de European Organisation for Research and Treatment of Cancer (EORTC) en de Borstkankermodule daarvan (EORTC QLQ-BR23). In totaal vulden 335 patiënten in de fulvestrant plus palbociclib-arm en 166 patiënten in de fulvestrant plus placebo-arm de vragenlijst in op baseline en tijdens ten minste 1 bezoek na baseline.
Tijd tot verslechtering was vooraf gespecificeerd als de tijd tussen baseline en het eerste optreden van
≥10 punten verhoging vanaf de baseline in pijnsymptoomscores. Toevoeging van palbociclib aan fulvestrant resulteerde in een symptoomvoordeel door de tijd tot verslechtering van pijnsymptomen significant te vertragen in vergelijking met fulvestrant plus placebo (mediaan 8,0 maanden versus 2,8 maanden; HR van 0,64 [95% CI: 0,49, 0,85]; p<0,001).
Effecten op het endometrium bij postmenopauzale vrouwen
Preklinische gegevens suggereren niet dat fulvestrant een stimulerend effect op het postmenopauzale endometrium heeft (zie rubriek 5.3). Een studie gedurende 2 weken bij gezonde postmenopauzale vrijwilligers die werden behandeld met 20 microgram ethinylestradiol per dag toonde aan dat, in vergelijking tot voorbehandeling met placebo, voorbehandeling met 250 mg fulvestrant resulteerde in een significant verminderde stimulatie van het postmenopauzale endometrium, gemeten met ultrasone meting van de dikte van het endometrium.
Neoadjuvante behandeling van 16 weken bij borstkankerpatiënten met zowel fulvestrant 500 mg als fulvestrant 250 mg resulteerde niet in klinisch significante veranderingen in de dikte van het endometrium. Dit duidt op het ontbreken van agonistisch effect. Er is geen bewijs voor negatieve effecten op het endometrium bij de onderzochte borstkankerpatiënten. Er zijn geen gegevens beschikbaar betreffende endometriummorfologie.
In twee kortdurende studies (1 en 12 weken) bij premenopauzale patiënten met een goedaardige gynaecologische aandoening werden er geen significante verschillen in de dikte van het endometrium waargenomen (door ultrasone meting) tussen fulvestrant- en placebogroepen.
Effecten op het botweefsel
Er zijn geen langetermijngegevens over het effect van fulvestrant op het botweefsel. Neoadjuvante behandeling van 16 weken van borstkankerpatiënten met zowel fulvestrant 500 mg als fulvestrant 250 mg resulteerde niet in klinisch significante veranderingen in serum bot-turnover markers.
Pediatrische patiënten
Fulvestrant is niet geïndiceerd voor gebruik bij kinderen. Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met fulvestrant in alle subgroepen van pediatrische patiënten bij borstkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Een open-label fase II-studie heeft de veiligheid, werkzaamheid en farmacokinetiek van fulvestrant onderzocht bij 30 meisjes van 1 tot 8 jaar oud met progressieve vroegtijdige puberteit samengaand met McCune Albright syndroom (MAS). De pediatrische patiënten kregen maandelijks een intramusculaire dosis fulvestrant van 4 mg/kg. Deze 12 maanden durende studie heeft een reeks MAS-eindpunten onderzocht en liet een vermindering zien in het aantal vaginale bloedingen en een afname van de snelheid waarmee de botleeftijd vordert. De steady-state dalconcentraties van fulvestrant bij kinderen in deze studie kwamen overeen met die van volwassenen (zie rubriek 5.2). Uit deze kleine studie kwamen geen nieuwe aandachtspunten met betrekking tot de veiligheid naar voren, maar 5-jaars gegevens zijn nog niet beschikbaar.
5.2 Farmacokinetische eigenschappen
Absorptie
Na toediening van fulvestrant langwerkende intramusculaire injectie, wordt fulvestrant langzaam geabsorbeerd en de maximale plasmaconcentraties (Cmax) worden bereikt na ongeveer 5 dagen. Toepassing van het fulvestrant 500 mg regiem geeft blootstellingwaardes van, of nabij, steady state binnen de eerste maand van dosering (gemiddeld [CV] respectievelijk: AUC
475 [33,4%] ng.dagen/ml, Cmax 25,1 [35,3%] ng/ml, Cmin 16,3 [25,9%] ng/ml). Fulvestrant plasmaconcentraties worden behouden binnen een relatief nauwe marge met een bij benadering tot 3- voudig verschil tussen de maximum- en minimumconcentraties. De blootstelling na intramusculaire toediening is bij benadering dosisevenredig in het dosisinterval van 50 tot 500 mg.
Distributie
Fulvestrant ondergaat een uitgebreide en snelle distributie. Het grote schijnbare verdelingsvolume bij steady-state (Vdss) van ongeveer 3 tot 5 l/kg suggereert dat het verdelingsvolume grotendeels extravasculair is.
Fulvestrant is in hoge mate (99%) gebonden aan plasmaproteïnen. De very low density lipoproteïne (VLDL), low density lipoproteïne (LDL) en high density lipoproteïne (HDL) fracties zijn de belangrijkste bindende componenten. Er werden geen interactiestudies uitgevoerd naar de competitieve eiwitbinding. De rol van het geslachtshormoonbindende globuline (SHBG) is niet vastgesteld.
Biotransformatie
Het metabolisme van fulvestrant werd niet volledig onderzocht maar omvat combinaties van een aantal mogelijke biotransformatieroutes, analoog aan die van endogene steroïden. De geïdentificeerde metabolieten (inclusief 17-keton, sulfon, 3-sulfaat, 3- en 17-glucuronide metabolieten) zijn ofwel minder actief of oefenen een vergelijkbare activiteit uit als fulvestrant in anti-oestrogeenmodellen.
Studies die gebruik maken van humane leverpreparaten en recombinant humane enzymen tonen aan dat CYP3A4 het enige P450-isoënzym is dat betrokken is bij de oxidatie van fulvestrant, niet-P450 routes blijken echter meer te overheersen in vivo. In vitro gegevens suggereren dat fulvestrant CYP450-isoënzymen niet inhibeert.
Eliminatie
Fulvestrant wordt voornamelijk als metaboliet geëlimineerd. De voornaamste excretie gebeurt via de faeces en minder dan 1% wordt uitgescheiden in de urine. Fulvestrant heeft een hoge klaring,
11±1,7 ml/min/kg, wat duidt op een hoge hepatische extractie ratio. De eliminatiehalfwaardetijd (t1/2) na intramusculaire toediening wordt bepaald door de absorptiesnelheid en werd ingeschat op
50 dagen.
Bijzondere patiëntengroepen
In een populatie farmacokinetische analyse van fase III-studies, werd geen verschil waargenomen in het farmacokinetische profiel van fulvestrant met betrekking tot leeftijd (33 tot 89 jaar), gewicht (40- 127 kg) of ras.
Nierinsufficiëntie
Een milde tot matige vermindering van de nierfunctie had geen klinisch relevante invloed op de farmacokinetiek van fulvestrant.
Leverinsufficiëntie
De farmacokinetiek van fulvestrant werd onderzocht in een klinische studie met een enkelvoudige dosis bij vrouwen met lichte tot matige leverinsufficiëntie (Child-Pugh klasse A en B). Hierbij werd een hoge dosis van een korter werkende intramusculaire injectie gebruikt. Er was een ongeveer tot 2,5-voudige toename in AUC bij vrouwen met leverinsufficiëntie in vergelijking met gezonde vrijwilligers. Bij patiënten die fulvestrant toegediend krijgen, wordt verwacht dat een toename in blootstelling van deze orde goed verdragen wordt. Vrouwen met ernstige leverinsufficiëntie (Child- Pugh klasse C) werden niet geëvalueerd.
Pediatrische patiënten
De farmacokinetiek van fulvestrant is geëvalueerd in een klinische studie, die is uitgevoerd bij
30 meisjes met progressieve vroegtijdige puberteit samengaand met McCune Albright syndroom (zie rubriek 5.1). De pediatrische patiënten waren 1 tot 8 jaar oud en kregen maandelijks een intramusculaire dosis fulvestrant van 4 mg/kg. De rekenkundig gemiddelde (standaarddeviatie) steady-state dalconcentratie (Cmin, ss) en AUCss waren respectievelijk 4,2 (0,9) ng/ml en 3680 (1020) ng*uur/ml. Hoewel de verzamelde gegevens beperkt waren, lijken de steady-state dalconcentraties van fulvestrant bij kinderen overeen te komen met die van volwassenen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De acute toxiciteit van fulvestrant is laag.
Het medische referentieproduct en andere formuleringen van fulvestrant werden goed verdragen in alle diersoorten in studies met meerdere doses. Lokale reacties, inclusief myositis en granulomatoma op de plaats van injectie, werden toegeschreven aan het medium, maar de ernst van myositis bij konijnen was verhoogd in de fulvestrant groep vergeleken met de fysiologisch zout-controlegroep. In toxiciteitstudies met meervoudige intramusculaire doses bij ratten en honden was de anti- oestrogeenactiviteit van fulvestrant verantwoordelijk voor de meeste effecten die werden waargenomen, vooral in het vrouwelijk voortplantingssysteem, maar ook in de andere hormoongevoelige organen bij beide geslachten. Na chronische (12 maanden) toediening, werd in enkele honden artritis gezien in verschillende weefsels.
In studies bij honden werden na orale en intraveneuze toediening effecten op het cardiovasculaire stelsel (lichte stijgingen van het S-T-segment op het ECG [oraal], en sinusstilstand bij één hond [intraveneus]) waargenomen. Deze effecten kwamen voor bij hogere blootstellingsniveaus dan bij patiënten (Cmax >15 keer) en worden geacht van beperkte betekenis te zijn voor de veiligheid bij de mens bij de klinische dosis.
Fulvestrant vertoonde geen genotoxisch potentieel.
Fulvestrant vertoonde effecten op de voortplanting en de ontwikkeling van embryo/foetus overeenkomend met de anti-oestrogene activiteit, bij doses vergelijkbaar met de klinische dosis. Bij ratten werd een omkeerbare reductie van de vrouwelijke vruchtbaarheid en embryonale overleving, dystokie en toegenomen incidentie van foetale afwijkingen, inclusief een kromming van de voetwortel waargenomen. Konijnen die fulvestrant kregen slaagden er niet in om zwanger te blijven. Er werd een toename in het gewicht van de placenta en verlies van de foetussen na implantatie gezien. Er was een verhoogde incidentie van foetale afwijkingen bij konijnen (achterwaartse verplaatsing van de bekkengordel en de 27 presacrale vertebrae).
Een twee jaar durende oncogeniciteitsstudie bij ratten (intramusculaire toediening van fulvestrant) toonde een toegenomen incidentie van ovariële goedaardige granulosa-cel tumoren bij vrouwelijke ratten bij de hoge dosis, 10 mg/rat/15 dagen, en een verhoogde incidentie van testiculaire Leydigceltumoren bij mannelijke ratten. Tijdens een twee jaar durende oncogeniciteitstudie bij muizen (dagelijkse orale toediening) was er een toegenomen incidentie van ovariële 'sex cord'- stromatumoren (zowel goedaardige als kwaadaardige) bij doses van 150 en 500 mg/kg/dag. Bij het niveau waarbij voor deze bevindingen geen effect werd gezien, waren de systemische blootstellingsniveaus (AUC) bij vrouwtjesratten gelijk aan ongeveer 1,5 maal de verwachte humane blootstellingsniveaus en bij mannetjesratten aan 0,8 maal de verwachte humane blootstelling. Bij zowel mannetjes- als vrouwtjesmuizen waren de systemische blootstellingsniveaus ongeveer 0,8 maal de verwachte humane blootstellingsniveaus. Inductie van dergelijke tumoren komt overeen met de farmacologiegerelateerde endocriene feedbackveranderingen in gonadotropinespiegels veroorzaakt door anti-oestrogenen in dieren met een cyclus. Daarom worden deze bevindingen als niet relevant beschouwd voor het gebruik van fulvestrant bij postmenopauzale vrouwen met gevorderde borstkanker.
Environmental Risk Assessment (ERA)
Studies naar milieurisicobeoordeling hebben aangetoond dat fulvestrant de potentie zou kunnen hebben om nadelige effecten voor het aquatische milieu te veroorzaken (zie rubriek 6.6).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Ethanol (96 procent)
Benzylalcohol (E1519) Benzylbenzoaat Geraffineerde ricinusolie
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
De voorgevulde injectiespuit bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
De voorgevulde spuit presentatie bestaat uit:
1 voorgevulde spuit van doorzichtig Type I glas met een polystyreen plunjer en elastomeerplunjerstop, voorzien van een Plastic Rigid Tip dop, met 5 ml fulvestrant oplossing voor injectie.
Een beschermde naald (BD SafetyGlide) voor bevestiging op de cilinder is tevens bijgeleverd. Of:
2 voorgevulde spuiten van doorzichtig Type I glas met een polystyreen plunjer en elastomeerplunjerstop, voorzien van een Plastic Rigid Tip dop, met 5 ml fulvestrant oplossing voor injectie.
2 beschermde naalden (BD SafetyGlide) voor bevestiging op iedere cilinder zijn tevens bijgeleverd. Of:
6 voorgevulde spuiten van doorzichtig Type I glas met een polystyreen plunjer en elastomeerplunjerstop, voorzien van een Plastic Rigid Tip dop, met 5 ml fulvestrant oplossing voor injectie.
6 beschermde naalden (BD SafetyGlide) voor bevestiging op iedere cilinder zijn tevens bijgeleverd. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen <en andere instructies>
Instructies voor toediening
Toediening van de injectie dient plaats te vinden volgens de lokale richtlijnen voor uitvoering van intramusculaire injecties van grote volumes.
LET OP: Wegens de nabijheid van de onderliggende sciatische zenuw is voorzichtigheid geboden bij toediening van fulvestrant op de dorsogluteale injectieplaats (zie rubriek 4.4).
Waarschuwing - Autoclaveer de beschermde naald (BD SafetyGlide beschermde hypodermische naald) niet voor gebruik.
De handen moeten altijd achter de naald blijven tijdens het gebruik en bij het wegwerpen.
Voor elk van de twee spuiten:
- Verwijder de glazen cilinder uit de houder en ga na of deze niet beschadigd is.
- Open de buitenverpakking van de beschermde naald (SafetyGlide).
- Parenterale oplossingen dienen voorafgaand aan de toediening visueel gecontroleerd te worden op deeltjes en kleurverandering.
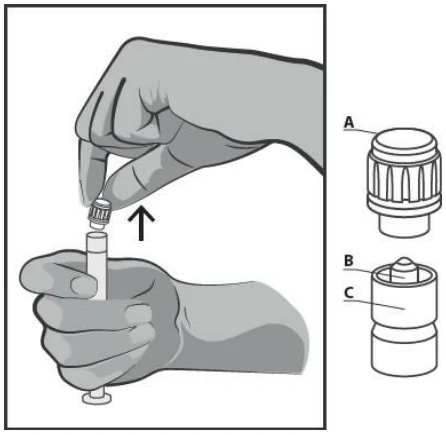
Houd de injectiespuit rechtop bij het geribbelde deel (C). Pak met de andere hand de dop (A) en draai de stevige plastic puntdop voorzichtig tegen de klok in (zie figuur 1).
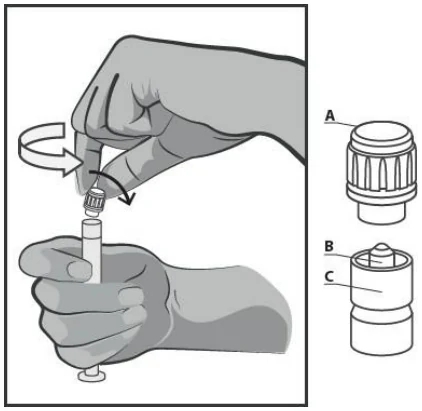
Figuur 1
- Verwijder de stevige plastic puntdop (A) door deze recht omhoog te trekken. Om steriliteit te bewaren het uiteinde van de spuit (B) niet aanraken (zie figuur 2).
Figuur 2
- Bevestig de beschermde naald aan de Luer-Lok en draai tot deze stevig vastzit (zie figuur 3).
- Controleer dat de naald goed bevestigd is aan het Luer verbindingsstuk voordat in een andere richting wordt bewogen.
- Trek de beschermhuls recht van de naald om beschadiging van de top van de naald te vermijden.
- Breng de gevulde spuit naar de plaats van toediening.
- Verwijder de beschermhuls rond de naald.
- Verdrijf overtollige lucht uit de spuit.
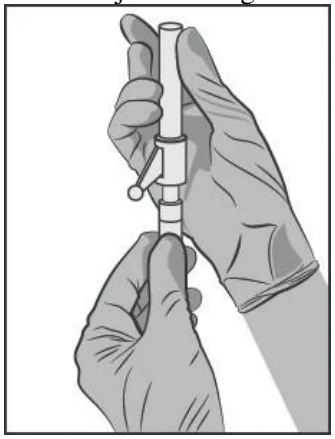
Figuur 3
Dien langzaam intramusculair toe (1-2 minuten/injectie) in de bilspier (gluteaal gebied). Voor het gebruiksgemak is de schuine kant van de naald naar dezelfde kant gericht als de hendel (zie figuur 4).
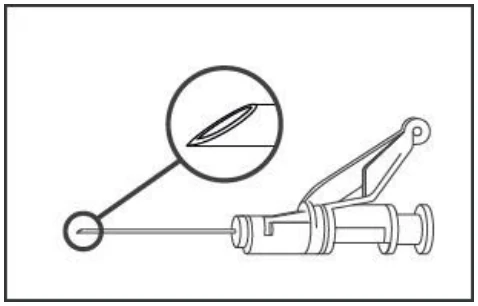
Figuur 4
Duw onmiddellijk na toediening met één vinger op de hendel om het beschermingsmechanisme te activeren (zie figuur 5).
NB. Activeer weg van uzelf en anderen. Let er op dat u de klik hoort en ga visueel na dat de punt van de naald volledig is bedekt.
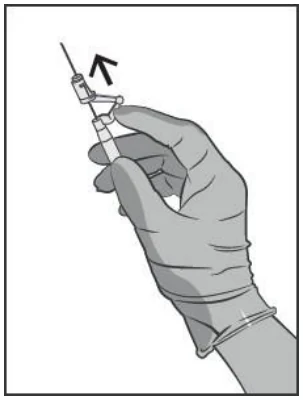
Figuur 5
Verwijdering
Voorgevulde spuiten zijn enkel voor eenmalig gebruik.
Dit geneesmiddel kan een risico voor het aquatische milieu inhouden. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften (zie rubriek 5.3).
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Laboratorios León Farma S.A
Calle La Vallina s/n, Edificio 2
Polígono Industrial Navatejera
24193, Villaquilambre, León
Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 126302
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 6 oktober 2020 Datum van laatste verlenging: 14 januari 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 6.4: 1 september 2025