


SmPC (samenvatting van de productkenmerken) - Fosaprepitant Amarox
1. NAAM VAN HET GENEESMIDDEL
Fosaprepitant Amarox 150 mg, poeder voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke flacon bevat fosaprepitantdimeglumine overeenkomend met 150 mg fosaprepitant, dit komt overeen met 130,5 mg aprepitant. Na reconstitutie en verdunning bevat 1 ml oplossing 1 mg fosaprepitant (1 mg/ml) (zie rubriek 6.6).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor oplossing voor infusie.
Wit tot gebroken wit gevriesdroogde cake of poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Preventie van misselijkheid en braken na hoog en matig emetogene chemotherapie bij de behandeling van kanker bij volwassenen en pediatrische patiënten van 6 maanden en ouder.
Fosaprepitant 150 mg wordt toegediend als onderdeel van een combinatietherapie (zie rubriek 4.2).
4.2 Dosering en wijze van toediening
Dosering
Volwassenen
De aanbevolen dosering is 150 mg toegediend op dag 1 als een infusie gedurende 20 - 30 minuten die ongeveer 30 minuten voor de chemotherapie wordt gestart (zie rubriek 6.6). Fosaprepitant moet samen met een corticosteroïd en een 5HT3-antagonist toegediend worden, zoals aangegeven in onderstaande tabellen.
De volgende behandelschema’s worden aanbevolen voor de preventie van misselijkheid en braken na emetogene chemotherapie bij de behandeling van kanker:
Tabel 1: Aanbevolen dosering voor de preventie van misselijkheid en braken na behandeling met hoog emetogene chemotherapie bij volwassenen
| Dag 1 | Dag 2 | Dag 3 | Dag 4 | |
|---|---|---|---|---|
| Fosaprepitant | 150 mg intraveneus | geen | geen | geen |
| Dexamethason | 12 mg oraal | 8 mg oraal | 8 mg oraal tweemaal daags | 8 mg oraal tweemaal daags |
| 5HT3-antagonisten | Standaarddosering 5HT3-antagonisten. | geen | geen | geen |
| Zie de productinformatie van de geselecteerde 5HT3-antagonist voor de juiste doseringsinformatie |
Dexamethason moet op dag 1, 30 minuten voorafgaand aan chemotherapie worden toegediend en in de ochtend op de dagen 2 tot 4. Dexamethason moet ook in de avond worden toegediend op de dagen 3 en 4. De dosis dexamethason bepaalt de interacties met het werkzame bestanddeel.
Tabel 2: Aanbevolen dosering voor de preventie van misselijkheid en braken na behandeling met matig emetogene chemotherapie bij volwassenen
| Dag 1 | |
|---|---|
| Fosaprepitant | 150 mg intraveneus |
| Dexamethason | 12 mg oraal |
| 5HT3-antagonisten | Standaarddosering 5HT3-antagonisten. Zie de productinformatie van de geselecteerde 5HT3-antagonist voor de juiste doseringsinformatie |
Dexamethason moet op dag 1, 30 minuten voorafgaand aan chemotherapie worden toegediend. De dosis dexamethason bepaalt de interacties met het werkzame bestanddeel.
Pediatrische patiënten
Pediatrische patiënten van 6 maanden en ouder, niet minder wegend dan 6 kg
Het aanbevolen behandelschema voor de fosaprepitant-dosering die toegediend moet worden met een 5HT3-antagonist, met of zonder een corticosteroïde, voor de preventie van misselijkheid en braken na toediening van een- of meerdaagse chemotherapiebehandelschema’s van hoog emetogene chemotherapie (HEC) of matig emetogene chemotherapie (MEC), wordt weergegeven in tabel 3. Eendaagse chemotherapiebehandelschema’s zijn schema’s waarbij HEC of MEC wordt toegediend gedurende een enkele dag. Meerdaagse chemotherapiebehandelschema’s zijn schema’s waarbij HEC of MEC wordt toegediend gedurende 2 of meer dagen.
Een alternatief doseringsschema dat kan worden toegepast met eendaagse chemotherapiebehandelschema’s wordt weergegeven in tabel 4.
Dosering voor een- of meerdaagse chemotherapiebehandelschema’s
Dien fosaprepitant toe als een intraveneuze infusie via een centrale veneuze katheter op dag 1, 2 en 3 bij pediatrische patiënten die een- of meerdaagse behandelschema’s van HEC of MEC krijgen. In plaats van fosaprepitant kunnen EMEND capsules of EMEND voor orale suspensie gebruikt worden op dag 2 en 3, zoals weergegeven in tabel 3. Zie de samenvatting van de productkenmerken (SmPC) van EMEND capsules of EMEND voor orale suspensie voor passende doseringsinstructies.
Tabel 3 Aanbevolen dosering voor de preventie van misselijkheid en braken na toediening van een- of meerdaagse behandelschema’s met HEC of MEC bij pediatrische patiënten
| Populatie | Dag 1 | Dag 2 | Dag 3 | |
|---|---|---|---|---|
| Fosaprepitant* | Pediatrische patiënten van 12 jaar en ouder | 115 mg intraveneus | 80 mg intraveneus OF 80 mg oraal (EMEND capsules) | 80 mg intraveneus OF 80 mg oraal (EMEND capsules) |
| Pediatrische patiënten van 6 maanden tot jonger dan 12 jaar en niet minder dan 6 kg | 3 mg/kg intraveneus Maximale dosis 115 mg | 2 mg/kg intraveneus OF 2 mg/kg oraal (EMEND orale suspensie) | 2 mg/kg intraveneus OF 2 mg/kg oraal (EMEND orale suspensie) |
Maximale dosis 80 mg | Maximale dosis 80 mg | |||
| Dexamethason ** | Alle pediatrische patiënten | Als een corticosteroïde, zoals dexamethason, gelijktijdig wordt toegediend, dien 50 % van de aanbevolen corticosteroïde-dosis dan toe op dag 1 tot met 4 | ||
| 5-HT3-antagonist | Alle pediatrische patiënten | Zie de productinformatie van de geselecteerde 5-HT3- antagonist voor de aanbevolen dosering | ||
* Dien fosaprepitant intraveneus gedurende 30 minuten toe bij pediatrische patiënten van 12 jaar en ouder, en voltooi de infusie ongeveer 30 minuten voorafgaand aan de chemotherapie. Dien fosaprepitant intraveneus gedurende 60 minuten toe bij pediatrische patiënten jonger dan 12 jaar, en voltooi de infusie ongeveer 30 minuten voorafgaand aan de chemotherapie.
** Dexamethason moet 30 minuten voorafgaand aan de chemotherapiebehandeling toegediend worden op dag 1.
Alternatieve dosering voor eendaagse chemotherapiebehandelschema’s
Bij pediatrische patiënten die een eendaags behandelschema van HEC of MEC krijgen kan fosaprepitant als een intraveneuze infusie toegediend worden via een centrale veneuze katheter op dag 1.
Tabel 4 Alternatieve dosering voor de preventie van misselijkheid en braken na toediening van een eendaags behandelschema met HEC of MEC bij pediatrische patiënten
| Populatie | Dag 1 | |
|---|---|---|
| Fosaprepitant* | Pediatrische patiënten van 12 jaar en ouder | 150 mg intraveneus |
| Pediatrische patiënten van 2 jaar tot jonger dan 12 jaar | 4 mg/kg intraveneus Maximale dosis 150 mg | |
| Pediatrische patiënten van 6 maanden tot jonger dan 2 jaar en niet minder dan 6 kg | 5 mg/kg intraveneus Maximale dosis 150 mg | |
| Dexamethason** | Alle pediatrische patiënten | Als een corticosteroïde, zoals dexamethason, gelijktijdig wordt toegediend, dien 50 % van de aanbevolen corticosteroïde-dosis dan toe op dag 1 en 2 |
| 5-HT3-antagonist | Alle pediatrische patiënten | Zie de productinformatie van de geselecteerde 5-HT3-antagonist voor de aanbevolen dosering |
* Dien fosaprepitant intraveneus gedurende 30 minuten toe bij pediatrische patiënten van 12 jaar en ouder, en voltooi de infusie ongeveer 30 minuten voorafgaand aan de chemotherapie. Dien fosaprepitant intraveneus gedurende 60 minuten toe bij pediatrische patiënten jonger dan 12 jaar, en voltooi de infusie ongeveer 30 minuten voorafgaand aan de chemotherapie.
** Dexamethason moet 30 minuten voorafgaand aan de chemotherapiebehandeling toegediend worden op dag 1.
De veiligheid en werkzaamheid van fosaprepitant bij zuigelingen jonger dan 6 maanden zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Algemeen
Er zijn beperkte werkzaamheidsgegevens over de combinatie met andere corticosteroïden en 5HT3-antagonisten. Voor aanvullende informatie over de gelijktijdige toediening met corticosteroïden, zie rubriek 4.5.
Zie de volledige Samenvatting van de Productkenmerken van gelijktijdig toegediende 5HT3- antagonisten.
Speciale populaties
Ouderen (≥ 65 jaar)
Voor ouderen hoeft de dosering niet te worden aangepast (zie rubriek 5.2).
Geslacht
Er is geen dosisaanpassing nodig op basis van geslacht (zie rubriek 5.2).
Nierfunctiestoornis
Bij patiënten met een nierfunctiestoornis of patiënten met nierlijden in het laatste stadium die hemodialyse ondergaan hoeft de dosering niet te worden aangepast (zie rubriek 5.2).
Leverfunctiestoornis
Voor patiënten met een lichte leverfunctiestoornis hoeft de dosering niet te worden aangepast. Er zijn beperkte gegevens bij patiënten met een matige leverfunctiestoornis en geen gegevens bij patiënten 6 met ernstige leverfunctiestoornis. Fosaprepitant moet bij deze patiënten met voorzichtigheid worden toegepast (zie rubrieken 4.4 en 5.2).
Wijze van toediening
Fosaprepitant 150 mg moet intraveneus worden toegediend en mag niet intramusculair of subcutaan worden gegeven. Intraveneuze toediening bij volwassenen vindt bij voorkeur plaats via een lopend intraveneus infuus gedurende 20 - 30 minuten. Intraveneuze toediening bij pediatrische patiënten van 6 maanden en ouder wordt aanbevolen via een centrale veneuze katheter en moet gedurende 30 minuten toegediend worden bij patiënten van 12 jaar en ouder of gedurende 60 minuten bij patiënten jonger dan 12 jaar (zie rubriek 6.6). Fosaprepitant niet als bolusinjectie of als onverdunde injectie toedienen.
Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor polysorbaat 80 of voor (een van) de in rubriek 6.1 vermelde andere hulpstof(fen).
Gelijktijdige toediening met pimozide, terfenadine, astemizol of cisapride (zie rubriek 4.5).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Patiënten met matige tot ernstige leverfunctiestoornis
Er zijn beperkte gegevens bij patiënten met een matige leverfunctiestoornis en geen gegevens bij patiënten met ernstige leverfunctiestoornis. Bij deze patiënten moet fosaprepitant met voorzichtigheid worden toegepast (zie rubriek 5.2).
CYP3A4-interacties
Fosaprepitant moet voorzichtig worden toegepast bij patiënten die gelijktijdig oraal toegediende werkzame bestanddelen krijgen die voornamelijk door CYP3A4 worden gemetaboliseerd en een smal therapeutisch bereik hebben, zoals ciclosporine, tacrolimus, sirolimus, everolimus, alfentanil, ergotalkaloïde-derivaten, fentanyl en kinidine (zie rubriek 4.5). Daarnaast moet gelijktijdige toediening met irinotecan met de nodige voorzichtigheid worden benaderd omdat deze combinatie tot verhoogde toxiciteit kan leiden.
Gelijktijdige toediening met warfarine (CYP2C9-substraat)
Bij patiënten die chronisch met warfarine worden behandeld moet de International Normalised Ratio (INR) gedurende 14 dagen na behandeling met fosaprepitant zorgvuldig worden gecontroleerd (zie rubriek 4.5).
Gelijktijdige toediening met hormonale anticonceptiva
Tijdens en gedurende 28 dagen na toediening van fosaprepitant kan de werkzaamheid van hormonale anticonceptiva verminderd zijn. Tijdens behandeling met fosaprepitant en gedurende 2 maanden na de laatste dosis fosaprepitant moeten alternatieve of aanvullende niet-hormonale vormen van anticonceptie worden toegepast (zie rubriek 4.5).
Overgevoeligheidsreacties
Directe overgevoeligheidsreacties waaronder flushing, erytheem, dyspneu en anafylaxie/anafylactische shock zijn voorgekomen bij of snel na infusie van fosaprepitant. Bij dergelijke overgevoeligheid werd over het algemeen gereageerd op stopzetting van de infusie en toediening van passende therapie. Het wordt niet aanbevolen om bij patiënten die overgevoelig hebben gereageerd de infusie te herstarten.
Toedienings- en infusieplaatsreacties
Infusieplaatsreacties (IPR’s) zijn gemeld bij gebruik van fosaprepitant (zie rubriek 4.8). De meerderheid van ernstige IPR’s, waaronder tromboflebitis en vasculitis, is gemeld bij gelijktijdige toediening van blaartrekkende chemotherapie (bijvoorbeeld op basis van antracycline), in het bijzonder na extravasatie. Bij sommige patiënten met gelijktijdige blaartrekkende chemotherapie is ook necrose gemeld. Lichte trombose op de injectieplaats is bij hogere doses waargenomen zonder gelijktijdige blaartrekkende chemotherapie. Fosaprepitant mag niet als bolusinjectie worden gegeven, maar moet altijd worden verdund en worden toegediend als langzame intraveneuze infusie (zie rubriek 4.2). Fosaprepitant mag niet intramusculair of subcutaan worden toegediend (zie rubriek 5.3). Als er tekenen of symptomen van lokale irritatie optreden, moet de injectie of infusie worden gestaakt en in een andere ader worden hervat.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Bij intraveneuze toediening wordt fosaprepitant snel omgezet in aprepitant.
Fosaprepitant 150 mg, als eenmalige dosis toegediend is een matige remmer van CYP3A4. Fosaprepitant lijkt geen interactie met P-glycoproteïne (transporteiwit) te vertonen, zoals het ontbreken van een interactie van oraal aprepitant met digoxine doet vermoeden. Verwacht wordt dat fosaprepitant minder of niet meer inductie van CYP2C9, CYP3A4 en glucuronidatie veroorzaakt dan die door toediening van oraal aprepitant. Er zijn geen gegevens over effecten van CYP2C8 en CYP2C19.
Interacties met andere geneesmiddelen na intraveneuze toediening van fosaprepitant zullen waarschijnlijk optreden met werkzame bestanddelen die een interactie met oraal aprepitant vertonen. De mogelijkheid van interacties bij meerdaagse behandelschema’s van fosaprepitant wordt niet groter geacht dan die voor behandelschema’s van oraal aprepitant. Daarom worden de aanbevelingen voor gebruik van fosaprepitant met andere geneesmiddelen bij pediatrische patiënten gebaseerd op gegevens bij volwassenen uit onderzoeken met fosaprepitant en aprepitant. Zie rubriek 4.5 van de samenvatting van de productkenmerken (SmPC) van EMEND capsules of EMEND voor orale suspensie, voor de combinatie van behandelschema’s van fosaprepitant en EMEND.
De volgende informatie is verkregen uit onderzoeken met oraal aprepitant en onderzoeken die zijn verricht met een enkelvoudige dosis intraveneus fosaprepitant gelijktijdig toegediend met dexamethason, midazolam of diltiazem.
Effect van fosaprepitant op de farmacokinetiek van andere werkzame bestanddelen
Remming van CYP3A4
Als zwakke remmer van CYP3A4 kan een eenmalige dosis fosaprepitant 150 mg de plasmaconcentratie van gelijktijdig oraal toegediende werkzame bestanddelen die door CYP3A4 worden gemetaboliseerd, tijdelijk verhogen. De totale blootstelling aan CYP3A4-substraten kan met ongeveer een factor 2 toenemen op dag 1 en 2 na gelijktijdige toediening met een eenmalige dosis fosaprepitant 150 mg. Fosaprepitant mag niet gelijktijdig worden gebruikt met pimozide, terfenadine, astemizol of cisapride. Remming van CYP3A4 door fosaprepitant kan leiden tot verhoogde plasmaconcentraties van deze werkzame stoffen, met als mogelijk gevolg ernstige of levensbedreigende reacties (zie rubriek 4.3). Voorzichtigheid wordt geadviseerd bij gelijktijdige toediening van fosaprepitant en werkzame bestanddelen die primair door CYP3A4 gemetaboliseerd worden en een smal therapeutisch bereik hebben, zoals ciclosporine, tacrolimus, sirolimus, everolimus, alfentanil, di-ergotamine, ergotamine, fentanyl en kinidine (zie rubriek 4.4).
Corticosteroïden
Dexamethason: de orale dosis dexamethason moet met ongeveer 50 % worden verminderd als dit gelijktijdig wordt toegediend met fosaprepitant (zie rubriek 4.2). Fosaprepitant 150 mg toegediend als 8 eenmalige intraveneuze dosis op dag 1 verhoogde de AUC0-24hr van dexamethason, een CYP3A4 substraat met 100 % op dag 1, 86 % op dag 2 en 18 % op dag 3 als dexamethason op deze dagen gelijktijdig als een eenmalige orale dosis 8 mg werd toegediend.
Chemotherapeutica
Er zijn geen interactiestudies met fosaprepitant 150 mg en chemotherapeutica verricht, maar gebaseerd op de volgende studies met oraal aprepitant en docetaxel en vinorelbine wordt niet verwacht dat fosaprepitant 150 mg een klinisch relevante interactie vertoont met intraveneus toegediend docetaxel en vinorelbine.
Een interactie met oraal toegediende chemotherapeutica die primair of gedeeltelijk door CYP3A4 worden gemetaboliseerd (bv. etoposide, vinorelbine) kan niet worden uitgesloten. Voorzichtigheid moet worden betracht en extra controle kan passend zijn bij patiënten die geneesmiddelen krijgen die primair of gedeeltelijk door CYP3A4 gemetaboliseerd worden (zie rubriek 4.4). Postmarketinggevallen van neurotoxiciteit, een mogelijke bijwerking van ifosfamide, zijn gemeld na gelijktijdige toediening van aprepitant en ifosfamide.
Immunosuppressiva
Na een eenmalige dosis 150 mg fosaprepitant wordt een voorbijgaande matige verhoging verwacht van 2 dagen, mogelijk gevolgd door een lichte afname in de blootstelling aan immunosuppressiva die worden gemetaboliseerd door CYP3A4 (bv. ciclosporine, tacrolimus, everolimus en sirolimus). Gezien de korte duur van verhoogde blootstelling wordt een dosisverlaging van de immunosuppressiva op basis van Therapeutische Dosis Monitoring niet aanbevolen op de dag van en de dag na toediening van fosaprepitant.
Midazolam
Fosaprepitant 150 mg toegediend als een eenmalige intraveneuze dosis op dag 1 verhoogde de AUC0-∞ van midazolam met 77 % op dag 1 en had geen effect op dag 4 als midazolam gelijktijdig werd toegediend als eenmalige orale dosis van 2 mg op dagen 1 en 4. Fosaprepitant 150 mg is een zwakke CYP3A4-remmer als eenmalige dosis op dag 1 zonder dat er op dag 4 aanwijzingen gezien werden voor remming of inductie van CYP3A4.
De potentiële effecten van een verhoogde plasmaconcentratie midazolam of andere benzodiazepinen die via CYP3A4 worden gemetaboliseerd (alprazolam, triazolam) moeten in ogenschouw worden genomen bij gelijktijdige toediening van deze geneesmiddelen met fosaprepitant.
Diltiazem
Er is geen interactieonderzoek verricht met fosaprepitant 150 mg en diltiazem; maar de volgende studie met 100 mg fosaprepitant moet in ogenschouw worden genomen bij toepassing van fosaprepitant 150 mg met diltiazem. Bij patiënten met lichte tot matige hypertensie leidde infusie van 100 mg fosaprepitant gedurende 15 minuten met diltiazem 120 mg 3 dd tot een verhoging van de AUC van diltiazem met een factor 1,4 en een geringe maar klinisch belangrijke verlaging van de bloeddruk, maar er was geen klinisch belangrijke verandering in hartfrequentie of PR-interval.
Inductie
De eenmalige dosis fosaprepitant 150 mg gaf in het interactie onderzoek met midazolam op dagen 1 en 4 geen inductie van CYP3A4. Verwacht wordt dat fosaprepitant minder of geen grotere inductie van CYP2C9, CYP3A4 en glucuronidatie veroorzaakt dan die door toediening van de 3-daagse orale behandeling met aprepitant, waarvoor een voorbijgaande inductie met maximaal effect 6-8 dagen na de eerste dosis aprepitant is waargenomen. De 3-daagse orale behandeling met aprepitant leidde tot een verlaging van de AUC van CYP2C9-substraten van ongeveer 30-35 % en een verlaging tot 64 % in de dalconcentraties van ethinylestradiol. Er zijn geen gegevens over de effecten van CYP2C8 en CYP2C19. Voorzichtigheid moet worden betracht als warfarine, acenocoumarol, tolbutamide, fenytoïne of andere werkzame stoffen waarvan bekend is dat deze door CYP2C9 worden gemetaboliseerd, worden toegediend met fosaprepitant.
Warfarine
Bij patiënten die chronisch met warfarine worden behandeld moet de protrombinetijd (INR) zorgvuldig worden gecontroleerd tijdens de behandeling met en gedurende 14 dagen na toepassing van fosaprepitant ter preventie van misselijkheid en braken bij chemotherapie (zie rubriek 4.4).
Hormonale anticonceptiva
De werkzaamheid van hormonale anticonceptiva kan tijdens en gedurende 28 dagen na toediening van fosaprepitant verminderd zijn. Tijdens behandeling met fosaprepitant en gedurende 2 maanden na de laatste dosis fosaprepitant moeten alternatieve of aanvullende niet-hormonale vormen van anticonceptie worden toegepast.
5-HT3-antagonisten
Er is geen interactie-onderzoek met fosaprepitant 150 mg en 5-HT3-antagonisten verricht; maar in klinisch interactie-onderzoek had behandeling met oraal aprepitant geen klinisch belangrijke effecten op de farmacokinetiek van ondansetron, granisetron, of hydrodolasetron (de actieve metaboliet van dolasetron). Daarom zijn er geen aanwijzingen voor interactie bij gebruik van fosaprepitant 150 mg en 5-HT3-antagonisten.
Effect van andere geneesmiddelen op de farmacokinetiek van aprepitant door toediening van fosaprepitant 150 mg
Gelijktijdige toediening van fosaprepitant met werkzame stoffen die de CYP3A4-activiteit remmen (bv. ketoconazol, itraconazol, voriconazol, posaconazol, claritromycine, telitromycine, nefazodon en proteaseremmers) moet voorzichtig worden benaderd, omdat de combinatie naar verwachting de plasmaconcentraties van aprepitant aanzienlijk zal verhogen (zie rubriek 4.4). Ketoconazol verhoogde de terminale halfwaardetijd van oraal aprepitant met ongeveer een factor 3.
Gelijktijdige toediening van fosaprepitant met werkzame stoffen die een sterke inductie geven van de CYP3A4-activiteit (bv. rifampicine, fenytoïne, carbamazepine, fenobarbital) moet worden vermeden omdat de combinatie kan leiden tot een verlaging van de plasmaconcentraties aprepitant wat tot verminderde werkzaamheid kan leiden. Gelijktijdige toediening van fosaprepitant met kruidenpreparaten met sint-janskruid (Hypericum perforatum) wordt niet aanbevolen. Rifampicine verminderde de gemiddelde terminale halfwaardetijd van oraal aprepitant met 68 %.
Diltiazem
Er is geen interactie-onderzoek met fosaprepitant 150 mg en diltiazem verricht; maar het volgende onderzoek met fosaprepitant 100 mg moet in ogenschouw worden genomen bij gebruik van fosaprepitant 150 mg met diltiazem. Infusie van 100 mg fosaprepitant gedurende 15 minuten met diltiazem 120 mg 3 dd leidde tot een verhoging van de AUC aprepitant met een factor van 1,5. Dit effect werd niet klinisch belangrijk geacht.
Pediatrische patiënten
Interactie-onderzoeken zijn alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Anticonceptie voor mannen en vrouwen
Tijdens en gedurende 28 dagen na toediening van fosaprepitant kan de werkzaamheid van hormonale anticonceptiva verminderd zijn. Tijdens behandeling met fosaprepitant en gedurende 2 maanden na de laatste dosis fosaprepitant moeten alternatieve of aanvullende niet-hormonale vormen van anticonceptie worden toegepast (zie rubrieken 4.4 en 4.5).
Zwangerschap
Er zijn voor fosaprepitant en aprepitant geen klinische gegevens beschikbaar over gevallen van blootstelling tijdens de zwangerschap. De kans op reproductietoxiciteit van fosaprepitant en aprepitant is niet volledig gekarakteriseerd, omdat in dieronderzoek geen hogere concentraties dan de therapeutische blootstelling bij mensen konden worden bereikt. Uit deze onderzoeken kwamen geen directe of indirecte schadelijke effecten ten aanzien van zwangerschap, embryonale/foetale ontwikkeling, partus of postnatale ontwikkeling aan het licht (zie rubriek 5.3). De mogelijke effecten op de voortplanting van veranderingen in de neurokinineregulatie zijn onbekend. Fosaprepitant dient niet tijdens de zwangerschap te worden gebruikt, tenzij strikt noodzakelijk.
Borstvoeding
Aprepitant wordt bij ratten in de moedermelk uitgescheiden na intraveneuze toediening van fosaprepitant en na orale toediening van aprepitant. Het is niet bekend of aprepitant bij mensen in de moedermelk wordt uitgescheiden. Daarom wordt borstvoeding tijdens behandeling met fosaprepitant niet aanbevolen.
Vruchtbaarheid
De kans op effecten van fosaprepitant en aprepitant op de vruchtbaarheid is niet volledig gekarakteriseerd omdat de mate van blootstelling boven de therapeutische blootstelling bij mensen niet kon worden bereikt in dieronderzoek. Deze vruchtbaarheidsonderzoeken wezen niet op een direct of indirect schadelijk effect met betrekking tot het paringsgedrag, de vruchtbaarheid, embryonale/foetale ontwikkeling of aantal en motiliteit van het sperma (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en van het vermogen om machines te bedienen
Fosaprepitant kan een geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Duizeligheid en vermoeidheid kunnen optreden na toediening van fosaprepitant (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In klinische studies zijn verschillende toedieningsvormen van fosaprepitant toegediend aan in totaal 2687 volwassenen, waaronder 371 gezonde proefpersonen en 2084 patiënten en aan 299 kinderen en adolescenten met misselijkheid en braken na chemotherapie (CINV). Omdat fosaprepitant in aprepitant wordt omgezet, zullen de bijwerkingen in samenhang met aprepitant naar verwachting ook optreden met fosaprepitant. Het veiligheidsprofiel van aprepitant werd bij ongeveer 6500 volwassenen en 184 kinderen en adolescenten beoordeeld.
Oraal aprepitant
De meest voorkomende bijwerkingen die bij de met aprepitant behandelde volwassenen met een hogere incidentie werden gemeld dan bij de standaardtherapie bij patiënten die HEC kregen, waren: hik (4,6 % versus 2,9 %), verhoogde alanineaminotransferase (ALAT) (2,8 % versus 1,1 %), dyspepsie (2,6 % versus 2,0 %), constipatie (2,4 % versus 2,0 %), hoofdpijn (2,0 % versus 1,8 %) en verminderde eetlust (2,0 % versus 0,5 %). De meest voorkomende bijwerking die bij patiënten die aprepitant kregen met een hogere incidentie werd gemeld dan met standaardtherapie bij patiënten die MEC kregen, was vermoeidheid (1,4 % versus 0,9 %).
De meest voorkomende bijwerkingen die vergeleken met de controlebehandeling met een hogere incidentie werden gemeld bij de met aprepitant behandelde pediatrische patiënten, terwijl ze emetogene kankerchemotherapie kregen, waren hik (3,3 % versus 0,0 %) en overmatig blozen (1,1 % versus 0,0 %).
Tabel met bijwerkingen - aprepitant
De volgende bijwerkingen werden waargenomen in een gepoolde analyse van de HEC- en MEC-onderzoeken met een hogere incidentie bij oraal aprepitant dan bij standaard therapie bij volwassenen of pediatrische patiënten of in postmarketinggebruik.
De frequentiecategorieën weergegeven in de tabel zijn gebaseerd op onderzoeken bij volwassenen; de waargenomen frequenties in de pediatrische onderzoeken waren vergelijkbaar of lager, tenzij weergegeven in de tabel. Sommige minder vaak voorkomende bijwerkingen bij de volwassen patiënten, werden niet waargenomen in de pediatrische onderzoeken.
Frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100 tot < 1/10); soms (≥ 1/1000 tot < 1/100); zelden (≥ 1/10.000 tot < 1/1000) en zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 5: Tabel met bijwerkingen – aprepitant
| Systeem/orgaanklasse | Bijwerking | Frequentie |
|---|---|---|
| Infecties en parasitaire aandoeningen | candidiasis, stafylokokkeninfectie | zelden |
| Bloed- en lymfestelselaandoeningen | febriele neutropenie, anemie | soms |
| Immuunsysteemaandoeningen | overgevoeligheidsreacties, met inbegrip van anafylactische reacties | niet bekend |
| Voedings- en stofwisselingsstoornissen | verminderde eetlust | vaak |
| polydipsie | zelden | |
| Psychische stoornissen | angst | soms |
| desoriëntatie, euforie | zelden | |
| Zenuwstelselaandoeningen | hoofdpijn | vaak |
| duizeligheid, slaperigheid | soms | |
| cognitieve stoornis, lethargie, dysgeusie | zelden | |
| Oogaandoeningen | conjunctivitis | zelden |
| Evenwichtsorgaan- en ooraandoeningen | tinnitus | zelden |
| Hartaandoeningen | palpitaties | soms |
| bradycardie, cardiovasculaire aandoening | zelden | |
| Bloedvataandoeningen | opvliegers/overmatig blozen | soms |
| Ademhalingsstelsel-, borstkas-en mediastinumaandoening | hik | vaak |
| orofaryngeale pijn, niezen, hoest, postnasale drip, keelirritatie | zelden | |
| Maag-darmstelselaandoeningen | obstipatie, dyspepsie | vaak |
| oprispingen, misselijkheid*, braken*, gastro-oesofageale reflux, buikpijn, droge mond, winderigheid | soms | |
| perforerend ulcus duodenum, stomatitis, opgezette buik, harde ontlasting, neutropene colitis | zelden | |
| Huid- en onderhuidaandoeningen | uitslag, acne | soms |
| lichtgevoeligheid, hyperhidrose, vette huid, seborroe, huidlaesie, pruritische uitslag, Stevens-Johnsonsyndroom/toxische epidermale necrolyse | zelden | |
| pruritus, urticaria | niet bekend | |
| Skeletspierstelsel- en bindweefselaandoeningen | spierzwakte, spierspasmen | zelden |
| Nier- en urinewegaandoeningen | dysurie | soms |
| pollakisurie | zelden |
| Algemene aandoeningen en toedieningsplaatsstoornissen | vermoeidheid | vaak |
|---|---|---|
| asthenie, malaise | soms | |
| oedeem, pijn op de borst, verstoorde loopbeweging | zelden | |
| Systeem/orgaanklasse | Bijwerking | Frequentie |
| Onderzoeken | verhoogd ALAT | vaak |
| verhoogd ASAT, verhoogde alkalische fosfatase in het bloed | soms | |
| rode bloedcellen in de urine, lagere concentratie natrium in het bloed, gewichtsverlies, verminderd aantal neutrofielen, glucose in de urine, vaker plassen | zelden |
*Misselijkheid en braken waren werkzaamheidsparameters in de eerste 5 dagen na behandeling met chemotherapie en werden alleen daarna als bijwerkingen gemeld.
Beschrijving van geselecteerde bijwerkingen
De bijwerkingenprofielen in de Multiple-Cycle-extensie van HEC- en MEC-onderzoeken bij volwassenen gedurende maximaal 6 vervolgchemokuren kwamen in het algemeen overeen met die welke in Cyclus 1 werden waargenomen.
In een aanvullend, met werkzame stof gecontroleerd klinisch onderzoek bij 1169 volwassen patiënten die aprepitant en HEC kregen, was het bijwerkingenprofiel over het algemeen vergelijkbaar met dat wat in andere HEC-studies met aprepitant is gezien.
Non-CINV-onderzoeken
Bij volwassen patiënten die wegens postoperatieve misselijkheid en braken (PONV) werden behandeld met aprepitant werden nog andere bijwerkingen waargenomen met een grotere incidentie dan met ondansetron: pijn in de bovenbuik, abnormale darmgeluiden, obstipatie*, dysartrie, dyspneu, hypo-esthesie, slapeloosheid, miosis, misselijkheid, sensorische stoornis, maagpijn, subileus*, verminderde gezichtsscherpte en piepende ademhaling.
* gemeld bij patiënten die een hogere dosering van aprepitant gebruikten.
Fosaprepitant
In een met werkzame stof gecontroleerd klinisch onderzoek bij volwassen patiënten die HEC kregen, werd de veiligheid beoordeeld voor 1143 patiënten die de eendaagse behandeling met fosaprepitant 150 mg kregen in vergelijking met 1169 patiënten die de driedaagse behandeling met aprepitant kregen. Daarnaast werd in een placebogecontroleerd klinisch onderzoek bij volwassen patiënten die MEC kregen, de veiligheid beoordeeld bij 504 patiënten die een eenmalige dosis fosaprepitant 150 mg kregen in vergelijking met 497 patiënten die de controlebehandeling kregen.
De veiligheid van de eendaagse IV-behandeling werd ondersteund door een gepoolde analyse van 3 met werkzame stof gecontroleerde klinische onderzoeken bij 139 pediatrische patiënten (van 6 maanden tot en met 17 jaar) die of HEC of MEC kregen en een eenmalige dosis fosaprepitant op of boven de aanbevolen eendaagse behandelingsdosis.
De veiligheid van de driedaagse IV-behandeling wordt ondersteund door een eenarmig klinisch onderzoek bij 100 pediatrische patiënten (van 6 maanden tot en met 17 jaar) die of HEC of MEC kregen en een driedaagse behandeling met fosaprepitant in de aanbevolen dosis (zie rubriek 4.2). Het veiligheidsprofiel van de driedaagse IV fosaprepitant-behandeling bij pediatrische patiënten is gelijk aan die van de eendaagse fosaprepitantbehandeling.
Het veiligheidsprofiel van fosaprepitant bij volwassen en pediatrische patiënten was in het algemeen vergelijkbaar met dat waargenomen met aprepitant.
Tabel met bijwerkingen – fosaprepitant
Hier volgen bijwerkingen die gemeld zijn bij volwassen patiënten die fosaprepitant kregen in klinische studies of postmarketing en die niet gemeld zijn voor aprepitant zoals hierboven beschreven. De frequentiecategorieën in de tabel zijn gebaseerd op onderzoeken bij volwassenen; de waargenomen frequenties in de pediatrische onderzoeken waren vergelijkbaar of lager. Sommige bijwerkingen die vaak voorkwamen bij de volwassen patiënten, werden niet waargenomen in de pediatrische onderzoeken. Infusieplaatsreacties (IPR’s) zijn gemeld bij het gebruik van fosaprepitant (zie rubriek 4.4).
Frequenties worden gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100 tot < 1/10); soms (≥ 1/1000 tot < 1/100); zelden (≥ 1/10.000 tot < 1/1000) en zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 6: Tabel met bijwerkingen – fosaprepitant
| Systeem/orgaanklasse | Bijwerking | Frequentie |
|---|---|---|
| Bloedvataandoeningen | flushing, tromboflebitis (overwegend tromboflebitis op de infusieplaats) | soms |
| Huid- en onderhuidaandoeningen | erytheem | soms |
| Algemene aandoeningen en toedieningsplaatsstoornissen | op de infusieplaats: erytheem, pijn, pruritus | soms |
| verharding op de infusieplaats | zelden | |
| onmiddellijke overgevoeligheidsreacties met inbegrip van flushing, erytheem, dyspneu, anafylactische reacties/anafylactische shock | niet bekend | |
| Onderzoeken | verhoogde bloeddruk | soms |
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website www.lareb.nl.
4.9 Overdosering
In geval van overdosering moet fosaprepitant worden stopgezet en moeten algemene ondersteunende behandeling en controle worden ingesteld. Vanwege de anti-emetische werkzaamheid van aprepitant zal emesis, door een geneesmiddel geïnduceerd, mogelijk niet effectief zijn.
Aprepitant kan niet door hemodialyse worden verwijderd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Anti-emetica, ATC-code: A04AD12.
Fosaprepitant is de prodrug van aprepitant en wordt na intraveneuze toediening snel omgezet in aprepitant (zie rubriek 5.2). De bijdrage van fosaprepitant aan het algehele anti-emetische effect is niet volledig gekarakteriseerd, maar een voorbijgaande bijdrage in de eerste fase kan niet worden uitgesloten. Aprepitant is een selectieve antagonist met hoge affiniteit voor de humane substance P neurokinin 1 (NK1)-receptoren. Het farmacologische effect van fosaprepitant wordt toegeschreven aan aprepitant.
Eendaagse behandeling met fosaprepitant bij volwassenen
Hoog emetogene chemotherapie (HEC)
In een gerandomiseerd, parallel, dubbelblind, met werkzame stof gecontroleerd onderzoek werd fosaprepitant 150 mg (N=1147) vergeleken met een 3-daagse behandeling met aprepitant (N=1175) bij volwassen patiënten die een HEC-behandeling op basis van cisplatine (≥ 70 mg/m2) kregen. De fosaprepitant behandeling omvatte fosaprepitant 150 mg op dag 1 in combinatie met ondansetron 32 mg IV op dag 1 en dexamethason 12 mg op dag 1, 8 mg op dag 2 en 8 mg 2 dd op dagen 3 en 4. De aprepitant behandeling omvatte aprepitant 125 mg op dag 1 en 80 mg/dag op dagen 2 en 3 in combinatie met ondansetron 32 mg IV op dag 1 en dexamethason 12 mg op dag 1 en 8 mg op dagen 2 t/m 4. Voor fosaprepitant, aprepitant en dexamethason werd placebo gebruikt ('s avonds op dagen 3 en 4 ) om de blindering in stand te houden (zie rubriek 4.2). Hoewel een intraveneuze dosis van 32 mg ondansetron gebruikt werd in klinische onderzoeken, is dit niet langer de aanbevolen dosis. Zie de productinformatie van de geselecteerde 5HT3-antagonist voor de juiste doseringsinformatie.
Werkzaamheid werd gebaseerd op beoordeling van de volgende samengestelde parameters: volledige respons in de acute en latere fasen en geen braken in totale fase. Fosaprepitant 150 mg bleek niet-inferieur te zijn aan de 3-daagse behandeling met aprepitant. In tabel 7 staat een overzicht van de primaire en secundaire eindpunten.
Tabel 7: Percentage volwassen patiënten die hoog-emetogene chemotherapie kregen, reactie per behandelingsgroep en fase – Cyclus 1
| EINDPUNTEN* | Behandeling op basis van Fosaprepitant (N =1106)** % | Behandeling op basis van Aprepitant (N =1134)** % | Verschil† (95 %-BI) |
|---|---|---|---|
| Volledige respons‡ | |||
| Algemeen§ | 71,9 | 72,3 | -0,4 (-4,1, 3,3) |
| Latere fase§§ | 74,3 | 74,2 | 0,1 (-3,5, 3,7) |
| Geen braken | |||
| Algemeen§ | 72,9 | 74,6 | -1,7 (-5,3, 2,0) |
*primair eindpunt staat vet gedrukt.
**N: aantal volwassen patiënten opgenomen in de primaire analyse van volledige respons.
†Verschil en betrouwbaarheidsinterval (BI) berekend aan de hand van de door Miettinen en Nurminen voorgestelde methode en aangepast naar geslacht.
‡Volledige respons = geen braken en geen gebruik van rescue-medicatie.
§Algemeen = 0 tot 120 uur na instelling van chemotherapie met cisplatine.
§§Latere fase = 25 tot 120 uur na instelling van chemotherapie met cisplatine.
Matig emetogene chemotherapie (MEC)
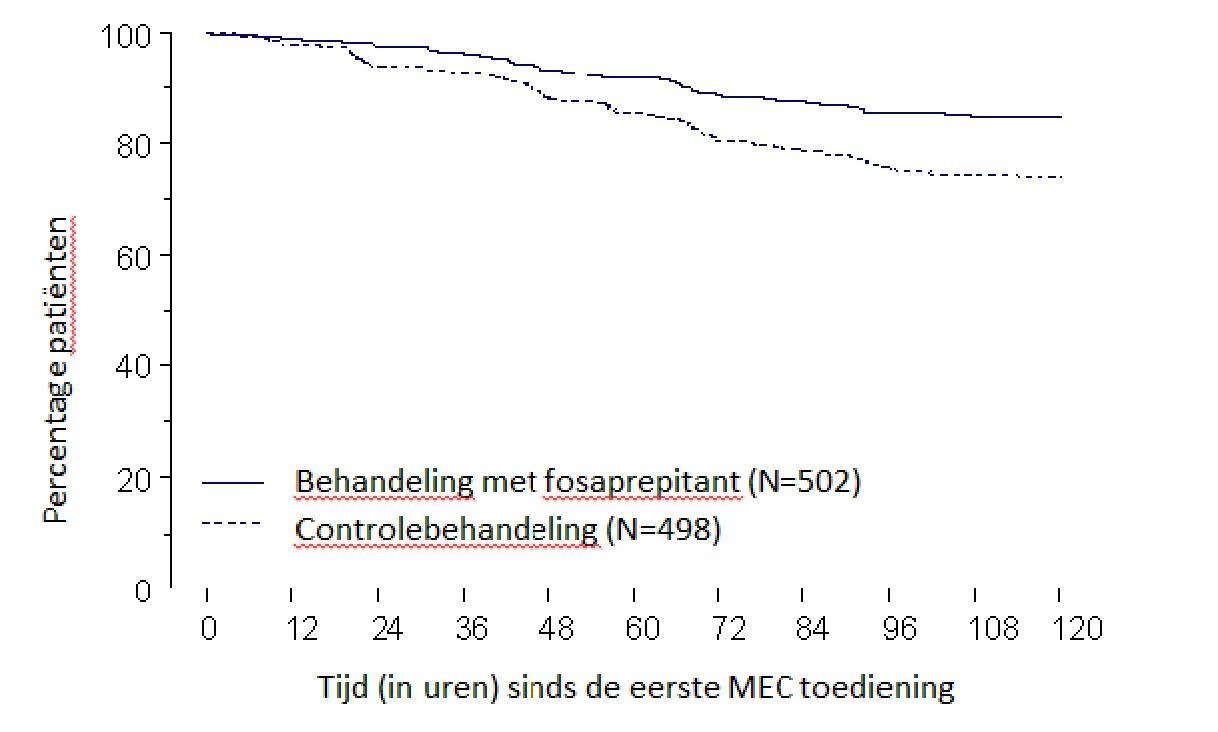
In een gerandomiseerd, parallel, dubbelblind, placebogecontroleerd onderzoek werd fosaprepitant 150 mg (N=502) in combinatie met ondansetron en dexamethason vergeleken met ondansetron en dexamethason alleen (controlebehandeling) (N=498) bij volwassen patiënten die een matig emetogene chemotherapiebehandeling kregen. De behandeling met fosaprepitant bestond uit fosaprepitant 150 mg op dag 1 in combinatie met 2 doses ondansetron 8 mg oraal en dexamethason 12 mg oraal. Op dag 2 en 3 ontvingen patiënten in de fosaprepitantgroep elke 12 uur placebo in plaats van ondansetron. De controlebehandeling bestond uit fosaprepitantplacebo 150 mg IV op dag 1 in combinatie met 2 doses ondansetron 8 mg oraal en dexamethason 20 mg oraal. Op dag 2 en 3 ontvingen patiënten in de controlegroep elke 12 uur ondansetron 8 mg oraal. Fosaprepitantplacebo en dexamethasonplacebo (op dag 1) werden gebruikt om de dubbelblinde opzet van het onderzoek te handhaven.
De werkzaamheid van fosaprepitant werd beoordeeld op basis van de primaire en secundaire eindpunten weergegeven in tabel 8 en werd superieur bevonden aan de controlebehandeling met betrekking tot de volledige respons in de latere en algemene fasen.
Tabel 8: Percentage volwassen patiënten die matig emetogene chemotherapie kregen, reactie per behandelingsgroep en fase
| EINDPUNTEN* | Behandeling met fosaprepitant (N =502) ** % | Controlebehandeling (N =498) ** % | P-waarde |
|---|---|---|---|
| Volledige respons† | |||
| Latere fase‡ | 78,9 | 68,5 | < 0,001 |
| Volledige respons† | |||
| Algemeen§ | 77,1 | 66,9 | < 0,001 |
| Acute fase§§ | 93,2 | 91 | 0,184 |
*primair eindpunt staat vet gedrukt.
**N: aantal volwassen patiënten opgenomen in de intention to treat-populatie.
†Volledige respons = geen braken en geen gebruik van rescue-medicatie.
‡Latere fase = 25 tot 120 uur na instelling van chemotherapie.
§Algemeen = 0 tot 120 uur na instelling van chemotherapie.
§§Acuut = 0 tot 24 uur na instelling van chemotherapie.
De geschatte tijd tot eerste braken is weergegeven in de Kaplan-Meier-grafiek in afbeelding 1.
Afbeelding 1:
Percentage volwassen patiënten die matig emetogene chemotherapie krijgen en niet braken in de loop van de tijd
Pediatrische patiënten
In 3 met werkzame stoffen gecontroleerde, open-label klinische onderzoeken kregen pediatrische patiënten van 6 maanden tot en met 17 jaar of hoog of matig emetogene chemotherapie en een eenmalige dosis fosaprepitant op of boven de aanbevolen eendaagse fosaprepitantbehandelingsdosis (139 patiënten) of driedaagse behandeling (199 patiënten), in combinatie met ondansetron met of zonder dexamethason.
Pediatrische patiënten die een eendaagse fosaprepitantbehandeling kregen
De werkzaamheid van de eendaagse fosaprepitantbehandeling bij pediatrische patiënten werd geëxtrapoleerd uit die aangetoond bij volwassenen die de eendaagse fosaprepitantbehandeling kregen zoals beschreven in de subrubriek ‘Eendaagse behandeling met fosaprepitant bij volwassenen’.
Naar verwachting is de werkzaamheid van een eendaagse fosaprepitantbehandeling bij pediatrische patiënten vergelijkbaar met die van de eendaagse fosaprepitantbehandeling bij volwassenen.
Pediatrische patiënten die een driedaagse fosaprepitantbehandeling kregen
De werkzaamheid van de driedaagse fosaprepitantbehandeling bij pediatrische patiënten werd gebaseerd op die aangetoond bij pediatrische patiënten die de driedaagse orale aprepitantbehandeling kregen.
Naar verwachting is de werkzaamheid van een driedaagse fosaprepitantbehandeling bij pediatrische patiënten vergelijkbaar met die van de driedaagse orale aprepitantbehandeling. Zie de samenvatting van de productkenmerken van EMEND capsules en EMEND poeder voor orale suspensie voor volledige klinische informatie met betrekking tot onderzoeken die zijn uitgevoerd met oraal aprepitant.
5.2 Farmacokinetische eigenschappen
Fosaprepitant, een prodrug van aprepitant, wordt na intraveneuze toediening snel omgezet in aprepitant. De plasmaconcentraties fosaprepitant liggen binnen 30 minuten na voltooiing van de infusie onder kwantificeerbare niveaus.
Aprepitant na toediening fosaprepitant
Na een eenmalige intraveneuze dosis 150 mg fosaprepitant toegediend als infusie van 20 minuten aan gezonde volwassen vrijwilligers was de gemiddelde AUC0-∞ van aprepitant 35,0 µg•u/ml en de gemiddelde maximale concentratie aprepitant was 4,01 µg/ml.
Distributie
Aprepitant wordt in hoge mate aan eiwitten gebonden, gemiddeld 97 %. Het geometrisch gemiddelde verdelingsvolume bij steady state (Vdss) van aprepitant geschat op basis van een eenmalige intraveneuze dosis fosaprepitant 150 mg is bij de mens ongeveer 82 l.
Biotransformatie
Fosaprepitant werd bij incubatie met menselijke leverpreparaten in vitro snel in aprepitant omgezet. Daarnaast onderging fosaprepitant een snelle en bijna volledige omzetting in aprepitant in S9- preparaten uit andere menselijke weefsels waaronder de nier, long en het ileum. Naar het zich dus laat aanzien, kan de omzetting van fosaprepitant in aprepitant in meerdere weefsels optreden. Bij mensen werd intraveneus toegediend fosaprepitant binnen 30 minuten na voltooiing van de infusie snel in aprepitant omgezet.
Aprepitant wordt in hoge mate gemetaboliseerd. Bij jonge gezonde volwassenen vertegenwoordigt aprepitant ongeveer 19 % van de radioactiviteit in plasma gedurende 72 uur na een eenmalige intraveneuze dosis van 100 mg [14C]-fosaprepitant, een prodrug van aprepitant, wat wijst op een aanzienlijke concentratie metabolieten in het plasma. In menselijk plasma zijn 12 metabolieten van aprepitant geïdentificeerd. Het metabolisme van aprepitant vindt voornamelijk via oxidatie bij de morfoline-ring en de zijketens plaats en de resulterende metabolieten waren slechts zwak actief. Uit onderzoek in vitro met menselijke levermicrosomen blijkt dat aprepitant voornamelijk door CYP3A4 wordt gemetaboliseerd, mogelijk met een geringe bijdrage van CYP1A2 en CYP2C19.
Alle metabolieten die zijn waargenomen in urine, feces en plasma na een intraveneuze dosis 100 mg [14C]-fosaprepitant werden ook waargenomen na een orale dosis [14C]-fosaprepitant. Na omzetting van 245,3 mg fosaprepitantdimeglumine (equivalent aan 150 mg fosaprepitant) in aprepitant komt 23,9 mg fosforzuur en 95,3 mg meglumine vrij.
Eliminatie
Aprepitant wordt niet onveranderd met de urine uitgescheiden. De metabolieten worden met de urine en via biliaire excretie met de feces uitgescheiden. Na een eenmalige intraveneuze dosis 100 mg [14C]- fosaprepitant aan gezonde proefpersonen werd 57 % van de radioactiviteit in de urine en 45 % in de feces teruggevonden.
De farmacokinetiek van aprepitant is in het hele klinische doseringsbereik niet-lineair. De terminale halfwaardetijd van aprepitant na een intraveneuze dosis fosaprepitant 150 mg was ongeveer 11 uur. De geometrisch gemiddelde plasmaklaring van aprepitant na een intraveneuze dosis fosaprepitant 150 mg was ongeveer 73 ml/min.
Farmacokinetiek in bijzondere populaties
Leverfunctiestoornis: Fosaprepitant wordt in verschillende extrahepatische weefsels gemetaboliseerd; daarom wordt niet verwacht dat de omzetting van fosaprepitant in aprepitant wordt veranderd door de aanwezigheid van een leverfunctiestoornis. Een lichte leverfunctiestoornis (Child-Pugh klasse A) heeft geen klinisch relevante invloed op de farmacokinetiek van aprepitant. Bij patiënten met een lichte leverfunctiestoornis hoeft de dosering niet te worden aangepast. Uit de beschikbare gegevens kunnen geen conclusies over de invloed van een matige leverfunctiestoornis (Child-Pugh klasse B) op de farmacokinetiek van aprepitant worden getrokken. Voor patiënten met een ernstige leverfunctiestoornis (Child-Pugh klasse C) zijn er geen klinische of farmacokinetische gegevens.
Nierfunctiestoornis: Een eenmalige dosis oraal aprepitant 240 mg werd toegediend aan patiënten met ernstige nierfunctiestoornis (CrCl < 30 ml/min) en aan patiënten met nierlijden in het eindstadium (ESRD) bij wie hemodialyse nodig was.
Bij patiënten met een ernstige nierfunctiestoornis was de AUC0-∞ van totaal aprepitant (ongebonden en aan eiwit gebonden) 21 % lager en de Cmax 32 % lager dan bij gezonde proefpersonen. Bij patiënten met ESRD die hemodialyse ondergingen was de AUC0-∞ van totaal aprepitant 42 % lager en de Cmax 32 % lager. Als gevolg van de bescheiden verlaging van de eiwitbinding van aprepitant bij patiënten met nierlijden werd de AUC van farmacologisch actief ongebonden aprepitant bij patiënten met nierfunctiestoornis niet aanzienlijk veranderd in vergelijking met gezonde proefpersonen. Hemodialyse die 4 of 48 uur na toediening plaatsvond had geen effect van belang op de farmacokinetiek van aprepitant; in het dialysaat werd minder dan 0,2 % van de dosis teruggevonden.
Bij patiënten met een nierfunctiestoornis of patiënten met ESRD die hemodialyse ondergaan, hoeft de dosering niet te worden aangepast.
Pediatrische patiënten: Als onderdeel van een driedaagse IV/IV/IV-behandeling worden gesimuleerde mediane AUC0-24u van aprepitant met mediane piek-plasmaconcentratie (Cmax) op dag 1 en de mediane concentraties aan het eind van dag 1, dag 2 en dag 3 bij pediatrische patiënten (van 6 maanden tot en met 17 jaar) weergegeven in tabel 9.
Tabel 9: Farmacokinetische parameters van aprepitant voor driedaagse IV fosaprepitantbehandeling bij pediatrische patiënten
| Populatie | Driedaagse IV/IV/IV dosis | AUC 0-24 u. (ng*u/ml) | Cmax (ng/ml) | C24 (ng/ml) | C48 (ng/ml) | C72 (ng/ml) |
|---|---|---|---|---|---|---|
| 12 - 17 jaar | 115 mg, 80 mg, 80 mg | 21.172 | 2475 | 454 | 424 | 417 |
| 6 - < 12 jaar | 3 mg/kg, 2 mg/kg, 2 mg/kg | 25.901 | 2719 | 518 | 438 | 418 |
| 2 - < 6 jaar | 20.568 | 2335 | 336 | 248 | 232 | |
| 6 maanden - < 2 jaar | 16.979 | 1916 | 256 | 179 | 167 |
In de eendaagse fosaprepitantsetting worden gesimuleerde mediane AUC0-24u van aprepitant met mediane piek-plasmaconcentratie (Cmax) op dag 1 en de mediane concentraties aan het eind van dag 1, dag 2 en dag 3 bij pediatrische patiënten (6 maanden tot < 12 jaar) en een waargenomen gemiddelde AUC0-24u met mediane piek-plasmaconcentratie (Cmax) op dag 1 en mediane concentraties aan het eind van dag 1, dag 2 en dag 3 bij pediatrische patiënten (12 tot en met 17 jaar) weergegeven in tabel 10.
Tabel 10: Farmacokinetische parameters van aprepitant voor eendaagse IV fosaprepitantbehandeling bij pediatrische patiënten
| Populatie | Eendaagse IV dosis | AUC 0-24 u. (ng*u/ml) | Cmax (ng/ml) | C24 (ng/ml) | C48 (ng/ml) | C72 (ng/ml) |
|---|---|---|---|---|---|---|
| 12 - 17 jaar | 150 mg | 30.400 | 3500 | 735 | NG | NG |
| 6 - < 12 jaar | 4 mg/kg | 35.766 | 3637 | 746 | 227 | 69,2 |
| 2 - < 6 jaar | 28.655 | 3150 | 494 | 108 | 23,5 | |
| 6 maanden - < 2 jaar | 5 mg/kg | 30.484 | 3191 | 522 | 112 | 24,4 |
NG = Niet gemeld
Een farmacokinetische populatieanalyse van aprepitant bij pediatrische patiënten (6 maanden tot en met 17 jaar) suggereert dat geslacht en ras geen klinisch belangrijk effect hebben op de farmacokinetiek van aprepitant.
Verband tussen concentratie en effect
Beeldvormingsstudies met positronemissietomografie (PET) gebruikmakend van een zeer specifieke NK1-receptortracer, waarbij aan gezonde jonge mannen een eenmalige intraveneuze dosis van 150 mg fosaprepitant werd toegediend (N=8), gaven een bezettingsgraad van NK1-receptoren in de hersenen te zien van ≥ 100 % bij Tmax en 24 uur na toediening, ≥ 97 % 48 uur na toediening, en tussen 41 % en 75 % 120 uur na toediening. De bezetting van hersen-NK1-receptoren in deze studie correleert goed met de plasmaconcentraties van aprepitant.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Preklinische gegevens die verkregen zijn na intraveneuze toediening van fosaprepitant en orale toediening van aprepitant duiden niet op een speciaal risico voor de mens. Deze gegevens zijn afkomstig van conventionele studies op het gebied van toxiciteit bij eenmalige en herhaalde dosering, genotoxiciteit (waaronder in-vitro-onderzoeken) en reproductie- en ontwikkelingstoxiciteit.
Het carcinogeen potentieel in knaagdieren is alleen onderzocht met oraal toegediend aprepitant. Hier zij opgemerkt dat de waarde van de toxiciteitsstudies bij knaagdieren, konijnen en apen, waaronder de onderzoeken naar toxische effecten op de voortplanting, beperkt zijn omdat de systemische blootstelling aan fosaprepitant en aprepitant slechts ongeveer gelijk was aan of zelfs lager was dan de therapeutische blootstelling bij volwassen mensen. In de verrichte farmacologische veiligheidsstudies en studies naar toxiciteit van herhaalde doses met honden waren de Cmax van fosaprepitant en de AUC van aprepitant 3 maal resp. 40 maal hoger dan de klinische waarden.
In een onderzoek naar toxiciteit bij juveniele honden die van dag 14 tot en met dag 42 postnataal met fosaprepitant behandeld werden, werd bij mannetjes op 6 mg/kg/dag een afname in testiculair gewicht en Leydig-celgrootte waargenomen en bij vrouwtjes vanaf 4 mg/kg/dag een toename in baarmoedergewicht, hypertrofie van de baarmoeder en baarmoederhals, en oedeem van het vaginale weefsel. In een juveniel toxiciteitsonderzoek van dag 10 tot en met dag 63 postnataal bij ratten die behandeld werden met aprepitant werd bij vrouwtjes vervroegde vaginale opening vanaf 250 mg/kg tweemaal daags waargenomen en bij mannetjes een vertraagde preputiale separatie vanaf 10 mg/kg tweemaal daags. Er waren geen behandelingsgerelateerde effecten op de paring, vruchtbaarheid of embryonale/foetale overleving en geen pathologische veranderingen in de geslachtsorganen. Er waren geen marges met betrekking tot klinisch relevante blootstelling aan aprepitant. Voor kortetermijnbehandeling worden deze bevindingen niet klinisch relevant geacht.
Bij proefdieren veroorzaakte fosaprepitant in niet-commerciële toedieningsvormen vaattoxiciteit en hemolyse bij concentraties onder 1 mg/ml en hoger, afhankelijk van de toedieningsvorm. Bij menselijke gewassen bloedcellen werden ook met niet-commerciële toedieningsvormen bij concentraties fosaprepitant van 2,3 mg/ml en hoger aanwijzingen voor hemolyse gevonden, hoewel bepalingen met menselijk volbloed negatief waren. Er werd geen hemolyse gevonden bij de commerciële toedieningsvorm tot concentraties fosaprepitant van 1 mg/ml in menselijk volbloed en gewassen menselijke erytrocyten.
Bij konijnen veroorzaakte fosaprepitant na paraveneuze, subcutane en intramusculaire toediening aanvankelijk een lokale acute ontsteking van voorbijgaande aard. Aan het einde van de follow-up periode (dag 8 post-dosis) werd er, na paraveneuze en intramusculaire toediening, een lichte lokale subacute ontsteking gezien en daarnaast, na intramusculaire toediening, tot matige focale spierdegeneratie/necrose met spierregeneratie.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Dinatriumedetaat (E386)
Polysorbaat 80 (E433)
Watervrije lactose
Natriumhydroxide (E524) (voor pH-aanpassing)
Zoutzuur verdund (E507) (voor pH-aanpassing)
6.2 Gevallen van onverenigbaarheid
Fosaprepitant is onverenigbaar met oplossingen die divalente kationen bevatten (bv. Ca2+, Mg2+), waaronder Hartmanns oplossing en Ringer lactaat. Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn onder rubriek 6.6.
6.3 Houdbaarheid
2 jaar.
Na reconstitutie en verdunning, is chemische en fysische stabiliteit van de gebruiksklare oplossing gedurende 24 uur aangetoond bij 20-25 °C.
Uit microbiologisch oogpunt moet dit geneesmiddel direct worden gebruikt. Indien niet direct gebruikt, zijn de bewaarduur en -omstandigheden van de gebruiksklare oplossing vóór gebruik de verantwoordelijkheid van de gebruiker; deze zijn normaliter niet langer dan 24 uur bij 20-25 °C.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
10 ml Type I heldere glazen flacon met broombutylrubberen stop en een aluminium verzegeling met plastic flip-off dop.
Verpakkingen: 1 en 10 flacons.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Fosaprepitant moet voor toediening worden gereconstitueerd en dan verdund.
Bereiding van fosaprepitant 150 mg voor intraveneuze toediening:
- 1. Injecteer 5 ml natriumchloride 9 mg/ml (0,9 %) oplossing voor injectie in de flacon. Zorg ervoor dat de natriumchloride 9 mg/ml (0,9 %) oplossing voor injectie via de wand van de flacon wordt ingebracht om schuimvorming te voorkomen. Zwenk de flacon voorzichtig. Niet schudden of natriumchloride 9 mg/ml (0,9 %) oplossing voor injectie te hard in de flacon spuiten.
- 2. Maak een infusiezak met 145 ml natriumchloride 9 mg/ml (0,9 %) oplossing voor injectie (bijvoorbeeld door 105 ml natriumchloride 9 mg/ml (0,9 %) oplossing voor injectie te verwijderen uit een infusiezak met 250 ml natriumchloride 9 mg/ml (0,9 %) oplossing voor injectie).
- 3. Trek de gehele inhoud van de flacon op en breng deze over in de infusiezak met 145 ml natriumchloride 9 mg/ml (0,9 %) oplossing voor injectie om het totale volume op 150 ml en de eindconcentratie op 1 mg/ml te brengen. Keer de zak voorzichtig 2 tot 3 maal om.
- 4.
Bepaal het volume dat uit deze geprepareerde infusiezak toegediend moet worden op basis van de aanbevolen dosis (zie rubriek 4.2).
Volwassenen
Het volledige volume van de geprepareerde infusiezak (150 ml) moet toegediend worden.
Pediatrische patiënten
Bij patiënten van 12 jaar en ouder wordt het toe te dienen volume als volgt berekend:
- Toe te dienen volume (ml) is gelijk aan de aanbevolen dosis (mg)
Bij patiënten van 6 maanden tot jonger dan 12 jaar wordt het toe te dienen volume als volgt berekend:
Toe te dienen volume (ml) = de aanbevolen dosis (mg/kg) x gewicht (kg)
- Let op: overschrijd de maximale doses niet (zie rubriek 4.2).
- Voor volumes kleiner dan 150 ml kan, indien nodig, het berekende volume overgebracht worden naar een zak of spuit van geschikte grootte voorafgaand aan toediening via infusie.
De gereconstitueerde oplossing ziet er hetzelfde uit als het oplosmiddel.
Het gereconstitueerde en verdunde geneesmiddel moet voor toediening visueel op deeltjes en verkleuring worden gecontroleerd.
Verwijder de overgebleven oplossing en afvalmateriaal. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Dit geneesmiddel mag niet worden gereconstitueerd of gemengd met oplossingen waarvan de fysische en chemische compatibiliteit niet is vastgesteld (zie rubriek 6.2).
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Amarox Pharma B.V.
Rouboslaan 32
2252 TR Voorschoten
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Fosaprepitant Amarox 150 mg, poeder voor oplossing voor infusie: RVG 127756
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 24 oktober 2022