


SmPC (samenvatting van de productkenmerken) - Filspari
1. NAAM VAN HET GENEESMIDDEL
Filspari 200 mg filmomhulde tabletten
Filspari 400 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Filspari 200 mg filmomhulde tabletten
Elke tablet bevat 200 mg sparsentan.
Hulpstof met bekend effect
Elke tablet bevat 42 mg lactose.
Filspari 400 mg filmomhulde tabletten
Elke tablet bevat 400 mg sparsentan.
Hulpstof met bekend effect
Elke tablet bevat 84 mg lactose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet
Filspari 200 mg filmomhulde tabletten
Witte tot gebroken-witte, filmomhulde tablet met ovale vorm, ingeslagen met ‘105’ aan de ene kant en blanco aan de andere kant. De afmetingen van de tabletten zijn ongeveer 13 mm × 7 mm.
Filspari 400 mg filmomhulde tabletten
Witte tot gebroken-witte, filmomhulde tablet met ovale vorm, ingeslagen met ‘021’ aan de ene kant en blanco aan de andere kant. De afmetingen van de tabletten zijn ongeveer 18 mm × 8 mm.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Filspari is geïndiceerd voor de behandeling van volwassenen met primaire immunoglobuline A-nefropathie (IgA-nefropathie) met een eiwitexcretie in urine ≥ 1,0 g/dag (of een eiwit/creatinine ratio in urine ≥ 0,75 g/g, zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Dosering
De behandeling met sparsentan moet worden gestart met een dosis van 200 mg eenmaal daags gedurende 14 dagen en vervolgens worden verhoogd tot een onderhoudsdosering van 400 mg eenmaal daags, afhankelijk van de verdraagbaarheid.
Voor stapsgewijze verhoging van de startdosering van 200 mg eenmaal daags naar de onderhoudsdosering van 400 mg eenmaal daags zijn filmomhulde tabletten van 200 mg en 400 mg beschikbaar voor het bereiken van de onderhoudsdosering.
Indien patiënten verdraagbaarheidsproblemen ervaren (systolische bloeddruk [SBD] ≤ 100 mmHg, diastolische bloeddruk ≤ 60 mmHg, verergering van oedeem of hyperkaliëmie), wordt aanpassing van gelijktijdig ingenomen geneesmiddelen, gevolgd door tijdelijk afbouwen of staken van het gebruik van sparsentan aanbevolen (zie rubriek 4.4 en 5.1).
Bij het hervatten van de behandeling met sparsentan na een onderbreking, kan herhaling van het oorspronkelijke doseringsschema worden overwogen. Onderbreking van de behandeling, al dan niet voorafgegaan door dosisverlaging van sparsentan kan worden overwogen op basis van aanhoudende hypotensie of veranderingen in de leverfunctie (zie rubriek 4.4).
Gemiste dosis
Als een dosis wordt gemist, dan moet de dosis worden overgeslagen en moet de volgende dosis op het normale geplande tijdstip worden ingenomen. Dubbele of extra doses mogen niet worden ingenomen.
Speciale populaties
Ouderen
Een dosisaanpassing wordt bij oudere patiënten niet aangeraden (zie rubriek 5.2). Bij oudere patiënten moet de behandeling met sparsentan worden gestart met een dosis van 200 mg eenmaal daags gedurende 14 dagen. De verhoging naar een onderhoudsdosering van 400 mg eenmaal daags moet zorgvuldig worden uitgevoerd op basis van de verdraagbaarheid (zie rubriek 4.4).
Leverfunctiestoornis
Op basis van farmacokinetische gegevens hoeft bij patiënten met een lichte of matige leverfunctiestoornis (classificatie Child-Pugh A of Child-Pugh B) de dosis niet te worden aangepast (zie rubriek 5.2).
Er is beperkte klinische ervaring met een matige leverfunctiestoornis. Wees daarom bij deze patiënten voorzichtig met het gebruik van sparsentan (zie rubriek 4.4).
Sparsentan is niet onderzocht bij patiënten met een ernstige leverfunctiestoornis (classificatie Child-Pugh C) en wordt daarom bij deze patiënten niet aanbevolen voor gebruik.
Er is beperkte klinische ervaring met waarden voor aspartaataminotransferase (ASAT)/alanine-aminotransferase (ALAT) die meer dan tweemaal hoger zijn dan de bovengrens van het normale bereik (‘upper limit of the normal range’, ULN). Daarom mag er geen behandeling met sparsentan worden gestart bij patiënten met ASAT/ALAT > 2 × ULN (zie rubriek 4.4).
Nierfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met lichte (chronische nierziekte [‘chronic kidney disease’, CKD] stadium 2; geschatte glomerulaire filtratiesnelheid [‘estimated glomerular filtration rate’, eGFR] 60 tot 89 ml/min/1,73 m2) of matige (CKD stadia 3a en 3b; eGFR 30 tot 59 ml/min/1,73 m2) nierziekte. Op basis van farmacokinetische gegevens kan geen dosisaanpassing worden aanbevolen voor patiënten met ernstige nierziekte (CKD stadium 4; eGFR < 30 ml/min/1,73 m2) (zie rubriek 5.2). Aangezien er beperkte klinische ervaring is met patiënten met ernstige nierziekte, wordt sparsentan bij deze patiënten niet aanbevolen (zie rubriek 4.4).
Sparsentan is niet onderzocht bij patiënten die een niertransplantatie hebben ondergaan. Wees bij deze patiënten daarom voorzichtig met het gebruik van sparsentan.
Sparsentan is niet onderzocht bij patiënten die dialyse ondergaan. Bij deze patiënten wordt de behandeling met sparsentan niet aanbevolen.
Pediatrische patiënten
De veiligheid en werkzaamheid van Filspari bij kinderen in de leeftijd tot 18 jaar met IgA-nefropathie zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Oraal gebruik.
Het wordt aanbevolen de tabletten in hun geheel met water door te slikken om de bittere smaak te vermijden. Sparsentan kan met of zonder voedsel worden ingenomen.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstoffen
- Zwangerschap (zie rubriek 4.4 en 4.6)
Gelijktijdig gebruik van angiotensinereceptorblokkers (ARB's),
endothelinereceptorantagonisten (ERA's) of renineremmers (zie rubriek 4.4 en 4.5)
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Vrouwen die zwanger kunnen worden
Behandeling met sparsentan mag alleen worden gestart bij vrouwen die zwanger kunnen worden als is vastgesteld dat er geen sprake is van een zwangerschap en er gebruik wordt gemaakt van effectieve contraceptie (zie rubriek 4.3 en 4.6).
Hypotensie
Hypotensie is geassocieerd met het gebruik van renine-angiotensine-aldosteronsysteem (RAAS)-remmers, waaronder sparsentan. Hypotensie kan voorkomen tijdens behandeling met sparsentan en wordt vaker gemeld bij oudere patiënten (zie rubriek 4.8).
Bij patiënten met een risico op hypotensie moet de eliminatie of het aanpassen van andere antihypertensiva (bloeddrukverlagende geneesmiddelen) en het onderhouden van een juiste volumestatus worden overwogen. Als zich hypotensie ontwikkelt ondanks de eliminatie of het verlagen van andere antihypertensiva, moet een dosisverlaging of dosisonderbreking van sparsentan worden overwogen. Een tijdelijke hypotensieve respons is geen contra-indicatie voor verder gebruik van sparsentan; de behandeling kan worden hervat zodra de bloeddruk is gestabiliseerd.
Als de hypotensie aanhoudt ondanks de eliminatie of het verlagen van antihypertensiva, moet de dosis sparsentan worden verlaagd tot de aanvankelijke startdosis tot de bloeddruk stabiliseert. Dosisonderbreking van de behandeling met sparsentan moet worden overwogen als symptomen van hypotensie aanhouden na 2 weken van dosisverlaging. Wees voorzichtig met het gebruik van sparsentan bij patiënten met systolische bloeddrukwaarden ≤ 100 mmHg (zie rubriek 4.2). De stapsgewijze verhoging van sparsentan mag niet worden uitgevoerd bij patiënten met systolische bloeddrukwaarden ≤ 100 mmHg (zie rubriek 4.2).
Verstoorde nierfunctie
Een tijdelijke stijging van serumcreatinine is geassocieerd met het gebruik van RAAS-remmers, waaronder sparsentan. Een tijdelijke stijging van serumcreatinine kan voorkomen, vooral bij aanvang van een behandeling met sparsentan (zie rubriek 4.8). Periodieke controle van de serumcreatinine- en serumkaliumwaarden moet worden uitgevoerd bij patiënten die risico lopen. Wees voorzichtig met het gebruik van sparsentan bij patiënten met bilaterale nierarteriestenose.
Vanwege de beperkte klinische ervaring bij patiënten met een eGFR < 30 ml/min/1,73 m2, wordt sparsentan bij deze patiënten niet aanbevolen (zie rubriek 4.2).
Vochtretentie
Vochtretentie is geassocieerd met geneesmiddelen die de endotheline type A-receptor (ETAR) neutraliseren, waaronder sparsentan. Vochtretentie kan voorkomen tijdens de behandeling met sparsentan (zie rubriek 4.8). Als zich vochtretentie ontwikkelt tijdens de behandeling met sparsentan, wordt behandeling met diuretica aanbevolen, of moet de dosis bestaande diuretica worden verhoogd voordat de dosis sparsentan wordt aangepast. Behandeling met diuretica kan worden overwogen bij patiënten met bewijs van vochtretentie voordat de behandeling met sparsentan wordt gestart.
Sparsentan is niet onderzocht bij patiënten met hartfalen. Wees daarom voorzichtig met het gebruik van sparsentan bij patiënten met hartfalen.
Leverfunctie
Verhogingen van de ALAT of ASAT van ten minste 3 × ULN zijn waargenomen bij sparsentan (zie rubriek 4.8). Er zijn geen gelijktijdige verhogingen van bilirubine > 2 × ULN of gevallen van leverfalen waargenomen bij patiënten behandeld met sparsentan. Daarom moeten om het risico op mogelijk ernstige hepatotoxiciteit te beperken, serumwaarden van aminotransferase en totaalbilirubine worden gecontroleerd voorafgaand aan de start van de behandeling en vervolgens elke drie maanden.
Patiënten moeten worden gemonitord op tekenen van hepatisch letsel. Als patiënten aanhoudende, onverklaarbare, klinisch significante ALAT- en/of ASAT-verhoging ontwikkelen, of als verhogingen gepaard gaan met een stijging van bilirubine > 2 × ULN, of als een ALAT- en/of ASAT-verhoging gepaard gaat met tekenen of symptomen van hepatisch letsel (bijv. geelzucht), dan moet de sparsentantherapie worden stopgezet.
Overweeg het opnieuw opstarten van sparsentan alleen als leverenzymwaarden en bilirubine terugkeren naar de waarden van voor de behandeling en alleen bij patiënten zonder klinische symptomen van hepatotoxiciteit. Vermijd het starten van sparsentan bij patiënten met verhoogde aminotransferase (> 2 × ULN) voorafgaand aan de start met het geneesmiddel (zie rubriek 4.2).
Er is beperkte klinische ervaring met matige verstoorde leverfunctie. Wees daarom voorzichtig met het gebruik van sparsentan bij deze patiënten (zie rubriek 4.2).
Dubbele blokkade van het renine-angiotensine-aldosteronsysteem (RAAS)
Er bestaat bewijs dat het gelijktijdig gebruik van angiotensineconverterend enzym (ACE)-remmers, angiotensine II-receptorblokkers of aliskiren het risico op hypotensie, hyperkaliëmie en een verminderde nierfunctie (inclusief acuut nierfalen) verhoogt. Dubbele blokkade van RAAS door het gecombineerd gebruik van ACE-remmers, angiotensine II-receptorblokkers (gedeeltelijk een mechanisme van sparsentan) of renineremmers wordt daarom niet aanbevolen (zie rubriek 4.5 en 5.1). Indien dubbele-blokkadetherapie absoluut noodzakelijk wordt geacht, mag dit alleen gebeuren onder specialistisch toezicht en onderworpen aan de regelmatige nauwkeurige monitoring van de nierfunctie, elektrolyten en bloeddruk.
Hyperkaliëmie
De behandeling mag niet worden gestart bij patiënten met een serumkaliumgehalte > 5,5 mmol/l. Net als bij andere geneesmiddelen die het renine-angiotensine-aldosteronsysteem beïnvloeden, kan tijdens de behandeling met sparsentan hyperkaliëmie optreden voornamelijk bij aanwezigheid van nierfunctiestoornissen en/of hartfalen. Nauwkeurige monitoring van het serumkalium wordt aanbevolen bij risicopatiënten. Als patiënten klinisch significante hyperkaliëmie ervaren, wordt de aanpassing van gelijktijdig ingenomen geneesmiddelen, of tijdelijk afbouwen of staken aanbevolen. Als het serumkaliumgehalte > 5,5 mmol/l is, moet staken worden overwogen.
Lactose
Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, totale lactasedeficiëntie of glucose-galactosemalabsorptie mogen dit geneesmiddel niet gebruiken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet; dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gelijktijdig gebruik met ARB's, ERA's en renineremmers
Gelijktijdig gebruik van sparsentan met ERA’s zoals bosentan, ambrisentan, macitentan en sitaxentan; ARB’s zoals irbesartan, losartan, valsartan, candesartan en telmisartan; of renineremmers zoals aliskiren is gecontra-indiceerd (zie rubriek 4.3).
Gelijktijdig gebruik met ACE-remmers en mineralocorticoïdreceptorremmers
Gelijktijdige toediening van sparsentan met mineralocorticoïdreceptorremmers (aldosteronreceptorantagonisten) zoals spironolacton en finerenon gaat naar verwachting gepaard met een verhoogd risico op hyperkaliëmie.
Er zijn geen gegevens beschikbaar over de combinatie van sparsentan met ACE-remmers zoals enalapril of lisinopril. Klinische onderzoeksgegevens hebben uitgewezen dat dubbele blokkade van het renine-angiotensine-aldosteronsysteem (RAAS) door het gecombineerd gebruik van ACE-remmers, angiotensine II-receptorblokkers of aliskiren gepaard gaat met een hogere frequentie van bijwerkingen, zoals hypotensie, hyperkaliëmie en verminderde nierfunctie (waaronder acuut nierfalen) dan bij het gebruik van een enkelvoudige blokkade van het RAAS (zie rubriek 5.1). Wees voorzichtig met het gebruik van sparsentan in combinatie met ACE-remmers zoals enalapril of lisinopril, en monitor de bloeddruk, kaliumwaarden en nierfunctie (zie rubriek 4.4).
Gelijktijdig gebruik met kaliumsupplementen en kaliumsparende diuretica
Aangezien hyperkaliëmie kan optreden bij patiënten die worden behandeld met geneesmiddelen die het angiotensine II-receptor type 1 (AT1R) neutraliseren (zie rubriek 4.8), kan gelijktijdig gebruik van kaliumsupplementen, kaliumsparende diuretica zoals spironolacton, eplerenon, triamtereen of amiloride, of kaliumbevattende zoutvervangers het risico op hyperkaliëmie verhogen en wordt daarom niet aanbevolen.
Effect van andere geneesmiddelen op sparsentan
Sparsentan wordt voornamelijk gemetaboliseerd door cytochroom P450 (CYP)3A.
Sterke en matige CYP3A-remmers
Gelijktijdige toediening van sparsentan met itraconazol (een sterke CYP3A-remmer) verhoogde de maximale plasmaconcentratie (Cmax) van sparsentan met een factor 1,3 en het gebied onder de curve, geëxtrapoleerd van nul tot oneindig (AUC0-inf), met een factor 2,7. Gelijktijdige toediening met een sterke CYP3A-remmer zoals boceprevir, telaprevir, claritromycine, indinavir, lopinavir/ritonavir, itraconazol, nefazodon, ritonavir, grapefruit en grapefruitsap, wordt niet aanbevolen. Als het gebruik van een sterke CYP3A-remmer niet kan worden vermeden, overweeg dan de behandeling met sparsentan tijdelijk te onderbreken. De behandeling met sparsentan kan worden hervat nadat het gebruik van de sterke CYP3A-remmer is stopgezet.
Gelijktijdige toediening van sparsentan met cyclosporine (een matige CYP3A-remmer) verhoogde de Cmax van sparsentan met een factor 1,4 en de AUC0-inf met een factor 1,7. Wees voorzichtig met gelijktijdige toediening met een matige CYP3A-remmer zoals conivaptan, fluconazol en nelfinavir. Bij gebruik van een matige CYP3A-remmer moeten patiënten worden gecontroleerd op hypotensie, hyperkaliëmie, oedeem en/of nierfunctie.
CYP3A-inductoren
Sparsentan is een CYP3A-substraat. Gelijktijdige toediening van Sparsentan met een matige CYP3A-inductor (efavirenz) verlaagde de AUC0-inf en Cmax van sparsentan met respectievelijk 62% en 38%. Vanwege de mogelijkheid van een verminderde therapeutische werkzaamheid van sparsentan wordt gelijktijdige toediening met sterke CYP3A-inductoren (bijv. rifampicine, carbamazepine, fenytoïne en sint-janskruid) niet aanbevolen. Wees voorzichtig met gelijktijdige toediening met een matige CYP3A-inductor (bijv. efavirenz, dexamethason en fenobarbital). Wanneer corticosteroïdtherapie noodzakelijk is, worden middelen aanbevolen zonder bekend of slechts minimaal CYP3A-inductiepotentieel in vivo (bijv. budesonide, prednison, prednisolon, methylprednisolon).
Maagzuurremmende middelen
Op basis van farmacokinetische populatieanalyse zou gelijktijdig gebruik van een zuurremmend middel tijdens behandeling met sparsentan geen statistisch significante invloed hebben op de variabiliteit van de farmacokinetiek van sparsentan. Middelen die de pH in de maag veranderen zoals maagzuurremmers, protonpompremmers en histamine-2-receptorantagonisten kunnen gelijktijdig worden gebruikt met sparsentan.
Effect van sparsentan op andere geneesmiddelen
CYP-enzymen
In vivo was sparsentan zowel een remmer als inductor van CYP3A4 en een inductor van CYP2B6, CYP2C9 en CYP2C19.
Sparsentan is zowel een matige remmer als een inductor van CYP3A4. In vivo verhoogde gelijktijdige toediening van een enkele dosis van 800 mg sparsentan met het CYP3A4-substraat (midazolam) de Cmax van midazolam met een factor 1,4 en het AUC0–inf met een factor 1,6. Gelijktijdige toediening van meerdere doses van 800 mg sparsentan met CYP3A4-substraat (midazolam) had geen invloed op de systemische blootstelling aan midazolam. Voorzichtigheid is geboden bij het starten van een behandeling met sparsentan in combinatie met geneesmiddelen die door CYP3A4 worden gemetaboliseerd (bijv. alfentanil, conivaptan, indinavir, simvastatine). Indien gelijktijdige toediening onvermijdelijk is — vooral met CYP3A4-substraten met een nauwe therapeutische index (bijv. ciclosporine, fentanyl en tacrolimus) — moeten patiënten worden gecontroleerd op bijwerkingen en kan aanpassing van de dosering van deze substraten nodig zijn.
Sparsentan is een zwakke inductor van CYP2B6. In vivo verlaagde gelijktijdige toediening van meerdere doses van 800 mg sparsentan met het CYP2B6-substraat (bupropion) de Cmax van bupropion met 32% en het AUC0–inf met 33%. Er is geen dosisaanpassing nodig voor geneesmiddelen die hoofdzakelijk via CYP2B6 worden gemetaboliseerd. Wel is voorzichtigheid geboden bij gelijktijdige toediening van sparsentan met CYP2B6-substraten met een nauwe therapeutische index (bijv. efavirenz), omdat dit hun plasmaconcentraties kan verlagen.
Sparsentan is een zwakke inductor van CYP2C9. In vivo verlaagde gelijktijdige toediening van meerdere doses van 800 mg sparsentan met het CYP2C9-substraat (tolbutamide) de Cmax van tolbutamide met 9% en het AUC0–inf met 25%. Er is geen dosisaanpassing nodig voor geneesmiddelen die hoofdzakelijk via CYP2C9 worden gemetaboliseerd. Voorzichtigheid is echter geboden bij gelijktijdige toediening van sparsentan met CYP2C9-substraten met een nauwe therapeutische index (bijv. coumarine, warfarine, fenytoïne), aangezien sparsentan hun plasmaconcentraties kan verlagen.
Sparsentan is een matige inductor van CYP2C19. In vivo verlaagde gelijktijdige toediening van meerdere doses van 800 mg sparsentan de Cmax van CYP2C19-substraat (omeprazol) met 49% en het AUC0–inf met 60%, wat erop wijst dat sparsentan een matige inductor van CYP2C19 is. Wees voorzichtig met het gebruik van CYP2C19-substraten, aangezien sparsentan hun plasmaconcentraties kan verlagen, wat kan leiden tot subtherapeutische spiegels. Indien gelijktijdige toediening met sparsentan noodzakelijk is, vooral met geneesmiddelen met een nauwe therapeutische index (bijv. S-mefenytoïne, diazepam), kan aanpassing van de dosis van deze substraten nodig zijn.
Transporters
Sparsentan is een zwakke remmer van P-gp. In vivo verhoogde gelijktijdige toediening van meerdere doses van 800 mg sparsentan de Cmax van het P-gp-substraat (digoxine) met een factor 1,6 en AUC0-inf met een factor 1,2. Sparsentan kan de plasmaconcentraties van P-gp-substraten verhogen. Patiënten moeten worden gecontroleerd op bijwerkingen wanneer sparsentan wordt gebruikt met geneesmiddelen met een nauwe therapeutische index (bijv. dabigatran), en de dosis van deze substraten moet mogelijk worden aangepast.
Gelijktijdige toediening van meerdere doses van 800 mg sparsentan verhoogde de Cmax van rosuvastatine (een BCRP-substraat) met een factor 1,6 en verlaagde de AUC0-inf met 5%, wat suggereert dat sparsentan de biologische beschikbaarheid van BCRP-substraten niet beïnvloedt. De complexiteit van BCRP-gereguleerde transportprocessen in talrijke verschillende weefsels kan hebben geresulteerd in het waargenomen neutrale netto-effect op AUC.
Toediening van sparsentan had geen effect op de niveaus van serumcreatinine (een substraat van OAT2, OCT2, MATE1 en MATE2K), 6-bèta-hydroxycortisol (een substraat van OAT3) of serumgalzuur (een substraat van BSEP).
Gelijktijdige toediening van 800 mg sparsentan verlaagde de Cmax van pitavastatine (een substraat van OATP1B1 en OATP1B3) met 19% en de AUC0-inf met 30%, wat suggereert dat sparsentan geen remmer is van OATP1B1 en OATP1B3.
Er is geen dosisaanpassing vereist bij combinatie van sparsentan met BCRP-, OAT2-, OCT2-, MATE1-, MATE2K-, OAT3-, BSEP-, OATP1B1- en OATP1B3-substraten.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Bij vrouwen die zwanger kunnen worden mag behandeling met sparsentan alleen worden gestart als is vastgesteld dat er geen sprake is van een zwangerschap. Vrouwen die zwanger kunnen worden moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende 1 maand na de behandeling.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens beschikbaar over het gebruik van sparsentan bij zwangere vrouwen.
Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Filspari is gecontra-indiceerd tijdens de zwangerschap (zie rubriek 4.3).
Borstvoeding
Fysisch-chemische gegevens duiden erop dat sparsentan wordt uitgescheiden in de moedermelk. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Sparsentan mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van sparsentan op de vruchtbaarheid van de mens. Gegevens uit dieronderzoek wezen niet op een verminderde mannelijke of vrouwelijke vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Filspari kan geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen.
Er zijn geen onderzoeken uitgevoerd naar de effecten van sparsentan op de rijvaardigheid en op het vermogen om machines te bedienen. Er bestaat echter een kans dat duizeligheid optreedt bij het gebruik van sparsentan (zie rubriek 4.8). Patiënten die duizeligheid ervaren, moeten het advies krijgen om niet te rijden en geen machines te bedienen tot de symptomen zijn afgenomen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gerapporteerde bijwerkingen waren hypotensie (10,8%), hyperkaliëmie (9,6%), duizeligheid (7,8%) en perifeer oedeem (5,4%). De vaakst gerapporteerde ernstige bijwerking was acuut nierletsel (0,9%).
Tabel met bijwerkingen
De bijwerkingen die in de klinische fase 2- en fase 3-onderzoeken met actieve controle zijn gemeld door aan sparsentan blootgestelde patiënten in de populatie met chronische nierziekte, waaronder IgA-nefropathie en focale segmentale glomerulosclerose (N=446) zijn in de onderstaande tabel gerangschikt op basis van de MedDRA-conventie voor systeem/orgaanklasse en frequentie: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1000, < 1/100); zelden (≥ 1/10.000, < 1/1000); zeer zelden (< 1/10.000).
Tabel 1: Bijwerkingen waargenomen tijdens klinische onderzoeken
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms |
Bloed- en lymfestelselaandoeningen | - | Anemie | |
Voedings- en stofwisselingsstoornissen | Hyperkaliëmie | - | |
| Zenuwstelselaandoeningen | Duizeligheid Hoofdpijn | - | |
| Bloedvataandoeningen | Hypotensie | Orthostatische hypotensie | - |
Nier- en urinewegaandoeningen | Nierfunctiestoornis Acuut nierletsel | - |
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Perifeer oedeem Vermoeidheid | - | |
| Onderzoeken | Bloedcreatinine verhoogd Verhoogde transaminasewaardena | - |
a Verhoogde transaminasewaarden omvat verhoogde alanineaminotransferase, verhoogde aspartaataminotransferase, verhoogde gammaglutamyltransferase en verhoogde leverenzymwaarden.
Beschrijving van geselecteerde bijwerkingen
Verlaagd hemoglobine
In PROTECT werd anemie of verlaagd hemoglobine (bloedarmoede) gerapporteerd als een geneesmiddelbijwerking bij 2 (1%) proefpersonen behandeld met sparsentan en bij 4 (2%) proefpersonen behandeld met irbesartan. In totaal werd hemoglobine ≤ 9 g/dl (5,6 mmol/l) op enig moment na de behandeling gemeld bij 7 (3%) proefpersonen in de behandelingsgroep met sparsentan en bij 4 (2%) proefpersonen in de behandelingsgroep met irbesartan. Deze verlaging wordt deels toegeschreven aan hemodilutie. Er zijn geen behandelingen stopgezet als gevolg van anemie.
Bijwerkingen in verband met de leverfunctie
In PROTECT hadden in totaal 6 (3%) proefpersonen in de sparsentan-groep en 4 (2%) proefpersonen in de irbesartan-groep een verhoging van de levertransaminasen tot meer dan 3 keer de bovengrens van normaal (ULN), zonder dat de totale bilirubinewaarde toenam, nadat het onderzoeksgeneesmiddel gedurende respectievelijk 168 tot 407 dagen was gebruikt. Alle bijwerkingen waren niet ernstig en asymptomatisch van aard, de meeste waren licht of matig wat betreft intensiteit, ze waren allemaal omkeerbaar en er zijn andere redenen vastgesteld als potentiële causale factoren of potentiële bijdragende factoren voor verhoogde transaminasegehaltes. Er zijn geen klinische symptomen van leverletsel geobserveerd. In de sparsentan-groep werd het gebruik van het onderzoeksgeneesmiddel bij 3 proefpersonen stopgezet na positieve hernieuwde blootstelling, terwijl bij 2 proefpersonen de behandeling met sparsentan opnieuw werd gestart zonder dat er opnieuw een verhoging van de leverenzymwaarden optrad.
Acuut nierletsel
In PROTECT werden bij 4 (2%) proefpersonen in de sparsentan-groep en bij 3 (1%) proefpersonen in de irbesartan-groep geneesmiddelbijwerkingen van acuut nierletsel gerapporteerd. Vier proefpersonen (2%) die sparsentan ontvingen, rapporteerden ernstig acuut nierletsel, die bij allen omkeerbaar was. Voor geen van de gevallen van ernstige acute nierletsel was dialyse noodzakelijk. In de sparsentan-groep werd het gebruik van het onderzoeksgeneesmiddel bij 3 proefpersonen stopgezet.
Hyperkaliëmie
In PROTECT werd hyperkaliëmie als een geneesmiddelbijwerking gerapporteerd bij 20 (10%) proefpersonen behandeld met sparsentan en bij 16 (8%) proefpersonen behandeld met irbesartan. Alle bijwerkingen waren niet ernstig van aard bij de proefpersonen behandeld met sparsentan. De meeste bijwerkingen waren licht tot matig wat betreft intensiteit en ze waren allemaal omkeerbaar. Geen van de behandelingen werd stopgezet als gevolg van hyperkaliëmie. Het risico op hyperkaliëmie neemt toe bij patiënten met een lagere eGFR.
Hypotensie
Hypotensie werd gerapporteerd tijdens de behandeling met sparsentan. In PROTECT werd een SBD ≤ 100 mmHg of een vermindering in SBD die 30 mmHg overschreed gerapporteerd bij respectievelijk 12% en 10% van patiënten behandeld met sparsentan versus 11% en 10% bij patiënten behandeld met irbesartan. Van de proefpersonen die met sparsentan werden behandeld, waren slechts 15 proefpersonen (7,4%) ≥ 65 jaar. Hypotensie werd gerapporteerd bij 20 (11%) proefpersonen < 65 jaar en bij 6 (40%) proefpersonen van 65 tot 74 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Sparsentan is toegediend in doseringen tot 1600 mg/dag bij gezonde proefpersonen zonder bewijs van dosisbeperkende toxiciteiten. Patiënten die overdosering ervaren (die mogelijk tekenen en symptomen van hypotensie ervaren) moeten nauwlettend in de gaten worden gehouden en een passende symptomatische behandeling krijgen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: middelen die op het renine-angiotensinesysteem inwerken, ATC-code: C09XX01
Werkingsmechanisme
Sparsentan is een duale endotheline/angiotensine-receptorantagonist.
Het is een enkel molecuul dat fungeert als een duaal werkende antagonist van zowel de ETAR als de AT1R met een hoge affiniteit. Endotheline 1, via ETAR, en angiotensine II, via AT1R, mediëren processen die leiden tot progressie van IgA-nefropathie middels hemodynamische acties en proliferatie van mesangiale cellen, verhoogde expressie en activiteit van pro-inflammatoire en profibrotische mediatoren, podocytletsel en oxidatieve stress. Sparsentan remt de activering van zowel ETAR en AT1R en beperkt daarmee proteïnurie en vertraagt de progressie van nierziekte.
Farmacodynamische effecten
In een gerandomiseerd, positief- en placebo-gecontroleerd onderzoek met gezonde proefpersonen veroorzaakte sparsentan een lichte QTcF-verlenging met een piekeffect op 8,8 ms (90%-betrouwbaarheidsinterval [BI]: 5,9, 11,8) bij 800 mg en 8,1 ms (5,2, 11,0) bij 1600 mg. Tijdens een aanvullend onderzoek met gezonde proefpersonen bij een blootstelling aan sparsentan die de maximale aanbevolen menselijke dosis meer dan tweemaal overschreed, was het piekeffect op 8,3 (6,69-9,90) ms. Daarom is het onwaarschijnlijk dat sparsentan een klinisch relevant effect heeft op QT-verlenging.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van sparsentan, een niet-immunosuppressief middel, zijn beoordeeld in PROTECT bij patiënten met IgA-nefropathie.
PROTECT is een gerandomiseerd, dubbelblind (110 weken durend), actief-gecontroleerd, multicentrisch, wereldwijd fase 3-onderzoek bij patiënten met IgA-nefropathie. Het onderzoek heeft patiënten ingeschreven in de leeftijd van ≥ 18 jaar, waaronder 15 (7,4%) met sparsentan behandelde patiënten in de leeftijd van ≥ 65 jaar, met een eGFR ≥ 30 ml/min/1,73 m2 en een totale eiwitexcretie in de urine van ≥ 1,0 g/dag. Voorafgaand aan de inschrijving gebruikten de patiënten ten minste 3 maanden de maximaal verdraagbare dosis van een ACE-remmer en/of een ARB. De ACE-remmers en/of ARB-therapie werden stopgezet voordat werd gestart met sparsentan. Patiënten met een baseline kaliumwaarde hoger dan 5,5 mmol/l werden uitgesloten.
In totaal werden 404 patiënten gerandomiseerd en ontvingen sparsentan (n = 202) of irbesartan (n = 202). De behandeling werd gestart met 200 mg sparsentan eenmaal daags of 150 mg irbesartan eenmaal daags. Na 14 dagen moest de dosis stapsgewijs worden verhoogd, voor zover verdragen, naar de aanbevolen dosis van 400 mg sparsentan eenmaal daags of 300 mg irbesartan eenmaal daags. De dosistolerantie werd gedefinieerd als systolische bloeddruk > 100 mmHg en diastolische bloeddruk > 60 mmHg na 2 weken en geen bijwerkingen (bijv. verergering van oedeem) of laboratoriumbevindingen (bijv. serumkalium > 5,5 mEq/l [5,5 mmol/l]). Remmers van het RAAS of endothelinesysteem waren verboden tijdens het onderzoek. Antihypertensieve middelen van andere klassen waren toegestaan indien nodig om de beoogde bloeddruk te bereiken. Behandeling met immunosuppressieve middelen was toegestaan tijdens het onderzoek naar het oordeel van de onderzoeker.
De baseline kenmerken voor eGFR en proteïnurie waren vergelijkbaar tussen de behandelingsgroepen. De totale populatie had een gemiddelde (SD) eGFR van 57 (24) ml/min/1,73 m2 en een mediane eiwit/creatinine ratio in de urine (UP/C) van 1,24 g/g (interkwartielafstand: 0,83, 1,77). De gemiddelde leeftijd was 46 jaar (bereik 18 tot 76 jaar); 70% was man, 67% wit, 28% Aziatisch, 1% zwart of Afro-Amerikaans en 3% van een ander ras.
De primaire analyse van proteïnurie werd 36 weken na de randomisatie van ongeveer 280 proefpersonen uitgevoerd om vast te stellen of het behandelingseffect van het primaire werkzaamheidseindpunt, namelijk een verandering vanaf de baseline in UP/C in week 36, statistisch significant was. Het onderzoek bereikte zijn primaire eindpunt, een verandering vanaf baseline in de UP/C ratio, in week 36. De geometrisch gemiddelde UP/C in week 36 was 0,62 g/g in de sparsentan-groep versus 1,07 g/g in de irbesartan-groep. De verandering van het percentage van het geometrisch gemiddelde kleinste kwadraten in UP/C vanaf baseline in week 36 was -49,8% (95%-BI: -54,98, -43,95) in de sparsentan-groep versus -15,1% (95%-BI: -23,72, -5,39) in de irbesartan-groep (p < 0,0001). Bij de uiteindelijke analyse toonde sparsentan een snel en aanhoudend antiproteïnurisch behandelingseffect gedurende 2 jaar, met een geometrisch gemiddelde UP/C in week 110 van 0,64 g/g in de sparsentan-groep versus 1,09 g/g in de irbesartan-groep, wat een gemiddelde afname van 42,8% (95%-BI: -49,75. -34,97) ten opzichte van baseline betekent, en slechts 4,4% voor irbesartan (95%-BI: -15,84, 8,70). Een verbetering in proteïnuriereductie werd al zo vroeg als na 4 weken consequent waargenomen bij sparsentan en hield aan tot week 110 (afbeelding 1).
Afbeelding 1: Procentuele verandering vanaf baseline van eiwit/creatinine ratio in urine per bezoek (PROTECT)
Opmerkingen: Aangepaste ratio geometrisch gemiddelde kleinste kwadraten van UP/C in vergelijking met baseline was gebaseerd op een longitudinaal model met herhaalde metingen gestratificeerd door het screenen van eGFR en proteïnurie, gerapporteerd als percentageverandering samen met de respectievelijke 95%-BI. Analyse omvat UP/C-gegevens tijdens de dubbelblinde periode van alle patiënten die waren gerandomiseerd en ten minste 1 dosis onderzoeksgeneesmiddel ontvingen. De baseline werd gedefinieerd als de laatste niet-ontbrekende observatie voorafgaand aan en inclusief de start van de dosering.
Afkortingen: BI = betrouwbaarheidsinterval; eGFR = ‘estimated glomerular filtration rate’ (geschatte glomerulaire filtratiesnelheid); LS = ‘least squares’ (kleinste kwadraten); UP/C = ‘urine protein/creatinine ratio’ (eiwit/creatinine ratio in urine).
Geschatte GFR (eGFR)
Ten tijde van de bevestigingsanalyse was de verbetering in de 2-jaars eGFR chronische helling (vanaf 6 weken) 1,1 ml/min/1,73 m2 per jaar bij sparsentan in vergelijking met irbesartan (95%-BI: 0,07, 2,12; p = 0,037), en de bijbehorende verbetering in de totale eGFR-helling over 2 jaar (vanaf de baseline) was 1,0 ml/min/1,73 m2 per jaar (95%-BI: -0,03, 1,94; p = 0,058). De absolute verandering in eGFR ten opzichte van baseline bij 2 jaar was -5,8 ml/min/1,73 m2 (95%-BI: -7,38, -4,24) voor sparsentan en -9,5 ml/min/1,73 m2 (95%-BI: -11,17, -7,89) voor irbesartan.
Er is een post hoc-analyse uitgevoerd om een onevenwicht in de intercurrente gebeurtenissen tussen sparsentan- en irbesartan-groepen aan te pakken. Deze post hoc-analyse bevatte alle geobserveerde gegevens na het stopzetten van de behandeling of de start van de immunosuppressieve noodbehandeling. De verbetering in de 2-jaars eGFR chronische helling (na 6 weken) was 1,3 ml/min/1,73 m2 per jaar ten gunste van sparsentan in vergelijking met irbesartan (95%-BI: 0,33, 2,31; p = 0,0087) en de overeenkomstige verbetering in de totale 2-jaars eGFR-helling (ten opzichte van de basislijn) was 1,2 ml/min/1,73 m2 per jaar (95%-BI: 0,21, 2,13; p = 0,0168). De absolute wijziging in de eGFR ten opzichte van de basislijn na 2 jaar was -6,1 ml/min/1,73 m2 (95%-BI: -7,65, -4,54) voor sparsentan in vergelijking met -9,9 ml/min/1,73 m2 (95%-BI: -11,54, -8,31) voor irbesartan.
Aanvullende informatie
Twee grote gerandomiseerde, gecontroleerde onderzoeken (ONTARGET [ONgoing Telmisartan Alone and in combination with Ramipril Global Endpoint Trial] en VA NEPHRON-D [The Veterans Affairs Nephropathy in Diabetes]) hebben het gebruik van de combinatie van een ACE-remmer met 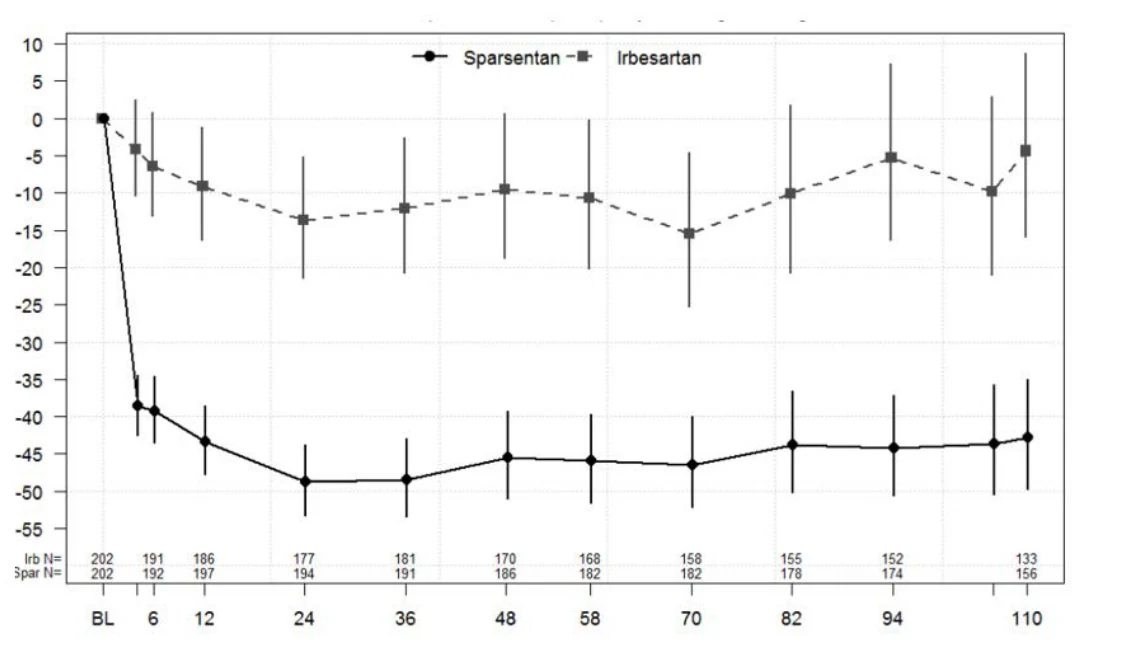
Bezoekweek
een angiotensine II-receptorblokker onderzocht. ONTARGET was een onderzoek uitgevoerd bij patiënten met een voorgeschiedenis van cardiovasculaire of cerebrovasculaire aandoeningen of diabetes mellitus type 2 gepaard met bewijs van eindorgaanschade. VA NEPHRON-D was een onderzoek bij patiënten met diabetes mellitus type 2 en diabetische nefropathie. Deze onderzoeken hebben geen significant voordelig effect aangetoond op nier- en/of cardiovasculaire uitkomsten en mortaliteit, terwijl in vergelijking met monotherapie een toegenomen risico op hyperkaliëmie, acuut nierletsel en/of hypotensie werd waargenomen. Gezien hun vergelijkbare farmacodynamische eigenschappen, zijn deze resultaten ook relevant voor andere ACE-remmers en angiotensine II-receptorblokkers. ACE-remmers en angiotensine II-receptorblokkers mogen daarom niet gelijktijdig worden gebruikt bij patiënten met diabetische nefropathie. ALTITUDE (Aliskiren Trial in Type 2 Diabetes Using Cardiovascular and Renal Disease Endpoints) was een onderzoek dat is opgezet om het voordeel te testen van het toevoegen van aliskiren aan een standaardtherapie van een ACE-remmer of een angiotensine II-receptorblokker bij patiënten met diabetes mellitus type 2 en chronische nierziekte, cardiovasculaire aandoening of beide. Het onderzoek werd vroegtijdig stopgezet vanwege een verhoogd risico op nadelige uitkomsten. Cardiovasculair overlijden en beroerte kwamen beide numeriek vaker voor in de aliskiren-groep dan in de placebogroep en bijwerkingen en significante ernstige bijwerkingen (hyperkaliëmie, hypotensie en nierstoornissen) werden in de aliskiren-groep vaker gerapporteerd dan in de placebogroep.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Filspari in een of meerdere subgroepen van pediatrische patiënten met immunoglobuline A-nefropathie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na een enkele orale dosis van 400 mg sparsentan is de mediane tijd tot de piekplasmaconcentratie ongeveer 3 uur.
Na een enkele orale dosis van 400 mg sparsentan zijn de geometrisch gemiddelde Cmax en AUC respectievelijk 6,97 μg/ml en 83 μg × u/ml. Steady-state plasmaspiegels worden bereikt binnen 7 dagen zonder accumulatie van blootstelling bij de aanbevolen dosis.
Na een dosis van 400 mg sparsentan per dag zijn de steady-state geometrisch gemiddelde Cmax en AUC respectievelijk 6,47 μg/ml en 63,6 μg × u/ml.
Het effect van voedsel
Bij doses van 400 mg en lager was het effect van een maaltijd met een hoog vetgehalte op de sparsentanblootstelling niet klinisch relevant. Sparsentan kan met of zonder voedsel worden ingenomen.
Distributie
Op basis van farmacokinetische populatieanalyse is het schijnbare distributievolume bij steady state 61,4 l.
Sparsentan is sterk gebonden (> 99%) aan menselijke plasma-eiwitten met preferentiële binding aan albumine en matige binding aan α1-zuur-glycoproteïne.
Biotransformatie
Sparsentan wordt voornamelijk gemetaboliseerd door CYP3A4 met een geringe bijdrage van CYP2C8, 2C9 en 3A5. De oorspronkelijke verbinding is de overheersende entiteit in menselijk plasma, dat ongeveer 90% van de totale radioactiviteit in circulatie vertegenwoordigt. Een kleine gehydroxyleerde metaboliet was de enige metaboliet in plasma die verantwoordelijk was voor > 1% van de totale radioactiviteit (ongeveer 3%). De belangrijkste metabole route van sparsentan was oxidatie en dealkylering, en er werden 9 metabolieten geïdentificeerd in menselijke feces, plasma en urine.
Eliminatie
De klaring van sparsentan is tijdsafhankelijk. Op basis van farmacokinetische populatieanalyse is de schijnbare klaring 3,88 l/u, stijgend tot 5,11 l/u bij steady state.
De halfwaardetijd van sparsentan bij steady state wordt geschat op 9,6 uur.
Na een enkele dosis van 400 mg radioactief gelabeld sparsentan werd 82% van de toegediende radioactiviteit binnen een 10-daagse verzamelperiode teruggevonden: 80% via de feces met 9% onveranderd, en 2% via de urine met een verwaarloosbare hoeveelheid onveranderd.
Lineariteit/non-lineariteit
De Cmax en AUC van sparsentan stijgen minder dan proportioneel na toediening van enkelvoudige doses van 200 mg tot 1600 mg. Sparsentan vertoonde tijdsafhankelijke farmacokinetiek met geen Cmax-accumulatie en een verlaagde AUC bij steady state na een dosis van 400 of 800 mg per dag.
Bijzondere populaties
Oudere patiënten
Bij farmacokinetische populatieanalyse werd geen significant effect van leeftijd waargenomen op de plasmablootstelling van sparsentan. Er is geen dosisaanpassing nodig bij oudere patiënten (zie rubriek 4.2). Sparsentan is niet onderzocht bij patiënten > 75 jaar.
Leverfunctiestoornis
Bij een speciaal leverfunctiestoornisonderzoek was in vergelijking met patiënten met een normale leverfunctie de systemische blootstelling na een enkelvoudige dosis van 400 mg sparsentan bij patiënten met een lichte of matige leverfunctiestoornis bij baseline (classificatie Child-Pugh A of Child-Pugh B) vergelijkbaar. Er is geen dosisaanpassing nodig bij patiënten met een lichte of matige leverfunctiestoornis. Wees voorzichtig met het gebruik van sparsentan bij patiënten met een matige leverfunctiestoornis (zie rubriek 4.2 en 4.4).
Er zijn geen gegevens beschikbaar over patiënten met een ernstige leverfunctiestoornis (classificatie Child-Pugh C), en sparsentan wordt daarom niet aanbevolen voor gebruik bij deze patiënten (zie rubriek 4.2).
Nierfunctiestoornis
Op basis van farmacokinetische populatieanalyse bij patiënten met chronische nierziekte met lichte (creatinineklaring 60 tot 89 ml/min), matige (creatinineklaring 30 tot 59 ml/min) en ernstige (creatinineklaring 15 tot 29 ml/min) nierziekte, is er ten opzichte van een normale nierfunctie (creatinineklaring ≥ 90 ml/min) geen klinisch betekenisvol effect van een nierfunctiestoornis op de farmacokinetiek. Er zijn geen gegevens beschikbaar over patiënten met eindstadium nierziekte (creatinineklaring < 15 ml/min).
Op basis van beperkte beschikbare gegevens kan geen dosisaanpassing worden aanbevolen voor patiënten met ernstige nierziekte (eGFR < 30 ml/min/1,73 m2, zie rubriek 4.2). Sparsentan is niet onderzocht bij patiënten met ernstige nierziekte of patiënten die dialyse ondergaan; daarom wordt sparsentan niet aanbevolen bij deze patiënten. Sparsentan is niet onderzocht bij patiënten die een niertransplantatie hebben ondergaan. Wees daarom voorzichtig met het gebruik van sparsentan in deze patiëntenpopulatie (zie rubriek 4.2).
Andere bijzondere populaties
Farmacokinetische populatieanalyses geven aan dat er geen klinisch betekenisvol effect van leeftijd, geslacht of ras is op de farmacokinetiek van sparsentan.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel, reproductie- en ontwikkelingstoxiciteit.
Er zijn geen bijwerkingen waargenomen in klinische onderzoeken. Echter bij dieren zijn bij soortgelijke blootstellingsniveaus wel bijwerkingen waargenomen. Het betreft de volgende bijwerkingen die relevant zouden kunnen zijn voor klinische doeleinden:
Bij embryo-foetale ontwikkelingsonderzoeken bij ratten en konijnen werd ontwikkelingstoxiciteit waargenomen bij beide soorten. Bij ratten werden dosisafhankelijke teratogene effecten in de vorm van craniofaciale misvormingen, afwijkingen in het skelet, een hogere sterfte van embryo's/foetussen en een lager gewicht van de foetussen waargenomen bij alle doses sparsentan die werden getest bij een blootstelling van 8-voudig en 13-voudig de AUC voor 800 mg/dag en 400 mg/dag bij mensen. Bij konijnen werden geen foetusmisvormingen of effecten op de levensvatbaarheid van embryo's/foetussen of op de foetale groei waargenomen, maar trad er een stijging op van veranderingen in het skelet (boventallige cervicale ribben) bij een blootstelling van ongeveer 0,10 en 0,2 maal de AUC bij mensen bij 800 mg/dag en 400 mg/dag.
In het pre- en postnatale ontwikkelingsonderzoek bij ratten werd toxiciteit bij de moederdieren, waaronder sterfte, gezien bij ~8-maal en 13-maal, en toxiciteit bij de moederdieren bij ~2-maal en 3-maal de AUC bij mensen bij 800 mg/dag en 400 mg/dag. Er trad een stijging van sterfte van de jongen en verminderde groei op bij ~8-maal en 13-maal, en verminderde groei bij ~2-maal en 3-maal de AUC bij mensen bij 800 mg/dag en 400 mg/dag.
Onderzoeken met juveniele dieren
Onderzoeken met juveniele dieren met ratten toonden aan dat er geen algemene toxicologische bijwerkingen werden gezien tot 10 mg/kg/dag en geen reproductietoxiciteit bij mannetjes of vrouwtjes tot 60 mg/kg/dag als de dosering werd gestart op postnatale dag (PND) 14 (equivalent aan 1-jarige kinderen). Er trad vasculaire toxiciteit op bij doses ≥ 3 mg/kg/dag als de dosering werd gestart op PND 7 (equivalent aan pasgeboren kinderen).
Environmental risk assessment (ERA)
De conclusies van onderzoeken naar sparsentan tonen aan dat sparsentan niet wordt beschouwd als persistent, bioaccumulatief en toxisch (PBT), en evenmin als zeer persistent en zeer bioaccumulatief (zPzB). Er wordt niet uitgegaan van een risico voor de waterzuiveringsinstallatie, het grondwater, het sedimentcompartiment en het terrestrisch compartiment op basis van het voorgeschreven gebruik van sparsentan (zie rubriek 6.6).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Lactose
Natriumzetmeelglycolaat (type A)
Colloïdale watervrije silica
Magnesiumstearaat
Film-omhulling
Poly(vinylalcohol)
Macrogol
Talk
Titaandioxide (E171)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Fles van hogedichtheidpolyethyleen (HDPE) met kinderveilige polypropyleen dop.
Verpakkingsgrootte van 30 filmomhulde tabletten of een multipack met 90 (3 verpakkingen van 30) filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Vifor France
100–101 Terrasse Boieldieu
Tour Franklin La Défense 8
92042 Paris La Défense Cedex
Frankrijk
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1788/001
EU/1/23/1788/002
EU/1/23/1788/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 april 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.