


SmPC (samenvatting van de productkenmerken) - Feburik
1. NAAM VAN HET GENEESMIDDEL
Feburik 80 mg, omhulde tabletten.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke tablet bevat 80 mg febuxostat (als hemihydraat).
Hulpstof met bekend effect:
Elke tablet bevat 46,32 mg lactose (als monohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Omhulde tablet.
Langwerpige, okerkleurige, omhulde tablet met een breukstreep (lengte 17 mm).
De tablet kan worden verdeeld in gelijke doses.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling van chronische hyperurikemie bij aandoeningen waarbij uraatafzetting al is opgetreden (inclusief een ziektegeschiedenis met, of aanwezigheid van, jichtknobbels en/of jicht).
Feburik is geïndiceerd bij volwassenen.
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen orale dosis Feburik is eenmaal daags 80 mg, welke met of zonder voedsel kan worden ingenomen. Als de urinezuurwaarde in serum na 2 tot 4 weken > 6 mg/dl (357 μmol/l) is, kan toediening van eenmaal daags Feburik 120 mg worden overwogen.
Voor een dosering van 120 mg dient anderhalve tablet te worden ingenomen.
Feburik werkt snel genoeg om na 2 weken opnieuw testen van de urinezuurwaarde in serum mogelijk te maken. Het therapeutische doel is de urinezuurwaarde in serum te verlagen naar en te handhaven op minder dan 6 mg/dl (357 μmol/l).
Het verdient aanbeveling gedurende minimaal 6 maanden een profylactische behandeling tegen jichtaanvallen te geven (zie rubriek 4.4).
Ouderen
Bij ouderen is een aanpassing van de dosering niet noodzakelijk (zie rubriek 5.2).
Nierfunctiestoornis
Bij patiënten met een ernstige nierfunctiestoornis (creatinineklaring < 30 ml/min) zijn de werkzaamheid en veiligheid niet volledig geevalueerd (zie rubriek 5.2).
Een aanpassing van de dosis is niet nodig bij patiënten met een lichte of matig ernstige nierfunctiestoornis.
Leverfunctiestoornis
Bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) zijn de werkzaamheid en veiligheid van febuxostat niet onderzocht.
De aanbevolen dosering bij patiënten met een lichte leverfunctiestoornis is 80 mg.
Over gebruik bij patiënten met een matig ernstige leverfunctiestoornis is slechts beperkt informatie beschikbaar.
Pediatrische patiënten
De veiligheid en werkzaamheid van Feburik bij kinderen onder de 18 jaar is niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Oraal gebruik.
Feburik dient via de mond te worden ingenomen en kan met of zonder voedsel worden ingenomen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen (zie ook rubriek 4.8).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hart- en vaataandoeningen
Behandeling met febuxostat moet worden vermeden bij patiënten met reeds bestaande majeure cardiovasculaire aandoeningen (bv. myocardinfarct, hersenberoerte of instabiele angina pectoris), tenzij er geen andere therapeutische opties geschikt zijn. Een numeriek grotere incidentie van door de onderzoeker gerapporteerde cardiovasculaire APTCvoorvallen (gedefinieerde eindpunten van de Anti-Platelet Trialists’ Collaboration (APTC) inclusief cardiovasculair overlijden, niet-fataal myocardinfarct, niet-fataal CVA) werd waargenomen in de totale febuxostatgroep in vergelijking met de allopurinolgroep in de APEX- en FACT-studies (1,3 vs. 0,3 voorvallen per 100 patiënt-jaren), maar niet in de CONFIRMS-studie (zie rubriek 5.1 voor gedetailleerde kenmerken van de studies). De incidentie van door de onderzoeker gerapporteerde cardiovasculaire APTC-voorvallen in de gecombineerde Fase 3-studies (APEX-, FACT- en CONFIRMS-studies) bedroeg 0,7 versus 0,6 voorvallen per 100 patiënt-jaren. In de langetermijnextensiestudies bedroegen de incidenties van door de onderzoeker gerapporteerde cardiovasculaire APTC-voorvallen 1,2 en 0,6 voorvallen per 100 patiënt-jaren voor febuxostat en allopurinol, respectievelijk. Er werden geen statistisch significante verschillen gevonden en er werd geen causaal verband met febuxostat vastgesteld. De geidentificeerde risicofactoren bij deze patiënten waren een medische voorgeschiedenis van atherosclerotische ziekte en/of myocardinfarct, of van congestief hartfalen.
In het CARES-onderzoek na registratie (zie rubriek 5.1 voor gedetailleerde kenmerken van de studie)
was het percentage van MACE-voorvallen gelijkaardig in patiënten behandeld met febuxostat versus allopurinol (HR 1,03; 95%-BI 0,87-1,23), maar er werd een hoger percentage van cardiovasculaire sterfgevallen waargenomen (4,3% vs. 3,2% van de patiënten; HR 1,34; 95%-BI 1,03-1,73).
Allergie/overgevoeligheid voor het geneesmiddel
Postmarketing zijn zeldzame meldingen van ernstige allergische/overgevoeligheidsreacties, inclusief levensbedreigend stevens-johnsonsyndroom, toxische epidermale necrolyse en acute anafylactische reactie/shock, verzameld. In de meeste gevallen traden deze reacties op tijdens de eerste maand van de behandeling met febuxostat. Sommige, maar niet al deze patiënten rapporteerden nierfunctiestoornissen en/of eerdere overgevoeligheid voor allopurinol. Ernstige overgevoeligheidsreacties, waaronder geneesmiddelgerelateerde eosinofilie en systemische symptomen (DRESS = Drug Reaction with Eosinophilia and Systemic Symptoms) werden in sommige gevallen geassocieerd met koorts, hematologische afwijkingen, nier- of leveraantasting.
Patiënten dienen verwittigd te worden van de klachten en symptomen en dienen nauwlettend gecontroleerd te worden op symptomen van allergische/overgevoeligheidsreacties (zie rubriek 4.8). De behandeling met febuxostat moet onmiddellijk stopgezet worden indien ernstige allergische/overgevoeligheidsreacties, inclusief stevens-johnson-syndroom, optreden omdat een vroegtijdige stopzetting geassocieerd is met een betere prognose. Als de patiënt allergische/overgevoeligheidsreacties inclusief stevens-johnson-syndroom en acute anafylactische reactie/shock heeft ontwikkeld, mag de behandeling met febuxostat bij deze patiënt nooit meer opnieuw gestart worden.
Acute jichtaanvallen
De behandeling met febuxostat mag pas worden begonnen als een acute jichtaanval volledig voorbij is. Jichtaanvallen kunnen tijdens initiatie van de behandeling optreden als gevolg van de verandering van de urinezuurwaarde in serum, die kan resulteren in mobilisatie van uraat vanuit weefselafzettingen (zie rubriek 4.8 en 5.1). Bij aanvang van de behandeling met febuxostat wordt gedurende minimaal 6 maanden profylactische behandeling met een NSAID of colchicine tegen jichtaanvallen aanbevolen (zie rubriek 4.2).
Indien tijdens de behandeling met febuxostat een jichtaanval optreedt, dient de behandeling niet te worden gestaakt. De jichtaanval moet gelijktijdig worden behandeld op een voor de individuele patiënt geschikte wijze. Een voortdurende behandeling met febuxostat vermindert de frequentie en intensiteit van jichtaanvallen.
Xanthinedepositie
Bij patiënten bij wie de snelheid van de urinezuurvorming in sterke mate is verhoogd (bijvoorbeeld bij een maligne ziekte en de behandeling ervan, syndroom van Lesch-Nyhan) kan in zeldzame gevallen de absolute concentratie xanthine in de urine zo veel stijgen dat neerslag in de urinewegen mogelijk is. Aangezien geen ervaring is opgedaan met het gebruik van febuxostat wordt dit voor deze populaties niet aanbevolen.
Mercaptopurine / azathioprine
Het gebruik van febuxostat wordt niet aanbevolen bij patiënten die gelijktijdig met mercaptopurine/azathioprine worden behandeld omdat remming van xanthine-oxidase door febuxostat verhoogde plasmaconcentraties van mercaptopurine/azathioprine kan veroorzaken die kunnen leiden tot ernstige toxiciteit. Er zijn geen interactiestudies uitgevoerd bij mensen.
Wanneer de combinatie niet kan worden vermeden, wordt een verlaging van de dosis mercaptopurine/azathioprine aanbevolen. Op basis van modelling en simulatie-analyse van gegevens uit een preklinische studie in ratten dient, bij gelijktijdige toediening van febuxostat, de dosis mercaptopurine/azathioprine verlaagd te worden tot 20% of minder van de tevoren voorgeschreven dosis om mogelijke hematologische effecten te vermijden (zie rubriek 4.5 en 5.3).
De patiënten dienen nauwlettend opgevolgd te worden en de dosis mercaptopurine/azathioprine dient vervolgens aangepast te worden op basis van de evaluatie van het therapeutisch antwoord en het begin van eventuele toxische effecten.
Ontvangers van een orgaantransplantatie
Aangezien er geen ervaring is opgedaan bij ontvangers van een orgaantransplantatie, wordt het gebruik van febuxostat niet aanbevolen bij deze patiënten (zie rubriek 5.1).
Theofylline
Gelijktijdige toediening van febuxostat 80 mg en een enkele dosis theofylline 400 mg bij gezonde personen toonde geen enkele farmacokinetische interactie aan (zie rubriek 4.5). Febuxostat 80 mg kan worden gebruikt bij patiënten die gelijktijdig worden behandeld met theofylline zonder risico op verhoging van de theofyllineplasmawaarden. Er zijn geen gegevens beschikbaar voor febuxostat 120 mg.
Leverfunctiestoornissen
Tijdens de gecombineerde fase 3 klinische onderzoeken werden lichte afwijkingen in de leverfunctietests waargenomen bij patiënten die met febuxostat werden behandeld (5,0 %). Een leverfunctietest wordt aanbevolen voorafgaand aan het begin van de therapie met febuxostat en daarna periodiek aan de hand van het klinisch oordeel (zie rubriek 5.1).
Schildklieraandoeningen
In de lange termijn open-label extensie-onderzoeken werden verhoogde TSH-waarden (> 5,5 μIE/ml) waargenomen bij patiënten die langdurig werden behandeld met febuxostat (5,5 %). Voorzichtigheid is geboden wanneer febuxostat wordt gebruikt bij patiënten met een veranderde schildklierfunctie (zie rubriek 5.1).
Lactose
Febuxostat tabletten bevatten lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucosegalactosemalabsorptie mogen dit geneesmiddel niet gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Mercaptopurine / azathioprine
Op basis van het werkingsmechanisme van febuxostat op de XO-remming wordt gelijktijdig gebruik niet aanbevolen. XO-remming door febuxostat kan gestegen plasmaconcentraties van deze geneesmiddelen veroorzaken die aanleiding geven tot toxiciteit. Er zijn geen geneesmiddelinteractiestudies uitgevoerd bij mensen met febuxostat en geneesmiddelen (behalve theofylline) die door XO gemetaboliseerd worden.
Modelling en simulatie-analyse van gegevens uit een preklinische studie in ratten toont aan dat, in geval van gelijktijdige toediening met febuxostat, de dosis mercaptopurine/azathioprine verlaagd dient te worden tot 20% of minder van de tevoren voorgeschreven dosis (zie rubriek 4.4 en 5.3).
Er is geen geneesmiddelinteractie-onderzoek uitgevoerd met febuxostat en cytotoxische chemotherapie. Er zijn geen gegevens beschikbaar betreffende de veiligheid van febuxostat tijdens een cytotoxische therapie.
Rosiglitazon/CYP2C8-substraten
Van febuxostat is aangetoond dat het in vitro een zwakke remmer van CYP2C8 is. In een studie bij gezonde personen had de gelijktijdige toediening van febuxostat 120 mg eenmaal daags met een enkele orale dosis van 4 mg rosiglitazon geen effect op de farmacokinetiek van rosiglitazon en zijn metaboliet N-desmethylrosiglitazon, wat aantoont dat febuxostat in vivo geen CYP2C8-enzymremmer is. Daarom wordt niet verwacht dat een dosisaanpassing nodig is bij gelijktijdige toediening van febuxostat met rosiglitazon of andere CYP2C8-substraten.
Theofylline
Een interactie-onderzoek met febuxostat werd verricht bij gezonde personen om na te gaan of de remming van XO een stijging van de circulerende theofyllinespiegels kan veroorzaken zoals gemeld bij andere XO-remmers. De resultaten van de studie toonden dat de gelijktijdige toediening van febuxostat 80 mg eenmaal daags met een enkele dosis theofylline 400 mg geen effect had op de farmacokinetiek of veiligheid van theofylline. Daarom wordt geen speciale voorzichtigheid geadviseerd bij de gelijktijdige toediening van febuxostat 80 mg en theofylline. Er zijn geen gegevens beschikbaar voor febuxostat 120 mg.
Naproxen en andere remmers van glucuronidering
Het metabolisme van febuxostat is afhankelijk van de Uridine Glucuronosyltransferase (UGT)- enzymen. Geneesmiddelen die de glucuronidering remmen, zoals NSAID's en probenecid, kunnen in theorie de eliminatie van febuxostat beïnvloeden. Bij gezonde proefpersonen werd gelijktijdig gebruik van febuxostat en tweemaal daags naproxen 250 mg in verband gebracht met een stijging van de blootstelling aan febuxostat (Cmax 28 %, AUC 41 % en t1/2 26 %). In het klinisch onderzoek is het gebruik van naproxen of andere NSAID's/Cox-2-remmers niet gerelateerd aan enige klinisch significante toename van de bijwerkingen.
Febuxostat kan gelijktijdig worden toegediend met naproxen zonder dat hiervoor een dosisaanpassing van febuxostat of van naproxen noodzakelijk is.
Inductoren van glucuronidering
Krachtige inductoren van UGT-enzymen kunnen leiden tot een stijging van het metabolisme en een afname van de werkzaamheid van febuxostat. Daarom verdient het aanbeveling de urinezuurspiegel in serum te monitoren gedurende 1-2 weken na aanvang van de behandeling met een krachtige inductor van de glucuronidering. Daarentegen kan het stoppen met de behandeling met een inductor mogelikk leiden tot een verhoging van de plasmaspiegel van febuxostat.
Colchicine/indometacine/hydrochloorthiazide/warfarine
Febuxostat kan gelijktijdig worden toegediend met colchicine of indometacine zonder dat hiervoor een dosisaanpassing van febuxostat of van het gelijktijdig toegediende werkzame bestanddeel noodzakelijk is.
Bij gelijktijdige toediening met hydrochloorthiazide is geen dosisaanpassing van febuxostat noodzakelijk.
Bij gelijktijdige toediening met febuxostat is geen dosisaanpassing voor warfarine noodzakelijk. Toedienen van febuxostat (80 mg of 120 mg eenmaal daags) samen met warfarine had geen invloed op de farmacokinetiek van warfarine bij gezonde personen. INR en activiteit van Factor VII werden niet beïnvloed door het gelijktijdig toedienen van febuxostat.
Desipramine/CYP2D6-substraten
Van febuxostat is aangetoond dat het in vitro een zwakke remmer van CYP2D6 is. In een onderzoek bij gezonde proefpersonen resulteerde eenmaal daags 120 mg Feburik in een gemiddelde stijging van 22 % van de AUC van desipramine, een CYP2D6-substraat, hetgeen wijst op een potentieel zwak remmend effect van febuxostat op het CYP2D6-enzym in vivo. Op grond hiervan wordt niet verwacht dat gelijktijdige toediening van febuxostat met andere CYP2D6- substraten een dosisaanpassing van deze stoffen noodzakelijk maakt.
Antacida
Van gelijktijdige inname van een antacidum dat magnesiumhydroxide en aluminiumhydroxide bevat, is aangetoond dat het de absorptie van febuxostat vertraagt (met ongeveer 1 uur) en dat het een daling van de Cmax van 32% veroorzaakt, maar er werd geen significante verandering in de AUC waargenomen. Daarom mag febuxostat zonder rekening te houden met het gebruik van antacida worden ingenomen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Volgens gegevens over een zeer klein aantal gevallen van blootstelling tijdens de zwangerschap heeft febuxostat geen nadelige effecten op de zwangerschap of op de gezondheid van de foetus/het pasgeboren kind . Experimenteel onderzoek bij dieren wijst geen directe of indirecte schadelijke effecten uit voor de zwangerschap, ontwikkeling van het embryo/de foetus of de bevalling (zie rubriek 5.3). Het potentiële risico voor de mens is niet bekend. Febuxostat dient niet tijdens de zwangerschap te worden gebruikt.
Borstvoeding
Het is niet bekend of febuxostat wordt uitgescheiden in de moedermelk.
Experimenteel onderzoek bij dieren heeft aangetoond dat het werkzame bestanddeel in de moedermelk wordt uitgescheiden en de ontwikkeling van zogende pups wordt verstoord. Het kan niet worden uitgesloten dat dit voor een zogende baby een risico inhoudt. Febuxostat dient niet te worden gebruikt tijdens het geven van borstvoeding.
Vruchtbaarheid
Bij dieren heeft reproductieonderzoek tot 48 mg/kg/dag geen dosisafhankelijke nadelige effecten op de vruchtbaarheid aangetoond (zie rubriek 5.3). Het effect van Feburik op de menselijke vruchtbaarheid is onbekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Slaperigheid, duizeligheid, paresthesie en wazig zicht werden gemeld bij gebruik van febuxostat. Patiënten moeten voorzichtigheid betrachten bij het besturen van voertuigen, het gebruik van machines of het deelnemen aan gevaarlijke activiteiten totdat zij er redelijkerwijs zeker van zijn dat Feburik geen negatieve invloed heeft op hun prestaties.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen in klinisch onderzoek (4.072 personen, behandeld met ten minste een dosis van 10 mg tot 300 mg) en postmarketingervaring zijn jichtaanvallen, leverfunctiestoornissen, diarree, nausea, hoofdpijn, rash en oedeem. Deze bijwerkingen waren meestal licht tot matig ernstig. Zeldzame ernstige overgevoeligheidsreacties op febuxostat, waarvan sommige geassocieerd werden met systemische symptomen, en zeldname voorvallen van plotselinge hartdood, kwamen voor in de postmarketingervaring.
Tabel met bijwerkingen
Hieronder worden de vaak (≥ 1/100 tot < 1/10), soms (≥ 1/1.000 tot <1/100) en zelden (≥ 1/10.000 tot < 1/1.000) voorkomende bijwerkingen vermeld die optraden bij patiënten die werden behandeld met febuxostat.
Binnen iedere frequentiegroep zijn de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1: Bijwerkingen in gecombineerde fase 3-, langetermijnextensiestudies en postmarketingervaring
| Bloed- en lymfestelselaandoeningen | Zelden Pancytopenie, trombocytopenie, agranulocytose* |
|---|---|
| Immuunsysteemaandoeningen | Zelden Anafylactische reactie*, overgevoeligheid voor het geneesmiddel* |
| Endocriene aandoeningen | Soms Verhoging van het thyroïdstimulerende hormoon in het bloed |
| Oogaandoeningen | Zelden Wazig zicht |
| Voedings- en stofwisselingsstoornissen | Vaak*** Jichtaanvallen Soms Diabetes mellitus, hyperlipidemie, verminderde eetlust, gewichtstoename Zelden Gewichtsafname, toegenomen eetlust, anorexie |
| Psychische stoornissen | Soms Verminderd libido, slapeloosheid Zelden Nervositeit |
| Zenuwstelselaandoeningen | Vaak Hoofdpijn Soms Duizeligheid, paresthesie, hemiparese, slaperigheid, veranderde smaakgewaarwordingen, hypo-esthesie, hyposmie |
| Evenwichtsorgaan- en ooraandoeningen | Zelden Tinnitus |
| Hartaandoeningen | Soms Boezemfibrilleren, palpitaties, afwijkend ecg Zelden Plotselinge hartdood* |
|---|---|
| Bloedvataandoeningen | Soms Hypertensie, roodheid in het gezicht, opvliegers |
| Ademhalingsstelselaandoeningen | Soms Dyspneu, bronchitis, infecties van de bovenste luchtwegen, hoesten |
| Maagdarmstelselaandoeningen | Vaak Diarree**, misselijkheid Soms Buikpijn, abdominale distensie, gastro-oesofageale refluxziekte, braken, droge mond, dyspepsie, constipatie, frequente stoelgang, flatulentie, maagdarmklachten Zelden Pancreatitis, mondzweren |
| Lever- en galaandoeningen | Vaak Leverfunctieafwijkingen** Soms Cholelithiase Zelden Hepatitis, geelzucht*, leverschade* |
| Huid- en onderhuidaandoeningen | Vaak Huiduitslag (waaronder verscheidene types van huiduitslag die minder frequent voorkomen, zie onder) Soms Dermatitis, urticaria, pruritus, huidverkleuring, huidlaesie, petechie, maculaire huiduitslag, maculopapulaire huiduitslag, papulaire huiduitslag Zelden Toxische epidermale necrolyse, stevens-johnsonsyndroom*, angio-oedeem*, geneesmiddelgerelateerde eosinofilie en systemische symptomen*, veralgemeende huiduitslag (ernstig)*, erytheem, exfoliatieve huiduitslag, folliculaire huiduitslag, vesiculaire huiduitslag, pustulaire huiduitslag, jeukende huiduitslag*, erythemateuze huiduitslag, morbiliforme huiduitslag, alopecie, hyperhidrosis |
| Skeletspierstelsel- en bindweefselaandoeningen | Soms Artralgie, artritis, myalgie, skeletspierstelselpijn, spierzwakte, spierkrampen, spierspanning, bursitis Zelden Rhabdomyolyse*, stramme gewrichten, skeletspierstramheid |
| Nier- en urinewegaandoeningen | Soms Nierfalen, nefrolithiase, hematurie, pollakisurie, proteïnurie Zelden Tubulo-interstitiele nefritis*, mictiedrang |
| Voortplantingsstelsel- en borstaandoeningen | Soms Erectiele disfunctie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak Oedeem Soms Vermoeidheid, pijn op de borst, ongemak op de borst Zelden Dorst |
| Onderzoeken | Soms Stijging van de amylasewaarde in bloed, daling van de |
trombocytentelling, daling van het aantal witte bloedcellen, daling van het aantal lymfocyten, stijging van de creatinewaarde in het bloed, stijging van de creatininewaarde in bloed, daling van de hemoglobinewaarde, stijging van de ureumwaarde in bloed, stijging van de triglyceridenwaarde in het bloed, stijging van het bloedcholesterol, daling van de hematocrietwaarde, stijging van de lactaatdehydrogenasewaarde in het bloed, stijging van de kaliumwaarde in bloed Zelden Stijging van de bloedglucosewaarde, verlenging van de geactiveerde partiële tromboplastinetijd, daling van de rodebloedceltelling, stijging van de alkalinefosfatasewaarde in het bloed, stijging van creatinekinasewaarde in het bloed* |
* Bijwerkingen komende uit postmarketingervaring
** Behandelingsgerelateerde niet-infectieuze diarree en afwijkende leverfunctietests in de gecombineerde fase 3-onderzoeken kwamen frequenter voor bij patiënten die gelijktijdig werden behandeld met colchicine.
*** Zie rubriek 5.1 voor de incidentie van jichtaanvallen in de individuele fase 3 gerandomiseerde, gecontroleerde onderzoeken.
Beschrijving van geselecteerde bijwerkingen
Zeldzame ernstige overgevoeligheidsreacties op febuxostat, inclusief stevens-johnson-syndroom, toxische epidermale necrolyse en anafylactische reactie/shock, traden op in de postmarketingervaring.
Stevens-johnson-syndroom en toxische epidermale necrolyse worden gekenmerkt door progressieve huiduitslag geassocieerd met blaren of slijmvliesletsels en oogirritatie. Overgevoeligheidsreacties op febuxostat kunnen geassocieerd zijn met de volgende symptomen: huidreacties gekenmerkt door een geïnfiltreerde maculopapulaire eruptie, gegeneraliseerde of exfoliatieve huiduitslag, maar ook huidlaesies, oedeem van het gezicht, koorts, hematologische afwijkingen zoals trombocytopenie en eosinofilie, en aantasting van één of meerdere organen (lever en nieren inclusief tubulo-interstitiële nefritis) (zie rubriek 4.4).
Jichtaanvallen werden vaak waargenomen kort na het begin van de behandeling en tijdens de eerste maanden. Daarna neemt de frequentie van jichtaanvallen op tijdsafhankelijke wijze af. Profylaxe van jichtaanvallen wordt aanbevolen (zie rubrieken 4.2 en 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Patiënten met een overdosis moeten worden behandeld met symptomatische en ondersteunende verzorging.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antijichtpreparaten, preparaten die de urinezuurproductie remmen. ATC-code: M04AA03
Werkingsmechanisme
Urinezuur is het eindproduct van het purinemetabolisme bij de mens en wordt gegenereerd in de cascade hypoxanthine → xanthine → urinezuur. In de bovenstaande transformaties worden beide stappen gekatalyseerd door xanthineoxidase (XO). Febuxostat is een 2-arylthiazoolderivaat dat het therapeutische effect bereikt van het verminderen van het urinezuur in het serum door het selectief remmen van XO. Febuxostat is een krachtige, niet-purine, selectieve remmer van XO (NP-SIXO) met een in vitro inhibitie Ki-waarde van minder dan een nanomolair. Van febuxostat is aangetoond dat het zowel de geoxideerde als de gereduceerde vormen van XO krachtig remt. Bij therapeutische concentraties remt febuxostat geen andere enzymen die betrokken zijn bij het purine- of pyrimidinemetabolisme, te weten guanine-deaminase, hypoxanthine-guanine-fosforibosyltransferase, orotaatfosforibosyltransferase, orotidinemonofosfaat-decarboxylase of purinenucleosidefosforylase.
Klinische werkzaamheid en veiligheid
De werkzaamheid van Feburik werd aangetoond in drie Fase 3 pivotale onderzoeken (de twee pivotale APEX- en FACT-onderzoeken en het bijkomende CONFIRMS-onderzoek die hieronder worden beschreven) die werden verricht bij 4.101 patiënten met hyperurikemie en jicht. In elk fase 3 pivotaal onderzoek toonde Feburik een superieur vermogen tot het verlagen en handhaven van urinezuurwaarden in het serum in vergelijking met allopurinol. Het primaire eindpunt voor werkzaamheid was in de APEX- en FACT-onderzoeken de proportie patiënten waarvan de laatste 3 maandelijkse urinezuurwaarden in het serum lager waren dan 6,0 mg/dl (357 μmol/l). In het bijkomende fase 3 CONFIRMS-onderzoek, waarvan de resultaten beschikbaar werden vlak nadat de vergunning voor het in de handel brengen van Feburik was afgegeven, was het primaire eindpunt voor werkzaamheid de proportie patiënten waarvan de serumuraatwaarde < 6,0 mg/dl was bij het laatste bezoek. Aan deze onderzoeken hebben geen patiënten deelgenomen die een orgaantransplantatie hadden ondergaan (zie rubriek 4.2).
APEX-onderzoek: Het APEX-onderzoek (Allopurinol and Placebo-Controlled Efficacy Study of Febuxostat) was een Fase 3, gerandomiseerd, dubbelblind, 28 weken durend onderzoek in meerdere centra. Duizendtweeenzeventig (1.072) patiënten werden gerandomiseerd: placebo (n = 134), eenmaal daags Feburik 80 mg (n = 267), eenmaal daags Feburik 120 mg (n = 269), eenmaal daags febuxostat 240 mg (n = 134) of allopurinol (eenmaal daags 300 mg [n = 258] bij patiënten met een uitgangswaarde voor creatinine in het serum van ≤ 1,5 mg/dl of eenmaal daags 100 mg [n = 10] bij patiënten met een uitgangswaarde voor creatinine in het serum van > 1,5 mg/dl en ≤ 2,0 mg/dl). Tweehonderdveertig mg febuxostat (tweemaal de aanbevolen hoogste dosis) werd gebruikt als een veiligheidsevaluatiedosis.
Uit het APEX-onderzoek bleek een statistisch significante superioriteit van zowel de behandelingsgroepen met eenmaal daags Feburik 80 mg als met eenmaal daags febuxostat 120 mg versus de behandelingsgroep met de conventioneel gebruikte doses allopurinol van 300 mg (n = 258) / 100 mg (n = 10) bij het verlagen van de urinezuurwaarde in serum tot beneden de 6 mg/dl (357 μmol/l) (zie tabel 2 en afbeelding 1).
FACT-onderzoek: Het FACT-onderzoek (Febuxostat Allopurinol Controlled Trial) was een Fase 3, gerandomiseerd, dubbelblind, 52 weken durend onderzoek in meerdere centra. Zevenhonderdzestig (760) patiënten werden gerandomiseerd: Eenmaal daags Feburik 80 mg (n = 256), eenmaal daags febuxostat 120 mg (n = 251), of eenmaal daags allopurinol 300 mg (n = 253).
Uit het FACT-onderzoek bleek een statistisch significante superioriteit van zowel de behandelingsgroepen met eenmaal daags Feburik 80 mg als met eenmaal daags febuxostat 120 mg versus de behandelgroep met de conventioneel gebruikte dosis allopurinol van 300 mg bij het verlagen van de urinezuurwaarde in serum tot beneden de 6 mg/dl (357 μmol/l) en deze daar handhaven.
In tabel 2 worden de resultaten op de primaire eindpunten voor werkzaamheid samengevat:
Tabel 2: Proportie patiënten met een urinezuurwaarde in het serum van < 6,0 mg/dl (357 μmol/l) Laatste driemaandelijkse bezoeken | ||||
|---|---|---|---|---|
| Onderzoek | Feburik | Febuxostat | Allopurinol | |
| eenmaal daags 80mg | eenmaal daags120mg | Eenmaal daags 300/100 mg1 | ||||||
APEX (28 weken) | 48%* (n=262) | 65%*,# (n=269) | 22% (n=268) | |||||
FACT (52 weken) | 53%* (n=255) | 62%* (n=250) | 21% (n=251) | |||||
| Gecombineerde uitslagen | 51%* (n=517) | 63%*,# (n=519) | 22% (n=519) | |||||
1 de resultaten van proefpersonen die eenmaal daags 100 mg (n = 10: patiënten met een creatininewaarde in het serum van > 1,5 en ≤ 2,0 mg/dl) of eenmaal daags 300 mg (n = 509) ontvingen, werden voor analyses gecombineerd. * p < 0,001 vs allopurinol, #p < 0,001 vs 80 mg | ||||||||
Feburik was in staat de urinezuurspiegels in het serum meteen en blijvend te verlagen. Daling van de urinezuurwaarde in het serum tot < 6,0 mg/dl (357 μmol/l) werd opgemerkt bij het bezoek in week 2 en werd gedurende de gehele behandeling gehandhaafd. De op elk tijdstip gemiddelde urinezuurwaarden in het serum per behandelgroep uit de twee pivotale Fase 3-onderzoeken worden in afbeelding 1 getoond.
Afbeelding 1 gemiddelde urinezuurwaarden in serum in gecombineerde pivotale fase 3- onderzoeken
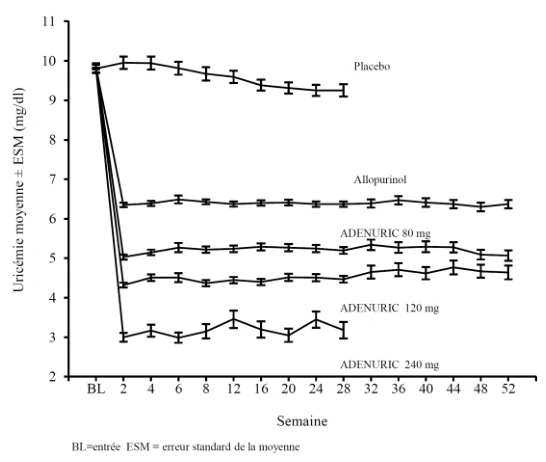
Let op: 509 patiënten ontvingen eenmaal daags allopurinol 300 mg; 10 patiënten met een creatininewaarde in het serum van > 1,5 en < 2,0 mg/dl ontvingen een dosis van eenmaal daags 100 mg (10 van de 268 patiënten in het APEX-onderzoek). Voor het beoordelen van de veiligheid van febuxostat bij tweemaal de aanbevolen hoogste dosis werd 240 mg febuxostat gebruikt.
CONFIRMS-onderzoek: Het CONFIRMS-onderzoek was een fase 3, gerandomiseerd, gecontroleerd onderzoek van 26 weken om de veiligheid en werkzaamheid van febuxostat 40 mg en 80 mg vergeleek met die van allopurinol 300 mg of 200 mg bij patiënten met jicht en hyperurikemie. Tweeduizend tweehonderdnegenenzestig (2.269) patiënten werden gerandomiseerd naar: Febuxostat 40 mg eenmaal daags (n = 757), Feburik 80 mg eenmaal daags (n = 756), of allopurinol 300/200 mg q.d. (n=756). Minstens 65 % van de patiënten had een lichte tot matige nierinsufficientie (met een creatinineklaring van 30-89 ml/min). Tijdens de periode van 26 weken was profylaxe tegen jichtaanvallen verplicht.
De proportie patiënten met serumuraatwaarden < 6,0 mg/dl (357 μmol/L) bij het laatste bezoek, bedroeg respectievelijk 45 % voor febuxostat 40 mg, 67 % voor febuxostat 80 mg en 42 % voor allopurinol 300/200 mg.
Het primaire eindpunt in de subgroep van patiënten met nierfunctiestoornis
In het APEX-onderzoek werd de werkzaamheid beoordeeld bij 40 patiënten met een nierfunctiestoornis (dat wil zeggen met een uitgangscreatininewaarde in het serum van > 1,5 mg/dl en ≤ 2,0 mg/dl). Bij patiënten met een nierfunctiestoornis die werden gerandomiseerd voor allopurinol, werd de dosis gelimiteerd tot eenmaal daags 100 mg. Met Feburik werd het primaire eindpunt voor werkzaamheid bereikt bij 44 % (eenmaal daags 80 mg), 45 % (eenmaal daags 120 mg) en 60 % (eenmaal daags 240 mg) van de patiënten bereikt in vergelijking met bij 0 % in de groepen met eenmaal daags allopurinol 100 mg en placebo.
Er waren geen klinisch significante verschillen in de daling van het percentage van de urinezuurconcentratie in het serum bij gezonde proefpersonen ongeacht hun nierfunctie (58 % bij de groep met een normale nierfunctie en 55 % bij de groep met een ernstige nierfunctiestoornis).
Een analyse bij patiënten met jicht en nierinsufficientie was prospectief gedefinieerd in het CONFIRMS-onderzoek en toonde aan dat febuxostat de serumuraatwaarden significant beter verlaagde tot < 6 mg/dl dan allopurinol 300 mg/200 mg bij patiënten met jicht en lichte tot matige nierinsufficientie (65 % van de bestudeerde patiënten).
Primaire eindpunt in de subgroep patiënten met urinezuurwaarde in serum van ≥ 10 mg/dl
Ongeveer 40 % van de patiënten (waarbij APEX en FACT waren gecombineerd) had een uitgangswaarde voor urinezuur in serum van ≥ 10 mg/dl. In deze subgroep bereikte Feburik het primaire eindpunt voor werkzaamheid (sUA < 6,0 mg/dl bij de laatste 3 bezoeken) bij 41 % (eenmaal daags 80 mg), 48 % (eenmaal daags 120 mg) en 66 % (eenmaal daags 240 mg) van de patiënten in vergelijking met bij 9 % in de groep met eenmaal daags allopurinol 300 mg/100 mg en 0 % in de placebogroep.
In het CONFIRMS-onderzoek was de proportie patiënten die het primaire eindpunt voor werkzaamheid (sUA < 6,0 mg/dl bij het laatste bezoek) bereikte voor patiënten met een uitgangswaarde voor uraat in het serum ≥ 10 mg/dl behandeld met febuxostat 40 mg q.d., febuxostat 80 mg q.d., en allopurinol 300 mg/200 mg q.d., respectievelijk 27 % (66/249), 49 % (125/254) en 31 % (72/230).
Klinische resultaten: proportie patiënten die behandeling nodig heeft voor een jichtaanval
APEX-onderzoek: Tijdens de profylaxeperiode van 8 weken had in de behandelingsgroep met febuxostat 120 mg een grotere proportie proefpersonen (36 %) een behandeling nodig voor een jichtaanval vergeleken met febuxostat 80 mg (28 %), allopurinol 300 mg (23 %) en placebo (20 %). De aanvallen namen toe na de profylaxeperiode en verminderden geleidelijk na verloop van tijd. Van week 8 tot week 28 kreeg tussen 46 % en 55 % van de proefpersonen een behandeling voor jichtaanvallen. Tijdens de 4 laatste weken (weken 24-28) werden jichtaanvallen waargenomen bij 15 % (febuxostat 80, 120 mg), 14 % (allopurinol 300 mg) en 20 % (placebo) van de proefpersonen.
FACT-onderzoek Tijdens de profylaxeperiode van 8 weken had in de behandelingsgroep met febuxostat 120 mg een grotere proportie proefpersonen (36 %) een behandeling nodig voor een jichtaanval vergeleken met de behandelingsgroepen met febuxostat 80 mg (22 %) en allopurinol 300 mg (21 %). De incidentie van aanvallen nam toe na de profylaxeperiode van 8 weken en verminderde geleidelijk na verloop van tijd (64 % en 70 % van de proefpersonen kreeg van week 8-52 een behandeling voor jichtaanvallen). Bij 6-8% (febuxostat 80 mg,120 mg) en 11% (allopurinol 300 mg) van de proefpersonen werden tijdens de laatste 4 weken van het onderzoek (week 49-52) jichtaanvallen waargenomen.
De proportie proefpersonen die behandeling nodig heeft voor een jichtaanval (APEX- en FACTonderzoek) was numeriek lager in de groepen die na de uitgangswaarde een gemiddelde urinezuurspiegel bereikten van < 6,0 mg/dl, < 5,0 mg/dl of < 4,0 mg/dl in vergelijking met de groep die na de uitgangswaarde een gemiddelde urinezuurspiegel bereikte van ≥ 6,0 mg/dl gedurende de laatste 32 weken van de behandelingsperiode (de week 20-24 tot week 49-52-intervallen).
Tijdens het CONFIRMS-onderzoek had 31 % van de patiënten uit de behandelingsgroep met febuxostat 80 mg en 25 % uit de behandelingsgroep met allopurinol een behandeling nodig voor jichtaanvallen (dag 1 tot en met maand 6). Tussen de 80mg- en 40mg-febuxostat-behandelingsgroep werd geen verschil waargenomen in de proportie patiënten die een behandeling voor jichtaanvallen nodig had.
Open-label, langetermijnextensieonderzoeken
EXCEL-onderzoek (C02-021): Het Excel-onderzoek was een fase 3, open-label, multicentrisch, gerandomiseerd, allopurinolgecontroleerd veiligheidsextensieonderzoek van drie jaar voor patiënten die de pivotale Fase 3-onderzoeken (APEX of FACT) hadden voltooid. In totaal namen 1.086 patiënten deel aan het onderzoek: Feburik 80 mg q.d. (n = 649), Feburik 120 mg q.d. (n = 292) en allopurinol 300/100 mg q.d. (n = 145). Ongeveer 69 % van de patiënten had geen behandelingsverandering nodig om een uiteindelijk stabiele behandeling te bereiken. Patiënten met 3 opeenvolgende sUA-waarden > 6,0 mg/dl werden uit het onderzoek teruggetrokken.
De serumuraatwaarden bleven gehandhaafd (d.w.z. 91 % en 93 % van de patiënten die initieel werden behandeld met respectievelijk febuxostat 80 mg en 120 mg was de sUA < 6 mg/dl na 36 maanden).
Uit drie jaar gegevens bleek een daling in de incidentie van jichtaanvallen waarbij minder dan 4 % van de patiënten behandeling voor een jichtaanval nodig had (dat wil zeggen dat meer dan 96 % geen behandeling voor een jichtaanval nodig had) in maand 16-24 en in maand 30-36.
Bij 46 % en 38 % van de patiënten onder een uiteindelijk stabiele behandeling met febuxostat 80 of 120 mg q.d. verdween de primaire palpabele jichtknobbel volledig tussen baseline en het laatste bezoek.
Het FOCUS-onderzoek (TMX-01-005) was een fase 2, open-label, multicentrisch, veiligheidsextensieonderzoek van 5 jaar voor patiënten die de 4 weken met febuxostat van dubbelblindedosering in onderzoek TMX-00-004 hadden voltooid.
116 patiënten werden in het onderzoek opgenomen en kregen initieel febuxostat 80 mg q.d.. Bij 62 % van de patiënten hoefde de dosis niet te worden aangepast om een sUA < 6 mg/dl te handhaven en bij 38 % van de patiënten moest de dosis worden aangepast om een uiteindelijk stabiele dosis te bereiken.
De proportie patiënten met serumuraatwaarden < 6,0 mg/dl (357 μmol/L) bij het laatste bezoek was hoger dan 80 % (81-100 %) bij elke dosis febuxostat.
Tijdens de fase 3 klinische onderzoeken werden lichte afwijkingen van de leverfunctietests waargenomen bij patiënten die met febuxostat werden behandeld (5,0 %). Dit percentage was nagenoeg gelijk aan het percentage dat bij gebruik van allopurinol werd gemeld (4,2 %) (zie rubriek 4.4). In de lange termijn open-label extensie-onderzoeken werden verhoogde TSH-waarden (> 5,5 μIE/ml) waargenomen bij patiënten die langdurig werden behandeld met febuxostat (5,5 %) en bij patiënten die werden behandeld met allopurinol (5,8 %) (zie rubriek 4.4).
Studies na het in de handel brengen op lange termijn
De CARES-studie was een multicentrisch, gerandomiseerd, dubbelblind, non-inferioriteitsonderzoek waarbij cardiovasculaire uitkomsten vergeleken werden bij het gebruik van febuxostat vs. allopurinol bij patiënten met jicht en antecedenten van een majeure cardiovasculaire aandoening, waaronder myocardinfarct, hospitalisatie voor instabiele angina pectoris, coronaire of cerebrale
revascularisatieprocedure, hersenberoerte, een transient ischemic attack (TIA) met hospitalisatie, een perifere vasculaire aandoening, of diabetes mellitus met aanwezigheid van microvasculaire of macrovasculaire aandoening. Om een urinezuurwaarde in het serum te bereiken van minder dan
6 mg/dl werd de dosis van febuxostat getitreerd van 40 mg tot 80 mg (ongeacht de nierfunctie) en werd de dosis van allopurinol getitreerd in stappen van 100 mg, van 300 tot 600 mg bij patiënten met een normale nierfunctie en een lichte nierfunctiestoornis en van 200 tot 400 mg bij patiënten met een matig ernstige nierfunctiestoornis.
Het primair eindpunt in CARES was de tijd tot het eerste voorval van MACE, een samenstelling van niet-fatale MI, niet-fatale beroerte, cardiovasculaire dood en instabiele angina pectoris met een coronaire spoedrevascularisatie.
De eindpunten (primair en secundair) werden geanalyseerd volgens de intention-to-treat (ITT)
populatie, waarbij rekening gehouden werd met alle patiënten die gerandomiseerd waren en die minstens één dosis dubbelblinde studiemedicatie gekregen hadden.
In totaal heeft 56,6% van de patiënten de proefbehandeling prematuur onderbroken en heeft 45% van de patiënten niet alle studiebezoeken volbracht.
In totaal werden 6.190 patiënten opgevolgd gedurende een mediaan van 32 maanden en was de mediane duur van blootstelling 728 dagen voor de patiënten in de febuxostatgroep (n = 3.098) en
719 dagen voor de patiënten in de allopurinolgroep (n = 3.092).
Het primaire MACE-eindpunt is in gelijke mate opgetreden bij de febuxostat- en de
allopurinolbehandelingsgroep (10,8 % vs. 10,4% van de patiënten, respectievelijk; Hazard ratio [HR]
1,03; tweezijdig herhaald 95%-betrouwbaarheidsinterval [BI] 0,87 – 1,23).
In de analyse van de afzonderlijke componenten van MACE was het percentage cardiovasculaire doden hoger met febuxostat dan met allopurinol (4,3 % vs. 3,2% van de patiënten; HR 1,34%; 95%-BI
1,03-1,73). De percentages van de andere MACE-voorvallen waren gelijkaardig met febuxostat en allopurnol, d.w.z. niet-fatale MI (3,6% vs. 3,8% van de patiënten; HR 0,93; 95%-BI 0,72-1,21), nietfatale
hersenberoerte (2,3% vs. 2,3% van de patiënten; HR 1,01; 95%-BI 0,73-1,41) en
spoedrevascularisatie ten gevolge van een instabiele angina pectoris (1,6% vs. 1,8% van de patiënten;
HR 0,86; 95%-BI 0,59-1,26). Het sterftecijfer door alle oorzaken was ook hoger met febuxostat dan met allopurinol (7,8 % vs. 6,4 % van de patiënten; HR 1,22; 95%-BI 1,01-1,47), vooral verkregen door het hoge aantal cardiovasculaire doden in die groep (zie rubriek 4.4).
De cijfers van de toegewezen hospitalisatie voor hartfalen, hospitaalopnames voor aritmieën die niet geassocieerd worden met ischemie, veneuze trombo-emboliën en hospitalisatie voor TIA’s waren vergelijkbaar voor febuxostat en allopurinol.
5.2 Farmacokinetische eigenschappen
Bij gezonde proefpersonen stegen de maximale plasmaconcentraties (Cmax) en de AUC (area under the plasma concentration time curve) van febuxostat op dosisproportionele wijze na enkelvoudige en meervoudige doses van 10 mg tot 120 mg. Voor doses tussen 120 mg en 300 mg werd voor febuxostat een meer dan dosisproportionele stijging van de AUC waargenomen. Er vindt geen accumulatie van betekenis plaats wanneer elke 24 uur doses van 10 mg tot 240 mg worden toegediend. Febuxostat heeft een klaarblijkelijke gemiddelde terminale halfwaardetijd (t1/2) van ongeveer 5 tot 8 uur.
Farmacokinetische/farmacodynamische populatie-analyses werden verricht bij 211 patiënten met hyperurikemie en jicht, die werden behandeld met eenmaal daags 40-240 mg Feburik. Over het algemeen zijn de farmacokinetische parameters van febuxostat die via deze analyses zijn berekend, consistent met de farmacokinetische parameters die zijn verkregen bij gezonde proefpersonen, wat erop duidt dat gezonde proefpersonen representatief zijn voor een farmacokinetische/farmacodynamische beoordeling van de patiëntenpopulatie met jicht.
Absorptie
Febuxostat wordt snel (tmax van 1,0-1,5 uur) en goed geabsorbeerd (ten minste 84 %). Na enkelvoudige of meervoudige orale toediening eenmaal daags van doses van 80 en 120 mg is de Cmax respectievelijk ongeveer 2,8-3,2 μg/ml en 5,0-5,3 μg/ml. De absolute biologische beschikbaarheid van de febuxostat tabletformulering werd niet onderzocht.
Na toediening van meerdere 80 mg doses eenmaal daags of een enkele dosis van 120 mg bij een vetrijke maaltijd werd een daling van respectievelijk 49 % en 38 % gezien in de Cmax en een daling van respectievelijk 18 % en 16 % van de AUC. Er is echter daar waar dit werd getest geen klinisch significante verandering waargenomen in het percentage daling van de urinezuurspiegel in serum (80 mg meervoudige dosis). Op grond hiervan kan Feburik onafhankelijk van voedsel worden ingenomen.
Distributie
Het klaarblijkelijke steady-state distributievolume (Vss/F) van febuxostat varieert van 29 tot 75 l na orale doses van 10-300 mg. De plasma-eiwitbinding van febuxostat is ongeveer 99,2 %, (voornamelijk aan albumine), en is constant over het concentratiebereik dat werd bereikt bij doses van 80 en 120 mg. De plasma-eiwitbinding van de actieve metabolieten varieert van ongeveer 82 % tot 91 %.
Biotransformatie
Febuxostat wordt uitgebreid gemetaboliseerd door conjugatie via het uridine-difosfaat-glucuronosyltransferase (UDPGT)-enzymsysteem en door oxidatie via het cytochroom P450 (CYP)-systeem. Er zijn vier farmacologisch actieve hydroxylmetabolieten geïdentificeerd, waarvan er drie bij de mens in plasma voorkomen. In-vitro-onderzoek met behulp van humane levermicrosomen wijst erop dat oxidatieve metabolieten primair werden gevormd door CYP1A1, CYP1A2, CYP2C8 of CYP2C9 en dat febuxostat-glucuronide voornamelijk werd gevormd door UGT 1A1, 1A8 en 1A9.
Eliminatie
Febuxostat wordt zowel via de lever als via de nieren geelimineerd. Na een orale dosis van 80 mg 14C-gelabeled febuxostat werd ongeveer 49 % van de dosis teruggevonden in de urine als ongewijzigd febuxostat (3 %), de acylglucuronide van de werkzame stof (30 %), zijn bekende oxidatieve metabolieten en hun conjugaten (13 %), en andere onbekende metabolieten (3 %). In aanvulling op de uitscheiding via de urinewegen werd ongeveer 45 % van de dosis teruggevonden in de feces als ongewijzigd febuxostat (12 %), de acylglucuronide van de werkzame bestanddeel (1 %), de bekende oxidatieve metabolieten van het werkzame bestanddeel en hun conjugaten (25 %), en andere onbekende metabolieten (7 %).
Nierinsufficientie
Na meerdere doses van 80 mg Feburik bij patiënten met een lichte, matige of ernstige nierfunctiestoornis, trad geen verandering op in de Cmax van febuxostat, ten opzichte van die van proefpersonen met een normale nierfunctie. De gemiddelde totale AUC van febuxostat steeg met ongeveer een factor 1,8 van 7,5 μg⋅uur/ml in de groep met een normale nierfunctie tot 13,2 μg⋅uur/ml in de groep met een ernstige nierfunctiestoornis. De Cmax en AUC van de actieve metabolieten stegen tot respectievelijk een factor 2 en 4. Bij patiënten met een lichte tot matig-ernstige nierfunctiestoornis is een aanpassing van de dosis echter niet nodig.
Leverfunctiestoornis
Na meerdere doses van 80 mg Feburik bij patiënten met een lichte (Child-Pugh-klasse A) of
Een matig-ernstige (Child-Pugh-klasse B) nierfunctiestoornis trad geen significante verandering op in de Cmax en AUC van febuxostat en de metabolieten hiervan, ten opzichte van die van proefpersonen met een normale nierfunctie. Er is geen onderzoek verricht bij patiënten met ernstige leverfunctiestoornis (Child-Pugh-klasse C).
Leeftijd
Er werden na toediening aan ouderen van meerdere orale doses Feburik geen significante veranderingen waargenomen in de AUC van febuxostat of de metabolieten daarvan in vergelijking met die bij jongere gezonde proefpersonen.
Geslacht
Na toediening van meerdere orale doses Feburik waren de Cmax en AUC respectievelijk 24 % en 12 % hoger bij vrouwen dan bij mannen. Na correctie voor gewicht waren de Cmax en AUC bij mannen en vrouwen echter overeenkomstig. Op basis van geslacht is geen dosisaanpassing noodzakelijk.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In niet-klinische studies werden in het algemeen effecten waargenomen bij blootstelling hoger dan het maximale niveau waaraan de mens wordt blootgesteld.
Farmacokinetische modelling en simulatie van gegevens bij ratten suggereert dat, bij gelijktijdige toediening van febuxostat, de klinische dosis mercaptopurine/azathioprine verlaagd dient te worden tot 20% of minder van de tevoren voorgeschreven dosis om mogelijke hematologische effecten te vermijden (zie rubriek 4.4 en 4.5).
Carcinogenese, mutagenese, fertiliteitsstoornissen
Bij mannetjesratten werd alleen in de groep die een hoge dosis ontving, bij ongeveer 11 maal de blootstelling bij de mens, een statistisch significante stijging van het aantal urineblaastumoren (overgangsepitheelpapilloma en -carcinoma) gevonden in combinatie met xanthinestenen. Er deed zich geen significante stijging van een andere tumortype voor bij mannetjes- of vrouwtjesmuizen of -ratten. Deze bevindingen worden gezien als een consequentie van soortspecifiek purinemetabolisme en urinesamenstelling en hebben geen relevantie voor het klinisch gebruik.
Een standaardreeks genotoxiciteitstests liet geen biologisch relevant genotoxisch effect van febuxostat zien.
Van febuxostat bij orale doses tot aan maximaal 48 mg/kg/dag werd gezien dat dit geen effect had op de fertiliteit en de reproductieve werking van mannetjes- en vrouwtjesratten.
Er waren geen aanwijzingen voor een fertiliteitsstoornis, voor teratogene effecten of voor schade aan de foetus als gevolg van het gebruik van febuxostat. Bij hoge doses werd bij ongeveer 4,3 maal de menselijke blootstelling maternale toxiciteit gezien, die gepaard ging met een daling van de zoogindex en met een achtergebleven ontwikkeling van het nageslacht bij ratten. Teratologisch onderzoek, verricht bij drachtige ratten, met ongeveer 4,3 maal de blootstelling bij de mens en bij drachtige konijnen met ongeveer 13 maal de blootstelling bij de mens liet geen teratogene effecten zien.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern:
Lactose monohydraat
Microkristallijn cellulose (E460)
Crosscarmellosenatrium
Hydroxypropylcellulose
Colloïdaal watervrij siliciumdioxide
Magnesiumstearaat (E470b)
Tabletomhulling:
Hypromellose (E464)
Gelatine
Rood ijzeroxide (E172)
Zwart ijzeroxide (E172)
Geel ijzeroxide (E172)
Titaniumdioxide (E171)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Doorzichtig polychlorotrifluoretheen/PVC aluminium blisterverpakking. Elke blisterverpakking bevat
7, 10 of 14 omhulde tabletten.
Verpakkingsgrootten: 7, 10, 14, 20, 28, 30, 50, 56, 60, 84, 90, 98, 100, 120, 140, 180, 200, 280 of 300 omhulde tabletten.
Doorzichtig polychlorotrifluoretheen/PVC aluminium geperforeerde eenheidsblisterverpakkingen voor ziekenhuisgebruik:
Verpakkingsgrootten: 50, 56, 98, 100, 200, 280 of 300 omhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Geen bijzondere vereisten.
Alle ongebruikte producten of afvalmaterialen dienen te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Laboratoires SMB S.A.
Herdersliedstraat 26-28
1080 Brussel
België
Tel. +32 2 411 48 28
Fax +32 2 411 28 28
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 123268
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 30 september 2020
Datum van laatste verlenging : 17 juli 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Laatst gedeeltelijke wijziging betreft rubriek 9: 30 november 2023