


SmPC (samenvatting van de productkenmerken) - Ezetimibe Noucor
1 NAAM VAN HET GENEESMIDDEL
Ezetimibe Noucor 10 mg tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke tablet bevat 10 mg ezetimibe.
Hulpstof met bekend effect:
Elke tablet bevat 74 mg lactosemonohydraat
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Tablet.
Witte tot gebroken witte capsulevormige tablet waarin “E 10” is gegraveerd aan de ene kant en niets aan de andere kant. De afmetingen van de tablet zijn 8,1 x 4,1 mm.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Primaire hypercholesterolemie
Ezetimibe, toegediend samen met een HMG-CoA-reductaseremmer (statine) is geïndiceerd als adjuvante therapie bij een dieet voor gebruik bij patiënten met primaire (heterozygote familiaire en niet-familiaire) hypercholesterolemie die met een statine alleen niet voldoende gecontroleerd worden.
Ezetimibe-monotherapie is geïndiceerd als adjuvante therapie bij een dieet voor gebruik bij patiënten met primaire (heterozygote familiaire en niet-familiaire) hypercholesterolemie voor wie een statine als niet geschikt wordt beschouwd of als die niet wordt verdragen.
Preventie van cardiovasculaire voorvallen
Ezetimibe is geïndiceerd om het risico op cardiovasculaire voorvallen te verlagen (zie rubriek 5.1) bij patiënten met een coronaire hartziekte (CHZ) en een voorgeschiedenis van acuut coronair syndroom (ACS), al dan niet vooraf behandeld met een statine.
Homozygote familiaire hypercholesterolemie (HoFH)
Ezetimibe toegediend samen met een statine is geïndiceerd als adjuvante therapie bij een dieet voor gebruik bij patiënten met HoFH. Patiënten kunnen ook adjuvante behandelingen ontvangen (bijv. LDL-aferese).
4.2 Dosering en wijze van toediening
Dosering
De patiënt dient op een geschikt lipideverlagend dieet te staan en dient dit dieet tijdens de behandeling met Ezetimibe voort te zetten.
Ezetimibe wordt oraal toegediend. De aanbevolen dosering is één 10 mg-tablet Ezetimibe per dag. Ezetimibe kan op elk tijdstip van de dag worden ingenomen, met of zonder voedsel.
Wanneer Ezetimibe aan een statine wordt toegevoegd, moet ofwel de aangegeven gebruikelijke begindosering van die bepaalde statine of de al ingestelde hogere statinedosering worden voortgezet. In dit kader moeten de doseringsinstructies voor die bepaalde statine worden geraadpleegd.
Gebruik bij patiënten met een coronaire hartziekte en een voorgeschiedenis van ACS voorval
Voor een extra verlaging van cardiovasculaire voorvallen bij patiënten met een coronaire hartziekte en een voorgeschiedenis van ACS voorval, kan Ezetimibe 10 mg toegediend worden met een statine met bewezen cardiovasculair voordeel.
Gelijktijdige toediening met galzuurbinders
De dosering van Ezetimibe moet ofwel ≥2 uur voor of ≥4 uur na toediening van een galzuurbinder plaatsvinden.
Gebruik bij ouderen
Er is geen doseringsbijstelling vereist voor oudere patiënten (zie rubriek 5.2).
Pediatrische patiënten
Het begin van de behandeling moet gebeuren onder toezicht van een specialist.
Kinderen en adolescenten ≥ 6 jaar: De veiligheid en werkzaamheid van ezetimibe bij kinderen in de leeftijd van 6 tot 17 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubrieken 4.4, 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven
Wanneer Ezetimibe wordt toegediend met een statine, dienen de doseringsinstructies voor de statine bij kinderen te worden geraadpleegd.
Kinderen < 6 jaar: De veiligheid en werkzaamheid van Ezetimibe bij kinderen < 6 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Patiënten met een leverfunctiestoornis
Er is geen doseringsaanpassing vereist bij patiënten met milde leverinsufficiëntie (Child Pugh-score 5 tot 6). Behandeling met Ezetimibe wordt niet aanbevolen bij patiënten met matige (Child Pugh-score 7 tot 9) of ernstige (Child Pugh-score >9) leverinsufficiëntie. (zie rubriek 4.4 en 5.2).
Patiënten met een nierfunctiestoornis
Er is geen doseringsaanpassing vereist voor patiënten met een nierfunctiestoornis (zie rubriek 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen.
Wanneer Ezetimibe samen met een statine wordt toegediend, raadpleeg dan de SmPC voor dat desbetreffende geneesmiddel.
Behandeling met Ezetimibe dat samen met een statine wordt toegediend, is gecontra-indiceerd tijdens zwangerschap en borstvoeding.
Toedienen van Ezetimibe samen met een statine is gecontra-indiceerd bij patiënten met een actieve leveraandoening of niet-verklaarde persistente verhogingen van de serumtransaminases.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Wanneer Ezetimibe samen met een statine wordt toegediend, raadpleeg dan de SmPC voor dat desbetreffende geneesmiddel.
Leverenzymen
In gecontroleerde onderzoeken van gelijktijdige toediening bij patiënten die Ezetimibe samen met een statine ontvingen, werden opeenvolgende transaminaseverhogingen (≥3 X de bovengrens van het normale bereik [ULN]) waargenomen. Wanneer Ezetimibe gelijktijdig wordt toegediend met een statine, dienen er aan het begin van de therapie, en volgens de aanbevelingen voor de statine, leverfunctieonderzoeken te worden gedaan. (Zie rubriek 4.8.)
Bij het IMProved Reduction of Outcomes: Vytorin Efficacy International Trial (IMPROVEIT) werden 18.144 patiënten met een coronaire hartziekte en een voorgeschiedenis van ACS voorval gerandomiseerd naar ezetimibe/simvastatine 10/40 mg per dag (n=9067) of simvastatine 40 mg per dag (n=9077). Gedurende een mediane follow-up van 6,0 jaar was de incidentie van achtereenvolgende verhogingen van transaminasen (≥ 3 x ULN) 2,5 % voor ezetimibe/simvastatine en 2,3 % voor simvastatine (zie rubriek 4.8).
In een gecontroleerde klinische studie waarin meer dan 9000 patiënten met een chronische nieraandoening werden gerandomiseerd voor Ezetimibe 10 mg in combinatie met simvastatine 20 mg dagelijks (n=4650) of placebo (n=4620), (mediaan nacontroleperiode van 4,9 jaar), was de incidentie van opeenvolgende transaminaseverhogingen (>3 X ULN) 0,7% voor Ezetimibe in combinatie met simvastatine en 0,6% voor placebo (zie rubriek 4.8).
Skeletspieren
In de post-marketingervaring met Ezetimibe zijn er gevallen van myopathie en rabdomyolyse gemeld. De meeste patiënten die rabdomyolyse ontwikkelden, namen bij Ezetimibe een statine in. Rabdomyolyse werd echter zeer zelden gemeld bij Ezetimibe-monotherapie en zeer zelden bij toevoeging van Ezetimibe aan andere middelen waarvan bekend is dat ze verbonden zijn met een verhoogd risico op rabdomyolyse. Als myopathie op basis van spierklachten wordt vermoed of bevestigd is door een creatinefosfokinase (CPK)-spiegel >10 keer de ULN, moeten Ezetimibe, elke statine en elk van de andere middelen die de patiënt erbij inneemt onmiddellijk worden stopgezet. Alle patiënten die beginnen met de Ezetimibe-therapie moeten worden ingelicht over het risico van myopathie en hen moet worden verteld dat ze elke onverklaarde spierpijn, -gevoeligheid of -zwakte onmiddellijk moeten melden (zie rubriek 4.8).
In de IMPROVE-IT studie werden 18.144 patiënten met een coronaire hartziekte en een voorgeschiedenis van ACS voorval gerandomiseerd naar ezetimibe/simvastatine 10/40 mg per dag (n=9067) of simvastatine 40 mg per dag (n=9077). Gedurende een mediane follow-up van 6,0 jaar was de incidentie van myopathie 0,2 % voor ezetimibe/simvastatine en 0,1 % voor simvastatine, waarbij myopathie werd gedefinieerd als onverklaarbare spierzwakte of –pijn met een serum CK ≥ 10 maal ULN of twee opeenvolgende observaties van CK ≥ 5 en < 10 maal ULN. De incidentie van rabdomyolyse was 0,1 % voor ezetimibe/simvastatine en 0,2 % voor simvastatine, waarbij rabdomyolyse werd gedefinieerd als onverklaarbare spierzwakte of –pijn met een serum CK ≥ 10 maal ULN met bewijs van nierschade, ≥ 5 maal ULN en < 10 maal ULN bij twee opeenvolgende waarnemingen met bewijs van nierschade of CK ≥ 10.000 IE/l zonder bewijs van nierschade (zie rubriek 4.8).
In een klinisch onderzoek waarin meer dan 9000 patiënten met een chronische nieraandoening werden gerandomiseerd voor Ezetimibe 10 mg in combinatie met simvastatine 20 mg dagelijks (n=4650) of placebo (n=4620), (mediaan nacontrole van 4,9 jaar), was de incidentie van myopathie/rabdomyolyse 0,2% voor Ezetimibe in combinatie met simvastatine en 0,1% voor placebo. (Zie rubriek 4.8.)
Patiënten met een leverfunctiestoornis
Als gevolg van de onbekende effecten van de verhoogde blootstelling aan ezetimibe bij patiënten met matige of ernstige leverfunctiestoornis, wordt Ezetimibe niet aanbevolen (zie rubriek 5.2).
Pediatrische patiënten
De werkzaamheid en veiligheid van Ezetimibe bij patiënten van 6 tot 10 jaar met heterozygote familiaire of niet-familiaire hypercholesterolemie zijn beoordeeld in een 12-weeks gecontroleerd klinisch onderzoek. De effecten van ezetimibe voor behandelingsperioden > 12 weken zijn in deze leeftijdsgroep niet bestudeerd (zie rubriek 4.2, 4.8, 5.1 en 5.2).
Ezetimibe werd niet bestudeerd bij patiënten jonger dan 6 jaar. (zie rubriek 4.2 en 4.8). De werkzaamheid en veiligheid van Ezetimibe samen met simvastatine toegediend aan patiënten van 10 tot 17 jaar met heterozygote familiaire hypercholesterolemie zijn beoordeeld in een gecontroleerd klinisch onderzoek bij adolescente jongens (Tanner-stadium II of hoger) en bij meisjes die ten minste een jaar postmenarchaal waren.
In deze beperkt gecontroleerde studie was er over het algemeen geen detecteerbaar effect op de groei of seksuele rijping van de adolescente jongens of meisjes, of mogelijk effect op de duur van de menstruatiecyclus bij meisjes. De effecten van ezetimibe op de groei en seksuele rijping gedurende een behandelingsperiode > 33 weken zijn echter niet bestudeerd (zie rubriek 4.2 en 4.8).
De veiligheid en effectiviteit van Ezetimibe, gelijktijdig toegediend met doses simvastatine hoger dan 40 mg per dag, werden niet bestudeerd bij pediatrische patiënten van 10 tot 17 jaar.
De veiligheid en effectiviteit van Ezetimibe, samen met simvastatine toegediend, werden niet bestudeerd bij pediatrische patiënten <10 jaar. (zie rubriek 4.2 en 4.8).
De werkzaamheid op de lange termijn van een therapie met Ezetimibe bij patiënten jonger dan 17 jaar om de morbiditeit en mortaliteit op volwassen leeftijd te verminderen is niet bestudeerd.
Fibraten
De veiligheid en effectiviteit van Ezetimibe toegediend met fibraten zijn niet vastgesteld.
Als cholelithiase wordt vermoed bij een patiënt die Ezetimibe en fenofibraat krijgt, zijn onderzoeken van de galblaas noodzakelijk en moet deze therapie worden stopgezet (zie rubrieken 4.5 en 4.8).
Ciclosporine
Men moet voorzichtig te werk gaan als de behandeling gestart gaat worden met Ezetimibe terwijl ciclosporine wordt gebruikt. De ciclosporineconcentraties moeten worden bewaakt bij patiënten die Ezetimibe en ciclosporine krijgen (zie rubriek 4.5).
Antistollingsmiddelen
Als Ezetimibe wordt toegevoegd aan behandeling met warfarine, een ander coumarine-anticoagulans, of fluïndion, moet de International Normalised Ratio (INR) goed worden bewaakt (zie rubriek 4.5).
Hulpstof
Patiënten met de zeldzame erfelijke aandoeningen galactose-intolerantie, Lapp-lactasedeficiëntie of glucose-galactosemalabsorptie mogen dit geneesmiddel niet innemen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
In preklinische studies werd aangetoond dat ezetimibe de geneesmiddelmetaboliseringsenzymen van cytochroom P450 niet opwekt. Er zijn geen klinisch significante farmacokinetische interacties waargenomen tussen ezetimibe en geneesmiddelen waarvan bekend is dat ze worden gemetaboliseerd door cytochroom P450 1A2, 2D6, 2C8, 2C9 en 3A4, of N-acetyltransferase.
In klinische interactiestudies had ezetimibe bij gelijktijdige toediening geen effect op de farmacokinetiek van dapson, dextromethorfan, digoxine, orale anticonceptiva (ethinylestradiol en levonorgestrel), glipizide, tolbutamide of midazolam. Cimetidine, toegediend samen met ezetimibe, had geen effect op de biologische beschikbaarheid van ezetimibe.
Antacida: Gelijktijdige toediening van antacida verminderde de absorptiesnelheid van ezetimibe maar had geen effect op de biologische beschikbaarheid van ezetimibe. Deze verlaagde absorptiesnelheid wordt niet als klinisch significant beschouwd.
Cholestyramine: Gelijktijdige cholestyramine-toediening verlaagde het gemiddelde gebied onder de kromme (AUC) van het totale ezetimibe (ezetimibe + ezetimibe-glucuronide) ongeveer met 55%. De toenemende verlaging van lagedichtheidslipoproteïne-cholesterol (LDL-C) door de toevoeging van Ezetimibe aan cholestyramine kan door deze wisselwerking verminderen (zie rubriek 4.2).
Fibraten: Bij patiënten die fenofibraat en Ezetimibe krijgen, moeten artsen zich bewust zijn van het mogelijke risico van cholelithiase en een galblaasaandoening (zie rubrieken 4.4 en 4.8).
Als cholelithiase wordt vermoed bij een patiënt die Ezetimibe en fenofibraat krijgt, zijn onderzoeken van de galblaas noodzakelijk en moet deze therapie worden stopgezet (zie rubriek 4.8).
Gelijktijdige toediening van fenofibraat of gemfibrozil gaf een matige verhogingvan de totale ezetimibe-concentraties (respectievelijk ongeveer 1,5 en 1,7 maal).
Gelijktijdige toediening van Ezetimibe met andere fibraten is niet onderzocht.
Fibraten kunnen de cholesterolexcretie in de gal verhogen, wat kan leiden tot cholelithiase. In dierenstudies verhoogde ezetimibe soms het cholesterol in de gal van de galblaas, maar niet bij alle soorten (zie rubriek 5.3). Een lithogeen risico in verbinding met het therapeutisch gebruik van Ezetimibe kan niet worden uitgesloten.
Statines: Er werden geen klinisch significante farmacokinetische interacties gezien toen ezetimibe gelijktijdig werd toegediend met atorvastatine, simvastatine, pravastatine, lovastatine, fluvastatine of rosuvastatine.
Ciclosporine: In een studie van acht patiënten na niertransplantatie met een creatinineklaring van >50 mL/min op een stabiele dosis ciclosporine, leidde een enkele dosis van 10 mg Ezetimibe tot een 3,4-voudige (bereik 2,3 tot 7,9-voudige) toename van de gemiddelde AUC voor het totale ezetimibe in vergelijking met een gezonde controlepopulatie uit een andere studie die alleen ezetimibe kreeg (n=17). In een andere studie vertoonde een niertransplantatiepatiënt met ernstige nierinsufficiëntie die ciclosporine en een aantal andere medicaties ontving, een 12 keer grotere blootstelling aan het totaal aan ezetimibe vergeleken met de gelijktijdige controlepopulatie die alleen ezetimibe ontving. In een cross-overstudie gedurende twee perioden met 12 gezonde proefpersonen, leidde de dagelijkse toediening van 20 mg ezetimibe gedurende 8 dagen met een enkele 100-mg-dosis ciclosporine op dag 7 tot een gemiddelde toename van 15 % van de ciclosporine-AUC (bereik van 10 % afname tot 51 % toename) vergeleken met alleen een enkele dosis van 100 mg ciclosporine. Er is geen gecontroleerde studie over het effect van gelijktijdig toegediende ezetimibe op de ciclosporineblootstelling bij niertransplantatiepatiënten uitgevoerd. Men moet voorzichtig te werk gaan als met Ezetimibe wordt begonnen terwijl ciclosporine wordt gebruikt. De ciclosporineconcentraties moeten worden bewaakt bij patiënten die Ezetimibe en ciclosporine krijgen (zie rubriek 4.4).
Antistollingsmiddelen: Gelijktijdige toediening van ezetimibe (10 mg eenmaal daags) had in een studie van twaalf gezonde volwassen mannen geen significant effect op de biologische beschikbaarheid van warfarine en de protrombinetijd. Maar er waren post-marketingrapporten over een verhoogde International Normalised Ratio (INR) bij patiënten bij wie Ezetimibe was toegevoegd aan warfarine of fluïndion. Als Ezetimibe wordt toegevoegd aan warfarine, een ander coumarine-anticoagulans, of fluïndion, moet de INR goed worden bewaakt (zie rubriek 4.4).
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Toedienen van Ezetimibe samen met een statine is gecontra-indiceerd tijdens de zwangerschap en borstvoeding (zie rubriek 4.3), raadpleeg de SmPC van de desbetreffende statine.
Zwangerschap
Ezetimibe mag alleen aan zwangere vrouwen worden gegeven als dit duidelijk noodzakelijk is. Er zijn geen klinische gegevens beschikbaar over het gebruik van Ezetimibe tijdens de zwangerschap. Dierenstudies over het gebruik van ezetimibe als monotherapie hebben geen bewijs van directe of indirecte schadelijke effecten op zwangerschap, embryofoetale ontwikkeling, geboorte of postnatale ontwikkeling laten zien (zie rubriek 5.3).
Borstvoeding:
Ezetimibe mag niet worden gebruikt tijdens de periode van borstvoeding. Studies op ratten hebben aangetoond dat ezetimibe wordt uitgescheiden in de melk. Het is niet bekend of ezetimibe wordt uitgescheiden in menselijke moedermelk.
Vruchtbaarheid:
Er zijn geen klinische onderzoeksgegevens beschikbaar over de effecten van ezetimibe op de menselijke vruchtbaarheid. Ezetimibe had geen effect op de vruchtbaarheid van mannelijke of vrouwelijke ratten (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er zijn geen studies uitgevoerd over de effecten op de rijvaardigheid en op het vermogen om machines te bedienen. Maar als er auto wordt gereden of er machines worden bediend, moet er rekening worden gehouden dat duizeligheid is gemeld.
4.8 Bijwerkingen
Tabel met bijwerkingen (Klinische studies en post-marketingervaring)
In klinische studies met een duur van maximaal 112 weken werd alleen Ezetimibe 10 mg dagelijks toegediend aan 2396 patiënten, of samen met een statine aan 11.308 patiënten, of met fenofibraat aan 185 patiënten. De bijwerkingen waren gewoonlijk mild en voorbijgaand. De totale incidentie van bijwerkingen was soortgelijk voor Ezetimibe en placebo. Eveneens was het stopzettingspercentage vanwege ongunstige ervaringen vergelijkbaar tussen Ezetimibe en placebo.
Ezetimibe toegediend alleen, of toegediend samen met een statine:
De volgende bijwerkingen werden waargenomen bij patiënten die behandeld werden met Ezetimibe (N=2396), in een grotere incidentie dan bij placebo (N=1159), of bij patiënten behandeld met Ezetimibe toegediend samen met een statine (N=11308), in een grotere incidentie dan wanneer alleen statine werd toegediend (N=9361). Post-marketingbijwerkingen werden ontleend aan rapporten over Ezetimibe dat alleen of samen met een statine werd toegediend.
De frequenties zijn als volgt gedefinieerd: zeer vaak (≥1/10); vaak (≥1/100 tot <1/10); soms (≥1/1.000 tot <1/100); zelden (≥1/10.000 tot <1/1.000) zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| Ezetimibe-monotherapie | ||
|---|---|---|
| Systeem/orgaanklasse | Bijwerkingen | Frequentie |
| Onderzoeken | verhoogde ALAT en/of ASAT; verhoogde bloed-CPK; verhoogde gamma-glutamyltransferase; abnormale leverfunctietest | Soms |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | hoest | Soms |
Maagdarmstelsel- aandoeningen | buikpijn; diarree; winderigheid | Vaak |
| dyspepsie; gastro-oesofageale-refluxaandoening; misselijkheid | Soms | |
| Skeletspierstelsel- en bindweefselaandoeningen | artralgie; spierspasmes; nekpijn | Soms |
| Voedings- en stofwisselingsstoornissen | verminderde eetlust | Soms |
| Bloedvataandoeningen | opvliegers; hypertensie | Soms |
| Algemene aandoeningen en toedieningsplaatsstoornissen | vermoeidheid | Vaak |
| pijn in de borst, pijn | Soms | |
| Extra bijwerkingen met Ezetimibe toegediend samen met een statine | ||
| Systeem/orgaanklasse | Bijwerkingen | Frequentie |
| Onderzoeken | ALAT en/of ASAT verhoogd | Vaak |
| Zenuwstelselaandoeningen | hoofdpijn | Vaak |
| paresthesie | Soms | |
| Maagdarmstelselaandoeningen | droge mond; gastritis | Soms |
| Huid- en onderhuidaandoeningen | pruritus; uitslag; netelroos | Soms |
| Skeletspierstelsel- en bindweefselaandoeningen | myalgie | Vaak |
rugpijn; spierzwakte; pijn in extremiteit | Soms | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | asthenie; perifeer oedeem | Soms |
| Post-marketingervaring (al dan niet samen met een statine) | ||
| Systeem/orgaanklasse | Bijwerkingen | Frequentie |
| Bloed- en lymfestelselaandoeningen | trombocytopenie | Niet bekend |
| Zenuwstelselaandoeningen | duizeligheid; paresthesie | Niet bekend |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | dyspneu | Niet bekend |
| Maagdarmstelselaandoeningen | pancreatitis; constipatie | Niet bekend |
| Huid- en onderhuidaandoeningen | erythema multiforme | Niet bekend |
| Skeletspierstelsel- en bindweefselaandoeningen | myalgie; myopathie/rabdomyolyse (zie rubriek 4.4) | Niet bekend |
| Algemene aandoeningen en toedieningsplaatsstoornissen | asthenie | Niet bekend |
| Immuunsysteemaandoeningen | overgevoeligheid, inclusief huiduitslag, netelroos, anafylaxie en angio-oedeem | Niet bekend |
| Lever- en galaandoeningen | hepatitis; cholelithiase; cholecystitis | Niet bekend |
|---|---|---|
| Psychische stoornissen | depressie | Niet bekend |
Ezetimibe toegediend samen met fenofibraat:
Maagdarmstelselaandoeningen; buikpijn (vaak).
In een multicentrische, dubbelblinde, placebo-gecontroleerde, klinische studie bij patiënten met gemengde hyperlipidemie werden 625 patiënten tot 12 weken behandeld en 576 patiënten tot 1 jaar. In deze studie voltooiden 172 patiënten behandeld met Ezetimibe en fenofibraat 12 weken therapie, en 230 patiënten die behandeld werden met Ezetimibe en fenofibraat (inclusief 109 patiënten die gedurende de eerste 12 weken alleen Ezetimibe kregen) voltooiden 1 jaar therapie. Deze studie was niet opgezet om behandelingsgroepen op infrequente voorvallen te vergelijken. Incidentiepercentages (95% BI) voor klinisch belangrijke verhogingen (>3 X ULN, opeenvolgend) van de serumtransaminases waren 4,5% (1,9, 8,8) en 2,7% (1,2, 5,4) voor fenofibraat-monotherapie, respectievelijk Ezetimibe samen met fenofibraat toegediend, bijgesteld voor behandelingsblootstelling. De corresponderende incidentiepercentages voor cholecystectomie waren 0,6% (0,0, 3,1) en 1,7% (0,6, 4,0) voor fenofibraat-monotherapie, respectievelijk Ezetimibe toegediend samen met fenofibraat (zie rubriek 4.4 en 4.5).
Pediatrische patiënten (6 tot 17 jaar)
In een studie waarbij pediatrische patiënten (6 tot 10 jaar) met heterozygote familiaire of niet-familiaire hypercholesterolemie (n = 138) betrokken waren, werden verhogingen van ALAT en/of ASAT (≥ 3X ULN, opeenvolgend) waargenomen bij 1,1% (1 patiënt) van de ezetimibe-patiënten vergeleken met 0% in de placebogroep. Er waren geen verhogingen van CPK (≥ 10X ULN). Er werden geen gevallen van myopathie gemeld.
In een afzonderlijke studie waarbij adolescente patiënten (10 tot 17 jaar) met heterozygote familiaire hypercholesterolemie (n = 248) betrokken waren, werden verhogingen van ALAT en/of ASAT (≥ 3X ULN, opeenvolgend) waargenomen bij 3% (4 patiënten) van de ezetimibe/simvastatine-patiënten vergeleken met 2% (2 patiënten) in de simvastatine-monotherapiegroep; deze cijfers waren respectievelijk 2% (2 patiënten) en 0% voor verhoging van de CPK (≥ 10X ULN). Er werden geen gevallen van myopathie gemeld.
Deze onderzoeken waren niet geschikt voor vergelijking van zeldzame medicijnbijwerkingen.
Patiënten met coronaire hartziekte en een voorgeschiedenis van ACS voorval In het IMPROVE-IT onderzoek (zie rubriek 5.1) waarbij 18.144 patiënten behandeld werden met of ezetimibe/simvastatine 10/40 mg (n=9067; van wie 6 % omhoog werd getitreerd naar ezetimibe/simvastatine 10/80 mg) of met simvastatine 40 mg (n=9077; van wie 27 % omhoog werd getitreerd naar simvastatine 80 mg) waren de veiligheidsprofielen vergelijkbaar gedurende een mediane follow-up van 6,0 jaar. Het percentage patiënten dat als gevolg van bijwerkingen was 10,6 % bij met ezetimibe/simvastatine behandelde patiënten en 10,1 % bij met simvastatine behandelde patiënten. De incidentie van myopathie was 0,2 % bij met ezetimibe/simvastatine behandelde patiënten en 0,1 % bij met simvastatine behandelde patiënten, waarbij myopathie werd gedefinieerd als onverklaarbare spierzwakte of –pijn met een serum CK ≥ 10 maal ULN of twee opeenvolgende observaties van CK ≥ 5 en < 10 maal ULN. De incidentie van rabdomyolyse was 0,1 % voor ezetimibe/simvastatine en 0,2 % voor simvastatine, waarbij rabdomyolyse werd gedefinieerd als onverklaarbare spierzwakte of – pijn met een serum CK ≥ 10 maal ULN met bewijs van nierschade, ≥ 5 maal ULN en < 10 maal ULN bij twee opeenvolgende waarnemingen met bewijs van nierschade of CK ≥ 10.000 IE/l zonder bewijs van nierschade. De incidentie van opeenvolgende verhogingen van de transaminasen (≥ 3 X ULN) was 2,5 % voor ezetimibe/simvastatine en 2,3 % voor simvastatine (zie rubriek 4.4). Bijwerkingen gerelateerd aan de galblaas werden gemeld bij 3,1 % tegen 3,5 % van de patiënten toegewezen aan respectievelijk ezetimibe/simvastatine en simvastatine. De incidentie van hospitalisatie vanwege cholecystectomie was 1,5 % in beide behandelgroepen. De diagnose van kanker (gedefinieerd als elke nieuwe maligniteit) gedurende dit onderzoek was respectievelijk 9,4 % tegen 9,5 %.
Patiënten met een chronische nieraandoening
In de Study of Heart and Renal Protection (SHARP) (zie rubriek 5.1), waarbij meer dan 9000 patiënten betrokken waren die behandeld werden met een vaste dosiscombinatie van Ezetimibe 10 mg met simvastatine 20 mg dagelijks (n=4650) of placebo (n=4620), waren de veiligheidsprofielen vergelijkbaar tijdens een mediaannacontroleperiode van 4,9 jaar. In dit onderzoek werden alleen ernstige bijwerkingen en stopzettingen vanwege mogelijke bijwerkingen geregistreerd. De stopzettingspercentages als gevolg van bijwerkingen waren vergelijkbaar (10,4 % voor patiënten behandeld met Ezetimibe in combinatie met simvastatine, 9,8% voor patiënten behandeld met placebo). De incidentie van myopathie/rabdomyolyse was 0,2% voor patiënten behandeld met Ezetimibe in combinatie met simvastatine en 0,1% voor patiënten behandeld met placebo. Opeenvolgende verhogingen van transaminases (> 3X ULN) traden op bij 0,7% van de patiënten behandeld met Ezetimibe in combinatie met simvastatine, vergeleken met 0,6% van de patiënten behandeld met placebo. In dit onderzoek waren er geen statistisch significante toenames van de incidentie van vooraf gespecificeerde bijwerkingen, inclusief kanker (9,4% voor Ezetimibe gecombineerd met simvastatine, 9,5% voor placebo), hepatitis, cholecystectomie of complicaties van galstenen of pancreatitis.
Laboratoriumwaarden
In gecontroleerde klinische monotherapie-onderzoeken was de incidentie van klinisch belangrijke verhogingen van serumtransaminases (ALAT en/of ASAT ≥3 X ULN, opeenvolgend) soortgelijk voor Ezetimibe (0,5%) en placebo (0,3%). In onderzoeken met gelijktijdige toediening was de incidentie 1,3% voor patiënten behandeld met Ezetimibe dat samen met een statine werd toegediend en 0,4% voor patiënten behandeld met alleen een statine. Deze verhogingen waren in het algemeen asymptomatisch, hielden geen verband met cholestase, en keerden terug naar de basislijn na stopzetten van de therapie, of met een voortgezette behandeling. (Zie rubriek 4.4.)
In klinische onderzoeken werd een CPK >10 X ULN gemeld voor 4 van de 1.674 (0,2%) patiënten die alleen Ezetimibe kregen toegediend vs. 1 van de 786 (0,1%) patiënten die placebo kregen toegediend, en voor 1 van de 917 (0,1%) patiënten die gelijktijdig Ezetimibe en een statine kregen toegediend vs. 4 van de 929 (0,4%) patiënten die alleen een statine kregen toegediend. Er was niet overmatig veel myopathie of rabdomyolyse in verbinding met Ezetimibe, vergeleken met de relevante controlearm (placebo of alleen statine). (Zie rubriek 4.4.)
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
In klinische studies werd toediening van ezetimibe, 50 mg/dag aan 15 gezonde proefpersonen gedurende maximaal 14 dagen, of 40 mg/dag aan 18 patiënten met primaire hypercholesterolemie gedurende 56 dagen, over het algemeen goed verdragen. Bij dieren werd er geen toxiciteit waargenomen na enkele orale doses van 5000 mg/kg ezetimibe bij ratten en muizen en 3000 mg/kg bij honden.
Er zijn enkele gevallen van overdosering met Ezetimibe gemeld; de meeste zijn niet in verband gebracht met negatieve ervaringen. De gemelde negatieve ervaringen waren niet ernstig. In het geval van een overdosering moeten er symptomatische en ondersteunende maatregelen worden aangewend.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie Overige vetregulerende preparaten. ATC-code: C10A X09.
Werkingsmechanisme
Ezetimibe zit in een nieuwe klasse vetverlagende verbindingen die de darmabsorptie van cholesterol en verwante plantensterolen selectief remmen. Ezetimibe is oraal actief, en heeft een werkingsmechanisme dat verschilt van andere klassen cholesterolverlagende verbindingen (bijv. statines, galzuurbinders [harsen], fibraten en plantenstanolen). Het moleculaire doel van ezetimibe is de steroltransporteur, Niemann-Pick C1-Like 1 (NPC1L1), die verantwoordelijk is voor de darmopname van cholesterol en fytosterolen.
Ezetimibe vestigt zich aan de vlokkenrand van de dunne darm en remt de absorptie van cholesterol, wat leidt tot een afname van de levering van cholesterol uit de darm aan de lever; statines verlagen de cholesterolsynthese in de lever en samen bieden deze onderscheiden mechanismen een aanvullende cholesterolverlaging. In een 2-weekse klinische studie met 18 hypercholesterolemiepatiënten remde Ezetimibe de darmcholesterolabsorptie met 54%, vergeleken met placebo.
Farmacodynamische effecten
Er werd een serie preklinische studies uitgevoerd om de selectiviteit van ezetimibe voor de remming van de cholesterolabsorptie te bepalen. Ezetimibe remde de absorptie van [14C]-cholesterol zonder effect op de absorptie van triglyceriden, vetzuren, galzuren, progesteron, ethinylestradiol, of de in vet oplosbare vitaminen A en D.
Epidemiologische studies hebben vastgesteld dat de cardiovasculaire morbiditeit en mortaliteit direct variëren met de spiegel van totaal-C en LDL-C en omgekeerd met het niveau van HDL-C.
Toediening van Ezetimibe met een statine is effectief bij het verlagen van het risico op cardiovasculaire voorvallen bij patiënten met een coronaire hartziekte en een voorgeschiedenis van ACS voorval.
Klinische werkzaamheid en veiligheid
In gecontroleerde klinische studies verminderde Ezetimibe, hetzij als monotherapie hetzij samen toegediend met een statine, het totale cholesterol (totaal-C), lagedichtheidslipoproteïne-cholesterol (LDL-C), apolipoproteïne B (Apo B) en triglyceriden (TG) significant en verhoogde het hogedichtheidslipoproteïne-cholesterol (HDL-C) bij patiënten met hypercholesterolemie.
Primaire hypercholesterolemie
In een dubbelblinde, placebo-gecontroleerde, 8-weekse studie werden 769 patiënten met hypercholesterolemie die al statinemonotherapie kregen en niet op het National Cholesterol Education Program (NCEP) LDL-C-doel zaten (2,6 tot 4,1 mmol/l [100 tot 160 mg/dl], afhankelijk van de basislijnkarakteristieken) gerandomiseerd voor ofwel Ezetimibe 10 mg of placebo als aanvulling op hun doorlopende statinetherapie.
Onder de met statine behandelde patiënten die niet op het LDL-C-doel zaten op de basislijn (~82%), bereikten significant meer patiënten gerandomiseerd naar Ezetimibe hun LDL-C-doel op het eindpunt van de studie in vergelijking met de patiënten gerandomiseerd naar placebo, 72%, respectievelijk 19%. De overeenkomstige LDL-C-verlagingen waren significant verschillend (25% en 4% voor Ezetimibe versus respectievelijk placebo). Bovendien verlaagde Ezetimibe, toegevoegd aan een lopende statinetherapie het totaal-C, Apo B, TG significant en verhoogde het HDL-C, vergeleken met placebo. Ezetimibe of placebo, toegevoegd aan een statinebehandeling, verlaagde het mediaan-C-reactieve eiwit met 10%, respectievelijk 0% van de basislijn.
In twee dubbelblinde, gerandomiseerde, placebogecontroleerde, 12-weekse studies bij 1.719 patiënten met primaire hypercholesterolemie verlaagde Ezetimibe 10 mg het totaal-C (13%), LDL-C (19%), Apo B (14%) en TG (8%) significant en verhoogde het HDL-C (3%) vergeleken met placebo. Bovendien had Ezetimibe geen effect op de plasmaconcentraties van de in vet oplosbare vitamines A, D en E, geen effect op de protrombinetijd, en, net als andere vetverlagende middelen verslechterde het de adrenocorticale steroïdehormoonproductie niet.
In een multicentrische, dubbelblinde, gecontroleerde klinische studie (ENHANCE) werden 720 patiënten met heterozygote familiaire hypercholesterolemie gerandomiseerd voor ezetimibe 10 mg in combinatie met simvastatine 80 mg (n = 357) of simvastatine 80 mg (n = 363) gedurende 2 jaar. Het primaire doel van de studie was het effect van combinatietherapie van ezetimibe/simvastatine op de dikte van de halsslagaderintima-media (IMT) te onderzoeken vergeleken met simvastatinemonotherapie. De invloed van deze surrogaatmarker op de cardiovasculaire morbiditeit en mortaliteit is nog niet aangetoond.
Het primaire eindpunt, de verandering van de gemiddelde IMT van alle zes carotissegmenten, verschilde niet significant (p=0,29) tussen de twee behandelingsgroepen zoals gemeten door B-modus-echografie. Met ezetimibe 10 mg in combinatie met simvastatine 80 mg of alleen simvastatine 80 mg nam de intima-mediale verdikking toe met 0,0111 mm, respectievelijk 0,0058 mm, gedurende de studieduur van 2 jaar (basislijn gemiddelde carotis-IMT 0,68 mm, respectievelijk 0,69 mm).
Ezetimibe 10 mg in combinatie met simvastatine 80 mg verlaagde het LDL-C, totaal-C, Apo B en TG significant meer dan simvastatine 80 mg. De procentuele toename van HDL-C was in beide behandelingsgroepen soortgelijk. De bijwerkingen die voor ezetimibe 10 mg in combinatie met simvastatine 80 mg werden gemeld, waren consistent met het bekende veiligheidsprofiel.
Pediatrische patiënten In een multicentrische, dubbelblinde, gecontroleerde studie werden 138 patiënten (59 jongens en 79 meisjes) van 6 tot 10 jaar (gemiddelde leeftijd 8,3 jaar) met heterozygote familiaire of niet-familiaire hypercholesterolemie (HeFH) met basislijn- LDL-C-spiegels tussen 3,74 en 9,92 mmol/l gerandomiseerd voor ofwel Ezetimibe 10 mg of placebo gedurende 12 weken.
In week 12 had Ezetimibe het totaal-C (-21% vs. 0%), LDL-C (-28% vs. -1%), Apo-B (-22% vs. -1%) en non-HDL-C (-26% vs. 0%) significant verlaagd in vergelijking met placebo. Resultaten voor de twee behandelingsgroepen waren gelijkwaardig voor TG en HDL-C (-6% vs. +8%, en +2% vs. respectievelijk +1%).
In een multicentrische, dubbelblinde, gecontroleerde studie, werden 142 jongens (Tanner-stadium II en hoger) en 106 postmenarchale meisjes, van 10 tot 17 jaar oud (gemiddelde leeftijd 14,2 jaar) met heterozygote familiaire hypercholesterolemie (HeFH) met basislijn- LDL-C-niveaus tussen 4,1 en 10,4 mmol/l gerandomiseerd voor ofwel Ezetimibe 10 mg toegediend samen met simvastatine (10, 20 of 40 mg) of alleen simvastatine (10, 20 of 40 mg) gedurende 6 weken, gelijktijdige toediening van Ezetimibe en 40 mg simvastatine of alleen 40 mg simvastatine gedurende de volgende 27 weken, en open label gelijktijdige toediening van Ezetimibe en simvastatine (10 mg, 20 mg, of 40 mg) gedurende 20 weken daarna.
In week 6 had Ezetimibe dat samen met simvastatine werd toegediend (alle doses) het totaal-C (38 % vs. 26 %), LDL-C (49 % vs. 34 %), Apo B (39 % vs. 27 %), en non-HDL-C (47 % vs. 33 %) significant verlaagd in vergelijking met alleen simvastatine (all doses). De resultaten voor de twee behandelingsgroepen waren gelijkwaardig voor TG en HDL-C (-17 % vs. -12 %, en +7 % vs. respectievelijk +6 %). In week 33 waren de resultaten consistent met die in week 6 en significant meer patiënten die Ezetimibe en 40 mg simvastatine (62 %) kregen, bereikten het ideale doel van de NCEP AAP (<2,8 mmol/L [110 mg/dL]) voor LDL-C in vergelijking met degenen die 40 mg simvastatine (25 %) kregen. In week 53, het einde van de openlabelverlenging, waren de effecten op de lipideparameters bewaard gebleven.
De veiligheid en effectiviteit van Ezetimibe, gelijktijdig toegediend met doses simvastatine hoger dan 40 mg per dag, werden niet bestudeerd bij pediatrische patiënten van 10 tot 17 jaar. De veiligheid en effectiviteit van Ezetimibe, samen met simvastatine toegediend, werden niet bestudeerd bij pediatrische patiënten <10 jaar oud. De werkzaamheid op de lange termijn van een therapie met Ezetimibe bij patiënten jonger dan 17 jaar om de morbiditeit en mortaliteit op volwassen leeftijd te verminderen is niet bestudeerd.
Preventie van cardiovasculaire voorvallen
Het IMProved Reduction of Outcomes: Vytorin Efficacy International Trial (IMPROVE-IT) was een, gerandomiseerd, dubbelblind, active-control multicenteronderzoek bij 18.144 patiënten die werden aangemeld binnen 10 dagen na hospitalisatie vanwege acuut coronair syndroom (ACS; of acuut myocardinfarct [MI] of instabiele angina pectoris [IAP]). Patiënten hadden een LDL-C ≤ 3,2 mmol/l (≤ 125 mg/dl) op het moment dat zij ACS vertoonden indien zij geen lipide-verlagende therapie kregen, of ≤ 2,6 mmol/l (≤ 100 mg/dl) indien zij wel een lipide-verlagende therapie kregen. Alle patiënten werden 1:1 gerandomiseerd op of ezetimibe/simvastatine 10/40 mg (n=9067) of simvastatine 40 mg (n=9077) en gevolgd voor een mediane periode van 6,0 jaar.
De patiënten hadden een gemiddelde leeftijd van 63,6 jaar; 76 % was man, 84 % was blank en 27 % was diabeet. De gemiddelde LDL-C-waarde tijdens het voorval dat kwalificerend was voor het onderzoek was 2,1 mmol/l (80 mg/dl) voor diegenen die een lipide-verlagende therapie kregen (n=6390) en 2,6 mmol/l (101 mg/dl) voor diegenen die geen eerdere lipideverlagende therapie kregen (n=11.594). Voorafgaande aan de hospitalisatie vanwege het kwalificerende ACS-voorval kreeg 34 % van de patiënten een statinetherapie. Na één jaar was het gemiddelde LDL-C, voor patiënten die de therapie bleven volgen, 1,4 mmol/l (53,2 mg/dl) in de ezetimibe/simvastatine-groep en 1,8 mmol/l (69,9 mg/dl) in de simvastatinemonotherapiegroep. Lipidewaarden werden in het algemeen verkregen bij patiënten die de onderzoekstherapie bleven volgen.
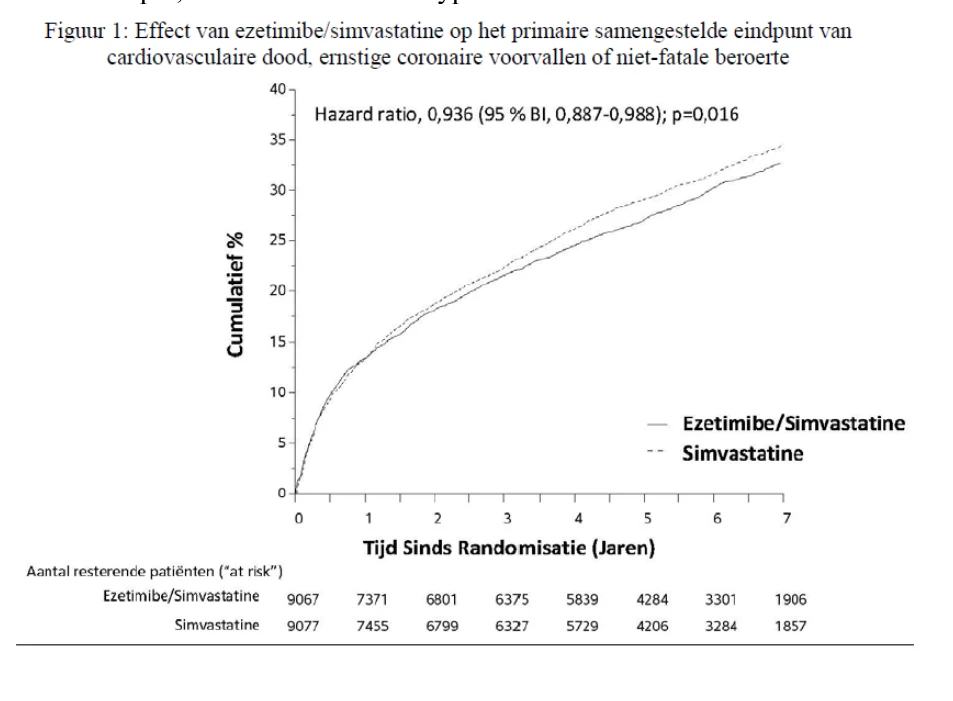
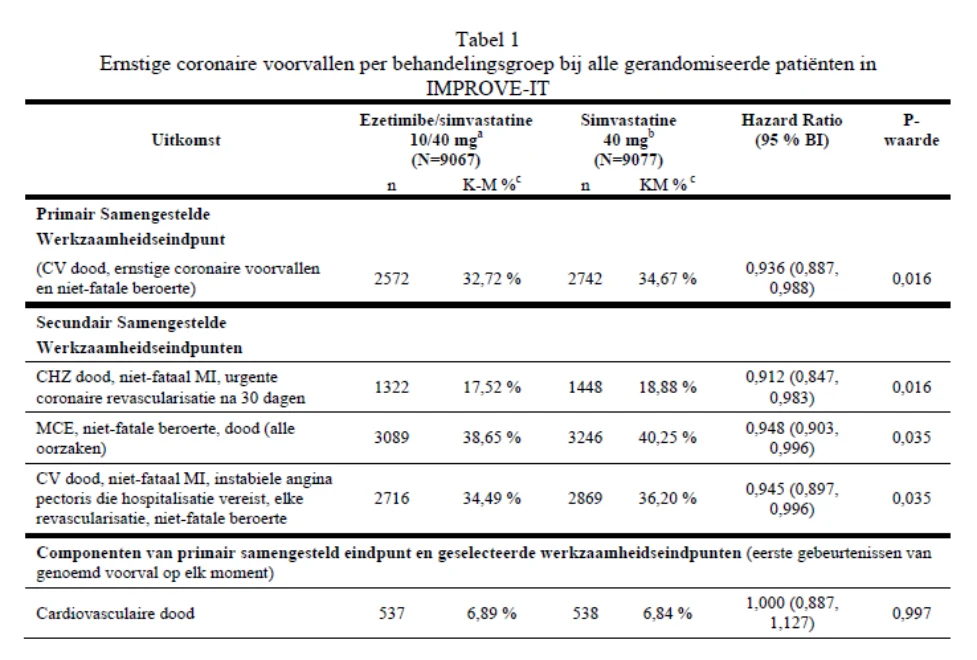
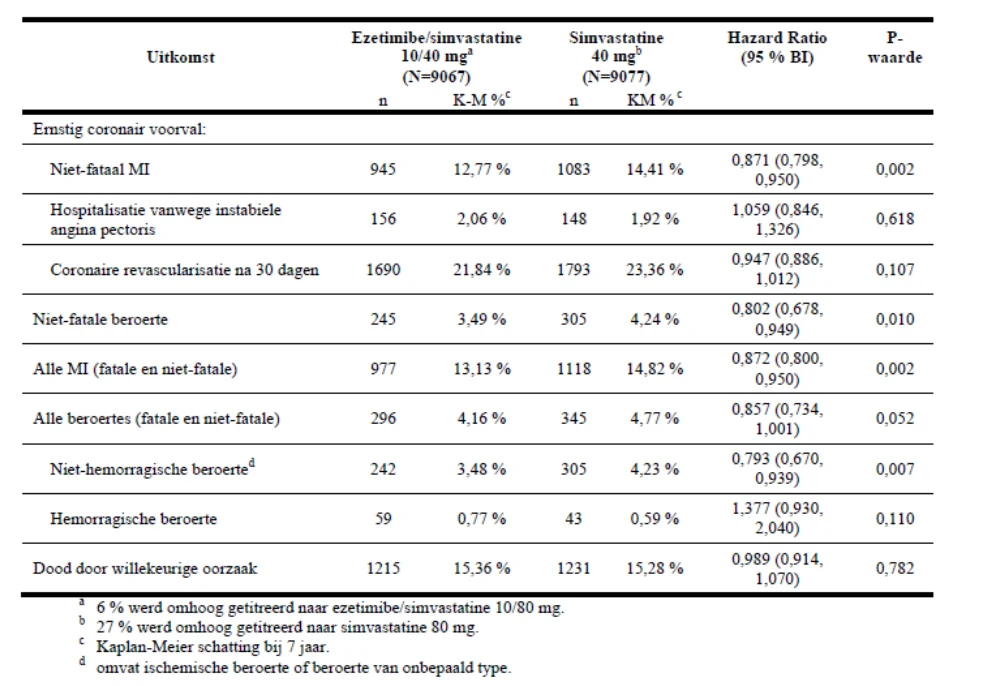
Het primaire eindpunt was een samenstelling van cardiovasculaire dood, ernstige coronaire voorvallen (‘major coronary events’ [MCE]; gedefinieerd als niet-fataal myocardinfarct, hospitalisatie wegens gedocumenteerde instabiele angina pectoris, of elke coronaire revascularisatieprocedure die ten minste 30 dagen na toewijzing aan gerandomiseerde behandeling voorkwam), en niet-fatale beroerte. Het onderzoek toonde aan dat behandeling met ezetimibe/simvastatine een extra voordeel opleverde bij het verlagen van het primaire samengestelde eindpunt van cardiovasculaire dood, MCE en niet-fatale beroerte vergeleken met simvastatine alleen (relatieve risicoverlaging van 6,4 %, p=0,016). Het primaire eindpunt kwam voor bij 2572 van de 9067 patiënten (7 jaar Kaplan-Meier [KM] waarde van 32,72 %) in de ezetimibe/simvastatinegroep en bij 2742 van 9077 patiënten (7 jaar KM-waarde van 34,67 %) in de groep behandeld met alleen simvastatine (zie figuur 1 en tabel 1). Dit extra voordeel is naar verwachting vergelijkbaar met gelijktijdige toediening van andere statines die bewezen werkzaam zijn in het verlagen van het risico op cardiovasculaire voorvallen. De totale mortaliteit bleef ongewijzigd in deze met hoog-risicogroep (zie tabel 1).
Er was een algeheel voordeel voor alle beroertes; er was echter een kleine, niet-significante toename in hemorragische beroerte bij de ezetimibe/simvastatinegroep vergeleken met simvastatine alleen (zie tabel 1). In onderzoeken naar langetermijnuitkomsten is het risico op hemorragische beroerte bij ezetimibe gelijktijdig toegediend met krachtigere statines niet onderzocht.
Het behandelingseffect van ezetimibe/simvastatine was in het algemeen consistent met de algemene resultaten verkregen over vele subgroepen, waaronder geslacht, leeftijd, ras, medische voorgeschiedenis van diabetes mellitus, baseline lipidewaarden, eerdere statinetherapie, eerdere beroerte en hypertensie.
Preventie van ernstige vasculaire voorvallen bij chronisch nierlijden
De SHARP-studie was een multinationaal, gerandomiseerd, placebogecontroleerd, dubbelblind onderzoek bij 9438 patiënten met chronisch nierlijden, van wie een derde bij baseline gedialyseerd werd. In totaal 4650 patiënten werden toegewezen aan een vaste dosiscombinatie van Ezetimibe 10 mg met simvastatine 20 mg, en 4620 aan placebo, en gevolgd gedurende een mediane periode van 4,9 jaar. De patiënten hadden een gemiddelde leeftijd van 62; 63 % was man, 72 % blank en 23 % diabeet. Voor diegenen die niet gedialyseerd werden, was de gemiddelde geschatte glomerulaire filtratiesnelheid (eGFR) 26,5 ml/min/1,73 m2 . Er waren geen inclusiecriteria voor lipiden. De gemiddelde LDL-C bij baseline was 2,8 mmol/l (108 mg/dl). Na één jaar was, ook bij patiënten die geen studiemedicatie meer gebruikten, het LDL-C verminderd met 26 % t.o.v. placebo door simvastatine 20 mg alleen en 38 % door Ezetimibe 10 mg in combinatie met simvastatine 20 mg.
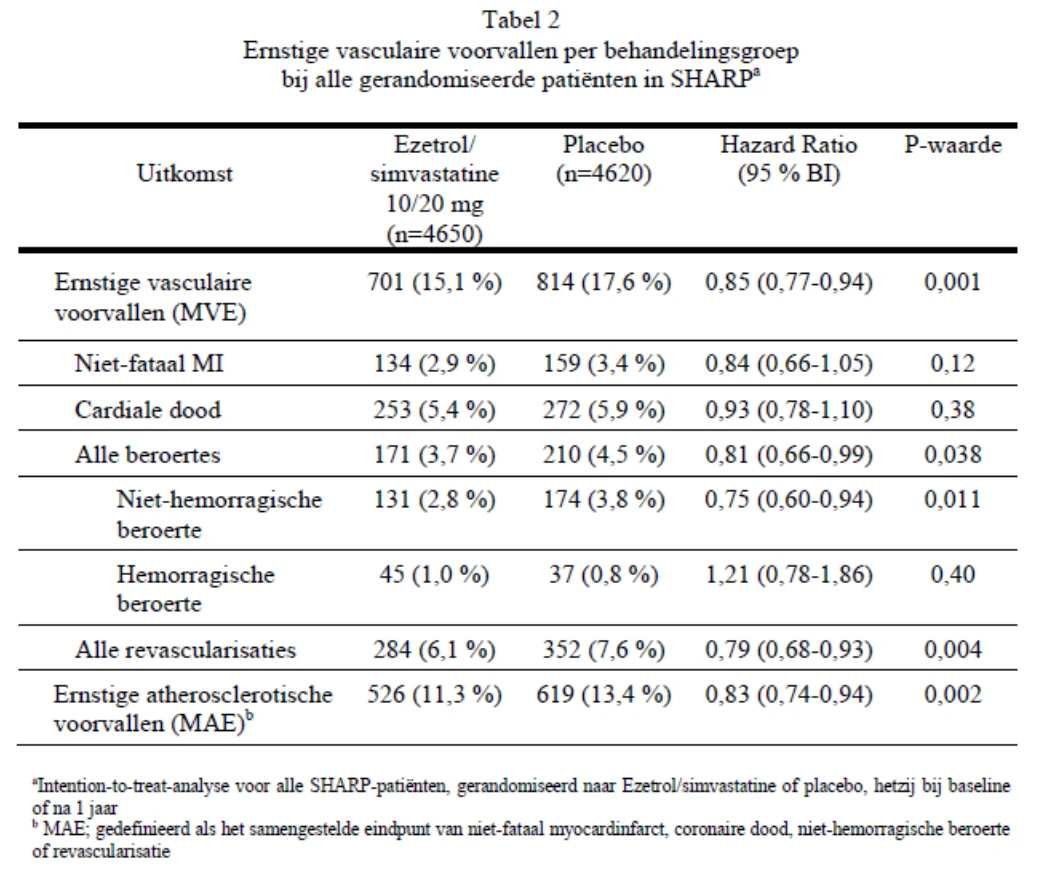
De in het SHARP-protocol gespecificeerde primaire vergelijking was een intention-to-treatanalyse van ernstige vasculaire voorvallen (‘major vascular events’ of MVE, gedefinieerd als niet-fataal MI of cardiale dood, beroerte, of een revascularisatieprocedure) bij alleen die patiënten die aanvankelijk waren gerandomiseerd naar de groep met Ezetimibe/simvastatine (n=4193) of placebo (n=4191). Secundaire analyses omvatten hetzelfde samengestelde eindpunt, geanalyseerd voor de volledige cohort die werd gerandomiseerd (bij studiebaseline of na 1 jaar) naar Ezetimibe/simvastatine (n=4650) of placebo (n=4620), en tevens de componenten van dit samengestelde eindpunt.
De primaire eindpuntanalyse liet zien dat Ezetimibe/simvastatine het risico op ernstige vasculaire voorvallen significant verminderde (749 patiënten met voorvallen in de placebogroep vs. 639 in de Ezetimibe/simvastatinegroep) met een relatieve risicoreductie van 16 % (p=0,001).
Desalniettemin liet deze studieopzet geen aparte bijdrage toe van de monocomponent ezetimibe aan de werkzaamheid om daarmee het risico op ernstige vasculaire voorvallen bij patiënten met chronisch nierlijden significant te verminderen.
De afzonderlijke componenten van MVE bij alle gerandomiseerde patiënten staan vermeld in tabel 2. Ezetimibe/simvastatine gaf een significante vermindering van het risico op beroerte en revascularisatie, met niet-significante numerieke verschillen ten gunste van Ezetimibe/simvastatine voor niet-fataal MI en cardiale dood.
De absolute vermindering van het LDL-cholesterol die met Ezetimibe/simvastatine werd verkregen, was lager bij patiënten met een lager baseline-LDL-C (< 2,5 mmol/l) en patiënten op dialyse bij baseline dan bij de overige patiënten, en de corresponderende risicoreducties in deze groepen waren verminderd.
Homozygote familiaire hypercholesterolemie (HoFH)
Een dubbelblinde, gerandomiseerde, 12-weekse studie waarbij 50 patiënten met een klinische en/of genotypische diagnose HoFH waren ingeschreven die atorvastatine of simvastatine (40 mg) kregen, al dan niet met een gelijktijdige LDL-aferese. Ezetimibe samen met atorvastatine (40 of 80 mg) of simvastatine (40 of 80 mg) toegediend, verminderde het LDL-C significant met 15% vergeleken met een verhoging van de dosering simvastatine- of atorvastatine-monotherapie van 40 tot 80 mg.
Aortastenose
De Simvastatin and Ezetimibe for the Treatment of Aortic Stenosis (SEAS)
-studie was een multicentrische, dubbelblinde, placebo-gecontroleerde studie met een mediaanduur van 4,4 jaar, uitgevoerd op 1873 patiënten met asymptomatische aortastenose (AS), gedocumenteerd via de met doppler gemeten aortapiekflowsnelheid binnen het bereik van 2,5 tot 4,0 m/s. Er werden alleen patiënten ingeschreven van wie men van mening was dat ze geen statinebehandeling nodig hadden om het atherosclerotische cardiovasculaire ziekterisico te verlagen. De patiënten werden 1:1 gerandomiseerd voor placebo of gelijktijdige toediening van ezetimibe 10 mg en simvastatine 40 mg per dag.
Het primaire eindpunt was het samengestelde geheel van ernstige cardiovasculaire voorvallen (MCE) bestaande uit cardiovasculair overlijden, aortaklepvervangings (AVR)-operatie, congestieve hartinsufficiëntie (CHF) als gevolg van progressie van AS, niet-fataal myocardinfarct, bypassweefseltransplantatie van de kransslagader (CABG), percutane coronaire interventie (PCI), ziekenhuisopname vanwege een instabiele angina, en niet-hemorragische beroerte. De voornaamste secondaire eindpunten waren samenstellingen van subsets van de voorvalcategorieën van het primaire eindpunt.
Vergeleken met placebo verminderde ezetimibe/simvastatine 10/40 mg het risico op MCE niet significant. Het primaire resultaat deed zich voor bij 333 patiënten (35,3%) in de ezetimibe / simvastatinegroep en bij 355 patiënten (38,2%) in de placebogroep (risicoverhouding in de ezetimibe/simvastatinegroep, 0,96; 95% betrouwbaarheidsinterval, 0,83 tot 1,12; p = 0,59). Er vond een aortaklepvervanging plaats bij 267 patiënten (28,3%) in de ezetimibe / simvastatinegroep en bij 278 patiënten (29,9%) in de placebogroep (risicoverhouding 1,00; 95% BI, 0,84 tot 1,18; p = 0,97). Er waren minder patiënten met ischemische cardiovasculaire voorvallen in de ezetimibe/simvastatinegroep (n=148) dan in de placebogroep (n=187) (risicoverhouding 0,78; 95% BI, 0,63 tot 0,97; p = 0,02), hoofdzakelijk vanwege het kleinere aantal patiënten dat een bypassweefseltransplantatie van de kransslagader onderging.
Kanker trad vaker op in de ezetimibe/simvastatinegroep (105 versus 70, p = 0,01). De klinische relevantie van deze waarneming is onzeker, aangezien in het grotere SHARP-onderzoek het totale aantal patiënten met enige voorkomende kanker (438 in de ezetimibe/simvastatinegroep versus 439 in de placebogroep) niet verschilde, en daarom kon het resultaat van het SEAS-onderzoek niet door SHARP worden bevestigd. Daarnaast was in de IMPROVE-IT-studie het totaal aantal patiënten met elke nieuwe maligniteit (853 in de ezetimibe/simvastatinegroep versus 863 in de simvastatinegroep) niet significant verschillend en daarom kon de bevinding van de SEAS-studie niet door SHARP of IMPROVE-IT worden bevestigd.
5.2 Farmacokinetische eigenschappen
Absorptie:
Na orale toediening wordt ezetimibe snel geabsorbeerd en uitgebreid geconjugeerd aan een farmacologisch-actieve fenolglucuronide (ezetimibe-glucuronide). De gemiddelde maximumplasmaconcentraties (Cmax) treden binnen 1 tot 2 uur op voor ezetimibe-glucuronide en 4 tot 12 uur voor ezetimibe. De absolute biologische beschikbaarheid van ezetimibe kan niet worden bepaald aangezien de verbinding praktisch onoplosbaar is in waterige media die geschikt zijn voor injectie.
Gelijktijdige inname van voedsel (maaltijd met veel vet of vetloos) had geen effect op de orale biologische beschikbaarheid van ezetimibe wanneer dit werd toegediend als Ezetimibe 10 mg tabletten. Ezetimibe kan al dan niet bij de maaltijd worden ingenomen.
Distributie:
Ezetimibe en ezetimibe-glucuronide zijn voor 99,7%, respectievelijk 88 tot 92% gebonden aan menselijke plasmaeiwitten.
Biotransformatie:
Ezetimibe wordt primair via glucuronideconjugatie in de dunne darm en lever gemetaboliseerd (een fase-II-reactie) met eropvolgende galexcretie. Er is een minimaal oxidatief metabolisme (een fase-I-reactie) waargenomen bij alle onderzochte soorten. Ezetimibe en ezetimibe-glucuronide zijn de belangrijkste van het geneesmiddel afgeleide verbindingen die in het plasma werden gedetecteerd. Ze vormen ongeveer 10 tot 20% respectievelijk 80 tot 90% van het totale geneesmiddel in het plasma. Zowel ezetimibe als ezetimibe-glucuronide worden langzaam uit het plasma geëlimineerd met bewijs van een significante enterohepatische recycling. De halfwaardetijd voor ezetimibe en ezetimibe-glucuronide is ongeveer 22 uur.
Eliminatie:
Na orale toediening van 14C-ezetimibe (20 mg) aan menselijke proefpersonen was het totale ezetimibe goed voor ongeveer 93% van de totale radioactiviteit in het plasma. Ongeveer 78% en 11% van de toegediende radioactiviteit werd teruggewonnen uit de feces respectievelijk urine, gedurende een verzamelperiode van 10 dagen. Na 48 uur was er geen detecteerbare radioactiviteit in het plasma.
Speciale populaties:
Pediatrische patiënten
De farmacokinetiek van ezetimibe is voor kinderen ≥6 jaar ongeveer hetzelfde als voor volwassenen. Farmacokinetische gegevens voor de pediatrische populatie <6 jaar oud zijn niet beschikbaar. Klinische ervaring met pediatrische en adolescente patiënten omvat patiënten met HoFH, HeFH of sitosterolemie.
Ouderen
De plasmaconcentraties voor het totale ezetimibe zijn ongeveer 2 keer zo hoog bij ouderen (≥65 jaar) dan bij jongeren (18 tot 45 jaar). De LDL-C-reductie en het veiligheidsprofiel zijn vergelijkbaar tussen oudere en jonge proefpersonen die behandeld zijn met Ezetimibe. Daarom is er geen doseringsaanpassing nodig voor ouderen.
Leverfunctiestoornis
Na een enkele 10-mg-dosis ezetimibe was de gemiddelde AUC voor het totale ezetimibe toegenomen tot ongeveer het 1,7-voudige bij patiënten met milde leverfunctiestoornis (Child Pugh-score 5 of 6), in vergelijking met gezonde proefpersonen. In een 14-daagse studie met meervoudige dosis (10 mg daags) bij patiënten met matige leverfunctiestoornis (Child Pugh-score 7 tot 9) was de gemiddelde AUC voor het totale ezetimibe met ongeveer het 4-voudige toegenomen op dag 1 en dag 14, in vergelijking met gezonde proefpersonen. Er is geen doseringsbijstelling nodig voor patiënten met milde
leverfunctiestoornis. Als gevolg van de onbekende effecten van de verhoogde blootstelling aan ezetimibe bij patiënten met matige of ernstige (Child Pugh-score >9) leverfunctiestorrnis, wordt Ezetimibe niet aanbevolen voor deze patiënten (zie rubriek 4.4).
Nierfunctiestoornis
Na een enkele 10-mg-dosis ezetimibe bij patiënten met een ernstige nieraandoening (n=8; gemiddelde CrCl ≤30 ml/min/1,73m2), was de gemiddelde AUC voor het totale ezetimibe toegenomen met ongeveer het 1,5-voudige, vergeleken met gezonde proefpersonen (n=9). Dit resultaat wordt niet als klinisch significant beschouwd. Er is geen doseringsbijstelling noodzakelijk voor patiënten met een verslechterde nierwerking.
Een extra patiënt in deze studie (post-niertransplantatie die diverse medicaties ontving, inclusief ciclosporine) had een 12 keer grotere blootstelling aan het totale ezetimibe.
Geslacht
De plasmaconcentraties voor het totale ezetimibe zijn iets hoger (ongeveer 20%) bij vrouwen dan bij mannen. De LDL-C-reductie en het veiligheidsprofiel zijn vergelijkbaar tussen mannen en vrouwen die behandeld zijn met Ezetimibe. Daarom is er geen doseringsaanpassing nodig op basis van geslacht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Dierenstudies over de chronische toxiciteit van ezetimibe stelden geen organen vast die gevoelig zouden zijn voor toxische effecten. Bij honden die gedurende vier weken behandeld werden met ezetimibe (≥ 0,03 mg/kg/dag) was de cholesterolconcentratie in de gal van de galblaas toegenomen met een factor 2,5 tot 3,5. Maar in een eenjaarsstudie met honden die doses kregen tot maximaal 300 mg/kg/dag was er geen grotere incidentie van cholelithiase of andere lever- en galeffecten waargenomen. De significantie van deze gegevens voor mensen is onbekend. Een lithogeen risico in verbinding met het therapeutisch gebruik van Ezetimibe kan niet worden uitgesloten.
In studies betreffende gelijktijdige toediening van ezetimibe en statines waren de waargenomen toxische effecten hoofdzakelijk die welke gewoonlijk worden geassocieerd met statines. Sommige van de toxische effecten waren meer uitgesproken dan ze werden waargenomen tijdens de behandeling met alleen statines. Dit wordt toegeschreven aan de farmacokinetische en farmacodynamische interacties in een therapie met gelijktijdige toediening. Geen van dergelijke interacties vond plaats in de klinische studies. Myopathieën traden alleen op bij ratten na blootstelling aan doses die verscheidene keren hoger waren dan de therapeutische dosis voor mensen (ongeveer 20 keer het AUC-niveau voor statines en 500 tot 2000 keer het AUC-niveau voor de actieve metabolieten).
In een serie in vivo en in vitro bepalingen vertoonde ezetimibe, alleen gegeven of samen gegeven met statines, geen genotoxisch potentieel. Langetermijn-carcinogeniteitstests betreffende ezetimibe waren negatief.
Ezetimibe had geen effect op de vruchtbaarheid van mannelijke of vrouwelijke ratten, noch bleek het teratogeen te zijn bij ratten of konijnen, en evenmin had het een nadelige invloed op de prenatale of postnatale ontwikkeling. Ezetimibe passeerde de placentabarrière in zwangere ratten en konijnen die verscheidene doses van 1000 mg/kg/dag hadden gekregen. De gelijktijdige toediening van ezetimibe en statines was niet teratogeen voor ratten. Bij zwangere konijnen werd een klein aantal skeletmisvormingen (gefuseerde borst- en staartwervels, een kleiner aantal staartwervels) waargenomen. De gelijktijdige toediening van ezetimibe met lovastatine leidde tot embryoletale effecten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Croscarmellose-natrium (E468)
Lactosemonohydraat
Magnesiumstearaat (E572)
Povidon K30 (E1201)
Natriumlaurilsulfaat (E487)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
60 maanden
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Ezetimibe 10 mg tabletten zijn verpakt in een oPA-Al-PVC/Al-blisterverpakking in verpakkingen van 14, 28, 30, 56, 98 of 100 tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
URQUIMA, S.A.
Av. Camí Reial, 51-57
08184 Palau-Solità i Plegamans
Barcelona
Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 115415
9 DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/HERNIEUWING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 5 augustus 2015
Verlenging van de vergunning: 3 juni 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 1: 9 oktober 2022.