


SmPC (samenvatting van de productkenmerken) - Empagliflozine Devatis
1. NAAM VAN HET GENEESMIDDEL
Empagliflozine Devatis 10 mg, filmomhulde tabletten
Empagliflozine Devatis 25 mg, filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Empagliflozine Devatis 10 mg, filmomhulde tabletten
Elke tablet bevat 10 mg empagliflozine.
Hulpstoffen met bekend effect
Elke tablet bevat lactosemonohydraat equivalent aan 45 mg lactose.
Empagliflozine Devatis 25 mg, filmomhulde tabletten
Elke tablet bevat 25 mg empagliflozine.
Hulpstoffen met bekend effect
Elke tablet bevat lactosemonohydraat equivalent aan 112,6 mg lactose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Empagliflozine Devatis 10 mg, filmomhulde tabletten
Lichtgele tot gele, biconvexe, ronde filmomhulde tablet (ongeveer 6 mm in diameter).
Empagliflozine Devatis 25 mg, filmomhulde tabletten
Lichtgele tot gele, biconvexe, ovale filmomhulde tablet (ongeveer 12 mm lang en 6 mm breed).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Diabetes mellitus type 2
Empagliflozine Devatis is geïndiceerd voor gebruik bij volwassenen en kinderen in de leeftijd van 10 jaar en ouder voor de behandeling van onvoldoende gereguleerde diabetes mellitus type 2 als aanvulling op dieet en lichaamsbeweging
- als monotherapie als metformine niet geschikt geacht wordt vanwege intolerantie
- als aanvulling op andere geneesmiddelen voor de behandeling van diabetes
Voor studieresultaten met betrekking tot combinatie van behandelingen, werkzaamheid op bloedglucoseregulatie, cardiovasculaire en renale gebeurtenissen, en de onderzochte populaties, zie rubrieken 4.4, 4.5 en 5.1.
Hartfalen
Empagliflozine Devatis is geïndiceerd voor de behandeling van volwassenen met symptomatisch chronisch hartfalen.
Chronische nierschade
Empagliflozine Devatis is geïndiceerd voor de behandeling van volwassenen met chronische nierschade.
4.2 Dosering en wijze van toediening
Dosering
Diabetes mellitus type 2
De aanbevolen aanvangsdosering is 10 mg empagliflozine eenmaal daags voor monotherapie en aanvullende combinatietherapie met andere geneesmiddelen voor de behandeling van diabetes. Bij patiënten die empagliflozine 10 mg eenmaal daags verdragen en die een eGFR ≥ 60 ml/min/1,73 m2 hebben en bij wie een strakkere bloedglucoseregulatie nodig is, kan de dosis worden verhoogd naar 25 mg eenmaal daags. De maximale dagelijkse dosis is 25 mg (zie hieronder en rubriek 4.4).
Hartfalen
De aanbevolen dosering is 10 mg empagliflozine eenmaal daags.
Chronische nierschade
De aanbevolen dosering is 10 mg empagliflozine eenmaal daags.
Alle indicaties
Als empagliflozine wordt gebruikt in combinatie met een sulfonylureumderivaat of met insuline, kan worden overwogen om de dosering van het sulfonylureumderivaat of de insuline te verlagen om de kans op hypoglykemie te verminderen (zie rubrieken 4.5 en 4.8).
Als een dosis wordt overgeslagen, moet deze worden ingenomen zodra de patiënt dit beseft. Er mag geen dubbele dosis op dezelfde dag worden ingenomen.
Speciale patiëntgroepen
Nierinsufficiëntie
Vanwege beperkte ervaring wordt het afgeraden om een behandeling met empagliflozine te starten bij patiënten met een eGFR van < 20 ml/min/1,73 m2.
Bij patiënten met een eGFR van < 60 ml/min/1,73 m2 is de dagelijkse dosis empagliflozine 10 mg.
Bij patiënten met diabetes mellitus type 2 is de glucoseverlagende werkzaamheid van empagliflozine verminderd bij patiënten met een eGFR van < 45 ml/min/1,73 m2 en waarschijnlijk afwezig bij patiënten met een eGFR van < 30 ml/min/1,73 m2. Daarom dient bij een eGFR van minder dan 45 ml/min/1,73 m2 zo nodig een aanvullende glucoseverlagende behandeling te worden overwogen (zie rubriek 4.4, 4.8, 5.1 en 5.2).
Leverinsufficiëntie
Er is geen dosisaanpassing nodig bij patiënten met een leverinsufficiëntie. Blootstelling aan empagliflozine is verhoogd bij patiënten met ernstige leverinsufficiëntie. Therapeutische ervaring bij patiënten met ernstige leverfunctiestoornis is beperkt en daarom wordt gebruik in deze populatie niet aanbevolen (zie rubriek 5.2).
Ouderen
Er wordt geen dosisaanpassing aanbevolen op basis van leeftijd. Bij patiënten van 75 jaar en ouder moet rekening worden gehouden met een verhoogd risico op volumedepletie (zie rubrieken 4.4 en 4.8).
Pediatrische patiënten
De aanbevolen aanvangsdosering is 10 mg empagliflozine eenmaal daags. Bij patiënten die empagliflozine 10 mg eenmaal daags verdragen en aanvullende glykemische regulering nodig hebben, kan de dosis worden verhoogd naar 25 mg eenmaal daags (zie rubriek 5.1 en 5.2). Er zijn geen gegevens beschikbaar voor kinderen die een eGFR < 60 ml/min/1,73 m2 hebben en kinderen jonger dan 10 jaar.
De veiligheid en werkzaamheid van empagliflozine voor de behandeling van hartfalen of voor de behandeling van chronische nierschade bij kinderen jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
De tabletten kunnen met of zonder voedsel worden ingenomen, en in hun geheel worden doorgeslikt met water.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Algemeen
Empagliflozine mag niet worden gebruikt bij patiënten met diabetes mellitus type 1 (zie “Ketoacidose” in rubriek 4.4).
Ketoacidose
Er zijn gevallen, waaronder levensbedreigende en fatale gevallen, van ketoacidose gemeld bij patiënten met diabetes mellitus die behandeld werden met SGLT2-remmers, inclusief empagliflozine. Bij een aantal van deze meldingen presenteerde de aandoening zich atypisch met alleen matig verhoogde bloedglucosewaarden, onder de 14 mmol/l (250 mg/dl). Het is niet bekend of het waarschijnlijker is dat ketoacidose bij hogere doseringen van empagliflozine optreedt. Alhoewel het minder waarschijnlijk is dat ketoacidose optreedt bij patiënten zonder diabetes mellitus, zijn er ook bij deze patiënten gevallen gemeld.
In het geval van niet-specifieke symptomen zoals nausea, braken, anorexie, buikpijn, overmatige dorst, ademhalingsmoeilijkheden, verwardheid, ongewone vermoeidheid of slaperigheid moet rekening worden gehouden met het risico op ketoacidose. Patiënten dienen onmiddellijk op ketoacidose te worden onderzocht als deze symptomen zich voordoen, ongeacht de bloedsuikerspiegel.
Bij patiënten bij wie ketoacidose wordt vermoed of gediagnosticeerd, dient de behandeling met empagliflozine onmiddellijk te worden gestaakt.
De behandeling dient te worden onderbroken bij patiënten die worden opgenomen in het ziekenhuis voor grote chirurgische ingrepen of voor ernstige acute medische aandoeningen. Monitoring van ketonen wordt aanbevolen bij deze patiënten. Het meten van ketonenwaarden in het bloed heeft de voorkeur boven meten in de urine. Behandeling met dit middel kan opnieuw worden gestart wanneer de ketonenwaarden normaal zijn en de toestand van de patiënt is gestabiliseerd.
Voor aanvang van de behandeling met empagliflozine, dienen factoren in de voorgeschiedenis van de patiënt die predisponerend kunnen zijn voor ketoacidose, in aanmerking te worden genomen.
Langdurige ketoacidose en langdurige glucosurie zijn waargenomen met empagliflozine. Ketoacidose kan na het staken van de behandeling met empagliflozine langer aanhouden dan verwacht op basis van de plasmahalfwaardetijd (zie rubriek 5.2). Er kunnen empagliflozine-onafhankelijke factoren, zoals insulinedeficiëntie, betrokken zijn bij langere perioden van ketoacidose.
Patiënten die een hoger risico op ketoacidose kunnen lopen, zijn o.a. patiënten met een lage bètacelfunctiereserve (bijv. patiënten met diabetes type 2 met lage C-peptide, latente auto-immuun diabetes bij volwassenen (LADA) of patiënten met een geschiedenis van pancreatitis), patiënten met aandoeningen die leiden tot beperkte inname van voedsel of ernstige uitdroging, patiënten bij wie de insulinedosering is verlaagd en patiënten met een verhoogde insulinebehoefte als gevolg van een acute medische aandoening, operatie of alcoholmisbruik. Bij deze patiënten dienen SGLT2-remmers met voorzichtigheid te worden gebruikt.
Het wordt afgeraden om een behandeling met SGLT2-remmers te herstarten bij patiënten die ketoacidose hebben ervaren tijdens een eerdere behandeling met SGLT2-remmers, tenzij een andere duidelijke precipiterende factor is geïdentificeerd en verholpen.
Empagliflozine Devatis mag niet gebruikt worden bij patiënten met diabetes type 1. Gegevens van een klinisch onderzoeksprogramma tonen aan dat diabetes type 1 patiënten, behandeld met empagliflozine 10 mg en 25 mg als aanvulling op insuline, vaker voorvallen van ketoacidose hadden ten opzichte van placebo.
Nierinsufficiëntie
Vanwege beperkte ervaring wordt het afgeraden om een behandeling met empagliflozine te starten bij patiënten met een eGFR van < 20 ml/min/1,73 m2.
Bij patiënten met een eGFR van < 60 ml/min/1,73 m2 is de dagelijkse dosis empagliflozine 10 mg (zie rubriek 4.2).
De glucoseverlagende werkzaamheid van empagliflozine is afhankelijk van de nierfunctie en is verminderd bij patiënten met een eGFR van < 45 ml/min/1,73 m2 en waarschijnlijk afwezig bij patiënten met een eGFR van < 30 ml/min/1,73 m2 (zie rubriek 4.2, 5.1 en 5.2).
Monitoren van nierfunctie
Beoordeling van de nierfunctie wordt als volgt aanbevolen:
- Voordat gestart wordt met empagliflozine en regelmatig tijdens de behandeling, d.w.z. ten minste jaarlijks (zie rubrieken 4.2, 4.8, 5.1 en 5.2)
- Voordat gestart wordt met een gelijktijdig te gebruiken geneesmiddel dat een negatief effect kan hebben op de nierfunctie.
Risico op volumedepletie
Gebaseerd op de werkingswijze van SGLT2-remmers kan osmotische diurese bij glucosurie leiden tot een geringe afname van de bloeddruk (zie rubriek 5.1). Daarom is voorzichtigheid geboden bij patiënten voor wie een empagliflozine-geïnduceerde daling van de bloeddruk een risico kan vormen, zoals patiënten met bekende cardiovasculaire aandoeningen, patiënten met antihypertensieve therapie met een geschiedenis van hypotensie of patiënten van 75 jaar en ouder.
In geval van omstandigheden die kunnen leiden tot vochtverlies (bv. gastro-intestinale ziekte), wordt zorgvuldige controle van de volumestatus (bv. lichamelijk onderzoek, bloeddrukmetingen, laboratoriumtests waaronder hematocriet) en elektrolyten aanbevolen voor patiënten die empagliflozine krijgen. Tijdelijke onderbreking van de behandeling met empagliflozine moet worden overwogen totdat het vloeistofverlies is gecorrigeerd.
Ouderen
Het effect van empagliflozine op glucose-excretie in de urine is geassocieerd met osmotische diurese, wat de hydratatiestatus kan beïnvloeden. Patiënten van 75 jaar en ouder kunnen een verhoogd risico op volumedepletie hebben. Een groter aantal van deze patiënten behandeld met empagliflozine kreeg bijwerkingen gerelateerd aan volumedepletie in vergelijking met placebo (zie rubriek 4.8). Daarom dient speciale aandacht gegeven te worden aan hun vochtinname in het geval van gelijktijdig toegediende geneesmiddelen die tot volumedepletie kunnen leiden (bv. diuretica, ACE-remmers).
Gecompliceerde urineweginfectie
Er zijn gevallen van gecompliceerde urineweginfecties gemeld, waaronder pyelonefritis en urosepsis, bij patiënten die werden behandeld met empagliflozine (zie rubriek 4.8). Tijdelijke onderbreking van empagliflozine moet worden overwogen bij patiënten met gecompliceerde urineweginfecties.
Necrotiserende fasciitis van het perineum (fournier-gangreen)
Er zijn gevallen van necrotiserende fasciitis van het perineum (ook bekend als fournier-gangreen) gemeld bij vrouwelijke en mannelijke patiënten die SGLT2-remmers innemen, waaronder empagliflozine. Dit is een zeldzaam maar ernstig en potentieel levensbedreigend voorval dat met spoed een chirurgische ingreep en antibiotische behandeling vereist.
Patiënten moet worden geadviseerd een arts te raadplegen als ze last hebben van een combinatie van de symptomen pijn, gevoeligheid, erytheem, of zwelling in het genitale of perineale gebied, met koorts of malaise. Wees ervan bewust dat urogenitale infectie of perineaal abces aan necrotiserende fasciitis vooraf kan gaan. Als fournier-gangreen vermoed wordt, dient de toediening van Empagliflozine Devatis te worden stopgezet en onmiddellijk een behandeling (waaronder antibiotica en chirurgisch debridement) te worden ingesteld.
Amputatie van de onderste ledematen
Een toename in amputaties van de onderste ledematen (voornamelijk van de tenen) is waargenomen in klinische langetermijnstudies met een andere SGLT2-remmer. Het is niet bekend of dit een klasse-effect betreft. Het is voor alle diabetespatiënten belangrijk om goed geadviseerd te worden over standaard preventieve voetverzorging.
Leverschade
Er zijn gevallen van leverschade gemeld met empagliflozine in klinisch onderzoek. Een causaal verband tussen empagliflozine en leverschade is niet vastgesteld.
Verhoogde hematocriet
Er werd een stijging van het hematocriet waargenomen bij behandeling met empagliflozine (zie rubriek 4.8). Patiënten met sterke verhogingen van het hematocriet moeten worden gecontroleerd en onderzocht op onderliggende hematologische aandoeningen.
Chronische nierschade
Patiënten met albuminurie kunnen meer baat hebben bij een behandeling met empagliflozine.
Infiltratieve ziekte of takotsubocardiomyopathie
Er is geen specifiek onderzoek uitgevoerd bij patiënten met infiltratieve ziekte of met takotsubocardiomyopathie. Daardoor is de werkzaamheid bij deze patiënten niet vastgesteld.
Laboratoriumbepalingen urine
Door zijn werkingsmechanisme zullen patiënten die Empagliflozine Devatis innemen, positief testen op glucose in de urine.
Interferentie met 1,5-anhydroglucitol (1,5-AG)-gehaltebepaling
Bepaling van de bloedglucoseregulatie met de 1,5-AG-gehaltebepaling wordt niet aanbevolen, aangezien metingen met 1,5-AG onbetrouwbaar zijn voor de beoordeling van de bloedglucoseregulatie bij patiënten die SGLT2-remmers gebruiken. Om de bloedglucoseregulatie te controleren dienen er andere methoden te worden gebruikt.
Lactose
De tabletten bevatten lactose. Patiënten met zeldzame erfelijke aandoeningen als galactoseintolerantie, algehele lactasedeficiëntie of glucose-galactose malabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Elke tablet bevat minder dan 1 mmol natrium (23 mg), dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Farmacodynamische interacties
Diuretica
Empagliflozine kan bijdragen aan het diuretisch effect van thiazide- en lisdiuretica en kan het risico van uitdroging en hypotensie verhogen (zie rubriek 4.4).
Insuline en insulinesecretagogenen
Insuline en insulinesecretagogenen, zoals sulfonylureumderivaten, kunnen het risico op hypoglykemie verhogen. Een lagere dosis insuline of insulinesecretagogeen kan daarom nodig zijn om het risico op hypoglykemie te verminderen wanneer gebruikt in combinatie met empagliflozine (zie rubrieken 4.2 en 4.8).
Farmacokinetische interacties
Effecten van andere geneesmiddelen op empagliflozine
In-vitro-gegevens suggereren dat de primaire route van metabolisme van empagliflozine bij mensen glucuronidering door uridine-5’-difosfoglucuronosyltransferases UGT1A3, UGT1A8, UGT1A9 en UGT2B7 is. Empagliflozine is een substraat van de humane opnametransporters OAT3, OATP1B1 en OATP1B3, maar niet van OAT1 en OCT2. Empagliflozine is een substraat van P-glycoproteïne (P-gp) en borstkankerresistentieproteïne (BCRP).
Gelijktijdige toediening van empagliflozine met probenecide, een remmer van UGT-enzymen en OAT3, resulteerde in een 26% toename van de piekplasmaconcentratie (Cmax) van empagliflozine en een 53% toename van de oppervlakte onder de concentratie/tijd-curve (AUC). Deze veranderingen werden niet als klinisch relevant beschouwd.
Het effect van UGT-inductie (bijvoorbeeld inductie door rifampicine of fenytoïne) op empagliflozine is niet onderzocht. Gecombineerde behandeling met bekende induceerders van UGT-enzymen wordt niet aanbevolen vanwege een potentieel risico op verminderde werkzaamheid. Als een induceerder van deze UGT-enzymen gelijktijdig moet worden toegediend, is controle van de bloedglucoseregulatie ter beoordeling van de respons op Empagliflozine Devatis aangewezen.
Uit een interactiestudie met gemfibrozil, een in-vitro- remmer van OAT3 en OATP1B1/1B3 transporters, bleek dat de Cmax van empagliflozine toenam met 15% en de AUC toenam met 59% na gelijktijdige toediening. Deze veranderingen werden niet als klinisch relevant beschouwd.
Remming van OATP1B1/1B3-transporters door gelijktijdige toediening met rifampicine resulteerde in een 75% toename van de Cmax en een 35% toename van de AUC van empagliflozine. Deze veranderingen werden niet als klinisch relevant beschouwd.
Blootstelling aan empagliflozine was gelijk met en zonder gelijktijdige toediening met verapamil, een P-gp-remmer, wat erop wijst dat remming van P-gp geen klinisch relevant effect op empagliflozine heeft.
Interactiestudies suggereren dat de farmacokinetiek van empagliflozine niet wordt beïnvloed door gelijktijdige toediening met metformine, glimepiride, pioglitazon, sitagliptine, linagliptine, warfarine, verapamil, ramipril, simvastatine, torasemide en hydrochloorthiazide.
Effecten van empagliflozine op andere geneesmiddelen
Empagliflozine kan de renale lithiumexcretie verhogen en de lithiumconcentraties in het bloed kunnen dalen. De serumconcentratie van lithium moet vaker worden gecontroleerd na het starten met empagliflozine en na dosisaanpassingen. Voor het monitoren van de serumconcentratie van lithium moet de patiënt worden verwezen naar de arts die lithium voorschrijft.
Uit in-vitro-studies blijkt dat empagliflozine de CYP450-isovormen niet remt, inactiveert of induceert. Empagliflozine remt UGT1A1, UGT1A3, UGT1A8, UGT1A9 of UGT2B7 niet.
Geneesmiddeleninteracties tussen de belangrijkste CYP450- en UGT-isovormen met empagliflozine en gelijktijdig toegediende substraten van deze enzymen worden daarom onwaarschijnlijk geacht.
Empagliflozine remt P-gp niet bij therapeutische doses. Op basis van in-vitro-studies wordt het onwaarschijnlijk geacht dat empagliflozine interacties veroorzaakt met werkzame stoffen die P-gp-substraten zijn. Gelijktijdige toediening van digoxine, een P-gp-substraat, met empagliflozine resulteerde in een 6% toename van de AUC en een 14% toename van de Cmax van digoxine. Deze veranderingen werden niet als klinisch relevant beschouwd.
Empagliflozine remt in-vitro bij klinisch relevante plasmaconcentraties geen humane opnametransporters zoals OAT3, OATP1B1 en OATP1B3 en daarom worden geneesmiddeleninteracties met substraten van deze opnametransporters onwaarschijnlijk geacht.
Interactiestudies uitgevoerd bij menselijke vrijwilligers suggereren dat empagliflozine geen klinisch relevant effect heeft op de farmacokinetiek van metformine, glimepiride, pioglitazon, sitagliptine, linagliptine, simvastatine, warfarine, ramipril, digoxine, diuretica en orale anticonceptiva.
Pediatrische patiënten
Interactie is alleen onderzocht bij volwassenen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van empagliflozine bij zwangere vrouwen. De resultaten van dieronderzoek tonen aan dat empagliflozine in zeer beperkte mate de placenta passeert tijdens de late zwangerschap, maar duiden niet op directe of indirecte schadelijke effecten wat betreft vroege embryonale ontwikkeling. Dierstudies hebben echter nadelige effecten op de postnatale ontwikkeling aangetoond (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Empagliflozine Devatis te vermijden tijdens de zwangerschap.
Borstvoeding
Er zijn geen gegevens beschikbaar bij de mens over uitscheiding van empagliflozine in de moedermelk. Uit beschikbare toxicologische gegevens bij dieren blijkt dat empagliflozine in melk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Empagliflozine Devatis mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Er is geen onderzoek uitgevoerd naar het effect van Empagliflozine Devatis op de vruchtbaarheid bij de mens. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Empagliflozine Devatis heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten moet worden geadviseerd voorzorgsmaatregelen te nemen om hypoglykemie tijdens het rijden en tijdens het bedienen van machines te voorkomen, vooral wanneer Empagliflozine Devatis gelijktijdig wordt gebruikt in combinatie met een sulfonylureumderivaat en/of insuline.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Diabetes mellitus type 2
Een totaal van 15582 patiënten met diabetes type 2 werd geïncludeerd in klinische studies om de veiligheid van empagliflozine te evalueren, van wie 10004 patiënten empagliflozine ontvingen, hetzij als monotherapie of in combinatie met metformine, een sulfonylureumderivaat, DPP-4-remmers of insuline.
In 6 placebogecontroleerde studies van 18 tot 24 weken werden 3534 patiënten geïncludeerd van wie er 1183 werden behandeld met placebo en 2351 met empagliflozine. De totale incidentie van bijwerkingen bij patiënten behandeld met empagliflozine was gelijk aan die bij placebopatiënten. De meest frequent gemelde bijwerking was hypoglykemie wanneer er gelijktijdig een sulfonylureumderivaat of insuline was gebruikt (zie beschrijving van geselecteerde bijwerkingen).
Hartfalen
De EMPEROR-studies omvatten patiënten met hartfalen met ofwel verminderde ejectiefractie (N=3726) dan wel behouden ejectiefractie (N=5985), die werden behandeld met empagliflozine 10 mg of placebo. Ongeveer de helft van de patiënten had diabetes mellitus type 2. De meest frequente bijwerking van de EMPEROR-Reduced- en EMPEROR-Preserved-studies samen was volumedepletie (empagliflozine 10 mg: 11,4%; placebo: 9,7%).
Chronische nierschade
De EMPA-KIDNEY-studie omvatte patiënten met chronische nierschade (N = 6609) die werden behandeld met 10 mg empagliflozine of placebo. Ongeveer 44% van de patiënten had diabetes mellitus type 2. De meest frequente bijwerkingen in de EMPA-KIDNEY-studie waren jicht (empagliflozine 7,0% versus placebo 8,0%) en acuut nierletsel (empagliflozine 2,8% versus placebo 3,5%), die vaker werden gemeld bij met placebo behandelde patiënten.
Over het geheel genomen was het veiligheidsprofiel van empagliflozine in het algemeen consistent over de bestudeerde indicaties.
Bijwerkingen in tabelvorm
Bijwerkingen, geclassificeerd per systeem/orgaanklasse en volgens voorkeurstermen van MedDRA, die gemeld zijn bij patiënten die empagliflozine kregen in placebogecontroleerde studies, worden in onderstaande tabel weergegeven (tabel 1).
De bijwerkingen worden gerangschikt per absolute frequentie. Frequenties worden gedefinieerd als zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000) of zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1: Lijst met bijwerkingen (MedDRA) in tabelvorm gerapporteerd in placebogecontroleerde studies en gegevens die zijn verkregen uit postmarketingervaring
Systeem/ orgaanklasse | Zeer vaak | Vaak | Soms | Zelden | Zeer zelden |
|---|---|---|---|---|---|
| Infecties en parasitaire aandoeningen | Vaginale candidiasis, vulvovaginitis, balanitis en andere genitale infectiesa Urinewegin-fectie (waaronder pyelonefritis en urosepsis)a | Necrotiserende fasciitis van het perineum (fournier-gangreen)* |
| Voedings- en stofwisselings-stoornissen | Hypoglykemie (wanneer gebruikt met sulfonylureum derivaat of insuline)a | Dorst | Ketoacidose* | ||
|---|---|---|---|---|---|
Maagdarm- stelsel- aandoeningen | Constipatie | ||||
| Huid- en onderhuid-aandoeningen | Pruritis (gegenerali-seerd) Rash | Urticaria Angio-oedeem | |||
| Bloedvat-aandoeningen | Volume- depletiea | ||||
| Nier- en urineweg aandoeningen | Vaker plassena | Dysurie | Tubulo- interstitiële nefritis | ||
| Onderzoeken | Serum lipiden verhoogda | Bloedcreatinine verhoogd/ glomerulaire filtratiesnelheid verlaagda Hematocriet verhoogda |
a zie paragrafen hieronder voor aanvullende informatie
* zie rubriek 4.4
Beschrijving van geselecteerde bijwerkingen
Hypoglykemie
De frequentie van hypoglykemie was afhankelijk van de achtergrondtherapie in de respectieve studies en was gelijk voor empagliflozine en placebo als monotherapie, als aanvullende therapie op metformine, als aanvullende therapie op pioglitazon met of zonder metformine, als aanvullende therapie op linagliptine en metformine, en als aanvulling op standaard ondersteunende behandeling en voor de combinatie van empagliflozine met metformine bij geneesmiddelnaïeve patiënten in vergelijking met degenen die behandeld werden met empagliflozine en metformine als individuele bestanddelen. Een verhoogde frequentie werd waargenomen wanneer gegeven als een aanvullende therapie op metformine en een sulfonylureumderivaat (empagliflozine 10 mg: 16,1%, empagliflozine 25 mg: 11,5%, placebo: 8,4%), aanvullende therapie op basale insuline met of zonder metformine en met of zonder een sulfonylureumderivaat (empagliflozine 10 mg: 19,5%, empagliflozine 25 mg: 28,4%, placebo: 20,6% tijdens de eerste 18 weken behandeling wanneer insuline niet kon worden aangepast; empagliflozine 10 mg en 25 mg: 36,1%, placebo 35,3% gedurende de studie van 78 weken) en als aanvulling op MDI-insuline met of zonder metformine (empagliflozine 10 mg: 39,8%, empagliflozine 25 mg: 41,3%, placebo: 37,2% tijdens de eerste 18 weken behandeling toen insuline niet kon worden aangepast; emagliflozine 10 mg: 51,1%, empagliflozine 25 mg: 57,7%, placebo: 58% gedurende de studie van 52 weken).
In de EMPEROR-studies naar hartfalen werden vergelijkbare frequenties van hypoglykemie waargenomen bij gebruik als aanvulling op sulfonylureum of insuline (empagliflozine 10 mg: 6,5%; placebo: 6,7%).
Ernstige hypoglykemie (gebeurtenissen die hulp vereisen)
Er werd geen toename in ernstige hypoglykemie waargenomen bij empagliflozine vergeleken met placebo als monotherapie, als aanvullende therapie op metformine, als aanvullende therapie op metformine en een sulfonylureumderivaat, als aanvullende therapie op pioglitazon met of zonder metformine, aanvullende therapie op linagliptine en metformine, als aanvulling op standaard ondersteunende behandeling en voor de combinatie van empagliflozine met metformine bij geneesmiddelnaïeve patiënten in vergelijking met degenen die behandeld werden met empagliflozine en metformine als individuele bestanddelen. Een verhoogde frequentie werd waargenomen wanneer gegeven als een aanvullende therapie op basale insuline met of zonder metformine en met of zonder een sulfonylureumderivaat (empagliflozine 10 mg: 0%, empagliflozine 25 mg: 1,3%, placebo: 0% tijdens de eerste 18 weken behandeling wanneer insuline niet kon worden aangepast; empagliflozine 10 mg: 0%, empagliflozine 25 mg: 1,3%, placebo 0% gedurende de studie van 78 weken) en aanvullende op MDI-insuline met of zonder metformine (empagliflozine 10 mg: 0,5%, empagliflozine 25 mg: 0,5%, placebo: 0,5% tijdens de eerste 18 weken behandeling toen insuline niet kon worden aangepast; empagliflozine 10 mg: 1,6%, empagliflozine 25 mg: 0,5%, placebo: 1,6% gedurende de studie van 52 weken).
In de EMPEROR-studies naar hartfalen werden vergelijkbare frequenties van ernstige hypoglykemie waargenomen bij patiënten met diabetes mellitus bij behandeling met empagliflozine en placebo als aanvulling op sulfonylureum of insuline (empagliflozine 10 mg: 2,2%; placebo: 1,9%).
Vaginale candidiasis, vulvovaginitis, balanitis en andere genitale infecties
Vaginale candidiasis, vulvovaginitis, balanitis en andere genitale infecties werden vaker gemeld bij patiënten behandeld met empagliflozine (empagliflozine 10 mg: 4,0%, empagliflozine 25 mg: 3,9%) vergeleken met placebopatiënten (1,0%). Deze infecties werden vaker gemeld bij vrouwen behandeld met empagliflozine vergeleken met placebopatiënten, en het verschil in frequentie was minder uitgesproken bij mannen. De genitale infecties waren mild of matig in intensiteit.
In de EMPEROR-studies naar hartfalen was de frequentie van deze infecties beduidend hoger bij patiënten met diabetes mellitus (empagliflozine 10 mg: 2,3%; placebo: 0,8%) dan bij patiënten zonder diabetes mellitus (empagliflozine10 mg: 1,7%; placebo: 0,7%) bij vergelijking tussen behandeling met empagliflozine of met placebo.
Er zijn gevallen van fimose/verworven fimose gelijktijdig met genitale infecties gemeld en in sommige gevallen was circumcisie nodig.
Vaker plassen
Vaker plassen (met inbegrip van de vooraf gedefinieerde termen pollakisurie, polyurie en nycturie) werd met hogere frequentie waargenomen bij patiënten behandeld met empagliflozine (empagliflozine 10 mg: 3,5%, empagliflozine 25 mg: 3,3%) vergeleken met placebopatiënten (1,4%). Vaker plassen was meestal mild of matig in intensiteit. De frequentie van de gemelde nycturie was vergelijkbaar voor placebo en empagliflozine (< 1%).
In de EMPEROR-studies naar hartfalen werden vergelijkbare frequenties van vaker plassen waargenomen bij patiënten die werden behandeld met empagliflozine en met placebo (empagliflozine 10 mg: 0,9%; placebo: 0,5%).
Urineweginfectie
De totale frequentie van urineweginfectie gemeld als bijwerking was vergelijkbaar bij patiënten behandeld met empagliflozine 25 mg en placebo (7,0% en 7,2%) en hoger met empagliflozine 10 mg (8,8%). Vergelijkbaar met placebo werd urineweginfectie vaker gemeld voor empagliflozine bij patiënten met een geschiedenis van chronische of terugkerende urineweginfecties. De intensiteit (mild, matig, ernstig) van urineweginfecties was vergelijkbaar bij patiënten behandeld met empagliflozine en placebo. Urineweginfecties werden vaker gemeld bij vrouwen behandeld met empagliflozine vergeleken met placebo; er was geen verschil bij mannen.
Volumedepletie
De totale frequentie van volumedepletie (met inbegrip van de vooraf gedefinieerde termen verlaagde bloeddruk (ambulant), verlaagde systolische bloeddruk, dehydratie, hypotensie, hypovolemie, orthostatische hypotensie en syncope) was vergelijkbaar bij patiënten behandeld met empagliflozine
(empagliflozine 10 mg: 0,6%, empagliflozine 25 mg: 0,4%) en placebo (0,3%). De frequentie van voorvallen van volumedepletie was toegenomen bij patiënten van 75 jaar en ouder behandeld met empagliflozine 10 mg (2,3%) of empagliflozine 25 mg (4,3%) vergeleken met placebo (2,1%).
Bloedcreatinine verhoogd/glomerulaire filtratiesnelheid verlaagd
De totale frequentie van patiënten met verhoogd bloedcreatinine en verlaagde glomerulaire filtratiesnelheid was gelijk voor empagliflozine en placebo (bloedcreatinine verhoogd: empagliflozine 10 mg 0,6%, empagliflozine 25 mg 0,1%, placebo 0,5%; glomerulaire filtratiesnelheid verlaagd: empagliflozine 10 mg 0,1%, empagliflozine 25 mg 0%, placebo 0,3%).
Aanvankelijke stijgingen van creatinine en aanvankelijke dalingen van geschatte glomerulaire filtratiesnelheden bij patiënten behandeld met empagliflozine waren over het algemeen voorbijgaand bij voortgezette behandeling of reversibel na staken van de behandeling met het geneesmiddel.
In overeenkomst met andere studies was er in de EMPA-REG OUTCOME studie bij patiënten behandeld met empagliflozine sprake van een aanvankelijke daling van de eGFR (gemiddeld: 3 ml/min/1,73 m2). Daarna bleef de eGFR gehandhaafd bij het voortzetten van de behandeling. De gemiddelde eGFR keerde terug naar baseline na staken van de behandeling, wat erop kan duiden dat acute hemodynamische veranderingen een rol kunnen spelen bij deze veranderingen van de nierfunctie. Dit fenomeen is ook waargenomen in de EMPEROR-studies naar hartfalen en de EMPA-KIDNEY-studie.
Serumlipiden verhoogd
Gemiddelde verhogingen vanaf baseline bij empagliflozine 10 mg en 25 mg versus placebo waren voor totaal cholesterol respectievelijk 4,9% en 5,7% versus 3,5%; voor HDL-cholesterol 3,3% en 3,6% versus 0,4%; voor LDL-cholesterol 9,5% en 10,0% versus 7,5% en voor triglyceriden 9,2% en 9,9% versus 10,5%.
Haematocriet verhoogd
Gemiddelde veranderingen in hematocriet vanaf baseline bij empagliflozine 10 mg en 25 mg waren respectievelijk 3,4% en 3,6%, in vergelijking met 0,1% voor placebo. In het onderzoek EMPA-REG Outcome keerden de hematocrietwaarden terug naar de baselinewaarden na een follow-up periode van 30 dagen na het stopzetten van de behandeling.
Pediatrische patiënten
In de DINAMO-studie werden 157 kinderen van 10 jaar en ouder met diabetes type 2 behandeld. Van hen kregen 52 patiënten empagliflozine, 52 linagliptine en 53 placebo (zie rubriek 5.1).
Tijdens de placebogecontroleerde fase was hypoglykemie de meest voorkomende bijwerking met hogere totale percentages voor patiënten behandeld met empagliflozine in vergelijking met de placebogroep (empagliflozine 10 mg en 25 mg samen: 23,1%; placebo: 9,4%). Geen van deze voorvallen was ernstig en directe hulp was niet nodig.
Over het geheel genomen was het veiligheidsprofiel bij kinderen vergelijkbaar met het veiligheidsprofiel bij volwassenen met diabetes mellitus type 2.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Symptomen
In gecontroleerde klinische studies vertoonden enkelvoudige doses tot maximaal 800 mg empagliflozine bij gezonde vrijwilligers en meervoudige dagelijkse doses tot maximaal 100 mg empagliflozine bij patiënten met diabetes type 2 geen toxiciteit. Empagliflozine verhoogde de uitscheiding van glucose in de urine, wat leidde tot een toename van urinevolume. De waargenomen toename in urinevolume was niet dosisafhankelijk en is niet klinisch significant. Er is geen ervaring bij mensen met doses boven de 800 mg.
Behandeling
In geval van overdosering dient met de juiste behandeling te worden begonnen op basis van de klinische status van de patiënt. De verwijdering van empagliflozine door hemodialyse is niet onderzocht.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Diabetesmiddelen, natrium-glucose-cotransporter-2-remmers
(SGLT2-remmers), ATC-code: A10BK03
Werkingsmechanisme
Empagliflozine is een reversibele, zeer sterke (IC50 van 1,3 nmol) en selectieve competitieve remmer van natrium-glucose-cotransporter-2 (SGLT2). Empagliflozine remt geen andere glucosetransporters die belangrijk zijn voor glucosetransport naar de perifere weefsels en is 5000 maal meer selectief voor SGLT2 dan voor SGLT1, de belangrijkste transporter verantwoordelijk voor glucoseabsorptie in de darm. SGLT2 wordt in hoge mate tot expressie gebracht in de nieren, terwijl expressie in andere weefsels afwezig is of zeer laag. Het is verantwoordelijk, als de belangrijkste transporter, voor de reabsorptie van glucose uit het glomerulusfiltraat terug in de circulatie. Bij patiënten met diabetes type 2 en hyperglykemie wordt een grotere hoeveelheid glucose gefilterd en gereabsorbeerd.
Empagliflozine verbetert bloedglucoseregulatie bij patiënten met diabetes type 2 door vermindering van de renale glucosereabsorptie. De hoeveelheid glucose die door de nieren via dit glucuretische mechanisme wordt verwijderd, is afhankelijk van de bloedglucoseconcentratie en GFR. Remming van SGLT2 bij patiënten met diabetes type 2 en hyperglykemie leidt tot overmatige glucose-excretie in de urine. Het gebruik van empagliflozine verhoogt daarnaast de excretie van natrium wat leidt tot osmotische diurese en verminderd intravasculair volume.
Bij patiënten met diabetes type 2 nam de urinaire glucose-excretie toe direct na de eerste dosis empagliflozine en deze houdt aan gedurende het doseringsinterval van 24 uur. Verhoogde urinaire glucose-excretie was gehandhaafd aan het eind van de 4 weken durende behandelingsperiode met een gemiddelde van ongeveer 78 g/dag. Verhoogde urinaire glucose-excretie resulteerde in een onmiddellijke verlaging van plasmaglucosewaarden bij patiënten met diabetes type 2.
Empagliflozine verbetert de plasmaglucosewaarden zowel in nuchtere toestand als na de maaltijd. Het werkingsmechanisme van empagliflozine is onafhankelijk van bètacelfunctie en de insulineroute en dit draagt bij aan een laag risico op hypoglykemie. Er werd verbetering van surrogaatmarkers van bètacelfunctie met inbegrip van Homeostasis Model Assessment-β (HOMA-β) waargenomen. Bovendien brengt urinaire glucose-excretie calorieverlies teweeg, geassocieerd met verlies van lichaamsvet en verlaging van lichaamsgewicht. De glucosurie die wordt waargenomen met empagliflozine gaat gepaard met diurese die kan bijdragen aan duurzame en matige verlaging van de bloeddruk.
Bovendien neemt door empagliflozine de terugresorptie van natrium af en de afgifte van natrium naar de distale tubulus toe. Dit kan meerdere fysiologische functies beïnvloeden, met inbegrip van, maar niet beperkt tot: toename van de tubuloglomerulaire feedback en afname van de intraglomerulaire druk, verlaging van zowel de voorbelasting als de nabelasting van het hart, downregulatie van de sympathische activiteit en vermindering van spanning op de linkerventrikelwand zoals wordt aangetoond met een daling van de NT-proBNP-waarden die gunstige effecten kunnen hebben op de remodelling van het hart, de vuldrukken en de diastolische functie en op het behoud van de structuur en functie van de nieren. Andere effecten zoals een stijging van het hematocriet en een daling van het lichaamsgewicht en de bloeddruk kunnen verder bijdragen aan de gunstige effecten op het hart en de nieren.
Klinische werkzaamheid en veiligheid
Diabetes mellitus type 2
Zowel de verbetering van glykemische controle en vermindering van cardiovasculaire morbiditeit en mortaliteit zijn een integraal onderdeel van de behandeling van diabetes type 2.
De glykemische werkzaamheid en cardiovasculaire resultaten zijn onderzocht bij een totaal van 14663 patiënten met diabetes type 2 die werden behandeld in 12 dubbelblinde, placebo- en actief gecontroleerde klinische studies van wie 9295 patiënten empagliflozine kregen (empagliflozine 10 mg: 4165 patiënten; empagliflozine 25 mg: 5130 patiënten). Vijf studies hadden een behandelingsduur van 24 weken; bij extensies van deze en andere studies werden patiënten blootgesteld aan empagliflozine gedurende maximaal 102 weken.
Behandeling met empagliflozine als monotherapie en in combinatie met metformine, pioglitazon, een sulfonylureumderivaat, DPP-4-remmers en insuline leidde tot klinisch relevante verbeteringen van HbA1c, nuchtere plasmaglucose (FPG), lichaamsgewicht en systolische en diastolische bloeddruk. Toediening van empagliflozine 25 mg resulteerde in een hoger aantal patiënten dat het HbA1c-target van minder dan 7% bereikte en minder patiënten hadden glykemische noodmedicatie nodig vergeleken met empagliflozine 10 mg en placebo. Een hogere baseline-HbA1c ging gepaard met een grotere afname in HbA1c. Daarnaast verminderde empagliflozine als aanvulling op standaard ondersteunende behandeling de cardiovasculaire mortaliteit bij patiënten met diabetes type 2 en vastgestelde cardiovasculaire ziekte.
Monotherapie
De werkzaamheid en veiligheid van empagliflozine als monotherapie werden beoordeeld in een dubbelblind, placebo- en actief-gecontroleerd onderzoek van 24 weken bij tot dan toe onbehandelde patiënten. Behandeling met empagliflozine resulteerde in een statistisch significante (p < 0,0001) afname van HbA1c vergeleken met placebo (tabel 2) en een klinisch relevante afname in FPG.
In een vooraf gespecificeerde analyse van patiënten (N=201) met een baseline HbA1c ≥ 8,5% resulteerde behandeling in een afname van HbA1c van baseline met -1,44% voor empagliflozine 10 mg, -1,43% voor empagliflozine 25 mg, -1,04% voor sitagliptine en een toename met 0,01% voor placebo. In de dubbelblinde, placebogecontroleerde extensie van deze studie bleven afnames van HbA1c, lichaamsgewicht en bloeddruk gehandhaafd tot aan week 76.
Tabel 2: Werkzaamheidsresultaten van een 24 weken durende, placebogecontroleerde studie met empagliflozine als monotherapiea
| Placebo | Empagliflozine | Sitagliptine | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 10 mg | 25 mg | 100 mg | ||||||||||||
| N | 228 | 224 | 224 | 223 | ||||||||||
| HbA1c (%) | ||||||||||||||
| Baseline (gemiddelde) | 7,91 | 7,87 | 7,86 | 7,85 | ||||||||||
| Verandering van baseline1 | 0,08 | -0,66 | -0,78 | -0,66 | ||||||||||
| Verschil met placebo1 (97,5% BI) | -0,74* (-0,90, -0,57) | -0,85* (-1,01, -0,69) | -0,73 (-0,88, -0,59)3 | |||||||||||
| N | 208 | 204 | 202 | 200 | ||||||||||
| Patiënten (%) die een HbA1c < 7% bereikten | 12,0 | 35,3 | 43,6 | 37,5 | ||||||||||
| met een baseline-HbA1c ≥ 7%2 | ||||
|---|---|---|---|---|
| N | 228 | 224 | 224 | 223 |
| Lichaamsgewicht (kg) | ||||
| Baseline (gemiddelde) | 78,23 | 78,35 | 77,80 | 79,31 |
| Verandering van baseline1 | -0,33 | -2,26 | -2,48 | 0,18 |
| Verschil met placebo1 (97,5% BI) | -1,93* (-2,48, -1,38) | -2,15* (-2,70, -1,60) | 0,52 (-0,04, 1,00)3 | |
| N | 228 | 224 | 224 | 223 |
| SBD (mmHg)4 | ||||
| Baseline (gemiddelde) | 130,4 | 133,0 | 129,9 | 132,5 |
| Verandering van baseline1 | -0,3 | -2,9 | -3,7 | 0,5 |
| Verschil met placebo1 (97,5% BI) | -2,6* (-5,2, -0,0) | -3,4* (-6,0, -0,9) | 0,8 (-1,4, 3,1)3 | |
a Volledige analyseset (FAS) gebruikmakend van last observation carried forward (LOCF) voorafgaand aan glykemische noodmedicatie
1 Gemiddelde gecorrigeerd voor baselinewaarde
2 Niet geëvalueerd op statistische significantie ten gevolge van de opeenvolgende bevestigende testprocedure
3 95% BI
4 LOCF, waarden na antihypertensieve redding geschrapt
* p-waarde < 0,0001
Combinatietherapie
Empagliflozine als aanvulling op metformine, sulfonylureumderivaat, pioglitazon
Empagliflozine als aanvulling op metformine, metformine en een sulfonylureumderivaat, of pioglitazon met of zonder metformine resulteerde in een statistisch significante (p< 0,0001) afname van HbA1c en lichaamsgewicht vergeleken met placebo (tabel 3). Bovendien resulteerde het in een klinisch relevante afname van FPG, systolische en diastolische bloeddruk vergeleken met placebo.
In de dubbelblinde, placebogecontroleerde extensie van deze studie bleven afnames van HbA1c, lichaamsgewicht en bloeddruk gehandhaafd tot aan week 76.
Tabel 3: Werkzaamheidsresultaten van 24 weken durende, placebogecontroleerde studiesa
| Aanvulling op metforminetherapie | |||
|---|---|---|---|
| Placebo | Empagliflozine | ||
| 10 mg | 25 mg | ||
| N | 207 | 217 | 213 |
| HbA1c (%) | |||
| Baseline (gemiddelde) | 7,90 | 7,94 | 7,86 |
| Verandering van baseline1 | -0,13 | -0,70 | -0,77 |
Verschil met placebo1 (97,5% BI) | -0,57* (-0,72, -0,42) | -0,64* (-0,79, -0,48) | |
| N | 184 | 199 | 191 |
Patiënten (%) die een HbA1c < 7% bereikten met een baseline-HbA1c ≥ 7%2 | 12,5 | 37,7 | 38,7 |
| N | 207 | 217 | 213 |
| Lichaamsgewicht (kg) | |||
| Baseline (gemiddelde) | 79,73 | 81,59 | 82,21 |
| Verandering van baseline1 | -0,45 | -2,08 | -2,46 |
|---|---|---|---|
| Verschil met placebo1 (97,5% BI) | -1,63* (-2,17, -1,08) | -2,01* (-2,56, -1,46) | |
| N | 207 | 217 | 213 |
| SBD (mmHg)2 | |||
| Baseline (gemiddelde) | 128,6 | 129,6 | 130,0 |
| Verandering van baseline1 | -0,4 | -4,5 | -5,2 |
Verschil met placebo1 (95% BI) | -4,1* (-6,2, -2,1) | -4,8* (-6,9, -2,7) | |
| Aanvullende therapie op metformine- en een sulfonylureumderivaattherapie | |||
| Placebo | Empagliflozine | ||
| 10 mg | 25 mg | ||
| N | 225 | 225 | 216 |
| HbA1c (%) | |||
| Baseline (gemiddelde) | 8,15 | 8,07 | 8,10 |
| Verandering van baseline1 | -0,17 | -0,82 | -0,77 |
| Verschil met placebo1 (97,5% BI) | -0,64* (-0,79, -0,49) | -0,59* (-0,74, -0,44) | |
| N | 216 | 209 | 202 |
| Patiënten (%) die een HbA1c < 7% bereikten met een baseline-HbA1c ≥ 7%2 | 9,3 | 26,3 | 32,2 |
| N | 225 | 225 | 216 |
| Lichaamsgewicht (kg) | |||
| Baseline (gemiddelde) | 76,23 | 77,08 | 77,50 |
| Verandering van baseline1 | -0,39 | -2,16 | -2,39 |
| Verschil met placebo1 (97,5% BI) | -1,76* (-2,25, -1,28) | -1,99* (-2,48, -1,50) | |
| N | 225 | 225 | 216 |
| SBD (mmHg)2 | |||
| Baseline (gemiddelde) | 128,8 | 128,7 | 129,3 |
| Verandering van baseline1 | -1,4 | -4,1 | -3,5 |
Verschil met placebo1 (95% BI) | -2,7 (-4,6, -0,8) | -2,1 (-4,0, -0,2) | |
| Aanvullende therapie op pioglitazon +/- metforminetherapie | |||
| Placebo | Empagliflozine | ||
| 10 mg | 25 mg | ||
| N | 165 | 165 | 168 |
| HbA1c (%) | |||
| Baseline (gemiddelde) | 8,16 | 8,07 | 8,06 |
| Verandering van baseline1 | -0,11 | -0,59 | -0,72 |
| Verschil met placebo1 (97,5% BI) | -0,48* (-0,69, -0,27) | -0,61* (-0,82, -0,40) | |
| N | 155 | 151 | 160 |
Patiënten (%) die een HbA1c < 7% bereikten met een baseline-HbA1c ≥ 7%2 | 7,7 | 24 | 30 |
| N | 165 | 165 | 168 |
| Lichaamsgewicht (kg) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Baseline (gemiddelde) | 78,1 | 77,97 | 78,93 | ||||||||
| Verandering van baseline1 | 0,34 | -1,62 | -1,47 | ||||||||
| Verschil met placebo1 (97,5% BI) | -1,95* (-2,64, -1,27) | -1,81* (-2,49, -1,13) | |||||||||
| N | 165 | 165 | 168 | ||||||||
| SBD (mmHg)3 | |||||||||||
| Baseline (gemiddelde) | 125,7 | 126,5 | 126 | ||||||||
| Verandering van baseline1 | 0,7 | -3,1 | -4,0 | ||||||||
Verschil met placebo1 (95% BI) | -3,9 (-6,23, -1,50) | -4,7 (-7,08, -2,37) | |||||||||
a Volledige analyseset (FAS) gebruikmakend van last observation carried forward (LOCF) voorafgaand aan glykemische noodmedicatie
1 Gemiddelde gecorrigeerd voor baselinewaarde
2 Niet geëvalueerd op statistische significantie ten gevolge van de opeenvolgende bevestigende testprocedure
3 LOCF, waarden na antihypertensieve redding geschrapt
* p-waarde < 0,0001
In combinatie met metformine in geneesmiddelnaïeve patiënten
Er is een studie met factoriële opzet van 24 weken uitgevoerd ter evaluatie van de werkzaamheid en veiligheid van empagliflozine bij geneesmiddelnaïeve patiënten. Behandeling met empagliflozine in combinatie met metformine (5 mg en 500 mg; 5 mg en 1000 mg; 12,5 mg en 500 mg en 12,5 mg en 1000 mg tweemaal daags) leverde statistisch significante verbeteringen in HbA1c (Tabel 4) en leidde tot grotere dalingen van FPG (in vergelijking met de individuele bestanddelen) en lichaamsgewicht (vergeleken met metformine).
Tabel 4: Werkzaamheidsresultaten na 24 weken waarbij empagliflozine in combinatie met metformine wordt vergeleken met de individuele bestanddelena
| Empagliflozine 10 mgb | Empagliflozine 25 mgb | Metforminec | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| + Met 1000 mgc | + Met 2000 mgc | Geen Met | + Met 1000 mgc | + Met 2000 mgc | Geen Met | 1000 mg | 2000 mg | |||||||||||
| N | 161 | 167 | 169 | 165 | 169 | 163 | 167 | 162 | ||||||||||
| HbA1c (%) | ||||||||||||||||||
Baseline (gemiddeld) | 8,68 | 8,65 | 8,62 | 8,84 | 8,66 | 8,86 | 8,69 | 8,55 | ||||||||||
Wijziging t.o.v. baseline1 | -1,98 | -2,07 | -1,35 | -1,93 | -2,08 | -1,36 | -1,18 | -1,75 | ||||||||||
| Vergelijking vs. Empa (95% BI)1 | -0,63* (-0,86, -0,40) | -0,72* (-0,96, -0,49) | -0,57* (-0,81, -0,34) | -0,72* (-0,95, -0,48) | ||||||||||||||
Vergelijking vs. Met (95% BI)1 | -0,79* (-1,03, -0,56) | -0,33* (-0,56, -0,09) | -0,75* (-0,98, -0,51) | -0,33* (-0,56, -0,10) | ||||||||||||||
Met = metformine; empa = empagliflozine
1 gemiddelde gecorrigeerd voor baselinewaarde
a Analyses werden verricht op de volledige analyseset (FAS) m.b.v. geobserveerde gevallen (observed cases (OC)) benadering
b Toegediend in twee gelijk verdeelde doses per dag wanneer samen met metformine gegeven c Toegediend in twee gelijk verdeelde doses per dag
* p≤0,0062 voor HbA1c
Empagliflozine bij patiënten die onvoldoende adequaat reageren op metformine en linagliptine
Bij patiënten die onvoldoende reageren op metformine en linagliptine 5 mg resulteerde de behandeling met zowel empagliflozine 10 mg als 25 mg in statistisch significante (p<0,0001) dalingen van HbA1c en lichaamsgewicht in vergelijking met placebo (tabel 5). Verder leidde dit tot klinisch relevante dalingen van FPG, systolische en diastolische bloeddruk in vergelijking met placebo.
Tabel 5: Werkzaamheidsresultaten van een 24 weken durende, placebogecontroleerde studie bij patiënten die onvoldoende reageren op metformine en linagliptine 5 mg
| Aanvullende therapie op metformine en linagliptine 5 mg | |||
|---|---|---|---|
| Placebo5 | Empagliflozine6 | ||
| 10 mg | 25 mg | ||
| N | 106 | 109 | 110 |
| HbA1c (%)3 | |||
| Baseline (gemiddelde) | 7,96 | 7,97 | 7,97 |
| Wijziging t.o.v. baseline1 | 0,14 | -0,65 | -0,56 |
Verschil met placebo (95% BI) | -0,79* (-1,02, -0,55) | -0,70* (-0,93, -0,46) | |
| N | 100 | 100 | 107 |
| Patiënten (%) die een HbA1c <7% bereikten met baseline HbA1c ≥7%2 | 17,0 | 37,0 | 32,7 |
| N | 106 | 109 | 110 |
| Lichaamsgewicht (kg)3 | |||
| Baseline (gemiddelde) | 82,3 | 88,4 | 84,4 |
| Wijziging t.o.v. baseline1 | -0,3 | -3,1 | -2,5 |
Verschil met placebo (95% BI) | -2,8* (-3,5, -2,1) | -2,2* (-2,9, -1,5) | |
| N | 106 | 109 | 110 |
| SBD (mmHg)4 | |||
| Baseline (gemiddelde) | 130,1 | 130,4 | 131,0 |
| Wijziging t.o.v. baseline1 | -1,7 | -3,0 | -4,3 |
Verschil met placebo (95% BI) | -1,3 (-4,2, 1,7) | -2,6 (-5,5, 0,4) | |
- 1 Gemiddelde gecorrigeerd voor baselinewaarde.
- 2 Niet op statistische significantie geëvalueerd; geen onderdeel van de opeenvolgende testprocedure voor secundaire eindpunten.
- 3 MMRM model voor FAS (OC) omvatte baseline HbA1c, baseline eGFR (MDRD), geografische regio, bezoek, behandeling en behandeling per bezoek interactie. Voor gewicht was baseline-gewicht geïncludeerd.
- 4 MMRM model omvatte baseline SBD en baseline HbA1c als lineaire covariaten, en baseline eGFR, geografische regio, behandeling, bezoek en behandeling per bezoek interactie als ‘fixed effects’.
- 5 Patiënten die gerandomiseerd waren naar de placebogroep, kregen placebo plus linagliptine 5 mg toegevoegd aan metformine.
6 Patiënten die gerandomiseerd waren naar de empagliflozine 10 mg of 25 mg-groepen kregen empagliflozine 10 mg of 25 mg en linagliptine 5 mg toegevoegd aan metformine
* p-waarde<0,0001.
In een vooraf gedefinieerde subgroep patiënten met baseline HbA1c groter of gelijk aan 8,5% was de afname van HbA1c ten opzichte van baseline -1,3% met empagliflozine 10 mg of 25 mg op 24 weken (p<0,0001) in vergelijking met placebo.
Empagliflozine 24-maandgegevens, als aanvullingstherapie op metformine in vergelijking met glimepiride
In een studie waarbij de werkzaamheid en veiligheid van empagliflozine 25 mg werd vergeleken met glimepiride (tot maximaal 4 mg per dag) bij patiënten met inadequate bloedglucoseregulatie met alleen metformine, resulteerde dagelijkse behandeling met empagliflozine in een superieure afname van HbA1c (tabel 6) en een klinisch relevante afname van FPG vergeleken met glimepiride. Dagelijks empagliflozine resulteerde in een statistisch significante afname in lichaamsgewicht, systolische en diastolische bloeddruk en een statistisch significant lager percentage patiënten met hypoglykemische voorvallen vergeleken met glimepiride (2,5% voor empagliflozine, 24,2% voor glimepiride, p< 0,0001).
Tabel 6: Werkzaamheidsresultaten na 104 weken in een actief-gecontroleerde studie waarin empagliflozine werd vergeleken met glimepiride als aanvulling op metforminea
| Empagliflozine 25 mg | Glimepirideb | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| N | 765 | 780 | |||||||
| HbA1c (%) | |||||||||
| Baseline (gemiddelde) | 7,92 | 7,92 | |||||||
| Verandering van baseline1 | -0,66 | -0,55 | |||||||
| Verschil met glimepiride1 (97,5% BI) | -0,11* (-0,20, -0,01) | ||||||||
| N | 690 | 715 | |||||||
| Patiënten (%) die een HbA1c < 7% bereikten met een baseline-HbA1c ≥ 7%2 | 33,6 | 30,9 | |||||||
| N | 765 | 780 | |||||||
| Lichaamsgewicht (kg) | |||||||||
| Baseline (gemiddelde) | 82,52 | 83,03 | |||||||
| Verandering van baseline1 | -3,12 | 1,34 | |||||||
| Verschil met glimepiride1 (97,5% BI) | -4,46** (-4,87, -4,05) | ||||||||
| N | 765 | 780 | |||||||
| SBD (mmHg)2 | |||||||||
| Baseline (gemiddelde) | 133,4 | 133,5 | |||||||
| Verandering van baseline1 | -3,1 | 2,5 | |||||||
| Verschil met glimepiride1 (97,5% BI) | -5,6** (-7,0, -4,2) | ||||||||
- a Volledige analyseset (FAS) gebruikmakend van last observation carried forward (LOCF) voorafgaand aan glykemische noodmedicatie
- b Tot maximaal 4 mg glimepiride
- 1 Gemiddelde gecorrigeerd voor baselinewaarde
- 2 LOCF, waarden na antihypertensieve redding geschrapt
* p-waarde < 0,0001 voor non-inferioriteit en p-waarde = 0,0153 voor superioriteit
** p-waarde < 0,0001
Aanvulling op insulinetherapie
Empagliflozine als aanvulling op meermaal daags insuline
De werkzaamheid en veiligheid van empagliflozine als aanvulling op meermaal daags insuline met of zonder gelijktijdige metforminetherapie werden geëvalueerd in een dubbelblinde, placebogecontroleerde studie van 52 weken. Tijdens de eerste 18 weken en de laatste 12 weken werd de insulinedosis stabiel gehouden, maar deze werd aangepast tussen week 19 en 40 om preprandiale glucosewaarden van < 100 mg/dl [5,5 mmol/l] en postprandiale glucosewaarden van < 140 mg/dl [7,8 mmol/l] te bereiken.
In week 18 leverde empagliflozine een statistisch significante verbetering van HbA1c vergeleken met placebo (tabel 7).
In week 52 resulteerde behandeling met empagliflozine in een statistisch significante afname van HbA1c en insulinebesparing vergeleken met placebo en een afname in FPG en lichaamsgewicht.
Tabel 7: Werkzaamheidsresultaten na 18 en 52 weken in een placebogecontroleerd onderzoek van empagliflozine als aanvulling op meerdere dagelijkse doses insuline met of zonder metformine
| Placebo | Empagliflozine | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 10 mg | 25 mg | ||||||||||||
| N | 188 | 186 | 189 | ||||||||||
| HbA1c (%) in week 18 | |||||||||||||
| Baseline (gemiddelde) | 8,33 | 8,39 | 8,29 | ||||||||||
| Verandering van baseline1 | -0,50 | -0,94 | -1,02 | ||||||||||
| Verschil met placebo1 (97,5% BI) | -0,44* (-0,61, -0,27) | -0,52* (-0,69, -0,35) | |||||||||||
| N | 115 | 119 | 118 | ||||||||||
| HbA1c (%) in week 522 | |||||||||||||
| Baseline (gemiddelde) | 8,25 | 8,40 | 8,37 | ||||||||||
| Verandering van baseline1 | -0,81 | -1,18 | -1,27 | ||||||||||
Verschil met placebo1 (97,5% BI) | -0,38*** (-0,62, -0,13) | -0,46* (-0,70, -0,22) | |||||||||||
| N | 113 | 118 | 118 | ||||||||||
| Patiënten (%) die een HbA1c < 7% bereikten met een baseline-HbA1c ≥ 7% in week 52 | 26,5 | 39,8 | 45,8 | ||||||||||
| N | 115 | 118 | 117 | ||||||||||
| Insulinedosis (IE/dag) in week 522 | |||||||||||||
| Baseline (gemiddelde) | 89,94 | 88,57 | 90,38 | ||||||||||
| Verandering van baseline1 | 10,16 | 1,33 | -1,06 | ||||||||||
| Verschil met placebo1 (97,5% BI) | -8,83# (-15,69, -1,97) | -11,22** (-18,09, -4,36) | |||||||||||
| N | 115 | 119 | 118 | ||||||||||
| Lichaamsgewicht (kg) in week 522 | |||||||||||||
| Baseline (gemiddelde) | 96,34 | 96,47 | 95,37 | ||||||||||
| Verandering van baseline1 | 0,44 | -1,95 | -2,04 | ||||||||||
| Verschil met placebo1 (97,5% BI) | -2,39* (-3,54, -1,24) | -2,48* (-3,63, -1,33) | |||||||||||
- 1 Gemiddelde gecorrigeerd voor baselinewaarde
- 2 Week 19-40: behandelregime met aanpassing van de insulinedosis om vooraf gedefinieerde glucosedoelwaarden te bereiken (preprandiaal < 100 mg/dl (5,5 mmol/l), postprandiaal < 140 mg/dl (7,8 mmol/l))
* p-waarde < 0,0001
** p-waarde = 0,0003
*** p-waarde = 0,0005
# p-waarde = 0,0040
Empagliflozine als aanvulling op basale insuline
De werkzaamheid en veiligheid van empagliflozine als aanvulling op basale insuline met of zonder metformine en/of een sulfonylureumderivaat werd geëvalueerd in een dubbelblinde, placebogecontroleerde studie van 78 weken. Tijdens de eerste 18 weken werd de insulinedosis stabiel gehouden, maar deze werd aangepast om een FPG van < 110 mg/dl te bereiken in de volgende 60 weken.
In week 18 leverde empagliflozine een statistisch significante verbetering van HbA1c (tabel 8).
In week 78 leverde empagliflozine een statistisch significante afname van HbA1c en insulinebesparing vergeleken met placebo. Bovendien resulteerde empagliflozine in een afname van FPG, lichaamsgewicht en bloeddruk.
Tabel 8: Werkzaamheidsresultaten na 18 en 78 weken in een placebogecontroleerd onderzoek van empagliflozine als aanvulling op basale insuline met of zonder metformine of een sulfonylureumderivaata
| Placebo | Empagliflozine 10 mg | Empagliflozine 25 mg | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| N | 125 | 132 | 117 | |||||||||||
| HbA1c (%) in week 18 | ||||||||||||||
| Baseline (gemiddelde) | 8,10 | 8,26 | 8,34 | |||||||||||
| Verandering van baseline1 | -0,01 | -0,57 | -0,71 | |||||||||||
Verschil met placebo1 (97,5% BI) | -0,56* (-0,78, -0,33) | -0,70* (-0,93, -0,47) | ||||||||||||
| N | 112 | 127 | 110 | |||||||||||
| HbA1c (%) in week 78 | ||||||||||||||
| Baseline (gemiddelde) | 8,09 | 8,27 | 8,29 | |||||||||||
| Verandering van baseline1 | -0,02 | -0,48 | -0,64 | |||||||||||
Verschil met placebo1 (97,5% BI) | -0,46* (-0,73, -0,19) | -0,62* (-0,90, -0,34) | ||||||||||||
| N | 112 | 127 | 110 | |||||||||||
| Basale insulinedosis (IE/dag) in week 78 | ||||||||||||||
| Baseline (gemiddelde) | 47,84 | 45,13 | 48,43 | |||||||||||
| Verandering van baseline1 | 5,45 | -1,21 | -0,47 | |||||||||||
Verschil met placebo1 (97,5% BI) | -6,66** (-11,56, -1,77) | -5,92** (-11,00, -0,85) | ||||||||||||
a Volledige analyseset (FAS) – voltooiers gebruikmakend van last observation carried forward (LOCF) voorafgaand aan glykemische noodmedicatie
1 gemiddelde gecorrigeerd voor baselinewaarde
* p-waarde <0,0001
** p-waarde <0,025
Patiënten met nierinsufficiëntie, 52 weken placebogecontroleerde gegevens
De werkzaamheid en veiligheid van empagliflozine als aanvulling op antidiabetische therapie werden beoordeeld bij patiënten met nierinsufficiëntie in een dubbelblind, placebogecontroleerd onderzoek van 52 weken. Behandeling met empagliflozine leidde tot een statistisch significante afname van HbA1c (tabel 9) en klinisch relevante verbetering van FPG in vergelijking met placebo in week 24. De verbetering van HbA1c, lichaamsgewicht en bloeddruk bleef gehandhaafd tot aan 52 weken.
Tabel 9: Resultaten na 24 weken in een placebogecontroleerde studie van empagliflozine bij patiënten met diabetes type 2 met een nierfunctiestoornisa
| Placebo | Empagliflozine 10 mg | Empagliflozine 25 mg | Placebo | Empagliflozine 25 mg | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| eGFR ≥ 60 tot < 90 ml/min/1,73 m² | eGFR ≥ 30 tot < 60 ml/min/1,73 m² | |||||||||||||
| N | 95 | 98 | 97 | 187 | 187 | |||||||||
| HbA1c (%) | ||||||||||||||
| Baseline | 8,09 | 8,02 | 7,96 | 8,04 | 8,03 | |||||||||
| (gemiddelde) | |||||
|---|---|---|---|---|---|
| Verandering van baseline1 | 0,06 | -0,46 | -0,63 | 0,05 | -0,37 |
| Verschil met placebo1 (95% BI) | -0,52* (-0,72, -0,32) | -0,68* (-0,88, -0,49) | -0,42* (-0,56, -0,28) | ||
| N | 89 | 94 | 91 | 178 | 175 |
Patiënten (%) die een HbA1c < 7% bereikten met een baseline-HbA1c ≥ 7%2 | 6,7 | 17,0 | 24,2 | 7,9 | 12,0 |
| N | 95 | 98 | 97 | 187 | 187 |
| Lichaamsgewicht (kg)2 | |||||
Baseline (gemiddelde) | 86,00 | 92,05 | 88,06 | 82,49 | 83,22 |
| Verandering van baseline1 | -0,33 | -1,76 | -2,33 | -0,08 | -0,98 |
| Verschil met placebo1 (95% BI) | -1,43 (-2,09, -0,77) | -2,00 (-2,66, -1,34) | -0,91 (-1,41, -0,41) | ||
| N | 95 | 98 | 97 | 187 | 187 |
| SBD (mmHg)2 | |||||
Baseline (gemiddelde) | 134,69 | 137,37 | 133,68 | 136,38 | 136,64 |
| Verandering van baseline1 | 0,65 | -2,92 | -4,47 | 0,40 | -3,88 |
| Verschil met placebo1 (95% BI) | -3,57 (-6,86, -0,29) | -5,12 (-8,41, -1,82) | -4,28 (-6,88, -1,68) | ||
a Volledige analyseset (FAS) gebruikmakend van last observation carried forward (LOCF) voorafgaand aan glykemische noodmedicatie
- 1 Gemiddelde gecorrigeerd voor baselinewaarde
- 2 Niet geëvalueerd op statistische significantie ten gevolge van de opeenvolgende bevestigende testprocedure
- 3 * p<0,0001
Cardiovasculaire resultaten
De dubbelblinde, placebogecontroleerde EMPA-REG OUTCOME studie vergeleek gepoolde doses empagliflozine 10 mg en 25 mg met placebo als aanvulling op standaard behandeling bij patiënten met diabetes type 2 en vastgestelde cardiovasculaire ziekte. In totaal werden 7020 patiënten behandeld (empagliflozine 10 mg: 2345, empagliflozine 25 mg: 2342, placebo: 2333) en gevolgd voor een mediaan van 3,1 jaar. De gemiddelde leeftijd was 63 jaar, de gemiddelde HbA1c was 8,1% en 71,5% was mannelijk. Op baseline werd 74% van de patiënten behandeld met metformine, 48% met insuline en 43% met een sulfonylureumderivaat. Ongeveer de helft van de patiënten (52,2%) had een eGFR van 60-90 ml/min/1,73 m2, 17,8% van 45-60 ml/min/1,73 m2 en 7,7% van 30-40 ml/min/1,73 m2.
Op week 12 werd een aangepaste gemiddelde (SE) verbetering van HbA1c, vergeleken met baseline, van 0,11% (0,02) in de placebogroep, 0,65% (0,02) en 0,71% (0,02) in de empagliflozine 10 en 25 mg groepen waargenomen. Na de eerste 12 weken werd glucoseregulering geoptimaliseerd, onafhankelijk van de experimentele behandeling. Daarom was het effect bij week 94 verminderd met een aangepaste gemiddelde (SE) verbetering van HbA1c van 0,08% (0,02) in de placebogroep, 0,50% (0,02) en 0,55% (0,02) in de empagliflozine 10 en 25 mg groepen.
Empagiflozine was superieur t.o.v. placebo in het voorkomen van het primaire gecombineerde eindpunt cardiovasculaire dood, niet-fataal myocardinfact of niet-fatale beroerte. Dit effect werd vooral bepaald door een significante afname in cardiovasculaire dood met een niet-significante verandering in niet-fataal myocardinfact of niet-fatale beroerte. De afname in cardiovasculaire dood was vergelijkbaar tussen empagliflozine 10 mg en 25 mg (Figuur 1) en werd bevestigd door een verbeterde totale overleving (Tabel 10). Het effect van empagliflozine op het primaire gecombineerde eindpunt cardiovasculaire dood, niet-fataal myocardinfarct of niet-fatale beroerte was grotendeels onafhankelijk van glykemische regulering of de nierfunctie (eGFR) en in het algemeen consistent voor alle eGFR-categorieën tot een eGFR van 30 ml/min/1,73 m2 in de EMPA-REG OUTCOME-studie.
De werkzaamheid in het voorkómen van cardiovasculaire dood kon niet goed worden vastgesteld voor patiënten die empagliflozine gelijktijdig met DPP-4 remmers gebruikten of negroïde patiënten omdat het aantal patiënten in deze groepen in de EMPA-REG OUTCOME studie beperkt was.
Tabel 10: Behandeleffect voor het primaire samengestelde eindpunt, zijn onderdelen en mortaliteita
| Placebo | Empagliflozineb | |
|---|---|---|
| N | 2333 | 4687 |
| Tijd tot eerste gebeurtenis voor CV dood, niet-fataal MI of niet-fatale beroerte N (%) | 282 (12,1) | 490 (10,5) |
| Hazard ratio vs. placebo (95,02% BI)* | 0,86 (0,74, 0,99) | |
| p-waarde voor superioriteit | 0,0382 | |
| CV Dood N (%) | 137 (5,9) | 172 (3,7) |
| Hazard ratio vs. placebo (95% BI) | 0,62 (0,49, 0,77) | |
| p-waarde | <0,0001 | |
| Niet-fataal MI N (%) | 121 (5,2) | 213 (4,5) |
| Hazard ratio vs. placebo (95% BI) | 0,87 (0,70, 1,09) | |
| p-waarde | 0,2189 | |
| Niet-fatale beroerte N (%) | 60 (2,6) | 150 (3,2) |
| Hazard ratio vs. placebo (95% BI) | 1,24 (0,92, 1,67) | |
| p-waarde | 0,1638 | |
| Mortaliteit-alle oorzaken N (%) | 194 (8,3) | 269 (5,7) |
| Hazard ratio vs. placebo (95% BI) | 0,68 (0,57, 0,82) | |
| p-waarde | <0,0001 | |
| Niet-CV mortaliteit N (%) | 57 (2,4) | 97 (2,1) |
| Hazard ratio vs. placebo (95% BI) | 0,84 (0,60, 1,16) |
CV = cardiovasculair, MI = myocardinfarct
- a Behandelde deel (Treated Set, TS), dwz. patiënten die ten minste één dosis van het onderzochte geneesmiddel hebben ingenomen
- b Gepoolde doses empagliflozine 10 mg en 25 mg
* Aangezien gegevens van de studie in een interimanalyse werden geïncludeerd, is een tweezijdige 95,02% betrouwbaarheidsinterval toegepast die overeenkomt met een p-waarde van minder dan 0,0498 voor significantie.
Figuur 1 Tijd tot optreden van cardiovasculaire dood in de EMPA-REG OUTCOME studie
Hospitalisatie voor hartfalen
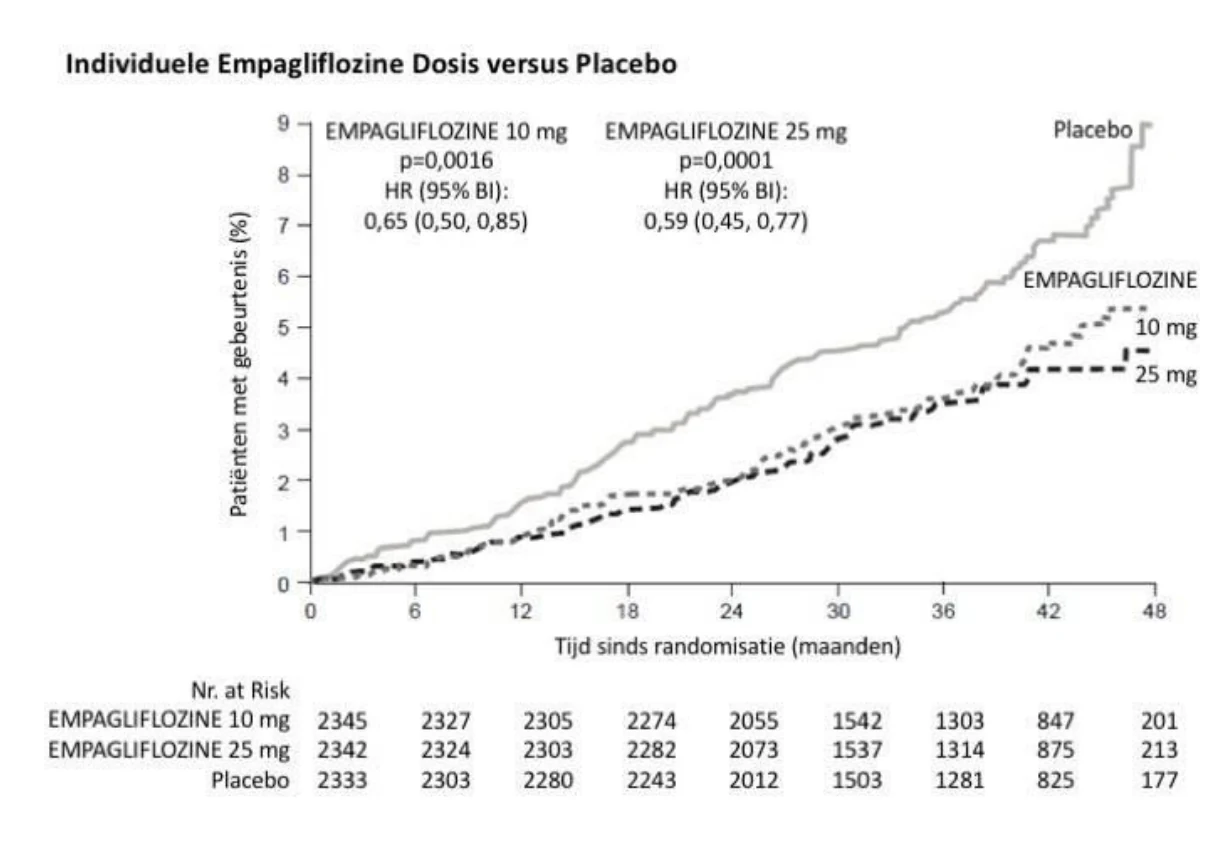
In de EMPA-REG OUTCOME studie verminderde empagliflozine het risico op hospitalisatie voor hartfalen in vergelijking met placebo (empagliflozine 2,7 %; placebo 4,1 %; HR 0,65; 95% BI: 0,50; 0,85).
Nefropathie
In de EMPA-REG OUTCOME studie was de HR voor de tijd tot het eerste nefropathie event 0,61 (95% BI: 0,53; 0,70) voor empagliflozine (12,7%) vs. placebo (18,8%).
Daarnaast vertoonde empagliflozine een hogere (HR 1,82; 95% BI: 1,40; 2,37) incidentie van aanhoudende normo- of micro-albuminurie (49,7%) bij patiënten met baseline macro-albuminurie in vergelijking met placebo (28,8%).
Nuchtere plasmaglucose
In vier placebogecontroleerde onderzoeken resulteerde behandeling met empagliflozine als monotherapie of aanvullende therapie op metformine, pioglitazon of metformine plus een sulfonylureumderivaat in gemiddelde veranderingen van baseline van FPG van -20,5 mg/dl [-1,14 mmol/l] voor empagliflozine 10 mg en -23,2 mg/dl [-1,29 mmol/l] voor empagliflozine 25 mg in vergelijking met placebo (7,4 mg/dl [0,41 mmol/l]). Dit effect werd na 24 weken waargenomen en hield gedurende 76 weken aan.
Glucose 2 uur na de maaltijd
Behandeling met empagliflozine als een aanvulling op metformine of metformine en een sulfonylureumderivaat resulteerde in een klinisch relevante afname van glucose 2 uur na de maaltijd (maaltijdtolerantietest) na 24 weken (aanvulling op metformine: placebo +5,9 mg/dl, empagliflozine 10 mg: -46,0 mg/dl, empagliflozine 25 mg: -44,6 mg/dl, aanvulling op metformine en een sulfonylureumderivaat: placebo -2,3 mg/dl, empagliflozine 10 mg: -35,7 mg/dl, empagliflozine 25 mg: -36,6 mg/dl).
Patiënten met een hoge baseline-HbA1c > 10%
In een vooraf gespecificeerde, gecombineerde analyse van drie fase 3-studies resulteerde behandeling met ongeblindeerd empagliflozine 25 mg bij patiënten met een ernstige hyperglykemie (N=184, gemiddelde baseline-HbA1c 11,15%) in een klinisch relevante vermindering van HbA1c ten opzichte van baseline van 3,27% in week 24; er werd geen placebo- of empagliflozine 10 mg-arm geïncludeerd in deze studies.
Lichaamsgewicht
In een vooraf gespecificeerde, gecombineerde analyse van 4 placebogecontroleerde studies resulteerde behandeling met empagliflozine in een afname van het lichaamsgewicht (-0,24 kg voor placebo, -2,04 kg voor empagliflozine 10 mg en -2,26 kg voor empagliflozine 25 mg) in week 24 die werd gehandhaafd tot aan week 52 (-0,16 kg voor placebo, -1,96 kg voor empagliflozine 10 mg en -2,25 kg voor empagliflozine 25 mg).
Bloeddruk
De werkzaamheid en veiligheid van empagliflozine werden beoordeeld in een dubbelblinde, placebogecontroleerde studie van 12 weken bij patiënten met diabetes type 2 en hoge bloeddruk met verschillende antidiabetische en maximaal 2 antihypertensieve therapieën. Behandeling met empagliflozine eenmaal daags resulteerde in statistisch significante verbetering van HbA1c en gemiddelde systolische en diastolische bloeddruk over 24 uur zoals bepaald door ambulante bloeddrukmeting (tabel 11). Behandeling met empagliflozine leverde afnames op in bevestigde SBD en DBD.
Tabel 11: Werkzaamheidsresultaten na 12 weken in een placebogecontroleerde studie van empagliflozine bij patiënten met diabetes type 2 met ongecontroleerde bloeddruka
| Placebo | Empagliflozine | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| 10 mg | 25 mg | ||||||||||
| N | 271 | 276 | 276 | ||||||||
| HbA1c (%) in week 121 | |||||||||||
| Baseline (gemiddelde) | 7,90 | 7,87 | 7,92 | ||||||||
| Verandering van baseline2 | 0,03 | -0,59 | -0,62 | ||||||||
Verschil met placebo2 (95% BI) | -0,62* (-0,72, -0,52) | -0,65* (-0,75, -0,55) | |||||||||
| 24-uurs SBD in week 123 | |||||||||||
| Baseline (gemiddelde) | 131,72 | 131,34 | 131,18 | ||||||||
| Verandering van baseline4 | 0,48 | -2,95 | -3,68 | ||||||||
Verschil met placebo4 (95% BI) | -3,44* (-4,78, -2,09) | -4,16* (-5,50, -2,83) | |||||||||
| 24-uurs DBD in week 123 | |||||||||||
| Baseline (gemiddelde) | 75,16 | 75,13 | 74,64 | ||||||||
| Verandering van baseline5 | 0,32 | -1,04 | -1,40 | ||||||||
Verschil met placebo5 (95% BI) | -1,36** (-2,15, -0,56) | -1,72* (-2,51, -0,93) | |||||||||
a Volledige analyseset (FAS)
1 LOCF, waarden na het innemen van antidiabetische noodmedicatie geschrapt
2 Gemiddelde gecorrigeerd voor baseline HbA1c, baseline eGFR, geografische regio en aantal antihypertensieve geneesmiddelen
3 LOCF, waarden na het innemen van antidiabetische noodmedicatie of het veranderen van antihypertensieve noodmedicatie geschrapt
4 Gemiddelde gecorrigeerd voor baseline SBD, baseline HbA1c, baseline eGFR, geografische regio en aantal antihypertensieve geneesmiddelen
5 Gemiddelde gecorrigeerd voor baseline DBD, baseline HbA1c, baseline eGFR, geografische regio en aantal antihypertensieve geneesmiddelen
* p-waarde <0,0001
** p-waarde <0,001
In een vooraf gespecificeerde, gecombineerde analyse van 4 placebogecontroleerde studies resulteerde behandeling met empagliflozine in een verlaging van de systolische bloeddruk (empagliflozine 10 mg: -3,9 mmHg; empagliflozine 25 mg: -4,3 mmHg) in vergelijking met placebo (-0,5 mmHg) en van de diastolische bloeddruk (empagliflozine 10 mg: -1,8 mmHg; empagliflozine 25 mg: -2,0 mmHg) in vergelijking met placebo (-0,5 mmHg) in week 24 die werden gehandhaafd tot week 52.
Hartfalen
Empagliflozine bij patiënten met hartfalen met verminderde ejectiefractie
Een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek (EMPEROR-Reduced) werd uitgevoerd bij 3730 patiënten met chronisch hartfalen (New York Heart Association [NYHA] II-IV) met verminderde ejectiefractie (LVEF ≤ 40%) om de werkzaamheid en veiligheid van empagliflozine 10 mg eenmaal daags te evalueren als aanvulling op de standaardbehandeling voor hartfalen. Het primaire eindpunt was de tijdsduur tot de vastgestelde eerste optreden van cardiovasculaire (CV) dood of ziekenhuisopname voor hartfalen (HHF). Het optreden van vastgestelde HHF (eerste keer en recidief) en de veranderingshelling van eGFR (CKD-EPI)cr vanaf baseline werden opgenomen in de bevestigingsanalyse. De behandeling voor hartfalen bij baseline omvatte ACE-remmers/angiotensinereceptorblokkers/angiotensinereceptor-neprilysineremmer (88,3%), bètablokkers (94,7%), mineralocorticoïdreceptorantagonisten (71,3%) en diuretica (95,0%).
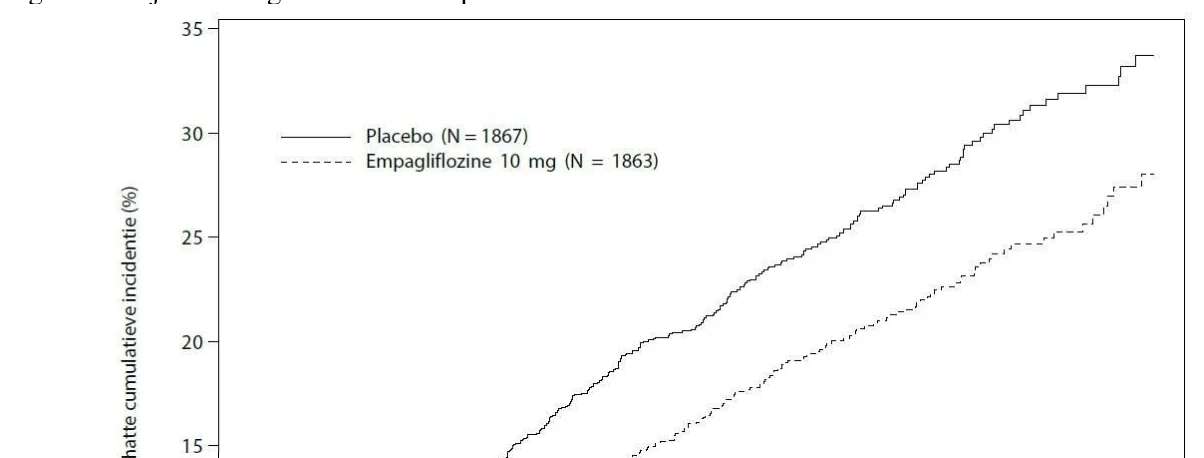
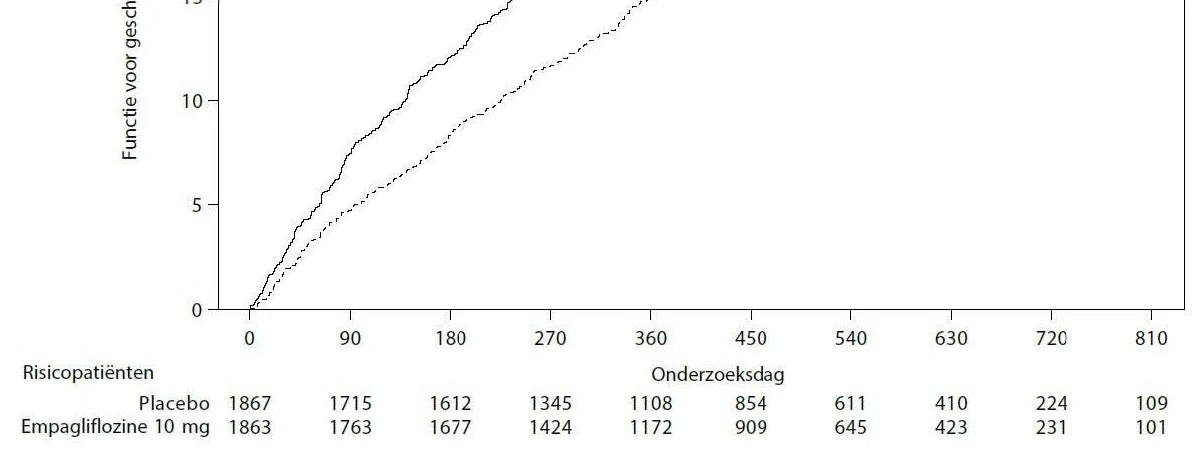
In totaal werden 1863 patiënten gerandomiseerd naar empagliflozine 10 mg (placebo: 1867) en gevolgd voor een mediaan van 15,7 maanden. De onderzoekspopulatie bestond uit 76,1% mannen en 23,9% vrouwen met een gemiddelde leeftijd van 66,8 jaar (bereik: 25-94 jaar); 26,8% was 75 jaar of ouder. 70,5% van de onderzoekspopulatie was wit, 18,0% Aziatisch en 6,9% zwart/Afro-Amerikaans. Bij randomisatie was 75,1% van de patiënten NYHA-klasse II, 24,4% was klasse III en 0,5% was klasse IV. De gemiddelde LVEF was 27,5%. Bij baseline was de gemiddelde eGFR 62,0 ml/min/1,73 m2 en de mediane albumine-creatinineratio in urine (UACR) was 22 mg/g. Ongeveer de helft van de patiënten (51,7%) had een eGFR ≥ 60 ml/min/1,73 m2, 24,1% had een eGFR 45 tot < 60 ml/min/1,73 m2, 18,6% had een eGFR 30 tot < 45 ml/min/1,73 m2 en 5,3% had een eGFR 20 tot < 30 ml/min/1,73 m2.
Empagliflozine was superieur voor het verminderen van het risico op het primaire samengestelde eindpunt van cardiovasculaire dood of ziekenhuisopname voor hartfalen in vergelijking met placebo. Bovendien verminderde empagliflozine zowel de kans op optreden van HHF (eerste keer en recidief) alsook de snelheid van eGFR-afname significant (tabel 12; figuur 2).
Tabel 12: Behandeleffect voor het primaire samengestelde eindpunt, zijn componenten en de twee belangrijkste secundaire eindpunten die deel uitmaken van de vooraf gespecificeerde bevestigingsanalyse
| Placebo | Empagliflozine 10 mg | |
|---|---|---|
| N | 1867 | 1863 |
Tijd tot eerste optreden van CV dood of HHF, N (%) | 462 (24,7) | 361 (19,4) |
| Hazard ratio vs. placebo (95% BI)* | 0,75 (0,65, 0,86) | |
| p-waarde voor superioriteit | < 0,0001 | |
| CV dood, N (%) | 202 (10,8) | 187 (10,0) |
| Hazard ratio vs. placebo (95% BI) | 0,92 (0,75, 1,12) | |
| HHF (eerste keer), N (%) | 342 (18,3) | 246 (13,2) |
| Hazard ratio vs. placebo (95% BI) | 0,69 (0,59, 0,81) | |
| HHF (eerste keer en recidief), N van gebeurtenissen | 553 | 388 |
| Hazard ratio vs. placebo (95% BI)* | 0,70 (0,58, 0,85) | |
| p-waarde | 0,0003 |
| eGFR (CKD-EPI)cr-helling**, snelheid van afname (ml/min/1,73 m2/jaar) | -2,28 | -0,55 |
|---|---|---|
| Verschil bij behandeling vs. placebo (95% BI) | 1,73 (1,10, 2,37) | |
| p-waarde | < 0,0001 |
CV = cardiovasculair, HHF = ziekenhuisopname voor hartfalen, eGFR = geschatte glomerulaire filtratiesnelheid, CKD-EPI = chronic kidney disease epidemiology collaboration equation
* CV dood en HHF werden vastgesteld door een onafhankelijke commissie voor beoordeling van klinische gebeurtenissen en werden geanalyseerd op basis van de gerandomiseerde set.
** eGFR-helling werd geanalyseerd op basis van de behandelde set. De intercept is -0,95 ml/min/1,73 m2 voor placebo en -3,02 ml/min/1,73 m2 voor empagliflozine. De intercept vertegenwoordigt het acute effect op de eGFR, terwijl de helling het langetermijneffect vertegenwoordigt.
Figuur 2 Tijd tot vastgestelde eerste optreden van CV dood of HHF
De resultaten van het primaire samengestelde eindpunt waren in het algemeen consistent met een hazard ratio (HR) onder 1 over de vooraf gespecificeerde subgroepen, inclusief patiënten met hartfalen, met of zonder diabetes mellitus type 2 en met of zonder nierinsufficiëntie (tot een eGFR van 20 ml/min/1,73 m2).
Empagliflozine bij patiënten met hartfalen met behouden ejectiefractie
Een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek (EMPEROR-Preserved) werd uitgevoerd bij 5988 patiënten met chronisch hartfalen (NYHA II-IV) met behouden ejectiefractie (LVEF > 40%) om de werkzaamheid en veiligheid van empagliflozine 10 mg eenmaal daags te evalueren als aanvulling op de standaardbehandeling. Het primaire eindpunt was de tijdsduur tot het vastgestelde eerste optreden van cardiovasculaire (CV) dood of ziekenhuisopname voor hartfalen (HHF). Het optreden van vastgestelde HHF (eerste keer en recidief) en de veranderingshelling van eGFR (CKD-EPI)cr vanaf baseline werden opgenomen in de bevestigingsanalyse. De behandeling bij baseline omvatte ACE-remmers/angiotensinereceptorblokkers/angiotensinereceptorneprilysineremmer (80,7%), bètablokkers (86,3%), mineralocorticoïdreceptorantagonisten (37,5%) en diuretica (86,2%).
In totaal werden 2997 patiënten gerandomiseerd naar empagliflozine 10 mg (placebo: 2991) en gevolgd gedurende een mediaan van 26,2 maanden. De onderzoekspopulatie bestond uit 55,3% mannen en 44,7% vrouwen met een gemiddelde leeftijd van 71,9 jaar (bereik: 22-100 jaar); 43,0% was 75 jaar of ouder. 75,9% van de onderzoekspopulatie was wit, 13,8% Aziatisch en 4,3% zwart/Afro-Amerikaans. Bij randomisatie was 81,5% van de patiënten NYHA-klasse II, 18,1% was klasse III en 0,3% was klasse IV. De populatie van de EMPEROR-Preserved-studie omvatte patiënten met een LVEF van < 50% (33,1%), met een LVEF van 50 tot < 60% (34,4%) en een LVEF van ≥ 60% (32,5%). Bij baseline was de gemiddelde eGFR 60,6 ml/min/1,73 m2 en de mediane albumine-creatinineratio in urine (UACR) was 21 mg/g. Ongeveer de helft van de patiënten (50,1%) had een eGFR ≥ 60 ml/min/1,73 m2, 26,1% had een eGFR 45 tot < 60 ml/min/1,73 m2, 18,6% had een eGFR 30 tot < 45 ml/min/1,73 m2 en 4,9% had een eGFR 20 tot < 30 ml/min/1,73 m2.
Empagliflozine was superieur voor het verminderen van het risico op het primaire samengestelde eindpunt van cardiovasculaire dood of ziekenhuisopname voor hartfalen in vergelijking met placebo. Bovendien verminderde empagliflozine zowel de kans op optreden van HHF (eerste keer en recidief) alsook de snelheid van eGFR-afname significant (tabel 13; figuur 3).
Tabel 13: Behandeleffect voor het primaire samengestelde eindpunt, zijn componenten en de twee belangrijkste secundaire eindpunten die deel uitmaken van de vooraf gespecificeerde bevestigingsanalyse
| Placebo | Empagliflozine 10 mg | |
|---|---|---|
| N | 2991 | 2997 |
Tijd tot eerste optreden van CV dood of HHF, N (%) | 511 (17,1) | 415 (13,8) |
| Hazard ratio vs. placebo (95% BI)* | 0,79 (0,69, 0,90) | |
| p-waarde voor superioriteit | 0,0003 | |
| CV dood, N (%) | 244 (8,2) | 219 (7,3) |
| Hazard ratio vs. placebo (95% BI) | 0,91 (0,76, 1,09) | |
| HHF (eerste keer), N (%) | 352 (11,8) | 259 (8,6) |
| Hazard ratio vs. placebo (95% BI) | 0,71 (0,60, 0,83) | |
| HHF (eerste keer en recidief), N van gebeurtenissen | 541 | 407 |
| Hazard ratio vs. placebo (95% BI)* | 0,73 (0,61, 0,88) | |
| p-waarde | 0,0009 | |
| eGFR(CKD-EPI)cr-helling**, snelheid van afname (ml/min/1,73 m2/jaar) | -2,62 | -1,25 |
Verschil bij behandeling vs. placebo (95% BI) | 1,36 (1,06, 1,66) | |
| p-waarde | < 0,0001 |
CV = cardiovasculair, HHF = ziekenhuisopname voor hartfalen, eGFR = geschatte glomerulaire filtratiesnelheid, CKD-EPI = chronic kidney disease epidemiology collaboration equation
* CV dood en HHF werden vastgesteld door een onafhankelijke commissie voor beoordeling van klinische gebeurtenissen en werden geanalyseerd op basis van de gerandomiseerde set.
** eGFR-helling werd geanalyseerd op basis van de behandelde set. De intercept is -0,18 ml/min/1,73 m2 voor placebo en -3,02 ml/min/1,73 m2 voor empagliflozine. De intercept vertegenwoordigt het acute effect op de eGFR, terwijl de helling het langetermijneffect vertegenwoordigt.
Figuur 3 Tijd tot vastgestelde eerste optreden van CV dood of HHF
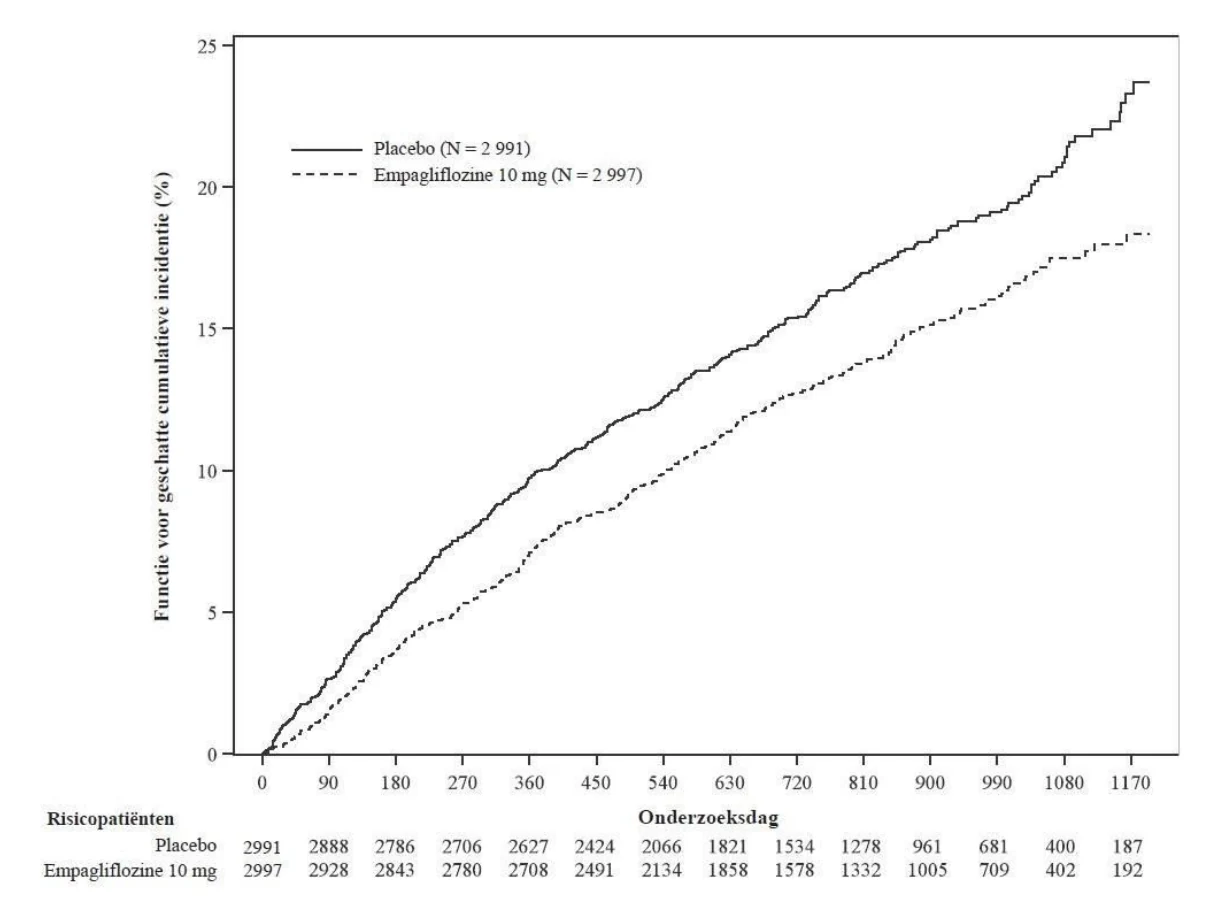
De resultaten van het primaire samengestelde eindpunt waren consistent voor elk van de vooraf gespecificeerde subgroepen, ingedeeld naar bijvoorbeeld LVEF, diabetesstatus of nierfunctie (tot een eGFR van 20 ml/min/1,73 m2).
Chronische nierschade
Een gerandomiseerde, dubbelblinde, placebogecontroleerde studie met empagliflozine 10 mg eenmaal daags (EMPA-KIDNEY) werd uitgevoerd bij 6609 patiënten met chronische nierschade (eGFR ≥ 20 - < 45 ml/min/1,73 m2; of eGFR ≥ 45 - < 90 ml/min/1,73 m2 met een albumine-creatinineratio in urine [UACR] van ≥ 200 mg/g) om de cardiorenale resultaten te beoordelen als aanvulling op de standaardzorg. Het primaire eindpunt was de tijd tot het eerste optreden van progressie van de nierziekte (aanhoudende eGFR-afname van ≥ 40% vanaf randomisatie, aanhoudende eGFR van < 10 ml/min/1,73 m², eindstadium nierfalen of dood door nierfalen) of cardiovasculaire dood. Het eerste optreden van ziekenhuisopname voor hartfalen of cardiovasculaire dood, ziekenhuisopname ongeacht de oorzaak (eerste keer en recidief) en overlijden ongeacht de oorzaak werden opgenomen in de bevestigingsanalyse. Behandeling bij baseline omvatte het gepaste gebruik van een RAS-remmer (85,2% ACE-remmer of angiotensinereceptorblokker).
In totaal werden 3304 patiënten gerandomiseerd naar empagliflozine 10 mg (placebo: 3305) en gevolgd gedurende een mediaan van 24,3 maanden. De studiepopulatie bestond uit 66,8% mannen en 33,2% vrouwen met een gemiddelde leeftijd van 63,3 jaar (bereik: 18-94 jaar), 23,0% was 75 jaar of ouder. 58,4% van de studiepopulatie was wit, 36,2% Aziatisch en 4,0% zwart/Afro-Amerikaans.
Bij baseline was de gemiddelde eGFR 37,3 ml/min/1,73 m2; 21,2% van de patiënten had een eGFR van ≥ 45 ml/min/1,73 m2, 44,3% van 30 tot < 45 ml/min/1,73 m2 en 34,5% van < 30 ml/min/1,73 m2, inclusief 254 patiënten met een eGFR van < 20 ml/min/1,73 m2. De mediane UACR was 329 mg/g; 20,1% van de patiënten had een UACR van < 30 mg/g, 28,2% had een UACR van 30 tot ≤ 300 mg/g en 51,7% had een UACR van > 300 mg/g; 41,1% van de patiënten had een UACR van < 200 mg/g. Primaire oorzaken van chronische nierschade waren diabetische nefropathie/diabetische nierschade
(31%), glomerulaire ziekte (25%), hypertensieve/renovasculaire ziekte (22%) en overige/onbekend (22%).
Empagliflozine was superieur in het verminderen van het risico op het primaire samengestelde eindpunt van progressie van de nierziekte of cardiovasculaire dood in vergelijking met placebo (zie tabel 14). Bovendien verminderde empagliflozine significant het risico op ziekenhuisopname ongeacht de oorzaak (eerste keer en recidief).
Tabel 14: Behandeleffect voor de primaire samengestelde en belangrijkste secundaire eindpunten die deel uitmaken van de vooraf gespecificeerde bevestigingsanalyse en zijn componenten
| Placebo | Empagliflozine 10 mg | |
|---|---|---|
| N | 3305 | 3304 |
Tijd tot het eerste optreden van progressie van nierziekte (aanhoudende eGFR-afname van ≥ 40% vanaf randomisatie, aanhoudende eGFR van < 10 ml/min/1,73 m2, terminale nierziekte* [ESKD] of dood door nierfalen) of CV dood, N (%) | 558 (16,9) | 432 (13,1) |
| Hazard ratio vs. placebo (99,83% BI) | 0,72 (0,59, 0,89) | |
| p-waarde voor superioriteit | < 0,0001 | |
Aanhoudende eGFR-afname van ≥ 40% vanaf randomisatie, N (%) | 474 (14,3) | 359 (10,9) |
| Hazard ratio vs. placebo (95% BI) | 0,70 (0,61, 0,81) | |
| p-waarde | < 0,0001 | |
ESKD* of aanhoudende eGFR van < 10 ml/min/1,73 m2, N (%) | 221 (6,7) | 157 (4,8) |
| Hazard ratio vs. placebo (95% BI) | 0,69 (0,56, 0,84) | |
| p-waarde | 0,0003 | |
| Dood door nierfalen, N (%)** | 4 (0,1) | 4 (0,1) |
| Hazard ratio vs. placebo (95% BI) | ||
| p-waarde | ||
| CV dood, N (%) | 69 (2,1) | 59 (1,8) |
| Hazard ratio vs. placebo (95% BI) | 0,84 (0,60, 1,19) | |
| p-waarde | 0,3366 | |
| ESKD of CV dood, N (%)# | 217 (6,6) | 163 (4,9) |
| Hazard ratio vs. placebo (95% BI) | 0,73 (0,59, 0,89) | |
| p-waarde | 0,0023 | |
| Optreden van ziekenhuisopname ongeacht de oorzaak (eerste keer en recidief), N van gebeurtenissen | 1895 | 1611 |
| Hazard ratio vs. placebo (99,03% BI) | 0,86 (0,75, 0,98) | |
| p-waarde | 0,0025 |
CV = cardiovasculair, HHF = ziekenhuisopname voor hartfalen, eGFR = geschatte glomerulaire filtratiesnelheid
* Eindstadium nierfalen (ESKD, end-stage kidney disease) wordt gedefinieerd als de start van onderhoudsdialyse of ontvangst van een niertransplantaat.
** Er waren te weinig gebeurtenissen van dood door nierfalen om een betrouwbare hazard ratio te berekenen.
# Vooraf gedefinieerd als een van de twee criteria om te stoppen in de vooraf geplande interimanalyse.
Figuur 4 Tijd tot eerste optreden van progressie van nierziekte of vastgestelde CV dood, geschatte cumulatieve incidentiefunctie
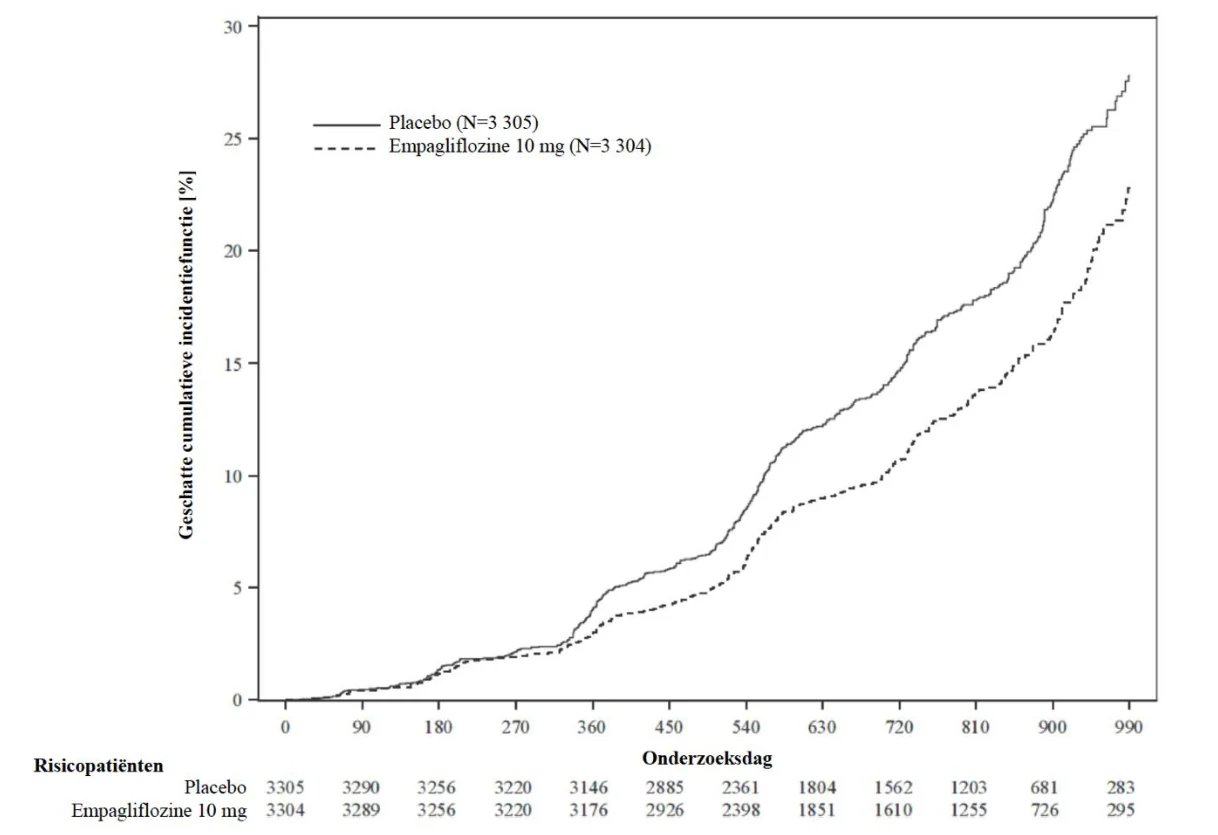
De resultaten van het primaire samengestelde eindpunt waren in het algemeen consistent over alle vooraf gespecificeerde subgroepen, inclusief eGFR-categorieën, onderliggende oorzaak van nierziekte, diabetesstatus of achtergrondgebruik van RAS-remmers. De voordelen van de behandeling waren duidelijker bij patiënten met hogere albuminuriewaarden.
Tijdens behandeling was de eGFR-afname langzamer in de empagliflozine-groep in vergelijking met de placebogroep (figuur 5). Behandeling met empagliflozine verminderde de jaarlijkse snelheid van eGFR-afname in vergelijking met placebo met 1,37 ml/min/1,73 m2/jaar (95% BI 1,16; 1,59), op basis van een vooraf gespecificeerde analyse van alle eGFR-metingen die vanaf het bezoek na 2 maanden tot het laatste follow-upbezoek zijn uitgevoerd. Bij patiënten die werden behandeld met empagliflozine, vertoonde de eGFR eerst een daling, om na het stoppen met de behandeling terug te keren naar de waarde bij baseline, zoals aangetoond in verschillende studies met empagliflozine. Dit ondersteunt de hypothese dat hemodynamische veranderingen een rol spelen bij de acute effecten van empagliflozine op de eGFR.
Figuur 5 Verandering van eGFR over de tijd*
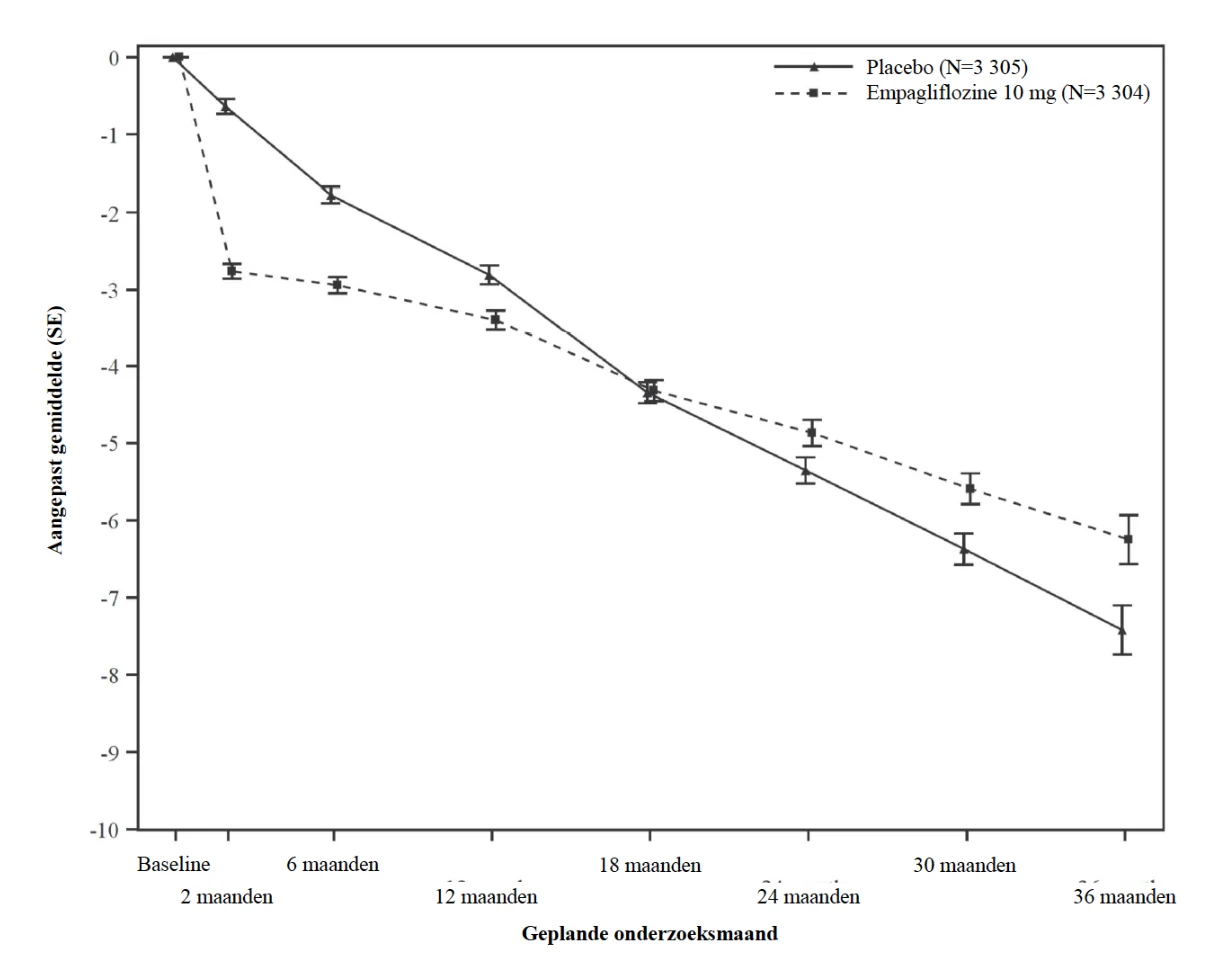
*eGFR (CKD-EPI) (ml/min/1,73 m2) MMRM-resultaten over de tijd – gerandomiseerde set.
Pediatrische patiënten
Diabetes mellitus type 2
De klinische werkzaamheid en veiligheid van empagliflozine (10 mg met een mogelijke dosisverhoging tot 25 mg) en linagliptine (5 mg) eenmaal daags is onderzocht bij kinderen en adolescenten van 10 tot en met 17 jaar oud met diabetes mellitus type 2 in een placebogecontroleerd onderzoek (DINAMO) gedurende 26 weken, met een veiligheids-extensieperiode tot maximaal 52 weken. Achtergrondtherapieën als aanvulling op dieet en lichaamsbeweging omvatten metformine (51%), een combinatie van metformine en insuline (40,1%), insuline (3,2%) of geen (5,7%).
De gecorrigeerde gemiddelde verandering in HbA1c in week 26 tussen empagliflozine (N=52) en placebo (N=53) van -0,84% had een klinisch betekenisvol en statistisch significant effect
(95% BI -1,50; -0,19; p=0,0116). Bovendien resulteerde behandeling met empagliflozine vergeleken met placebo in een klinisch relevante gecorrigeerde gemiddelde verandering in FPG van -35,2 mg/dl (95% BI -58,6; -11,7) [-1,95 mmol/l (-3,25; -0,65)].
Hartfalen en chronische nierschade
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant van het referentieproduct om de resultaten in te dienen van onderzoek met empagliflozine in alle subgroepen van pediatrische patiënten met hartfalen en bij de behandeling van chronische nierschade (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
De farmacokinetiek van empagliflozine is uitgebreid beschreven bij gezonde vrijwilligers en bij patiënten met diabetes type 2. Na orale toediening werd empagliflozine snel geabsorbeerd met piekplasmaconcentraties optredend na een mediane tmax van 1,5 uur postdosis. Daarna nam de plasmaconcentratie op een bifasische wijze af met een snelle distributiefase en een relatief langzame terminale fase. De gemiddelde plasma-AUC en -Cmax tijdens steady state waren 1870 nmol.uur/l en 259 nmol/l met empagliflozine 10 mg en 4740 nmol.uur/l en 687 nmol/l met empagliflozine 25 mg eenmaal daags. Systemische blootstelling aan empagliflozine nam op een dosisproportionele wijze toe. De farmacokinetische parameters van de enkelvoudige dosis en de plateaufase van empagliflozine waren vergelijkbaar en suggereren een lineaire farmacokinetiek met betrekking tot de tijd. Er waren geen klinisch relevante verschillen in de farmacokinetiek van empagliflozine tussen gezonde vrijwilligers en patiënten met diabetes type 2.
Toediening van empagliflozine 25 mg na inname van een maaltijd met een hoog vet- en caloriegehalte resulteerde in een licht verlaagde blootstelling; AUC nam af met ongeveer 16% en Cmax met ongeveer 37% vergeleken met de nuchtere toestand. Het waargenomen effect van voedsel op de farmacokinetiek van empagliflozine werd niet als klinisch relevant beschouwd en empagliflozine kan worden toegediend met of zonder voedsel.
Distributie
Het schijnbare distributievolume tijdens steady state werd geschat op 73,8 l gebaseerd op de populatiefarmacokinetische analyse. Na toediening van een orale [14C]-empagliflozineoplossing aan gezonde vrijwilligers was de verdeling naar de rode bloedcellen ongeveer 37% en de plasmaeiwitbinding 86%.
Biotransformatie
Geen belangrijke metabolieten van empagliflozine werden aangetroffen in menselijk plasma en de meest voorkomende metabolieten waren drie glucuronideconjugaten (2-, 3- en 6-O-glucuronide). Systemische blootstelling van elke metaboliet was minder dan 10% van het totale geneesmiddelgerelateerde materiaal. In-vitro-studies suggereren dat de primaire route van metabolisme van empagliflozine bij de mens glucuronidering door de uridine-5'difosfoglucuronosyltransferases UGT2B7, UGT1A3, UGT1A8 en UGT1A9 is.
Eliminatie
Op basis van de populatiefarmacokinetische analyse werd de schijnbare terminale eliminatiehalfwaardetijd van empagliflozine geschat op 12,4 uur en de schijnbare orale klaring was 10,6 l/uur. De variabiliteit tussen proefpersonen en de residuale variabiliteit voor klaring van oraal ingenomen empagliflozine waren respectievelijk 39,1% en 35,8%. Met eenmaaldaagse dosering werden plateauplasmaconcentraties van empagliflozine bij de vijfde dosis bereikt. In overeenstemming met de halfwaardetijd werd met betrekking tot de plasma-AUC tijdens de plateaufase tot 22% accumulatie waargenomen. Na toediening van een orale dosis [14C]-empagliflozineoplossing aan gezonde vrijwilligers werd ongeveer 96% van de geneesmiddelgerelateerde radioactiviteit geëlimineerd in de feces (41%) of de urine (54%). De meerderheid van de geneesmiddelgerelateerde radioactiviteit teruggevonden in de feces was onveranderd oorspronkelijk geneesmiddel en ongeveer de helft van de geneesmiddelgerelateerde radioactiviteit uitgescheiden in de urine was onveranderd oorspronkelijk geneesmiddel.
Speciale patiëntengroepen
Nierinsufficëntie
Bij patiënten met milde, matige of ernstige nierinsufficiëntie (eGFR < 30 - < 90 ml/min/1,73 m2) en patiënten met nierfalen / eindstadium nierfalen (ESKD) steeg de AUC van empagliflozine met respectievelijk ongeveer 18%, 20%, 66% en 48% in vergelijking met proefpersonen met een normale nierfunctie. Piekplasmaspiegels van empagliflozine waren vergelijkbaar bij patiënten met matige nierinsufficiëntie en nierfalen / eindstadium nierfalen in vergelijking met patiënten met een normale nierfunctie. Piekplasmaspiegels van empagliflozine waren ruwweg 20% hoger bij patiënten met milde en ernstige nierinsufficiëntie in vergelijking met patiënten met een normale nierfunctie. De populatiefarmacokinetische analyse toonde aan dat de schijnbare klaring van oraal ingenomen empagliflozine daalde met een daling van de eGFR leidend tot een toename van de blootstelling aan het geneesmiddel.
Leverinsufficiëntie
Bij proefpersonen met milde, matige en ernstige leverinsufficiëntie volgens de Child-Pugh classificatie steeg de AUC van empagliflozine ongeveer met respectievelijk 23%, 47% en 75% en de Cmax met respectievelijk ongeveer 4%, 23% en 48% vergeleken met proefpersonen met een normale leverfunctie.
Body mass index (BMI)
Gebaseerd op de populatiefarmacokinetische analyse had body mass index geen klinisch relevant effect op de farmacokinetiek van empagliflozine. In deze analyse werd de AUC geschat ongeveer 5,82%, 10,4% en 17,3% lager te zijn bij personen met een BMI van respectievelijk 30, 35 en 45 kg/m2 in vergelijking met patiënten met een BMI van 25 kg/m2.
Geslacht
Gebaseerd op de populatiefarmacokinetische analyse had geslacht geen klinisch relevant effect op de farmacokinetiek van empagliflozine.
Etniciteit
In de populatiefarmacokinetische analyse werd de AUC geschat ongeveer 13,5% hoger te zijn bij Aziaten met een body mass index van 25 kg/m2 in vergelijking met niet-Aziaten met een body mass index van 25 kg/m2.
Ouderen
Gebaseerd op de populatiefarmacokinetische analyse had leeftijd geen klinisch betekenisvol effect op de farmacokinetiek van empagliflozine.
Pediatrische patiënten
In een pediatrische fase I-studie werden de farmacokinetiek en farmacodynamiek van empagliflozine (5 mg, 10 mg en 25 mg) onderzocht bij kinderen en adolescenten van 10 tot 18 jaar met diabetes mellitus type 2. De waargenomen farmacokinetische en farmacodynamische responsen kwamen overeen met die bij volwassen patiënten werden waargenomen.
In een pediatrische fase III-studie werden de farmacokinetiek en farmacodynamiek (verandering in HbA1c ten opzichte van baseline) van empagliflozine 10 mg met een mogelijke dosisverhoging tot 25 mg onderzocht bij kinderen en adolescenten van 10 tot en met 17 jaar met diabetes mellitus type 2. Het waargenomen verband tussen blootstelling en respons was over het algemeen vergelijkbaar bij volwassenen en kinderen en adolescenten. Orale toediening van empagliflozine leidde tot een blootstelling binnen het bereik dat bij volwassen patiënten werd waargenomen.
De waargenomen geometrisch gemiddelde dalconcentraties en geometrisch gemiddelde concentraties 1,5 uur na toediening bij steady state bedroegen 26,6 nmol/l en 308 nmol/l met empagliflozine 10 mg eenmaal daags en 67,0 nmol/l en 525 nmol/l met empagliflozine 25 mg eenmaal daags.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, genotoxiciteit, vruchtbaarheid en vroege embryonale ontwikkeling.
In langetermijntoxiciteitsstudies bij knaagdieren en honden werden symptomen van toxiciteit waargenomen bij blootstellingen groter of gelijk aan 10 maal de klinische dosis van empagliflozine. De meeste toxiciteit was consistent met secundaire farmacologie gerelateerd aan glucoseverlies via de urine en onbalans van elektrolyten, waaronder verminderd lichaamsgewicht en lichaamsvet, verhoogde voedselconsumptie, diarree, uitdroging, verlaagde serumglucose en verhogingen van andere serumparameters verbonden aan verhoogd eiwitmetabolisme en gluconeogenese, urineveranderingen zoals polyurie en glucosurie, en microscopische veranderingen waaronder mineralisatie in de nieren en sommige zachte en vasculaire weefsels. Microscopisch bewijs van de effecten van overmatige farmacologie op de nieren waargenomen bij sommige soorten omvatte dilatatie in de tubuli en mineralisatie van de tubuli en in het bekken bij ongeveer 4 maal de klinische AUC-blootstelling van empagliflozine geassocieerd met de dosis van 25 mg.
Empagliflozine is niet genotoxisch.
In een 2 jaar durende carcinogeniteitsstudie gaf empagliflozine geen verhoging van de incidentie van tumoren bij vrouwelijke ratten tot de hoogste dosis van 700 mg/kg/dag, wat overeenkomt met ongeveer 72 maal de maximale klinische AUC-blootstelling aan empagliflozine. Bij mannelijke ratten werden behandelingsgerelateerde goedaardige proliferatieve vasculaire laesies (hemangiomen) van de mesenteriale lymfeknoop waargenomen bij de hoogste doses, maar niet bij 300 mg/kg/dag, wat overeenkomt met ongeveer 26 maal de maximale klinische blootstelling aan empagliflozine. Er werden bij ratten interstitiëleceltumoren in de testes waargenomen met een hogere incidentie bij 300 mg/kg/dag en hoger, maar niet bij 100 mg/kg/dag, wat overeenkomt met ongeveer 18 maal de maximale klinische blootstelling aan empagliflozine. Beide tumoren komen vaak voor bij ratten en het is onwaarschijnlijk dat ze relevant zijn bij mensen.
Empagliflozine verhoogde de incidentie van tumoren in vrouwelijke muizen niet bij doses tot 1000 mg/kg/dag, wat overeenkomt met ongeveer 62 maal de maximale klinische blootstelling aan empagliflozine. Empagliflozine induceerde niertumoren bij mannelijke muizen bij 1000 mg/kg/dag, maar niet bij 300 mg/kg/dag, wat overeenkomt met ongeveer 11 maal de maximale klinische blootstelling aan empagliflozine. Het werkingsmechanisme voor deze tumoren is afhankelijk van de natuurlijke aanleg van de mannelijke muizen voor renale pathologie en een metabolische route die niet voorkomt bij mensen. De niertumoren bij de mannelijke muizen worden als niet relevant voor de mens beschouwd.
Bij blootstellingen die voldoende in overmaat boven de blootstelling bij de mens liggen na therapeutische doses, had empagliflozine geen nadelige effecten op de vruchtbaarheid of de vroege embryonale ontwikkeling. Empagliflozine toegediend tijdens de periode van organogenese was niet teratogeen. Alleen bij toxische doses voor de moeder veroorzaakte empagliflozine ook gebogen botten in de ledematen bij ratten en toegenomen embryofoetaal verlies bij konijnen.
In pre- en postnatale toxiciteitsstudies bij ratten werd verminderde gewichtstoename van de nakomelingen waargenomen bij blootstellingen van de moeder aan ongeveer 4 maal de maximale klinische blootstelling aan empagliflozine. Een dergelijk effect werd niet gezien bij een systemische blootstelling die gelijk is aan de maximale klinische blootstelling aan empagliflozine. De relevantie van deze bevinding voor de mens is onduidelijk.
In een juveniele toxiciteitsstudie bij ratten, waarbij empagliflozine toegediend werd vanaf postnatale dag 21 tot postnatale dag 90, werd onschadelijke, minimale tot lichte renale tubulus- en bekkendilatatie pas gezien bij 100 mg/kg/dag, wat ongeveer 11 maal de maximale klinische dosis van 25 mg is. Deze bevindingen waren afwezig na een 13 weken durende, geneesmiddelvrije periode.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat
Microkristallijne cellulose
Hydroxypropylcellulose
Croscarmellose natrium
Colloïdaal watervrij siliciumdioxide
Magnesiumstearaat
Filmomhulling
Polydextrose
Calciumcarbonaat
Hypromellose
Talk
Triglyceriden, middellange keten
IJzeroxide geel (E172)
IJzeroxide zwart (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
PVC/PVDC-aluminium blisterverpakkingen.
Verpakkingsgrootten van 10, 30, 60, 70, 90 en 100 filmomhulde tabletten.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Devatis GmbH
Spitalstr. 22
79539 Lörrach
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Empagliflozine Devatis 10 mg, filmomhulde tabletten: RVG 133396
Empagliflozine Devatis 25 mg, filmomhulde tabletten: RVG 133397
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 30 juni 2025