


SmPC (samenvatting van de productkenmerken) - Emla
1. NAAM VAN HET GENEESMIDDEL
Emla pleister
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Actieve bestanddelen:
Een pleister bevat 25 mg lidocaïne en 25 mg prilocaïne.
Hulpstof met bekend effect: polyoxyl gehydrogeneerde ricinusolie (19 mg/g).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Pleister.
Emla emulsie is een systeem van olie-in-water emulsie. De olie fase bestaat uit een eutectisch mengsel van lidocaïne en prilocaïne in een 1:1 ratio.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Emla pleister is geïndiceerd voor:
Plaatselijke anesthesie van de huid in verband met:
- het inbrengen van een naald, bijv. intraveneuze katheters of bloedmonsters;
- oppervlakkige chirurgische ingrepen
bij volwassenen en bij pediatrische patiënten.
4.2 Dosering en wijze van toediening
Dosering
Volwassenen en adolescenten
De details van de Indicaties of Ingrepen voor gebruik, met dosis en inwerktijd worden gegeven in Tabellen 1 en 2.
Zie voor nadere richtlijnen voor het juiste gebruik van het product bij zulke ingrepen ‘Wijze van toediening’.
Tabel 1 Volwassenen en adolescenten van 12 jaar en ouder
| Indicatie/Ingreep | Dosis en inwerktijd |
| Huid | |
| Kleine ingrepen, bijv. inbrengen van naalden en chirurgische behandeling van gelokaliseerde laesies. | 1 of meer pleister(s) worden op de geselecteerde huidgebied(en) aangebracht gedurende 1-5 uur1). |
- 1) Na een langere inwerktijd vermindert de anesthesie.
Pediatrische patiënten
Tabel 2 Pediatrische patiënten 0-11 jaar
| Leeftijdsgroep | Ingreep | Dosis en inwerktijd |
|---|---|---|
| Kleine ingrepen, bijv. inbrengen van naalden en chirurgische behandeling van gelokaliseerde laesies. | 1 of meer pleister(s) gedurende 1 uur (zie details hieronder). | |
| Pasgeborenen en zuigelingen 0-2 maanden 1) 2) 3) 7) | Niet meer dan 1 pleister gedurende 1 uur.4) | |
| Zuigelingen 3-11 maanden 1) 2) 7) | Tot 2 pleisters gedurende 1 uur5) | |
| Peuters en kinderen 1-5 jaar | Tot 10 pleisters gedurende 1 tot 5 uur6) | |
| Kinderen 6-11 jaar | Tot 20 pleisters gedurende 1 tot 5 uur6) | |
| Pediatrische patiënten met atopische dermatitis | Voorafgaand aan verwijdering van mollusca | Inwerktijd: 30 minuten |
- 1) Bij voldragen pasgeborenen en zuigelingen jonger dan 3 maanden, mag maar een enkele dosis worden aangebracht binnen een periode van 24 uur. Bij kinderen van 3 maanden en ouder, mogen maximaal twee doses worden aangebracht, met minimaal 12 uur ertussen, binnen een periode van 24 uur, zie rubrieken 4.4 en 4.8.
- 2) Emla mag niet gebruikt worden bij kinderen jonger dan 12 maanden die behandeld worden met geneesmiddelen die methemoglobine verhogen, uit veiligheidsoverwegingen, zie rubrieken 4.4 en 4.8.
- 3) Emla mag niet gebruikt worden bij prematuren jonger dan 37 weken, uit veiligheidsoverwegingen, zie rubriek 4.4.
- 4) Een inwerktijd langer dan 1 uur is niet onderzocht.
- 5) Er werd geen klinisch significante toename van de methemoglobinefractie waargenomen, na een inwerktijd tot 4 uur op 16 cm² van 2 g Emla crème.
- 6) Na een langere inwerktijd neemt de anesthesie af.
- 7) Het formaat van de pleister maakt het gebruik van de pleister minder geschikt voor bepaalde lichaamsdelen bij pasgeborenen en zuigelingen.
Ouderen
Er is geen dosisverlaging nodig bij oudere patiënten (zie rubrieken 5.1 en 5.2).
Leverinsufficiëntie
Er is geen verlaging van een enkelvoudige dosis nodig bij patiënten met een verminderde leverfunctie (zie rubriek 5.2).
Nierinsufficiëntie
Er is geen dosisverlaging nodig bij patiënten met een verminderde nierfunctie.
Wijze van toediening
Cutaan gebruik.
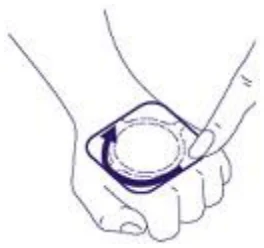
Na het verwijderen van de beschermlaag en het plaatsen van de pleister op de huid, dienen alléén de buitenranden aangedrukt te worden. Druk niet op het midden van de pleister, want hierdoor kan mogelijke verspreiding van de Emla-emulsie onder de plakranden plaatsvinden en het plakkend vermogen aantasten.
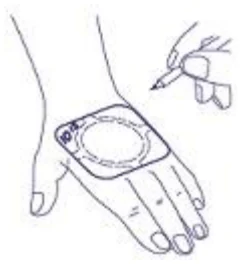
Emla pleister dient minstens 1 uur voor de behandeling te worden aangebracht. Verwijder, indien nodig, lichaamshaar van het gebied voor het aanbrengen. De pleister mag niet worden geknipt of verdeeld in kleinere stukken.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stoffen of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Patiënten met erfelijke of idiopathische methemoglobinemie door glucose-6-fosfaatdehydrogenasedeficiëntie zijn gevoeliger voor door werkzame stof geïnduceerde verschijnselen van methemoglobinemie. Bij patiënten met glucose-6-fosfaatdehydrogenase deficiëntie is het antidotum methyleenblauw niet effectief voor methemoglobinereductie en kan het hemoglobine zelf oxideren. Daarom kan methyleenblauwtherapie niet worden gegeven.
Vanwege onvoldoende gegevens over de absorptie, mag Emla niet worden gebruikt op open wonden.
Voorzichtigheid is geboden bij toepassing van Emla bij patiënten met atopische dermatitis. Een kortere inwerktijd, 15-30 minuten, kan voldoende zijn (zie rubriek 5.1). Inwerktijden langer dan 30 minuten bij patiënten met atopische dermatitis kunnen resulteren in een verhoogde incidentie van lokale vasculaire reacties, in het bijzonder roodheid op de toepassingsplaats en in bepaalde gevallen petechiën en purpura (zie rubriek 4.8). Voorafgaand aan curettage van mollusca bij kinderen met atopische dermatitis wordt een inwerktijd van 30 minuten aanbevolen.
Voorzichtigheid is geboden bij gebruik van Emla vlakbij het oog aangezien dit oogirritatie kan veroorzaken. Ook het verlies van de reflexen ter bescherming van de ogen kan leiden tot irritatie van de cornea en mogelijke abrasie. Bij contact met het oog, moet het oog onmiddellijk gespoeld worden met water of met natriumchloride-oplossing en worden beschermd tot het gevoel terugkeert.
Lidocaïne en prilocaïne hebben bactericide en antivirale eigenschappen in concentraties boven 0,5-2%. Daarom moeten, ondanks het feit dat de resultaten van één klinische studie suggereren dat de immunisatierespons, beoordeeld door vorming van plaatselijke kwaddels, niet wordt beïnvloed wanneer Emla wordt gebruikt vóór vaccinatie tegen tuberculose (BCG), de resultaten van intracutane injecties met levende vaccins gevolgd worden.
Emla pleister bevat polyoxyl gehydrogeneerde ricinusolie:
Kan huidreacties veroorzaken.
Pediatrische patiënten
Klinische studies hebben de werkzaamheid van Emla bij hielprikken bij pasgeborenen niet kunnen aantonen.
Bij pasgeborenen/zuigelingen jonger dan 3 maanden wordt vaak een voorbijgaande klinisch onbetekenende toename van de methemoglobinefractie waargenomen tot 12 uur na het aanbrengen van Emla binnen het aanbevolen doseringsbereik.
Als de aanbevolen dosering wordt overschreden, moet de patiënt worden gecontroleerd op systemische bijwerkingen secundair aan methemoglobinemie (zie rubrieken 4.2, 4.8 en 4.9).
Emla dient niet te worden gebruikt bij
- pasgeborenen/zuigelingen tussen 0 en 12 maanden die gelijktijdig behandeld worden met methemoglobine verhogende geneesmiddelen.
- premature pasgeborenen van een zwangerschapsduur van minder dan 37 weken, omdat zij risico lopen op het ontwikkelen van verhoogde methemoglobinefracties.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Prilocaïne in hoge doses kan een verhoging van de methemoglobinefractie veroorzaken, in het bijzonder in combinatie met geneesmiddelen die methemoglobine verhogen (bijv. sulfonamiden, nitrofurantoïne, fenytoïne, fenobarbital). Deze lijst is niet uitputtend.
Bij gebruik van grote doses Emla dient rekening te worden gehouden met het risico van bijkomende systemische toxiciteit bij patiënten die worden behandeld met andere lokale anesthetica of met geneesmiddelen die structureel verwant zijn aan lokale anesthetica, omdat de toxische effecten additief zijn.
Geneesmiddelen die de klaring van lidocaïne verminderen (bijv. cimetidine of bètablokkers) kunnen potentieel toxische plasmaconcentraties veroorzaken bij herhaalde hoge doses lidocaïne gedurende een lange tijdsperiode. Dergelijke interacties zouden daarom bij kortdurend gebruik van lidocaïne in de aanbevolen doseringen klinisch irrelevant zijn.
Pediatrische patiënten
Er zijn geen specifieke interactiestudies uitgevoerd bij kinderen. De interacties zijn waarschijnlijk vergelijkbaar met die in de volwassen populatie.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Hoewel plaatselijke toepassing in verband is gebracht met een lage systemische absorptie, moet het gebruik van Emla bij zwangere vrouwen met voorzichtigheid worden aangepakt, omdat er onvoldoende gegevens beschikbaar zijn over het gebruik van Emla bij zwangere vrouwen. Dierstudies geven echter geen aanwijzingen van directe of indirecte negatieve effecten op de zwangerschap, embryofoetale ontwikkeling, bevalling of postnatale ontwikkeling. Er is reproductietoxiciteit aangetoond bij subcutane/ intramusculaire toediening van hoge doses lidocaïne of prilocaïne die veel hoger lagen dan de blootstelling door plaatselijke toepassing (zie rubriek 5.3).
Lidocaïne en prilocaïne passeren de placentabarrière en kunnen door de foetale weefsels geabsorbeerd worden. Het is aannemelijk dat lidocaïne en prilocaïne gebruikt zijn bij een groot aantal zwangere en vruchtbare vrouwen. Tot op heden zijn geen specifieke verstoringen van het reproductieproces gemeld, zoals een toegenomen incidentie van misvormingen of andere directe of indirecte schadelijke effecten op de foetus.
Borstvoeding
Lidocaïne en, naar alle waarschijnlijkheid, prilocaïne worden in de moedermelk uitgescheiden, maar in dergelijke geringe hoeveelheden dat er in het algemeen bij therapeutische doseringsniveau’s geen risico is op schadelijke effecten voor het kind. Emla kan, indien klinisch noodzakelijk, tijdens de borstvoeding worden gebruikt.
Vruchtbaarheid
Dierstudies hebben geen verstoring van de vruchtbaarheid bij mannelijke of vrouwelijke ratten aangetoond (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Emla pleister heeft geen of een verwaarloosbare invloed op de rijvaardigheid en het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest frequent waargenomen bijwerkingen (adverse drug reactions, ADR's) zijn verbonden aan de toedieningsplaats (voorbijgaande lokale reacties op de toedieningsplaats), en werden gerapporteerd als vaak voorkomend.
Bijwerkingen in tabelvorm
De incidentie van de bijwerkingen (ADR's) verbonden aan de behandeling met Emla wordt hieronder in een tabel weergegeven. De tabel is gebaseerd op bijwerkingen die zijn gemeld tijdens klinische studies en/of tijdens postmarketinggebruik. De frequentie van de bijwerkingen wordt vermeld volgens de systeem/orgaanklassen van het MedDRA-systeem (System Organ Class, SOC) en volgens voorkeursterm.
Binnen elke systeem/orgaanklasse worden de bijwerkingen weergegeven in volgorde van frequentiecategorieën: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000). Binnen iedere frequentiegroep zijn de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 3 Bijwerkingen
| Systeem/Orgaanklasse | Vaak | Soms | Zelden |
| Bloed- en lymfestelsel-aandoeningen | Methemoglobinemie | ||
| Immuunsysteem-aandoeningen | Overgevoeligheid | ||
| Oogaandoeningen | Irritatie van de cornea | ||
| Huid- en onderhuidaandoeningen | Purpura, petechiën (vooral na langere inwerktijden bij kinderen met atopische dermatitis of mollusca contagiosa) | ||
| Algemene aandoeningen en toedieningsplaats-stoornissen | Erytheem op de plaats van toediening Oedeem op de plaats van toediening Bleekheid op de plaats van toediening | Branderig gevoel Jeuk op de plaats van toediening Warmte op de plaats van toediening |
Pediatrische patiënten
De frequentie, het soort en de ernst van de bijwerkingen zijn vergelijkbaar in de pediatrische en de volwassen leeftijdsgroepen, behalve voor methemoglobinemie, dat vaker wordt waargenomen bij pasgeborenen en zuigelingen in de leeftijd van 0 tot 12 maanden, vaak in verband met een overdosering (zie rubriek 4.9).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website www.lareb.nl.
4.9 Overdosering
Zeldzame gevallen van klinisch significante methemoglobinemie zijn gerapporteerd. Hoge doses prilocaïne kunnen een verhoging van de methemoglobinefractie veroorzaken, vooral bij daarvoor gevoelige personen (rubriek 4.4), bij te frequent gebruik bij pasgeborenen en zuigelingen jonger dan 12 maanden (rubriek 4.2) en in combinatie met andere geneesmiddelen welke methemoglobine verhogen (bijv. sulfonamiden, nitrofurantoïne, fenytoïne en fenobarbital). Het moet worden overwogen dat meetwaarden met een pulsoximeter de werkelijke zuurstofverzadiging kunnen overschatten in geval van een verhoogde methemoglobinefractie. Daarom kan het bij gevallen van vermoedelijke methemoglobinemie nuttig zijn om de zuurstofverzadiging te volgen door middel van CO-oximetrie.
Klinisch significante methemoglobinemie moet behandeld worden met een langzame intraveneuze injectie van methyleenblauw (zie ook rubriek 4.4).
Wanneer andere symptomen van systemische toxiciteit zich voordoen, dan zijn deze symptomen naar verwachting vergelijkbaar van aard met de symptomen die optreden na de toediening van lokale anesthetica via andere toedieningswegen.
De toxiciteit van een lokaal anestheticum komt tot uiting in de vorm van symptomen van prikkeling van het centraal zenuwstelsel en, in ernstige gevallen, een depressie van het centraal zenuwstelsel en cardiovasculaire depressie. Ernstige neurologische symptomen (convulsies, depressie van het centraal zenuwstelsel) dienen symptomatisch behandeld te worden door ademhalingsondersteuning en het toedienen van anticonvulsiva; symptomen met betrekking tot de bloedsomloop worden behandeld in overeenstemming met de aanbevelingen voor reanimatie.
Aangezien de absorptiesnelheid via intacte huid traag is, moet een patiënt met verschijnselen van toxiciteit enkele uren geobserveerd worden na een noodbehandeling te hebben ondergaan.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: lokaal anestheticum, amiden, ATC code: N01B B20
Werkingsmechanisme
Emla zorgt voor een anesthesie van de huid als gevolg van afgifte van lidocaïne en prilocaïne in de epidermale en dermale lagen van de huid en in de nabijheid van dermale pijnreceptoren en zenuwuiteinden.
Lidocaïne en prilocaïne zijn lokale anesthetica van het amidetype. Beiden stabiliseren de zenuwmembranen door inhibitie van de ionenstromen die nodig zijn voor het optreden en de geleiding van impulsen, waardoor lokale anesthesie wordt verkregen. De kwaliteit van de anesthesie is afhankelijk van de inwerktijd en de dosering.
Huid
Emla pleister wordt aangebracht op de intacte huid. De tijd die nodig is om een betrouwbare anesthesie van de intacte huid te bereiken bedraagt 1 tot 2 uur, afhankelijk van de aard van de ingreep. Het effect van de plaatselijke anesthesie verbetert met langere inwerktijden van 1 tot 2 uur op de meeste delen van het lichaam, met uitzondering van de huid van het gezicht. Vanwege de dunne gezichtshuid en de hoge weefseldoorbloeding, wordt er op het voorhoofd en de wangen een maximaal plaatselijk verdovend effect verkregen na 30-60 minuten. De duur van de anesthesie volgend op het aanbrengen van Emla voor 1 tot 2 uur, bedraagt ten minste 2 uur na het verwijderen van de pleister, behalve in het gezicht waar de duur korter is. Emla is even werkzaam en heeft dezelfde tijd tot aanvang van anesthesie over het gehele bereik van licht naar donker gepigmenteerde huid (huidtypes I tot VI).
In klinische studies met Emla op de intacte huid werden geen verschillen waargenomen in veiligheid en werkzaamheid (inclusief tijd tot aanvang van anesthesie) tussen geriatrische patiënten (tussen de 65 en 96 jaar) en jongere patiënten.
Emla produceert een bifasische vasculaire respons met initiële vasoconstrictie, gevolgd door vasodilatatie op de toedieningsplaats (zie rubriek 4.8). Ongeacht de vasculaire respons vergemakkelijkt emla de naaldprocedure in vergelijking met placebo. Bij patiënten met atopische dermatitis wordt een soortgelijke maar kortere vasculaire reactiewaargenomen: na 30-60 minuten verschijnt een erytheem dat op een snellere absorptie door de huid wijst (zie rubriek 4.4). Emla kan een voorbijgaande toename van de dikte van de huid veroorzaken, deels veroorzaakt door de hydratatie van de huid onder de pleister. De dikte van de huid neemt af in de loop van 15 minuten na blootstelling aan de lucht.
De diepte van de cutane anesthesie neemt toe met de inwerktijd. Bij 90% van de patiënten is de anesthesie voldoende voor het inbrengen van een biopsienaald (4 mm diameter) tot een diepte van 2 mm na 60 minuten inwerktijd van Emla en tot een diepte van 3 mm na 120 minuten inwerktijd van Emla.
Pediatrische patiënten
Klinische studies bij meer dan 2300 pediatrische patiënten uit alle leeftijdsgroepen toonden de werkzaamheid aan bij naaldpijn (venapunctie, canulatie, subcutane en intramusculaire vaccinaties, lumbaalpunctie), laserbehandeling van vasculaire laesies en curettage van molluscum contagiosum. Emla verminderde de pijn van zowel het inbrengen van naalden als injectie van vaccinaties. De analgetische werkzaamheid nam op normale huid toe bij een inwerktijd van 15 tot 90 minuten, maar op vasculaire laesies liet een inwerktijd van 90 minuten geen voordeel zien boven een inwerktijd van 60 minuten. Er was geen voordeel van Emla over placebo bij cryotherapie met vloeibaar stikstof van gewone wratjes.
Elf klinische studies bij pasgeborenen en zuigelingen toonden aan dat de hoogste methemoglobineconcentraties ongeveer 8 uur na epicutaan aanbrengen van Emla optraden, bij de aanbevolen dosering klinisch niet significant zijn en na ongeveer 12-13 uur terugkeren tot de normale waarden. Methemoglobinevorming staat in verband met de cumulatieve hoeveelheid prilocaïne die percutaan wordt geabsorbeerd en kan daarom toenemen bij langdurige inwerktijden van Emla.
De gemiddelde antilichaamtiters, de seroconversiesnelheid of het percentage patiënten dat na immunisatie beschermende of positieve antilichaamtiters bereikte, werden, in vergelijking met patiënten behandeld met placebo, niet beïnvloed door het gebruik van Emla voorafgaand aan vaccinatie met het mazelen-bof-rubellavaccin, het intramusculaire difterie-kinkhoest-tetanus-geïnactiveerd polio-Haemophilus influenzae bof hepatitis B-vaccins.
5.2 Farmacokinetische eigenschappen
Absorptie, distributie, biotransformatie en eliminatie
De systemische absorptie van lidocaïne en prilocaïne uit Emla is afhankelijk van de dosis, het gebied van toepassing en de inwerktijd. Bijkomende factoren zijn huiddikte (die varieert opverschillende plaatsen van het lichaam), andere aandoeningen zoals huidziekten, en scheren. De plasmaconcentraties na behandeling met Emla zijn 20-60% lager voor prilocaïne dan voor lidocaïne, vanwege een groter distributievolume en een snellere klaring. De belangrijkste eliminatieroute van lidocaïne en prilocaïne is via het metabolisme in de lever en de metabolieten worden via de nieren uitgescheiden. De snelheid van het metabolisme en de eliminatie van de lokale anesthetica na plaatselijk aanbrengen van emla worden echter beheerst door de absorptiesnelheid. Daarom heeft een verminderde klaring, zoals bij patiënten met een ernstig verminderde leverfunctie, een beperkt effect op de systemische plasmaconcentraties na een enkelvoudige dosis Emla, en na kortdurend (tot 10 dagen) eenmaal daags herhaalde enkelvoudige doses.
Symptomen van lokale anestheticumtoxiciteit worden in toenemende mate duidelijk bij toenemende plasmaconcentraties van 5 tot 10 mcg/ml van beide actieve bestanddelen. Het moet worden aangenomen dat de toxiciteit van lidocaïne en prilocaïne additief zijn.
Intacte huid
De beschikbare farmacokinetische data betreffen de toepassing van Emla crème 5% op de intacte huid. Na het aanbrengen op de dij bij volwassenen (60 g crème/400 cm2 gedurende 3 uur) werd ongeveer 5% van de lidocaïne en prilocaïne geabsorbeerd. De maximale plasmaconcentraties (gemiddeld 0,12 en 0,07 microgram/ml) werden ongeveer 2-6 uur na het aanbrengen bereikt.
Na aanbrengen op het gezicht (10 g/100 cm2 gedurende 2 uur) bedroeg de systemische absorptie ongeveer 10%. De maximale plasmaconcentraties (gemiddeld 0,16 en 0,06 microgram/ml) werden na ongeveer 1,5 tot 3 uur bereikt.
Speciale populaties
Ouderen
De plasmaconcentraties van lidocaïne en prilocaïne bij zowel geriatrische als niet-geriatrische patiënten na aanbrengen van Emla op de intacte huid zijn zeer laag en ruim onder het potentieel toxische niveau. Na herhaaldelijke, dagelijkse toediening van Emla gedurende 10 opeenvolgende dagen, is de maximale plasmaconcentratie niet afhankelijk van de leeftijd van de patiënt maar is significant (p<0,01) afhankelijk van de omvang van het behandelde gebied.
Pediatrische patiënten
De maximale plasmaconcentraties van lidocaïne en prilocaïne na aanbrengen van Emla bij pediatrische patiënten van verschillende leeftijden waren eveneens onder het potentieel toxische niveau. Zie tabel 4.
Tabel 4 Plasmaconcentraties van lidocaïne en prilocaïne bij pediatrische leeftijdsgroepen van 0 maanden tot 8 jaar
| Leeftijd | Aangebrachte hoeveelheid crème | Inwerktijd van de crème op de huid | Plasmaconcentratie [nanogram/ml] | |
|---|---|---|---|---|
| Lidocaïne | Prilocaïne | |||
| 0-3 maanden | 1 g/10 cm2 | 1 uur | 135 | 107 |
| 3-12 maanden | 2 g/16 cm2 | 4 uur | 155 | 131 |
| 2-3 jaar | 10 g/100 cm2 | 2 uur | 315 | 215 |
| 6-8 jaar | 10-16 g/100-160 cm2 (1 g/10 cm2) | 2 uur | 299 | 110 |
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De toxiciteit die werd gezien tijdens dierstudies na het gebruik van hoge doses van lidocaïne of prilocaïne, al dan niet in combinatie, bestond uit effecten op het centraal zenuwstelsel en het cardiovasculaire systeem. Wanneer lidocaïne en prilocaïne werden gecombineerd, werden alleen additieve effecten gezien, zonder synergisme of onverwachte toxiciteit. Beide werkzame stoffen vertoonden een lage orale acute toxiciteit, wat een goede veiligheidsmarge oplevert in geval Emla per ongeluk wordt ingeslikt. Bij reproductietoxiciteitsstudies werden embryotoxische of foetotoxische effecten van lidocaïne gedetecteerd bij doses van 25 mg/kg s.c. bij konijnen en hydronefrose van de foetus voor prilocaïne bij doses vanaf 100 mg/kg i.m. bij ratten. Bij doseringen lager dan het maternale toxiciteitsbereik bij ratten had lidocaïne of prilocaïne geen effect op de postnatale ontwikkeling van de nakomelingen. Er werd geen vruchtbaarheidsstoornis door lidocaïne of prilocaïne bij mannelijke of vrouwelijke ratten waargenomen. Lidocaïne passeert de placentabarrière door middel van simpele diffusie. De ratio van de embryofoetale dosis ten opzichte van de maternale serumconcentratie is 0,4 tot 1,3.
Geen van beide lokale anesthetica vertoonde een genotoxisch effect bij in vitro- of in vivo-genotoxiciteitstesten. Studies bij kanker met lidocaïne en prilocaïne, alleen of in combinatie, zijn niet uitgevoerd vanwege de indicatie en de duur van het therapeutische gebruik van deze werkzame stoffen.
Een metaboliet van lidocaïne, 2,6-dimethylanilline, en een metaboliet van prilocaïne, σ-toluïdine, toonden tekenen van genotoxische activiteit. In preklinische toxicologische studies waarin chronische blootstelling werd geëvalueerd, werd carcinogeen potentieel van deze metabolieten aangetoond. Risicobeoordelingen, waarbij de berekende maximale humane blootstelling bij intermitterend gebruik van lidocaïne en prilocaïne vergeleken met de blootstelling zoals gebruikt in preklinische studies, wijzen op een brede marge voor de veiligheid bij klinisch gebruik.
Studies van de lokale verdraagzaamheid waarbij mengsels van lidocaïne en prilocaïne 1:1 (w/w) in de vorm van een emulsie, crème of gel gebruikt werden, toonden aan dat deze preparaten goed verdragen worden door de intacte en beschadigde huid en slijmvliezen.
In een dierstudie werd een duidelijke irritatie gezien na een eenmalige oculaire applicatie van een emulsie met 50 mg/g lidocaïne + prilocaïne 1:1 (w/w). Dit is dezelfde concentratie lokale anesthetica en een vergelijkbaar preparaat als Emla. Deze oculaire reactie kan zijn beïnvloed door de hoge pH van de emulsie (ongeveer 9), maar is waarschijnlijk ook deels het gevolg van het irriterend vermogen van de lokale anesthetica zelf.
Preklinische studies met het in de pleister gebruikte kleefmiddel hebben niet geleid tot bezorgdheid.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Carboxypolymethyleen, polyoxyl gehydrogeneerde ricinusolie, natriumhydroxide (E524), gezuiverd water en acrylaat (kleefmiddel).
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30ºC.
Niet in de koelkast of de vriezer bewaren.
6.5 Aard en inhoud van de verpakking
De pleister bestaat uit een occlusief verband (gebruikersdeel) en een beschermlaag (sluitingsdeel). Het gebruikersdeel bestaat uit een aluminium/plastic grond laminaat, een absorberende cellulose schijf en een schuim ring. De plakrand is een polyethyleen schuim, gecoat met acrylaat kleefmassa. De sluiting is een aluminium/plastic laminaat. Een aftrekbare seal tussen de grondlaag en de sluiting sluit de schijf, die geïmpregneerd is met Emla emulsie, af.
Verpakkingen met 2 en 20 Emla pleisters à 1 g emulsie.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Instructies voor gebruik van de pleister:
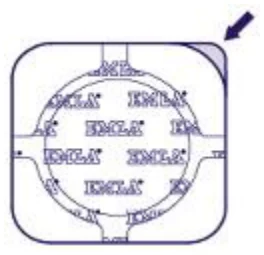 |
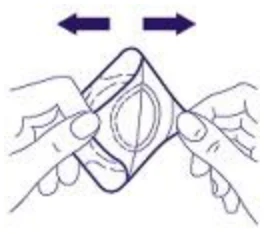
Vervolgens, neem de hoek van de huidkleurige pleisterlaag vast en zorg dat de twee lagen in de hoek goed van elkaar gescheiden zijn voordat u verder gaat. |
 |
|
 |
|
 |
|
 |
|
|
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Aspen Pharma Trading Limited
3016 Lake Drive, Citywest Business Campus
Dublin 24, Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Emla pleister is in het register ingeschreven onder RVG 15721.
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/ VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 24 december 1993
Datum van laatste verlenging: 24 december 2013
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 2, 4.4, 4.7 en 5.3: 3 december 2021