


SmPC (samenvatting van de productkenmerken) - Duvyzat
1. NAAM VAN HET GENEESMIDDEL
Duvyzat 8,86 mg/ml suspensie voor oraal gebruik
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml bevat 8,86 mg givinostat (als hydrochloridemonohydraat).
Hulpstof(fen) met bekend effect
Elke ml bevat 4,4 mg natriumbenzoaat (E211).
Elke ml bevat 400 mg sorbitol (E420).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Suspensie voor oraal gebruik.
Witte tot gebroken witte of lichtroze, homogene suspensie wanneer gemengd.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Duvyzat is geïndiceerd voor de behandeling van Duchenne-spierdystrofie (DMD) bij ambulante patiënten, in de leeftijd van 6 jaar en ouder, en met gelijktijdige behandeling met corticosteroïden.
4.2 Dosering en wijze van toediening
De behandeling met givinostat moet worden gestart door een arts die ervaring heeft met de behandeling van Duchenne-spierdystrofie.
Dosering
Vóór aanvang van de behandeling met givinostat dienen het aantal bloedplaatjes en triglyceriden te worden vastgesteld en geëvalueerd. Een behandeling met givinostat mag niet worden gestart bij patiënten met een aantal bloedplaatjes van minder dan 150 x 109/l. Het aantal bloedplaatjes en de triglyceriden moeten tijdens de behandeling worden gecontroleerd zoals aanbevolen, om te bepalen of dosisaanpassingen nodig zijn (zie rubriek 4.4 en de instructies voor dosisaanpassing hieronder).
Bovendien moet bij patiënten met een onderliggende hartziekte of die gelijktijdig geneesmiddelen gebruiken die QT-verlenging veroorzaken, een ECG worden gemaakt bij de start van de behandeling met givinostat, tijdens gelijktijdig gebruik, en indien klinisch geïndiceerd (zie rubriek 4.4).
De aanbevolen dosis givinostat is gebaseerd op het lichaamsgewicht en moet tweemaal daags oraal worden toegediend (zie Tabel 1). 
Tabel 1 – Doseringsaanbevelingen
| Gewicht(a) | Dosering | Hoeveelheid suspensie | |||||||
| voor oraal gebruik | |||||||||
| 15 kg tot minder dan | 22,2 mg tweemaal daags | 2,5 ml tweemaal daags | |||||||
| 20 kg | |||||||||
| 20 kg tot minder dan | 31 mg tweemaal daags | 3,5 ml tweemaal daags | |||||||
| 40 kg | |||||||||
| 40 kg tot minder dan | 44,3 mg tweemaal daags | 5 ml tweemaal daags | |||||||
| 60 kg | |||||||||
| 60 kg of meer | 53,2 mg tweemaal daags | 6 ml tweemaal daags | |||||||
(a) Gebaseerd op feitelijk lichaamsgewicht
De beslissing om de behandeling voort te zetten bij patiënten die niet-ambulant worden, is ter beoordeling van de arts, op basis van een afweging van de voordelen en risico's.
Dosisaanpassing voor trombocytopenie, diarree of hypertriglyceridemie
Een dosisverlaging (zie Tabel 2) moet worden toegepast voor patiënten met:
aantal bloedplaatjes < 150 x 109/l, geverifieerd door twee beoordelingen met een tussenpoos van een week
of
matige of ernstige diarree (meer dan 4 keer per dag)
of
- nuchtere triglyceriden > 300 mg/dl, geverifieerd door twee beoordelingen met een tussenpoos van een week.
Op basis van de ernst van deze bijwerkingen dient onderbreking van de behandeling, voorafgaand aan de doseringsaanpassing, te worden overwogen.
Tabel 2 – Doseringsaanpassingen i.v.m. bijwerkingen
| Eerste doseringsaanpassing(b) | Tweede doseringsaanpassing(c) | |||
| Gewicht(a) | Dosering | Hoeveelheid suspensie voor oraal gebruik | Dosering | Hoeveelheid suspensie voor oraal gebruik |
15 kg tot minder dan 20 kg | 17,7 mg tweemaal daags | 2 ml tweemaal daags | 13,3 mg tweemaal daags | 1,5 ml tweemaal daags |
20 kg tot minder dan 40 kg | 22,2 mg tweemaal daags | 2,5 ml tweemaal daags | 17,7 mg tweemaal daags | 2 ml tweemaal daags |
40 kg tot minder dan 60 kg | 31 mg tweemaal daags | 3,5 ml tweemaal daags | 26,6 mg tweemaal daags | 3 ml tweemaal daags |
| 60 kg of meer | 39,9 mg tweemaal daags | 4,5 ml tweemaal daags | 35,4 mg tweemaal daags | 4 ml tweemaal daags |
(a) Gebaseerd op feitelijk lichaamsgewicht
(b) Als de bijwerking(en) niet verdwijnen na de eerste doseringsaanpassing, ga dan door met de tweede doseringsaanpassing.
(c) Als de bijwerking(en) niet verdwijnen na de tweede doseringsaanpassing, dient het gebruik van Duvyzat te worden gestaakt.
Patiënten mogen geen dubbele of extra dosis nemen als ze een dosis hebben gemist.
Pediatrische patiënten
De werkzaamheid en veiligheid van Duvyzat bij kinderen jonger dan 6 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Voor oraal gebruik.
Vóór gebruik moet de suspensie gedurende minstens 30 seconden worden geschud door de fles ongeveer 40 keer 180° te draaien, en moet de homogeniteit van de suspensie visueel worden gecontroleerd.
Op een verkeerde manier schudden kan leiden tot overdosering of onderdosering. Duvyzat moet worden ingenomen zoals het is (d.w.z. het moet niet worden verdund in/met water of andere vloeistoffen).
De suspensie moet worden toegediend met behulp van de meegeleverde orale spuit met maatverdeling, om de juiste hoeveelheid suspensie volgens de voorgeschreven dosis voor de patiënt af te meten. Duvyzat moet worden toegediend tijdens de inname van voedsel om de bittere smaak van givinostat te verzachten.
Toediening van Duvyzat orale suspensie via enterale voedingssonde
Duvyzat orale suspensie kan via een enterale voedingssonde worden toegediend.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hematologische effecten
Givinostat wordt in verband gebracht met dosisgerelateerde trombocytopenie en andere tekenen van myelosuppressie, waaronder verlaagd hemoglobine en neutropenie.
Het effect is het meest prominent in het aantal bloedplaatjes (zie rubriek 4.8). Voorafgaand aan behandeling met givinostat moet een volledig bloedbeeld worden verkregen. Het aantal bloedplaatjes moet nauwlettend worden gecontroleerd tijdens behandeling met givinostat, d.w.z. om de 2 weken gedurende de eerste 2 maanden van de behandeling, vervolgens in maand 3, en daarna om de 3 maanden.
In geval van persisterende trombocytopenie moet de dosis givinostat worden aangepast. De behandeling moet worden gestaakt als de afwijkingen aanhouden (zie rubriek 4.2). Bij patiënten bij wie de dosis is verhoogd vanwege gewichtstoename moet gedurende de eerste 2 maanden na de dosisverhoging het aantal bloedplaatjes elke 2 weken nauwlettend worden gecontroleerd.
Verhoogde triglyceriden
Givinostat wordt in verband gebracht met verhoogde serumtriglyceriden.
Voorafgaand aan behandeling met givinostat moeten de triglyceridenwaarden worden gemeten. De triglyceriden moeten ten minste in de derde maand, in de zesde maand en daarna om de 6 maanden worden gecontroleerd.
Bij DMD-patiënten met aanhoudende stijging van de triglyceridenspiegels in nuchtere toestand (> 300 mg/dl) moet de dosis givinostat worden aangepast zoals aangegeven in rubriek 4.2. De behandeling met givinostat moet worden stopgezet als de triglyceriden hoog blijven ondanks een adequate dieetinterventie en dosisaanpassing (zie rubriek 4.2).
Maag-darmstelselaandoeningen
Diarree en braken waren zeer vaak voorkomende bijwerkingen in klinisch onderzoek naar givinostat bij DMD (zie rubriek 4.8).
Diarree en braken treden doorgaans op binnen de eerste paar weken na het begin van de behandeling met givinostat.
Anti-emetica of antidiarrhoica kunnen tijdens behandeling met givinostat worden overwogen. Vocht en elektrolyten moeten indien nodig worden aangevuld om uitdroging te voorkomen. De dosis givinostat moet worden aangepast in geval van matige of ernstige diarree (meer dan 4 keer per dag) (zie rubriek 4.2).
De behandeling moet worden gestaakt als de afwijkingen aanhouden (zie rubriek 4.2).
QTc-verlenging
Givinostat kan verlenging van het QTc-interval veroorzaken bij doses die 5 keer hoger zijn dan de aanbevolen dosis.
Givinostat moet met voorzichtigheid worden gebruikt bij patiënten met een verhoogd risico op ventriculaire aritmie (inclusief torsade de pointes), patiënten met aangeboren lang-QT-syndroom, coronaire hartziekte, stoornis van het elektrolytenevenwicht of gelijktijdig gebruik van andere geneesmiddelen waarvan bekend is dat ze QT-verlenging veroorzaken. Bij deze patiënten moet een ECG worden gemaakt bij de start van de behandeling met Duvyzat, tijdens gelijktijdig gebruik, en indien klinisch geïndiceerd.
Bij patiënten met hypokaliëmie moet dit worden gecorrigeerd voorafgaand aan de start van givinostat en gemonitord in geval van dehydratie door diarree.
Duvyzat mag niet worden gebruikt als het QTc-interval > 500 ms is of de verandering ten opzichte van baseline > 60 ms is.
Hulpstoffen met bekend effect
Patiënten met erfelijke fructose-intolerantie (HFI) mogen dit geneesmiddel niet innemen. Dit middel bevat 400 mg sorbitol per ml, overeenkomend met 40 mg/kg.
Er moet rekening worden gehouden met het additieve effect van gelijktijdig toegediende producten die sorbitol (of fructose) bevatten en inname van sorbitol (of fructose) via de voeding. Het gehalte aan sorbitol in geneesmiddelen voor oraal gebruik kan invloed hebben op de biologische beschikbaarheid van gelijktijdig toegediende andere geneesmiddelen voor oraal gebruik.
Dit middel bevat 4,4 mg natriumbenzoaat in elke ml, overeenkomend met 0,44 mg/kg. Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen 'natriumvrij' is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Voorzichtigheid is geboden wanneer Duvyzat wordt voorgeschreven samen met geneesmiddelen waarvan bekend is dat die het QT-interval verlengen met een bekend of mogelijk risico op torsade de pointes, bijv. anesthetica (bijv. sevofluraan, propofol), klasse III-antiaritmica (bijv. amiodaron, sotalol), anti-emetica (ondansetron), antibiotica (, azitromycine, claritromycine, ciprofloxacine), antimycotica (fluconazole), antipsychotica (aripiprazol, risperidon) en antihistaminica (bijv. famotidine). Deze lijst is indicatief en niet uitputtend.
Het effect van gelijktijdig gebruik van Duvyzat met antitrombotica op het aantal bloedplaatjes is onbekend.
Duvyzat dient met terughoudendheid te worden gebruikt bij patiënten die gelijktijdige medicatie gebruiken waarvan bekend is dat die de triglyceridenwaarden verhogen, aangezien dit het risico op hypertriglyceridemie kan verhogen.
Effect van givinostat op de farmacokinetiek van andere geneesmiddelen
Een zwakke CYP3A4-remming, voornamelijk in de darmen, werd aangetoond in een geneesmiddeleninteractie-onderzoek bij mensen. Voorzichtigheid is geboden wanneer givinostat tegelijk wordt toegediend met geneesmiddelen die substraten van CYP3A4 zijn en een smalle therapeutische breedte hebben.
De kans dat het darmtransporteiwit P-gp wordt geremd kan niet worden uitgesloten. Geneesmiddelen waarvan bekend is dat ze een substraat van het P-gp transporteiwit zijn en een smalle therapeutische breedte hebben, dienen met voorzichtigheid te worden gebruikt met givinostat.
In vitro en in klinische onderzoeken met givinostat werd door middel van creatinine-metingen een zwakke remming van de renale opnametransporter OCT2 waargenomen. Geneesmiddelen waarvan bekend is dat ze een substraat zijn van de OCT2-transporter en een smalle therapeutische breedte hebben, moeten met voorzichtigheid worden gebruikt met givinostat.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van givinostat bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Uit voorzorg heeft het de voorkeur het gebruik van givinostat te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of givinostat of de metabolieten hiervan in de moedermelk worden uitgescheiden. Risico voor zuigelingen kan niet worden uitgesloten. Givinostat mag niet gebruikt worden in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van givinostat op de vruchtbaarheid van de mens. Givinostat vertoonde bij mannelijke ratten nadelige effecten op de accessoire klieren; de vruchtbaarheid van de dieren werd echter niet beïnvloed (zie rubriek 5.3). De relevantie hiervan voor de mens is niet bekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Givinostat kan geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen.
Duizeligheid en vermoeidheid kunnen optreden na toediening van givinostat (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het veiligheidsprofiel van Duvyzat is gebaseerd op een 18 maanden durend, dubbelblind, placebogecontroleerd fase 3-onderzoek onder in totaal 179 ambulante DMD-patiënten in de leeftijd van 6 jaar of ouder die gelijktijdig werden behandeld met steroïden, van wie 118 patiënten givinostat tot 62 mg tweemaal daags kregen en 61 patiënten placebo kregen (EPIDYS-onderzoek).
De meest voorkomende bijwerkingen die optraden in het placebogecontroleerde onderzoek (gebaseerd op samengevoegde termen, indien van toepassing) waren diarree (38,1%), buikpijn (33,9%), trombocytopenie (32,2%), braken (28,8%) en hypertriglyceridemie (22,9%).
Lijst van bijwerkingen in tabelvorm
Bijwerkingen zijn hieronder gerangschikt naar MedDRA-systeem/orgaanklasse en frequentie (zie Tabel 3). De tabel bevat bijwerkingen die zijn gemeld bij met givinostat behandelde patiënten met een frequentie hoger dan 2% vergeleken met patiënten behandeld met placebo in het EPIDYS-onderzoek.
Frequenties worden gedefinieerd aan de hand van de volgende conventie: Zeer vaak (≥ 1/10) en vaak (≥1/100, <1/10) soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); frequentie niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 3 – Bijwerkingen gemeld bij met givinostat behandelde patiënten in een frequentie hoger dan 2% vergeleken met met placebo behandelde patiënten in het placebogecontroleerde EPIDYS-onderzoek
| Systeem/Orgaanklasse | Zeer vaak | Vaak |
| Infecties en parasitaire aandoeningen | Gastro-enteritis | |
Bloed- en lymfestelselaandoeningen | Trombocytopenie(a) | |
Voedings- en stofwisselingsstoornissen | Hypertriglyceridemie(b) | Verminderde eetlust |
| Psychische stoornissen | Angst | |
| Zenuwstelselaandoeningen | Duizeligheid | |
| Bloedvataandoeningen | Hematoom | |
| Maagdarmstelselaandoeningen | Diarree(c), braken, buikpijn(d) | Constipatie |
Huid- en onderhuidaandoeningen | Erytheem, huiduitslag | |
| Skeletspierstelsel- en bindweefselaandoeningen | Myalgie, artralgie, spierzwakte | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Vermoeidheid |
| Onderzoeken | Bloed thyroïdstimulerend hormoon verhoogd(e) |
(a) Trombocytopenie omvat plaatjestelling verlaagd en trombocytopenie
(b) Hypertriglyceridemie omvat hypertriglyceridemie en verhoogde concentratie triglyceriden in het bloed
(c) Diarree omvat diarree en zachte ontlasting
(d) Buikpijn omvat buikpijn en bovenbuikpijn
(e) Bloed thyroïdstimulerend hormoon verhoogd omvat schildklierfunctietest abnormaal en bloed thyroïdstimulerend hormoon verhoogd.
Beschrijving van geselecteerde bijwerkingen
Hematologische veranderingen
Er is aangetoond dat givinostat het aantal bloedplaatjes verlaagt, waarbij de grootste afname na ongeveer 88 dagen wordt waargenomen en het aantal bloedplaatjes tijdens de behandeling laag blijft. Er waren geen ernstige bloedingen in relatie tot trombocytopenie.
Na dosisverlaging van givinostat keert het aantal bloedplaatjes in ongeveer 3-4 weken terug naar normale waarden.
Trombocytopenie trad op bij 32,2% van de met Duvyzat behandelde patiënten versus geen van de patiënten die placebo kregen. Van deze bijwerkingen werd 86,8% gemeld als licht en 13,2% als matig. Het lage aantal bloedplaatjes leidde tot verlaging van de givinostatdosis bij 28% van de patiënten. Patiënten die bij aanvang een aantal bloedplaatjes onder de ondergrens van normaal hadden, werden van de onderzoeken uitgesloten.
Een verlaagd hemoglobinegehalte en een verlaagd aantal neutrofielen werden ook waargenomen bij patiënten die met givinostat werden behandeld in vergelijking met placebo.
Veranderingen in triglyceriden
Er is aangetoond dat givinostat het triglyceridengehalte verhoogt, waarbij de grootste toename na ongeveer 221 dagen wordt waargenomen. Na onderbreking van toediening van givinostat zijn de triglyceridenspiegels in ongeveer 90 dagen weer terug op de uitgangswaarden. Hoge triglyceriden (d.w.z. waarden > 300 mg/dl) resulteerden in stopzetting en leidden tot dosisaanpassing bij respectievelijk 2% en 8% van de patiënten behandeld met Duvyzat. Hypertriglyceridemie trad op bij 22,9% van de met Duvyzat behandelde patiënten. Van deze bijwerkingen werd 70,4% gemeld als licht, 25,9 als matig en in één geval (3,7%) als ernstig.
Gastro-intestinale stoornissen
Gastro-intestinale stoornissen, waaronder diarree, braken en buikpijn, traden op bij patiënten die met givinostat werden behandeld.
Diarree werd gemeld bij 38% van de met Duvyzat behandelde patiënten (met melding van 1 ernstig geval) versus 18% van de met placebo behandelde patiënten. Diarree trad doorgaans op binnen de eerste paar weken na het begin van de behandeling met Duvyzat.
Braken trad op bij 29% van de met Duvyzat behandelde patiënten (met melding van 2 ernstige gevallen) versus 13% van de met placebo behandelde patiënten. Braken trad doorgaans op binnen de eerste 2 maanden van de behandeling.
Buikpijn trad op bij 34% van de met Duvyzat behandelde patiënten versus 23% van de met placebo behandelde patiënten. Eén geval van buikpijn was ernstig.
Beschrijving van andere laboratoriumafwijkingen
De bijwerkingen hypothyroïdie en/of verhoogd thyroïdstimulerend hormoon (TSH) traden op bij 5% van de met Duvyzat behandelde patiënten versus 2% van de patiënten die placebo kregen. Bovendien werd bij langdurige behandeling de (vaak voorkomende) bijwerking hypothyreoïdie waargenomen.
De spiegels van schildklierstimulerend hormoon in het bloed lagen over het algemeen binnen 2 keer de bovengrens van normaal, met geen of kleine veranderingen in de schildklierhormonen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van een vermoedelijke overdosering moet ondersteunende medische zorg, inclusief hartmonitoring, worden geboden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige middelen bij ziekten van het skeletspierstelsel, ATC-code: M09AX14.
Werkingsmechanisme
Givinostat is een klasse I en II histondeacetylase (HDAC)-remmer, die de ongecontroleerde HDAC-activiteit in dystrofische spieren moduleert die bijdraagt aan de pathologie van Duchenne-spierdystrofie (DMD).
Er is aangetoond dat de HDAC-remming van givinostat spiervezelschade, chronische spierontsteking, fibrose en vetafzetting vermindert en mitochondriale biogenese stimuleert.
Het werkingsmechanisme van givinostat is onafhankelijk van de onderliggende mutatie in het dystrofine-gen die de ziekte veroorzaakt.
Spiervetfractie beoordeeld d.m.v. MR-spectroscopie
Het percentage vetfractie dat aanwezig is in de vastus lateralis-spieren (vastus lateralis muscles, VLM) van de dij werd gemeten in het EPIDYS-onderzoek door middel van
magnetischeresonantiespectroscopie. Na 18 maanden was voor de patiënten met een baseline VLM-vetfractie in het bereik van > 5% tot ≤ 30% de LS-gemiddelde toename van de VLM-vetfractie 7,63% bij de met Duvyzat behandelde patiënten en 10,56% bij patiënten die placebo kregen.
Klinische werkzaamheid en veiligheid
De veiligheid en werkzaamheid van Duvyzat bij DMD-patiënten werden beoordeeld in het EPIDYS-onderzoek. EPIDYS was een 18 maanden durend, 2:1 gerandomiseerd, dubbelblind, placebogecontroleerd fase 3-onderzoek onder 179 ambulante DMD-patiënten in de leeftijd van 6 jaar of ouder. Givinostat of placebo werden gedurende het hele onderzoek toegediend als toevoeging aan een stabiele dosis corticosteroïden. Patiënten werden ingedeeld in 2 groepen:
Groep A (120patiënten): proefpersonen met een baseline VL MFF in het bereik > 5% en ≤
30%, zoals gemeten met MRS.
- Groep B (59 patiënten): proefpersonen met een baseline VL MFF buiten het bovengenoemde bereik (andere criteria waren gelijk).
Er werd een behandelingsregime met een op gewicht gebaseerde dosis toegepast. De aanvangsdosis was eerst 17,7–62 mg oraal givinostat tweemaal daags, met een verlaagde dosis van 11,8–41,4 mg tweemaal daags. Het protocol werd vervolgens aangepast om de aanvangsdosis voor nieuwe deelnemers te verlagen naar 11,8-41,4 mg tweemaal daags, met de mogelijkheid van een verdere dosisverlaging naar 9,4–33,1 mg tweemaal daags.
Het primaire eindpunt in groep A (vooraf gespecificeerde primaire-analysepopulatie) was de verandering in de tijd voor het voltooien van 4 treden klimmen (4 stairs climb, 4SC) na 18 maanden.
Het primaire eindpunt werd bereikt: givinostat verminderde significant (p=0,035) de afname in 4SC ten opzichte van placebo op basis van de vooraf gespecificeerde log scale-analyse (Tabel 4). Toen de resultaten op een niet-logschaal werden geanalyseerd, nam de gemiddelde 4SC in de givinostatgroep met 1,25 seconden toe vs. 3,03 seconden in de placebogroep (zie Tabel 4). Daarom was het behandelingseffect (verandering ten opzichte van baseline, givinostat minus placebo) -1,78 seconden (p=0,037).
Tabel 4 – EPIDYS-onderzoek: Tijd (seconden) tot 4SC, Verandering ten opzichte van baseline tot 18 maanden (Groep A)
| Tijd tot 4SC | Givinostat§ (n = 81) | Placebo (n = 39) |
| Log scale-analyse* | ||
| GLS-gemiddelde (log scale SE) (95%-BI) | 1,27 (0,040) (1,172; 1,372) | 1,48 (0,058) (1,317; 1,657) |
GLS-gemiddelde ratio (givinostat/placebo) (log scale SE) (95%-BI) p-waarde | 0,86 (0,071) (0,745; 0,989) 0,0345 | |
| Geen log scale-analyse | ||
| LS-gemiddelde (95%-BI) | 1,25 (0,311; 2,181) | 3,03 (1,666; 4,394) |
Verschil in LS-gemiddelden (givinostat-placebo) (95%-BI) p-waarde | -1,78 (-3,462; -0,106) 0,0374 | |
*Log scale-analyse werd uitgevoerd omdat de data niet normaal verdeeld waren. § Givinostat of placebo werden gedurende het hele onderzoek toegediend als toevoeging aan een stabiele dosis corticosteroïden.
NB LS-gemiddelden, BI's en p-waarden worden verkregen uit een covariantieanalyse (ANCOVA)-model m.b.t. verandering van 4SC in maand 18 ten opzichte van baseline.
GLS gemiddelde verandering ten opzichte van baseline moet worden geïnterpreteerd als een frequentiewijziging (EOS/baseline).
Afbeelding 1 beschrijft de waargenomen gemiddelde tijd tot 4SC tijdens de 72 weken van behandeling in de twee groepen.
Afbeelding 1 – Onderzoek 48: Waargenomen gemiddelde verandering in seconden tot 4SC door behandeling in de loop van de tijd (Groep A) 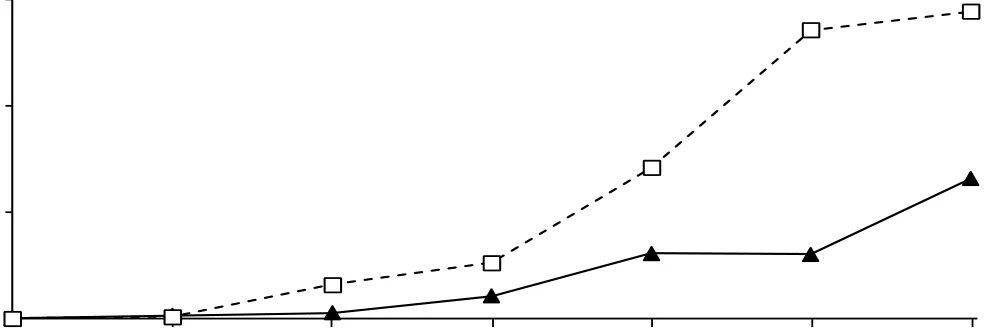
*Givinostat of placebo werden gedurende het hele onderzoek toegediend als toevoeging aan een stabiele dosis corticosteroïden.
De belangrijkste secundaire werkzaamheidseindpunten in Groep A waren de verandering vanaf baseline tot 18 maanden in fysiek functioneren, beoordeeld door North Star Ambulatory Assessment
I
0 12 24 36 48 60 72
Gemiddelde verandering vanaf baseline (95% BI), sec
Givinostat 0·03 (–0·13, 0·19) 0·05 (–0·10, 0·21) 0·21 (0·01, 0·41) 0·61 (0·32, 0·91) 0·60 (0·26, 0·95) 1·31 (0·73, 1·90) Placebo 0·18 (–0·19, 0·23) 0·32 (–0·00, 0·64) 0·53 (0·07, 0·98) 1·42 (0·34, 2·49) 2·71 (0·45, 4·98) 2·89 (0·60, 5·18) 0,0
1,0
2,0
3,0
4,0
Givinostat (N=81) Placebo (N=39)
Tijd (weken) (NSAA), de tijd om van de vloer op te staan (TTR); 6 minuten loopafstand (6MWT); spierkracht beoordeeld door knie-extensie en elleboogflexie gemeten door middel van handmatige myometrie (HHM); en vetfractie van vastus lateralis-spieren beoordeeld met behulp van de magnetischeresonantiespectroscopie (MRS)-techniek. Over het geheel genomen bereikten de resultaten van de belangrijkste secundaire eindpunten, die de functie, kracht en spiermorfologie beoordelen, geen formele statistische significantie op basis van de vooraf gespecificeerde Hochberg-analyse, maar alle uitkomsten waren in het voordeel van givinostat (Afbeelding 2).
Afbeelding 2 – EPIDYS-onderzoek: Primaire en belangrijkste Secundaire werkzaamheidseindpunten van Givinostat versus Placebo (Groep A)§
§ Givinostat of placebo werden gedurende het hele onderzoek toegediend als toevoeging aan een stabiele dosis corticosteroïden.
De veiligheid, verdraagbaarheid en werkzaamheid van givinostat op lange termijn worden geëvalueerd in een lopend prospectief open-label, langetermijnextensieonderzoek (OLE), genaamd STUDY 51. Patiënten die het fase 2-onderzoek naar givinostat (STUDY 43) en patiënten die de fase 3-onderzoeken naar givinostat (EPIDYS) voltooiden, werden opgenomen in STUDY 51. Bovendien werden 30 givinostat-naïeve patiënten opgenomen in het OLE-cohort. In totaal werden 207 mannelijke patiënten geïncludeerd en zij kregen givinostat met een op gewicht gebaseerd doseringsschema variërend van 9,4 mg tweemaal daags tot 62 mg tweemaal daags. Alle patiënten gebruikten een stabiele dosis corticosteroïden voordat ze in het onderzoek werden opgenomen en zetten de behandeling met corticosteroïden voort gedurende het hele onderzoek.
Het voordeel/risico van givinostat bij afwezigheid van gelijktijdige behandeling met corticosteroïden bij DMD-patiënten is niet vastgesteld.
Het voordeel/risico van givinostat bij niet-ambulante patiënten is niet vastgesteld.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Duvyzat in een of meerdere subgroepen van pediatrische patiënten met DMD.
Dit geneesmiddel is geregistreerd in het kader van een zogeheten ‘voorwaardelijke toelating’. Dit betekent dat aanvullend bewijs over de baten van dit geneesmiddel worden afgewacht. Het Europees Geneesmiddelenbureau zal nieuwe informatie over dit geneesmiddel op zijn minst eenmaal per jaar beoordelen en zo nodig deze SPC aanpassen.
-2 0 2 4
Gestandaardiseerd behandelingseffect en 95% BI
p-waarde Behandelingseffect
(95% BI)
0,0345
0,86 (0,75; 0,99) 4SC
0,0209
1,91 (0,30; 3,53) NSAA totaalscore
0,0202
0,61 (0,41; 0,93) Cumulatief functieverlies
0,3044
–3,28 –9,57; 3,02) Tijd -tot-opstaan, sec
0,3723
10,0 –12,1; 32,0) 6MWT, m
0,0902
0,19 –0,03; 0,40) Knie-extensie, N/kg
0,1818
0,09 (–0,04; 0,21) Elleboogflexie, N/kg
0,0354
–2,92 (–5,64, –0,20) MRS vastus lateralis
Ten gunste van givinostat
5.2 Farmacokinetische eigenschappen
Absorptie
Givinostat wordt goed geabsorbeerd na orale toediening. De gemiddelde plasmaconcentraties stijgen op dosisproportionele wijze, en maximale plasmaconcentraties worden ongeveer 2-3 uur na toediening bereikt. Een standaardmaaltijd met een hoog vetgehalte resulteerde in enige toename van de blootstelling (ongeveer 30% toename van het gebied onder de plasmaconcentratie-tijdcurve [AUC] en ongeveer 20% toename van de maximale plasmaconcentratie [Cmax]) en een vertraging in de tijd tot de maximale concentratie. (Tmax) van 2 tot 3 uur. Steady-state-concentraties worden binnen 5 tot 7 dagen bereikt na zowel eenmaal daagse als tweemaal daagse dosering. Na tweemaal daagse toediening werd een matige accumulatie van minder dan het dubbele waargenomen.
Een op fysiologie gebaseerde farmacokinetische analyse, inclusief gegevens van gezonde vrijwilligers, voorspelde een orale biologische beschikbaarheid bij mensen van ≥ 50% na eenmalige orale toediening in het dosisbereik van 44,3 tot 177,2 mg.
Distributie
Givinostat is voor ongeveer 96% gebonden aan menselijke plasma-eiwitten en wordt enigszins verdeeld in rode bloedcellen (bloed-plasmaverhouding = 1,3).
Biotransformatie
In vitro-onderzoeken met menselijke enzympreparaten in combinatie met het metabolisme bij dieren in vitro en in vivo hebben aangetoond dat givinostat uitgebreid wordt gemetaboliseerd en diverse metabolieten vormt. CYP450 en UGT's zijn niet betrokken bij de belangrijkste metabole reacties. De enzymen die de primaire metabolieten vormen, zijn slechts voor een deel geïdentificeerd. Er zijn vier belangrijke metabolieten, die inactief zijn, getypeerd bij mensen en diersoorten, zij het met verschillen in kwantitatieve hoeveelheden.
Eliminatie
In plasma vertoont givinostat een bifasisch eliminatieprofiel met een gemiddelde schijnbare terminale eliminatiefase (halfwaardetijd) van ongeveer 6 uur. De eliminatie van givinostat is waarschijnlijk afhankelijk van metabolisering gevolgd door renale en biliaire excretie. De urinaire excretie van givinostat en de belangrijkste metabolieten bij de mens is beoordeeld bij gezonde vrijwilligers na enkelvoudige en herhaalde doses givinostat. Het percentage van onveranderd givinostat dat werd teruggevonden in de urine was zowel na enkelvoudige als herhaalde tweemaal daagse toediening zeer laag (< 3% van de dosis).
Lineariteit/non-lineariteit
De farmacokinetiek van givinostat is lineair, aangezien de AUC∞ verkregen na enkelvoudige toediening vergelijkbaar is met die bij herhaalde eenmaal daagse toediening, met een mogelijke minimale schijnbare accumulatie van de werkzame stof in de loop van de tijd (gevonden bereik van accumulatieratio’s 1,0 - 1,7).
Lineariteit werd getest na enkele toediening van doses van 44,3 tot 354,4 mg en meerdere toedieningen van doses van 44,3 tot 177,2 mg.
Gewicht
Op basis van de populatiefarmacokinetische analyses bleek het gewicht een significante invloed te hebben op de klaring van givinostat.
Het effect is niet lineair, d.w.z. dat het effect groter is bij lager gewicht en kleiner bij een gewicht van 30 kg of meer. Daarom wordt een dosis op basis van het gewicht aanbevolen.
Kenmerken bij specifieke patiëntengroepen
Uit de populatiefarmacokinetische analyses blijkt dat leeftijd of gelijktijdige toediening van corticosteroïden geen effect heeft op de farmacokinetiek van givinostat.
De farmacokinetiek van givinostat is beoordeeld bij mannelijke pediatrische DMD-patiënten vanaf 6 jaar oud.
Leverfunctiestoornis
Givinostat is niet onderzocht bij patiënten met een leverfunctiestoornis. Voorzichtigheid is geboden bij de toediening en monitoring van het geneesmiddel bij deze patiënten.
Nierfunctiestoornis
Givinostat is niet onderzocht bij patiënten met een nierfunctiestoornis. Naar verwachting heeft een nierfunctiestoornis echter geen invloed op de blootstelling aan givinostat, aangezien renale excretie geen significante route is voor de eliminatie van givinostat.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In onderzoek naar orale toxiciteit bij herhaalde dosering bij ratten en apen werd met givinostat een dosisafhankelijke afname waargenomen van het aantal witte bloedcellen met daarmee samenhangende atrofie van de lymfoïde organen (thymus, lymfeklieren en milt), van het aantal rode bloedcellen en bloedplaatjes en van de cellulariteit in het beenmerg. Verhoging van leverenzymen werd ook waargenomen. Bij apen werd bovendien hyperplasie van de galwegen geïnduceerd. Deze toxiciteiten waren over het algemeen reversibel na stopzetting van het gebruik van het geneesmiddel, maar ontwikkelden zich bij lagere givinostat-blootstelling bij dieren dan bereikt bij de maximale aanbevolen dosis voor de mens (maximum recommended human dose, MRHD).
Genotoxiciteit en carcinogeniciteit
Givinostat was positief voor frameshiftmutaties bij hoge doses in vitro in bacteriën (Ames-test), negatief in zoogdiercellen (TK+/- in muizenlymfoomcellen) en negatief in vivo bij transgene BigBlue-ratten en in de Pig-a-locus.
De conclusie is dat givinostat in vivo geen relevant genotoxisch potentieel oplevert.
Er zijn momenteel geen gegevens over givinostat beschikbaar uit carcinogeniciteitsonderzoeken.
Reproductie- en ontwikkelingstoxiciteit
Givinostat veroorzaakte dosisafhankelijke afnames in grootte en gewicht van mannelijke accessoire organen, al vanaf de laagste dosis. Dieren met een gemiddelde en hoge dosis vertoonden een toename van het pre-coïtale interval en lagere hoeveelheden copulatiepluggen, waarschijnlijk als gevolg van verstoring van de ejaculaatvorming. De spermaparameters en het aantal drachtige vrouwtjes werden echter niet beïnvloed.
Bij de hoge doseringen werden bij de embryofoetale en in de pre- en postnatale ontwikkelingstoxiciteitsonderzoeken bijwerkingen bij de moeder waargenomen. Effecten op de dracht, embryofoetale ontwikkeling en nestparameters werden als secundair aan maternale toxiciteit beschouwd. Er werden echter al effecten op de embryofoetale ontwikkeling en de nestparameters waargenomen bij middelmatige dosisniveaus in het embryofoetale ontwikkelingsonderzoek bij ratten en konijnen, evenals in de lage dosisgroep van het pre-/postnatale ontwikkelingsonderzoek. Er was geen nadelig effect op het gedrag van de jongen, de neurologische groei, de seksuele rijping en de voortplantingsfunctie.
Over het geheel genomen werden effecten op de reproductietoxiciteit waargenomen bij lagere blootstelling aan givinostat bij dieren dan bereikt bij de MRHD, behalve bij het onderzoek naar de embryofoetale ontwikkeling bij konijnen met een veiligheidsmarge van ongeveer 10 ten opzichte van menselijke blootstelling bij de MRHD.
Juveniele toxiciteit
Bij ratten werden bij de hoge doseringsniveaus enkele effecten waargenomen op de hematologische parameters en lymfoïde organen, die volledig of gedeeltelijk omkeerbaar waren. Deze effecten werden waargenomen bij lagere givinostatblootstellingen bij dieren dan bereikt bij de MRHD. Er werden bij de dieren geen behandelingsgerelateerde effecten op de groei, de seksuele rijping, de voortplantingsprestaties en de neurologische gedragsontwikkeling waargenomen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Polysorbaat 20 (E432)
Glycerol (E422)
Tragacanthgom (E413)
Natriumbenzoaat (E211)
Perziksmaak: natuurlijke smaakstoffen, smaakstoffen, propyleenglycol (E1520) Roomsmaak: natuurlijke smaakstoffen, smaakstoffen, propyleenglycol (E1520) Sacharinenatrium (E954)
Vloeibaar sorbitol (E420)
Wijnsteenzuur (E334)
Natriumhydroxide (E524)
Gezuiverd water
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
Na eerste opening: 60 dagen.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
6.5 Aard en inhoud van de verpakking
Bruine polyethyleentereftalaat fles met daarin 140 ml suspensie voor oraal gebruik, afgesloten met een kindveilige sluiting van hogedichtheidpolyethyleen met spuitadapter van lagedichtheidpolyethyleen. Elke verpakking bevat één fles en één orale spuit van 10 ml met maatverdeling. De spuit van 10 ml heeft een maatverdeling van 1 tot 10 ml met een markering bij elke 0,5 ml.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Gebruik met een enterale voedingssonde:
Duvyzat kan worden toegediend via een enterale voedingssonde. Duvyzat mag niet worden vermengd met de flesvoeding of andere producten. Voorafgaand aan en na toediening van Duvyzat moet de enterale voedingssonde met minimaal 20 ml water worden gespoeld.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Italfarmaco S.p.A.
Viale F. Testi, 330
20126 Milaan
Italië
Tel: +39 02 64431
info@italfarmacogroup.com
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1930/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 6 juni 2025
Datum van laatste verlenging: 21 mei 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelen bureau http://www.ema.europa.eu.