


SmPC (samenvatting van de productkenmerken) - Daurismo
1. NAAM VAN HET GENEESMIDDEL
Daurismo 25 mg filmomhulde tabletten
Daurismo 100 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Daurismo 25 mg filmomhulde tabletten
Elke filmomhulde tablet bevat glasdegibmaleaat, equivalent aan 25 mg glasdegib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 1,3 mg lactosemonohydraat.
Daurismo 100 mg filmomhulde tabletten
Elke filmomhulde tablet bevat glasdegibmaleaat, equivalent aan 100 mg glasdegib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 5 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Daurismo 25 mg filmomhulde tabletten
Ronde, gele, filmomhulde tablet van 7 mm, met de inscriptie “Pfizer” aan de ene zijde en “GLS 25” aan de andere zijde.
Daurismo 100 mg filmomhulde tabletten
Ronde, lichtoranje, filmomhulde tablet van 11 mm, met de inscriptie “Pfizer” aan de ene zijde en “GLS 100” aan de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Daurismo is geïndiceerd, in combinatie met een lage dosis cytarabine, voor de behandeling van nieuw gediagnosticeerde de novo of secundaire acute myeloïde leukemie (AML) bij volwassen patiënten die niet in aanmerking komen voor standaard inductiechemotherapie.
4.2 Dosering en wijze van toediening
Daurismo dient uitsluitend te worden voorgeschreven door of onder toezicht van een arts met ervaring in het gebruik van geneesmiddelen tegen kanker.
Dosering
De aanbevolen dosering is eenmaal daags 100 mg glasdegib in combinatie met een lage dosis cytarabine (zie rubriek 5.1). Behandeling met glasdegib dient te worden voortgezet zolang de patiënt klinisch voordeel ondervindt.
Uitgestelde of gemiste doses glasdegib
Als een dosis wordt uitgebraakt, dient geen vervangende dosis te worden toegediend. Patiënten dienen te wachten tot de volgende geplande dosis. Indien een dosis wordt gemist of niet ingenomen op het gebruikelijke tijdstip, dan dient deze te worden ingenomen zo gauw de patiënt eraan denkt, tenzij meer dan 10 uur zijn verstreken sinds het geplande tijdstip van inname, in welk geval de patiënt de gemiste dosis niet meer dient in te nemen. Patiënten dienen geen 2 doses tegelijk in te nemen om een gemiste dosis in te halen.
Dosisaanpassingen
Gebaseerd op de individuele veiligheid en verdraagbaarheid kunnen dosisaanpassingen nodig zijn. Indien een dosisverlaging noodzakelijk is, dient de dosis glasdegib te worden verlaagd naar eenmaal daags oraal 50 mg.
Richtlijnen voor dosisaanpassingen en behandeling in verband met specifieke bijwerkingen worden verstrekt in tabel 1, 2, 3 en 4.
Er zijn geen aanpassingen van de startdosis nodig op basis van de leeftijd, de etnische herkomst, het geslacht of het lichaamsgewicht van de patiënt (zie rubriek 5.2).
Beoordeling van laboratoriumwaarden en QT-afwijkingen vóór aanvang van de behandeling Complete bloedtellingen, elektrolyten, nier- en leverfunctie dienen te worden beoordeeld vóór aanvang van de behandeling en ten minste eenmaal per week gedurende de eerste maand (zie rubriek 4.4). Serumspiegels van creatininekinase (CK) dienen te worden verkregen vóór aanvang van de behandeling en daarna indien klinisch aangewezen (bijv. indien spierklachten en -symptomen worden gemeld; zie rubriek 4.4). Elektrocardiogrammen (ECG’s) dienen te worden gecontroleerd vóór aanvang van de behandeling, ongeveer één week na aanvang en vervolgens eenmaal per maand gedurende de volgende twee maanden, om te beoordelen op verlenging van het QT-interval gecorrigeerd voor de hartslag (QTc) (zie rubriek 4.4).
Tabel 1. Dosisaanpassing en behandeling voor bijwerkingen – verlenging van het QT-interval (verlenging van het gecorrigeerde QT-interval op ten minste 2 afzonderlijke elektrocardiogrammen (ECG’s))
Bijwerking: verlenging van het ECG-QT | Aanbevelingen voor dosisaanpassing en behandeling |
| Gecorrigeerd QT-interval 480 msec tot 500 msec | Elektrolytenspiegels beoordelen en aanvullen indien klinisch aangewezen. Gelijktijdig toegediende geneesmiddelen met bekende QT-verlengende effecten beoordelen en aanpassen (zie rubriek 4.5). ECG’s controleren ten minste wekelijks gedurende 2 weken na herstel van QT-verlenging naar minder dan of gelijk aan 480 msec. |
| Gecorrigeerd QT-interval langer dan 500 msec | Elektrolytenspiegels beoordelen en aanvullen indien klinisch aangewezen. Gelijktijdig toegediende geneesmiddelen met bekende QT-verlengende effecten beoordelen en aanpassen (zie rubriek 4.5). Daurismo onderbreken. |
Daurismo hervatten met een verlaagde dosis van eenmaal daags 50 mg wanneer het gecorrigeerde QT-interval weer afneemt naar minder dan 30 msec van de uitgangswaarde of minder dan of gelijk aan 480 msec. ECG’s controleren ten minste wekelijks gedurende 2 weken na herstel van QT-verlenging. Overwegen om de dosis Daurismo weer te verhogen naar 100 mg per dag indien een andere etiologie voor de QT-verlenging kan worden vastgesteld. | |
Verlenging van het gecorrigeerde QT-interval en levensbedreigende aritmie | Daurismo definitief staken. |
Tabel 2. Dosisaanpassing en behandeling voor CK-verhogingen en spiergerelateerde bijwerkingen
Bijwerking: ernst van de CK- verhoging | Aanbevelingen voor dosisaanpassing en behandeling |
Graad 1 [CK-verhoging >ULN - 2,5 x ULN] | Het gebruik van Daurismo voortzetten met dezelfde dosis en de CK-serumspiegels wekelijks controleren tot herstel naar de uitgangswaarde en daarna maandelijks. Spiersymptomen controleren op veranderingen tot herstel naar de uitgangssituatie. De nierfunctie (serumcreatinine) regelmatig controleren en ervoor zorgen dat de patiënt voldoende gehydrateerd is. |
Graad 2 zonder verminderde nierfunctie (serumcreatinine ≤ULN) [CK-verhoging >2,5 x ULN -5 x ULN] | Het gebruik van Daurismo onderbreken en de CK-serumspiegels wekelijks controleren tot herstel naar de uitgangswaarde. Spiersymptomen controleren op veranderingen tot herstel naar de uitgangssituatie. Na het herstel het gebruik van Daurismo hervatten met hetzelfde dosisniveau en daarna CK-serumspiegel maandelijks meten. De nierfunctie (serumcreatinine) regelmatig controleren en ervoor zorgen dat de patiënt voldoende gehydrateerd is. Indien de symptomen terugkeren, het gebruik van Daurismo onderbreken tot herstel naar de uitgangswaarde. Opnieuw beginnen met het gebruik van Daurismo met 50 mg per dag en dezelfde aanbevelingen voor controles volgen. Indien de symptomen aanhouden, overwegen om het gebruik van Daurismo te staken. |
Bijwerking: ernst van de CK- verhoging | Aanbevelingen voor dosisaanpassing en behandeling |
Graad 3 of 4 zonder verminderde nierfunctie (serumcreatinine ≤ULN) [Graad 3 (CK-verhoging >5 x ULN -10 x ULN)] [Graad 4 (CK-verhoging >10 x ULN)] | Het gebruik van Daurismo onderbreken en de CK-serumspiegels wekelijks controleren tot herstel naar de uitgangswaarde. Spiersymptomen controleren op veranderingen tot herstel naar de uitgangssituatie. De nierfunctie (serumcreatinine) regelmatig controleren en ervoor zorgen dat de patiënt voldoende gehydrateerd is. Indien de nierfunctie niet verminderd is en de CK-serumspiegel zich herstelt naar de uitgangswaarde, overwegen om Daurismo te hervatten met 50 mg per dag. De CK-serumspiegels dienen na het opnieuw toedienen van Daurismo gedurende 2 maanden wekelijks te worden gemeten en daarna maandelijks. |
Graad 2, 3 of 4 met verminderde nierfunctie (serumcreatinine >ULN volgens CTCAE 4.0) | Indien de nierfunctie verminderd is, het gebruik van Daurismo onderbreken en ervoor zorgen dat de patiënt voldoende gehydrateerd is en andere secundaire oorzaken van de verminderde nierfunctie evalueren. De CK-serumspiegels en serumcreatininespiegels wekelijks controleren tot herstel naar de uitgangswaarde. Spiersymptomen controleren op veranderingen tot herstel naar de uitgangssituatie. Indien de CK-serumspiegels en serumcreatininespiegels terugkeren naar de uitgangswaarde, overwegen om het gebruik van Daurismo te hervatten met 50 mg per dag en de CK-serumspiegels gedurende 2 maanden wekelijks controleren en daarna maandelijks; anders de behandeling definitief staken. |
Afkortingen: CK=creatinekinase; ULN=bovengrens van normaal (upper limit of normal); CTCAE=Common Terminology Criteria for Adverse Events.
Tabel 3. Dosisaanpassing en behandeling voor bijwerkingen – hematologische toxiciteit
| Bijwerking: hematologische toxiciteit | Aanbevelingen voor dosisaanpassing en behandeling |
Aantal bloedplaatjes minder dan 10 x 109/l gedurende langer dan 42 dagen in afwezigheid van ziekte | Daurismo en lage dosis cytarabine definitief staken. |
Aantal neutrofielen minder dan 0,5 x 10⁹/l gedurende langer dan 42 dagen in afwezigheid van ziekte | Daurismo en lage dosis cytarabine definitief staken. |
Tabel 4. Dosisaanpassing en behandeling voor bijwerkingen – niet-hematologische toxiciteit
Bijwerking: niet- hematologische toxiciteit | Aanbevelingen voor dosisaanpassing en behandeling Indien de bijwerking wordt toegeschreven aan de lage dosis cytarabine en niet aan Daurismo kan de lage dosis cytarabine worden aangepast en dient de toediening van Daurismo te worden voortgezet. |
| Graad 3* | Daurismo en/of lage dosis cytarabine onderbreken tot de symptomen verbeteren naar graad ≤1 of terugkeren naar de uitgangssituatie. Daurismo hervatten op het zelfde dosisniveau of met een verlaagde dosis van 50 mg. Lage dosis cytarabine hervatten op het zelfde dosisniveau of met een verlaagde dosis van 15 mg of 10 mg. Indien de toxiciteit terugkeert, de behandeling met Daurismo en/of de lage dosis cytarabine staken.† |
| Graad 4* | Daurismo niet toedienen tot de symptomen verbeteren naar graad ≤1 of terugkeren naar de uitgangssituatie. Bij herstel, Daurismo hervatten met een dosis van 50 mg of de behandeling staken naar het oordeel van de voorschrijver. |
* Gradering volgens CTCAE 4.0: Graad 1 is licht, graad 2 is matig, graad 3 is ernstig, graad 4 is levensbedreigend.
† Indien de beslissing wordt genomen om de behandeling met de lage dosis cytarabine definitief te staken, dient de behandeling met Daurismo ook te worden gestaakt, tenzij de individuele patiënt er klinisch voordeel van ondervindt en de behandeling met Daurismo verdraagt.
Afkortingen: CTCAE=Common Terminology Criteria for Adverse Events.
Dosisaanpassing voor gelijktijdig gebruik met matige CYP3A4-inductoren
Gelijktijdig gebruik van Daurismo met matige CYP3A4-inductoren dient vermeden te worden. Indien gelijktijdig gebruik van matige CYP3A4-inductoren niet vermeden kan worden, dient de dosis Daurismo te worden verhoogd als het verdragen wordt, zoals weergegeven in tabel 5. Nadat de matige CYP3A4-inductor gedurende 7 dagen is stopgezet, dient de dosis Daurismo die werd genomen vóór het starten met de matige CYP3A4-inductor te worden hervat (zie rubriek 4.5). Tabel 5. Aanbevelingen voor dosisaanpassing voor Daurismo bij gelijktijdig gebruik van matige CYP3A4-inductoren
| Huidige dosis | Aangepaste dosis |
| Eenmaal daags 100 mg oraal | Eenmaal daags 200 mg oraal |
| Eenmaal daags 50 mg oraal | Eenmaal daags 100 mg oraal |
Speciale populaties
Verminderde leverfunctie
Bij patiënten met een licht, matig of ernstig verminderde leverfunctie worden geen dosisaanpassingen aanbevolen (zie rubriek 5.2).
Verminderde nierfunctie
Bij patiënten met een licht, matig of ernstig verminderde nierfunctie worden geen dosisaanpassingen aanbevolen. Er zijn geen gegevens beschikbaar over patiënten die hemodialyse nodig hebben (zie rubriek 5.2).
Ouderen (leeftijd ≥65 jaar)
Bij oudere patiënten is geen dosisaanpassing nodig (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Daurismo bij pediatrische patiënten (<18 jaar) zijn niet vastgesteld. Daurismo dient niet te worden gebruikt bij pediatrische patiënten, omdat er naar verwachting geen significant therapeutisch voordeel is ten opzichte van bestaande behandelingen voor kinderen (zie rubriek 5.1).
Wijze van toediening
Daurismo is voor oraal gebruik. Het kan met of zonder voedsel worden ingenomen.
Patiënten dienen te worden aangemoedigd om hun dosis elke dag op ongeveer hetzelfde tijdstip in te nemen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Embryofoetale toxiciteit
Gebaseerd op het werkingsmechanisme en de bevindingen uit onderzoeken naar embryofoetale ontwikkelingstoxiciteit bij dieren, kan Daurismo embryofoetale sterfte of ernstige geboorteafwijkingen veroorzaken wanneer het wordt toegediend aan een zwangere vrouw. Zwangere vrouwen dienen te worden ingelicht over het mogelijke risico voor de foetus (zie rubriek 4.6).
Daurismo mag niet worden gebruikt tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen. Vóór aanvang van de behandeling met Daurismo dient de zwangerschapsstatus van vrouwelijke patiënten die zwanger kunnen worden te worden gecontroleerd. Vrouwen die zwanger kunnen worden dient te worden geadviseerd om altijd effectieve anticonceptie te gebruiken tijdens de behandeling met Daurismo en gedurende ten minste 30 dagen na de laatste dosis (zie rubriek 4.6).
Mannen
Glasdegib kan aanwezig zijn in sperma. Mannelijke patiënten met vrouwelijke partners dienen te worden ingelicht over het mogelijke risico op blootstelling via sperma en moeten altijd effectieve anticonceptie gebruiken, waaronder een condoom (met zaaddodend middel, indien beschikbaar), ook na een vasectomie, om blootstelling van een zwangere partner of een vrouwelijke partner die zwanger kan worden te vermijden tijdens de behandeling met Daurismo en gedurende ten minste 30 dagen na de laatste dosis (zie rubriek 4.6).
Indien een vrouwelijke patiënt of vrouwelijke partner van een mannelijke patiënt zwanger wordt, of een zwangerschap vermoedt tijdens de behandeling met Daurismo of gedurende de 30 dagen na de laatste dosis, moet zij haar zorgverlener daar onmiddellijk van op de hoogte brengen (zie rubriek 4.6).
Gebaseerd op niet-klinische veiligheidsbevindingen heeft glasdegib het vermogen om de reproductiefunctie bij mannen te verminderen. Mannen dienen vóór aanvang van de behandeling met Daurismo advies in te winnen over effectief behoud van de vruchtbaarheid (zie rubriek 4.6).
Verlenging van het QT-interval
In een gerandomiseerd onderzoek (Onderzoek 1) bij patiënten met AML en hoog-risico myelodysplastisch syndroom (MDS) die werden behandeld met Daurismo in combinatie met een lage dosis cytarabine versus alleen een lage dosis cytarabine, werd een verlenging van het ECG-QT van graad 3/4 gemeld bij 3,5% van de patiënten die werden behandeld met Daurismo in combinatie met een lage dosis cytarabine vergeleken met 2,4% van de patiënten die werden behandeld met alleen een lage dosis cytarabine.
Elektrolyten dienen te worden beoordeeld vóór aanvang van de behandeling met Daurismo, ten minste eenmaal per week gedurende de eerste maand, en vervolgens maandelijks gedurende de resterende periode van de behandeling. Afwijkingen in elektrolyten dienen te worden gecorrigeerd.
Gelijktijdig toegediende geneesmiddelen dienen te worden beoordeeld. Voor geneesmiddelen met bekende QT-verlengende effecten en/of een sterk CYP3A4-remmend vermogen dienen alternatieven te worden overwogen.
ECG’s dienen te worden gecontroleerd vóór aanvang van de behandeling met Daurismo, ongeveer één week na aanvang en vervolgens eenmaal per maand gedurende de volgende twee maanden, om te beoordelen of er sprake is van een verlenging van het QTc-interval. Bij patiënten met congenitaal lang QT-syndroom, congestief hartfalen, elektrolytafwijkingen of patiënten die geneesmiddelen gebruiken waarvan bekend is dat ze het QT verlengen, wordt frequentere ECG-controle aanbevolen. De ECG’s dienen te worden herhaald als ze afwijkend zijn. Afwijkingen dienen onmiddellijk te worden behandeld en er dienen dosisaanpassingen te worden overwogen (zie rubriek 4.2 en 4.5).
Bloedceltellingen en controle van de leverfunctie
Complete bloedtellingen en de leverfunctie dienen te worden beoordeeld vóór aanvang van de behandeling en ten minste eenmaal per week gedurende de eerste maand. Daarna dienen de leverfunctie en de bloedceltellingen te worden gecontroleerd indien klinisch aangewezen, maar ten minste maandelijks. In het geval van lever- of hematologische toxiciteit kunnen dosiswijzigingen nodig zijn (zie rubriek 4.2).
Spiergerelateerde bijwerkingen
In Onderzoek 1 werden spierspasmen waargenomen bij 22,6% van de patiënten die werden behandeld met Daurismo in combinatie met een lage dosis cytarabine, vergeleken met 4,8% van de patiënten die werden behandeld met alleen een lage dosis cytarabine.
Alle patiënten die starten met een behandeling met Daurismo dienen te worden geïnformeerd over het risico op spiergerelateerde bijwerkingen. Ze moeten de instructie krijgen om het onmiddellijk te melden als er onverklaarde spierpijn, -gevoeligheid of -zwakte optreedt tijdens de behandeling met Daurismo of indien de symptomen na het staken van de behandeling aanhouden. CK-serumspiegels dienen te worden verkregen vóór aanvang van de behandeling met Daurismo en daarna indien klinisch aangewezen (bijv. indien spierklachten en -symptomen worden gemeld). Behandeling van hooggradige CK-verhoging gebaseerd op de huidige standaarden van de medische praktijk en het volgen van gepaste behandelingsrichtlijnen wordt aanbevolen. De aanbevelingen voor dosisaanpassing of behandeling dienen te worden gevolgd (zie rubriek 4.2).
Verminderde nierfunctie
Patiënten met een reeds bestaande verminderde nierfunctie of risicofactoren voor nierdisfunctie dienen nauwlettend te worden gecontroleerd. De nierfunctie dient te worden beoordeeld vóór aanvang van de behandeling en ten minste eenmaal per week gedurende de eerste maand van de behandeling met Daurismo. Elektrolyten en de nierfunctie dienen gedurende de behandeling eenmaal per maand te worden gecontroleerd (zie rubriek 4.2).
Hulpstoffen
Lactose-intolerantie
Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op de farmacokinetiek van glasdegib
In vitro is CYP3A4 verantwoordelijk voor het grootste gedeelte van de depletie van glasdegib en droeg het bij aan de vorming van andere minder belangrijke oxidatieve metabolieten, terwijl CYP2C8 en UGT1A9 een geringe rol bij het metabolisme van glasdegib spelen.
Stoffen die de plasmaconcentratie van glasdegib kunnen verhogen
CYP3A4-remmers
Ketoconazol, een sterke remmer van CYP3A4, in een dosering van eenmaal daags 400 mg gedurende 7 dagen, vergrootte de gemiddelde oppervlakte onder de curve (AUCinf) van een enkelvoudige orale dosis van 200 mg glasdegib bij gezonde proefpersonen met een factor 2,4 en verhoogde de maximale plasmaconcentratie (Cmax) met 40%. Voorzichtigheid is geboden bij gelijktijdige toediening met sterke CYP3A4-remmers (bijv. boceprevir, cobicistat, conivaptan, itraconazol, ketoconazol, posaconazol, telaprevir, troleandomycine, voriconazol, ritonavir, grapefruit of grapefruitsap), aangezien een toename van de plasmaconcentratie van glasdegib kan optreden. Indien mogelijk wordt gelijktijdige toediening van een ander geneesmiddel zonder of met een minimaal CYP3A4-remmend vermogen aanbevolen (zie rubriek 4.4).
Geneesmiddelen die de pH in de maag veranderen
Gelijktijdige toediening van een enkelvoudige dosis van 100 mg glasdegib in nuchtere toestand met meerdere doses van de protonpompremmer (PPI) rabeprazol resulteerde niet in een verandering van de plasmaconcentratie van glasdegib (AUCinf-ratio: 100,6%). Gelijktijdige toediening van glasdegib met zuurremmende middelen (waaronder PPI’s, H2-receptorantagonisten en lokaal werkende antacida) is toegestaan.
Stoffen die de plasmaconcentratie van glasdegib kunnen verlagen
CYP3A4-inductoren
Rifampicine, een sterke inductor van CYP3A4, toegediend in een dosis van eenmaal daags 600 mg gedurende 11 dagen, verkleinde de gemiddelde AUCinf van een enkelvoudige dosis van 100 mg glasdegib bij gezonde proefpersonen met 70% en verlaagde de Cmax met 35%. Gelijktijdig gebruik met sterke CYP3A4-inductoren (bijv. rifampicine, carbamazepine, enzalutamide, mitotaan, fenytoïne en sint-janskruid) dient te worden vermeden, aangezien dit waarschijnlijk de plasmaconcentraties van glasdegib verlaagt.
Simulaties met fysiologisch-gebaseerde farmacokinetische modellen wezen erop dat gelijktijdige toediening van efavirenz (een matige inductor van CYP3A4) met glasdegib de AUCinf van glasdegib verkleinde met 55% en de Cmax verlaagde met 25%. Gelijktijdig gebruik van matige CYP3A4-inductoren (bijv. bosentan, efavirenz, etravirine, modafinil, nafcilline) dient te worden vermeden, aangezien ze ook de plasmaconcentraties van glasdegib kunnen verlagen (zie rubriek 4.4). Indien gelijktijdig gebruik van matige CYP3A4-inductoren niet vermeden kan worden, dient de dosis Daurismo te worden verhoogd (zie rubriek 4.2).
Effect van glasdegib op de farmacokinetiek van andere geneesmiddelen
Farmacodynamische interacties
Geneesmiddelen waarvan bekend is dat ze het QT-interval verlengen
Glasdegib kan het QT-interval verlengen. Daarom dient het gelijktijdige gebruik van glasdegib met andere geneesmiddelen waarvan bekend is dat ze het QT-interval verlengen of torsade de pointes veroorzaken (zoals amiodaron, disopyramide, dofetilide, ibutilide, sotalol, quinidine, droperidol, haloperidol, methadon, moxifloxacine, pimozide), zorgvuldig overwogen te worden (zie rubriek 4.2 en 4.4).
Farmacokinetische interacties
Geneesmiddelentransporteiwitten
In-vitro-onderzoeken hebben uitgewezen dat glasdegib het vermogen kan hebben om door P-glycoproteïne (P-gp, gastro-intestinaal [GI] kanaal) en breast cancer resistance protein (BCRP, systemisch en in het GI kanaal) gemedieerd transport bij klinisch relevante concentraties te remmen. Daarom is voorzichtigheid geboden bij het gebruik van substraten voor P-gp (bijv. digoxine) of voor BCRP met een smalle therapeutische index in combinatie met glasdegib.
In-vitro-onderzoeken naar remming van transporteiwitten
In-vitro-onderzoeken hebben uitgewezen dat glasdegib het vermogen kan hebben om MATE1 en MATE2K te remmen bij klinisch relevante concentraties.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij mannen en vrouwen
Indien Daurismo wordt gebruikt bij vrouwen die zwanger kunnen worden, dienen ze te worden geadviseerd om te vermijden dat ze zwanger worden. Vóór aanvang van de behandeling dient de zwangerschapsstatus van vrouwelijke patiënten die zwanger kunnen worden te worden gecontroleerd. Indien de patiënt zwanger wordt tijdens het gebruik van Daurismo dient de patiënt te worden ingelicht over het mogelijke risico voor de foetus.
Gebaseerd op het werkingsmechanisme en de bevindingen uit onderzoeken naar embryofoetale ontwikkeling bij dieren kan Daurismo schade aan de foetus toebrengen wanneer het wordt toegediend aan een zwangere vrouw. Vrouwen die zwanger kunnen worden en dit geneesmiddel krijgen, moeten altijd effectieve anticonceptie gebruiken tijdens de behandeling met Daurismo en gedurende ten minste 30 dagen na de laatste dosis. Indien een vrouwelijke patiënt zwanger wordt, of een zwangerschap vermoedt tijdens de behandeling met Daurismo of gedurende de 30 dagen na de laatste dosis, moet ze haar zorgverlener onmiddellijk op de hoogte brengen (zie rubriek 4.4). Mannen
Glasdegib kan aanwezig zijn in sperma. Mannelijke patiënten dienen geen sperma te doneren tijdens de behandeling met Daurismo en gedurende ten minste 30 dagen na de laatste dosis. Mannelijke patiënten met vrouwelijke partners dienen te worden ingelicht over het mogelijke risico op blootstelling via sperma en moeten altijd effectieve anticonceptie gebruiken, waaronder een condoom (met zaaddodend middel, indien beschikbaar), ook na een vasectomie, om blootstelling van een zwangere partner of een vrouwelijke partner die zwanger kan worden te vermijden tijdens de behandeling met Daurismo en gedurende ten minste 30 dagen na de laatste dosis. Mannelijke patiënten moeten hun zorgverlener onmiddellijk op de hoogte brengen indien hun vrouwelijke partner zwanger wordt tijdens de behandeling met Daurismo of gedurende de 30 dagen na de laatste dosis (zie rubriek 4.4).
Zwangerschap
Er zijn geen gegevens over het gebruik van Daurismo bij zwangere vrouwen. Gebaseerd op het werkingsmechanisme en de bevindingen uit onderzoeken naar embryofoetale ontwikkelingstoxiciteit bij dieren kan glasdegib schade aan de foetus toebrengen wanneer het wordt toegediend aan een zwangere vrouw (zie rubriek 5.3). Daurismo mag niet worden gebruikt tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen (zie rubriek 4.4).
Borstvoeding
Er zijn geen onderzoeken bij de mens uitgevoerd om het effect te beoordelen van glasdegib op de melkproductie, de aanwezigheid in moedermelk of de effecten op het kind dat borstvoeding krijgt. Het is niet bekend of glasdegib en de metabolieten ervan in de moedermelk worden uitgescheiden. Gezien de kans op ernstige bijwerkingen van glasdegib bij kinderen die borstvoeding krijgen, wordt borstvoeding niet aanbevolen tijdens de behandeling met Daurismo en gedurende ten minste één week na de laatste dosis (zie rubriek 5.3).
Vruchtbaarheid
Gebaseerd op niet-klinische veiligheidsbevindingen heeft glasdegib het vermogen om de reproductiefunctie bij mannen te verminderen. Mannen dienen vóór aanvang van de behandeling met Daurismo advies in te winnen over effectief behoud van de vruchtbaarheid. Gebaseerd op het werkingsmechanisme kan Daurismo de vruchtbaarheid van vrouwen aantasten (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Daurismo heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten die last hebben van vermoeidheid of andere symptomen (bijv. spierkrampen, pijn, misselijkheid) die het reactievermogen beïnvloeden tijdens het gebruik van Daurismo dienen echter voorzichtig te zijn wanneer ze voertuigen besturen of machines bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het algemene veiligheidsprofiel van Daurismo is gebaseerd op gegevens uit klinische onderzoeken, waaronder Onderzoek 1 bij 84 patiënten met AML (N=75) en hoog-risico MDS (N=9). De mediane blootstelling aan Daurismo in de gegevensset bedroeg 75,5 dagen.
De vaakst gemelde bijwerkingen (≥20%) bij patiënten die Daurismo kregen, waren anemie (45,2%), hemorragieën (45,2%), febriele neutropenie (35,7%), nausea (35,7%), verminderde eetlust (33,3%), vermoeidheid (30,9%), spierspasmen (30,9%), trombocytopenie (30,9%), pyrexie (29,7%), diarree (28,5%), pneumonie (28,5%), dysgeusie (26,1%), perifeer oedeem (26,1%), constipatie (25%), abdominale pijn (25%), rash (25%), dyspneu (25%), braken (21,4%) en gewicht verlaagd (20,2%). De vaakst gemelde bijwerkingen die leidden tot dosisverlagingen bij patiënten die Daurismo kregen, waren spierspasmen (4,7%), vermoeidheid (3,5%), febriele neutropenie (3,5%), anemie (2,3%), trombocytopenie (2,3%) en elektrocardiogram QT verlengd (2,3%). De vaakst gemelde bijwerkingen die leidden tot definitief staken van de behandeling bij patiënten die Daurismo kregen, waren pneumonie (5,9%), febriele neutropenie (3,5%) en nausea (2,3%).
Tabel met bijwerkingen
Tabel 6 geeft de bijwerkingen weer die met Daurismo werden gemeld. De bijwerkingen worden vermeld per systeem/orgaanklasse en frequentiecategorie. De frequentiecategorieën zijn gedefinieerd als: zeer vaak (≥1/10) en vaak (≥1/100, <1/10). Binnen elke frequentiecategorie worden de bijwerkingen gerangschikt in volgorde van afnemende frequentie van alle graden.
Tabel 6: Bijwerkingen gemeld in klinische onderzoeken (N=84)
| Systeem/orgaanklasse | Voorkeursterm | Alle graden | ||
| Frequentie | Alle graden (%) | Graad ≥3 (%) | ||
| Infecties en parasitaire aandoeningen | Pneumonie Sepsis Urineweginfectie | Zeer vaak Vaak Vaak | 28,5 5,9 5,9 | 23,8 5,9 1,1 |
| Bloed- en lymfestelsel-aandoeningen | Anemie Febriele neutropenie Trombocytopenie Neutropenie | Zeer vaak Zeer vaak Zeer vaak Zeer vaak | 45,2 35,7 30,9 15,4 | 41,6 35,7 30,9 11,9 |
| Voedings- en stofwisselings-stoornissen | Verminderde eetlust | Zeer vaak | 33,3 | 3,5 |
| Zenuwstelsel-aandoeningen | Dysgeusiea | Zeer vaak | 26,1 | 0 |
| Hartaandoeningen | Elektrocardiogram QT verlengdb Atriale fibrillatie | Vaak Vaak | 8,3 7,1 | 3,5 2,3 |
Bloedvat- aandoeningen | Hemorragieënc | Zeer vaak | 45,2 | 11,9 |
Ademhalingsstelsel-, borstkas- en mediastinum- aandoeningen | Dyspneu | Zeer vaak | 25 | 7,1 |
| Maagdarmstelsel-aandoeningen | Nausea Diarree Constipatie Abdominale pijnd Braken Stomatitis | Zeer vaak Zeer vaak Zeer vaak Zeer vaak Zeer vaak Vaak | 35,7 28,5 25 25 21,4 4,7 | 2,3 4,7 1,1 0 2,3 0 |
| Huid- en onderhuid-aandoeningen | Rashe Alopecia | Zeer vaak Zeer vaak | 25 10,7 | 2,3 0 |
Skeletspierstelsel- en bindweefsel- aandoeningen | Spierspasmenf Artralgie | Zeer vaak Zeer vaak | 30,9 11,9 | 5,9 0 |
Algemene aandoeningen en toedieningsplaats-stoornissen | Vermoeidheid Gewicht verlaagd Pyrexie Perifeer oedeem | Zeer vaak Zeer vaak Zeer vaak Zeer vaak | 30,9 20,2 29,7 26,1 | 14,2 2,3 2,3 0 |
| Onderzoeken | Plaatjestelling verlaagd Wittebloedceltelling verlaagd Neutrofielentelling verlaagd | Zeer vaak Zeer vaak Zeer vaak | 16,6 15,4 13 | 16,6 13 13 |
a. Dysgeusie omvat de volgende voorkeurstermen: dysgeusie, ageusie.
b. Elektrocardiogram QT verlengd omvat de volgende voorkeurstermen: elektrocardiogram QT verlengd, ventriculaire tachycardie.
c. Hemorragieën omvat de volgende voorkeurstermen: petechiae, bloedneus, kneuzing, hematoom, intracraniale bloeding, purpura, rectale bloeding, anale bloeding, ecchymose, gastro-intestinale bloeding, bloedend tandvlees, hematurie, bloeding, mondbloeding, cerebrale bloeding, conjunctivabloeding, oogkneuzing, oogbloeding, maagbloeding, bloedbraken, haemoptysis, hemorroïdale bloeding, hematoom op implantatieplaats, injectieplaatskneuzing, retroperitoneaal hematoom, subarachnoïdale bloeding, trombotische trombocytopenische purpura, tracheale bloeding, urethrale bloeding.
d. Abdominale pijn omvat de volgende voorkeurstermen: abdominale pijn, bovenbuikpijn, onderbuikpijn. e. Rash omvat de volgende voorkeurstermen: erytheem, pruritus, rash, rash maculeus, rash maculo-papuleus, rash pruritus.
f. Spierspasmen omvat de volgende voorkeurstermen: spiercontracties onwillekeurig, spierspasmen, gespannen spieren, skeletspierstelselpijn, myalgie.
Beschrijving van geselecteerde bijwerkingen
Spierspasmen
In Onderzoek 1 werden spierspasmen (alle graden) gemeld bij 22,6% van de patiënten in de groep met Daurismo in combinatie met een lage dosis cytarabine, vergeleken met 4,8% in de groep met alleen een lage dosis cytarabine. Spierspasmen van graad 3 en 4 werden gemeld bij 4,7% van de patiënten in de groep met Daurismo in combinatie met een lage dosis cytarabine, vergeleken met geen van de patiënten in de groep met alleen een lage dosis cytarabine.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er bestaat geen specifiek antidotum voor Daurismo. De behandeling van een overdosering van Daurismo dient te bestaan uit een symptomatische behandeling en ECG- bewaking.
Glasdegib werd in klinische onderzoeken toegediend in een dosis van maximaal 640 mg/dag. De gemelde dosisbeperkende toxiciteiten waren nausea, braken, dehydratie, hypotensie, vermoeidheid, duizeligheid, hypoxie, pleurale effusie en perifeer oedeem.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, andere antineoplastische middelen, ATC-code: L01XJ03
Werkingsmechanisme
Glasdegib is een remmer van de Hedgehog (Hh)-signaaltransductieroute die bindt aan Smoothened (SMO), een transmembraaneiwit, wat leidt tot een verminderde Glioma-Associated Oncogene (GLI)-transcriptiefactoractiviteit en downstream signaaltransductie. Hh-signaaltransductie is nodig voor de instandhouding van een leukemische stamcel (LSC)-populatie, dus doordat glasdegib aan SMO bindt en SMO remt, dalen de GLI1-spiegels in AML-cellen en daalt het leukemie-initiërend potentieel van
| AML-cellen. Hh-signaaltransductie is ook betrokken bij resistentie tegen chemotherapie en gerichte | |||
| behandeling. In een preklinisch model van AML remde glasdegib in combinatie met een lage dosis | |||
| cytarabine toenames in tumoromvang in grotere mate dan alleen glasdegib of een lage dosis | |||
| cytarabine. Het werkingsmechanisme van de combinatie wordt echter nog niet volledig begrepen. | |||
Cardiale elektrofysiologie
Verlenging van het voor de hartslag gecorrigeerde QT (QTc)-interval werd waargenomen bij patiënten behandeld met Daurismo in een supratherapeutische dosis van >270 mg. Het effect van toediening van glasdegib op het gecorrigeerde QT-interval werd geëvalueerd in een gerandomiseerd, dubbelblind, 4-weg cross-over, met placebo en open-label moxifloxacine gecontroleerd onderzoek met een enkelvoudige dosis bij 36 gezonde proefpersonen. Bij therapeutische plasmaconcentraties (bereikt met een enkelvoudige dosis van 150 mg) bedroeg de grootste, voor placebo en voor de uitgangswaarde gecorrigeerde verandering in het QT-interval 8,03 msec (90%-BI: 5,85; 10,22 msec). Bij ongeveer tweemaal de therapeutische concentratie (supratherapeutisch, bereikt met een enkelvoudige dosis van 300 mg), bedroeg de verandering in het QTc-interval 13,43 msec (95%-BI: 11,25; 15,61 msec). Moxifloxacine (400 mg), gebruikt als positief controlemiddel, vertoonde een gemiddelde verandering in het QTc-interval ten opzichte van de uitgangswaarde van 13,87 msec. Geen van de proefpersonen voldeed aan het categorische criterium van een absoluut gecorrigeerd QT-interval van ≥480 msec of een stijging ten opzichte van de uitgangswaarde in het gecorrigeerde QT-interval van ≥30 msec na het krijgen van een behandeling. Geen van de ECG-afwijkingen werd als klinisch significant beschouwd of gemeld als bijwerking door de onderzoeker (zie rubriek 4.4).
Daarnaast werden seriële, drievoudige ECG’s gemaakt na een enkelvoudige en meervoudige toediening ter evaluatie van het effect van glasdegib als monotherapie op het gecorrigeerde QT-interval bij 70 patiënten met gevorderde kanker (eenmaal daags 5 mg tot 640 mg). Gebaseerd op de blootstelling-responsanalyse bedroeg de geschatte gemiddelde verandering ten opzichte van de uitgangswaarde in het QTc-interval 5,30 msec (95%-BI: 4,40; 6,24 msec) bij de gemiddelde waargenomen Cmax bij steady state na toediening in de aanbevolen dosering van eenmaal daags 100 mg glasdegib.
Klinische werkzaamheid en veiligheid
Daurismo in combinatie met een lage dosis cytarabine werd onderzocht in een multicentrisch, gerandomiseerd, open-label fase 2-onderzoek (Onderzoek 1) bij in totaal 132 patiënten, onder wie 116 patiënten met nog niet behandelde de novo of secundaire AML die niet in aanmerking kwamen voor intensieve chemotherapie zoals gedefinieerd, omdat zij ten minste aan één van de volgende criteria voldeden: a) leeftijd ≥75 jaar, b) ernstige hartziekte, c) Eastern Cooperative Oncology Group-(ECOG-) prestatiestatus in de uitgangssituatie van 2 of d) serumcreatinine in de uitgangssituatie >1,3 mg/dl. Patiënten werden gerandomiseerd in een verhouding van 2:1 naar Daurismo (eenmaal daags 100 mg oraal) in combinatie met een lage dosis cytarabine (tweemaal daags 20 mg subcutaan op dag 1 tot en met 10 van de 28-daagse cyclus) (n=78) of alleen een lage dosis cytarabine (n=38) in 28-daagse cycli tot ziekteprogressie of onaanvaardbare toxiciteit. Patiënten werden bij de randomisatie gestratificeerd naar prognostische risicofactor (hoog/intermediair of laag) gebaseerd op cytogenetica.
De demografische kenmerken en ziektekenmerken in de uitgangssituatie worden weergegeven in tabel 7. De twee behandelingsgroepen waren over het algemeen in evenwicht wat betreft de demografische kenmerken en ziektekenmerken in de uitgangssituatie. In beide behandelingsgroepen had 40% van de AML-patiënten een laag cytogenetisch risico en had 60% een hoog/intermediair cytogenetisch risico.
De werkzaamheid werd vastgesteld aan de hand van een verbetering in de totale overleving (OS, overall survival, gedefinieerd als de periode van de datum van randomisatie tot overlijden ongeacht de oorzaak) in de groep met Daurismo en een lage dosis cytarabine, vergeleken met alleen een lage dosis cytarabine. Na een mediane follow-up van ongeveer 20 maanden met 81% waargenomen sterfgevallen was de groep met Daurismo in combinatie met een lage dosis cytarabine superieur aan alleen een lage dosis cytarabine bij AML-patiënten (figuur 1). De werkzaamheidsresultaten worden weergegeven in tabel 8.
Tabel 7. Demografische kenmerken en ziektekenmerken in de uitgangssituatie van patiënten met AML
| Demografische kenmerken en ziektekenmerken | Daurismo in combinatie met een lage dosis cytarabine (N=78) | Alleen een lage dosis cytarabine (N=38) |
| Demografische kenmerken | ||
Leeftijd Mediaan (min., max.) (in jaren) ≥75 jaar N (%) | 77 (64, 92) 48 (62) | 76 (58, 83) 23 (61) |
Geslacht, N (%) Man Vrouw | 59 (76) 19 (24) | 23 (61) 15 (39) |
Etnische herkomst, N (%) Kaukasisch Negroïde of Afro-Amerikaans Aziatisch | 75 (96) 1 (1) 2 (3) | 38 (100) 0 (0) 0 (0) |
| Ziektekenmerken | ||
Ziektegeschiedenis, N (%) De novo AML Secundaire AML | 38 (49) 40 (51) | 18 (47) 20 (53) |
| Eerder gebruik van een hypomethylerend middel (decitabine of azacitidine), N (%) | 11 (14) | 6 (16) |
ECOG-PSa, N (%) 0 tot 1 2 | 36 (46) 41 (53) | 20 (53) 18 (47) |
Status cytogenetisch risico, N (%) Hoog/intermediair Laag | 49 (63) 29 (37) | 21 (55) 17 (45) |
| Ernstige hartaandoening in de uitgangssituatie, N (%) | 52 (67) | 20 (53) |
| Serumcreatinine in de uitgangssituatie >1,3 mg/dl, N (%) | 15 (19) | 5 (13) |
Afkortingen: AML=acute myeloïde leukemie; ECOG-PS=Eastern Cooperative Oncology Group-prestatiestatus; N=aantal patiënten.
a De uitgangswaarde voor de ECOG-PS werd niet gerapporteerd voor één patiënt in de groep met Daurismo in combinatie met een lage dosis cytarabine.
Tabel 8. Werkzaamheidsresultaten bij AML uit Onderzoek 1
| Eindpunt/onderzoekspopulatie | Daurismo in combinatie met een lage dosis cytarabine | Alleen een lage dosis cytarabine | |
| OS in de AML-onderzoekspopulatie | N=78 | N=38 | |
| Mediane overleving, maanden (95%-BI) | 8,3 (4,7; 12,2) | 4,3 (1,9; 5,7) | |
| Hazardratio (95%-BI)a | 0,463 (0,299; 0,717) | ||
| p-waardeb | 0,0002 | ||
| OS in de de novo AML-onderzoekspopulatie | N=38 | N=18 | |
| Mediane overleving, maanden (95%-BI) | 6,6 (3,7; 12,4) | 4,3 (1,3; 10,7) | |
| Hazardratio (95%-BI)a | 0,670 (0,362; 1,239) | ||
| p-waardeb | 0,0991 | ||
| OS in de secundaire AML-onderzoekspopulatie | N=40 | N=20 | |
| Mediane overleving, maanden (95%-BI) | 9,1 (4,4; 16,5) | 4,1 (1,5; 6,4) | |
| Hazardratio (95%-BI)a | 0,287 (0,151; 0,548) | ||
| p-waardeb | <0,0001 | ||
| Groep met hoog/intermediair cytogenetisch risico | N=49 | N=21 | |
| Mediane overleving, maanden (95%-BI) | 11,1 (7,1; 14,9) | 4,4 (1,8; 8,7) | |
| Hazardratio (95%-BI)a | 0,417 (0,233; 0,744) | ||
| p-waardeb | 0,0011 | ||
| Groep met laag cytogenetisch risico | N=29 | N=17 | |
| Mediane overleving, maanden (95%-BI) | 4,4 (3,4; 9,1) | 3,1 (1,1; 6,4) | |
| Hazardratio (95%-BI)a | 0,528 (0,273; 1,022) | ||
| p-waardeb | 0,0269 | ||
Afkortingen: AML=acute myeloïde leukemie; BI=betrouwbaarheidsinterval; N=aantal patiënten; OS=totale overleving (overall survival).
a. Hazardratio (Daurismo in combinatie met een lage dosis cytarabine/alleen een lage dosis cytarabine) gebaseerd op een Cox-regressiemodel (proportional hazards model) gestratificeerd naar prognosestratum. b. 1-zijdige p-waarde van gestratificeerde log-ranktoets gebaseerd op cytogenetisch risico.
Figuur 1. Kaplan-Meier-curve van de totale overleving voor AML-patiënten
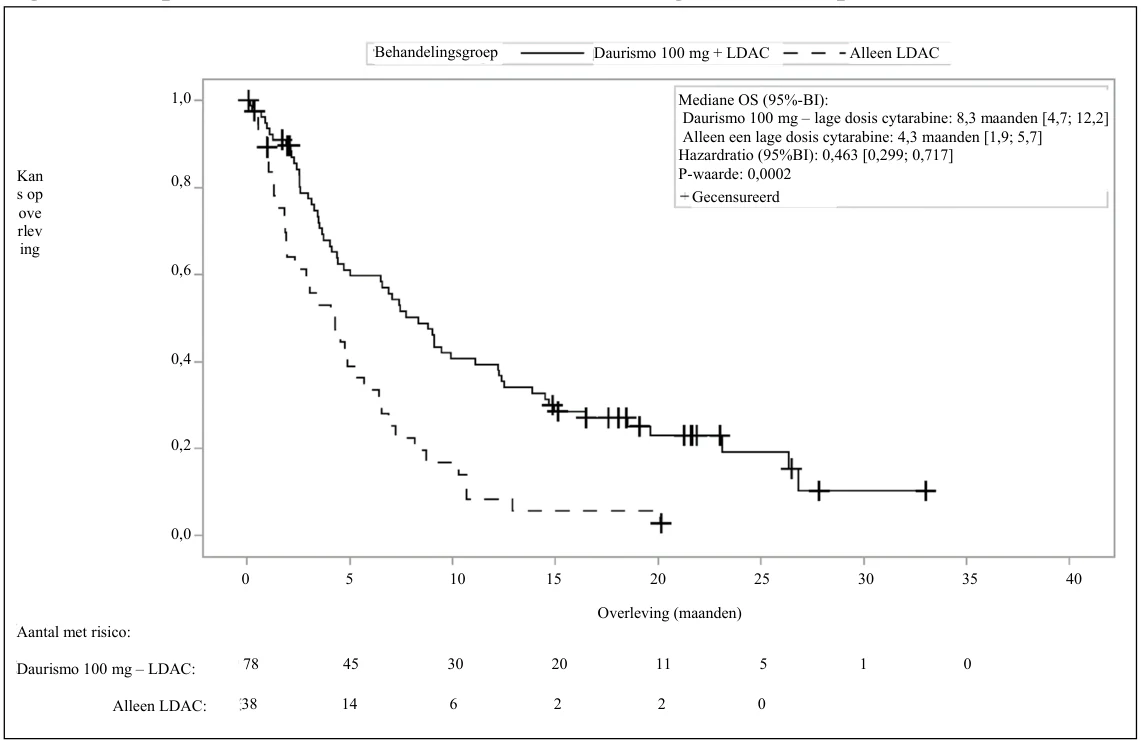
Afkortingen: BI=betrouwbaarheidsinterval; LDAC=lage dosis cytarabine; OS=totale overleving (overall survival).
De verbetering in OS was consistent in alle van tevoren gespecificeerde subgroepen naar cytogenetisch risico.
Gebaseerd op de door de onderzoeker gerapporteerde respons werd een numeriek hoger percentage complete respons (CR) (gedefinieerd als absoluut aantal neutrofielen ≥1.000/μl, aantal bloedplaatjes ≥100.000/μl, <5% beenmergblasten, transfusieonafhankelijk en geen extramedullaire ziekte) bereikt voor AML-patiënten in de groep met Daurismo in combinatie met een lage dosis cytarabine (17,9% [95%-BI: 9,4%; 26,5%]) vs. de groep met alleen een lage dosis cytarabine (2,6% [95%-BI: 0,0%; 7,7%]).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Daurismo in alle subgroepen van pediatrische patiënten bij de behandeling van AML (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na een enkelvoudige dosis van 100 mg glasdegib wordt de maximale concentratie in het plasma snel bereikt met een mediane Tmax van 2 uur. Na herhaalde toediening van eenmaal daags 100 mg tot steady state varieerde de mediane Tmax van glasdegib van ongeveer 1,3 uur tot 1,8 uur.
Effect van voedsel
Na orale toediening van glasdegib-tabletten bedraagt de gemiddelde absolute biologische beschikbaarheid 77,1% vergeleken met intraveneuze toediening. Toediening van glasdegib met een vetrijke, calorierijke maaltijd resulteerde in een 16% lagere blootstelling (AUCinf) dan een nacht vasten. De invloed van voedsel op de farmacokinetiek van glasdegib wordt niet als klinisch relevant beschouwd. Glasdegib kan met of zonder voedsel worden toegediend.
Na toediening van eenmaal daags 100 mg glasdegib bedroeg het gemiddelde (variatiecoëfficiënt, %VC) van de Cmax van glasdegib 1.252 ng/ml (44%) en van de AUCtau 17.210 ng•u/ml (54%) bij patiënten met kanker.
Distributie
Glasdegib wordt in vitro voor 91% gebonden aan menselijke plasma-eiwitten. Het gemiddelde (%VC) schijnbare distributievolume (Vz/F) bedroeg 188 (20) liter na een enkelvoudige dosis van 100 mg glasdegib bij patiënten met hematologische maligniteiten.
Biotransformatie
De primaire metabole routes voor glasdegib bestaan uit N-demethylatie, glucuronidatie, oxidatie en dehydrogenatie. In plasma waren de N-desmethyl- en N-glucuronidemetabolieten van glasdegib verantwoordelijk voor respectievelijk 7,9% en 7,2% van de circulerende radioactiviteit. Andere metabolieten in het plasma waren elk verantwoordelijk voor <5% van de circulerende radioactiviteit.
In-vitro-onderzoeken naar interacties
In-vitro-onderzoeken naar CYP-remming en -inductie
In-vitro-onderzoeken hebben uitgewezen dat glasdegib wordt beïnvloed door remmers en inductoren van CYP3A4. Zie rubriek 4.5 voor verdere bespreking van matige CYP3A4-inductoren. Een krachtige remmer van CYP3A4 vergrootte de gemiddelde oppervlakte onder de curve (AUCinf) ~2,4 keer en verhoogde de maximale plasmaconcentratie (Cmax) met 40% na een enkelvoudige orale dosis van 200 mg glasdegib bij gezonde proefpersonen. Een krachtige inductor van CYP3A4 verkleinde de gemiddelde AUCinf met 70% en verlaagde de Cmax met 35% na een enkelvoudige dosis van 100 mg glasdegib bij gezonde proefpersonen. Het gebruik van glasdegib met krachtige inductoren dient te worden vermeden; voorzichtigheid is geboden bij gelijktijdige toediening van glasdegib met krachtige CYP3A4-remmers (zie rubriek 4.5).
Eliminatie
De gemiddelde (±SD) plasmahalfwaardetijd van glasdegib bedroeg na een enkelvoudige dosis glasdegib van 100 mg bij patiënten 17,4±3,7 uur. De geometrisch gemiddelde orale klaring na meerdere toedieningen bedroeg 6,45 l/u. Na orale toediening van een radioactief gemerkte dosis van 100 mg glasdegib aan gezonde proefpersonen werd gemiddeld 48,9% en 41,7% van de toegediende radioactiviteit teruggevonden in respectievelijk de urine en de feces. De totale gemiddelde massabalans van de toegediende radioactiviteit in de uitscheidingsproducten bedroeg 90,6%. Onveranderd glasdegib was de belangrijkste component in humaan plasma, verantwoordelijk voor 69,4% van het totaal aan geneesmiddelgerelateerde stoffen. Onveranderd glasdegib dat werd teruggevonden in de urine en feces was verantwoordelijk voor respectievelijk 17,2% en 19,5% van de dosis.
Lineariteit/non-lineariteit
De systemische glasdegibblootstelling bij steady state (Cmax en AUCtau) nam in het doseringsbereik van eenmaal daags 5 mg tot 600 mg evenredig toe met de dosis.
Speciale populaties
Verminderde leverfunctie
Gegevens van een specifiek farmacokinetisch onderzoek hebben aangetoond dat de plasmablootstellingen voor totaal glasdegib (AUCinf en Cmax) bij proefpersonen met een normale leverfunctie en proefpersonen met een matig verminderde leverfunctie (Child-Pugh-klasse B) vergelijkbaar waren, terwijl de geometrisch gemiddelde AUCinf- en Cmax-waarden respectievelijk 24% en 42% lager waren voor proefpersonen met een ernstig verminderde leverfunctie (Child-Pugh-klasse C) dan voor de groep met een normale leverfunctie. De blootstelling aan ongebonden glasdegib (ongebonden AUCinf) is met respectievelijk 18% en 16% verhoogd bij proefpersonen met een matig en ernstig verminderde leverfunctie, in vergelijking met proefpersonen met een normale leverfunctie. De maximale blootstelling aan ongebonden glasdegib (ongebonden Cmax) nam toe met 1% bij een matig verminderde leverfunctie en nam af met 11% bij een ernstig verminderde leverfunctie, in vergelijking met proefpersonen met een normale leverfunctie. Deze veranderingen worden niet als klinisch relevant beschouwd.
Verminderde nierfunctie
Gegevens van een specifiek farmacokinetisch onderzoek bij proefpersonen met een verminderde nierfunctie in verschillende graden wijzen uit dat de totale glasdegibblootstelling (AUCinf) met 105% en 102% toenam bij respectievelijk een matig verminderde (30 ml/min ≤ eGFR <60 ml/min) en ernstig verminderde (eGFR <30 ml/min) nierfunctie, in vergelijking met proefpersonen met een normale (eGFR ≥90 ml/min) nierfunctie. De maximale glasdegibblootstelling (Cmax) nam met 37% en 20% toe bij proefpersonen met respectievelijk een matig en ernstig verminderde nierfunctie, in vergelijking met proefpersonen met een normale nierfunctie. Deze veranderingen worden niet als klinisch relevant beschouwd.
Ouderen
Bij patiënten die werden toegewezen aan behandeling met Daurismo in combinatie met een lage dosis cytarabine (n=88; Onderzoek 1) was 97,7% van de patiënten 65 jaar of ouder en 60,2% van de patiënten 75 jaar of ouder. In Onderzoek 1 waren niet voldoende patiënten onder de 65 jaar opgenomen om verschillen in bijwerkingen met de patiënten van 65 jaar en ouder in kaart te brengen.
Leeftijd, etnische herkomst, geslacht en lichaamsgewicht
Er zijn beperkte gegevens bij patiënten jonger dan 65 jaar. Farmacokinetische populatieanalyses bij volwassen patiënten (n=269) wijzen uit dat er geen klinisch relevante effecten van leeftijd, geslacht, etnische herkomst of lichaamsgewicht op de farmacokinetiek van glasdegib zijn.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De belangrijkste bevindingen met betrekking tot de doelorganen na herhaalde orale toediening van glasdegib bij ratten en honden gedurende respectievelijk maximaal 26 en 39 weken waren de nieren (degeneratie/necrose) bij de rat en de hond, de lever (necrose/ontsteking) alleen bij de hond, en de testes (degeneratie), groeiende snijtanden (necrose/gebroken), groeiend bot (gedeeltelijke tot volledige sluiting van de epifyse) en perifere zenuwen (axonale degeneratie) alleen bij de rat. Aanvullende klinische waarnemingen van alopecia, gewichtsverlies en spiertremoren/spiertrekkingen, bekend als klasse-effecten van SMO-remmers, werden bij beide soorten waargenomen. Deze systemische toxiciteiten waren over het algemeen dosisafhankelijk en werden waargenomen bij blootstellingen van ongeveer <0,03 tot 8 keer de klinisch relevante blootstelling gebaseerd op niet-klinische met klinische vergelijking van de waargenomen ongebonden AUC bij de aanbevolen klinische dosering van eenmaal daags 100 mg.
Volledige reversibiliteit van toxiciteiten aan de nieren (degeneratie/necrose), perifere zenuwen (axonale degeneratie), tubuli seminiferi (testiculaire degeneratie) en de klinische waarnemingen van spiertremoren/spiertrekkingen werd aangetoond na 16 weken herstel, terwijl gedeeltelijk herstel werd aangetoond in de lever (necrose/ontsteking). De waarneming van alopecia, bot- en gebitsafwijkingen en testiculaire hypospermatogenese herstelde niet. Daarnaast werd met behulp van telemetrie QTc-verlenging vastgesteld bij honden bij ongebonden Cmax-blootstellingen van ongeveer 4 keer de waargenomen ongebonden Cmax-blootstelling bij de aanbevolen klinische dosering van eenmaal daags 100 mg.
Glasdegib was in vitro niet mutageen in de bacteriële reverse mutatie- (Ames-) test en was niet clastogeen in de in vitro-test op chromosomale afwijkingen bij humane lymfocyten. Glasdegib was niet clastogeen of aneugeen in de micronucleustest bij de rat.
Met glasdegib zijn geen carcinogeniteitsonderzoeken uitgevoerd.
In onderzoeken naar toxiciteit bij herhaalde dosering bij de rat omvatten de bevindingen die werden waargenomen in het mannelijke reproductiesysteem nadelige testiculaire veranderingen met glasdegib in doses van ≥50 mg/kg/dag, bestaand uit minimale tot ernstige hypospermatogenese gekenmerkt door gedeeltelijk tot volledig verlies van spermatogonia, spermatocyten en spermatiden, en testiculaire degeneratie. Hypospermatogenese herstelde niet, maar testiculaire degeneratie wel. De dosis waarbij nadelige testiculaire effecten werden waargenomen bij mannetjesratten werd vastgesteld op 50 mg/kg/dag met bijbehorende systemische blootstellingen die ongeveer 8 keer hoger waren dan de systemische blootstellingen die in verband worden gebracht met de waargenomen blootstelling bij de mens bij de dosis van eenmaal daags 100 mg (gebaseerd op de ongebonden AUC bij de respectievelijke soorten). De veiligheidsmarge voor de NOAEL (10 mg/kg/dag) bedraagt 0,6, dus lager dan klinisch relevant.
In onderzoeken naar embryofoetale ontwikkelingstoxiciteit bij ratten en konijnen was glasdegib ernstig toxisch voor de conceptus, zoals aangetoond door volledige resorptie en/of abortus van foetussen en door teratogene effecten bij lagere dosisniveaus. De teratogene effecten bestonden uit craniofaciale misvormingen, misvormde ledematen, poten/tenen, romp en staart, dilatatie van de hersenen, afwijkend gepositioneerde/misvormde ogen, misvormde kop, kleine tong, afwezig(e) gehemelte, tanden en ingewanden, diafragmabreuk, oedeem, persisterende truncus arteriosus, hartdefecten, afwezige long, afwezige luchtpijp, rib- en wervelafwijkingen, en misvormde of afwezige structuren in het appendiculaire skelet (met name de pijpbeenderen). Ernstige ontwikkelingsmisvormingen werden waargenomen bij maternale systemische blootstellingen die lager waren dan de relevante blootstelling bij de mens in de aanbevolen dosering van eenmaal daags 100 mg.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Natriumzetmeelglycolaat
Microkristallijne cellulose (E460(i))
Calciumwaterstoffosfaat (watervrij) (E341(ii))
Magnesiumstearaat (E470b)
Filmomhulling
Lactosemonohydraat
Hypromellose (E464)
Titaandioxide (E171)
Macrogol (E1521)
Triacetine (E1518)
IJzeroxide geel (E172)
IJzeroxide rood (E172) (alleen 100 mg tabletten)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Blisterverpakkingen van PVC (polyvinylchloride) verzegeld met aluminiumfolie met 10 filmomhulde tabletten of fles van hogedichtheidspolyethyleen (HDPE) met sluiting van polypropyleen met 30 of 60 filmomhulde tabletten.
Daurismo 25 mg filmomhulde tabletten
Eén doos bevat 60 filmomhulde tabletten in 6 blisterverpakkingen.
Eén doos bevat 60 filmomhulde tabletten in een HDPE-fles.
Daurismo 100 mg filmomhulde tabletten
Eén doos bevat 30 filmomhulde tabletten in 3 blisterverpakkingen.
Eén doos bevat 30 filmomhulde tabletten in een HDPE-fles.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Daurismo 25 mg filmomhulde tabletten
EU/1/20/1451/001
EU/1/20/1451/002
Daurismo 100 mg filmomhulde tabletten
EU/1/20/1451/003
EU/1/20/1451/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 juni 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.