


SmPC (samenvatting van de productkenmerken) - Datroway
1. NAAM VAN HET GENEESMIDDEL
Datroway 100 mg poeder voor concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén injectieflacon met poeder voor concentraat voor oplossing voor infusie bevat 100 mg datopotamab-deruxtecan. Na reconstitutie bevat één injectieflacon van 5 ml oplossing 20 mg/ml datopotamab-deruxtecan (zie rubriek 6.6).
Datopotamab-deruxtecan is een antilichaam-geneesmiddelconjugaat (antibody-drug conjugate, ADC) dat een gehumaniseerd monoklonaal anti-TROP2-IgG1-antilichaam (mAb) bevat, geproduceerd uit zoogdiercellen (ovariumcellen van Chinese hamsters), covalent gebonden aan deruxtecan (DXd), een exatecanderivaat en een topo-isomerase I-remmer, via een op tetrapeptide gebaseerde splitsbare linker. Aan elk antilichaammolecuul zijn ongeveer 4 moleculen deruxtecan gebonden.
Hulpstof met bekend effect
Elke injectieflacon van 100 mg bevat 1,50 mg polysorbaat 80 (E 433).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie.
Wit tot gelig-wit gelyofiliseerd poeder met een koekachtig uiterlijk.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Borstkanker
Datroway als monotherapie is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met niet-reseceerbare of gemetastaseerde drievoudig negatieve borstkanker (TNBC) die niet in aanmerking komen voor behandeling met PD-1/PD-L1-remmers (zie rubriek 5.1).
Datroway als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met niet-reseceerbare of gemetastaseerde hormoonreceptor (HR)-positieve HER2-negatieve borstkanker die voorafgaand endocriene therapie en ten minste één chemotherapielijn in de gevorderde setting hebben gehad (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Datroway moet worden voorgeschreven door een arts en worden toegediend onder het toezicht van een beroepsbeoefenaar in de gezondheidszorg met ervaring in het gebruik van antikankergeneesmiddelen.
Selectie van patiënten
Patiënten voor behandeling van niet-reseceerbare of gemetastaseerde HR-positieve, HER2-negatieve borstkanker moeten worden geselecteerd op basis van een gedocumenteerd HER2-negatief resultaat beoordeeld met behulp van een medisch hulpmiddel voor in-vitrodiagnostiek (IVD) met CE-keurmerk, indien beschikbaar, of een alternatieve gevalideerde test.
Dosering
De aanbevolen dosis Datroway is 6 mg/kg lichaamsgewicht (tot een maximum van 540 mg voor patiënten ≥ 90 kg), eenmaal per 3 weken (cyclus van 21 dagen) toegediend als een intraveneuze infusie, tot ziekteprogressie of onaanvaardbare toxiciteit.
Premedicatie en profylactische geneesmiddelen
Vóór elke infusie met Datroway moet een behandeling met premedicatie ter preventie van infusiegerelateerde reacties worden overwogen die bestaat uit een antihistaminicum en paracetamol (met of zonder glucocorticoïden) (zie rubriek 4.8).
Het wordt ook aanbevolen dat patiënten profylactische anti-emetica krijgen (dexamethason met 5-HT3-antagonisten en andere geneesmiddelen, zoals NK1-receptorantagonisten) voorafgaand aan de infusie met Datroway en op daaropvolgende dagen indien nodig.
Voor profylactische behandeling van keratitis en stomatitis, zie rubriek 4.4.
Dosisaanpassingen
Dosisaanpassingen voor infusiegerelateerde reacties
De infusiesnelheid van Datroway moet worden verlaagd of onderbroken indien de patiënt een infusiegerelateerde reactie ontwikkelt. Datroway moet definitief worden stopgezet in geval van levensbedreigende infusiegerelateerde reacties.
Dosisaanpassingen bij bijwerkingen
De behandeling van bijwerkingen kan dosisuitstel, een dosisverlaging of stopzetting van de behandeling vereisen volgens de richtlijnen die in tabel 1 en 2 zijn gegeven.
Na een dosisverlaging mag de dosis Datroway niet opnieuw worden verhoogd.
Tabel 1: Dosisverlagingen bij bijwerkingen
| Aanbevolen startdosis | 6 mg/kg (tot een maximum van 540 mg voor patiënten ≥ 90 kg) |
| Eerste dosisverlaging | 4 mg/kg (tot een maximum van 360 mg voor patiënten ≥ 90 kg) |
| Tweede dosisverlaging | 3 mg/kg (tot een maximum van 270 mg voor patiënten ≥ 90 kg) |
| Derde dosisverlaging | Permanent stoppen |
Tabel 2: Dosisaanpassingen bij bijwerkingen
| Bijwerking | Ernst* | Dosisaanpassing |
| Interstitiële longziekte (ILD)/pneumonitis [zie rubriek 4.4 en 4.8] | Asymptomatische ILD/pneumonitis (graad 1) | Dosis uitstellen tot vermindering tot graad 0#, daarna:
|
| Bijwerking | Ernst* | Dosisaanpassing |
optreden, de dosis met één niveau verlagen (zie tabel 1).
| ||
Symptomatische ILD/pneumonitis (graad 2 of hoger) |
| |
Keratitis [zie rubriek 4.4 en 4.8] | Graad 2 |
|
| Graad 3 |
| |
| Graad 4 |
| |
Stomatitis [zie rubriek 4.4 en 4.8] | Graad 2 |
|
| Graad 3 |
| |
| Graad 4 |
|
* Volgens National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE) versie 5.0.
# Graad 0 betekent dat ILD/pneumonitis volledig verdwenen is, waarbij er geen radiologische bevindingen meer zijn die wijzen op actieve ILD/pneumonitis. Residuele littekens of fibrose na herstel van ILD/pneumonitis worden niet beschouwd als actieve ziekte.
Uitgestelde of overgeslagen dosis
Als een geplande dosis is uitgesteld of overgeslagen, moet die zo snel mogelijk worden toegediend zonder te wachten tot de volgende geplande cyclus. Het toedieningsschema moet worden aangepast om een tussenperiode van 3 weken tussen de doses te handhaven.
Speciale populaties
Ouderen
Een dosisaanpassing van Datroway is niet noodzakelijk bij patiënten van 65 jaar of ouder. Er zijn beperkte gegevens over het gebruik van datopotamab-deruxtecan bij patiënten van 85 jaar of ouder.
Nierfunctiestoornis
Een dosisaanpassing is niet noodzakelijk bij patiënten met een lichte tot matige nierfunctiestoornis (creatinineklaring [CLcr] ≥ 30 ml/min en < 90 ml/min) (zie rubriek 5.2). De aanbevolen dosering van Datroway is nog niet vastgesteld bij patiënten met een ernstige nierfunctiestoornis (zie rubriek 5.2). Patiënten met een ernstige nierfunctiestoornis moeten zorgvuldig worden gemonitord. Bij patiënten met een matige nierfunctiestoornis bij aanvang van het onderzoek die 6 mg/kg datopotamab-deruxtecan hadden gekregen, is een hogere incidentie van ernstige bijwerkingen waargenomen in vergelijking met patiënten met een normale nierfunctie.
Leverfunctiestoornis
Een dosisaanpassing is niet noodzakelijk bij patiënten met een lichte leverfunctiestoornis (totaalbilirubine ≤ bovengrens van normaal [ULN] en aspartaataminotransferase [ASAT] > ULN of totaalbilirubine > 1 tot 1,5 maal ULN ongeacht de ASAT-waarde). Er zijn beperkte gegevens voor het doen van een aanbeveling over dosisaanpassingen bij patiënten met een matige leverfunctiestoornis (totaalbilirubine > 1,5 tot 3 maal ULN ongeacht de ASAT-waarde). Er zijn onvoldoende gegevens beschikbaar voor patiënten met een ernstige leverfunctiestoornis (totaalbilirubine > 3 maal ULN ongeacht de ASAT-waarde). Daarom moeten patiënten met een matige en ernstige leverfunctiestoornis zorgvuldig worden gemonitord (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Datroway is bestemd voor intraveneus gebruik. Het moet worden gereconstitueerd en verdund door een beroepsbeoefenaar in de gezondheidszorg en toegediend als een intraveneuze infusie. Datroway mag niet worden toegediend als een intraveneuze push- of bolusinfusie.
De eerste infusie moet worden toegediend gedurende een periode van 90 minuten. Patiënten moeten geobserveerd worden op tekenen of symptomen van infusiegerelateerde reacties tijdens de infusie en gedurende ten minste 30 minuten na de eerste dosis.
De volgende infusies moeten worden toegediend gedurende een periode van 30 minuten als eerdere infusies werden verdragen. Patiënten moeten worden geobserveerd tijdens de infusie en gedurende ten minste 30 minuten na de infusie.
Te nemen voorzorgen voorafgaand aan gebruik of toediening van het geneesmiddel
Dit geneesmiddel bevat een cytotoxische component die covalent gebonden is aan het monoklonale antilichaam (zie speciale procedures voor verwijdering en gebruik in rubriek 6.6).
Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Interstitiële longziekte/pneumonitis
Gevallen van interstitiële longziekte (ILD), waaronder pneumonitis, zijn gemeld bij patiënten die behandeld werden met Datroway (zie rubriek 4.8). Gevallen met fatale afloop zijn waargenomen.
Patiënten moet worden geadviseerd onmiddellijk melding te maken van hoesten, dyspneu, koorts en/of nieuwe of erger wordende ademhalingssymptomen. Patiënten moeten worden gemonitord op tekenen en symptomen van ILD/pneumonitis. Aanwijzingen voor ILD/pneumonitis moeten onmiddellijk worden onderzocht. Patiënten bij wie ILD/pneumonitis wordt vermoed, moeten worden geëvalueerd met behulp van radiologische beeldvorming. Raadpleging van een longarts moet worden overwogen. Voor asymptomatische ILD/pneumonitis (graad 1) moet een behandeling met corticosteroïden (bijv. ≥ 0,5 mg/kg prednisolon of equivalent per dag) worden overwogen. De behandeling met Datroway moet worden uitgesteld tot herstel tot graad 0 en kan worden hervat volgens de instructies in tabel 2 (zie rubriek 4.2). Voor symptomatische ILD/pneumonitis (graad 2 of hoger) moet onmiddellijk een systemische behandeling met corticosteroïden worden ingesteld (bijv. ≥ 1 mg/kg prednisolon of equivalent per dag) en voortgezet gedurende ten minste 14 dagen, waarna de behandeling over ten minste 4 weken geleidelijk moet worden afgebouwd. De behandeling met Datroway moet definitief worden stopgezet bij patiënten met een diagnose van symptomatische ILD/pneumonitis (graad 2 of hoger) (zie rubriek 4.2). Patiënten met een voorgeschiedenis van ILD/pneumonitis hebben mogelijk een verhoogd risico op het ontwikkelen van ILD/pneumonitis en moeten zorgvuldig worden gemonitord.
Overgevoeligheid
Er zijn ernstige anafylactische reacties waargenomen bij gebruik van datopotamab-deruxtecan. Patiënten moeten nauwlettend worden geobserveerd op overgevoeligheid/allergische reacties, die dezelfde klinische presentatie kunnen hebben als een infusiegerelateerde reactie. Geneesmiddelen voor de behandeling van dergelijke reacties en noodapparatuur moeten beschikbaar zijn voor onmiddellijk gebruik. In geval van een ernstige overgevoeligheidsreactie moet de behandeling met datopotamab-deruxtecan onmiddellijk en permanent worden stopgezet.
Keratitis
Datroway kan ongewenste effecten op het oogoppervlak veroorzaken, waaronder keratitis. Tekenen en symptomen van keratitis kunnen droge ogen, verhoogde traanproductie, fotofobie en nadelige veranderingen in het gezichtsvermogen omvatten (zie rubriek 4.8).
Patiënten moet worden geadviseerd om meerdere keren per dag bevochtigende oogdruppels zonder conserveermiddelen te gebruiken bij wijze van profylaxe. Patiënten moet worden geadviseerd om geen contactlenzen te gebruiken tenzij voorgeschreven door een oogspecialist. Patiënten moeten onmiddellijk worden doorverwezen voor gepaste oogheelkundige beoordelingen bij alle eventuele nieuwe of erger wordende tekenen en symptomen aan de ogen die kunnen wijzen op keratitis. Keratitis moet worden gemonitord en als de diagnose is bevestigd moet de dosis Datroway worden uitgesteld, verlaagd of definitief worden stopgezet (zie rubriek 4.2).
Patiënten met klinisch significante aandoeningen aan het hoornvlies werden uitgesloten van het onderzoek (zie rubriek 5.1). Patiënten met reeds bestaande keratitis moeten zorgvuldig worden gemonitord.
Stomatitis
Stomatitis, waaronder mondzweren en orale mucositis, werd gemeld bij patiënten die behandeld werden met Datroway (zie rubriek 4.8).
Naast een goede mondhygiëne wordt bij het instellen van de behandeling met Datroway en gedurende de behandeling dagelijks gebruik van een mondspoeling met steroïden aanbevolen (bijv. dexamethason drank 0,1 mg/ml 4 maal daags, of een behandeling met een vergelijkbare mondspoeling met steroïden) voor profylaxe en behandeling. Waar klinisch geïndiceerd kunnen antischimmelmiddelen worden overwogen in overeenstemming met lokale richtlijnen. Bij afwezigheid van een profylactische mondspoeling met steroïden wordt het gebruik van neutrale mondspoelingen aanbevolen (bijv. een alcoholvrije en/of bicarbonaathoudende mondspoeling) volgens de lokale richtlijnen. IJsblokjes of ijswater in de mond houden tijdens de infusie kan ook worden overwogen. Als stomatitis toch optreedt, kan de frequentie van het mondspoelen worden verhoogd en/of kunnen andere topische behandelingen worden gebruikt. Stel afhankelijk van de ernst van de bijwerking de dosis uit, verlaag de dosis, of staak de behandeling met Datroway definitief (zie rubriek 4.2).
Embryofoetale toxiciteit
Op basis van bevindingen bij dieren en het werkingsmechanisme van de topo-isomerase I-remmer, kan worden verwacht dat deze component van Datroway schadelijke effecten heeft op het embryo / de foetus bij toediening aan een zwangere vrouw.
De zwangerschapsstatus van vrouwelijke patiënten die zwanger kunnen worden, moet worden gecontroleerd alvorens een behandeling met Datroway in te stellen. De patiënt moet worden geïnformeerd over de potentiële risico’s voor de foetus. Vrouwelijke patiënten die zwanger kunnen worden, moet worden geadviseerd effectieve anticonceptie te gebruiken tijdens de behandeling en gedurende ten minste 7 maanden na de laatste dosis Datroway. Mannelijke patiënten met een vrouwelijke partner die zwanger kan worden, moet worden geadviseerd effectieve anticonceptie te gebruiken tijdens de behandeling en gedurende ten minste 4 maanden na de laatste dosis Datroway (zie rubriek 4.6).
Patiënten met een matige of ernstige leverfunctiestoornis
Er zijn beperkte gegevens over patiënten met een matige leverfunctiestoornis en patiënten met een ernstige leverfunctiestoornis. Omdat het metabolisme en de uitscheiding via de gal de belangrijkste routes zijn voor eliminatie van de topo-isomerase I-remmer, DXd, moet Datroway met voorzichtigheid worden toegediend aan patiënten met een matige en ernstige leverfunctiestoornis (zie rubriek 4.2 en 5.2).
Hulpstof met bekend effect
Dit geneesmiddel bevat 1,5 mg polysorbaat 80 in elke injectieflacon. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen klinisch onderzoek naar geneesmiddelinteracties met datopotamab-deruxtecan uitgevoerd. Er zijn echter wel onderzoeken naar geneesmiddelinteracties uitgevoerd met trastuzumab-deruxtecan (T-DXd), dat dezelfde cytotoxisch werkzame stof, DXd, bevat als Datroway. De Cmax van DXd werd niet beïnvloed door ritonavir (een remmer van CYP3A4 en OATP1B1 en -1B3) of itraconazol (een remmer van CYP3A4). De AUC was bij beide remmers 1,2 maal verhoogd; dit werd niet beschouwd als klinisch relevant. Daarom hebben remmers van CYP3A4, OATP1B1 en OATP1B3 hoogstwaarschijnlijk geen klinisch relevant effect op de farmacokinetiek van deruxtecan dat vrijkomt uit datopotamab-deruxtecan.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden / anticonceptie bij vrouwen en mannen
De zwangerschapsstatus van vrouwen die zwanger kunnen worden, moet worden gecontroleerd alvorens een behandeling met Datroway in te stellen.
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met Datroway en gedurende ten minste 7 maanden na de laatste dosis.
Mannen met een vrouwelijke partner die zwanger kan worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met Datroway en gedurende ten minste 4 maanden na de laatste dosis.
Zwangerschap
Er zijn geen gegevens beschikbaar over het gebruik van Datroway bij zwangere vrouwen. Op basis van bevindingen bij dieren en het werkingsmechanisme van de topo-isomerase I-remmer, DXd, kan echter worden verwacht dat deze component schadelijke effecten heeft op het embryo / de foetus bij toediening aan zwangere vrouwen (zie rubriek 5.3).
Datroway wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen. Patiënten moeten worden geïnformeerd over de potentiële risico’s voor de foetus voordat ze zwanger worden en dat ze onmiddellijk contact met hun arts moeten opnemen als ze zwanger zijn geworden.
Borstvoeding
Het is niet bekend of datopotamab-deruxtecan in de moedermelk wordt uitgescheiden. Humaan IgG wordt uitgescheiden in de moedermelk. Omdat bij kinderen die borstvoeding krijgen ernstige bijwerkingen kunnen optreden, moeten vrouwen stoppen met het geven van borstvoeding voordat de behandeling met Datroway wordt ingesteld. Vrouwen mogen 1 maand na het einde van de behandeling beginnen met het geven van borstvoeding.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van datopotamab-deruxtecan op de vruchtbaarheid bij de mens. Op basis van resultaten van dieronderzoek naar de toxiciteit kan Datroway een negatieve invloed hebben op de mannelijke en vrouwelijke voortplantingsfunctie en vruchtbaarheid (zie rubriek 5.3).
Zowel mannen als vrouwen dienen advies in te winnen over het behoud van vruchtbaarheid alvorens met een behandeling te starten. Het is niet bekend of datopotamab-deruxtecan of de metabolieten ervan in sperma worden teruggevonden. Mannelijke patiënten mogen geen sperma invriezen of doneren gedurende de gehele behandelingsperiode en gedurende ten minste 4 maanden na de laatste dosis Datroway. Vrouwelijke patiënten mogen geen eicellen doneren of laten afnemen voor eigen gebruik, gedurende de gehele behandelingsperiode en gedurende ten minste 7 maanden na de laatste dosis Datroway.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Datroway kan invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten moet worden geadviseerd voorzichtig te zijn bij het besturen van een voertuig of het bedienen van machines als ze tijdens de behandeling met Datroway last hebben van vermoeidheid of veranderingen in het gezichtsvermogen (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het gepoolde veiligheidsprofiel is onderzocht in vier klinische onderzoeken met 841 patiënten die 6 mg Datroway per kg lichaamsgewicht hadden gekregen voor de behandeling van borstkanker. De mediane blootstelling aan Datroway in deze dataset was 6,4 maanden (bereik: 0,7 tot 38 maanden).
De meest voorkomende bijwerkingen waren stomatitis (64,3%), nausea (52,7%), vermoeidheid (40,4%), alopecia (36,9%), constipatie (34,7%), braken (25,0%), droge ogen (23,9%), anemie (19,3%), verminderde eetlust (17,6%), keratitis (16,6%), aspartaataminotransferase (ASAT) verhoogd (15,7%), rash (15,2%), neutropenie (14,9%), COVID-19 (13,1%), leukopenie (12,5%), alanineaminotransferase (ALAT) verhoogd (11,9%) en diarree (10,2%).
De meest voorkomende bijwerkingen van graad 3/4 waren stomatitis (8,1%), amylase verhoogd (3,9%), vermoeidheid (3,8%), anemie (3,0%), ASAT verhoogd (1,9%), pneumonie (1,9%), keratitis (1,8%), neutropenie (1,8%), braken (1,7%), ALAT verhoogd (1,3%), nausea (1,1%) en urineweginfectie (1,1%). Bijwerkingen van graad 5 kwamen voor bij 0,5% van de patiënten en waren te wijten aan ILD/pneumonitis, dyspneu en sepsis.
De meest voorkomende ernstige bijwerkingen waren pneumonie (1,9%), COVID-19 (1,5%), ILD/pneumonitis (1,1%) en braken (1,1%).
De frequentie van stopzetting van de behandeling als gevolg van bijwerkingen was 3,6%. De meest voorkomende bijwerking die leidde tot stopzetting van de behandeling was ILD/pneumonitis (1,7%). De frequentie van dosisverlaging als gevolg van bijwerkingen was 22,1%. De meest voorkomende bijwerkingen die leidden tot dosisverlaging waren stomatitis (11,5%), vermoeidheid (3,4%), keratitis (1,8%), nausea (1,4%) en amylase verhoogd (1,3%). De frequentie van dosisonderbreking als gevolg van bijwerkingen was 22,7%. De meest voorkomende bijwerkingen die leidden tot dosisonderbreking waren stomatitis (5,0%), COVID-19 (3,8%), pneumonie (2,0%), keratitis (1,7%), vermoeidheid (1,8%), amylase verhoogd (1,8%), ILD/pneumonitis (1,5%), droge ogen (1,2%), neutropenie (1,2%) en infusiegerelateerde reactie (1,2%).
Lijst van bijwerkingen in tabelvorm
Tabel 3 geeft een overzicht van de bijwerkingen die zijn gemeld met Datroway. De bijwerkingen zijn vermeld volgens systeem/orgaanklasse en volgens categorieën van frequentie. De frequenties van bijwerkingen zijn gebaseerd op de frequenties van bijwerkingen door alle oorzaken, waarbij een deel van de voorvallen van een bijwerking andere oorzaken kan hebben dan datopotamab-deruxtecan, zoals de ziekte zelf, andere geneesmiddelen of niet-gerelateerde oorzaken. De ernst van de bijwerkingen werd beoordeeld op basis van de Common Terminology Criteria for Adverse Events (CTCAE), waarbij graad 1 = mild, graad 2 = matig, graad 3 = ernstig, graad 4 = levensbedreigend en graad 5 = overlijden.
De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn de bijwerkingen weergegeven volgens afnemende ernst.
Tabel 3: Bijwerkingen bij patiënten behandeld met 6 mg/kg datopotamab-deruxtecan
| Systeem/orgaanklasse | Frequentiecategorieq | Bijwerkingen |
| Infecties en parasitaire aandoeningen | ||
| Zeer vaak | COVID-19a | |
| Vaak | Urineweginfectie, pneumonieb | |
| Soms | Sepsis | |
| Bloed- en lymfestelselaandoeningen | ||
| Zeer vaak | Anemie, neutropeniec, leukopenied | |
| Immuunsysteemaandoeningen | ||
| Soms | Anafylactische reactie | |
| Voedings- en stofwisselingsstoornissen | ||
| Zeer vaak | Verminderde eetlust | |
| Zenuwstelselaandoeningen | ||
| Vaak | Dysgeusie | |
| Oogaandoeningen | ||
| Zeer vaak | Droog oog, keratitise | |
| Vaak | Conjunctivitisf, traanproductie verhoogd, keratopathieg, blefaritis, dysfunctie van klieren van Meibom, wazig zien, fotofobie, gezichtsvermogen afgenomenh | |
| Systeem/orgaanklasse | Frequentiecategorieq | Bijwerkingen |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Vaak | Interstitiële longziekte/pneumonitisi, dyspneu, rinorroe | |
| Maagdarmstelselaandoeningen | ||
| Zeer vaak | Stomatitisj, nausea, constipatie, braken, diarree | |
| Vaak | Droge mond | |
| Huid- en onderhuidaandoeningen | ||
| Zeer vaak | Alopecia, rashk | |
| Vaak | Huidhyperpigmentatiel, droge huidm, pruritus, madarose | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Zeer vaak | Vermoeidheidn | |
| Onderzoeken | ||
| Zeer vaak | Aspartaataminotransferase verhoogd, alanineaminotransferase verhoogd | |
| Vaak | Amylase verhoogdo | |
| Letsels, intoxicaties en verrichtingscomplicaties | ||
| Vaak | Infusiegerelateerde reactiep | |
a Omvat COVID-19, COVID-19-pneumonie, SARS-CoV-2-test positief.
b Omvat pneumonie, onderste-luchtweginfectie en infectie van onderste luchtwegen door schimmels. c Omvat neutropenie en neutrofielentelling verlaagd.
d Omvat leukopenie en wittebloedceltelling verlaagd.
e Omvat keratitis, keratitis punctata en ulceratieve keratitis.
f Omvat conjunctivitis, conjunctiva-aandoening, conjunctiva-hyperemie en conjunctiva-irritatie. g Omvat keratopathie, cornea-epitheel defect, cornealetsel en hoornvliesletsel.
h Omvat gezichtsvermogen afgenomen en scherpzien gereduceerd.
i Omvat interstitiële longziekte en pneumonitis.
j Omvat stomatitis, afte, glossitis, mondulceratie, odynofagie, orale pijn, orofaryngeale pijn en farynxontsteking. k Omvat rash, erythemateuze rash, maculo-papulaire rash en jeukende rash.
l Omvat huidhyperpigmentatie en huidverkleuring.
m Omvat droge huid en xerose.
n Omvat vermoeidheid en asthenie.
o Omvat amylase verhoogd en hyperamylasemie.
p Infusiegerelateerde reacties omvatten elke reactie (infusiegerelateerde reactie, bronchospasme, koude rillingen, blozen, overgevoeligheid, hypotensie, pruritus, pyrexie, rash, maculo-papilaire rash, urticaria, piepen) die optreedt op dezelfde dag als de infusie met Datroway.
q Er zijn op basis van de momenteel beschikbare veiligheidsgegevens geen bijwerkingen vastgesteld met de frequentie ‘zelden’ of ‘zeer zelden’.
Beschrijving van geselecteerde bijwerkingen
Interstitiële longziekte/pneumonitis
ILD/pneumonitis werd door de onderzoeker gemeld bij 4,4% van de groep patiënten behandeld met 6 mg/kg Datroway, waarvan 3,4% door een beoordelingscommissie werd bevestigd. Van de in totaal 3,4% die door de beoordelingscommissie werd bevestigd, betrof 1,0% graad 1, 1,7% graad 2, 0,6% graad 3 en 0,2% graad 5. De mediane tijd tot het eerste optreden bedroeg 5,3 maanden (bereik: 1,1 tot 19,3). ILD/pneumonitis verdween bij 41% van de patiënten, met een mediane duur van 0,9 maanden (bereik: 0,3 tot 5,2).
Ongewenste effecten op het oogoppervlak
Ongewenste effecten op het oogoppervlak kwamen voor bij 46,3% van de groep patiënten behandeld met Datroway, waarvan 29,1% van graad 1, 13,2% van graad 2, 3,6% van graad 3 en 0,36% graad 4 was. Keratitis kwam voor bij 16,6% van de groep patiënten behandeld met Datroway, waarvan 10,7% graad 1, 4,2% graad 2, 1,7% graad 3 en 0,1% graad 4. De mediane tijd tot het eerste optreden bedroeg 4,4 maanden (bereik: 0,3 tot 24). Keratitis verdween bij 50% van de patiënten, met een mediane duur van 2,3 maanden (bereik: 0,2 tot 15,9). Stopzetting als gevolg van keratitis kwam voor bij 0,5% van de patiënten.
Stomatitis
Stomatitis kwam voor bij 64,3% van de groep patiënten behandeld met Datroway, waarvan 29,1% graad 1 was, 27,1% graad 2 en 8,1% graad 3. De mediane tijd tot het eerste optreden bedroeg 0,7 maanden (bereik: 0,03 tot 19,8) en met een mediane duur van 1,1 maand (bereik: 0,03 tot 25,5). Stopzetting als gevolg van stomatitis kwam voor bij 0,2% van de patiënten.
Hematologische voorvallen
Neutropenie kwam voor bij 14,9% van de patiënten behandeld met Datroway (waarvan 1,8% ≥ graad 3). Leukopenie kwam voor bij 12,5% van de patiënten behandeld met Datroway (0,7% gevallen van ≥ graad 3). Koloniestimulerende factor werd gebruikt door 4,0% van de patiënten behandeld met Datroway.
Ouderen
Van de 841 patiënten met borstkanker die behandeld werden met 6 mg/kg Datroway, was 22,6% 65 jaar of ouder en 4,5% 75 jaar of ouder. De gegevens voor het vaststellen van de veiligheid bij patiënten van 85 jaar of ouder zijn beperkt.
Er werd een numeriek hoger percentage bijwerkingen graad 3/4 (33,7% vs. 29,0%), ernstige bijwerkingen (11,1% vs. 8,4%) en bijwerkingen die leidden tot stopzetting van de behandeling (4,2% vs. 3,4%) waargenomen bij patiënten van 65 jaar of ouder in vergelijking met patiënten jonger dan 65 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is momenteel geen specifieke behandeling in het geval van een overdosis. Een hogere dosering dan de geïndiceerde dosering kan het risico op bijwerkingen verhogen. Artsen moeten algemene ondersteunende maatregelen nemen en de juiste behandeling instellen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, ATC-code: L01FX35
Werkingsmechanisme
Datopotamab-deruxtecan is een antilichaam-geneesmiddelconjugaat gericht tegen TROP2. Het antilichaam is een gehumaniseerd anti-TROP2-IgG1 dat is vastgehecht aan deruxtecan (DXd), een topo-isomerase I-remmer gebonden via een splitsbare linker op basis van een tetrapeptide. Het antilichaam-geneesmiddelconjugaat is stabiel in het plasma. Het antilichaam werkt door binding aan TROP2, dat tot expressie komt op het oppervlak van bepaalde tumorcellen. Na binding ondergaat datopotamab-deruxtecan internalisatie in de tumorcellen. Vervolgens veroorzaakt de afgifte van DXd DNA-schade en apoptotische celdood door de remming van topo-isomerase I. Datopotamab-deruxtecan kan ook indirecte cytotoxiciteit vertonen, zoals in vitro aangetoond, via mechanismen van antilichaamafhankelijke cellulaire cytotoxiciteit (antibody-dependent cellular cytotoxicity, ADCC), antilichaamafhankelijke cellulaire fagocytose (antibody-dependent cellular phagocytosis, ADCP) en bystander-cytotoxiciteit van DXd tegen tumorcellen.
Farmacodynamische effecten
Immunogeniciteit
Zoals bij alle therapeutische eiwitten bestaat er een kans op immunogeniciteit. Tijdens de mediane behandelingsperiode van 5,8 maanden in klinische onderzoeken bij NSCLC- en borstkankerpatiënten die werden behandeld met 6 mg/kg Datroway, was de incidentie van antilichamen tegen datopotamab-deruxtecan 16% (222 van de 1350) en de incidentie van neutraliserende antilichamen tegen datopotamab-deruxtecan 2,7% (37 van de 1350). Er was geen duidelijk effect van antigeneesmiddelantilichamen op de farmacokinetiek of werkzaamheid van datopotamab-deruxtecan. Er werd geen klinisch betekenisvolle invloed op de veiligheid van datopotamab-deruxtecan waargenomen.
Klinische werkzaamheid en veiligheid
Triple-negatieve borstkanker
TROPION-Breast02 (NCT 05374512)
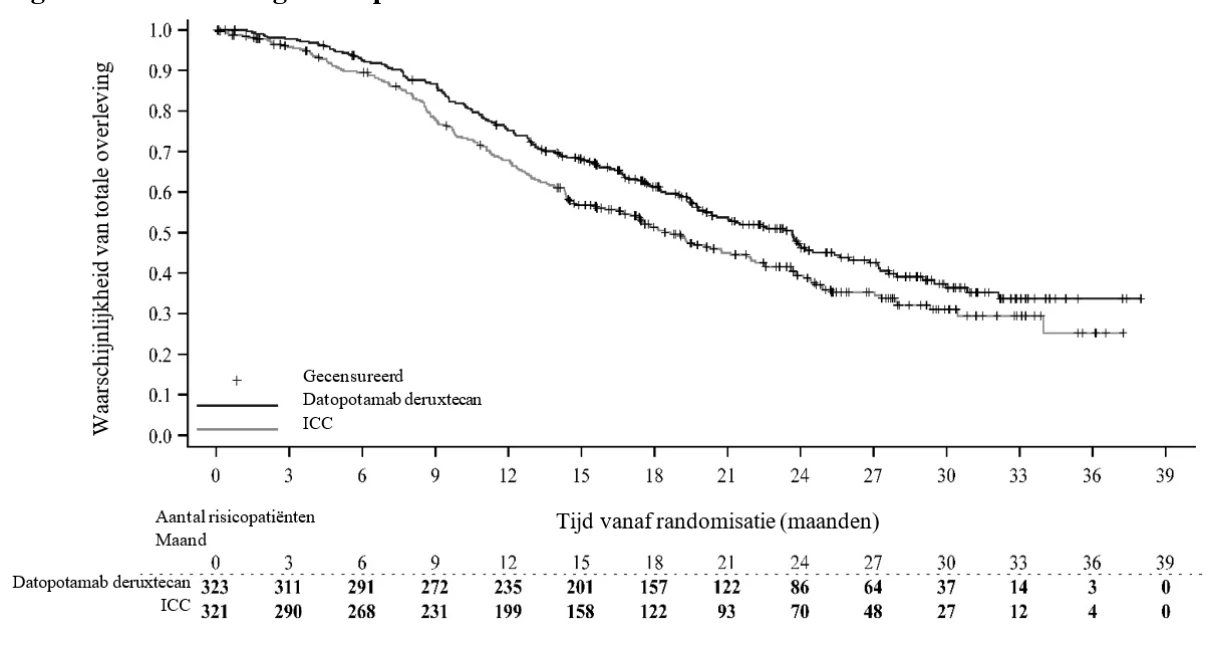
De werkzaamheid van Datroway is onderzocht in onderzoek TROPION-Breast02, een multicenter, open-label, gerandomiseerd onderzoek bij 644 patiënten met niet-reseceerbare of gemetastaseerde triple-negatieve borstkanker (TNBC) die nog niet eerder chemotherapie of een andere systemische antikankerbehandeling voor niet-reseceerbare of gemetastaseerde borstkanker hadden ondergaan.
Er werden patiënten ingeschreven met de novo gemetastaseerde of recidiverende ziekte; patiënten bij wie een recidief optrad na eerdere behandeling voor borstkanker in een vroeg stadium, kwamen in aanmerking voor het onderzoek, ongeacht de tijdsduur tussen de eerdere behandeling en het recidief.
Patiënten mochten geen kandidaat zijn voor behandeling met PD-1/PD-L1-remmers, omdat de tumor PD-L1-negatief was OF de tumor PD-L1-positief was EN het volgende gold voor de patiënt:
- een recidief van borstkanker na eerdere behandeling met een PD-1/PD-L1-remmer bij borstkanker in een vroeg stadium, of
- comorbiditeiten die behandeling met een PD-1/PD-L1-remmer uitsluiten, of
- geen gereguleerde toegang tot behandeling met een PD-1/PD-L1-remmer.
Patiënten met stabiele hersenmetastasen werden in het onderzoek opgenomen. Patiënten met een voorgeschiedenis van interstitiële longziekte (ILD)/pneumonitis waarvoor behandeling met steroïden nodig was, met actieve interstitiële longziekte (ILD)/pneumonitis of met een klinisch significante hoornvliesaandoening bij screening werden uitgesloten van deelname. Ook patiënten met een ECOG-prestatiestatus >1 werden uitgesloten van deelname.
In totaal werden 644 patiënten 1:1 gerandomiseerd naar behandeling met ofwel Datroway 6 mg/kg (N=323), eenmaal per 3 weken toegediend via intraveneuze infusie, ofwel chemotherapie volgens keuze van de arts (N=321, paclitaxel 27,7%, nab-paclitaxel 54,2%, capecitabine 2,2%, eribuline 11,2% of carboplatine 4,7%) tot onaanvaardbare toxiciteit of ziekteprogressie. De chemotherapieopties omvatten geen anthracyclines en de keuze werd gebaseerd op het eerdere gebruik van taxanen door de patiënt en de geschiedenis van ziektevrije intervallen (DFI). De randomisatie was gestratificeerd volgens geografische regio (Verenigde Staten, Canada, Europa of de rest van de wereld), PD-L1-status (positief of negatief) en DFI-geschiedenis (de novo of ≤ 12 maanden of > 12 maanden). DFI werd gedefinieerd als de tijd tussen het voltooien van de behandeling met curatieve intentie (ofwel de datum van de primaire borsttumoroperatie of de datum van de laatste dosis systemische antikankerbehandeling [exclusief endocriene behandeling], afhankelijk van wat zich het laatst voordeed) en het eerste gedocumenteerde lokale of verre ziekterecidief (vastgesteld door middel van biopsie of beeldvorming). Adjuvante bestralingstherapie werd niet beschouwd als behandeling met curatieve intentie om de DFI te bepalen.
De dubbele primaire eindpunten waren PFS zoals beoordeeld door BICR op basis van RECIST v.1.1 en OS. Secundaire eindpunten omvatten ORR en DOR.
De demografische gegevens en ziektekenmerken bij aanvang van het onderzoek waren vergelijkbaar voor beide behandelingsgroepen. De mediane leeftijd was 56 jaar (bereik: 23 tot 85 jaar), 24,8% was 65 jaar of ouder en 99,7% was vrouw; 44,1% was wit, 4,2% was zwart of Afro-Amerikaans, 43,8% was Aziatisch en 15,1% was hispanic/latino; 58,5% had een ECOG PS van 0 en 41,5% had een ECOG PS van 1; 75,5% had viscerale ziekte, 29,7% had levermetastasen en 9,9% had stabiele hersenmetastasen op het moment van randomisatie. Bij 3,0% (19 patiënten) was er een BRCA-mutatie gemeld; de BRCA-status was beschikbaar voor 185 patiënten (28,7%).
89,8% van de patiënten had PD-L1-negatieve ziekte en 9,8% van de patiënten had PD-L1-positieve ziekte. 34,0% van de patiënten had de novo gemetastaseerde ziekte. Bij 20,7% van de patiënten bedroeg de DFI ≤ 12 maanden en bij 45,3% van de patiënten > 12 maanden. Bij 15,2% van de patiënten bedroeg de DFI ≤ 6 maanden.
De werkzaamheidsresultaten worden getoond in tabel 4 en figuur 1 en 2.
Tabel 4: Werkzaamheidsresultaten in TROPION-Breast02
| Werkzaamheidsparameter | Datroway (N = 323) | Chemotherapie (N = 321) |
| Progressievrije overleving volgens BICR | ||
| Aantal voorvallen (%) | 199 (61,6) | 209 (65,1) |
| Mediaan, maanden (95%-BI) | 10,8 (8,6; 13,0) | 5,6 (5,0; 7,0) |
| Hazardratio (95%-BI) | 0,57 (0,47; 0,69) | |
| p-waardea | < 0,0001 | |
| Algehele overleving | ||
| Aantal voorvallen (%) | 168 (52,0) | 181 (56,4) |
| Mediaan, maanden (95%-BI) | 23,7 (19,8; 25,6) | 18,7 (16,0; 21,8) |
| Hazardratio (95%-BI) | 0,79 (0,64; 0,98) | |
| p-waardeb | 0,0291 | |
| Objectief-responspercentage volgens BICR | ||
| n (%) | 202 (62,5) | 94 (29,3) |
| 95%-BI | 57,3; 68,0 | 23,7; 33,7 |
a Vooraf gedefinieerde p-waardegrens was 0,01. b Vooraf gedefinieerde p-waardegrens was 0,0499.
Figuur 1: Grafiek volgens Kaplan-Meier voor PFS volgens BICR in TROPION-Breast02
Figuur 2: Grafiek volgens Kaplan-Meier voor OS in TROPION-Breast02
HR-positieve/HER2-negatieve borstkanker
TROPION-Breast01 (NCT05104866)
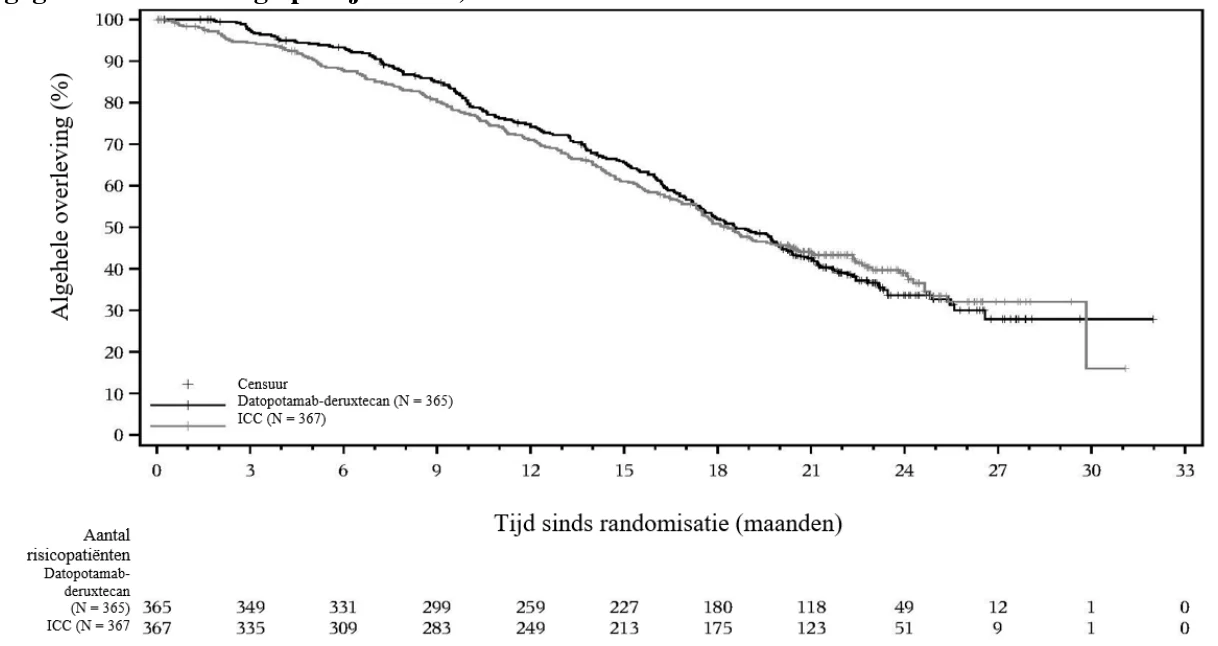
De werkzaamheid van Datroway is onderzocht in studie TROPION-Breast01, een multicenter, open-label, gerandomiseerd onderzoek bij 732 patiënten met niet-reseceerbare of gemetastaseerde HR-positieve, HER2-negatieve (IHC0, IHC1+ of IHC2+/ISH-) borstkanker. Patiënten moesten progressie hebben vertoond tijdens endocriene therapie en moesten niet in aanmerking komen voor verdere endocriene therapie. Patiënten moesten 1 tot 2 eerdere chemotherapielijnen hebben gekregen voor niet-reseceerbare of gemetastaseerde ziekte. Patiënten met klinisch inactieve hersenmetastasen werden in het onderzoek opgenomen. Patiënten met een voorgeschiedenis van ILD/pneumonitis waarvoor behandeling met steroïden nodig was, met actieve ILD/pneumonitis, of met een klinisch significante hart-, long- of hoornvliesaandoening bij screening, werden uitgesloten van deelname. Ook patiënten met een Eastern Cooperative Oncology Group-prestatiestatus (ECOG-prestatiestatus) > 1 werden uitgesloten van deelname.
In totaal werden 732 patiënten 1:1 gerandomiseerd naar behandeling met ofwel 6 mg/kg Datroway (N = 365), eenmaal per 3 weken toegediend via intraveneuze infusie, ofwel chemotherapie volgens 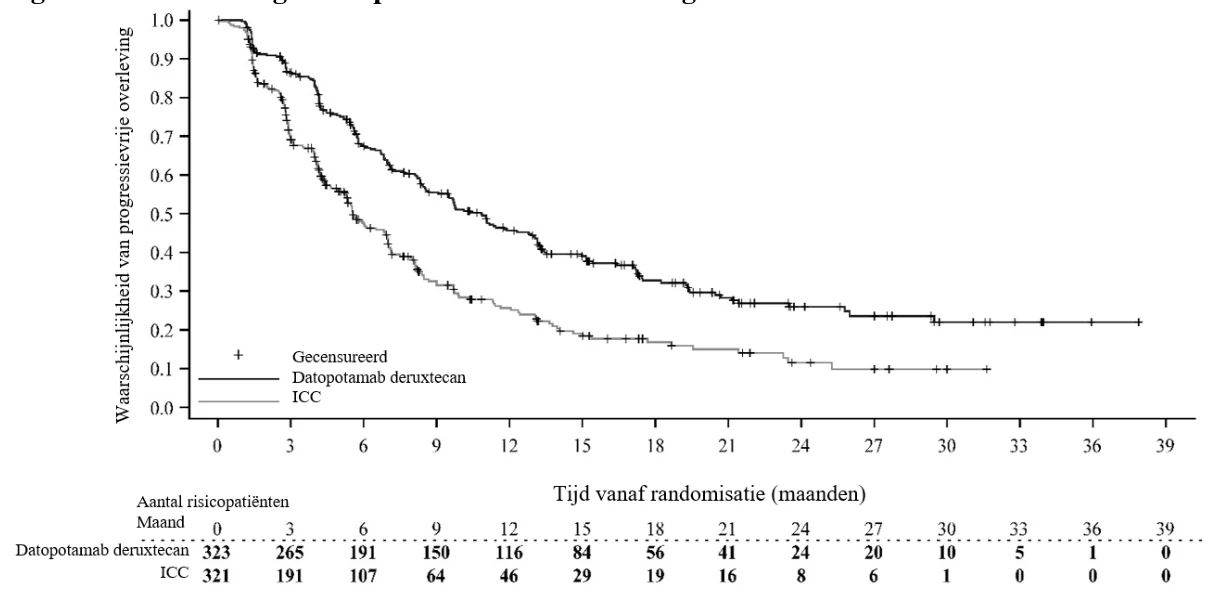
 keuze van de arts (N = 367; eribuline 59,9%, capecitabine 20,7%, vinorelbine 10,4% of gemcitabine 9,0%) tot onaanvaardbare toxiciteit of ziekteprogressie. De randomisatie was gestratificeerd volgens eerdere chemotherapielijnen (1 of 2), eerdere behandeling met een CDK4/6-remmer (ja of nee) en geografische regio (Verenigde Staten, Canada, Europa of de rest van de wereld). Beeldvorming van de tumor werd elke 6 weken uitgevoerd, tot ziekteprogressie.
Het tweevoudige primaire eindpunt voor de werkzaamheid was progressievrije overleving (progression-free survival, PFS), zoals geëvalueerd met een geblindeerde, onafhankelijke, centrale beoordeling (blinded independent central review, BICR) volgens de evaluatiecriteria voor respons bij solide tumoren (response evaluation criteria in solid tumours, RECIST) v.1.1 en algehele overleving (overall survival, OS). Bevestigd objectief-responspercentage (objective response rate, ORR) en duur van respons (duration of response, DOR) waren secundaire eindpunten.
De demografische gegevens en ziektekenmerken bij aanvang van het onderzoek waren vergelijkbaar voor beide behandelingsgroepen. De mediane leeftijd was 55 jaar (bereik: 28 tot 86 jaar), 22,3% was 65 jaar of ouder, 98,8% was vrouw, 47,8% was wit, 1,5% was zwart of Afro-Amerikaans, 40,7% was Aziatisch en 11,3% was hispanic/latino; 57% had een ECOG-prestatiestatus 0 en 42,3% had een ECOG-prestatiestatus 1; 97,3% had viscerale ziekte, 71,9% had levermetastasen en 7,9% had stabiele hersenmetastasen bij aanvang op het moment van randomisatie.
60,2% van de patiënten had eerder endocriene therapie als (neo)adjuvante behandeling gehad, 88,5% had eerder endocriene therapie voor niet-reseceerbare of gemetastaseerde ziekte gehad en alle patiënten hadden eerder chemotherapiebehandelingen gehad voor niet-reseceerbare of gemetastaseerde ziekte. In totaal had 80,7% van de patiënten eerder taxanen gekregen en had 63,8% eerder antracyclinen gekregen. 62% van de patiënten had 1 eerdere chemotherapiebehandeling gekregen en 37,7% van de patiënten had 2 eerdere chemotherapiebehandelingen gekregen voor de behandeling van niet-reseceerbare of gemetastaseerde ziekte. 82,5% van de patiënten had eerder behandeling met een CDK4/6-remmer gekregen.
De werkzaamheidsresultaten worden getoond in tabel 5 en figuur 3 en 4.
Tabel 5: Werkzaamheidsresultaten in TROPION-Breast01
| Werkzaamheidsparameter | Datroway (N = 365) | Chemotherapie (N = 367) |
| Progressievrije overleving volgens BICRa | ||
| Aantal voorvallen (%) | 212 (58,1) | 235 (64,0) |
| Mediaan, maanden (95%-BI) | 6,9 (5,7; 7,4) | 4,9 (4,2; 5,5) |
| Hazardratio (95%-BI) | 0,63 (0,52; 0,76) | |
| p-waardeb | < 0,0001 | |
| Algehele overlevingc, d | ||
| Aantal voorvallen (%) | 223 (61,1) | 213 (58,0) |
| Mediaan, maanden (95%-BI) | 18,6 (17,3; 20,1) | 18,3 (17,3; 20,5) |
| Hazardratio (95%-BI) | 1,01 (0,83; 1,22) | |
| p-waardee | 0,9445 | |
| Objectief-responspercentage volgens BICRa,f | ||
| n (%) | 133 (36,4) | 84 (22,9) |
| 95%-BI | 31,4; 41,3 | 18,6; 27,2 |
| Duur van respons volgens BICRa,f | ||
| Mediaan, maanden (95%-BI) | 6,7 (5,6; 9,8) | 5,7 (4,9; 6,8) |
a Stopzetting van de gegevensverzameling op 17 juli 2023. b De vooraf vastgestelde grens voor de p-waarde was 0,01. c Stopzetting van de gegevensverzameling op 24 juli 2024. d Respectievelijk 12,3% en 24,0% van de patiënten in de datopotamab-deruxtecan-groep en de investigator-chosen chemotherapy (ICC)-groep kregen een volgende behandeling met trastuzumab-deruxtecan en/of sacituzumab-govitecan na stopzetting.
e De vooraf vastgestelde grens voor de p-waarde was 0,0403.
f Eindpunten werden beschrijvend geanalyseerd.
Figuur 3: Grafiek volgens Kaplan-Meier voor PFS volgens BICR in TROPION-Breast01 (stopzetting gegevensverzameling op 17 juli 2023)
De verbetering in PFS volgens BICR was consistent in de vooraf gespecificeerde subgroepen van patiënten, namelijk groepen gespecificeerd op geografische regio, eerder gebruik van CDK4/6-remmer en eerdere therapielijn.
Figuur 4: Grafiek volgens Kaplan-Meier voor definitieve OS in TROPION-Breast01 (stopzetting gegevensverzameling op 24 juli 2024)
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Datroway in alle subgroepen van pediatrische patiënten met borstkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Bij de aanbevolen dosering van Datroway was de geometrisch gemiddelde (variatiecoëfficiënt [CV]%) Cmax van datopotamab-deruxtecan en DXd respectievelijk 154 µg/ml (20,3%) en 2,82 ng/ml (58,1%), 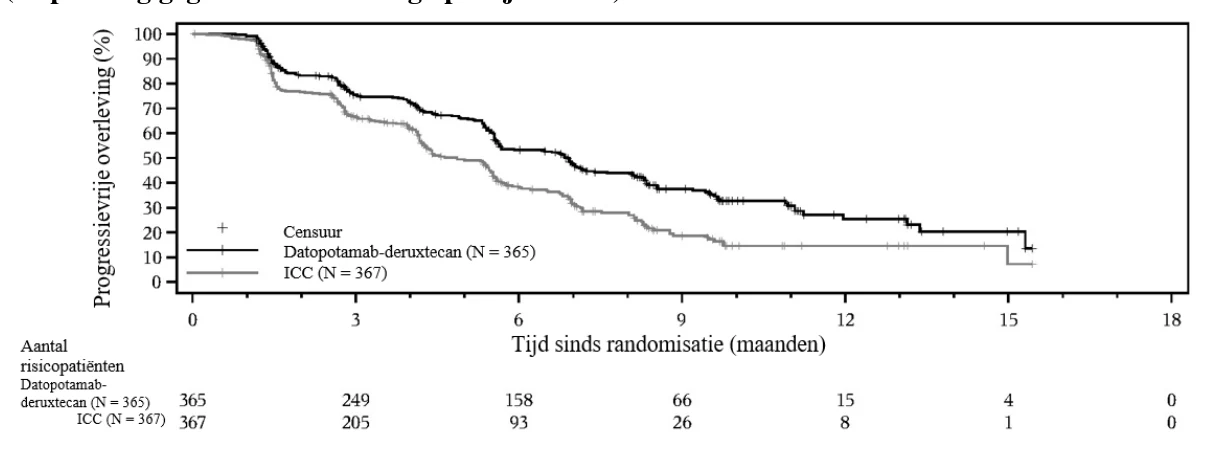
 en de AUC-waarde (gebied onder de plasmaconcentratie-tijdcurve) van datopotamab-deruxtecan en DXd waren na de eerste dosis in cyclus 1 respectievelijk 671 µg*dag/ml (31,4%) en 18,5 ng*dag/ml (42,6%).
Distributie
Het distributievolume van datopotamab-deruxtecan bij steady state is 3,52 l. In vitro bedroeg de gemiddelde binding van DXd aan humaan plasma-eiwit over het concentratiebereik van 10 ng/ml tot 100 ng/ml 96,8 tot 98,0% en was de bloed-plasmaconcentratieverhouding van DXd 0,59-0,62.
Biotransformatie
Datopotamab-deruxtecan ondergaat intracellulaire splitsing door lysosomale enzymen waardoor DXd wordt afgegeven. Het gehumaniseerde, monoklonale anti-TROP2-IgG1-antilichaam wordt naar verwachting via katabole routes afgebroken tot kleine peptiden en aminozuren, op dezelfde manier als endogeen IgG. In-vitro-onderzoeken naar het metabolisme in humane levermicrosomen duiden erop dat DXd voornamelijk wordt gemetaboliseerd door CYP3A4 via oxidatieve routes en geen significante omzetting ondergaat door UGT of andere CYP-enzymen.
Eliminatie
Na intraveneuze toediening van datopotamab-deruxtecan aan patiënten werd de klaring van datopotamab-deruxtecan geschat op 0,57 l/dag. De gemiddelde eliminatiehalfwaardetijd (t1/2) van datopotamab-deruxtecan bedroeg 4,82 dagen en de schijnbare mediane t1/2 van afgegeven DXd was ongeveer 5,50 dagen. In vitro was DXd een substraat van P-gp, OATP1B1, OATP1B3, MATE2-K, MRP1 en BCRP. De uitscheiding van DXd bij de mens is niet onderzocht.
In-vitro-interacties
Effecten van Datroway op de farmacokinetiek van andere geneesmiddelen
In-vitro-onderzoeken tonen aan dat DXd geen remmend of inducerend effect heeft op de belangrijkste CYP450-enzymen, waaronder CYP1A2, -2B6, -2C8, -2C9, -2C19, -2D6 en -3A. Uit in-vitro-onderzoeken blijkt dat DXd geen remmend effect heeft op de transporteiwitten OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3, MATE1, MATE2-K, P-gp, BCRP of BSEP.
Effecten van andere geneesmiddelen op de farmacokinetiek van Datroway
In vitro was DXd een substraat van P-gp, OATP1B1, OATP1B3, MATE2-K, MRP1 en BCRP. Er wordt geen klinisch betekenisvolle interactie verwacht met geneesmiddelen die remmers zijn van de transporteiwitten MATE2-K, MRP1, P-gp, OATP1B1 of BCRP (zie rubriek 4.5).
Lineariteit/non-lineariteit
De blootstelling aan datopotamab-deruxtecan en afgegeven DXd steeg dosisproportioneel na intraveneuze toediening in het dosisbereik van 4 mg/kg tot 10 mg/kg (ongeveer 0,7 tot 1,7 maal de aanbevolen dosis). Er werd geen accumulatie van datopotamab-deruxtecan waargenomen bij de dosis van 6 mg/kg tussen cyclus 1 en cyclus 3.
Speciale populaties
Op basis van een farmacokinetische populatieanalyse hadden leeftijd (26 tot 86 jaar), ras, regio en geslacht geen klinisch betekenisvol effect op de blootstelling aan datopotamab-deruxtecan of DXd. Het gemiddelde distributievolume en de gemiddelde klaring van datopotamab-deruxtecan en DXd nemen toe met een toenemend lichaamsgewicht (35,6 kg tot 156 kg). Dit wordt beschouwd als klinisch relevant. Zie rubriek 4.2 voor dosisaanbevelingen.
Nierfunctiestoornis
Er is geen specifiek onderzoek voor nierfunctiestoornis uitgevoerd. Op basis van een farmacokinetische populatieanalyse met patiënten met een lichte tot matige (CLcr ≥ 30 en < 90 ml/min) nierfunctiestoornis (geschat met behulp van Cockcroft-Gault) werd de farmacokinetiek van datopotamab-deruxtecan of DXd niet nadelig beïnvloed door een lichte tot matige nierfunctiestoornis in vergelijking met een normale nierfunctie (CLcr ≥ 90 ml/min). Het effect van een ernstige nierfunctiestoornis (CLcr < 30 ml/min) op de farmacokinetiek van datopotamab-deruxtecan of DXd is onbekend (zie rubriek 4.2).
Leverfunctiestoornis
Er is geen specifiek onderzoek voor leverfunctiestoornis uitgevoerd. Op basis van een farmacokinetische populatieanalyse met patiënten met een lichte leverfunctiestoornis (totaalbilirubine ≤ ULN en ASAT-waarde > ULN of totaalbilirubine > 1 tot 1,5 maal ULN ongeacht de ASAT-waarde) werd de farmacokinetiek van datopotamab-deruxtecan of DXd niet nadelig beïnvloed door een lichte leverfunctiestoornis in vergelijking met een normale leverfunctie. De gemiddelde DXd-AUC in steady state was 2,5 keer hoger bij patiënten met een matige leverfunctiestoornis (totaalbilirubine > 1,5 tot 3 maal ULN ongeacht de ASAT-waarde) dan bij patiënten met een normale leverfunctie. Er zijn onvoldoende gegevens beschikbaar voor patiënten met een ernstige leverfunctiestoornis (totaalbilirubine > 3 maal ULN ongeacht de ASAT-waarde). Daarom moeten patiënten met een matige en patiënten met een ernstige leverfunctiestoornis zorgvuldig worden gemonitord (zie rubriek 4.2 en 4.4).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde dosering
Bij dieren zijn toxiciteiten waargenomen in lymfatische en hematopoëtische organen, darmen, nieren, mannelijke en vrouwelijke voortplantingsorganen, longen, huid, oog (cornea), lever en snijtanden na toediening van datopotamab-deruxtecan bij blootstellingsniveaus aan de topo-isomerase I-remmer die lager waren dan de klinische plasmablootstelling. Bij deze dieren waren de blootstellingsniveaus aan het ADC vergelijkbaar met of hoger dan de klinische plasmablootstelling.
Genotoxiciteit
DXd was clastogeen bij zowel een micronucleustest op beenmerg van ratten in vivo als bij een chromosoomaberratietest op de longen van Chinese hamsters in vitro.
Carcinogeniciteit
Er is met datopotamab-deruxtecan geen onderzoek naar carcinogeniciteit uitgevoerd.
Reproductie- en ontwikkelingstoxiciteit
Er is met datopotamab-deruxtecan geen specifiek onderzoek naar de vruchtbaarheid uitgevoerd. Op basis van resultaten van dieronderzoek naar de toxiciteit bij ratten kan datopotamab-deruxtecan bij 200 mg/kg (ongeveer 29 keer de aanbevolen dosis van 6 mg/kg bij mensen op basis van de AUC) een negatieve invloed hebben op de mannelijke en vrouwelijke voortplantingsfunctie en vruchtbaarheid bij blootstellingsniveaus aan de topo-isomerase I-remmer die lager zijn dan de klinische plasmablootstelling. Toxiciteit voor het mannelijke voortplantingsstelsel omvatte de testikels (degeneratie van het spermatogenetisch epitheel en atrofie van de zaadbuisjes) en de bijbal (eencellige necrose van het ductale epitheel, celdebris in de kanaaltjes en verminderd aantal zaadcellen in kanaaltjes), die niet omkeerde na 8 weken stoppen met de behandeling, met uitzondering van eencellige necrose van het ductale epitheel. De effecten op de vrouwelijke vruchtbaarheid, met inbegrip van een verhoging van het aantal atretische follikels in de eierstokken en eencellige necrose van het mucosa-epitheel van de vagina, kunnen reversibel zijn.
Er is met datopotamab-deruxtecan geen onderzoek naar reproductie- of ontwikkelingstoxiciteit uitgevoerd. Op basis van resultaten van dieronderzoek naar de algemene toxiciteit waren datopotamab-deruxtecan en DXd toxisch voor sneldelende cellen (testes) en was DXd genotoxisch, wat duidt op mogelijke embryotoxiciteit en teratogeniciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
L-histidine
L-histidinehydrochloridemonohydraat
Sucrose
Polysorbaat 80 (E 433)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
Voor de reconstitutie of verdunning mag geen natriumchlorideoplossing voor infusie gebruikt worden, omdat dit kan leiden tot vorming van vreemde deeltjes.
6.3 Houdbaarheid
Ongeopende injectieflacon
4 jaar.
Gereconstitueerde oplossing
De chemische en fysische stabiliteit tijdens gebruik is aangetoond tot maximaal 48 uur bij 2 °C tot 8 °C. Vanuit microbiologisch standpunt moet het product onmiddellijk worden gebruikt. Als het niet onmiddellijk wordt gebruikt, zijn de bewaartijden en -omstandigheden tijdens en vóór het gebruik de verantwoordelijkheid van de gebruiker en mogen deze normaliter niet langer zijn dan 24 uur bij 2 °C tot 8 °C, tenzij de reconstitutie heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
Verdunde oplossing
Het wordt aanbevolen de verdunde oplossing onmiddellijk te gebruiken. Als de verdunde oplossing niet onmiddellijk wordt gebruikt, bewaar deze dan bij kamertemperatuur (≤ 25 °C) gedurende maximaal 4 uur, of in de koelkast bij 2 °C tot 8 °C gedurende maximaal 24 uur, met inbegrip van bereiding en infusie, beschermd tegen licht.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C - 8 °C).
Niet in de vriezer bewaren.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Datroway wordt geleverd in een amberkleurige injectieflacon van 10 ml van borosilicaatglas type 1, verzegeld met een stop van met fluorhars gelamineerd butylrubber, en een blauwe flip-off-krimpdop van polypropyleen/aluminium.
Elke doos bevat 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Datroway bevat een cytotoxische component en moet worden toegediend onder het toezicht van een arts met ervaring in het gebruik van cytotoxische geneesmiddelen. Er moeten gepaste procedures worden toegepast voor de bereiding, hantering en verwijdering van antineoplastische en cytotoxische geneesmiddelen.
Een gepaste aseptische techniek moet worden gehanteerd voor de volgende reconstitutie- en verdunningsprocedures.
Reconstitutie
- Reconstitutie moet onmiddellijk vóór verdunning plaatsvinden.
- Mogelijk is meer dan één injectieflacon nodig voor een volledige dosis. Bereken de dosis (mg), het totale volume van de benodigde gereconstitueerde Datroway-oplossing en het benodigde aantal injectieflacons van Datroway (zie rubriek 4.2).
- Reconstitueer elke injectieflacon van 100 mg met behulp van een steriele spuit en injecteer langzaam 5 ml water voor injectie in elke injectieflacon om een eindconcentratie van 20 mg/ml te verkrijgen.
- Draai de injectieflacon voorzichtig rond tot alles is opgelost. Niet schudden.
- Vanuit microbiologisch standpunt moet het product onmiddellijk worden gebruikt. Als het niet onmiddellijk wordt gebruikt, is chemische en fysische stabiliteit tijdens gebruik aangetoond tot maximaal 48 uur bij 2 °C tot 8 °C. Bewaar de gereconstitueerde Datroway-injectieflacons dan in de koelkast bij 2 °C tot 8 °C, beschermd tegen licht. Niet in de vriezer bewaren.
- Het gereconstitueerde product bevat geen conserveermiddel en is uitsluitend bestemd voor eenmalig gebruik.
Verdunning
- Trek het berekende volume op uit de injectieflacon(s) met een steriele spuit. Inspecteer de gereconstitueerde oplossing op vreemde deeltjes en verkleuring. De oplossing moet helder en kleurloos tot lichtgeel zijn. Niet gebruiken als er deeltjes zichtbaar zijn of als de oplossing troebel of verkleurd is.
- Verdun het berekende volume gereconstitueerd Datroway in een infuuszak die 100 ml 5%-glucoseoplossing bevat. Gebruik geen natriumchlorideoplossing (zie rubriek 6.2). Een infuuszak van polyvinylchloride (PVC) of polyolefine (polypropyleen [PP] of copolymeer van ethyleen en propyleen) wordt aanbevolen.
- Keer de infuuszak voorzichtig om om de oplossing goed te mengen. Niet schudden.
- Dek de infuuszak af ter bescherming tegen licht.
- Als de bereide infuusoplossing niet onmiddellijk wordt gebruikt, bewaar deze dan bij kamertemperatuur (≤ 25 °C) gedurende maximaal 4 uur, met inbegrip van bereiding en infusie, of in de koelkast bij 2 °C tot 8 °C gedurende maximaal 24 uur, beschermd tegen licht. Niet in de vriezer bewaren.
- Het ongebruikte deel dat in de injectieflacon overblijft, moet worden weggegooid.
Toediening
- Als de bereide infuusoplossing in de koelkast (2 °C tot 8 °C) is bewaard, wordt aanbevolen de oplossing vóór toediening op kamertemperatuur te laten komen, beschermd tegen licht.
- Datroway mag uitsluitend als een intraveneuze infusie worden toegediend met een infuuslijn en slangenset van PVC, polybutadieen (PBD) of lagedichtheidpolyethyleen (LDPE).
- Dien Datroway toe met een in-linefilter van 0,2 micron van polytetrafluorethyleen (PTFE), polyethersulfon (PES) of nylon 66.
- Niet toedienen als een intraveneuze push- of bolusinfusie (zie rubriek 4.2).
- De infuuszak moet worden afgedekt ter bescherming tegen licht.
- Datroway mag niet worden gemengd met andere geneesmiddelen of via dezelfde intraveneuze lijn als andere geneesmiddelen worden toegediend.
Verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Daiichi Sankyo Europe GmbH
Zielstattstrasse 48
81379 München
Duitsland
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1915/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 04 april 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.