


SmPC (samenvatting van de productkenmerken) - Cotellic
1. NAAM VAN HET GENEESMIDDEL
Cotellic 20 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat cobimetinib-hemifumaraat overeenkomend met 20 mg cobimetinib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 36 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Witte, ronde filmomhulde tabletten met een diameter van ongeveer 6,6 mm, met ‘COB’ op één zijde gegraveerd.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Cotellic is geïndiceerd voor gebruik in combinatie met vemurafenib voor de behandeling van volwassen patiënten met een inoperabel of gemetastaseerd melanoom met een BRAF V600-mutatie (zie rubriek 4.4 en 5.1).
4.2 Dosering en wijze van toediening
De behandeling met Cotellic in combinatie met vemurafenib dient alleen geïnitieerd te worden door en onder toezicht plaats te vinden van een bevoegd arts met ervaring in het gebruik van oncologische geneesmiddelen.
Voordat deze behandeling wordt gestart, moeten patiënten een bevestiging hebben dat de tumor positief is voor een BRAF V600-mutatie door middel van een gevalideerde test (zie rubriek 4.4 en 5.1).
Dosering
De aanbevolen dosering van Cotellic is 60 mg (3 tabletten van 20 mg) eenmaal daags.
Cotellic wordt genomen gedurende een cyclus van 28 dagen. Elke dosis bestaat uit drie tabletten van 20 mg (60 mg) en moet eenmaal daags worden ingenomen gedurende 21 opeenvolgende dagen (dag 1 tot 21 - behandelperiode); gevolgd door een 7-daagse onderbreking (dag 22 tot 28 - onderbreking behandeling). Elke volgende Cotellic-behandelcyclus moet na deze onderbreking van 7 dagen worden gestart.
Raadpleeg de SmPC van vemurafenib voor informatie over de dosering van vemurafenib.
Duur van de behandeling
Behandeling met Cotellic moet worden voortgezet tot de patiënt niet langer voordeel ondervindt of tot het optreden van onacceptabele toxiciteit (zie tabel 1 hieronder).
Gemiste dosis
Wanneer een dosis wordt gemist, kan deze worden ingenomen tot 12 uur voorafgaand aan de volgende dosis om zo het eenmaaldaagse schema te behouden.
Braken
In geval van braken nadat Cotellic is ingenomen, dient de patiënt op die dag geen extra dosis in te nemen en dient de behandeling zoals voorgeschreven de volgende dag te worden voortgezet.
Algemene doseringsaanpassingen
De beslissing over het al dan niet verlagen van de dosering voor één of beide behandelingen moet gebaseerd zijn op het oordeel van de behandelend arts met betrekking tot de veiligheid en verdraagbaarheid van de individuele patiënt. Doseringsaanpassing van Cotellic is onafhankelijk van de doseringsaanpassing van vemurafenib.
Indien doses achterwege worden gelaten vanwege toxiciteit, moeten deze niet worden ingehaald. Als de dosering eenmaal is verlaagd, moet deze later niet weer worden verhoogd.
Tabel 1 hieronder geeft algemene richtlijnen voor doseringsaanpassing van Cotellic.
Tabel 1 Aanbevolen doseringsaanpassingen voor Cotellic
| Graad (CTC-AE)* | Aanbevolen Cotellic-dosering |
| Graad 1 of graad 2 (draaglijk) | Geen dosisverlaging. Handhaaf Cotellic met een dosering van 60 mg eenmaal daags (3 tabletten) |
| Graad 2 (ondraaglijk) of graad 3/4 | |
| 1e optreden | Onderbreek behandeling tot verbetering naar graad ≤ 1, hervat behandeling met 40 mg eenmaal daags (2 tabletten) |
| 2e optreden | Onderbreek behandeling tot verbetering naar graad ≤ 1, hervat behandeling met 20 mg eenmaal daags (1 tablet) |
| 3e optreden | Overweeg de behandeling definitief te staken |
*De hevigheid van de klinische bijwerkingen zoals gegradeerd door de ‘Common Terminology Criteria for Adverse Events‘ v4.0 (CTC-AE)
Advies over doseringsaanpassing bij bloeding
Graad 4-voorvallen of cerebrale bloeding: De behandeling met Cotellic moet worden onderbroken. De behandeling met Cotellic moet definitief worden gestaakt bij bloedingen die zijn toegeschreven aan Cotellic.
Graad 3-voorvallen: De behandeling met Cotellic moet worden onderbroken tijdens de evaluatie om een mogelijke bijdrage aan de bijwerking te voorkomen. Er zijn geen gegevens beschikbaar over de effectiviteit van doseringsaanpassing van Cotellic bij bloedingen. Als hervatten van de Cotellic-behandeling wordt overwogen, moet dat klinisch worden beoordeeld. De dosering van vemurafenib kan worden voortgezet als de Cotellic-behandeling wordt onderbroken, indien klinisch geïndiceerd.
Advies over doseringsaanpassing bij linkerventrikeldisfunctie
Het definitief staken van de behandeling met Cotellic moet worden overwogen als cardiale symptomen worden toegeschreven aan Cotellic en deze niet verbeteren na tijdelijke onderbreking.
Tabel 2 Aanbevolen doseringsaanpassingen voor Cotellic bij patiënten met linkerventrikelejectiefractie (LVEF)-daling ten opzichte van baseline
| Patiënt | LVEF-waarde | Aanbevolen doserings-aanpassing voor Cotellic | LVEF-waarde na onderbreking behandeling | Aanbevolen dagelijkse dosis Cotellic |
| Asymptomatisch | ≥ 50% (of 40-49% en < 10% absolute daling ten opzichte van baseline) | Doorgaan met huidige dosis | N.v.t. | N.v.t. |
< 40% (of 40-49% en ≥ 10% absolute daling ten opzichte van baseline) | Behandeling 2 weken onderbreken | < 10% absolute daling ten opzichte van baseline | 1e optreden: 40 mg | |
| 2e optreden: 20 mg | ||||
| 3e optreden: definitief staken | ||||
< 40% (of ≥ 10% absolute daling ten opzichte van baseline) | Definitief staken | |||
| Symptomatisch | N.v.t. | Behandeling 4 weken onderbreken | Asymptomatisch en < 10% absolute daling ten opzichte van baseline | 1e optreden: 40 mg |
| 2e optreden: 20 mg | ||||
| 3e optreden: definitief staken | ||||
Asymptomatisch en < 40% (of ≥ 10% absolute daling ten opzichte van baseline) | Definitief staken | |||
| Symptomatisch ongeacht LVEF | Definitief staken |
N.v.t = niet van toepassing
De behandeling met vemurafenib kan worden voortgezet als de Cotellic-behandeling wordt aangepast, indien klinisch geïndiceerd.
Advies over doseringsaanpassing bij rabdomyolyse en verhoogde creatinefosfokinase (CPK)
Rabdomyolyse of symptomatisch verhoogde CPK
De behandeling met Cotellic moet worden onderbroken. Als rabdomyolyse of symptomatisch verhoogde CPK niet binnen 4 weken verbeteren, moet de Cotellic-behandeling definitief worden gestaakt. Als de ernst binnen 4 weken is verbeterd met minstens één graad dan kan Cotellic worden hervat met een dosisverlaging van 20 mg, indien klinisch geïndiceerd. Patiënten moeten nauwlettend worden gecontroleerd. De dosering van vemurafenib kan worden voortgezet als de Cotellic-behandeling wordt aangepast.
Asymptomatisch verhoogde CPK
Graad 4: De behandeling met Cotellic moet worden onderbroken. Als de verhoogde CPK niet binnen 4 weken verbetert tot graad ≤ 3 na onderbreking van de dosering moet de Cotellic-behandeling definitief worden gestaakt. Als de ernst binnen 4 weken is verbeterd naar graad ≤ 3 dan kan Cotellic worden hervat met een dosisverlaging van 20 mg, indien klinisch geïndiceerd en de patiënt moet nauwlettend worden gecontroleerd. De dosering van vemurafenib kan worden voortgezet als de Cotellic-behandeling wordt aangepast.
Graad ≤ 3: Nadat rabdomyolyse is uitgesloten, hoeft de Cotellic-dosering niet te worden aangepast.
Advies over doseringsaanpassing van Cotellic indien gebruikt met vemurafenib
Afwijkingen van de leverfunctiewaarden
Bij graad 1- en 2-afwijkingen van de leverfunctiewaarden moeten Cotellic en vemurafenib worden gehandhaafd volgens de voorgeschreven dosering.
Graad 3: Cotellic moet worden gehandhaafd volgens de voorgeschreven dosering. De dosering van vemurafenib kan verlaagd worden, zoals klinisch is aangewezen. Raadpleeg hiervoor de SmPC van vemurafenib.
Graad 4: De behandeling met Cotellic en vemurafenib moet worden onderbroken. Als afwijkingen van de leverfunctiewaarden binnen 4 weken verbeteren tot graad ≤ 1, moet Cotellic worden hervat met een dosisverlaging van 20 mg en vemurafenib met een klinisch geschikte dosering, volgens de bijbehorende SmPC.
De behandeling met Cotellic en vemurafenib moet worden gestaakt als afwijkingen van de leverfunctiewaarden niet binnen 4 weken verbeteren tot graad ≤ 1, of als graad 4-afwijkingen van de leverfunctiewaarden terugkeren na aanvankelijke verbetering.
Lichtgevoeligheid
Graad ≤ 2 (draaglijk) lichtgevoeligheid moet worden behandeld met ondersteunende zorg.
Graad 2 (ondraaglijk) of graad ≥ 3 lichtgevoeligheid: Cotellic en vemurafenib moeten onderbroken worden tot verbetering tot graad ≤ 1. De behandeling kan worden hervat zonder aanpassing van de dosering van Cotellic. De dosering van vemurafenib dient zoals klinisch aangewezen te worden verlaagd, raadpleeg de SmPC van vemurafenib voor meer informatie.
Uitslag
Uitslag kan zowel met Cotellic- als vemurafenib-behandeling voorkomen. De dosering van Cotellic en/of vemurafenib kan ofwel tijdelijk worden onderbroken en/of verlaagd, zoals klinisch geïndiceerd. Aanvullend, voor:
Graad ≤ 2 (draaglijke) uitslag moet behandeld worden met ondersteunende zorg. De dosering van Cotellic kan zonder aanpassing worden gehandhaafd.
Graad 2 (ondraaglijk) of graad ≥ 3 acnevormige uitslag: De algemene aanbevelingen voor doseringsaanpassingen voor Cotellic in tabel 1 moeten worden gevolgd. De dosering van vemurafenib kan worden gehandhaafd als de behandeling met Cotellic wordt aangepast (indien klinisch geïndiceerd).
Graad 2 (ondraaglijk) of graad ≥ 3 niet-acnevormige of maculopapuleuze uitslag: de dosering van Cotellic kan ongewijzigd worden gehandhaafd, indien klinisch geïndiceerd. De dosering van vemurafenib kan zowel tijdelijk worden onderbroken en/of verlaagd. Raadpleeg de SmPC van vemurafenib voor meer informatie.
QT-verlenging
Raadpleeg de SmPC van vemurafenib (zie rubriek 4.2) voor doseringsaanpassingen van vemurafenib als tijdens behandeling de QTc de 500 msec overschrijdt. Voor Cotellic is geen doseringsaanpassing vereist wanneer het in combinatie met vemurafenib wordt gebruikt.
Speciale populaties
Ouderen
Er is geen doseringsaanpassing nodig voor patiënten ≥ 65 jaar.
Verminderde nierfunctie
Bij patiënten met een licht of matig verminderde nierfunctie wordt doseringsaanpassing niet aanbevolen op basis van de farmacokinetische populatie-analyse (zie rubriek 5.2). Er zijn zeer beperkte gegevens beschikbaar voor Cotellic bij patiënten met een ernstig verminderde nierfunctie, daarom kan een effect niet worden uitgesloten. Voorzichtigheid is geboden bij het gebruik van Cotellic bij patiënten met een ernstig verminderde nierfunctie.
Verminderde leverfunctie
Bij patiënten met een verminderde leverfunctie wordt doseringsaanpassing niet aanbevolen. Patiënten met een ernstig verminderde leverfunctie kunnen verhoogde plasmaconcentraties van ongebonden cobimetinib hebben vergeleken met patiënten met een normale leverfunctie (zie rubriek 5.2). Afwijkingen van de leverfunctiewaarden kunnen optreden met Cotellic en voorzichtigheid is geboden bij patiënten met enige mate van verminderde leverfunctie (zie rubriek 4.4).
Niet-blanke patiënten
De veiligheid en werkzaamheid van Cotellic zijn niet vastgesteld bij niet-blanke patiënten.
Pediatrische patiënten
De veiligheid en werkzaamheid van Cotellic zijn niet vastgesteld bij kinderen en adolescenten jonger dan 18 jaar. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Wijze van toediening
Cotellic is bestemd voor oraal gebruik. De tabletten moeten in hun geheel worden doorgeslikt met water. Ze kunnen zowel met als zonder voedsel worden ingenomen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Voor aanvang van de behandeling met Cotellic in combinatie met vemurafenib moeten patiënten een bevestiging hebben dat de tumor positief is voor de BRAF V600-mutatie, door middel van een gevalideerde test.
Cotellic in combinatie met vemurafenib bij patiënten met ziekteprogressie na een BRAF-remmer
Er zijn beperkte gegevens bij patiënten behandeld met Cotellic in combinatie met vemurafenib met ziekteprogressie na behandeling met een eerdere BRAF-remmer. Deze gegevens tonen aan dat de werkzaamheid van de combinatie bij deze patiënten lager zal zijn (zie rubriek 5.1). Daarom moeten andere behandelopties worden overwogen voordat de combinatie gebruikt wordt bij deze met een eerdere BRAF-remmer behandelde populatie. De volgorde van de behandelingen na ziekteprogressie na behandeling met een BRAF-remmer is niet vastgesteld.
Cotellic in combinatie met vemurafenib bij patiënten met hersenmetastasen
Er zijn beperkte gegevens die aantonen dat de veiligheid van Cotellic in combinatie met vemurafenib bij patiënten met een melanoom positief voor een BRAF V600-mutatie dat gemetastaseerd is naar de hersenen consistent waren met het bekende veiligheidsprofiel van Cotellic in combinatie met vemurafenib. De werkzaamheid van de combinatie van Cotellic en vemurafenib bij deze patiënten is niet beoordeeld. De intracraniale activiteit van Cotellic is niet bekend (zie rubrieken 5.1 en 5.2).
Bloeding
Bloedingen, waaronder ernstige bloedingen kunnen optreden (zie rubriek 4.8).
Voorzichtigheid is geboden bij patiënten met bijkomende risicofactoren voor bloedingen, zoals hersenmetastasen en/of bij patiënten waarbij gelijktijdig geneesmiddelen worden gebruikt die het risico op bloedingen verhogen (waaronder anti-aggregantia of anticoagulantia). Voor de behandeling van bloedingen zie rubriek 4.2.
Sereuze retinopathie
Sereuze retinopathie (vochtophoping in de lagen van het netvlies) is waargenomen bij patiënten die behandeld werden met MEK-remmers, waaronder Cotellic (zie rubriek 4.8). De meerderheid van de voorvallen werd gemeld als chorioretinopathie of loslating van het netvlies.
Mediane tijd tot het ontstaan van sereuze retinopathie was 1 maand (variërend van 0-9 maanden). De meeste voorvallen die in klinische onderzoeken werden waargenomen, waren verdwenen of verbeterden tot asymptomatisch graad 1 na onderbreking of verlaging van de dosering.
Patiënten moeten bij elke visite worden beoordeeld op symptomen van nieuwe of verergerde visusstoornissen. Als symptomen van nieuwe of verergerde visusstoornissen worden vastgesteld, wordt een oogheelkundig onderzoek aanbevolen. Indien sereuze retinopathie wordt vastgesteld, moet de Cotellic-behandeling worden onderbroken tot de visuele symptomen verbeteren tot graad ≤ 1. Sereuze retinopathie kan behandeld worden met een onderbreking, dosisverlaging of het staken van de behandeling (zie tabel 1 in rubriek 4.2).
Linkerventrikeldisfunctie
Daling van LVEF ten opzichte van baseline werd gemeld bij patiënten die Cotellic kregen (zie rubriek 4.8). Mediane tijd tot het ontstaan van de voorvallen was 4 maanden (1-13 maanden).
LVEF moet beoordeeld worden voor aanvang van de behandeling om de baselinewaarden vast te stellen en daarna na de eerste maand van de behandeling en ten minste elke 3 maanden, of zoals klinisch geïndiceerd tot het staken van de behandeling. Daling van LVEF ten opzichte van baseline kan behandeld worden met een onderbreking, dosisverlaging of het staken van de behandeling (zie rubriek 4.2).
Alle patiënten die de behandeling hervatten met een dosisverlaging van Cotellic moeten LVEF-metingen ondergaan na ongeveer 2 weken, 4 weken, 10 weken en 16 weken en daarna indien klinisch geïndiceerd.
Patiënten met een LVEF-baseline onder de institutionele ondergrens van de normaalwaarde (LLN) of onder de 50% zijn niet onderzocht.
Afwijkingen van de leverfunctiewaarden
Afwijkingen van de leverfunctiewaarden kunnen optreden als Cotellic gebruikt wordt in combinatie met vemurafenib en bij vemurafenib als monotherapie (raadpleeg de SmPC van vemurafenib).
Afwijkingen van de leverfunctiewaarden, in het bijzonder verhoging van alanineaminotransferase (ALAT), aspartaataminotransferase (ASAT) en alkalische fosfatase (AF), werden waargenomen bij patiënten die behandeld werden met Cotellic en vemurafenib (zie rubriek 4.8).
Afwijkende leverfunctiewaarden moeten met laboratoriumtesten voor de lever worden gecontroleerd voor aanvang van de combinatiebehandeling en maandelijks tijdens de behandeling of vaker indien klinisch geïndiceerd (zie rubriek 4.2).
Graad 3-afwijkingen van de leverfunctiewaarden moeten worden behandeld door onderbreking of dosisverlaging van de vemurafenib-behandeling. Behandel graad 4-afwijkingen van de leverfunctiewaarden door onderbreking, dosisverlaging of het staken van de behandeling met zowel Cotellic als vemurafenib (zie rubriek 4.2).
Rabdomyolyse en verhoogde CPK
Rabdomyolyse is gemeld bij patiënten die Cotellic kregen (zie rubriek 4.8).
Als rabdomyolyse wordt vastgesteld, moet de Cotellic-behandeling worden onderbroken en de CPK-waarden en andere symptomen worden gecontroleerd totdat deze verdwenen zijn. Afhankelijk van de ernst van de rabdomyolyse kan dosisverlaging of staken van de behandeling nodig zijn (zie rubriek 4.2).
Graad 3- en 4-CPK-verhogingen, waaronder asymptomatische verhogingen ten opzichte van baseline, traden in klinische onderzoeken ook op bij patiënten die Cotellic met vemurafenib kregen (zie rubriek 4.8). De mediane tijd tot het eerste optreden van graad 3- of 4-CPK-verhogingen was 16 dagen (bereik: 11 dagen tot 10 maanden), de mediane tijd tot het volledig verdwijnen was 16 dagen (bereik: 2 dagen tot 15 maanden).
Serum CPK en creatininewaarden moeten worden bepaald voor aanvang van de behandeling om baselinewaarden vast te stellen en moeten vervolgens maandelijks worden gecontroleerd, of zoals klinisch geïndiceerd. Als serum CPK is verhoogd, controleer dan op symptomen van rabdomyolyse of andere oorzaken. Afhankelijk van de ernst van de symptomen of de CPK-verhoging kan onderbreking, dosisverlaging of staken van de behandeling nodig zijn (zie rubriek 4.2).
Diarree
Gevallen van graad ≥ 3 en ernstige diarree werden gemeld bij patiënten die behandeld werden met Cotellic. Diarree moet worden behandeld met antidiarreemiddelen en ondersteunende zorg. Bij graad ≥ 3 diarree die optreedt ondanks ondersteunende zorg moeten Cotellic en vemurafenib worden gestopt tot de diarree is verbeterd tot graad ≤ 1. Als graad ≥ 3 diarree terugkeert moeten de doseringen van Cotellic en vemurafenib worden verlaagd (zie rubriek 4.2).
Geneesmiddeleninteractie: CYP3A-remmers
Tijdens de behandeling met Cotellic moet gelijktijdig gebruik van sterke CYP3A-remmers worden vermeden. Voorzichtigheid is geboden wanneer een matige CYP3A-remmer gelijktijdig wordt toegediend met Cotellic. Indien gelijktijdig gebruik met een sterke of matige CYP3A-remmer onvermijdelijk is moet de veiligheid van de patiënt zorgvuldig worden gecontroleerd en doseringsaanpassingen worden toegepast indien klinisch geïndiceerd (zie tabel 1 in rubriek 4.2).
QT-verlenging
Als tijdens behandeling de QTc de 500 msec overschrijdt, raadpleeg rubriek 4.2 en 4.4 van de SmPC van vemurafenib.
Hulpstoffen
Dit geneesmiddel bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op cobimetinib
CYP3A-remmers
Cobimetinib wordt gemetaboliseerd door CYP3A en de AUC van cobimetinib was ongeveer 7-voudig verhoogd in aanwezigheid van een sterke CYP3A-remmer (itraconazol) bij gezonde personen. Bij patiënten kan de mate van interactie mogelijk lager zijn.
Sterke CYP3A-remmers (zie rubriek 4.4)
Vermijd gelijktijdig gebruik van sterke CYP3A-remmers tijdens de behandeling met cobimetinib. Sterke CYP3A-remmers omvatten, maar zijn niet beperkt tot, ritonavir, cobicistat, telaprevir, lopinavir, itraconazol, voriconazol, claritromycine, telitromycine, posaconazol, nefazodon en grapefruitsap. Indien gelijktijdig gebruik met een sterke CYP3A-remmer onvermijdelijk is moet de veiligheid van de patiënt zorgvuldig worden gecontroleerd. Voor sterke CYP3A-remmers die kortdurend worden gebruikt (7 dagen of korter) kan overwogen worden de cobimetinib-behandeling te onderbreken tijdens het gebruik van de remmer.
Matige CYP3A-remmers (zie rubriek 4.4)
Voorzichtigheid is geboden wanneer cobimetinib gelijktijdig wordt toegediend met matige CYP3A-remmers. Matige CYP3A-remmers omvatten, maar zijn niet beperkt tot, amiodaron, erytromycine, fluconazol, miconazol, diltiazem, verapamil, delavirdine, amprenavir, fosamprenavir en imatinib. Wanneer cobimetinib gelijktijdig wordt toegediend met een matige CYP3A-remmer moet de veiligheid van de patiënt zorgvuldig worden gecontroleerd.
Lichte CYP3A-remmers
Cobimetinib kan gelijktijdig toegediend worden met lichte CYP3A-remmers zonder aanpassing van de dosering.
CYP3A-inductoren
Gelijktijdige toediening van cobimetinib met een sterke CYP3A-inductor werd niet beoordeeld in een klinisch onderzoek, maar een verlaging van de blootstelling aan cobimetinib is waarschijnlijk. Daarom moet gelijktijdig gebruik van matige en sterke CYP3A-inductoren (bijv. carbamazepine, rifampicine, fenytoïne en sint-janskruid) worden vermeden. Alternatieve middelen zonder of met geringe CYP3A-inductie moeten overwogen worden. Gezien het feit dat cobimetinib-concentraties waarschijnlijk aanzienlijk verlaagd worden bij gelijktijdige toediening van matige of sterke CYP3A-inductoren, zou de werkzaamheid bij de patiënt in het geding kunnen komen.
P-glycoproteïneremmers
Cobimetinib is een substraat van P-glycoproteïne (P-gp). Gelijktijdige toediening van P-gp-remmers zoals ciclosporine en verapamil zou mogelijk de plasmaconcentraties van cobimetinib kunnen verhogen.
Effecten van cobimetinib op andere geneesmiddelen
CYP3A- en CYP2D6-substraten
Een klinisch geneesmiddeleninteractie- (DDI-)onderzoek bij kankerpatiënten toonde aan dat de plasmaconcentraties van midazolam (een substraat gevoelig voor CYP3A) en dextromethorfan (een substraat gevoelig voor CYP2D6) niet gewijzigd waren in aanwezigheid van cobimetinib.
CYP1A2-substraten
In vitro is cobimetinib een mogelijke inductor van CYP1A2 en kan daarom de blootstelling verlagen van substraten van dit enzym, bijv. theofylline. Er zijn geen klinische DDI-onderzoeken uitgevoerd om de klinische relevantie van deze bevinding te beoordelen.
BCRP-substraten
In vitro is cobimetinib een matige remmer van BCRP (Breast Cancer Resistance Protein). Er zijn geen klinische DDI-onderzoeken uitgevoerd ter beoordeling van deze bevinding en klinisch relevante remming van intestinaal BCRP kan niet worden uitgesloten.
Andere antikankermiddelen
Vemurafenib
Er is geen bewijs van enige klinisch significante geneesmiddeleninteractie tussen cobimetinib en vemurafenib bij patiënten met een inoperabel of gemetastaseerd melanoom en daarom wordt geen doseringsaanpassing aanbevolen.
Effecten van cobimetinib op transportsystemen van geneesmiddelen
In-vitro-onderzoeken tonen aan dat cobimetinib geen substraat is van de opnametransporteiwitten van de lever OATP1B1, OATP1B3 en OCT1, hoewel het deze transporteiwitten wel in geringe mate afremt. De klinische relevantie van deze bevindingen is niet onderzocht.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden / Anticonceptie
Vrouwen die zwanger kunnen worden, moeten geadviseerd worden om twee effectieve anticonceptiemethoden te gebruiken, zoals een condoom of andere barrièremethode (met zaaddodend middel, indien beschikbaar) tijdens de behandeling met Cotellic en gedurende ten minste drie maanden na het stoppen van de behandeling.
Zwangerschap
Er zijn geen gegevens over het gebruik van cobimetinib bij zwangere vrouwen. Uit dieronderzoek is embryoletaliteit en foetale misvorming van de grote vaten en de schedel gebleken (zie rubriek 5.3). Cotellic mag niet tijdens de zwangerschap worden gebruikt, tenzij strikt noodzakelijk en na zorgvuldige afweging van de noodzaak voor de moeder en het risico voor de foetus.
Borstvoeding
Het is niet bekend of cobimetinib in de moedermelk wordt uitgescheiden. Een risico voor de pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat de behandeling met Cotellic moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moet worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over cobimetinib beschikbaar bij mensen. Er is geen specifiek dieronderzoek uitgevoerd naar het effect op de vruchtbaarheid, maar er werden nadelige effecten waargenomen op de vrouwelijke voortplantingsorganen (zie rubriek 5.3). De klinische relevantie hiervan is niet bekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Cotellic heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Er zijn visusstoornissen gemeld bij enkele patiënten die behandeld werden met cobimetinib tijdens klinische onderzoeken (zie rubriek 4.4 en 4.8). Patiënten moeten geadviseerd worden om geen voertuigen te besturen of machines te bedienen wanneer zij visusstoornissen ervaren of elk ander nadelig effect dat deze vaardigheden kan aantasten.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van Cotellic in combinatie met vemurafenib is onderzocht bij 247 patiënten met gevorderd BRAF V600-gemuteerd melanoom in onderzoek GO28141. De mediane tijd tot het ontstaan van de eerste graad ≥ 3 bijwerkingen was 0,6 maanden in de behandelarm met Cotellic plus vemurafenib vs. 0,8 maanden in de behandelarm met placebo plus vemurafenib.
De veiligheid van Cotellic in combinatie met vemurafenib is tevens onderzocht bij 129 patiënten met gevorderd BRAF V600-gemuteerd melanoom in onderzoek NO25395. Het veiligheidsprofiel van onderzoek NO25395 was consistent met hetgeen waargenomen werd in onderzoek GO28141.
In onderzoek GO28141 waren de meest voorkomende bijwerkingen (> 20%) die met een hogere frequentie werden waargenomen in de behandelarm met Cotellic plus vemurafenib diarree, uitslag, misselijkheid, koorts, lichtgevoeligheidsreactie, verhoogd alanineaminotransferase, verhoogd aspartaataminotransferase, verhoogd creatinefosfokinase in het bloed en braken. De meest voorkomende bijwerkingen (> 20%) die met een hogere frequentie werden waargenomen in de behandelarm met placebo plus vemurafenib waren artralgie, alopecia en hyperkeratose. Vermoeidheid werd met eenzelfde frequentie waargenomen in beide behandelarmen.
Raadpleeg de SmPC van vemurafenib voor een volledige beschrijving van alle bijwerkingen die geassocieerd zijn met de vemurafenib-behandeling.
Tabel met een samenvatting van de bijwerkingen
Bijwerkingen zijn gebaseerd op resultaten van een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd, fase III-onderzoek (GO28141) ter beoordeling van de veiligheid en werkzaamheid van Cotellic in combinatie met vemurafenib vergeleken met alleen vemurafenib bij patiënten met inoperabel lokaal gevorderd (stadium IIIc) of gemetastaseerd melanoom (stadium IV) dat positief is voor de BRAF V600-mutatie en die niet eerder waren behandeld.
Bijwerkingenfrequenties zijn gebaseerd op de veiligheidsanalyse van patiënten die behandeld werden met cobimetinib en vemurafenib met een mediane follow-up van 11,2 maanden (cut-off-datum voor gegevens van 19 september 2014).
Bijwerkingen die werden gemeld bij patiënten met melanoom zijn hieronder weergegeven naar systeem/orgaanklassen, frequentie en graad van ernst volgens MedDRA. De volgende termen zijn gebruikt voor de classificatie van frequentie:
Zeer vaak ≥ 1/10
Vaak ≥ 1/100, < 1/10
Soms ≥ 1/1.000, < 1/100
Zelden ≥ 1/10.000, < 1/1,000
Zeer zelden < 1/10.000
Tabel 3 is een opsomming van bijwerkingen die geassocieerd worden met het gebruik van Cotellic. Binnen elke frequentiegroep worden bijwerkingen weergegeven in volgorde van afnemende ernst en deze werden gemeld volgens de NCI-CTCAE v 4.0 (‘common toxicity criteria’) voor de beoordeling van toxiciteit in onderzoek GO28141.
Tabel 3 Bijwerkingen bij patiënten die behandeld werden met Cotellic in combinatie met vemurafenib in onderzoek GO28141^
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms |
| Neoplasmata, benigne, | Basaalcelcarcinoom, | ||
| maligne en niet- | cutaan | ||
| gespecificeerd (inclusief | plaveiselcelcarcinoom**, | ||
| cysten en poliepen) | keratoacanthoom** | ||
| Bloed- en | Anemie | ||
| lymfestelselaandoeningen | |||
| Voedings- en | Dehydratie, | ||
| stofwisselingsstoornissen | hypofosfatemie, | ||
| hyponatriëmie, | |||
| hyperglykemie | |||
| Oogaandoeningen | Sereuze retinopathiea, | Verminderd | |
| wazig zien | gezichtsvermogen | ||
| Bloedvataandoeningen | Hypertensie, | ||
| bloeding* | |||
| Ademhalingsstelsel-, | Pneumonitis | ||
| borstkas- en mediastinum- | |||
| aandoeningen | |||
| Maagdarmstelsel- | Diarree, | ||
| aandoeningen | misselijkheid, | ||
| braken, stomatitis |
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms |
| Huid- en onderhuid- | Lichtgevoeligheidb, | ||
| aandoeningen | uitslag, | ||
| maculopapuleuze | |||
| uitslag, acnevormige | |||
| dermatitis, | |||
| hyperkeratose**, | |||
| pruritusc, droge huidc | |||
| Sketelspierstelsel- en | Rabdomyolyse*** | ||
| bindweefselaandoeningen | |||
| Algemene aandoeningen | Koorts, | ||
| en toedieningsplaats- | rillingen, | ||
| stoornissen | perifeer oedeemc | ||
| Onderzoeken | Verhoogd CPK in | Verlaagde ejectiefractie | |
| bloed, | (EF), | ||
| verhoogd ALAT, | verhoogd bilirubine in | ||
| verhoogd ASAT, | bloed | ||
| verhoogd gamma- | |||
| glutamyltransferase | |||
| (GGT), | |||
| verhoogd AF in bloed |
^ Cut-off-datum voor gegevens van 19 september 2014
* Raadpleeg de paragraaf Bloeding in de rubriek ‘Omschrijving van specifieke bijwerkingen’ ** Raadpleeg de paragraaf Cutaan plaveiselcelcarcinoom, keratoacanthoom en hyperkeratose in de rubriek ‘Omschrijving van specifieke bijwerkingen’
*** Raadpleeg de paragraaf Rabdomyolyse in de rubriek ‘Omschrijving van specifieke bijwerkingen’ a Omvat zowel voorvallen van chorioretinopathie als loslating van het netvlies die indicatief zijn voor sereuze retinopathie (zie rubriek 4.4)
b Gecombineerd getal omvat meldingen van lichtgevoeligheidsreactie, zonnebrand, zonnedermatitis, actinische elastose
c Bijwerkingen zijn vastgesteld in een onderzoek met cobimetinib als monotherapie (ML29733; VS-onderzoek). Echter, dit zijn ook de gemelde bijwerkingen voor de combinatie van cobimetinib en vemurafenib in klinische onderzoeken uitgevoerd bij patiënten met inoperabel of gemetastaseerd melanoom.
Omschrijving van specifieke bijwerkingen
Bloeding
Bloedingen werden vaker gemeld in de behandelarm met Cotellic plus vemurafenib dan in de behandelarm met placebo plus vemurafenib (alle types en graden: 13% vs. 7%). De mediane tijd tot ontstaan was 6,1 maanden in de behandelarm met Cotellic plus vemurafenib.
Het merendeel van de voorvallen was graad 1 of 2 en niet ernstig. De meeste voorvallen verdwenen zonder verandering in Cotellic-dosering. Ernstige bloedingen (waaronder intracraniale en maag-darmbloedingen) werden gemeld na het in de handel brengen. Bij gelijktijdig gebruik van anti-aggregantia of anticoagulantia kan het risico op bloedingen verhoogd zijn. Als een bloeding optreedt behandel dan zoals klinisch geïndiceerd (zie rubriek 4.2 en 4.4).
Rabdomyolyse
Rabdomyolyse werd gemeld na het in de handel brengen. Symptomen van rabdomyolyse vereisen een geschikte klinische beoordeling en behandeling zoals geïndiceerd, met daarnaast dosisaanpassing van Cotellic of staken van de behandeling naargelang de ernst van de bijwerking (zie rubriek 4.2 en 4.4).
Lichtgevoeligheid
Lichtgevoeligheid werd met een hogere frequentie waargenomen in de behandelarm met Cotellic plus vemurafenib vs. behandelarm met placebo plus vemurafenib (47% vs. 35%). Het merendeel van de voorvallen was graad 1 of 2, met graad ≥ 3 voorvallen bij 4% van de patiënten in de behandelarm met Cotellic plus vemurafenib vs. 0% in de behandelarm met placebo plus vemurafenib.
Er waren geen duidelijke trends in de tijd tot het ontstaan van de graad ≥ 3-voorvallen. Graad ≥ 3 lichtgevoeligheidsvoorvallen in de behandelarm met Cotellic plus vemurafenib werden behandeld met primair topische geneesmiddelen in combinatie met dosisonderbreking van zowel cobimetinib als vemurafenib (zie rubriek 4.2).
Er is geen bewijs voor het optreden van lichtgevoeligheid bij Cotellic als monotherapie.
Cutaan plaveiselcelcarcinoom, keratoacanthoom en hyperkeratose
Cutaan plaveiselcelcarcinoom werd met een lagere frequentie gemeld in de behandelarm met Cotellic plus vemurafenib vs. behandelarm met placebo plus vemurafenib (alle graden: 3% vs. 13%). Er werd een lagere frequentie van keratoacanthoom gemeld in de behandelarm met Cotellic plus vemurafenib vs. behandelarm met placebo plus vemurafenib (alle graden: 2% vs. 9%). Er werd een lagere frequentie van hyperkeratose gemeld in de behandelarm met Cotellic plus vemurafenib vs. behandelarm met placebo plus vemurafenib (alle graden: 11% vs. 30%).
Sereuze retinopathie
Gevallen van sereuze retinopathie werden gemeld bij patiënten die behandeld werden met Cotellic (zie rubriek 4.4.) Bij patiënten die nieuwe of verergerde visusstoornissen melden, wordt een oogheelkundig onderzoek aanbevolen. Sereuze retinopathie kan behandeld worden door onderbreking, dosisverlaging of het staken van de behandeling (zie tabel 1 in rubriek 4.2).
Linkerventrikeldisfunctie
Daling van LVEF ten opzichte van baseline werd gemeld bij patiënten die Cotellic kregen (zie rubriek 4.4). LVEF moet beoordeeld worden voor aanvang van de behandeling om de baselinewaarden vast te stellen, daarna na de eerste maand van de behandeling en ten minste elke 3 maanden, of zoals klinisch geïndiceerd tot het staken van de behandeling. Daling van LVEF ten opzichte van baseline kan behandeld worden door onderbreking, dosisverlaging of het staken van de behandeling (zie rubriek 4.2).
Afwijkende laboratoriumuitslagen
Afwijkingen van de leverfunctiewaarden
Afwijkingen van de leverfunctiewaarden, in het bijzonder ALAT, ASAT en AF, werden waargenomen bij patiënten die werden behandeld met Cotellic in combinatie met vemurafenib (zie rubriek 4.4). Laboratoriumtesten voor de lever moeten voor aanvang van de combinatiebehandeling gecontroleerd worden en maandelijks tijdens de behandeling of vaker indien klinisch geïndiceerd (zie rubriek 4.2).
Verhoogd creatinefosfokinase in bloed
Asymptomatisch verhoogde CPK-waarden in het bloed werden met een hogere frequentie waargenomen in de behandelarm met Cotellic plus vemurafenib vs. behandelarm met placebo plus vemurafenib in onderzoek GO28141 (zie rubriek 4.2 en 4.4). In elke behandelarm van het onderzoek werd een voorval van rabdomyolyse waargenomen met gelijktijdige verhoging van CPK in bloed.
Tabel 4 geeft de frequentie weer van de gemeten afwijkingen van de leverfunctiewaarden en de verhoogde creatinefosfokinase voor alle graden en graad 3-4.
Tabel 4 Leverfunctie- en andere laboratoriumtesten waargenomen in fase III-onderzoek GO28141
| Veranderingen in gerapporteerde laboratoriumgegevens | Cobimetinib plus vemurafenib (n = 247) (%) | Placebo plus vemurafenib (n = 246) (%) | ||
| Alle graden | Graad 3-4 | Alle graden | Graad 3-4 | |
| Leverfunctietest | ||||
| Verhoogd AF | 69 | 7 | 55 | 3 |
| Verhoogd ALAT | 67 | 11 | 54 | 5 |
| Verhoogd ASAT | 71 | 7 | 43 | 2 |
| Verhoogd GGT | 62 | 20 | 59 | 17 |
| Verhoogd bloedbilirubine | 33 | 2 | 43 | 1 |
| Andere afwijkende laboratoriumtesten | ||||
| Verhoogd CPK in bloed | 70 | 12 | 14 | < 1 |
Speciale populaties
Ouderen
In het fase III-onderzoek met Cotellic in combinatie met vemurafenib bij patiënten met een inoperabel of gemetastaseerd melanoom (n = 247) waren 183 patiënten (74%) < 65 jaar en 44 patiënten (18%) waren 65-74 jaar, 16 patiënten (6%) waren 75-84 jaar en 4 patiënten (2%) waren ≥ 85 jaar. Het aantal patiënten dat bijwerkingen ervoer was vergelijkbaar bij patiënten met een leeftijd van < 65 jaar en die met een leeftijd van ≥ 65 jaar. Patiënten ≥ 65 jaar ervoeren vaker ernstige bijwerkingen (SAE’s) en bijwerkingen die leidden tot het staken van cobimetinib dan patiënten < 65 jaar.
Pediatrische patiënten
De veiligheid van Cotellic bij kinderen en adolescenten is niet volledig vastgesteld. De veiligheid van Cotellic werd beoordeeld in een multicenter, open-label, dosis-escalatieonderzoek met 55 pediatrische patiënten in de leeftijd van 2 tot 17 jaar met solide tumoren. Het veiligheidsprofiel van Cotellic bij deze patiënten was consistent met dat bij de volwassen populatie (zie rubriek 5.2).
Verminderde nierfunctie
Er zijn geen farmacokinetische onderzoeken uitgevoerd bij patiënten met een verminderde nierfunctie. Doseringsaanpassing wordt niet aanbevolen bij een licht tot matig verminderde nierfunctie op basis van resultaten van de farmacokinetische populatieanalyse. Er zijn zeer beperkte gegevens beschikbaar voor Cotellic bij patiënten met een ernstig verminderde nierfunctie. Voorzichtigheid is geboden bij het gebruik van Cotellic bij patiënten met een ernstig verminderde nierfunctie.
Verminderde leverfunctie
Bij patiënten met een verminderde leverfunctie wordt doseringsaanpassing niet aanbevolen (zie rubriek 5.2).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische onderzoeken met mensen zijn geen gevallen van overdosering gezien. In het geval van een verdenking van overdosering moet de cobimetinib-behandeling gestopt worden en ondersteunende zorg geïnitieerd worden. Er is geen specifiek tegengif bij overdosering met cobimetinib.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische geneesmiddelen, proteïnekinaseremmers, ATC-code: L01EE02
Werkingsmechanisme
Cobimetinib is een reversibele, selectieve, allosterische, orale remmer die de mitogeengeactiveerde proteïnekinase- (MAPK-)signaalroute blokkeert door zich te richten op mitogeengeactiveerde extracellulair signaalgereguleerd kinase 1 (MEK1) en MEK2, hetgeen resulteert in remming van fosforylering van extracellulair signaalgereguleerd kinase 1 (ERK1) en ERK2. Via de remming van de MEK1/2-signaalknoop blokkeert cobimetinib daarom de celproliferatie die geïnduceerd wordt door de MAPK-signaalroute.
In de preklinische modellen toonde de combinatie van cobimetinib en vemurafenib aan dat bij een gelijktijdig gerichte werking op gemuteerde BRAF V600-eiwitten en MEK-eiwitten in melanoomcellen, de combinatie van de twee producten de reactivering van de MAPK-signaalroute via MEK1/2 remt. Dit resulteert in een sterkere remming van intracellulaire signalering en verlaagde tumorcelproliferatie.
Klinische werkzaamheid en veiligheid
Er zijn beperkte gegevens over de veiligheid en geen gegevens over de werkzaamheid van Cotellic in combinatie met vemurafenib bij patiënten met metastasen van het centraal zenuwstelsel. Er zijn geen gegevens bij patiënten met niet-cutaan maligne melanoom.
Onderzoek GO28141 (coBRIM)
Onderzoek GO28141 is een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd, fase III-onderzoek ter beoordeling van de veiligheid en werkzaamheid van Cotellic in combinatie met vemurafenib vergeleken met vemurafenib plus placebo bij patiënten met inoperabel lokaal gevorderd (stadium IIIc) of gemetastaseerd melanoom (stadium IV) dat positief is voor de BRAF V600-mutatie die niet eerder behandeld waren.
Er namen alleen patiënten met een performance status volgens ECOG (ECOG-score) van 0 en 1 deel aan onderzoek GO28141. Patiënten met een ECOG-score van 2 of hoger werden uitgesloten van het onderzoek.
Na bevestiging dat de tumor positief is voor de BRAF V600-mutatie, door middel van de cobas® 4800 BRAF V600-mutatietest, werden 495 patiënten met inoperabel lokaal gevorderd of gemetastaseerd melanoom die niet eerder behandeld waren gerandomiseerd naar behandeling met ofwel:
- placebo eenmaal daags op dag 1-21 van elke 28-daagse behandelcyclus en 960 mg vemurafenib tweemaal daags op dag 1-28, of
- Cotellic 60 mg eenmaal daags op dag 1-21 van elke 28-daagse behandelcyclus en 960 mg vemurafenib tweemaal daags op dag 1-28
Progressievrije overleving (PFS) zoals beoordeeld door de onderzoeker (INV) was het primaire eindpunt. Secundaire werkzaamheidseindpunten omvatten totale overleving (OS), objectief responspercentage, duur van de respons (DoR) zoals beoordeeld door INV en PFS zoals beoordeeld door een onafhankelijke beoordelingsinstantie (independent review facility, IRF).
Belangrijkste eigenschappen op baseline omvatten: 58% van de patiënten was man, de mediane leeftijd was 55 jaar (variërend van 23 tot 88 jaar), 60% had gemetastaseerd melanoom stadium M1c en het aandeel van patiënten met verhoogd LDH was 46,3% in de cobimetinib plus vemurafenib arm en 43,0% in de behandelarm met placebo plus vemurafenib.
In onderzoek GO28141 waren 89 patiënten (18,1%) 65-74 jaar, 38 patiënten (7,7%) 75-84 jaar en 5 patiënten (1,0%) 85 jaar en ouder.
De werkzaamheidsresultaten zijn samengevat in tabel 5.
Tabel 5 Werkzaamheidsresultaten van onderzoek GO28141 (coBRIM)
Cotellic + vemurafenib N = 247 | Placebo + vemurafenib N = 248 | |
| Primair eindpunta,f | ||
| Progressievrije overleving (PFS) | ||
| Mediaan (maanden) (95%-BI) | 12,3 (9,5; 13,4) | 7,2 (5,6; 7,5) |
| Hazardratio (95%-BI)b | 0,58 (0,46; 0,72) | |
| Belangrijkste secundaire eindpuntena,f | ||
| Totale overleving (OS)g | ||
| Mediaan (maanden) (95%-BI) | 22,3 (20,3; NE) | 17,4 (15,0; 19,8) |
| Hazardratio (95%-BI)b | 0,70 (95%-BI: 0,55; 0,90) (p-waarde = 0,0050)e | |
| Objectief responspercentage (ORR) | 172 (69,6%) | 124 (50,0%) |
| (95%-BI) voor ORRc | (63,5%; 75,3%) | (43,6%; 56,4%) |
| Verschil in ORR % (95%-BI)d | 19,6 (11,0; 28,3) | |
| Beste totale respons | ||
| Complete respons | 39 (15,8%) | 26 (10,5%) |
| Partiële respons | 133 (53,8%) | 98 (39,5%) |
| Stabiele ziekte | 44 (17,8%) | 92 (37,1%) |
| Duur van de respons (DoR) | ||
| Mediane DoR (maanden) (95%-BI) voor mediaan | 13 (11,1; 16,6) | 9,2 (7,5; 12,8) |
NE = niet evalueerbaar
a Beoordeeld en bevestigd door de onderzoeker (INV) met behulp van RECIST v1.1 b Gestratificeerde analyse per geografische regio en metastaseclassificatie (ziektestadium) c Met behulp van de Clopper-Pearson-methode
d Met behulp van de Hauck-Anderson-methode
e De p-waarde (0,0050) voor OS passeerde de vooraf bepaalde grenswaarde (p < 0,0499) f De cut-off-datum voor gegevens van deze aangepaste analyse voor PFS en de secundaire eindpunten ORR, BOR en DoR is 16 januari 2015. De mediane follow-up was 14,2 maanden.
g De cut-off-datum voor gegevens van de finale analyse voor OS is 28 augustus 2015 en de mediane follow-up was 18,5 maanden.
De primaire analyse voor onderzoek GO28141 werd uitgevoerd met een cut-off-datum voor gegevens van 09 mei 2014. Significante verbetering van het primaire eindpunt, de PFS beoordeeld door de onderzoeker, werd waargenomen bij patiënten die gerandomiseerd werden naar de behandelarm met Cotellic plus vemurafenib vergeleken met de behandelarm met placebo plus vemurafenib (HR 0,51 [0,39; 0,68]; p-waarde < 0,0001). De geschatte mediane PFS beoordeeld door de onderzoeker was 9,9 maanden voor de behandelarm met Cotellic plus vemurafenib vs. 6,2 maanden voor de behandelarm met placebo plus vemurafenib. De onafhankelijk beoordeelde geschatte mediane PFS was 11,3 maanden voor de behandelarm met Cotellic plus vemurafenib vs. 6,0 maanden voor de behandelarm met placebo plus vemurafenib (HR 0,60 (0,45; 0,79); p-waarde = 0,0003). Het objectief responspercentage (ORR) voor de behandelarm met Cotellic plus vemurafenib was 67,6% vs. 44,8% voor de behandelarm met placebo plus vemurafenib. Het verschil in ORR was 22,9% (p-waarde < 0,0001).
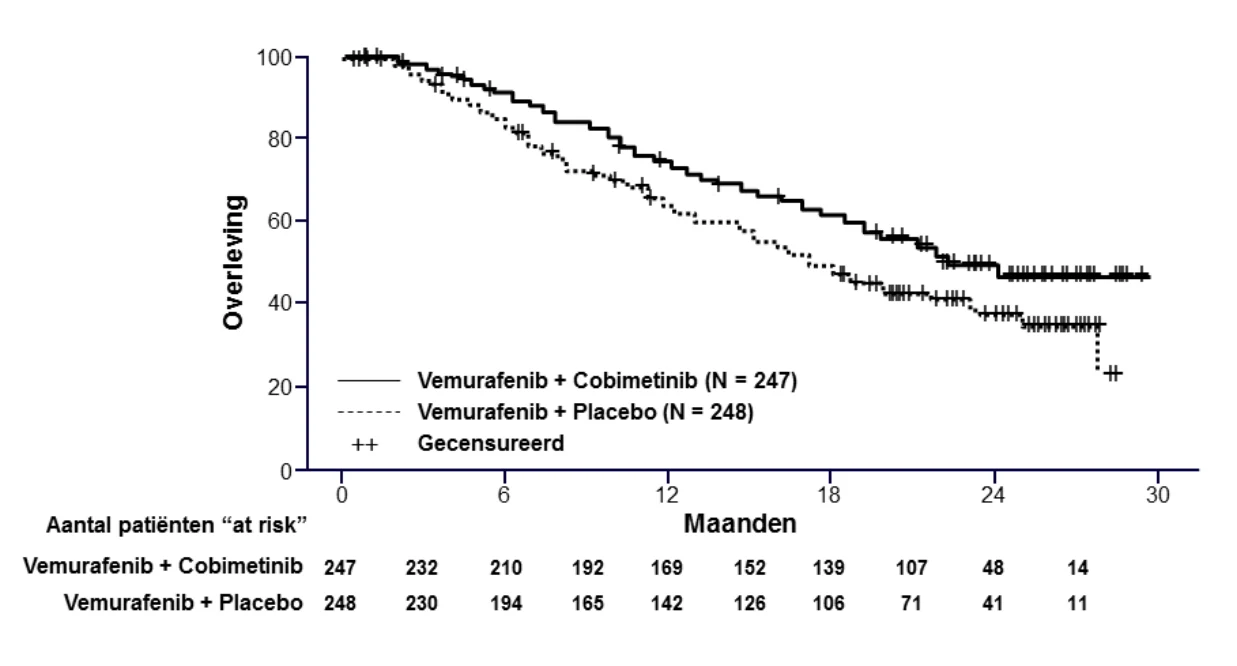
De finale OS analyse voor onderzoek GO28141 werd uitgevoerd met een cut-off-datum voor gegevens van 28 augustus 2015. Significante verbetering van OS werd waargenomen bij patiënten die gerandomiseerd werden naar de behandelarm met Cotellic plus vemurafenib vergeleken met de behandelarm met placebo plus vemurafenib (figuur 1). De OS-schattingen na 1 jaar (75%) en na 2 jaar (48%) voor de behandelarm met Cotellic plus vemurafenib waren groter dan die voor de behandelarm met placebo plus vemurafenib (respectievelijk 64% en 38%).
Figuur 1 Kaplan-Meier-curven van de finale totale overleving – ‘intent-to-treat’-populatie (cut-off-datum: 28 augustus 2015)
Figuur 2 Forestplot voor hazardratio’s van finale totale overleving subgroepanalyses – ‘intent-to-treat’-populatie (cut-off-datum: 28 augustus 2015)
De algehele gezondheidstoestand/gezondheidsgerelateerde kwaliteit van leven, gemeld door de patiënt, werd gemeten met behulp van de EORTC Quality of Life Questionnaire – Core 30 (QLQ-C30). De scores voor alle functioneringsdomeinen en de meeste symptomen (verlies van eetlust, obstipatie, misselijkheid en braken, benauwdheid, pijn, vermoeidheid) toonden aan dat de gemiddelde verandering ten opzichte van baseline vergelijkbaar was tussen de twee behandelarmen en toonden geen klinisch significante veranderingen aan (alle scores waren ≤ 10 punten verandering ten opzichte van baseline).
Onderzoek NO25395 (BRIM7)
De werkzaamheid van Cotellic werd beoordeeld in het fase Ib-onderzoek NO25395. Dit onderzoek werd opgezet om de veiligheid, tolerantie, farmacokinetiek en werkzaamheid te bepalen van Cotellic als dit wordt toegevoegd aan vemurafenib voor de behandeling van patiënten met een inoperabel of gemetastaseerd melanoom dat positief is voor de BRAF V600-mutatie (zoals gedetecteerd door de cobas® 4800 BRAF V600-mutatietest).
In dit onderzoek werden 129 patiënten behandeld met Cotellic en vemurafenib: 63 patiënten waren niet eerder behandeld met een BRAF-remmer (BRAFi-naïef) en 66 patiënten met ziekteprogressie na eerdere behandeling met vemurafenib. Van de 63 BRAFi-naïeve patiënten hadden 20 patiënten eerdere systemische behandeling ontvangen voor gevorderd melanoom en bij de meerderheid (80%) betrof dit immunotherapie.
De resultaten van de BRAFi-naïeve populatie van onderzoek NO25395 waren over het algemeen consistent met de resultaten van onderzoek GO28141. De BRAFi-naïeve patiënten (n ꞊ 63) bereikten een 87% objectief responspercentage, inclusief een complete respons bij 16% van de patiënten. De mediane duur van de respons was 14,3 maanden. De mediane PFS bij BRAFi-naïeve patiënten was 13,8 maanden, met een mediane follow-uptijd van 20,6 maanden. 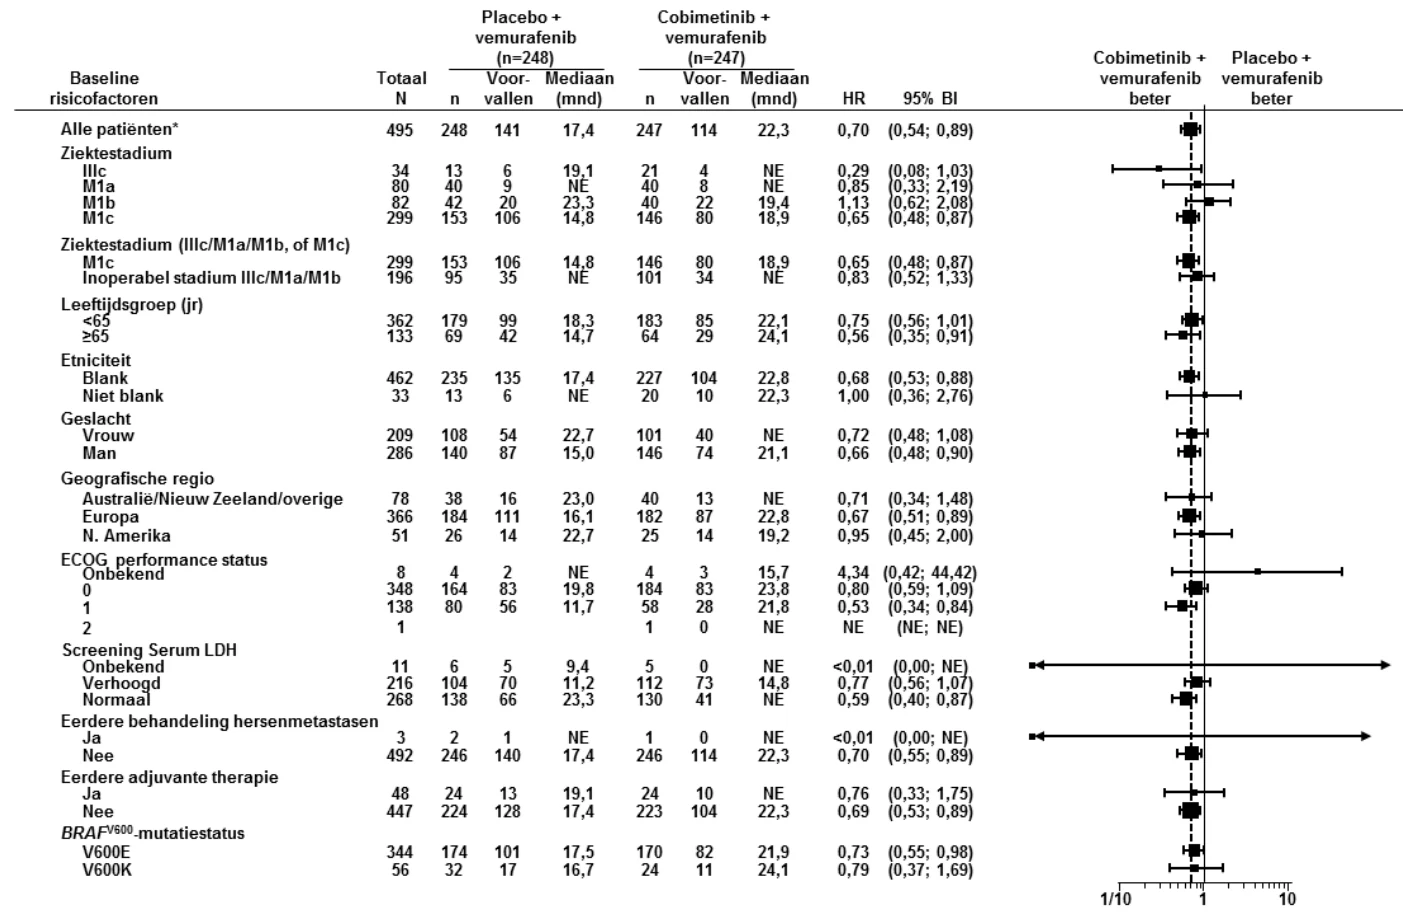
Onder de patiënten met ziekteprogressie na vemurafenib (n = 66), was het objectief responspercentage 15%. De mediane duur van de respons was 6,8 maanden. De mediane PFS bij patiënten met ziekteprogressie na vemurafenib was 2,8 maanden, met een mediane follow-uptijd van 8,1 maanden.
Bij patiënten die niet eerder behandeld waren met een BRAF-remmer, was de mediane totale overleving 28,5 maanden (95%-BI 23,3-34,6). Bij patiënten met ziekteprogressie na behandeling met een BRAF-remmer was de mediane totale overleving 8,4 maanden (95%-BI 6,7-11,1).
Pediatrische patiënten
Een multicenter, open-label, dosis-escalatie fase I/II-onderzoek werd uitgevoerd bij pediatrische patiënten (< 18 jaar, n = 55) om de veiligheid, werkzaamheid en farmacokinetiek van Cotellic te beoordelen. Het onderzoek omvatte pediatrische patiënten met solide tumoren met bekende of mogelijke activatie van de RAS/RAF/MEK/ERK-signaalroute, waarvoor standaardbehandeling niet effectief of niet verdraagbaar is gebleken of waarvoor geen curatieve standaardbehandelopties bestaan. Patiënten werden behandeld met maximaal 60 mg Cotellic oraal eenmaal daags op dag 1-21 van elke 28-daagse behandelcyclus. Het totale responspercentage was laag met slechts 2 partiële responsen (3,6%).
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale dosering van 60 mg bij kankerpatiënten vertoonde cobimetinib een matige absorptiesnelheid met een mediane Tmax van 2,4 uur. De gemiddelde Cmax en AUC0-24 bij steady-state waren respectievelijk 273 ng/ml en 4340 ng.u/ml. De gemiddelde accumulatiesnelheid bij steady-state was ongeveer 2,4-voudig.
Cobimetinib heeft een lineaire farmacokinetiek in het doseringsbereik van ~3,5 mg tot 100 mg.
De absolute biologische beschikbaarheid van cobimetinib was 45,9% (90%-BI: 39,7%; 53,1%) bij gezonde personen. Een massabalansonderzoek werd uitgevoerd bij gezonde personen en toonde aan dat cobimetinib uitgebreid werd gemetaboliseerd en geëlimineerd in de feces. De geabsorbeerde fractie was ~88%, wat wijst op hoge absorptie en first-pass-metabolisme.
De farmacokinetiek van cobimetinib is bij gezonde personen niet gewijzigd bij toediening in de niet-nuchtere toestand (na maaltijd met hoog vetgehalte) vergeleken met de nuchtere toestand. Aangezien voedsel de farmacokinetiek van cobimetinib niet wijzigt, kan het met of zonder voedsel worden ingenomen.
Distributie
In vitro is cobimetinib voor 94,8% gebonden aan humane plasma-eiwitten. Er werd geen preferentiële binding aan humane rode bloedcellen waargenomen (bloed/plasma ratio 0,93).
Het distributievolume was 1050 l bij gezonde personen die een intraveneuze dosis van 2 mg kregen. Het schijnbare distributievolume was 806 l bij kankerpatiënten op basis van een farmacokinetische populatie-analyse.
In vitro is cobimetinib een substraat van P-gp. Het is niet bekend of het getransporteerd wordt door de bloed-hersenbarrière.
Biotransformatie
Oxidatie door CYP3A en glucuronidering door UGT2B7 lijken de belangrijkste metabolismeroutes van cobimetinib te zijn. Cobimetinib is de dominante component in plasma. Er werden in plasma geen oxidatieve metabolieten van meer dan 10% van de totaal circulerende radioactiviteit of humaan-specifieke metabolieten waargenomen. Respectievelijk 6,6% en 1,6% van de toegediende dosis is onveranderd geneesmiddel in feces en urine, hetgeen aangeeft dat cobimetinib primair gemetaboliseerd wordt met minimale eliminatie via de nieren. In-vitro-gegevens duiden erop dat cobimetinib geen remmer is van OAT1, OAT3 of OCT2.
Eliminatie
Cobimetinib en de metabolieten ervan werden bepaald in een massabalansonderzoek bij gezonde personen. Gemiddeld werd 94% van de dosis binnen 17 dagen teruggevonden. Cobimetinib werd uitgebreid gemetaboliseerd en geëlimineerd in de feces.
Na intraveneuze toediening van een dosis van 2 mg cobimetinib was de gemiddelde plasmaklaring (CL) 10,7 l/uur. De gemiddelde CL na orale toediening van 60 mg bij kankerpatiënten was 13,8 l/uur. De gemiddelde eliminatiehalfwaardetijd na orale toediening van cobimetinib was 43,6 uur (variërend van 23,1 tot 69,6 uur). Daarom kan het tot 2 weken na het staken van de behandeling duren tot cobimetinib volledig uit de systemische circulatie is verdwenen.
Speciale populaties
Op basis van een farmacokinetische populatie-analyse hadden geslacht, ras, etniciteit, baseline-ECOG en een licht en matig verminderde nierfunctie geen invloed op de farmacokinetiek van cobimetinib. Baseline leeftijd en baseline lichaamsgewicht werden als statistisch significante covarianten geïdentificeerd voor respectievelijk klaring en distributievolume van cobimetinib. Gevoeligheidsanalyse suggereert echter dat geen van deze covarianten klinisch significante invloed heeft op de steady-state-blootstelling.
Geslacht
Geslacht heeft geen effect op de blootstelling aan cobimetinib op basis van een farmacokinetische populatie-analyse bij 210 vrouwen en 277 mannen.
Ouderen
Leeftijd heeft geen effect op de blootstelling aan cobimetinib op basis van een farmacokinetische populatie-analyse bij 133 patiënten van ≥ 65 jaar.
Verminderde nierfunctie
Op basis van preklinische gegevens en het massabalansonderzoek bij mensen wordt cobimetinib voornamelijk gemetaboliseerd, met minimale eliminatie via de nieren. Er is geen formeel farmacokinetisch onderzoek uitgevoerd bij patiënten met een verminderde nierfunctie.
Een farmacokinetische populatie-analyse, waarbij gegevens werden gebruikt van 151 patiënten met een licht verminderde nierfunctie (creatinineklaring [CRCL] 60 tot minder dan 90 ml/min), 48 patiënten met een matig verminderde nierfunctie (CRCL 30 tot minder dan 60 ml/min) en 286 patiënten met een normale nierfunctie (CRCL groter dan of gelijk aan 90 ml/min), toonde aan dat CRCL geen noemenswaardige invloed had op de blootstelling aan cobimetinib. Een licht tot matig verminderde nierfunctie is niet van invloed op cobimetinib-blootstelling gebaseerd op de farmacokinetische populatie-analyse. Er zijn zeer beperkte gegevens beschikbaar voor Cotellic bij patiënten met een ernstig verminderde nierfunctie.
Verminderde leverfunctie
De farmacokinetiek van cobimetinib werd onderzocht bij 6 personen met een licht verminderde leverfunctie (Child Pugh A), 6 personen met een matig verminderde leverfunctie (Child Pugh B), 6 personen met een ernstig verminderde leverfunctie (Child Pugh C) en 10 gezonde personen. Systemische totale cobimetinib-blootstelling na een enkelvoudige dosis was vergelijkbaar tussen personen met een licht of matig verminderde leverfunctie en gezonde personen, terwijl personen met een ernstig verminderde leverfunctie een lagere totale cobimetinib-blootstelling hadden (AUC0-∞ geometrisch gemiddelde ratio van 0,69 vergeleken met gezonde personen), die niet als klinisch significant wordt beschouwd. Blootstelling aan ongebonden cobimetinib was vergelijkbaar tussen personen met een licht of matig verminderde leverfunctie en personen met een normale leverfunctie, terwijl bij personen met een ernstig verminderde leverfunctie de blootstelling ongeveer 2-voudig verhoogd was (zie rubriek 4.2).
Pediatrische patiënten
De maximaal verdraagbare dosis (maximum tolerated dose, MTD) bij pediatrische patiënten met kanker voor de tablet- en suspensieformuleringen werd vastgesteld op respectievelijk 0,8 mg/kg/dag en 1,0 mg/kg/dag. De meetkundig gemiddelde steady-state blootstelling (CV%) bij pediatrische patiënten op de vastgestelde MTD van 1,0 mg/kg/dag (suspensieformulering) was Cmax,ss 142 ng/ml (79,5%) en voor AUC0-24,ss 1862 ng.u/ml (87,0%), wat ongeveer 50% lager is dan die bij volwassen patiënten bij een dosis van 60 mg eenmaal daags.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Carcinogeniteitsonderzoeken zijn niet uitgevoerd met cobimetinib. Standaard genotoxiciteitsonderzoeken met cobimetinib waren negatief.
Er zijn geen specifieke vruchtbaarheidsonderzoeken bij dieren uitgevoerd met cobimetinib. Bij onderzoeken naar de toxiciteit werden degeneratieve veranderingen waargenomen in de voortplantingsweefsels, waaronder verhoogde apoptose/necrose van corpus luteum en zaadblaas, epididymale en vaginale epitheelcellen bij ratten en epididymale epitheelcellen bij honden. De klinische relevantie hiervan is niet bekend.
Bij toediening aan zwangere ratten veroorzaakte cobimetinib embryoletaliteit en foetale misvormingen van de grote vaten en de schedel bij systemische blootstelling die gelijk is aan de humane blootstelling bij de aanbevolen dosis.
Cardiovasculaire veiligheid van cobimetinib in combinatie met vemurafenib is niet in vivo onderzocht. In vitro produceerde cobimetinib matige remming van hERG-ionkanalen (IC50꞊ 0,5 µM [266 ng/ml]), wat ongeveer 18 keer hoger is dan de piekplasmaconcentraties (Cmax) bij de in de handel te brengen dosering van 60 mg (ongebonden Cmax꞊ 14 ng/ml [0,03 µM]).
Toxiciteitsonderzoeken bij ratten en honden identificeerden over het algemeen reversibele degeneratieve veranderingen in beenmerg, maag-darmstelsel, huid, thymus, bijnier, lever, milt, lymfeklier, nier, hart, eierstok en vagina bij plasmablootstellingen onder de klinisch werkzame waarden. Toxiciteiten die leidden tot doseringsverlaging omvatten huidzweren, exsudaat aan de oppervlakte en acanthose bij ratten en chronisch actieve ontsteking en degeneratie van de slokdarm geassocieerd met verschillende mate van gastro-enteropathie bij honden.
In een onderzoek naar de toxiciteit bij herhaalde dosering bij jonge ratten was de systemische blootstelling aan cobimetinib 2 tot 11 keer hoger op dag 10 postnataal dan op dag 38 postnataal wanneer de blootstelling gelijk was aan die bij volwassen ratten. Bij jonge ratten resulteerde de toediening van cobimetinib in soortgelijke veranderingen als waargenomen in de kernonderzoeken naar toxiciteit bij volwassenen, waaronder reversibele degeneratieve veranderingen in de thymus en lever, verlaagd gewicht van de milt en schildklier/bijschildklier, verhoogd fosfor, bilirubine en rode bloedcelmassa en verlaagde triglyceriden. Mortaliteit trad op bij jonge dieren bij een dosering (3 mg/kg) die niet leidde tot mortaliteit bij volwassen dieren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat
Microkristallijne cellulose (E460)
Croscarmellosenatrium (E468)
Magnesiumstearaat (E470b)
Filmomhulling
Polyvinylalcohol
Titaandioxide (E171)
Macrogol 3350
Talk (E553b)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
5 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Transparante blisterverpakking van PVC/PVDC met 21 tabletten. Elke verpakking bevat 63 tabletten.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/15/1048/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 november 2015 Datum van laatste verlenging: 25 juni 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.