


SmPC (samenvatting van de productkenmerken) - Cimzia
1. NAAM VAN HET GENEESMIDDEL
Cimzia 200 mg oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke voorgevulde pen bevat 200 mg certolizumab pegol in één ml.
Certolizumab pegol is een recombinant, gehumaniseerd Fab'-fragment van een antilichaam tegen tumornecrosefactor-alfa (TNF-α) tot expressie gebracht in Escherichia coli en geconjugeerd met polyethyleenglycol (PEG).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie).
Heldere tot bijna doorschijnende, kleurloze tot geelachtige oplossing. De pH van de oplossing is ongeveer 4.7.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Reumatoïde artritis
Cimzia is, in combinatie met methotrexaat (MTX), geïndiceerd voor:
- de behandeling van matige tot ernstige, actieve reumatoïde artritis (RA) bij volwassen patiënten die onvoldoende reageren op disease-modifying antirheumatic drugs (DMARD’s) inclusief MTX. Cimzia kan als monotherapie worden gegeven in geval van intolerantie voor MTX of wanneer voortgezette behandeling met MTX ongewenst is.
- de behandeling van ernstige, actieve en progressieve RA bij volwassenen die niet eerder behandeld werden met MTX of andere DMARD’s.
Gebleken is dat Cimzia, gegeven in combinatie met MTX, een remmend effect heeft op de progressiesnelheid van gewrichtsschade, zoals gemeten door middel van röntgenonderzoek, en de fysieke functie verbetert.
Axiale spondyloartritis
Cimzia is geïndiceerd voor de behandeling van volwassen patiënten met ernstige actieve axiale spondyloartritis, met inbegrip van:
Spondylitis ankylopoetica (SA) (ook bekend als radiografische axiale spondyloartritis) Volwassenen met ernstige actieve spondylitis ankylopoetica die onvoldoende reageren op of die intolerant zijn voor niet-steroïdale anti-inflammatoire geneesmiddelen (NSAID’s).
Axiale spondyloartritis zonder röntgenologisch bewijs van SA (ook bekend als niet-radiografische axiale spondyloartritis)
Volwassenen met ernstige actieve axiale spondyloartritis zonder röntgenologisch bewijs van SA, die onvoldoende reageren op of die intolerant zijn voor NSAID’s, maar met objectieve tekenen van ontsteking door een verhoogd C-reactief proteïne (CRP) en/of positieve Magnetic Resonance Imaging (MRI).
Artritis psoriatica
Cimzia, in combinatie met MTX, is geïndiceerd voor de behandeling van actieve artritis psoriatica bij volwassenen die onvoldoende reageerden op eerdere therapie met DMARD’s.
Cimzia kan als monotherapie gegeven worden in geval van intolerantie voor methotrexaat of wanneer voortzetting van de behandeling met methotrexaat ongewenst is.
Plaque psoriasis
Cimzia is geïndiceerd voor de behandeling van matige tot ernstige plaque psoriasis bij volwassenen die geschikt zijn voor systemische behandeling.
Voor details in verband met de therapeutische effecten, zie rubriek 5.1.
4.2 Dosering en wijze van toediening
De behandeling dient te worden gestart en plaats te vinden onder toezicht van medische specialisten met ervaring in het diagnosticeren en behandelen van aandoeningen waarvoor Cimzia is aangewezen. Aan patiënten dient de speciale patiëntenherinneringskaart te worden gegeven.
Dosering
Reumatoïde artritis, artritis psoriatica, axiale spondyloartritis, plaque psoriasis
Oplaaddosis
De aanbevolen startdosis van Cimzia voor volwassen patiënten is 400 mg (gegeven met 2 subcutane injecties van ieder 200 mg) in week 0, 2 en 4. Voor reumatoïde artritis en artritis psoriatica dient MTX, waar van toepassing, tijdens behandeling met Cimzia te worden voortgezet.
Onderhoudsdosis
Reumatoïde artritis
Na de startdosis is de aanbevolen onderhoudsdosis van Cimzia voor volwassen patiënten met reumatoïde artritis 200 mg om de 2 weken. Wanneer de klinische respons bevestigd is, kan een alternatieve onderhoudsdosering van 400 mg om de 4 weken overwogen worden. MTX dient, waar van toepassing, tijdens behandeling met Cimzia te worden voortgezet.
Axiale spondyloartritis
Na de startdosis is de aanbevolen onderhoudsdosis van Cimzia voor volwassen patiënten met axiale spondyloartritis 200 mg om de 2 weken of 400 mg om de 4 weken. Na ten minste 1 jaar behandeling met Cimzia kan, bij patiënten met aanhoudende remissie, een verlaagde onderhoudsdosis van 200 mg om de 4 weken worden overwogen (zie rubriek 5.1).
Artritis psoriatica
Na de startdosis is de aanbevolen onderhoudsdosis van Cimzia voor volwassen patiënten met artritis psoriatica 200 mg om de 2 weken. Wanneer de klinische respons bevestigd is, kan een alternatieve onderhoudsdosering van 400 mg om de 4 weken overwogen worden. MTX dient, waar van toepassing, tijdens de behandeling met Cimzia te worden voortgezet.
Voor alle bovenstaande indicaties duiden beschikbare gegevens erop dat klinische respons gewoonlijk binnen 12 weken behandeling wordt bereikt. Voortzetting van de therapie dient zorgvuldig te worden heroverwogen bij patiënten bij wie binnen de eerste 12 weken van de behandeling geen aanwijzingen voor therapeutisch voordeel worden gevonden.
Plaque psoriasis
Na de startdosis, is de onderhoudsdosis Cimzia voor volwassen patiënten met plaque psoriasis 200 mg om de 2 weken. Een dosis van 400 mg om de 2 weken kan overwogen worden voor patiënten die onvoldoende reageren (zie rubriek 5.1).
Beschikbare gegevens voor volwassenen met plaque psoriasis duiden erop dat een klinische respons gewoonlijk binnen 16 weken behandeling wordt bereikt. Voortzetting van de behandeling dient zorgvuldig te worden heroverwogen bij patiënten bij wie binnen de eerste 16 weken van de behandeling geen aanwijzingen voor therapeutisch voordeel worden gevonden. Sommige patiënten met een initiële gedeeltelijke respons kunnen vervolgens verbetering tonen met voortzetting van behandeling na 16 weken.
Gemiste dosis
Patiënten die een dosis vergeten, moet worden geadviseerd de volgende dosis Cimzia te injecteren zodra ze zich dit herinneren en de daaropvolgende doses te injecteren zoals geïnstrueerd.
Speciale populaties
Pediatrische patiënten (< 18 jaar)
De veiligheid en werkzaamheid van Cimzia bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Cimzia mag niet gebruikt worden bij kinderen en adolescenten jonger dan 18 jaar.
Oudere patiënten (≥ 65 jaar)
Dosisaanpassing is niet nodig. Farmacokinetische populatieanalyses toonden geen effect van leeftijd (zie rubriek 5.2).
Nier- en leverfunctiestoornis
Cimzia is niet onderzocht bij deze patiëntenpopulaties. Er kan geen doseringsadvies worden gegeven (zie rubriek 5.2).
Wijze van toediening
De totale inhoud (1 ml) van de voorgevulde pen mag uitsluitend worden toegediend als subcutane injectie. Geschikte injectieplaatsen zijn het bovenbeen en de buik.
Na de injectietechniek goed te hebben geoefend, kunnen patiënten zelf Cimzia injecteren met de voorgevulde pen als hun arts beslist dat hiertegen geen bezwaar is en indien nodig gevolgd door een medische nacontrole. De arts moet met de patiënt bespreken welke injectievorm het meest geschikt is.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen.
Actieve tuberculose of andere ernstige infecties, zoals sepsis of opportunistische infecties (zie rubriek 4.4).
Matig tot ernstig hartfalen (NYHA-klasse III/IV) (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Patiënten moeten vóór, tijdens en na behandeling met Cimzia nauwgezet worden gecontroleerd op aanwijzingen en symptomen van infecties, waaronder tuberculose. Omdat de eliminatie van certolizumab pegol tot 5 maanden kan duren, dienen de controles gedurende deze periode voortgezet te worden (zie rubriek 4.3).
Bij patiënten met een klinisch belangrijke actieve infectie, waaronder chronische of gelokaliseerde infecties, mag de behandeling met Cimzia pas worden gestart als de infectie onder controle is (zie rubriek 4.3).
Patiënten bij wie tijdens behandeling met Cimzia een nieuwe infectie ontstaat, dienen nauwgezet te worden gecontroleerd. Als bij een patiënt een nieuwe ernstige infectie ontstaat, moet de toediening van Cimzia worden stopgezet tot de infectie onder controle is. Artsen dienen de nodige voorzichtigheid in acht te nemen wanneer Cimzia wordt overwogen voor gebruik bij patiënten met een voorgeschiedenis van recidiverende of opportunistische infecties of met een onderliggende aandoening die de patiënt verhoogd vatbaar maakt voor infecties, zoals het gelijktijdige gebruik van immunosuppressiva.
Het kan zijn dat patiënten met reumatoïde artritis als gevolg van hun ziekte of comedicatie de typische symptomen van een infectie, waaronder koorts, niet vertonen. Het is daarom van kritisch belang om elke infectie en met name atypische klinische manifestaties van ernstige infecties in een vroeg stadium te onderkennen, om vertragingen bij de diagnostiek en start van de behandeling tot een minimum te beperken.
Bij patiënten die Cimzia kregen, is melding gemaakt van ernstige infecties, waaronder sepsis en tuberculose (inclusief miliaire, gedissemineerde en extrapulmonale tuberculose) en opportunistische infecties (bijvoorbeeld histoplasmose, nocardia, candidiasis). Enkele van deze gevallen hadden een fatale afloop.
Tuberculose
Voordat behandeling met Cimzia wordt gestart, moeten alle patiënten worden onderzocht op zowel actieve als inactieve (latente) tuberculose. Dit onderzoek dient onder meer te bestaan uit een gedetailleerde medische anamnese bij patiënten met tuberculose in de voorgeschiedenis, bij patiënten die mogelijk eerder blootgesteld zijn geweest aan andere patiënten met actieve tuberculose en bij patiënten die momenteel immunosuppressiva gebruiken of in het verleden gebruikt hebben. Bij alle patiënten dienen gepaste screeningtests, bijvoorbeeld een tuberculine huidtest (Mantoux) en thoraxfoto, te worden uitgevoerd (er kunnen plaatselijke richtlijnen van toepassing zijn). Het wordt aanbevolen om de uitgevoerde testen op de patiëntenherinneringskaart te noteren. Voorschrijvers dienen bedacht te zijn op het risico op vals negatieve uitkomsten van tuberculine huidtesten, in het bijzonder bij patiënten die ernstig ziek zijn of een verzwakt immuunsysteem hebben.
Als vóór of tijdens de behandeling actieve tuberculose wordt gediagnosticeerd, mag de behandeling met Cimzia niet gestart worden of moet de Cimzia-behandeling stopgezet worden (zie rubriek 4.3).
Wanneer inactieve ('latente') tuberculose vermoed wordt, dient een arts met expertise op het gebied van behandeling van tuberculose te worden geconsulteerd. In alle hieronder beschreven situaties dienen de voordelen van de behandeling met Cimzia zorgvuldig te worden afgewogen tegen de risico's ervan.
Als latente tuberculose wordt gediagnosticeerd, moet vóór het begin van de behandeling met Cimzia gepaste antituberculeuze therapie gestart worden volgens de plaatselijke richtlijnen. Het gebruik van tuberculostatica moet eveneens vóór aanvang van behandeling met Cimzia overwogen worden bij patiënten met een voorgeschiedenis van latente of actieve tuberculose bij wie niet met zekerheid vastgesteld kan worden dat ze adequaat zijn behandeld, en bij patiënten met significante risicofactoren voor tuberculose ondanks een negatieve test voor latente tuberculose. Vóór aanvang van behandeling met Cimzia moeten biologische tests om tuberculose vast te stellen worden overwogen bij elk mogelijk geval van latente tuberculose-infectie, ongeacht BCG-vaccinatie.
Er zijn gevallen geweest van actieve tuberculose bij patiënten die behandeld werden met TNF-antagonisten waaronder Cimzia, ondanks een voorafgaande of gelijktijdige profylactische tuberculosebehandeling. Enkele patiënten die succesvol behandeld waren voor actieve tuberculose, kregen opnieuw tuberculose tijdens hun behandeling met Cimzia.
Patiënten moeten worden geïnstrueerd om medische hulp in te roepen als er tijdens of na behandeling met Cimzia tekenen/symptomen ontstaan die op een tuberculose-infectie duiden (bijvoorbeeld aanhoudend hoesten, vermageren/gewichtsverlies, subfebriele temperatuur, lusteloosheid).
Reactivering van het hepatitis-B-virus (HBV)
Reactivering van hepatitis B is opgetreden bij patiënten die chronische dragers van dit virus waren (positief voor het oppervlakte-antigeen) en TNF-antagonisten, waaronder certolizumab pegol, kregen. Sommige gevallen hadden een fatale afloop.
Patiënten moeten vóór aanvang van de behandeling met Cimzia op HBV-infectie worden getest. Voor patiënten die positief voor HBV-infectie testen, wordt aanbevolen te overleggen met een arts met expertise inzake de behandeling van hepatitis B.
Dragers van HBV die met Cimzia behandeld moeten worden, dienen tijdens en tot enkele maanden na de behandeling nauwlettend te worden gecontroleerd op tekenen en symptomen van een actieve HBV-infectie. Er zijn geen toereikende gegevens beschikbaar over de behandeling van HBV-dragers die gelijktijdig met een TNF-antagonistenbehandeling antivirale middelen krijgen om reactivering van HBV te voorkomen. Wanneer bij patiënten reactivering van HBV optreedt, moet de behandeling met Cimzia worden stopgezet en begonnen worden met een effectieve antivirale behandeling en een passende ondersteunende behandeling.
Maligniteiten en lymfoproliferatieve aandoeningen
De mogelijke rol van behandeling met TNF-antagonisten bij het ontstaan van maligniteiten is niet bekend. Voorzichtigheid is geboden wanneer overwogen wordt een behandeling met TNF-antagonisten te starten bij patiënten met een voorgeschiedenis van maligniteiten of wanneer overwogen wordt die behandeling voort te zetten bij patiënten bij wie een maligniteit is ontstaan.
Op basis van de huidige kennis kan een mogelijk risico op het ontstaan van lymfomen, leukemie of andere maligniteiten bij patiënten die met een TNF-antagonist behandeld worden, niet worden uitgesloten.
In klinische onderzoeken met Cimzia en andere TNF-antagonisten zijn meer gevallen van lymfoom en andere maligniteiten gerapporteerd bij patiënten die TNF-antagonisten kregen, dan bij controlepatiënten die placebo kregen (zie rubriek 4.8). In de post-marketingperiode zijn bij patiënten die met een TNF-antagonist werden behandeld, gevallen van leukemie gerapporteerd. Er is een verhoogd achtergrondrisico op lymfoom en leukemie bij patiënten met langdurige zeer actieve inflammatoire reumatoïde artritis, hetgeen de risicoschatting compliceert.
Er zijn geen onderzoeken uitgevoerd waarin patiënten waren opgenomen met een voorgeschiedenis van maligniteiten of waarin behandeling werd voortgezet bij patiënten bij wie een maligniteit ontstaan is terwijl ze Cimzia kregen.
Huidkankers
Melanoom en Merkelcelcarcinoom zijn gemeld bij patiënten die behandeld werden met TNF-antagonisten, waaronder certolizumab pegol (zie rubriek 4.8). Periodiek huidonderzoek wordt aangeraden, vooral bij patiënten met risicofactoren voor huidkanker.
Maligniteiten bij kinderen
Maligniteiten, soms fataal, zijn gerapporteerd bij kinderen, adolescenten en jongvolwassenen (tot de leeftijd van 22 jaar) die in de post-marketingperiode werden behandeld met TNF-antagonisten (start van de behandeling ≤ 18 jaar). In ongeveer de helft van de gevallen ging het om lymfomen. De andere gevallen betroffen een aantal verschillende maligniteiten, waaronder zeldzame maligniteiten die gewoonlijk in verband worden gebracht met immunosuppressie. Bij met TNF-antagonisten behandelde kinderen en adolescenten kan het risico op de ontwikkeling van maligniteiten niet worden uitgesloten.
Er zijn post-marketinggevallen van hepatosplenisch T-cellymfoom (HSTCL) gemeld bij patiënten die behandeld werden met TNF-antagonisten. Dit zeldzame type T-cellymfoom heeft een zeer agressief ziekteverloop en is gewoonlijk fataal. In de meerderheid van de gevallen die gerapporteerd werden met een TNF-antagonist, kwam dit voor bij adolescenten en jongvolwassen mannen met de ziekte van Crohn of colitis ulcerosa. Bijna al deze patiënten werden op het moment van of voorafgaand aan de diagnose gelijktijdig behandeld met de immunosuppressiva azathioprine en/of 6-mercaptopurine en een TNF-antagonist. Het risico op de ontwikkeling van hepatosplenisch T-cellymfoom bij patiënten die met Cimzia werden behandeld, kan niet uitgesloten worden.
Chronische obstructieve longziekte (COPD)
In een klinisch exploratief onderzoek waarin het gebruik van een andere TNF-antagonist (infliximab) werd geëvalueerd bij patiënten met matige tot ernstige chronische obstructieve longziekte (COPD), werden meer maligniteiten gerapporteerd bij de met infliximab behandelde patiënten (veelal in de longen, het hoofd of de hals/nek) dan bij de controlepatiënten. Alle patiënten hadden een voorgeschiedenis van zwaar roken. Er dient daarom voorzichtigheid te worden betracht bij gebruik van een TNF-antagonist bij COPD-patiënten en bij patiënten met een verhoogd risico op maligniteiten als gevolg van zwaar roken.
Congestief hartfalen
Cimzia is gecontra-indiceerd bij matig of ernstig hartfalen (zie rubriek 4.3). In een klinisch onderzoek met een andere TNF-antagonist zijn verslechtering van congestief hartfalen en verhoogde mortaliteit als gevolg van congestief hartfalen waargenomen. Ook bij patiënten met reumatoïde artritis die Cimzia kregen, zijn gevallen van congestief hartfalen gerapporteerd. Bij patiënten met licht hartfalen (NYHA-klasse I/II) dient Cimzia voorzichtig te worden gebruikt. Behandeling met Cimzia moet worden gestaakt bij patiënten bij wie nieuwe symptomen van hartfalen ontstaan of bestaande symptomen van congestief hartfalen verergeren.
Hematologische reacties
Bij TNF-antagonisten is zelden melding gemaakt van pancytopenie, waaronder aplastische anemie. Bij behandeling met Cimzia zijn hematologische bijwerkingen gerapporteerd, waaronder medisch significante cytopenie (bijvoorbeeld leukopenie, pancytopenie, trombocytopenie) (zie rubriek 4.8). Alle patiënten die Cimzia gebruiken, moet worden geadviseerd onmiddellijk medisch advies te vragen als ze tekenen en symptomen krijgen die op bloeddyscrasieën of een infectie duiden (bijvoorbeeld aanhoudende koorts, bloeduitstortingen, bloedingen, bleekheid). Het stopzetten van de behandeling met Cimzia dient te worden overwogen bij patiënten met bewezen significante hematologische afwijkingen.
Neurologische voorvallen
Gebruik van TNF-antagonisten is in zeldzame gevallen in verband gebracht met het ontstaan van of de verergering van klinische symptomen en/of radiografische aanwijzingen voor een demyeliniserende aandoening, waaronder multipele sclerose. Bij patiënten met een bestaande of recent ontstane demyeliniserende aandoening dienen de voordelen en risico's van behandeling met TNF-antagonisten zorgvuldig te worden overwogen, voordat een behandeling met Cimzia wordt gestart. Bij met Cimzia behandelde patiënten zijn zeldzame gevallen van neurologische aandoeningen gerapporteerd, waaronder insulten, neuritis en perifere neuropathie.
Overgevoeligheid
Er zijn na toediening van Cimzia zelden ernstige overgevoeligheidsreacties gerapporteerd. Enkele van deze reacties kwamen voor na de eerste toediening van Cimzia. Als er ernstige reacties ontstaan, moet toediening van Cimzia onmiddellijk worden gestaakt en een adequate behandeling worden ingesteld.
Gegevens over het gebruik van Cimzia bij patiënten die een ernstige overgevoeligheidsreactie op een andere TNF-antagonist hadden, zijn beperkt; bij deze patiënten is voorzichtigheid geboden.
Gevoeligheid voor latex
De naaldbescherming in de afneembare dop van de Cimzia voorgevulde pen bevat een derivaat van natuurlijk latexrubber (zie rubriek 6.5). Contact met natuurlijk latexrubber kan een ernstige allergische reactie veroorzaken bij personen die gevoelig zijn voor latex. Er is tot op heden geen antigeen latexeiwit aangetroffen in de afneembare naalddop van de Cimzia voorgevulde pen. Desalniettemin kan een mogelijk risico op overgevoeligheidsreacties bij personen die gevoelig zijn voor latex, niet volledig worden uitgesloten.
Immunosuppressie
Aangezien tumornecrosefactor (TNF) een regulerende functie heeft in het ontstekingsproces en de cellulaire immuunresponsen moduleert, bestaat de mogelijkheid dat TNF-antagonisten, waaronder Cimzia, immunosuppressie veroorzaken, wat de weerstand van de patiënt tegen infecties en maligniteiten aantast.
Auto-immuniteit
Behandeling met Cimzia kan leiden tot de vorming van antinucleaire antilichamen (ANA’s) en soms tot het ontstaan van een lupusachtig syndroom (zie rubriek 4.8). De invloed van langdurige behandeling met Cimzia op het ontstaan van auto-immuunziekten is niet bekend. Als een patiënt na behandeling met Cimzia symptomen krijgt die op een lupusachtig syndroom duiden, moet de behandeling worden gestaakt. Cimzia is niet specifiek bestudeerd in een lupuspopulatie (zie rubriek 4.8).
Vaccinaties
Patiënten die met Cimzia worden behandeld, kunnen vaccinaties krijgen, met uitzondering van levende vaccins. Er zijn geen gegevens beschikbaar over de respons op levende vaccinaties of over de secundaire infectieoverdracht door levende vaccins bij patiënten die Cimzia krijgen. Levende vaccins mogen niet gelijktijdig met Cimzia worden toegediend.
In een placebogecontroleerde klinische studie bij patiënten met reumatoïde artritis werd bij de patiënten die behandeld werden met Cimzia of placebo een vergelijkbare antilichaamreactie vastgesteld, wanneer het pneumokokkenpolysaccharidevaccin en het influenzavaccin gelijktijdig werden toegediend met Cimzia. Patiënten die gelijktijdig Cimzia en methotrexaat gebruikten, hadden, vergeleken met patiënten die alleen Cimzia gebruikten, een lagere humorale respons. De klinische significantie hiervan is niet bekend.
Gelijktijdig gebruik met andere biologische middelen
In klinische onderzoeken is melding gemaakt van ernstige infecties en neutropenie bij gelijktijdig gebruik van anakinra (een interleukine-1-antagonist) of abatacept (een CD28-modulator) en een andere TNF-antagonist, etanercept, zonder toegevoegde waarde ten opzichte van behandeling met alleen de TNF-antagonist. Vanwege de aard van de bijwerkingen die werden waargenomen bij de combinatie van een andere TNF-antagonist met ofwel abatacept ofwel anakinra, zou de combinatie van anakinra of abatacept met andere TNF-antagonisten in een vergelijkbare toxiciteit kunnen resulteren. Gebruik van certolizumab pegol in combinatie met anakinra of abatacept wordt daarom niet aanbevolen (zie rubriek 4.5).
Chirurgie
Er is beperkte ervaring met de veiligheid van chirurgische procedures bij met Cimzia behandelde patiënten. Indien een operatieve procedure gepland is, dient rekening te worden gehouden met de halfwaardetijd van 14 dagen van certolizumab pegol. Een patiënt die Cimzia gebruikt en geopereerd moet worden, dient zorgvuldig te worden gecontroleerd op infecties en adequate maatregelen dienen genomen te worden.
Geactiveerde partiële tromboplastinetijd (aPTT) test
Bij met Cimzia behandelde patiënten is een wisselwerking met bepaalde stollingstesten geconstateerd. Cimzia kan onjuist verhoogde aPTT-testresultaten veroorzaken bij patiënten zonder stollingsafwijkingen. Dit effect is waargenomen met de PTT-Lupus Anticoagulant (LA)-test en de Standard Target Activated Partial Thromboplastin time (STA-PTT) Automate-tests van Diagnostica Stago, en met de HemosIL APTT-SP liquid en de HemosIL lyophilised silica-tests van Instrumentation Laboratories. Andere aPTT-testen worden mogelijk eveneens verstoord. Er zijn geen aanwijzingen dat behandeling met Cimzia een effect heeft op stolling in vivo. Nadat patiënten Cimzia krijgen, dient zorgvuldige aandacht te worden besteed aan de interpretatie van afwijkende stollingsuitslagen. Interferentie met trombinetijdtesten (TT-testen) en protrombinetijdtesten (PT-testen) werd niet waargenomen.
Oudere patiënten
Alhoewel de ervaring beperkt is, was er in de klinische onderzoeken bij proefpersonen van 65 jaar en ouder, vergeleken met jongere proefpersonen, een ogenschijnlijke hogere incidentie van infecties. Bij het behandelen van oudere patiënten dient voorzichtigheid te worden betracht en dient bijzondere aandacht te worden besteed aan het optreden van infecties.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gelijktijdige behandeling met methotrexaat, corticosteroïden, niet-steroïde anti-inflammatoire geneesmiddelen (NSAID’s) en analgetica had op basis van een farmacokinetische populatieanalyse geen effect op de farmacokinetiek van certolizumab pegol.
De combinatie van certolizumab pegol met anakinra of abatacept wordt niet aanbevolen (zie rubriek 4.4).
Gelijktijdige toediening van Cimzia en methotrexaat had geen significant effect op de farmacokinetiek van methotrexaat. Uit een onderlinge vergelijking van onderzoeken bleek de farmacokinetiek van certolizumab pegol vergelijkbaar met de farmacokinetiek eerder waargenomen bij gezonde proefpersonen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vruchtbare vrouwen
Het gebruik van adequate anticonceptie dient te worden overwogen voor vrouwen in de vruchtbare leeftijd. Voor vrouwen die zwanger willen worden, moet de klinische behoefte voor het ondergaan van behandeling met Cimzia worden geëvalueerd. Als wordt besloten Cimzia vóór de conceptie uit het lichaam te klaren, moet de anticonceptie gedurende 5 maanden na de laatste dosis Cimzia worden voortgezet (zie rubriek 5.2).
Zwangerschap
Gegevens bij mensen
Een grote hoeveelheid gegevens (meer dan 1500 zwangerschappen waarbij blootstelling aan Cimzia plaatsvond tijdens het eerste trimester) van prospectief verzamelde zwangerschappen met bekende zwangerschapsuitkomsten duidt erop dat Cimzia niet misvormend of foetaal/neonataal toxisch is. Er worden continu gegevens verzameld door middel van geneesmiddelbewaking en een zwangerschapsregister.
In een zwangerschapsregister (het OTIS-onderzoek) was het aandeel grote geboorteafwijkingen bij levendgeboren zuigelingen 15/132 (11,4%) bij vrouwen die tijdens ten minste het eerste trimester werden behandeld met Cimzia en 8/126 (6,3%) bij vrouwen met dezelfde geïndiceerde ziekten maar zonder behandeling met Cimzia (relatief risico 1,85; 95%-BI 0,74 tot 4,60). Er werd een soortgelijk verband gezien wanneer met Cimzia behandelde vrouwen werden vergeleken met vrouwen die geen ziekte hadden die overeenkwam met indicaties waarvoor Cimzia is goedgekeurd (aandeel 10/126 [7,9%] en relatief risico 1,65; 95%-BI 0,75 tot 3,64). Er is geen patroon van grote of kleine afwijkingen geïdentificeerd. Er waren tussen de met Cimzia behandelde groep en beide vergelijkingsgroepen geen duidelijke verschillen voor spontane abortus, ernstige of opportunistische infecties, ziekenhuisopname, bijwerkingen van de vaccins bij de kinderen die werden opgevolgd tot de leeftijd van 5 jaar. Er zijn geen doodgeboorten of afbrekingen gemeld in de Cimzia-groep, terwijl er 2 doodgeboorten en 3 zwangerschapsafbrekingen werden gemeld in de groep zonder ziekte. De interpretatie van gegevens kan beïnvloed zijn door methodologische beperkingen van het onderzoek, waaronder een kleine steekproefgrootte en niet-gerandomiseerde opzet.
In een klinisch onderzoek met 21 vrouwen die Cimzia kregen tijdens de zwangerschap werden plasmaconcentraties van certolizumab pegol waargenomen die binnen het bereik van de waargenomen concentraties bij niet-zwangere volwassen patiënten lagen (zie rubriek 5.2).
In een klinisch onderzoek werden 16 vrouwen behandeld met certolizumab pegol (200 mg elke 2 weken of 400 mg elke 4 weken) tijdens zwangerschap. Plasmaconcentraties van certolizumab pegol, bij de geboorte gemeten bij 14 zuigelingen, waren bij 13 monsters onder de limiet voor kwantificering (Below the Limit of Quantification, BLQ); één was 0,042 µg/ml met een zuigeling/moederplasmaratio van 0,09% bij de geboorte. In week 4 en week 8 waren alle concentraties bij zuigelingen BLQ. Het klinisch belang van lage niveaus van certolizumab pegol voor zuigelingen is niet bekend. Het wordt aanbevolen om na de laatste Cimzia-toediening bij de moeder tijdens de zwangerschap minimaal 5 maanden te wachten met toediening van levende of levend-verzwakte vaccins (bijv. BCG-vaccin), tenzij het voordeel van de vaccinatie duidelijk opweegt tegen het theoretisch risico van toediening van levende of levend-verzwakte vaccins bij de zuigeling.
Gegevens bij dieren
Experimenteel onderzoek bij dieren waarbij een knaagdier-antirat-TNF-α is gebruikt, heeft geen aanwijzingen opgeleverd voor aantasting van de vruchtbaarheid of schade voor de foetus. Deze onderzoeken zijn echter onvoldoende wat de menselijke reproductietoxiciteit betreft (zie rubriek 5.3). Omdat Cimzia TNF-α remt, kan Cimzia bij toediening tijdens zwangerschap de normale immuunrespons van de pasgeborene aantasten.
Niet-klinisch onderzoek duidt op een lage of verwaarloosbare mate van placentaire overdracht van een homoloog Fab-fragment van certolizumab pegol (geen Fc-fragment) (zie rubriek 5.3).
Cimzia mag alleen tijdens de zwangerschap worden gebruikt indien dit klinisch nodig is. Er is geen dosisaanpassing nodig.
Borstvoeding
Cimzia kan tijdens borstvoeding worden gebruikt.
In een klinisch onderzoek bij 17 vrouwen die borstvoeding gaven en met Cimzia werden behandeld, werd een minimale overdracht van certolizumab pegol van het plasma naar de moedermelk waargenomen. Het percentage van de maternale dosis certolizumab pegol die een zuigeling bereikt in een periode van 24 uur, werd geschat op 0,04% tot 0,30%. Aangezien certolizumab pegol een eiwit is dat na orale toediening wordt afgebroken in het maag-darmkanaal, is de absolute biologische beschikbaarheid bij een zuigeling die borstvoeding krijgt bovendien naar verwachting zeer laag.
Vruchtbaarheid
Bij mannelijke knaagdieren zijn effecten waargenomen op parameters van de spermabeweeglijkheid en was er een trend naar verlaagde aantallen spermatozoa zonder duidelijk effect op de vruchtbaarheid (zie rubriek 5.3).
In een klinisch onderzoek ter beoordeling van het effect van certolizumab pegol op zaadkwaliteitsparameters werden 20 gezonde mannelijke proefpersonen gerandomiseerd naar een enkelvoudige subcutane dosis van 400 mg certolizumab pegol of placebo. Tijdens de 14 weken durende follow-up werden, vergeleken met placebo, geen effecten van de behandeling met certolizumab pegol op de zaadkwaliteitsparameters waargenomen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Cimzia kan een geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Na toediening van Cimzia kan duizeligheid (waaronder vertigo, visusstoornissen en vermoeidheid) optreden (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Reumatoïde artritis
Cimzia is tot maximaal 92 maanden in gecontroleerde onderzoeken en open-label onderzoeken onderzocht bij 4049 patiënten met reumatoïde artritis.
In de placebogecontroleerde onderzoeken was de duur van het gebruik bij de patiënten die Cimzia kregen ongeveer 4 keer zo lang als bij de patiënten die placebo kregen. Dit verschil in blootstelling komt hoofdzakelijk doordat de kans op vroegtijdige terugtrekking uit het onderzoek bij patiënten op placebo groter is. Verder was in de onderzoeken RA-I en RA-II terugtrekking van niet-responders in week 16 verplicht; de meerderheid hiervan kreeg placebo.
In de gecontroleerde onderzoeken was het relatieve aantal patiënten bij wie de behandeling vanwege bijwerkingen werd gestaakt 4,4% voor met Cimzia behandelde patiënten en 2,7% voor met placebo behandelde patiënten.
De meest voorkomende bijwerkingen behoorden tot de systeem/orgaanklassen "Infecties en parasitaire aandoeningen" (14,4% bij patiënten op Cimzia en 8,0% bij patiënten op placebo), "Algemene aandoeningen en toedieningsplaatsstoornissen" (8,8% bij patiënten op Cimzia en 7,4% bij patiënten op placebo) en “Huid- en onderhuidaandoeningen” (7,0% bij patiënten op Cimzia en 2,4% bij patiënten op placebo).
Axiale spondyloartritis
Cimzia werd in eerste instantie gedurende maximaal 4 jaar bij 325 patiënten met actieve axiale spondyloartritis (waaronder spondylitis ankylopoetica en niet-radiografische axiale spondyloartritis) in de klinische studie AS001 onderzocht. Deze periode omvatte een 24 weken durende placebogecontroleerde fase gevolgd door een 24 weken durende dosisblinde periode en een 156 weken durende open-label behandelperiode. Cimzia werd vervolgens bestudeerd bij 317 patiënten met niet-radiografische axiale spondyloartritis gedurende 52 weken in een placebogecontroleerde studie (AS0006). Cimzia werd ook onderzocht bij patiënten met axiale spondyloartritis (waaronder spondylitis ankylopoetica en niet-radiografische axiale spondyloartritis) in een klinische studie gedurende maximaal 96 weken. Deze periode omvatte een 48 weken durende open-label inloopperiode (N=736) gevolgd door een 48 weken durende placebogecontroleerde fase (N=313) voor patiënten met aanhoudende remissie (C-OPTIMISE). Cimzia is ook bestudeerd in een 96 weken durend open-labelonderzoek bij 89 axSpA-patiënten met een voorgeschiedenis van gedocumenteerde opflakkeringen van anterieure uveïtis. In alle vier de studies kwam het veiligheidsprofiel van deze patiënten overeen met het veiligheidsprofiel bij reumatoïde artritis en de eerdere ervaring met Cimzia.
Artritis psoriatica
Cimzia werd gedurende maximaal 4 jaar bij 409 patiënten met artritis psoriatica in de klinische studie PsA001 onderzocht. Deze periode omvatte een 24 weken durende placebogecontroleerde fase gevolgd door een 24 weken durende dosisblinde periode en een 168 weken durende open-label behandelperiode. Het veiligheidsprofiel van Cimzia bij patiënten met artritis psoriatica kwam overeen met het veiligheidsprofiel van Cimzia bij patiënten met reumatoïde artritis en eerdere ervaringen met Cimzia.
Plaque psoriasis
Cimzia werd onderzocht bij 1112 patiënten met psoriasis in gecontroleerde en open-label onderzoeken tot maximaal 3 jaar. In het fase III-programma werden de initiële periode en onderhoudsperiode gevolgd door een 96 weken durende open-label behandelingsperiode (zie rubriek 5.1). Het veiligheidsprofiel op de lange termijn van Cimzia 400 mg om de 2 weken en Cimzia 200 mg om de 2 weken was over het algemeen vergelijkbaar en consistent met eerdere ervaring met Cimzia.
Tijdens gecontroleerde klinische onderzoeken tot en met week 16 was het percentage patiënten met ernstige bijwerkingen 3,5% bij Cimzia en 3,7% bij placebo.
Het percentage patiënten die de behandeling stopzetten vanwege bijwerkingen in de gecontroleerde klinische onderzoeken was 1,5% bij patiënten behandeld met Cimzia en 1,4% bij patiënten behandeld met placebo.
De meest voorkomende bijwerkingen gerapporteerd tot en met week 16 behoorden tot de systeem/orgaanklassen "Infecties en parasitaire aandoeningen" gerapporteerd bij 6,1% bij patiënten op Cimzia en 7% bij patiënten op placebo, "Algemene aandoeningen en toedieningsplaatsstoornissen" gerapporteerd bij 4,1% bij patiënten op Cimzia en 2,3% bij patiënten op placebo en “Huid- en onderhuidaandoeningen” gerapporteerd bij 3,5% bij patiënten op Cimzia en 2,8% bij patiënten op placebo.
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die voornamelijk gebaseerd zijn op ervaring van de placebogecontroleerde klinische onderzoeken en post-marketinggevallen die op zijn minst mogelijk gerelateerd zijn aan Cimzia staan weergegeven in Tabel 1 hieronder, gerangschikt naar frequentie en systeem/orgaanklasse. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 1 Bijwerkingen in klinische onderzoeken en tijdens de post-marketingperiode
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Vaak | bacteriële infecties (waaronder abces), virale infecties (waaronder herpes zoster, papillomavirus, influenza) |
| Soms | sepsis (waaronder multiorgaanfalen, septische shock), tuberculose (waaronder miliaire, gedissemineerde en extrapulmonale tuberculose), schimmelinfecties (waaronder opportunistische) | |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Soms | bloed- en lymfestelselmaligniteiten (waaronder lymfoom en leukemie), solide orgaantumoren, niet-melanome huidkanker, precancereuze laesies (waaronder orale leukoplakie, melanocytaire naevus), goedaardige tumoren en cysten (waaronder huidpapilloom) |
| Zelden | gastro-intestinale tumoren, melanoom | |
| Niet bekend | Merkelcelcarcinoom*, Kaposi-sarcoom | |
Bloed- en lymfestelselaandoeningen | Vaak | eosinofiele afwijkingen, leukopenie (waaronder neutropenie, lymfopenie) |
| Soms | anemie, lymfadenopathie, trombocytopenie, trombocytose | |
| Zelden | pancytopenie, splenomegalie, erytrocytose, morfologisch abnormale leukocyten |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Immuunsysteemaandoeningen | Soms | vasculitiden, lupus erythematosus, geneesmiddelovergevoeligheid (waaronder anafylactische shock), allergische aandoeningen, auto-antilichaampositief |
| Zelden | angioneurotisch oedeem, sarcoïdose, serumziekte, panniculitis (waaronder erythema nodosum), verergering van symptomen van dermatomyositis** | |
| Endocriene aandoeningen | Zelden | schildklieraandoeningen |
Voedings- en stofwisselingsstoornissen | Soms | elektrolytenonbalans, dislipidemie, eetluststoornissen, verandering in gewicht |
| Zelden | hemosiderose | |
| Psychische stoornissen | Soms | angst en stemmingsstoornissen (waaronder daarmee verband houdende symptomen) |
| Zelden | suïcidepoging, delirium, verminderd geestelijk vermogen | |
| Zenuwstelselaandoeningen | Vaak | hoofdpijn (waaronder migraine), sensorische afwijkingen |
| Soms | perifere neuropathieën, duizeligheid, tremor | |
| Zelden | stuip, ontsteking schedelzenuw, coördinatie- of evenwichtsstoornis | |
| Niet bekend | multipele sclerose*, Guillain-Barrė syndroom* | |
| Oogaandoeningen | Soms | visuele stoornis (waaronder verminderde visus), oog- en ooglidontsteking, stoornis in de traansecretie |
| Evenwichtsorgaan- en ooraandoeningen | Soms | tinnitus, vertigo |
| Hartaandoeningen | Soms | cardiomyopathieën (waaronder hartfalen), ischemische coronaire aandoeningen, aritmieën (waaronder atriumfibrilleren), palpitaties |
| Zelden | pericarditis, atrioventriculair blok | |
| Bloedvataandoeningen | Vaak | hypertensie |
| Soms | hemorragie of bloeding (waar dan ook), verhoogde bloedstolling (waaronder tromboflebitis, longembolie), syncope, oedeem (waaronder perifeer oedeem, gezichtsoedeem), ecchymose (waaronder hematoom, petechiën) | |
| Zelden | cerebrovasculair accident, arteriosclerose, Raynaudfenomeen, livedo reticularis, teleangiëctasie | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Soms | astma en verwante tekenen, pleura-effusie en symptomen ervan, luchtwegcongestie en -inflammatie, hoesten |
| Zelden | interstitiële longziekte, pneumonitis | |
| Maagdarmstelselaandoeningen | Vaak | misselijkheid |
| Soms | ascites, gastro-intestinale ulcusvorming en perforatie, ontsteking maag-darmkanaal (waar dan ook), stomatitis, dyspepsie, abdominale distensie, orofaryngeale droogheid | |
| Zelden | odynofagie, hypermotiliteit | |
| Lever- en galaandoeningen | Vaak | hepatitis (waaronder verhoogde leverenzymen) |
| Soms | hepatopathie (waaronder cirrose), cholestase, hyperbilirubinemie | |
| Zelden | cholelithiasis |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
Huid- en onderhuidaandoeningen | Vaak | uitslag |
| Soms | alopecia, het nieuw ontstaan of verslechteren van psoriasis (waaronder pustuleuze palmoplantaire psoriasis) en verwante aandoeningen, dermatitis en eczeem, zweetklierstoornis, huidulcus, lichtgevoeligheid, acne, huidverkleuring, droge huid, nagel- en nagelbedaandoeningen | |
| Zelden | huidexfoliatie en -desquamatie, bulleuze aandoeningen, haartextuuraandoeningen, Stevens-Johnson-syndroom**, erythema multiforme**, lichenoïde reacties | |
| Skeletspierstelsel- en bindweefselaandoeningen | Soms | spieraandoeningen, bloedcreatinefosfokinase verhoogd |
Nier- en urinewegaandoeningen | Soms | nierfunctiestoornis, bloed in de urine, blaas- en urethrasymptomen |
| Zelden | nefropathie (waaronder nefritis) | |
| Voortplantingsstelsel- en borstaandoeningen | Soms | menstruatiecyclus- en uteriene bloedingsstoornissen (waaronder amenorroe), borstaandoeningen |
| Zelden | seksuele dysfunctie | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | pyrexie, pijn (waar dan ook), asthenie, jeuk (waar dan ook), reacties op de injectieplaats |
| Soms | rillingen, influenza-achtige ziekte, veranderd temperatuurgevoel, nachtzweten, opvliegers | |
| Zelden | fistels (waar dan ook) | |
| Onderzoeken | Soms | bloed alkaline fosfatase verhoogd, verlengde bloedstollingtijd |
| Zelden | verhoogd urinezuur in het bloed | |
| Letsels, intoxicaties en verrichtingscomplicaties | Soms | huidletsels, verstoorde genezing |
* Deze bevindingen zijn in verband gebracht met de klasse van de TNF-antagonisten, maar de incidentie met certolizumab pegol is niet bekend.
** Deze bevindingen zijn in verband gebracht met de klasse van de TNF-antagonisten.
Daarnaast zijn volgende bijwerkingen soms waargenomen bij gebruik van Cimzia voor andere indicaties: gastro-intestinale stenose en obstructies, algemene verslechtering van de fysieke gezondheid, spontane abortus en azoöspermie.
Omschrijving van geselecteerde bijwerkingen
Infecties
De incidenties van nieuwe infectiegevallen in placebogecontroleerde klinische onderzoeken bij reumatoïde artritis was 1,03 per patiëntjaar voor alle met Cimzia behandelde patiënten en 0,92 per patiëntjaar voor met placebo behandelde patiënten. De infecties waren voornamelijk infecties van de bovenste luchtwegen, urineweginfecties, infecties van de onderste luchtwegen en virale herpesinfecties (zie rubriek 4.3 en rubriek 4.4).
In de placebogecontroleerde klinische onderzoeken bij reumatoïde artritis waren meer nieuwe gevallen van ernstige infecties bij de met Cimzia behandelde groepen (0,07 per patiëntjaar, alle doses) dan bij placebo (0,02 per patiëntjaar). De meest frequente ernstige infecties waren onder meer pneumonie en tuberculose-infecties. Ernstige infecties omvatten ook invasieve opportunistische infecties (bijvoorbeeld pneumocystose, schimmeloesofagitis, nocardiose en herpes zoster disseminatus). Er zijn geen aanwijzingen voor een verhoogd infectierisico na verloop van tijd bij voortgezette blootstelling (zie rubriek 4.4).
De incidenties van nieuwe infectiegevallen in placebogecontroleerde klinische onderzoeken bij psoriasis was 1,37 per patiëntjaar voor alle met Cimzia behandelde patiënten en 1,59 per patiëntjaar voor met placebo behandelde patiënten. De infecties waren voornamelijk infecties van de bovenste luchtwegen en virale infecties (waaronder herpesinfecties). De incidentie van ernstige infecties was 0,02 per patiëntjaar voor alle met Cimzia behandelde patiënten. Er werden geen ernstige infecties gerapporteerd bij met placebo behandelde patiënten. Er zijn geen aanwijzingen voor een verhoogd infectierisico na verloop van tijd bij voortgezette blootstelling.
Maligniteiten en lymfoproliferatieve aandoeningen
In de klinische Cimzia RA-onderzoeken, waarbij in totaal 4049 patiënten zijn behandeld (goed voor 9277 patiëntjaren), werden, met uitzondering van niet-melanome huidkanker, 121 maligniteiten waargenomen, waaronder 5 gevallen van lymfoom. In klinische onderzoeken met Cimzia bij reumatoïde artritis kwam lymfoom voor met een incidentie van 0,05 per 100 patiëntjaren en melanoom met een incidentie van 0,08 per 100 patiëntjaren (zie rubriek 4.4). Eén geval van lymfoom werd eveneens waargenomen in de klinische fase III-studie rond artritis psoriatica.
In de klinische Cimzia psoriasis-onderzoeken, waarbij in totaal 1112 patiënten zijn behandeld (goed voor 2300 patiëntjaren), werden, met uitzondering van niet-melanome huidkanker, 11 maligniteiten waargenomen, waaronder 1 geval van lymfoom.
Auto-immuniteit
In de belangrijkste studies bij reumatoïde artritis, bij proefpersonen die bij aanvang ANA-negatief waren, ontstonden positieve ANA-titers bij 16,7% van de met Cimzia behandelde proefpersonen versus 12,0% van de proefpersonen in de placebogroep. Bij proefpersonen die bij aanvang anti-dsDNA-antilichaamnegatief waren, ontstonden positieve anti-dsDNA-antilichaamtiters bij 2,2% van de met Cimzia behandelde proefpersonen versus 1,0% van de proefpersonen in de placebogroep. In zowel placebogecontroleerde als klinische open-label vervolgonderzoeken bij reumatoïde artritis werden soms gevallen van een lupusachtig syndroom gerapporteerd. Er zijn zeldzame meldingen gemaakt van andere immuungemedieerde aandoeningen; het causale verband met Cimzia is niet bekend. De invloed van langdurige behandeling met Cimzia op het ontstaan van auto-immuunziekten is niet bekend.
Reacties op de injectieplaats
In de placebogecontroleerde klinische onderzoeken bij reumatoïde artritis ontstond bij 5,8% van de met Cimzia behandelde patiënten een reactie op de injectieplaats zoals erytheem, jeuk, hematoom, pijn, zwelling of bloeduitstorting versus 4,8% van de patiënten die placebo kregen. Pijn op de injectieplaats werd waargenomen bij 1,5% van de met Cimzia behandelde patiënten. Dit leidde in geen enkel geval tot terugtrekking uit het onderzoek.
Creatinefosfokinase verhogingen
De frequentie van de verhoging van creatinefosfokinase (CPK) was over het algemeen hoger bij patiënten met axSpA ten opzichte van de RA-populatie. De frequentie was zowel bij patiënten behandeld met placebo (2,8% versus 0,4% in respectievelijk axSpA en RA-populaties) als bij patiënten behandeld met Cimzia (4,7% versus 0,8% in respectievelijk axSpA en RA-populaties) verhoogd. De CPK-verhogingen in de axSpA studie waren meestal mild tot matig, van voorbijgaande aard en van onbekende klinische significantie met geen enkel geval dat tot terugtrekking uit de studie leidde.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische onderzoeken is geen dosisbeperkende toxiciteit waargenomen. Er zijn meerdere doses van maximaal 800 mg subcutaan en 20 mg/kg intraveneus toegediend. Bij overdosering wordt aanbevolen de patiënt nauwgezet te controleren op bijwerkingen of effecten en onmiddellijk een adequate symptomatische behandeling in te stellen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, tumornecrosefactor-alfaremmers (TNF-α-remmers), ATC-code: L04AB05.
Werkingsmechanisme
Cimzia heeft een hoge affiniteit voor humaan TNF-α en bindt zich met een dissociatieconstante (KD) van 90 pM. TNF-α is een belangrijk pro-inflammatoir cytokine met een centrale rol in ontstekingsprocessen. Cimzia neutraliseert TNF-α selectief (IC90 van 4 ng/ml voor remming van humaan TNF-α in het L929 muis fibrosarcoomcytotoxiciteitsassay in vitro), maar neutraliseert lymfotoxine-α (TNF-β) niet.
Gebleken is dat Cimzia membraangebonden en oplosbaar humaan TNF-α op dosisafhankelijke wijze neutraliseert. Incubatie van monocyten met Cimzia resulteerde in dosisafhankelijke remming van door lipopolysacharide (LPS) geïnduceerde TNF-α- en IL1-β-productie in humane monocyten.
Cimzia bevat geen fragment kristalliseerbare regio (Fc), die normaliter aanwezig is in een compleet antilichaam; daarom bindt Cimzia niet aan complement en veroorzaakt het geen antilichaamafhankelijke celgemedieerde cytotoxiciteit in vitro. Cimzia induceert in vitro geen apoptose in humane monocyten of lymfocyten uit perifeer bloed, noch degranulatie van neutrofielen. In vitro wordt Cimzia niet gebonden door reumafactor (RF, een auto-antilichaam dat interageert met de Fc-regio van IgG’s), vormt het geen immuuncomplexen met RF en is het niet onderhevig aan RF-afhankelijke klaring door macrofagen.
Klinische werkzaamheid
Reumatoïde artritis
De werkzaamheid en veiligheid van Cimzia zijn beoordeeld in 2 gerandomiseerde, placebogecontroleerde, dubbelblinde klinische onderzoeken bij patiënten ≥ 18 jaar met actieve reumatoïde artritis, vastgesteld volgens de criteria van de American College of Rheumatology (ACR): RA-I (RAPID 1) en RA-II (RAPID 2). De patiënten hadden elk ≥ 9 gezwollen en gevoelige gewrichten en hadden voorafgaand aan het onderzoek ten minste 6 maanden actieve reumatoïde artritis. In beide onderzoeken werd Cimzia gedurende minimaal 6 maanden subcutaan toegediend in combinatie met oraal methotrexaat waarvan de dosis gedurende 2 maanden stabiel en ten minste 10 mg per week moest zijn. Er is geen ervaring met Cimzia in combinatie met andere DMARD’s dan methotrexaat.
De werkzaamheid en veiligheid van Cimzia zijn beoordeeld in een gerandomiseerd, placebogecontroleerd, dubbelblind klinisch onderzoek (C-EARLY) bij volwassen patiënten met actieve RA die niet eerder behandeld werden met DMARD’s. De patiënten in het C-EARLY-onderzoek waren in de leeftijd van ≥ 18 jaar, hadden elk ≥ 4 gezwollen en gevoelige gewrichten en moesten binnen het afgelopen jaar gediagnosticeerd zijn met matige tot ernstige actieve en progressieve RA (zoals vastgelegd door de 2010 ACR/European League Against Rheumatism (EULAR)-classificatiecriteria). De patiënten waren bij baseline gemiddeld 2,9 maanden geleden gediagnosticeerd en waren nog niet eerder behandeld met DMARD’s (met inbegrip van MTX). In zowel de Cimzia- als de placebogroep werd gestart met de toediening van MTX vanaf week 0 (10 mg/week). Tegen week 8 was de dosis MTX opwaarts getitreerd tot de maximaal getolereerde dosis (min 15 mg/week, max 25 mg/week toegelaten) en deze werd behouden gedurende het hele onderzoek (de gemiddelde dosis MTX na week 8 voor placebo en Cimzia bedroeg respectievelijk 22,3 mg/week en 21,1 mg/week).
Tabel 2 Beschrijving klinische onderzoeken
| Onderzoeks-nummer | Aantallen patiënten | Actief doseringsregime | Onderzoeksdoelen |
RA-I (52 weken) | 982 | 400 mg (0, 2, 4 weken) met MTX 200 mg of 400 mg om de 2 weken met MTX | Evaluatie behandeling van de tekenen en symptomen en remming van structurele beschadiging. Co-primaire eindpunten: ACR 20 in week 24 en verandering in de mTSS in week 52 t.o.v. baseline. |
| RA-II (24 weken) | 619 | 400 mg (0, 2, 4 weken) met MTX 200 mg of 400 mg om de 2 weken met MTX | Evaluatie behandeling van de tekenen en symptomen en remming van structurele beschadiging. Primair eindpunt: ACR 20 in week 24. |
| C-EARLY (tot 52 weken) | 879 | 400 mg (0, 2, 4 weken) met MTX 200 mg om de 2 weken met MTX | Evaluatie behandeling van de tekenen en symptomen en remming van structurele beschadiging bij patiënten die nog niet eerder met DMARD’s behandeld werden. Primair eindpunt: het aandeel proefpersonen in aanhoudende remissie* in week 52 |
mTSS: modified Total Sharp Score
*Aanhoudende remissie in week 52 wordt gedefinieerd als DAS28[ESR] < 2,6 in zowel week 40 als week 52.
Tekenen en symptomen
De resultaten van de klinische onderzoeken RA-I en RA-II zijn weergegeven in Tabel 3. In beide klinische onderzoeken werd vanaf respectievelijk week 1 en week 2 een statistisch significant grotere ACR 20-respons en ACR-50 respons bereikt dan bij placebo. De respons bleef behouden tot en met week 52 (RA-I) en week 24 (RA-II). Van de 783 patiënten die aanvankelijk gerandomiseerd waren voor de actieve behandeling in RA-1, voltooiden 508 patiënten de 52 weken durende placebogecontroleerde behandeling en namen deel aan het open-label vervolgonderzoek. Hiervan voltooiden 427 patiënten het 2 jaar lopende open-label vervolgonderzoek; over het geheel genomen onderging deze groep daarmee een blootstelling aan Cimzia van 148 weken. De ACR-20 respons die op dit tijdpunt werd waargenomen was 91%. Vergeleken met placebo was ook de reductie (RA-I) in DAS28 (ESR) ten opzichte van baseline significant groter (p < 0,001) in week 52 (RA-I) en in week 24 (RA-II); dit bleef gedurende 2 jaar behouden in het open-label vervolgonderzoek na RA-I.
Tabel 3 ACR-respons in de klinische onderzoeken RA-I en RA-II
Onderzoek RA-I Combinatie met methotrexaat (MTX) (24 en 52 weken) | Onderzoek RA-II Combinatie met methotrexaat (24 weken) | |||
| Respons | Placebo + MTX N=199 | Cimzia 200 mg + MTX om de 2 weken N=393 | Placebo + MTX N=127 | Cimzia 200 mg + MTX om de 2 weken N=246 |
| ACR 20 Week 24 Week 52 | 14% 13% | 59%** 53%** | 9% n.v.t. | 57%** n.v.t. |
ACR 50
Onderzoek RA-I Combinatie met methotrexaat (MTX) (24 en 52 weken) | Onderzoek RA-II Combinatie met methotrexaat (24 weken) | |||
| Respons | Placebo + MTX N=199 | Cimzia 200 mg + MTX om de 2 weken N=393 | Placebo + MTX N=127 | Cimzia 200 mg + MTX om de 2 weken N=246 |
| Week 24 Week 52 | 8% 8% | 37%** 38%** | 3% n.v.t. | 33%** n.v.t. |
| ACR 70 Week 24 Week 52 | 3% 4% | 21%** 21%** | 1% n.v.t. | 16%* n.v.t. |
Belangrijkste klinische responsa | 1% | 13%** | ||
Cimzia vs. placebo: *p ≤ 0,01; **p ≤ 0,001
a. Belangrijkste klinische respons is gedefinieerd als het bereiken van de ACR 70-respons bij elke beoordeling gedurende een aanhoudende periode van 6 maanden.
Voor het vergelijken van behandelingen middels logistische regressie met behandeling en regio als factoren zijn Wald-p-waarden vermeld.
Responspercentages zijn gebaseerd op het aantal proefpersonen dat tot dat eindpunt en tijdstip gegevens aanleverde (n) en kan verschillen van N.
Het C-EARLY-onderzoek behaalde zijn primaire en belangrijkste secundaire eindpunten. De belangrijkste resultaten van het onderzoek worden weergegeven in tabel 4.
Tabel 4: C-EARLY-onderzoek: het percentage patiënten in aanhoudende remissie en met aanhoudende lage ziekteactiviteit in week 52
| Respons | Placebo+MTX N= 213 | Cimzia 200 mg + MTX N= 655 |
Aanhoudende remissie* (DAS28(ESR) < 2,6 zowel in week 40 als week 52) | 15,0% | 28,9%** |
Aanhoudende lage ziekteactiviteit (DAS28(ESR) ≤ 3,2 zowel in week 40 als week 52) | 28,6% | 43,8%** |
*Primaire eindpunt van het C-EARLY-onderzoek (tot week 52)
Volledige analyseset, niet-responderimputatie voor ontbrekende waarden
**Cimzia+MTX vs. placebo+MTX: p < 0,001
De p-waarde werd geschat op basis van een logistisch regressiemodel met behandeling, regio en periode sinds de RA-diagnose bij baseline (≤ 4 maanden vs. > 4 maanden) als factoren
Patiënten in de Cimzia+MTX-groep hadden een grotere vermindering ten opzichte van baseline in DAS 28 (ESR) dan de placebo+MTX-groep, wat reeds waargenomen werd vanaf week 2 en aanhield tot week 52 (p < 0,001 bij elk bezoek). Beoordelingen van de remissie (DAS28(ESR) < 2,6), lage ziekteactiviteit (DAS28(ESR) ≤ 3,2) status, ACR50 en ACR 70 per bezoek hebben aangetoond dat behandeling met Cimzia+MTX tot een snellere en grotere respons leidde dan behandeling met PBO+MTX. Deze resultaten werden behouden gedurende 52 weken behandeling bij proefpersonen die nog niet eerder behandeld waren met DMARD’s.
Radiografische respons
In RA-I werd structurele gewrichtsschade radiografisch beoordeeld en weergegeven als verandering in mTSS en de onderdelen hiervan, de erosiescore en de score voor gewrichtsruimtevernauwing (JSN), in week 52 ten opzichte van baseline. In week 24 en week 52 vertoonden Cimzia-patiënten significant mindere radiografische progressie dan patiënten die placebo ontvingen (zie tabel 5). In de placebogroep had 52% van de patiënten geen radiografische progressie (mTSS ≤ 0,0) in week 52 versus 69% in de Cimzia 200 mg-behandelgroep.
Tabel 5 Veranderingen in 12 maanden in onderzoek RA-I
Placebo + MTX
N=199
Gemiddeld (SD)
Cimzia 200 mg + MTX
N=393
Gemiddeld (SD)
Cimzia 200 mg + MTX –
Placebo + MTX Gemiddeld verschil mTSS
Week 52 2,8 (7,8) 0,4 (5,7) -2,4 Erosiescore
Week 52 1,5 (4,3) 0,1 (2,5) -1,4 JSN-score
Week 52 1,4 (5,0) 0,4 (4,2) -1,0 p-waarden waren < 0,001 voor zowel de mTSS als de erosiescore, en ≤ 0,01 voor de JSN-score. Voor elk meetpunt werd een covariantieanalyse (ANCOVA) toegepast op de rangorde van de verandering t.o.v. baseline met regio en behandeling als factoren en baselinerangorde als covariaat.
Van de 783 patiënten die aanvankelijk gerandomiseerd waren voor de actieve behandeling in RA-1, voltooiden 508 patiënten de 52 weken durende placebogecontroleerde behandeling en namen deel aan het open-label vervolgonderzoek. Aanhoudende remming van progressie van structurele schade werd aangetoond in een sub-set van 449 van deze patiënten die gedurende ten minste 2 jaar werden behandeld met Cimzia (RA-I en open-label vervolgonderzoek) en waarvan er evalueerbare data op dit 2 jaar-tijdstip aanwezig waren.
In het C-EARLY-onderzoek had de behandeling met Cimzia+MTX een remmend effect op de radiografische progressie in vergelijking met de placebo+MTX-groep in week 52 (zie tabel 6). In de placebo+MTX-groep vertoonde 49,7% van de patiënten geen radiografische progressie (verandering in mTSS ≤ 0,5) in week 52 in vergelijking met 70,3% in de Cimzia+MTX-groep (p < 0,001).
Tabel 6 Radiografische verandering in week 52 in het C-EARLY-onderzoek
Placebo+MTX N= 163 Gemiddeld (SD) | Cimzia 200 mg + MTX N = 528 Gemiddeld (SD) | Cimzia 200 mg + MTX – Placebo+MTX Verschil* | |
mTSS Week 52 | 1,8 (4,3) | 0,2 (3,2)** | -0,978 (-1,005; -0,500) |
Erosiescore Week 52 | 1,1 (3,0) | 0,1 (2,1)** | -0,500 (-0,508; -0,366) |
JSN-score Week 52 | 0,7 (2,3) | 0,1 (1,7)** | 0,000 (0,000; 0,000) |
Radiografische set met lineaire extrapolatie.
* Hodges-Lehmann point estimate of shift en 95% asymptotisch (Moses) betrouwbaarheidsinterval. **Cimzia+MTX vs. placebo+MTX p < 0,001. De p-waarde werd geschat op basis van een covariantieanalyse (ANCOVA)-model van de rangordes met behandeling, regio en periode sinds de RA-diagnose bij baseline (≤ 4 maanden vs. > 4 maanden) als factoren en baseline-rangorde als covariaat.
Fysieke functionele respons en aan de gezondheid gerelateerde uitkomsten
In de RA-I en RA-II rapporteerden de met Cimzia behandelde patiënten vergeleken met placebo vanaf week 1 tot aan het eind van de onderzoeken significante verbeteringen in de fysieke functie gemeten met de Health Assessment Questionnaire – Disability Index (HAQ-DI) en in vermoeidheid gemeten met de Fatigue Assessment Scale (FAS). In beide klinische onderzoeken rapporteerden de met Cimzia behandelde patiënten significant grotere verbeteringen in de SF-36 Physical and Mental Component Summaries en alle domeinscores. Verbeteringen in de fysieke functie en de aan de gezondheid gerelateerde kwaliteit van leven bleven na RA-I in het open-label vervolgonderzoek 2 jaar behouden. De met Cimzia behandelde patiënten rapporteerden vergeleken met de placebopatiënten statistisch significante verbeteringen in de Work Productivity Survey.
In het C-EARLY-onderzoek rapporteerden patiënten in behandeling met Cimzia+MTX in week 52 significante verbeteringen in hun pijn in vergelijking met de placebo+MTX-groep, zoals beoordeeld met de Patient Assessment of Arthritis Pain (PAAP) - 48,5 vs.
- 44,0 (kleinste-kwadratengemiddelde) (p < 0,05).
DoseFlex klinische studie
De werkzaamheid en veiligheid van 2 behandelschema’s (200 mg om de 2 weken en 400 mg om de 4 weken) van Cimzia versus placebo werden beoordeeld in een 18 weken durende, open-label inloopperiode en een 16 weken durend gerandomiseerd, dubbelblind placebogecontroleerd klinisch onderzoek bij volwassen patiënten met actieve reumatoïde artritis gediagnosticeerd volgens de ACR-criteria en met onvoldoende respons op MTX.
Patiënten kregen een oplaaddosis van Cimzia 400 mg op week 0, 2 en 4 gevolgd door Cimzia 200 mg elke 2 weken gedurende de initiële open-label periode. Responders (die ACR 20 bereikten) in week 16 werden gerandomiseerd op week 18 en nog eens 16 weken behandeld met ofwel Cimzia 200 mg om de 2 weken, ofwel Cimzia 400 mg om de 4 weken ofwel placebo, elk in combinatie met MTX (totale studielengte: 34 weken). Deze 3 groepen waren goed gebalanceerd met betrekking tot de klinische respons na de actieve inloopperiode (ACR 20: 83-84% op week 18).
Het primaire eindpunt van de studie was het ACR 20-responspercentage op week 34. De resultaten na 34 weken worden weergegeven in tabel 7. Beide Cimzia-behandelingen toonden aanhoudende klinische respons en waren statistisch significant in vergelijking met placebo op week 34. Het ACR 20-eindpunt werd bereikt voor zowel Cimzia 200 mg om de 2 weken als voor 400 mg om de 4 weken.
Tabel 7 ACR-respons in DoseFlex klinische studie op week 34
| Behandelingsschema week 0 tot 16 | Cimzia 400 mg + MTX op week 0, 2 en 4, gevolgd door Cimzia 200 mg + MTX om de 2 weken | ||
Gerandomiseerd, dubbelblind behandelingsschema week 18 tot 34 | Placebo + MTX N=69 | Cimzia 200 mg + MTX om de 2 weken N=70 | Cimzia 400 mg + MTX om de 4 weken N=69 |
ACR 20 p-waarde* | 45% n.v.t. | 67% 0,009 | 65% 0,017 |
ACR 50 p-waarde* | 30% n.v.t. | 50% 0,020 | 52% 0,010 |
ACR 70 p-waarde* | 16% n.v.t. | 30% 0,052 | 38% 0,005 |
n.v.t.: niet van toepassing
*Vergelijkingen van Wald p-waarden voor Cimzia 200 mg vs. placebo en Cimzia 400 mg vs. placebo zijn geschat op basis van een logistisch regressiemodel met behandeling als factor.
Axiale spondyloartritis (niet-radiografische axiale spondyloartritis en spondylitis ankylopoetica subpopulaties)
AS001
De werkzaamheid en veiligheid van Cimzia zijn beoordeeld in een multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde studie (AS001) bij 325 patiënten ≥ 18 jaar met op volwassen leeftijd begonnen actieve axiale spondyloartritis gedurende ten minste 3 maanden, zoals gedefinieerd door de Assessment of Spondyloarthritis International Society (ASAS) Classificatie Criteria voor axiale spondyloartritis. De totale axiale spondyloartritis-populatie omvatte subpopulaties met en zonder (niet-radiografische axiale spondyloartritis [nr-axSpA]) radiografisch bewijs voor spondylitis ankylopoetica (SA) (ook bekend als radiografische axiale spondyloartritis). De patiënten hadden actieve ziekte zoals gedefinieerd door de Bath Ankylosing Spondylitis Disease Activity Index (BASDAI) ≥ 4, pijn in de wervelkolom ≥ 4 op een Numerieke Classificatie schaal (NRS) van 0 tot 10 en een verhoogde CRP of actueel bewijs van sacro-iliitis op een Magnetic Resonance Imaging (MRI). Patiënten moesten intolerant zijn voor of een onvoldoende respons gehad hebben op ten minste één NSAID. In totaal was 16% van de patiënten vóór de behandeling aan een TNF-antagonist blootgesteld. De patiënten werden behandeld met een oplaaddosis Cimzia van 400 mg op week 0, 2 en 4 (voor beide behandelingsgroepen) of placebo, gevolgd door 200 mg Cimzia om de 2 weken of 400 mg Cimzia om de 4 weken of placebo. 87,7% van de patiënten werd gelijktijdig met NSAID’s behandeld. Het primaire eindpunt voor werkzaamheid was het ASAS20-responspercentage op week 12.
De 24 weken durende dubbelblinde, placebogecontroleerde behandelperiode van de studie werd gevolgd door een 24 weken durende dosisblinde behandelperiode en een 156 weken durende open-label behandelperiode. De maximale duur van de studie was 204 weken. Alle patiënten kregen Cimzia zowel tijdens de dosisblinde als tijdens de open-label follow-up periode. In totaal voltooiden 199 proefpersonen (61,2% van de gerandomiseerde proefpersonen) de studie tot en met week 204.
Belangrijkste resultaten betreffende de werkzaamheid
In de klinische studie AS001 werd, op week 12, het ASAS20-responspercentage bereikt door 58% van de patiënten die met Cimzia 200 mg om de 2 weken werden behandeld en door 64% van de patiënten die met Cimzia 400 mg om de 4 weken werden behandeld. Dit in vergelijking met 38% van de patiënten die een placebo kregen (p < 0,01). In de totale populatie was het percentage ASAS20-responders klinisch relevant en significant hoger bij elk bezoek van week 1 tot en met week 24 (p ≤ 0,001 bij elk bezoek) voor de behandelingsgroepen Cimzia 200 mg om de 2 weken en Cimzia 400 mg elke 4 weken in vergelijking met de placebogroep. Op week 12 en 24 was het percentage proefpersonen met een ASAS40-respons groter in de met Cimzia behandelde groepen dan in de placebogroep.
Vergelijkbare resultaten werden bereikt in zowel de spondylitis ankylopoetica als de niet-radiografische axiale spondyloartritis-subpopulaties. Bij vrouwen waren de ASAS20-responsen pas na week 12 statistisch significant verschillend van placebo.
Verbeteringen in ASAS 5/6, gedeeltelijke remissie en BASDAI-50 waren statistisch significant op week 12 en week 24 en bleven behouden tot week 48 zowel in de totale populatie als in de subpopulaties. De belangrijkste resultaten betreffende de werkzaamheid van de klinische studie AS001 worden in tabel 8 getoond.
Bij patiënten die aan de studie bleven deelnemen, bleven verbeteringen in alle bovengenoemde, belangrijkste resultaten tot en met week 204 behouden, zowel in de totale populatie als in de subpopulaties.
Tabel 8 Belangrijkste werkzaamheidsresultaten van de klinische studie AS001 (percentage van de patiënten)
| Parameters | Spondylitis ankylopoetica | Niet-radiografische axiale spondyloartritis | Axiale spondyloartritis Totale populatie | |||
| Placebo N=57 | Cimzia Alle doserings- regimes(a) N=121 | Placebo N=50 | Cimzia Alle doserings- regimes(a) N=97 | Placebo N=107 | Cimzia Alle doserings-regimes(a) N=218 | |
ASAS20(b,c) Week 12 Week 24 | 37% 33% | 60%* 69%** | 40% 24% | 61%* 68%** | 38% 29% | 61%** 68%** |
ASAS40(c,d) Week 12 Week 24 | 19% 16% | 45%** 53%** | 16% 14% | 47%** 51%** | 18% 15% | 46%** 52%** |
ASAS 5/6(c,d) Week 12 Week 24 | 9% 5% | 42%** 40%** | 8% 4% | 44%** 45%** | 8% 5% | 43%** 42%** |
Partiële remissie(c,d) Week 12 Week 24 | 2% 7% | 20%** 28%** | 6% 10% | 29%** 33%** | 4% 9% | 24%** 30%** |
BASDAI 50(c,d) Week 12 Week 24 | 11% 16% | 41%** 49%** | 16% 20% | 49%** 57%** | 13% 18% | 45%** 52%** |
(a) Cimzia alle doseringsregimes = gegevens van Cimzia 200 mg toegediend om de 2 weken voorafgegaan door een oplaaddosis van 400 mg in week 0, 2 en 4 plus Cimzia 400 mg toegediend om de 4 weken voorafgegaan door een oplaaddosis van 400 mg in week 0, 2 en 4 (b) Resultaten van de gerandomiseerde set
(c) Wald p-waarden worden opgegeven voor de vergelijking van behandelingen waarbij logistische regressie met behandeling en regio als factoren wordt gebruikt.
(d) Volledige analyseset
n.b. = niet beschikbaar
* p ≤ 0,05, Cimzia vs. placebo
** p < 0,001, Cimzia vs. placebo
Beweeglijkheid van de wervelkolom
De beweeglijkheid van de wervelkolom werd beoordeeld in de dubbelblinde, placebogecontroleerde periode aan de hand van BASMI op verschillende tijdstippen waaronder bij aanvang van de behandeling, in week 12 en week 24. Klinisch relevante en statistisch significante verschillen tussen patiënten die behandeld werden met Cimzia en de placebogroep werden aangetoond bij elk post-baseline bezoek. Het verschil met placebo neigde groter te zijn bij de niet-radiografische axiale spondyloartritis-subpopulatie dan bij de spondylitis ankylopoetica-subpopulatie wat zou kunnen worden verklaard door minder chronische structurele schade bij de niet-radiografische axiale spondyloartritis-patiënten.
De verbetering in de lineaire BASMI-score die op week 24 bereikt werd, bleef tot en met week 204 behouden bij patiënten die aan de studie bleven deelnemen.
Fysieke functionele respons en aan de gezondheid gerelateerde uitkomsten
In de klinische studie AS001 rapporteerden de met Cimzia behandelde patiënten, in vergelijking met de placebogroep, significante verbeteringen in fysieke functie, zoals beoordeeld aan de hand van de BASFI, en in pijn zoals beoordeeld aan de hand van de Numerieke Classificatieschalen voor Total and Noctural Back Pain. Met Cimzia behandelde patiënten rapporteerden significante verbeteringen in hun vermoeidheid (fatigue), zoals gemeten door het BASDAI-fatigue-onderdeel, en in de gezondheidgerelateerde kwaliteit van leven zoals gemeten met de Spondylitis ankylopoetica QoL (ASQoL), de SF-36 Physical and Mental Component Summaries en alle domeinscores in vergelijking met placebo. Met Cimzia behandelde patiënten rapporteerden significante verbeteringen in axiale spondyloartritis-gerelateerde productiviteit op het werk en in het huishouden, zoals gerapporteerd door de Work Productivity Survey in vergelijking met placebo. Bij patiënten die aan de studie bleven deelnemen, bleven verbeteringen in alle bovengenoemde resultaten grotendeels behouden tot en met week 204.
Ontstekingsremming in Magnetic Resonance Imaging (MRI)
In een imaging substudie met 153 patiënten werden tekenen van ontsteking beoordeeld aan de hand van MRI in week 12 en voor sacro-iliacale gewrichten uitgedrukt als verandering ten opzichte van de baseline-SPARCC-score (Spondyloarthritis Research Consortium of Canada) en voor de wervelkolom uitgedrukt als verandering ten opzichte van de baseline-ASspiMRI-a-score (Berlijnse modificaties). Op week 12 werd een significante remming van tekenen van ontsteking zowel in sacro-iliacale gewrichten als in de wervelkolom waargenomen bij de met Cimzia behandelde patiënten (alle doseringsgroepen), in de totale axiale spondyloartritis-populatie alsook in de subpopulaties met spondylitis ankylopoetica en met niet-radiografische axiale spondyloartritis.
Bij patiënten die aan de studie bleven deelnemen en die waarden zowel op baseline als op week 204 hadden, bleef de remming van tekenen van ontsteking in de sacro-iliacale gewrichten (n=72) en de wervelkolom (n=82) grotendeels behouden tot en met week 204, zowel in de totale populatie met axiale spondyloartritis als in de subpopulaties met AS en die met nr-axSpA.
C-OPTIMISE
De werkzaamheid en veiligheid van dosisverlaging en stopzetten van de behandeling bij patiënten met aanhoudende remissie werden beoordeeld onder volwassen patiënten (18-45 jaar oud) met vroege actieve axSpA (symptoomduur van minder dan 5 jaar), een ASDAS-score ≥2,1 (en vergelijkbare ziekte-inclusiecriteria als in de AS001-studie), en die onvoldoende respons hadden op ten minste 2 NSAID’s of die NSAID’s niet konden verdragen of voor wie NSAID’s gecontra-indiceerd waren. Patiënten omvatten zowel de AS- als de nr-axSpA-subpopulaties van axSpA en werden geïncludeerd in een open-label inloopperiode van 48 weken (Deel A) waarin ze allemaal 3 oplaaddoses van Cimzia 400 mg kregen in week 0, 2 en 4 gevolgd door Cimzia 200 mg om de 2 weken van week 6 tot en met week 46.
Patiënten die aanhoudende remissie bereikten (gedefinieerd als inactieve ziekte [ASDAS<1.3] gedurende een periode van ten minste 12 weken) en die in remissie bleven tot week 48, werden gerandomiseerd in Deel B en kregen ofwel Cimzia 200 mg om de 2 weken (N=104), Cimzia 200 mg om de 4 weken (dosisverlaging, N=105), of placebo (stopzetting van de behandeling, N=104) gedurende 48 weken.
De primaire werkzaamheidsvariabele was het percentage patiënten dat geen opflakkering kreeg tijdens Deel B.
Patiënten die in Deel B een opflakkering kregen, d.w.z. een ASDAS ≥2,1 hadden bij 2 opeenvolgende bezoeken of ASDAS >3,5 bij een bezoek tijdens Deel B, kregen een escape-behandeling van Cimzia 200 mg om de 2 weken gedurende ten minste 12 weken (met een oplaaddosis van Cimzia 400 mg in week 0, 2 en 4 bij patiënten behandeld met placebo).
Klinische respons
Het percentage patiënten dat aanhoudende remissie bereikte in week 48 in Deel A was 43,9% voor de totale axSpA-populatie, en was vergelijkbaar met de nr-axSpA- (45,3%) en AS-subpopulaties (42,8%).
Onder de patiënten die gerandomiseerd werden in Deel B (N=313), had een statistisch significant (p <0,001, NRI) groter aandeel van de patiënten geen opflakkering bij voortgezette behandeling met Cimzia 200 mg om de 2 weken (83,7%) of Cimzia 200 mg om de 4 weken (79,0%) vergeleken met stopzetting van de behandeling (20,2%).
Het verschil in de tijd tot de opflakkering tussen de groep die stopte met behandeling en ongeacht welke van de met Cimzia behandelde groepen, was statistisch significant (p<0,001 voor elke vergelijking) en klinisch betekenisvol. In de placebogroep startte de opflakkeringen ongeveer 8 weken na stopzetting van Cimzia, waarbij het grootste deel van de opflakkeringen plaatsvond binnen 24 weken na het stoppen van de behandeling (Afbeelding 1).
Afbeelding 1 Kaplan-Meier-curve van tijd tot opflakkering
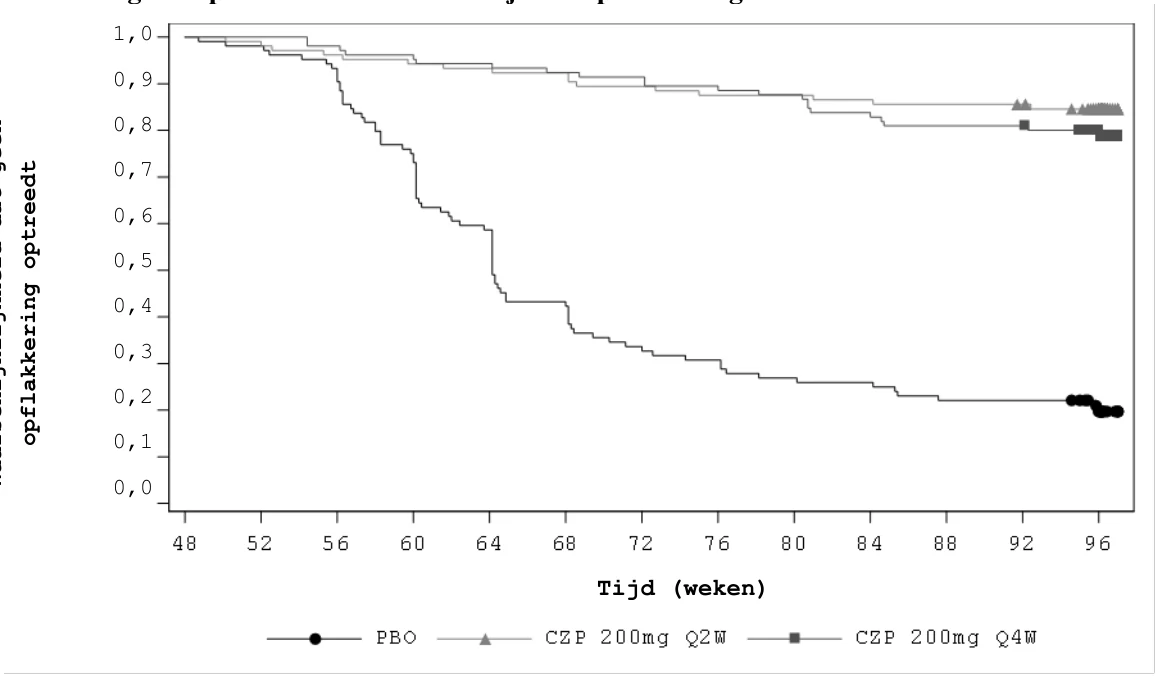
Er werd gebruik gemaakt van niet-responderimputatie (NRI); Resultaten zijn voor de gerandomiseerde set Let op: Tijd tot opflakkering werd gedefinieerd als de tijd van de datum van randomisatie tot de datum van de opflakkering. Voor deelnemers aan het onderzoek die geen opflakkering hadden, was de tijd tot opflakkering gecensureerd naar de datum van het bezoek in week 96. De Kaplan-Meier-berekening is verkort tot 97 weken toen <5% van de deelnemers nog aan de studie meedeed.
Resultaten voor Deel B worden gepresenteerd in Tabel 9.
Tabel 9 Behoud van klinische respons in Deel B in week 96
| Eindpunten | Placebo (stopzetting van de behandeling) N=104 | CIMZIA 200 mg om de 2 weken N=104 | CIMZIA 200 mg om de 4 weken N=105 |
| ASDAS-MI, n (%)1 | |||
| Deel B Baseline (week 48) | 84 (80,8) | 90 (86,5) | 89 (84,8) |
| Week 96 | 11 (10,6) | 70 (67,3)* | 61 (58,1)* |
| ASAS40, n (%)1 | |||
| Deel B Baseline (week 48) | 101 (97,1) | 103 (99,0) | 101 (96,2) |
| Week 96 | 22 (21,2) | 88 (84,6)* | 77 (73,3)* |
| Eindpunten | Placebo (stopzetting van de behandeling) N=104 | CIMZIA 200 mg om de 2 weken N=104 | CIMZIA 200 mg om de 4 weken N=105 |
| BASDAI-verandering ten opzichte van Deel B baseline (week 48), LS gemiddeld (SE)2 | |||
| Week 96 | 3,02 (0,226) | 0,56 (0,176)* | 0,78 (0,176)* |
| ASDAS-verandering ten opzichte van Deel B baseline (Week 48), LS gemiddeld (SE)2 | |||
| Week 96 | 1,66 (0,110) | 0,24 (0,077)* | 0,45 (0,077)* |
1 Er is gebruik gemaakt van niet-responderimputatie (NRI); Resultaten zijn voor de gerandomiseerde set
2 Er is gebruik gemaakt van gemixt model met herhaalde metingen (MMRM); Resultaten zijn voor de gerandomiseerde set ASDAS-MI = Ankylosing Spondylitis Disease Activity Score-Major Improvement; ASAS: Assessment of Sponyloarthritis international Society; ASAS40= ASAS40%-responscriteria; SE = Standaardfout;
Let op: ASDAS major improvement is gedefinieerd als vermindering ten opzichte van Baseline ≥2,0.
Let op: Deel A Baseline is als referentie gebruikt om ASDAS klinische verbeteringsvariabelen en ASAS-variabelen te definiëren * Nominaal p<0,001, CIMZIA vs. placebo
Ontstekingsremming in Magnetic Resonance Imaging (MRI)
In deel B werden tekenen van ontsteking beoordeeld aan de hand van MRI in week 48 en week 96 en weergegeven als verandering ten opzichte van de baseline in SIJ SPARCC- en ASspiMRI-a-score in de Berlijnse modificaties. Patiënten die aanhoudende remissie hadden in week 48, hadden geen of zeer weinig ontsteking en er werd geen betekenisvolle toename van ontsteking waargenomen in week 96, ongeacht de behandelingsgroep.
Herbehandeling van patiënten die een opflakkering ervaren
In deel B had 70% (73/104) van de patiënten behandeld met placebo, 14% (15/105) van de patiënten behandeld met Cimzia 200 mg om de 4 weken en 6,7% (7/104) van de patiënten behandeld met Cimzia 200 mg om de 2 weken een opflakkering en werd daaropvolgend behandeld met Cimzia 200 mg om de 2 weken.
Onder de 15 patiënten met een opflakkering in de groep die Cimzia 200 mg om de 4 weken kreeg, voltooiden alle patiënten de 12 weken rescue-behandeling met Cimzia en hadden allen beschikbare ASDAS-gegevens, onder wie 12 (80%) ASDAS lichte of inactieve ziekte had (d.w.z. alle ASDAS <2,1) na 12 weken na herstart van de open-label behandeling.
Onder de 73 patiënten met een opflakkering in de groep die stopte met de behandeling, voltooiden er 71 de 12 weken rescue-behandeling met Cimzia en hadden zij beschikbare ASDAS-gegevens, van wie er 64 (90%) ASDAS lichte of inactieve ziekte had (d.w.z. alle ASDAS <2,1) na 12 weken na herstart van de open-label behandeling.
Op basis van de resultaten uit C-OPTIMISE kan een dosisverlaging overwogen worden bij patiënten met aanhoudende remissie na een jaar behandeling met Cimzia (zie rubriek 4.2). Stopzetting van behandeling met Cimzia wordt in verband gebracht met een hoog risico op een opflakkering.
Niet-radiografische axiale spondyloartritis (nr-axSpA)
De werkzaamheid en veiligheid van Cimzia werden beoordeeld in een 52 weken durende multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde studie (AS0006) bij 317 patiënten van ≥ 18 jaar oud met op volwassen leeftijd beginnende axiale spondyloartritis en rugpijn gedurende ten minste 12 maanden. Patiënten moesten voldoen aan de ASAS-criteria voor nr-axSpA (met uitzondering van familiale voorgeschiedenis en een goede respons op NSAID’s) en hadden objectieve tekenen van ontsteking, aangetoond met C-reactief proteïne (CRP) -niveaus boven de bovengrens van normaal en/of sacro-iliitis op een Magnetic Resonance Imaging (MRI), indicatief voor inflammatoire aandoeningen [positieve CRP (> ULN) en/of positieve MRI], maar zonder definitief radiografisch bewijs van structurele schade aan sacro-iliacale gewrichten. Patiënten hadden een actieve ziekte, gedefinieerd als BASDAI ≥ 4 en spinale pijn ≥ 4 op een NRS van 0 tot 10. Patiënten moesten intolerant zijn geweest voor of onvoldoende respons hebben gehad op ten minste twee NSAID’s. Patiënten werden behandeld met placebo of een oplaaddosis Cimzia 400 mg in week 0, 2 en 4 gevolgd door 200 mg Cimzia elke 2 weken. Gebruik en dosisaanpassing van standaardzorgmedicijnen (bijv. NSAID’s, DMARD’s, corticosteroïden, analgetica) waren op elk moment toegestaan. De primaire werkzaamheidsvariabele was de respons op de Ankylosing Spondylitis Disease Activity Score major improvement (ASDAS-MI) in week 52. De ASDAS-MI-respons werd gedefinieerd als een ASDAS-reductie (verbetering) van ≥ 2,0 ten opzichte van baseline of als het bereiken van de laagst mogelijke score. ASAS 40 was een secundair eindpunt.
Bij baseline hadden 37% en 41% van de patiënten een hoge ziekteactiviteit (ASDAS ≥ 2,1, ≤ 3,5) en 62% en 58% van de patiënten hadden een zeer hoge ziekteactiviteit (ASDAS > 3,5) in respectievelijk de CIMZIA-groep en de placebogroep.
Klinische respons
Studie AS0006 werd uitgevoerd bij personen zonder radiografische tekenen van ontsteking in de SI-gewrichten en bevestigde het effect dat eerder in de AS001-studie werd aangetoond in deze subgroep.
In week 52 bereikte een statistisch significant groter aantal van de met Cimzia behandelde patiënten ASDAS-MI-respons in vergelijking met patiënten die met placebo werden behandeld. Met Cimzia behandelde patiënten hadden ook verbeteringen in vergelijking met placebo in meerdere componenten van axiale spondyloartritis-ziekteactiviteit, inclusief CRP. Zowel in week 12 als in week 52 waren de ASAS 40-responsen significant groter dan met placebo. De belangrijkste resultaten worden in tabel 10 weergegeven.
Tabel 10: ASDAS-MI- en ASAS 40-responsen in AS0006 (percentage van patiënten)
| Parameters | Placebo N=158 | Cimziaa 200 mg elke 2 weken N=159 |
| ASDAS-MI Week 52 | 7% | 47%* |
ASAS 40 Week 12 Week 52 | 11% 16% | 48%* 57%* |
a Cimzia elke 2 weken toegediend, voorafgegaan door een oplaaddosis van 400 mg in week 0, 2 en 4 * p < 0,001
Alle percentages geven het percentage patiënten met een respons in de volledige analyseset weer.
In week 52 bedroeg het percentage patiënten dat ASDAS inactieve ziekte bereikte (ASDAS < 1,3) 36,4% voor de Cimzia-groep in vergelijking met 11,8% voor de placebogroep.
In week 52 vertoonden de met Cimzia behandelde patiënten een klinische betekenisvolle verbetering in de MASES in vergelijking met placebo (LS gemiddelde verandering ten opzichte van de baseline respectievelijk -2,4; -0,2).
Artritis psoriatica
De werkzaamheid en veiligheid van Cimzia werden beoordeeld in een multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde klinische studie (PsA001) bij 409 patiënten ≥ 18 jaar met op volwassen leeftijd begonnen actieve artritis psoriatica gedurende ten minste 6 maanden, zoals gedefinieerd volgens de Classification Criteria for Psoriatic Arthritis (CASPAR). De patiënten hadden ≥ 3 gezwollen en gevoelige gewrichten en verhoogde acute-fase-reactanten. Patiënten hadden ook actieve psoriatische huidlaesies of een gedocumenteerde geschiedenis van psoriasis en een behandeling met 1 of meer DMARD’s was niet succesvol. Eerdere behandeling met één TNF-antagonist was toegestaan en 20% van de patiënten was eerder blootgesteld aan een TNF-antagonist. De patiënten kregen een oplaaddosis van Cimzia 400 mg in week 0, 2 en 4 (voor beide behandelingsgroepen) of placebo gevolgd door Cimzia 200 mg om de 2 weken, 400 mg om de 4 weken of placebo om de 2 weken. Er waren respectievelijk 72,6% en 70,2% patiënten die gelijktijdig NSAID’s en conventionele DMARD’s kregen. De twee primaire eindpunten waren het percentage patiënten met ACR 20-respons in week 12 en de verandering ten opzichte van baseline in de aangepaste Total Sharp Score (mTSS) in week 24. De werkzaamheid en veiligheid van Cimzia bij patiënten met PsA die voornamelijk symptomen van sacro-iliitis of axiale spondylartritis vertoonden, werden niet afzonderlijk geanalyseerd.
De 24 weken durende dubbelblinde, placebogecontroleerde behandelperiode van de studie werd gevolgd door een 24 weken durende dosisblinde behandelperiode en een 168 weken durende open-label behandelperiode. De maximale duur van de studie was 216 weken. Alle patiënten kregen Cimzia zowel tijdens de dosisblinde als tijdens de open-label follow-up periode. In totaal voltooiden 264 proefpersonen (64,5%) de studie tot en met week 216.
ACR-respons
De patiënten die behandeld werden met Cimzia, hadden een statistisch significant hogere ACR 20-respons in week 12 en week 24 in vergelijking met de placebogroep (p < 0,001). Het percentage ACR 20-responders was, bij elk bezoek na aanvang van de behandeling tot en met week 24 voor de behandelingsgroepen met Cimzia 200 mg om de 2 weken en Cimzia 400 mg om de 4 weken klinisch relevant vergeleken met de placebogroep (nominale p-waarde ≤ 0,001 bij elk bezoek). Met Cimzia behandelde patiënten hadden ook significante verbeteringen in ACR 50- en 70-responspercentages. In week 12 en 24 werden bij met Cimzia behandelde patiënten (nominale p-waarde p < 0,01) verbeteringen waargenomen in de parameters van de kenmerkende perifere activiteit van artritis psoriatica (zoals het aantal gezwollen gewrichten, het aantal pijnlijke/gevoelige gewrichten, dactylitis en enthesitis).
De belangrijkste werkzaamheidsresultaten van de klinische studie PsA001 worden in tabel 11 weergegeven.
Tabel 11 Belangrijkste werkzaamheidsresultaten in de klinische studie PsA001 (percentage van de patiënten)
| Respons | Placebo N=136 | CIMZIA(a)200 mg Q2W N=138 | CIMZIA(b) 400 mg Q4W N=135 |
ACR20 Week 12 Week 24 | 24% 24% | 58%** 64%** | 52%** 56%** |
ACR50 Week 12 Week 24 | 11% 13% | 36%** 44%** | 33%** 40%** |
ACR70 Week 12 Week 24 | 3% 4% | 25%** 28%** | 13%* 24%** |
| Respons | Placebo N=86 | CIMZIA(a)200 mg Q2W N=90 | CIMZIA(b) 400 mg Q4W N=76 |
| PASI 75(c) Week 12 Week 24 Week 48 | 14% 15% n.v.t. | 47%*** 62%*** 67% | 47%*** 61%*** 62% |
(a) Cimzia om de 2 weken toegediend voorafgegaan door een oplaaddosis van 400 mg in week 0, 2 en 4
(b) Cimzia om de 4 weken toegediend voorafgegaan door een oplaaddosis van 400 mg in week 0, 2 en 4
(c) Bij proefpersonen met ten minste 3% lichaamsoppervlak met psoriasis op baseline * p < 0,01, Cimzia vs. placebo
** p < 0,001, Cimzia vs. placebo
*** p < 0,001 (nominaal), Cimzia vs. Placebo
De resultaten zijn afkomstig van de gerandomiseerde set. Verschillen in behandeling: Cimzia 200 mg vs. placebo, Cimzia 400 mg vs. placebo (en bijbehorende 95%-BI en p-waarde) werden geraamd met behulp van een gestandaardiseerde tweezijdige asymptotische Wald-standaardfoutentest. Niet-responderimputatie (NRI) werd gebruikt voor patiënten die zich aan behandeling onttrokken of van wie data ontbraken.
Onder de 273 patiënten die aanvankelijk gerandomiseerd werden naar Cimzia 200 mg om de 2 weken en Cimzia 400 mg elke 4 weken, waren er nog 237 (86,8%) met deze behandeling in week 48. Van de 138 patiënten gerandomiseerd op Cimzia 200 mg om de 2 weken, hadden 92, 68 en 48 een ACR-respons van respectievelijk 20/50/70 in week 48. Van de 135 patiënten gerandomiseerd op Cimzia 400 mg elke 4 weken, hadden 89, 62 en 41 patiënten een ACR-respons van respectievelijk 20/50/70.
Bij de patiënten die aan de studie bleven deelnemen, bleven ACR 20-, 50- en 70-responspercentages tot en met week 216 behouden. Dit was ook het geval voor de andere parameters van de perifere activiteit (zoals het aantal gezwollen gewrichten, het aantal pijnlijke/gevoelige gewrichten, dactylitis en enthesitis).
Radiografische respons
In de klinische studie PsA001 werd de remming van progressie van structurele schade radiografisch bepaald en uitgedrukt als de verandering in de aangepaste Total Sharp Score (mTSS) en de componenten daarvan, de Erosion Score (ES) en de Joint Space Narrowing score (JSN) op week 24, vergeleken met baseline. De mTSS werd gewijzigd voor artritis psoriatica door de distale interfalangeale gewrichten van de hand toe te voegen. De behandeling met Cimzia remde de radiografische progressie in vergelijking met de placebo-behandeling op week 24, zoals gemeten door de verandering t.o.v. baseline in de totale mTSS (gemiddelde LS-score [± SE] was 0,28 [± 0,07] in de placebogroep in vergelijking met 0,06 [± 0,06] in de groep met alle doses Cimzia; p = 0,007). Remming van radiografische progressie werd met Cimzia-behandeling gehandhaafd tot en met week 48 in de subgroep van patiënten met een hoger risico op radiografische progressie (patiënten met een Baseline mTSS van > 6). Bij de patiënten die aan de studie bleven deelnemen, bleef remming van radiografische progressie tot en met week 216 gehandhaafd.
Fysieke functionele respons en aan de gezondheid gerelateerde resultaten
In de klinische studie PsA001 rapporteerden de patiënten die met Cimzia werden behandeld, in vergelijking met de met placebo behandelde patiënten, significante verbeteringen in de fysieke functie, zoals beoordeeld met de Health Assessment Questionnaire – Disability Index (HAQ-DI), in pijn, zoals beoordeeld met de PAAP, en in vermoeidheid (fatigue), zoals gerapporteerd door de Fatigue Assessment Scale (FAS). Met Cimzia behandelde patiënten rapporteerden, in vergelijking met de placebogroep, significante verbeteringen in de aan de gezondheid gerelateerde kwaliteit van leven, zoals gemeten door artritis psoriatica QoL (PsAQoL) en de SF-36 Physical and Mental Components en in de artritis psoriatica-gerelateerde productiviteit op het werk en in het huishouden, zoals gerapporteerd door de Work Productivity Survey. Verbeteringen in alle bovengenoemde resultaten bleven tot en met week 216 gehandhaafd.
Plaque psoriasis
De werkzaamheid en veiligheid van Cimzia zijn beoordeeld in twee placebogecontroleerde onderzoeken (CIMPASI-1 en CIMPASI-2) en een placebo- en actief-gecontroleerd onderzoek (CIMPACT) bij patiënten ≥18 jaar met matige tot ernstige plaque psoriasis gedurende ten minste 6 maanden. Patiënten hadden een psoriasisgebied- en ernst-index (Psoriasis Area and Severity Index, PASI) score ≥12, betrokkenheid van lichaamsoppervlak (body surface area, BSA) van ≥10%, algemene beoordeling door arts (Physician Global Assessment, PGA) van ≥3, en kwamen in aanmerking voor systemische behandeling en/of fototherapie en/of fotochemotherapie. Patiënten die ‘primair’ niet-responder waren bij een eerdere biological-behandeling (gedefinieerd als geen respons binnen de eerste 12 weken van de behandeling) werden uitgesloten van de fase III onderzoeken (CIMPASI-1, CIMPASI-2 en CIMPACT). In het CIMPACT-onderzoek werden de werkzaamheid en veiligheid van Cimzia beoordeeld ten opzichte van etanercept.
In het CIMPASI-1- en CIMPASI-2-onderzoek waren de co-primaire werkzaamheidseindpunten het percentage patiënten dat PASI 75 en PGA “vrij” of “bijna vrij” (met ten minste een vermindering van 2 punten ten opzichte van de baseline) behaalde in week 16. In het CIMPACT-onderzoek was het primaire werkzaamheidseindpunt het percentage patiënten dat PASI 75 bereikte in week 12. PASI 75 en PGA in week 16 waren belangrijke secundaire eindpunten. PASI 90 in week 16 was een belangrijk secundair eindpunt in alle 3 de onderzoeken.
In CIMPASI-1 en CIMPASI-2 werden respectievelijk 234 en 227 patiënten beoordeeld. In beide onderzoeken werden patiënten gerandomiseerd om placebo, Cimzia 200 mg om de 2 weken (na een oplaaddosis van Cimzia 400 mg in week 0, 2 en 4) of Cimzia 400 mg om de 2 weken te krijgen. In week 16 gingen patiënten die gerandomiseerd waren naar Cimzia en die een PASI 50 respons bereikten, verder met behandeling met Cimzia in dezelfde gerandomiseerde dosis tot week 48. Patiënten die oorspronkelijk gerandomiseerd waren naar placebo en die in week 16 een PASI 50 respons bereikten maar geen PASI 75 respons, kregen Cimzia 200 mg om de 2 weken (met een oplaaddosis van Cimzia 400 mg in week 16, 18 en 20). Patiënten met onvoldoende respons in week 16 (PASI 50 niet-responders) kwamen in aanmerking om open-label Cimzia 400 mg om de 2 weken te krijgen gedurende maximaal 128 weken.
In het CIMPACT-onderzoek werden 559 patiënten beoordeeld. Patiënten werden gerandomiseerd om placebo, Cimzia 200 mg om de 2 weken (na een oplaaddosis van Cimzia 400 mg in week 0, 2 en 4), of Cimzia 400 mg om de 2 weken tot week 16, of etanercept 50 mg tweemaal per week tot week 12 te krijgen. Patiënten die oorspronkelijk naar Cimzia werden gerandomiseerd en die een PASI 75 respons bereikten in week 16, werden opnieuw gerandomiseerd op basis van hun oorspronkelijke dosisschema. Patiënten die Cimzia 200 mg om de 2 weken kregen, werden opnieuw gerandomiseerd naar Cimzia 200 mg om de 2 weken, Cimzia 400 mg om de 4 weken of placebo. Patiënten die Cimzia 400 mg om de 2 weken kregen, werden opnieuw gerandomiseerd naar Cimzia 400 mg om de 2 weken, Cimzia 200 mg om de 2 weken of placebo. Patiënten werden tot en met week 48 beoordeeld op een dubbelblinde, placebogecontroleerde manier. Alle proefpersonen die geen PASI 75 respons bereikten in week 16 gingen verder in een escape-groep en kregen Cimzia 400 mg om de 2 weken op een open-label manier gedurende maximaal 128 weken.
In alle drie de onderzoeken werd de 48 weken durende geblindeerde onderhoudsperiode gevolgd door een 96 weken durende open-label behandelingsperiode voor de patiënten die PASI 50 responders waren in week 48. Al deze patiënten, waaronder diegenen die Cimzia 400 mg om de 2 weken kregen, begonnen de open-label periode met Cimzia 200 mg om de 2 weken.
Patiënten waren voornamelijk mannelijk (64%) en blank (94%), met een gemiddelde leeftijd van 45,7 jaar (18 tot 80 jaar); van deze patiënten was 7,2% ≥ 65 jaar. Van de 850 patiënten gerandomiseerd om placebo of Cimzia te krijgen in deze placebogecontroleerde onderzoeken, was 29% naïef voor eerdere systemische therapie voor de behandeling van psoriasis. 47% had eerder fototherapie of fotochemotherapie gekregen, en 30% had eerder biological-therapie gekregen voor de behandeling van psoriasis. Van de 850 patiënten had 14% ten minste een TNF-antagonist gekregen, 13% had een anti-IL-17 gekregen en 5% had een anti-IL 12/23 gekregen. Achttien procent van de patiënten rapporteerde een voorgeschiedenis van artritis psoriatica bij de baseline. De gemiddelde PASI-score aan de baseline was 20 en varieerde van 12 tot 69. De PGA-score aan de baseline varieerde van matig (70%) tot ernstig (30%). Gemiddelde BSA aan de baseline was 25% en varieerde van 10% tot 96%.
Klinische respons in week 16 en 48
De belangrijkste resultaten van de CIMPASI-1- en CIMPASI-2-onderzoeken zijn weergegeven in tabel 12.
Tabel 12: Klinische respons in onderzoeken CIMPASI-1 en CIMPASI-2 in week 16 en week 48
| Week 16 | Week 48 | ||||
| CIMPASI-1 | |||||
Placebo N = 51 | Cimzia 200 mg Q2W a) N = 95 | Cimzia 400 mg Q2W N = 88 | Cimzia 200 mg Q2W N = 95 | Cimzia 400 mg Q2W N = 88 | |
| PGA vrij of bijna vrijb) | 4,2% | 47,0%* | 57,9%* | 52,7% | 69,5% |
| PASI 75 | 6,5% | 66,5%* | 75,8%* | 67,2% | 87,1% |
| PASI 90 | 0,4% | 35,8%* | 43,6%* | 42,8% | 60,2% |
| CIMPASI-2 | |||||
Placebo N = 49 | Cimzia 200 mg Q2W a) N = 91 | Cimzia 400 mg Q2W N = 87 | Cimzia 200 mg Q2W N = 91 | Cimzia 400 mg Q2W N = 87 | |
| PGA vrij of bijna vrijb | 2,0% | 66,8%* | 71,6%* | 72,6% | 66,6% |
| PASI 75 | 11,6% | 81,4%* | 82,6%* | 78,7% | 81,3% |
| PASI 90 | 4,5% | 52,6%* | 55,4%* | 59,6% | 62,0% |
- a) Cimzia 200 mg toegediend om de 2 weken, voorafgegaan door een oplaaddosis van 400 mg in week 0, 2, 4.
- b) PGA 5 categorieschaal. Behandelingssucces van “vrij” (0) of “bijna vrij” (1) bestond uit geen tekenen van psoriasis of normaal tot roze kleur van laesies, geen verdikking van de plaque en geen tot minimale focale schilfering.
* Cimzia ten opzichte van placebo: p < 0,0001.
Responspercentages en p-waarden voor PASI en PGA werden geschat op basis van een logistisch regressiemodel waarbij ontbrekende gegevens werden verrekend gebruikmakende van meerdere imputaties op basis van de MCMC-methode. Proefpersonen in de escape-groep of die zich terugtrokken (op basis van het niet bereiken van een PASI 50-respons) werden in week 48 behandeld als niet-responders.
Resultaten zijn van de gerandomiseerde set.
De belangrijkste resultaten van het CIMPACT-onderzoek zijn weergegeven in tabel 13.
Tabel 13: Klinische respons bij CIMPACT-onderzoek in week 12 en week 16
| Week 12 | Week 16 | ||||||
Placeb o N = 57 | Cimzia 200 mg Q2W a) N = 165 | Cimzia 400 mg Q2W N = 167 | Etanercept 50 mg 2x week N=170 | Placeb o N = 57 | Cimzia 200 mg Q2W N = 165 | Cimzia 400 mg Q2W N = 167 | |
| PASI 7 5 | 5% | 61,3%*,§ | 66,7%*,§§ | 53,3% | 3,8% | 68,2%* | 74,7%* |
| PASI 9 0 | 0,2% | 31,2%* | 34,0%* | 27,1% | 0,3% | 39,8%* | 49,1%* |
| PGA vrij of bijna vrij b) | 1,9% | 39,8%** | 50,3%* | 39,2% | 3,4% | 48,3%* | 58,4%* |
- a) Cimzia 200 mg toegediend om de 2 weken, voorafgegaan door een oplaaddosis van 400 mg in week 0, 2, 4.
- b) PGA 5 categorieschaal. Behandelingssucces van “vrij” (0) of “bijna vrij”(1) bestond uit geen tekenen van psoriasis of normaal tot roze kleur van laesies, geen verdikking van de plaque en geen tot minimale focale schilfering.
* Cimzia ten opzichte van placebo: p < 0,0001.
§Cimzia 200 mg om de 2 weken versus etanercept 50 mg twee keer per week toonde non-inferioriteit aan (verschil tussen etanercept en Cimzia 200 mg om de 2 weken was 8,0%, 95% BI -2,9, 18,9, op basis van een vooraf gespecificeerde non-inferioriteitsmarge van 10%).
§§ Cimzia 400 mg om de 2 weken versus etanercept 50 mg twee keer per week toonde superioriteit aan (p < 0,05)
** Cimzia ten opzichte van placebo p < 0,001. Responspercentages en p-waarden gebaseerd op een logistisch regressiemodel. Ontbrekende gegevens werden verrekend met gebruik van meerdere imputaties op basis van de MCMC-methode. Resultaten zijn van de gerandomiseerde set.
In alle 3 de onderzoeken was het responspercentage van PASI 75 in week 4 significant hoger bij Cimzia in vergelijking met placebo.
Beide doses Cimzia vertoonden werkzaamheid vergeleken met placebo, ongeacht leeftijd, geslacht, lichaamsgewicht, BMI, ziekteduur van psoriasis, eerdere behandeling met systemische therapieën en eerdere behandeling met biologicals.
Behoud van respons
In een geïntegreerde analyse van CIMPASI-1 en CIMPASI-2, onder patiënten die PASI 75 responders waren in week 16 en Cimzia 400 mg om de 2 weken kregen (N=134 van 175 gerandomiseerde proefpersonen) of Cimzia 200 mg om de 2 weken (N=132 van 186 gerandomiseerde proefpersonen), was het percentage van behoud van respons in week 48 respectievelijk 98,0% en 87,5%. Onder patiënten die PGA vrij of bijna vrij waren in week 16 en die Cimzia 400 mg om de 2 weken (N=103 van 175) of Cimzia 200 mg om de 2 weken (N=95 van 186) kregen, was het percentage van behoud van respons in week 48 respectievelijk 85,9% en 84,3%.
Na een nog eens 96 weken durende open-label behandeling (week 144) werd het behouden van de respons beoordeeld. Eenentwintig procent van alle gerandomiseerde patiënten waren gestopt voor follow-up vóór week 144. Bij ongeveer 27% van de patiënten die de studie voltooiden en die aan de open-label behandeling meededen tussen week 48 tot 144 met Cimzia 200 mg om de 2 weken, werd de dosis verhoogd naar Cimzia 400 mg om de 2 weken om de respons te behouden. In een analyse waarbij alle patiënten met gefaalde behandelingen werden beschouwd als non-responders was het behouden van de respons van de behandelingsgroep met Cimzia 200 mg om de 2 weken voor het respectievelijke eindpunt, na nogmaals 96 weken open-label behandeling, 84,5% voor PASI 75 voor patiënten van de studie die responders waren in week 16 en 78,4% voor PGA vrij of bijna vrij. Het behouden van de respons van de behandelingsgroep met Cimzia 400 mg om de 2 weken die de open-label periode begon met Cimzia 200 mg om de 2 weken was 84,7% voor PASI 75 voor de patiënten van de studie die responders waren in week 16 en 73,1% voor PGA vrij of bijna vrij.
Deze responspercentages werden gebaseerd op een logistisch regressiemodel waarbij ontbrekende gegevens werden verrekend met meerdere imputaties over 48 tot 144 weken (MCMC-methode) gecombineerd met NRI voor gefaalde behandeling.
In het CIMPACT-onderzoek was er onder PASI 75 responders in week 16 die Cimzia 400 mg om de 2 weken kregen en opnieuw gerandomiseerd waren naar ofwel Cimzia 400 mg om de 2 weken, Cimzia 200 mg om de 2 weken, of placebo, een hoger percentage PASI 75 responders in week 48 in de Cimzia-groepen in vergelijking met placebo (respectievelijk 98,0%, 80,0% en 36,0%). Onder PASI 75 responders in week 16 die Cimzia 200 mg om de 2 weken kregen en opnieuw gerandomiseerd waren naar ofwel Cimzia 400 mg om de 4 weken, Cimzia 200 mg om de 2 weken, of placebo, was er ook een hoger percentage PASI 75 responders in week 48 in de Cimzia-groepen in vergelijking met placebo (respectievelijk 88,6%, 79,5% en 45,5%). Niet-responderimputatie werd gebruikt voor ontbrekende gegevens.
Kwaliteit van leven / Door patiënt gerapporteerde uitkomsten
Er zijn statistisch significante verbeteringen aangetoond vergeleken met placebo in week 16 (CIMPASI-1- en CIMPASI-2-onderzoeken) vergeleken met baseline in de DLQI (Dermatology Life Quality Index). De gemiddelde dalingen (verbeteringen) in DLQI vanaf baseline variëerde tussen -8,9 en -11,1 bij Cimzia 200 mg om de twee weken, van -9,6 tot -10,0 met Cimzia 400 mg om de twee weken ten opzichte van -2,9 tot -3,3 voor placebo in week 16.
Daarnaast werd, in week 16, de behandeling met Cimzia in verband gebracht met een groter percentage patiënten dat een DLQI-score bereikte van 0 of 1 (Cimzia 400 mg om de 2 weken, respectievelijk 45,5% en 50,6%; Cimzia 200 mg om de 2 weken, respectievelijk 47,4% en 46,2% ten opzichte van placebo, respectievelijk 5,9% en 8,2%).
Verbeteringen in DLQI score werden behouden of verminderden licht tot en met week 144.
Patiënten behandeld met Cimzia rapporteerden grotere verbeteringen vergeleken met placebo op de Hospital Anxiety and Depression Scale (HADS)-D.
Immunogeniciteit
De onderstaande gegevens reflecteren het percentage patiënten van wie de testresultaten positief werden beschouwd voor antilichamen tegen certolizumab pegol bij een ELISA en later bij een gevoeligere methode, en zijn zeer afhankelijk van de gevoeligheid en specificiteit van de assay. De waargenomen incidentie van antilichaam positiviteit (inclusief neutraliserend antilichaam) in een assay is zeer afhankelijk van verschillende factoren, waaronder assaygevoeligheid en -specificiteit, assay-methodologie, behandeling van de monsters, moment van monstername, gelijktijdige medicatie, en onderliggende ziekte. Om deze redenen kan de vergelijking van de incidentie van antilichamen tegen certolizumab pegol in de hieronder beschreven studies met de incidentie van antilichamen in andere studies of tegen andere producten misleidend zijn.
Reumatoïde artritis
In de placebogecontroleerde onderzoeken bij reumatoïde artritis was het totale percentage patiënten bij wie ten minste eenmaal antilichamen tegen Cimzia detecteerbaar waren, 9,6%. Ongeveer een derde van de antilichaampositieve patiënten had in vitro antilichamen met neutraliserende activiteit. Bij patiënten die gelijktijdig met immunosuppressiva (MTX) werden behandeld, werden minder antilichamen gevormd dan bij de patiënten die bij aanvang geen immunosuppressiva gebruikten. Antilichaamvorming ging gepaard met een verlaagde geneesmiddelconcentratie in plasma en, bij sommige patiënten, verminderde werkzaamheid.
In 2 langetermijn open-label-onderzoeken (tot 5 jaar blootstelling) was het totale percentage patiënten bij wie ten minste eenmaal antilichamen tegen Cimzia detecteerbaar waren, 13% (8,4% van al de patiënten had een voorbijgaande antilichaamvorming en een bijkomende 4,7% had een aanhoudende vorming van antilichamen tegen Cimzia). Het totale percentage antilichaampositieve patiënten met een aanhoudende verlaging van de geneesmiddelconcentratie in plasma werd geschat op 9,1%. Net als bij de placebogecontroleerde studies werd antilichaampositiviteit geassocieerd met een verminderde werkzaamheid bij sommige patiënten.
Een farmacodynamisch model gebaseerd op de gegevens van het fase-III-onderzoek voorspelt dat ongeveer 15% van de patiënten binnen 6 maanden antilichamen ontwikkelt bij het aanbevolen dosisregime (200 mg om de 2 weken na een oplaaddosis) zonder gelijktijdige behandeling met MTX. Dit aantal daalt bij toenemende doses van een gelijktijdige behandeling met MTX. Deze gegevens komen redelijk overeen met de observatiegegevens.
Artritis psoriatica
Het totale percentage patiënten bij wie in de periode tot week 24 ten minste eenmaal antilichamen tegen Cimzia detecteerbaar waren, was 11,7% in fase III van de placebogecontroleerde studie bij patiënten met artritis psoriatica. De vorming van antilichamen werd in verband gebracht met een verlaagde geneesmiddelplasmaconcentratie.
Tijdens de hele studie (tot 4 jaar blootstelling) was het totale percentage patiënten bij wie ten minste eenmaal antilichamen tegen Cimzia detecteerbaar waren, 17,3% (8,7% had kortstondige vorming en een bijkomende 8,7% had aanhoudende vorming van antilichamen tegen Cimzia). Het totale percentage patiënten dat antilichaampositief was met een aanhoudende vermindering van de geneesmiddelplasmaconcentratie werd op 11,5% geschat.
Plaque psoriasis
In de placebo- en actief gecontroleerde fase III-onderzoeken, waren de percentages patiënten die ten minste eenmaal tijdens de behandeling tot en met week 48 positief testten op antilichamen tegen Cimzia respectievelijk 8,3% (22/265) en 19,2% (54/281) voor Cimzia 400 mg om de 2 weken en Cimzia 200 mg om de 2 weken. In CIMPASI-1 en CIMPASI-2 testten zestig patiënten positief voor antilichamen, 27 van deze patiënten konden geëvalueerd worden op neutraliserende antilichamen en testten positief. Positiviteit voor antilichamen in de open-label behandelingsperiode trad voor het eerst op bij 2,8% (19/668) van de patiënten. Positiviteit voor antilichamen werd in verband gebracht met verminderde plasmaconcentratie van het geneesmiddel en bij sommige patiënten met verminderde werkzaamheid.
Axiale spondyloartritis
AS001
Het totale percentage patiënten bij wie in de periode tot week 24 ten minste eenmaal antilichamen tegen Cimzia detecteerbaar waren, was 4,4% in de placebogecontroleerde fase III-studie AS001 bij patiënten met axiale spondyloartritis (subpopulaties met spondylitis ankylopoetica en met niet-radiografische axiale spondyloartritis). De vorming van antilichamen werd in verband gebracht met een verlaagde geneesmiddelenplasmaconcentratie.
Tijdens de hele studie (tot 192 weken) was het totale percentage patiënten bij wie ten minste eenmaal antilichamen tegen Cimzia detecteerbaar waren, 9,6% (4,8% had kortstondige vorming en een bijkomende 4,8% had aanhoudende vorming van antilichamen tegen Cimzia). Het totale percentage patiënten dat antilichaampositief was met een aanhoudende vermindering van de geneesmiddelplasmaconcentratie werd op 6,8% geschat.
AS0006 en C-OPTIMISE
Tijdens de AS0006-studie (en later ook in de C-OPTIMISE-studie) werd voor het eerst een gevoeligere en meer geneesmiddeltolerante methode gebruikt, wat erin resulteerde dat een groter aandeel van de monsters meetbare antilichamen had tegen Cimzia en dus een grotere incidentie van patiënten geclassificeerd werd als antilichaampositief. In AS0006 was de totale incidentie van patiënten die antilichaampositief waren voor Cimzia 97% (248/255 patiënten) na maximaal 52 weken behandeling. Alleen de hoogste titers werden geassocieerd met een verlaagde plasmaspiegel van Cimzia, maar er werd geen effect op de werkzaamheid waargenomen. Vergelijkbare resultaten in relatie tot antilichamen tegen Cimzia werden waargenomen in C-OPTIMISE. Resultaten van C-OPTIMISE duidden er ook op dat een vermindering van de dosis naar Cimzia 200 mg om de 4 weken de immunogeniciteitsresultaten niet veranderde.
Ongeveer 22% (54/248) van de patiënten in AS0006 die op enig moment anti-Cimzia antilichaampositief waren, hadden antilichamen die werden geclassificeerd als neutraliserend. De neutraliserende status van antilichamen in C-OPTIMISE werd niet beoordeeld.
5.2 Farmacokinetische eigenschappen
De certolizumab pegol-concentraties in het plasma waren in het algemeen in verhouding met de dosis. De waargenomen farmacokinetiek bij patiënten met reumatoïde artritis en psoriasis was consistent met die bij gezonde proefpersonen.
Absorptie
Bij subcutane toediening werden piekplasmaconcentraties van certolizumab pegol tussen 54 en 171 uur na de injectie bereikt. Certolizumab pegol heeft een biologische beschikbaarheid (F) van ongeveer 80% (uitersten: 76% en 88%) na subcutane toediening versus intraveneuze toediening.
Distributie
Het schijnbare distributievolume (V/F) is in een farmacokinetische populatieanalyse van patiënten met reumatoïde artritis berekend op 8,01 l en op 4,71 l in een farmacokinetische populatieanalyse van patiënten met plaque psoriasis.
Biotransformatie en eliminatie
PEGylering, de covalente binding van PEG-polymeren aan peptiden, vertraagt de eliminatie hiervan uit de circulatie door een verscheidenheid aan mechanismen, waaronder verminderde nierklaring, afgenomen proteolyse en verminderde immunogeniciteit. Bijgevolg is certolizumab pegol een Fab'-fragment van een antilichaam geconjugeerd met PEG met als doel de terminale plasma-eliminatie halfwaardetijd van het Fab' te verlengen tot een waarde die vergelijkbaar is met die van een geheel antilichaamproduct. De terminale eliminatiefase halfwaardetijd (t1/2) was voor alle geteste doses ongeveer 14 dagen.
In een farmacokinetische analyse van een populatie met reumatoïde artritis werd de klaring na subcutane toediening geschat op 21,0 ml/u, met een variabiliteit tussen proefpersonen van 30,8% en een variabiliteit tussen incidenten van 22,0%. Wanneer beoordeeld met behulp van de vorige ELISA-methode resulteerde de aanwezigheid van antilichamen tegen certolizumab pegol in een klaring die ongeveer drievoudig was toegenomen. Vergeleken met iemand van 70 kg is de klaring respectievelijk 29% lager en 38% hoger bij patiënten met reumatoïde artritis die respectievelijk 40 kg en 120 kg wegen. De klaring na subcutane toediening bij patiënten met psoriasis was 14 ml/u met een variatie tussen proefpersonen van 22,2% (CV).
Het Fab'-fragment bestaat uit eiwitverbindingen en wordt naar verwachting door proteolyse afgebroken tot peptiden en aminozuren. Het gedeconjugeerde PEG-deel wordt snel uit plasma geëlimineerd en wordt in onbekende mate renaal uitgescheiden.
Speciale populaties
Nierfunctiestoornis
Er zijn geen specifieke klinische onderzoeken uitgevoerd naar het effect van een nierfunctiestoornis op de farmacokinetiek van certolizumab pegol of de PEG-fractie ervan. Uit een farmacokinetische populatieanalyse bij proefpersonen met een lichte nierfunctiestoornis is echter geen effect op de creatinineklaring gebleken. Er zijn onvoldoende gegevens voor het geven van een doseringsaanbeveling bij een matige of ernstige nierfunctiestoornis. De farmacokinetiek van de PEG-fractie van certolizumab pegol is naar verwachting afhankelijk van de nierfunctie, maar is niet onderzocht bij patiënten met een nierfunctiestoornis.
Leverfunctiestoornis
Er zijn geen specifieke klinische onderzoeken uitgevoerd naar het effect van een leverfunctiestoornis op de farmacokinetiek van certolizumab pegol.
Oudere patiënten (≥ 65 jaar)
Er zijn geen specifieke klinische onderzoeken uitgevoerd bij oudere patiënten. Er is echter geen leeftijdseffect waargenomen in een farmacokinetische populatieanalyse bij patiënten met reumatoïde artritis waarin 78 proefpersonen (13,2% van de populatie) 65 jaar of ouder was en de oudste proefpersoon 83 jaar was. Er werd geen effect van leeftijd waargenomen in een farmacokinetische populatieanalyse bij volwassen patiënten met plaque psoriasis.
Zwangerschap
In een klinisch onderzoek kregen 21 vrouwen Cimzia in een onderhoudsdosis van 200 mg of 400 mg elke 2 weken of 400 mg elke 4 weken tijdens de zwangerschap en ten minste 13 weken postpartum (zie rubriek 4.6).
Op basis van populatie-PK-modellen werd geschat dat de mediane systemische Cimzia-blootstelling voor de onderzochte dosisregimes 22% (AUC) en 36% (Cmin) lager was tijdens de zwangerschap (met de grootste vermindering waargenomen tijdens het derde trimester) ten opzichte van postpartum of niet-zwangere personen.
Hoewel de plasmaconcentraties van certolizumab pegol tijdens de zwangerschap lager waren dan bij postpartum, lagen ze nog steeds binnen het bereik van waargenomen concentraties bij niet-zwangere volwassen patiëntes met psoriasis, axSpA en reumatoïde artritis.
Geslacht
Geslacht had geen effect op de farmacokinetiek van certolizumab pegol. Omdat de klaring bij afnemend lichaamsgewicht afneemt, kan de systemische blootstelling aan certolizumab pegol bij vrouwen in het algemeen wat hoger zijn.
Farmacokinetische/farmacodynamische relatie
Op basis van Fase II en Fase III klinische onderzoeksgegevens van patiënten met reumatoïde artritis, werd een populatieblootstelling-responsrelatie vastgesteld tussen gemiddelde plasmaconcentratie van certolizumab pegol tijdens een dosisinterval (Cavg) en werkzaamheid (ACR 20 responderdefinitie). De typische Cavg waarbij de helft van de maximale waarschijnlijkheid van een ACR 20-respons (EC50) wordt geproduceerd, was 17 µg/ml (95% BI: 10-23 µg/ml). Vergelijkbaar werd op basis van klinische fase III-onderzoeksgegevens van patiënten met psoriasis, een populatieblootstelling-responsrelatie vastgesteld tussen plasmaconcentratie van certolizumab pegol en PASI met een EC90 van 11,1 µg/ml.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De belangrijkste niet-klinische veiligheidsonderzoeken zijn uitgevoerd met de cynomolgusaap. Bij ratten en apen is bij hogere doses dan die aan mensen gegeven werden, uit histopathologisch onderzoek in een aantal organen (lymfeklieren, injectieplaatsen, milt, bijnieren, uterus, cervix, plexus choroideus van de hersenen en in de epitheelcellen van de plexus choroideus) cellulaire vacuolisatie gebleken, hoofdzakelijk aanwezig in macrofagen. Het is waarschijnlijk dat dit veroorzaakt is door cellulaire opname van het PEG-deel. Functionele in-vitro-onderzoeken van menselijke gevacuoliseerde macrofagen duidden erop dat alle geteste functies behouden waren. Onderzoeken bij ratten duidden erop dat > 90% van de toegediende PEG in 3 maanden na een eenmalige dosis was geëlimineerd, waarbij de urine de belangrijkste excretieroute was.
Certolizumab pegol gaat geen kruisreactie aan met TNF van knaagdieren. Daarom zijn onderzoeken naar de reproductietoxiciteit uitgevoerd met een homoloog reagens dat TNF van ratten herkent. De waarde van deze gegevens voor de evaluatie van het risico voor mensen is mogelijk beperkt. Er zijn bij ratten geen negatieve effecten waargenomen op indices voor maternaal welzijn of vrouwelijke fertiliteit, embryo-foetale en peri- en postnatale reproductiviteit bij gebruik van een knaagdierantirat-TNF-α-gepegyleerd Fab' (cTN3 PF) na aanhoudende TNF-α-suppressie. Bij mannelijke ratten zijn een verminderde beweeglijkheid van het sperma en een trend naar verlaagde aantallen spermatozoa waargenomen.
Uit distributie-onderzoeken is gebleken dat overdracht van cTN3 PF via de placenta en moedermelk naar de foetale en neonatale circulatie verwaarloosbaar is. Certolizumab pegol bindt niet aan de humane neonatale Fc-receptor (FcRn). Gegevens uit een ex vivo humaan placentair-overdrachtsmodel met gesloten circuit duiden op een lage of verwaarloosbare overdracht naar het foetale compartiment. Bovendien toonden experimenten met FcRn-gemedieerde transcytose in cellen die waren getransfecteerd met humaan FcRn verwaarloosbare overdracht aan (zie rubriek 4.6).
Uit preklinische onderzoeken zijn geen mutagene of clastogene effecten gebleken. Er zijn geen carcinogeniciteitsonderzoeken uitgevoerd met certolizumab pegol.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumacetaat
Natriumchloride
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen worden gemengd.
6.3 Houdbaarheid
2 jaar.
Zie ook rubriek 6.4 voor houdbaarheid gerelateerd aan bewaring bij kamertemperatuur tot maximaal 25°C.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
De voorgevulde pen in de buitenverpakking bewaren ter bescherming tegen licht. De voorgevulde pennen kunnen worden bewaard bij kamertemperatuur (tot 25°C) gedurende één periode van ten hoogste 10 dagen, indien beschermd tegen licht. Aan het einde van deze periode moeten de voorgevulde pennen worden gebruikt of weggegooid.
6.5 Aard en inhoud van de verpakking
Eén voorgevulde 1 ml-pen (AutoClicks) die een voorgevulde spuit (type-I-glas) met een zuigerstop (broombutylrubber), bevattende 200 mg certolizumab pegol. De naaldbescherming bestaat uit styreenbutadieen rubber dat een derivaat van natuurlijk latexrubber bevat (zie rubriek 4.4).
Verpakkingsgrootte met 2 voorgevulde pennen en twee alcoholdoekjes, een multiverpakking met 6 (3 verpakkingen met 2) voorgevulde pennen en 6 (3 verpakkingen met 2) alcoholdoekjes, een multiverpakking met 10 (5 verpakkingen met 2) voorgevulde pennen en 10 (5 verpakkingen met 2) alcoholdoekjes.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Zie de bijsluiter voor uitvoerige instructies voor het klaarmaken en toedienen van Cimzia in een voorgevulde pen.
Dit geneesmiddel is uitsluitend bestemd voor eenmalig gebruik. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
UCB Pharma S.A.
Allée de la Recherche 60
B-1070 Brussel
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/09/544/005
EU/1/09/544/006
EU/1/09/544/007
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 1 oktober 2009
Datum van laatste verlenging: 16 mei 2014
10. DATUM VAN HERZIENING VAN DE TEKST
{MM/JJJJ}
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.