


SmPC (samenvatting van de productkenmerken) - Busulfan Teva
1. NAAM VAN HET GENEESMIDDEL
Busulfan Teva 6 mg/ml, concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén ml concentraat bevat 6 mg busulfan (60 mg in 10 ml).
Na verdunning: 1 ml oplossing bevat 0,5 mg busulfan.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat).
Heldere, kleurloze oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Busulfan Teva gevolgd door cyclofosfamide (BuCy2) is geïndiceerd als voorbereidende behandeling voorafgaand aan een conventionele hemopoëtische stamceltransplantatie (HPCT) bij volwassen patiënten als deze combinatie beschouwd wordt als de best beschikbare optie.
Busulfan Teva gevolgd door fludarabine (FB) is geïndiceerd als voorbereidende behandeling voorafgaand aan een hemopoëtische stamceltransplantatie (HPCT) bij volwassen patiënten die kandidaat zijn voor een voorbereidend regime van verlaagde intensiteit (RIC).
Busulfan Teva gevolgd door cyclofosfamide (BuCy4) of melfalan (BuMel) is geïndiceerd als voorbereidende behandeling voorafgaand aan een conventionele hemopoëtische stamceltransplantatie bij pediatrische patiënten.
4.2 Dosering en wijze van toediening
De toediening van Busulfan Teva moet worden uitgevoerd onder supervisie van een arts met ervaring in de voorbereidende behandeling voorafgaand aan een hemopoëtische stamceltransplantatie.
Busulfan Teva wordt voorafgaand aan de hemopoëtische stamceltransplantatie (HPCT) toegediend.
Dosering
Busulfan Teva in combinatie met cyclofosfamide of melfalan
Bij volwassenen
De aanbevolen dosering en toedieningsschema zijn als volgt:
- 0,8 mg/kg lichaamsgewicht (LG) busulfan als een twee-uur-durende infusie elke 6 uur gedurende 4 opeenvolgende dagen tot een totaal van 16 doses,
- gevolgd door 60 mg/kg/dag cyclofosfamide gedurende 2 dagen, minimaal 24 uur na de 16de dosis Busulfan Teva(zie rubriek 4.5).
Pediatrische patiënten (0 tot en met 17 jaar)
De aanbevolen dosering Busulfan Teva is als volgt:
| Werkelijk lichaamsgewicht (kg) | Busulfan Teva dosis (mg/kg) |
|---|---|
| < 9 | 1,0 |
| 9 tot < 16 | 1,2 |
| 16 tot 23 | 1,1 |
| > 23 tot 34 | 0,95 |
| > 34 | 0,8 |
gevolgd door:
- 4 cycli van 50 mg/kg lichaamsgewicht (LG) cyclofosfamide (BuCy4) of
- één toediening van 140 mg/m² melfalan (BuMel)
toegediend minimaal 24 uur na de 16de dosis Busulfan Teva (zie rubriek 4.5).
Busulfan Teva wordt toegediend als een twee uur durende infusie, elke 6 uur, gedurende 4 opeenvolgende dagen, tot een totaal van 16 doses, voorafgaand aan cyclofosfamide of melfalan en een hemopoëtische stamceltransplantatie (HPCT).
Oudere patiënten
Patiënten ouder dan 50 jaar (n=23) zijn met busulfan, zonder aanpassing van de dosis, met goed resultaat behandeld. Over het veilig gebruik van busulfan bij patiënten boven de 60 jaar is echter beperkte informatie beschikbaar. Voor ouderen moet dezelfde dosis (zie rubriek 5.2) als voor volwassenen (<50 jaar) worden gebruikt.
Busulfan Teva in combinatie met fludarabine (FB)
Bij volwassenen
De aanbevolen dosering en toedieningsschema zijn als volgt:
- fludarabine toegediend als een eenmaaldaagse, één-uur-durende infusie van 30 mg/m2 gedurende 5 opeenvolgende dagen of 40 mg/m2 gedurende 4 opeenvolgende dagen.
- Busulfan Teva zal worden toegediend in een dosering van 3,2 mg/kg als een eenmaaldaagse drie-uur-durende infusie onmiddellijk na fludarabine gedurende 2 of 3 opeenvolgende dagen.
Pediatrische patiënten (0 tot en met 17 jaar)
De veiligheid en werkzaamheid van FB bij pediatrische patiënten is niet vastgesteld.
Oudere patiënten
De toediening van een FB behandeling werd niet specifiek onderzocht bij oudere patiënten. Echter, bij meer dan 500 patiënten van ≥ 55 jaar, die beschreven werden in publicaties over voorbereidende behandelingen met FB, werden resultaten met betrekking tot de werkzaamheid gezien die vergelijkbaar waren met die bij jongere patiënten. Een dosisaanpassing werd niet noodzakelijk geacht.
Obese patiënten
Bij volwassenen
Bij obese patiënten moet dosering op basis van het gecorrigeerde ideale lichaamsgewicht (AIBW; Adjusted Ideal Body Weight) overwogen worden.
Het ideale lichaamsgewicht (IBW; Ideal Body Weight) wordt als volgt berekend:
IBW mannen (kg) = 50 + 0,91 x (lengte in cm - 152)
IBW vrouwen (kg) = 45 + 0,91 x (lengte in cm - 152).
Het gecorrigeerde ideale lichaamsgewicht (AIBW) wordt als volgt berekend:
AIBW = IBW + 0,25 x (werkelijk lichaamsgewicht - IBW).
Bij pediatrische patiënten
Gebruik van dit geneesmiddel wordt niet aanbevolen bij obese kinderen en adolescenten met een BMI van meer dan 30 (body mass index Gewicht (kg) / (m²) > 30 kg/m2), totdat meer informatie beschikbaar is.
Patiënten met nierinsufficiëntie:
Er zijn geen onderzoeken uitgevoerd bij patiënten met nierinsufficiëntie, maar omdat busulfan in matige hoeveelheden in de urine wordt uitgescheiden, wordt een aanpassing van de dosis bij deze patiënten niet aanbevolen.
Desalniettemin wordt voorzichtigheid aanbevolen (zie rubrieken 4.8 en 5.2).
Patiënten met leverinsufficiëntie:
Busulfan is niet onderzocht bij patiënten met leverinsufficiëntie.
Voorzichtigheid wordt aanbevolen, met name bij patiënten met een ernstige leverinsufficiëntie (zie rubriek 4.4).
Wijze van toediening
Te nemen voorzorgsmaatregelen voorafgaand aan verwerking of toediening van het geneesmiddel
Busulfan Teva moet voorafgaand aan de toediening worden verdund. Een eindconcentratie van ongeveer 0,5 mg/ml busulfan dient te zijn bereikt. Busulfan Teva moet worden toegediend door middel van een intraveneus infuus via een centraal-veneuze katheter.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
Busulfan Teva dient niet te worden gegeven als snelle intraveneuze-, bolus of perifere injectie.
Alle patiënten dienen voorbehandeld te worden met anticonvulsieve geneesmiddelen om toevallen/insulten te voorkomen, welke gerapporteerd werden bij het gebruik van hoge doses busulfan.
Het wordt aanbevolen om anticonvulsiva toe te dienen vanaf 12 uur voor Busulfan Teva tot 24 uur na de laatste dosis Busulfan Teva.
In studies bij volwassenen en kinderen, kregen patiënten ofwel fenytoïne ofwel benzodiazepinen als profylactische behandeling voor toevallen/insulten (zie rubrieken 4.4 en 4.5).
Anti-emetica dienen te worden toegediend voorafgaand aan de eerste dosis Busulfan Teva en dienen te worden gecontinueerd volgens een vast schema op basis van de voor de toedieningsvorm geldende lokale richtlijnen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen.
Zwangerschap (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
De consequentie van behandeling met Busulfan Teva in de aanbevolen dosering en volgens het behandelschema is sterke myelosuppressie, die bij alle patiënten optreedt. Er kunnen ernstige granulocytopenie, trombocytopenie, anemie of elke combinatie daarvan ontstaan. Tijdens de behandeling en totdat herstel is bereikt, dienen regelmatig volledige bloedtellingen uitgevoerd te worden, met inbegrip van differentiële telling van de witte bloedcellen, en dient het bloedplaatjesaantal gemonitord te worden.
Ter preventie en behandeling van infecties gedurende de neutropenie dient het profylactische of empirische gebruik van antimicrobiële middelen (bacteriën, fungi, virussen) te worden overwogen.
Indien medisch geïndiceerd, dient de hoeveelheid bloedplaatjes en rode bloedcellen te worden ondersteund en ook moet gebruik gemaakt worden van groeifactoren, zoals een stimulerend middel voor granulocytkolonie (G-CSF).
Bij volwassenen was, op een mediaan van 4 dagen na de transplantatie bij 100% van de patiënten, de absolute neutrofielentelling < 0,5x10⁹/l en dit herstelde op mediane dag 10 en 13 na respectievelijk een autologe en allogene transplantatie (mediane duur van neutropenie respectievelijk 6 en 9 dagen). Trombocytopenie (< 25x109/l of die een bloedplaatjestransfusie vereiste) trad op na een mediaan van 5 - 6 dagen bij 98% van de patiënten. Anemie (hemoglobine < 8,0 g/dl) trad op bij 69% van de patiënten.
Bij pediatrische patiënten was, op een mediaan van 3 dagen na de transplantatie bij 100% van de patiënten, de absolute neutrofielentelling < 0,5x10⁹/l en duurde 5 en 18,5 dagen bij respectievelijk een autologe en een allogene transplantatie. Bij kinderen trad trombocytopenie (< 25x109/l of die een bloedplaatjestransfusie vereiste) op bij 100 % van de patiënten. Anemie (hemoglobine < 8,0 g/dl) trad op bij 100% van de patiënten.
Bij kinderen lichter dan 9 kg kan ‘therapeutic drug monitoring’ (TDM; spiegelbepalingen) gerechtvaardigd zijn, per geval bekeken, met name bij zeer jonge kinderen en pasgeborenen (zie rubriek 5.2).
De Fanconi-anemiecellen zijn overgevoelig voor cross-linking agentia. Er is beperkte klinische ervaring met het gebruik van busulfan als bestanddeel van een voorbereidende kuur voorafgaande aan HPCT bij kinderen met Fanconi-anemie. Derhalve moet Busulfan Teva met voorzichtigheid gebruikt worden bij dit type patiënten.
Leverinsufficiëntie
Busulfan is niet onderzocht bij patiënten met leverinsufficiëntie. Daar busulfan voornamelijk via de lever wordt gemetaboliseerd, moet voorzichtigheid worden betracht wanneer Busulfan Teva gebruikt wordt bij patiënten met een reeds bestaande verminderde leverfunctie, vooral bij patiënten met ernstige leverinsufficiëntie. Om bij de behandeling van dergelijke patiënten hepatotoxiciteit vroegtijdig te kunnen constateren, wordt aangeraden gedurende 28 dagen na de transplantatie de waarden van serumtransaminase, alkalinefosfatase en bilirubine regelmatig te monitoren.
Een veno-occlusieve aandoening van de lever is een belangrijke complicatie die kan optreden tijdens de behandeling met Busulfan Teva. Patiënten die eerder zijn bestraald, die minstens drie cycli chemotherapie hebben ondergaan, of patiënten bij wie eerder een stamceltransplantatie heeft plaatsgevonden, kunnen een verhoogd risico hebben (zie rubriek 4.8).
Voorzichtigheid is geboden als paracetamol voorafgaand aan (minder dan 72 uur) of gelijktijdig met Busulfan Teva wordt gebruikt, vanwege een mogelijk verminderd metabolisme van busulfan (zie rubriek 4.5).
Zoals gedocumenteerd in klinische onderzoeken, heeft geen van de behandelde patiënten harttamponnade of andere specifieke cardiale toxiciteit gerelateerd aan busulfan ervaren. Desalniettemin moet de hartfunctie worden gemonitord bij patiënten die met Busulfan Teva worden behandeld (zie rubriek 4.8).
Tijdens onderzoeken met busulfan is ARDS (‘acute respiratory distress’-syndroom) met daaropvolgend respiratoir falen, geassocieerd met interstitiële longfibrose, gemeld bij één patiënt met fatale afloop, hoewel er geen duidelijke etiologie kon worden vastgesteld. Daarbij kan busulfan longtoxiciteit induceren hetgeen additioneel kan zijn aan de effecten veroorzaakt door andere cytotoxische stoffen.
Daarom moet er bij patiënten van wie het mediastinum of de longen eerder zijn bestraald, extra aandacht worden geschonken aan dit pulmonaire probleem (zie rubriek 4.8).
Tijdens de behandeling met Busulfan Teva moet periodieke monitoring van de nierfunctie worden overwogen (zie rubriek 4.8).
Bij behandeling met hoge doseringen busulfan zijn toevallen/insulten gemeld. Bij toediening van de aanbevolen dosis Busulfan Teva aan patiënten met een geschiedenis van toevallen/insulten, dient extra voorzichtigheid te worden betracht. Patiënten dienen een afdoende anticonvulsie-profylaxe te krijgen. In studies bij volwassenen en kinderen werden data met busulfan verkregen bij gelijktijdige toediening van ofwel fenytoïne ofwel benzodiazepinen als anticonvulsie-profylaxe. Het effect van deze anticonvulsiva op de farmacokinetiek van busulfan werd onderzocht in een fase II-studie (zie rubriek 4.5).
Het verhoogde risico op een secundaire maligniteit dient aan de patiënt te worden uitgelegd. Op basis van gegevens bij de mens is busulfan door de International Agency for Research on Cancer (IARC) geclassificeerd als een humaan carcinogeen. De Wereld Gezondheidsorganisatie heeft vastgesteld dat er een causaal verband is tussen blootstelling aan busulfan en kanker. Leukemiepatiënten behandeld met busulfan ontwikkelden veel verschillende cytologische afwijkingen en bij sommigen ontstonden carcinomen. Busulfan is waarschijnlijk leukemogeen.
Vruchtbaarheid
Busulfan kan de vruchtbaarheid verminderen. Daarom wordt aan mannen, die worden behandeld met Busulfan Teva, geadviseerd tijdens en tot zes maanden na de behandeling geen kinderen te verwekken en zich te laten adviseren over het invriezen van sperma voorafgaand aan de behandeling, vanwege de mogelijkheid van onomkeerbare onvruchtbaarheid als gevolg van de behandeling met Busulfan Teva. Bij pre-menopauzale patiënten treden vaak ovariumsuppressie en amenorroe met menopauzeklachten op. Behandeling met busulfan bij een pre-adolescent meisje heeft geleid tot het niet op gang komen van de puberteit vanwege een ovariumfunctiestoornis. Impotentie, steriliteit, azoöspermie en testiculaire atrofie zijn gemeld bij mannelijke patiënten. Het oplosmiddel dimethylacetamide (DMA) kan ook de vruchtbaarheid verminderen. DMA vermindert de vruchtbaarheid bij mannelijke en vrouwelijke knaagdieren (zie rubrieken 4.6 en 5.3).
Er zijn gevallen gemeld van trombotische microangiopathie na hematopoëtische celtransplantatie (HCT), waaronder fatale gevallen, bij voorbereidende regimes aan hoge dosis waarbij busulfan toegediend werd in combinatie met een andere voorbereidende behandeling.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen specifieke klinische studies uitgevoerd om de onderlinge geneesmiddelinteracties tussen intraveneuze busulfan en itraconazol of metronidazol te beoordelen. Volgens gepubliceerde onderzoeken uitgevoerd bij volwassenen, kan toediening van itraconazol aan patiënten die hoge doseringen busulfan kregen, leiden tot verminderde klaring van busulfan. Er zijn ook gepubliceerde casusrapporten van hogere busulfanconcentraties in plasma na toediening van metronidazol. Patiënten die gelijktijdig behandeld worden met busulfan en itraconazol of metronidazol moeten nauwkeurig gemonitord worden voor tekenen van busulfanvergiftiging. Er zijn geen wisselwerkingen waargenomen bij combinatie van busulfan met fluconazol (antischimmelmiddel).
In gepubliceerde onderzoeken met volwassenen is beschreven dat ketobemidon (analgeticum) mogelijk kan worden geassocieerd met verhoogde plasmaspiegels van busulfan. Daarom is extra oplettendheid geboden bij het gecombineerde gebruik van deze twee middelen.
Voor volwassenen is, aangaande de BuCy2-behandeling, gemeld dat het tijdsinterval tussen de laatste orale toediening van busulfan en de eerste toediening cyclofosfamide van invloed kan zijn op de ontwikkeling van vergiftigingsverschijnselen. Een verminderde incidentie van hepaticoveno-occlusieve ziekte en andere met de toediening verband houdende vergiftigingen zijn waargenomen bij patiënten indien de tijdsruimte tussen de laatste orale dosis busulfan en de eerste dosis cyclofosfamide meer dan 24 uur bedraagt.
Er is geen gemeenschappelijke metabolisatieroute voor busulfan en fludarabine. Aangaande de FB-behandeling, werd in gepubliceerde studies bij volwassenen geen melding gemaakt van enige geneesmiddelinteractie tussen intraveneuze busulfan en fludarabine.
Bij pediatrische patiënten is, aangaande de BuMel-behandeling, gemeld dat de toediening van melfalan binnen 24 uur na de laatste orale toediening van busulfan van invloed kan zijn op het optreden van toxiciteit.
Van paracetamol is beschreven dat het de glutathionspiegel in bloed en weefsels verlaagt en derhalve kan een verminderde busulfanklaring optreden bij gecombineerd gebruik (zie rubriek 4.4).
Er werd hetzij fenytoïne hetzij bezodiazepinen toegediend als profylaxe tegen toevallen/insulten aan patiënten die deelnamen aan de klinische studies uitgevoerd met intraveneuze busulfan (zie rubrieken 4.2 en 4.4).
Van de gelijktijdige systemische toediening van fenytoïne aan patiënten die oraal hoge doseringen busulfan kregen, werd gemeld dat het de klaring van busulfan verhoogde vanwege inductie van glutathion-S-transferase, terwijl geen interacties werden gemeld wanneer benzodiazepinen zoals diazepam, clonazepam of lorazepam gebruikt werden om toevallen/insulten te voorkomen met hooggedoseerde busulfan.
Er werd geen bewijs van een inductie-effect van fenytoïne op de busulfandata waargenomen. Een fase II klinische studie werd uitgevoerd om de invloed van een profylactische behandeling tegen toevallen/insulten op de farmacokinetiek van intraveneuze busulfan te evalueren. In dit onderzoek kregen 24 volwassen patiënten clonazepam (0,025-0,03 mg/kg/dag als continu IV infuus) waarbij anticonvulsieve behandeling en de PK data van deze patiënten werden vergeleken met historische data verzameld bij patiënten die behandeld werden met fenytoïne. De analyse van data met een populatie farmacokinetische methode liet geen verschil zien op de klaring van intraveneuze busulfan tussen behandeling op basis van fenytoïne en clonazepam en daarom werden vergelijkbare plasmablootstellingen aan busulfan bereikt, ongeacht het type profylaxe tegen toevallen/insulten.
Er zijn toenamen in de blootstelling aan busulfan waargenomen bij gelijktijdige toediening van busulfan en deferasirox. Het mechanisme achter de interactie is niet volledig opgehelderd. Het wordt aanbevolen om de plasmaconcentraties van busulfan regelmatig te controleren en, indien nodig, de dosis busulfan aan te passen bij patiënten die behandeld worden met deferasirox of daar onlangs mee behandeld zijn.
Er werd geen interactie gezien indien busulfan werd gecombineerd met 5-HT3-anti-emetica zoals ondansetron of granisetron.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
HPCT is gecontra-indiceerd bij zwangere vrouwen; daarom is Busulfan Teva gecontra-indiceerd tijdens de zwangerschap. Uit experimenteel onderzoek bij dieren is reproductietoxiciteit gebleken (embryofoetale letaliteit en misvormingen) (zie rubriek 5.3).
Er zijn geen toereikende gegevens over het gebruik van busulfan of DMA bij zwangere vrouwen. Bij een lage dosis orale busulfan zijn enkele gevallen van congenitale afwijkingen gemeld, die niet noodzakelijk aan de actieve stof toe te schrijven zijn. Blootstelling in het derde trimester van de zwangerschap wordt geassocieerd met verminderde intra-uteriene groei.
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden moeten gedurende en tot 6 maanden na de behandeling een effectieve contraceptie toepassen.
Borstvoeding
Het is niet bekend of busulfan en DMA bij de mens in de moedermelk worden uitgescheiden. Omdat uit onderzoek bij mensen en dieren is gebleken dat busulfan potentieel tumor verwekkend is, dient de borstvoeding te worden gestaakt tijdens de behandeling met busulfan.
Vruchtbaarheid
Busulfan en DMA kunnen schadelijk zijn voor de mannelijke en vrouwelijke vruchtbaarheid. Derhalve wordt geadviseerd om geen kinderen te verwekken tijdens de behandeling en tot 6 maanden na de behandeling en om advies in te winnen met betrekking tot cryopreservatie van sperma voorafgaand aan de behandeling vanwege de mogelijkheid van onomkeerbare onvruchtbaarheid (zie rubriek 4.4).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Niet van toepassing
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Busulfan in combinatie met cyclofosfamide of melfalan
Bij volwassenen
Informatie over bijwerkingen is verkregen uit twee klinische studies (n=103) met busulfan. Ernstige toxiciteit waarbij de hematologische, hepatische en ademhalingssystemen betrokken waren, werden beschouwd als te verwachten consequenties van de voorbereidende behandeling en het transplantatieproces. Daaronder vallen ontsteking en graft-versus-host disease (GVHD) die, hoewel er geen direct verband was, de belangrijkste oorzaken waren van morbiditeit en mortaliteit, vooral bij allogene HPCT.
Bloed- en lymfestelselaandoeningen:
Myelosuppressie en immunosuppressie waren de gewenste therapeutische effecten van de voorbereidende behandeling. Derhalve ondervonden alle patiënten ernstige cytopenie: leukopenie 96%, trombocytopenie 94% en anemie 88%. De mediane tijd tot neutropenie was 4 dagen zowel bij de autologe als allogene patiënten. De mediane duur van neutropenie was 6 dagen en 9 dagen bij autologe en allogene patiënten.
Immuunsysteemaandoeningen:
Gegevens over de incidentie van acute graft-versus-host-disease (a-GVHD) was verzameld in het OMC-BUS-4-onderzoek (allogeen) (n=61). Een totaal van 11 patiënten (18%) ondervond een a-GVHD. De incidentie van a-GVHD graad I - II was 13% (8/61), terwijl de incidentie van graad III - IV 5% (3/61) was. Acute GVHD werd bij 3 patiënten als ernstig beoordeeld. Chronische GVHD (c-GVHD) werd gerapporteerd als deze ernstig was of de oorzaak van overlijden; en werd bij 3 patiënten als doodsoorzaak aangegeven.
Infecties en parasitaire aandoeningen:
39% van de patiënten (40/103) ondervond één of meer periodes van infectie, waarvan 83% (33/40) als licht of matig werd beoordeeld. Pneumonie was bij 1% (1/103) fataal en levensbedreigend bij 3% van de patiënten. Andere infecties werden als ernstig beoordeeld bij 3% van de patiënten. Koorts werd gemeld bij 87% van de patiënten en beoordeeld als licht/matig bij 84% en ernstig bij 3%. 47% van de patiënten ondervond koude rillingen, welke bij 46% licht/matig waren en ernstig bij 1%.
Lever- en galaandoeningen:
15% van de ernstige bijwerkingen betroffen levertoxiciteit. Hepaticoveno-occlusieve ziekte is post-transplantatie een bekende potentiële complicatie van een voorbereidende behandeling. Zes van de 103 patiënten (6%) ondervond een hepaticoveno-occlusieve ziekte. Hepaticoveno-occlusieve ziekte kwam voor bij: 8,2% (5/61) van de allogene patiënten (fataal bij 2 patiënten) en 2,5% (1/42) van de autologe patiënten. Verhoogde bilirubine (n=3) en verhoogde AST (n=1) werden ook waargenomen. Twee van de hierboven genoemde vier patiënten met een ernstige serumhepatotoxiciteit behoorden tot de patiënten met gediagnosticeerde hepaticoveno-occlusieve ziekte.
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen:
Bij de onderzoeken met busulfan ondervond één patiënt een fataal geval van acute ARDS (acute respiratory distress syndrome) met daaropvolgend respiratoir falen geassocieerd met interstitiële longfibrose.
Pediatrische patiënten
Informatie over bijwerkingen zijn verkregen uit het klinische onderzoek met pediatrische patiënten (n = 55). Ernstige toxiciteit waarbij de hepatische en ademhalingssystemen betrokken waren, werden beschouwd als te verwachten consequenties van de voorbereidende behandeling en het transplantatieproces.
Immuunsysteemaandoeningen:
De incidentiegegevens over acute graft-versus-host-disease (a-GVHD) zijn verzameld bij allogene patiënten (n = 28). Een totaal van 14 patiënten (50%) ondervond een a-GVHD. De incidentie van a-GVHD graad I - II was 46,4% (13/28), terwijl de incidentie van graad III - IV 3,6% (1/28) was. Chronische GVHD werd alleen gerapporteerd als het de oorzaak van overlijden was: één patiënt overleed 13 maanden na de transplantatie.
Infecties en parasitaire aandoeningen:
89% van de patiënten (49/55) ervoer infecties (gedocumenteerde en niet-gedocumenteerde febriele neutropenie). Lichte/matige koorts werd gemeld bij 76% van de patiënten.
Lever- en galaandoeningen:
Graad 3 verhoogde transaminasen werden gerapporteerd bij 24% van de patiënten.
Veno-occlusieve aandoeningen (VOD) werden gerapporteerd bij respectievelijk 15% (4/27) en 7% (2/28) van de autologe en allogene transplantaties. De waargenomen VOD was noch fataal noch ernstig en herstelde in alle gevallen.
Busulfan in combinatie met fludarabine (FB)
Bij volwassenen
Het veiligheidsprofiel van busulfan gecombineerd met fludarabine (FB) is onderzocht door een evaluatie uit te voeren op bijwerkingen gemeld in gepubliceerde data uit klinische studies in RIC behandeling. In deze studies kregen in totaal 1574 patiënten FB als verminderde intensiteit voorbereidende behandeling (RIC regime) voorafgaand aan een hematopoëtische stamceltransplantatie.
Myelosuppressie en immunosuppressie waren de gewenste therapeutische effecten van de voorbereidende behandeling en werden derhalve niet beschouwd als bijwerkingen.
Infecties en parasitaire aandoeningen:
Het optreden van infectieuze episodes of reactivering van opportunistische infectieuze agentia weerspiegelt vooral de immuunstatus van de patiënt die een voorbereidende behandeling krijgt.
De meest frequent voorkomende infectieuze bijwerkingen waren: reactivatie van cytomegalovirus (CMV) [spreiding: 30,7% - 80,0%], reactivatie van Epstein-Barr Virus (EBV) [spreiding: 2,3% - 61%], bacteriële infecties [spreiding: 32,0% - 38,9%] en virale infecties [spreiding: 1,3% - 17,2%].
Maagdarmstelselaandoeningen:
De hoogste frequentie van misselijkheid en braken was 59,1% en de hoogste frequentie van stomatitis was 11%.
Nier- en urinewegaandoeningen:
Er is gesuggereerd dat voorbereidende behandelingen die fludarabine bevatten, geassocieerd werden met hogere incidentie van opportunistische infecties na transplantatie vanwege het immunosuppressieve effect van fludarabine. Verlate hemorragische cystitis optredend 2 weken na transplantatie is waarschijnlijk gerelateerd aan virale infectie / reactivering. Hemorragische cystitis, waaronder ook hemorragische cystitis veroorzaakt door virale infectie, werd gemeld met een spreiding tussen 16% en 18,1%.
Lever- en galaandoeningen:
VOD werd gemeld met een spreiding tussen 3,9% en 15,4%.
De aan de behandeling gerelateerde mortaliteit/non-recidive mortaliteit (TRM/NRM) gemeld tot meer dan 100 dagen na transplantatie werd ook onderzocht door middel van een evaluatie van gepubliceerde gegevens uit klinische studies. Het werd beschouwd als overlijden dat toegeschreven zou kunnen worden aan secundaire bijwerkingen na HPCT en niet gerelateerd aan de recidive/progressie van de onderliggende hematologische maligniteiten.
De meest voorkomende oorzaken van gerapporteerde TRM/NRM’s waren infectie/sepsis, GVHD, longaandoeningen en orgaanfalen.
Samenvatting van bijwerkingen in tabelvorm
De frequenties zijn als volgt gedefinieerd: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100) of niet bekend (kan met de beschikbare gegevens niet worden bepaald). Bijwerkingen uit postmarketingonderzoek zijn in de tabellen opgenomen met als frequentie 'niet bekend'.
Busulfan in combinatie met cyclofosfamide of melfalan
Onderstaand worden de bijwerkingen vermeld die zowel bij volwassenen als bij pediatrische patiënten in meer dan een enkel geval zijn voorgekomen, per systeem/orgaanklasse en per frequentie. Binnen elke frequentiegroep worden de bijwerkingen gerangschikt op volgorde van afnemende ernst.
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms | Niet bekend |
|---|---|---|---|---|
| Infecties en parasitaire aandoeningen | Rinitis Faryngitis | |||
| Bloed- en lymfestelselaandoeningen | Neutropenie Trombocytopenie Febriele neutropenie Anemie Pancytopenie | |||
| Immuunsysteem-aandoeningen | Allergische reactie | |||
| Endocriene aandoeningen | Hypogonadisme** | |||
| Voedings- en stofwisselingsstoornissen | Anorexie Hyperglykemie Hypocalciëmie Hypokaliëmie Hypomagnesiëmie Hypofosfatemie | Hyponatriëmie |
| Psychische stoornissen | Angst Depressie Slapeloosheid | Verwardheid | Delirium Nervositeit Hallucinaties Agitatie | |
|---|---|---|---|---|
| Zenuwstelsel-aandoeningen | Hoofdpijn Duizeligheid | Toevallen/insulten Encefalopathie Cerebrale bloeding | ||
| Oogaandoeningen | Cataract Verdunning van de cornea Aandoeningen van de lens*** | |||
| Hartaandoeningen | Tachycardie | Aritmie Atriumfibrilleren Cardiomegalie Pericardiale effusie Pericarditis | Ventriculaire extrasystolen Bradycardie | |
| Bloedvataandoeningen | Hypertensie Hypotensie Trombose Vasodilatatie | Trombose van dijbeenslagader Capillair leksyndroom | ||
| Ademhalingsstelsel-, borstkas- en mediastinum-aandoeningen | Dyspneu Epistaxis Hoesten Hikken | Hyperventilatie Ademnood Alveolaire bloedingen Astma Atelectase Pleurale effusie | Hypoxie | Interstitiële longziekte** Pulmonaire hypertensie |
| Maagdarmstelsel-aandoeningen | Stomatitis Diarree Buikpijn Misselijkheid Braken Dyspepsie Ascites Constipatie Anaal ongemak | Hematemese Ileus Oesophagitis | Bloedingen van het maagdarmstelsel | Tandvlees-hypoplasie ** |
| Lever- en galaandoeningen | Hepatomegalie Geelzucht | Veno-occlusieve leveraandoening* | ||
| Huid- en onderhuidaandoeningen | Uitslag Pruritus Alopecie | Vervellen van de huid Erytheem |
| Pigmentatie-stoornissen | ||||
| Skeletspierstelsel- en bindweefselaandoeningen | Myalgie Rugpijn Artralgie | |||
| Nier- en urinewegaandoeningen | Dysurie Oligurie | Hematurie Matige nier-insufficiëntie | ||
| Voortplantingsstelsel- en borstaandoeningen | Voortijdige menopauze Ovariumfalen** | |||
| Algemene aandoeningen en toedieningsplaats-stoornissen | Asthenie Koude rillingen Koorts Pijn op de borst Oedeem Oedeem algeheel Pijn Pijn of ontsteking op de injectieplaats Mucositis | |||
| Onderzoeken | Transaminasen verhoogd Bilirubine verhoogd GGT verhoogd Alkalische fosfatase verhoogd Gewichtstoename Afwijkende ademgeluiden Creatinine verhoogd | BUN verhoogd Ejectiefractie verlaagd |
* Veno-occlusieve leveraandoening komt frequenter voor bij de pediatrische populatie.
** Gemeld postmarketing met IV busulfan
*** Gemeld postmarketing met orale busulfan
Busulfan in combinatie met fludarabine (FB)
De incidentie van alle bijwerkingen in onderstaande tabel is gedefinieerd volgens de hoogste incidentie, waargenomen in gepubliceerde klinische studies in RIC regime waarbij de populatie die met FB werd behandeld duidelijk geïdentificeerd was, ongeacht de schema’s van busulfan-toedieningen en eindpunten. Bijwerkingen, gemeld als vaker dan een geïsoleerd geval, worden hieronder vermeld, naar systeem/orgaanklasse en frequentie.
| Systeem/ orgaanklasse | Zeer vaak | Vaak | Niet bekend* |
|---|
| Infecties en parasitaire aandoeningen | Virale infectie CMV-reactivatie EBV-reactivatie Bacteriële infectie | Invasieve schimmelinfectie Longinfectie | Hersenabces Cellulitis Sepsis |
|---|---|---|---|
| Bloed- en lymfestelselaandoeningen | Febriele neutropenie | ||
| Voedings- en stofwisselingsstoornissen | Hypoalbuminemie Stoornis in elektrolytenhuishouding Hyperglykemie | Anorexie | |
| Psychische stoornissen | Agitatie Verwardheid Hallucinatie | ||
| Zenuwstelselaandoeningen | Hoofdpijn Zenuwstelselaandoeningen (Niet elders geclassificeerd) | Hersenbloeding Encefalopathie | |
| Hartaandoeningen | Atriumfibrillatie | ||
| Bloedvataandoeningen | Hypertensie | ||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Pulmonaire bloeding | Ademnood Pulmonaire hypertensie | |
| Maagdarmstelselaandoeningen | Misselijkheid Braken Diarree Stomatitis | Maagdarmbloedingen Tandvlees-hypoplasie** | |
| Lever- en galaandoeningen | Veno-occlusieve leveraandoening | Geelzucht Leverstoornissen | |
| Huid- en onderhuidaandoeningen | Uitslag | ||
| Nier- en urinewegaandoeningen | Hemorragische cystitis** | Renale disfunctie | Oligurie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Mucositis | Asthenie Oedeem Pijn | |
| Onderzoeken | Transaminasen verhoogd Bilirubine verhoogd Alkalische fosfatase verhoogd | Creatinine verhoogd | LDH in bloed verhoogd Urinezuur in bloed verhoogd Ureum in bloed verhoogd GGT verhoogd Gewichtstoename |
* gemeld tijdens postmarketing ervaring
** waaronder hemorragische cystitis veroorzaakt door virale infectie
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Het belangrijkste toxische effect is een sterke myeloablatie en pancytopenie, maar ook het centrale zenuwstelsel, lever, longen en maagdarmkanaal kunnen worden aangetast.
Er is geen antidotum voor busulfan bekend, behalve hemopoëtische stamceltransplantatie. Als er geen hemopoëtische stamceltransplantatie zou worden uitgevoerd, zou de aanbevolen dosis Busulfan Teva een overdosis vormen. De hematologische status moet nauwkeurig worden gecontroleerd en indien medisch geïndiceerd, moeten krachtige ondersteunende maatregelen worden genomen.
Er is tweemaal gemeld dat busulfan kan worden gedialyseerd; derhalve kan bij overdosering dialyse worden overwogen. Daar busulfan gemetaboliseerd wordt via conjugatie met glutathion kan toediening met glutathion worden overwogen.
Er moet rekening mee worden gehouden dat een overdosis busulfan tevens de blootstelling aan DMA verhoogt. Bij de mens waren de belangrijkste toxische effecten hepatotoxiciteit en effecten op het centrale zenuwstelsel (CZS). CZS veranderingen gaan vooraf aan de meer ernstige bijwerkingen. Er is geen specifiek antidotum voor een overdosis DMA bekend. Bij een overdosis bestaat de behandeling onder meer uit algemeen ondersteunende maatregelen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Alkylsulfonaten, ATC-code: L01AB01
Werkingsmechanisme
Busulfan is een krachtig cytotoxisch- en bifunctioneel alkylerend middel. In waterige media ontstaan door het loslaten van de methaansulfonaatgroepen koolstofionen die het DNA kunnen alkyleren, hetgeen als een belangrijk biologisch mechanisme voor het cytotoxische effect van het middel wordt beschouwd.
Klinische werkzaamheid en veiligheid
Busulfan in combinatie met cyclofosfamide
Bij volwassenen
Gegevens over de veiligheid en werkzaamheid van busulfan, in combinatie met cyclofosfamide bij de BuCy2-behandeling voorafgaand aan conventionele allogene en/of autologe HPCT, zijn afkomstig uit twee klinische onderzoeken (OMC-BUS-4 en OMC-BUS-3).
Er zijn twee prospectieve, éénarmige, open label, ongecontroleerde fase II onderzoeken uitgevoerd bij patiënten met een hematologische aandoening, van wie de meerderheid een gevorderd stadium van de aandoening had.
Tot de aandoeningen behoorden acute leukemie voorbij de eerste remissie, in het eerste of volgende recidief, in eerste remissie (hoog risico), of met niet geslaagde inductie; chronische myelogene leukemie in een chronisch of gevorderd stadium: primair refractaire of resistent recidieve morbus Hodgkin of non-Hodgkin-lymfoom en myelodysplastisch syndroom.
De patiënten kregen busulfan toegediend in doses van 0,8 mg/kg, elke 6 uur een infusie, tot een totaal van 16 doses, gevolgd door cyclofosfamide, 60 mg/kg, eenmaal per dag gedurende twee dagen (BuCy2-behandeling).
In deze onderzoeken waren de primaire parameters voor de beoordeling van de werkzaamheid de myeloablatie, het aanslaan, het recidief en de overleving.
In beide onderzoeken kregen alle patiënten 16/16 doses busulfan toegediend. Er werden geen patiënten uit het onderzoek genomen vanwege met busulfan verbandhoudende bijwerkingen.
Alle patiënten ondervonden een sterke myelosuppressie. De tijd tot een absolute neutrofielentelling (ANC) hoger dan 0,5x10⁹/l was 13 dagen (bereik 9 tot 29 dagen) bij allogene patiënten (OMC-BUS 4) en 10 dagen (bereik 8 tot 19 dagen) bij autologe patiënten (OMC-BUS 3). Bij alle evalueerbare patiënten sloeg het aan. Er is geen sprake van primaire of secundaire transplantaatafstoting. De algehele mortaliteit en non-recidiefmortaliteit was meer dan 100 dagen na de transplantatie respectievelijk 13% (8/61) en 10% (6/61), bij patiënten met een allotransplantatie. In dezelfde periode waren er in de autologe groep geen gevallen van overlijden.
Pediatrische patiënten
De gegevens over de veiligheid en werkzaamheid van busulfan in combinatie met cyclofosfamide bij de BuCy4-behandeling, of met melfalan bij de BuMel-behandeling, voorafgaand aan conventionele allogene en/of autologe HPCT, zijn afkomstig van klinisch onderzoek F60002 IN101 G0.
De patiënten kregen de in rubriek 4.2 genoemde dosering.
Alle patiënten ondervonden een sterke myelosuppressie. De tijd tot absolute neutrofielentelling (ANC) hoger dan 0,5 x 10⁹/l was 21 dagen (bereik 12 tot 47 dagen) bij allogene patiënten en 11 dagen (bereik 10 tot 15 dagen) bij autologe patiënten. Bij alle kinderen sloeg het aan. Er is geen sprake van primaire of secundaire transplantaatafstoting.
93% van de allogene patiënten toonde volledig chimerisme. Er waren geen met de behandeling gerelateerde sterfgevallen in de eerste 100 dagen na de transplantatie en tot één jaar na de transplantatie.
Busulfan in combinatie met fludarabine (FB)
Bij volwassenen
Gegevens over de veiligheid en werkzaamheid van busulfan in combinatie met fludarabine (FB), voorafgaand aan allogene HPCT, zijn afgeleid van het literatuuronderzoek van 7 gepubliceerde studies, waarbij 731 patiënten met myeloïde en lymfoïde maligniteiten betrokken waren. Die studies deden verslag van het gebruik van intraveneuze busulfaninfusie eenmaal daags in plaats van vier doses per dag.
De patiënten kregen een voorbereidende behandeling gebaseerd op de toediening van fludarabine onmiddellijk gevolgd door een enkele dagelijkse dosering van 3,2 mg/kg busulfan tijdens 2 of 3 opeenvolgende dagen. De totale dosis busulfan per patiënt lag tussen 6,4 mg/kg en 9,6 mg/kg.
De FB-combinatie liet voldoende myeloablatie toe op geleide van de intensiteit van de voorbereidende behandelingen, door het aantal dagen van infusie met busulfan te variëren. Snel en volledig aanslaan werd in de meeste studies gemeld bij 80-100 % van de patiënten. Een meerderheid van de publicaties meldde een compleet donorchimerisme op dag +30 voor 90-100% van de patiënten. De langetermijnresultaten bevestigden dat de werkzaamheid werd gehandhaafd zonder onverwachte effecten.
Gegevens uit een recent voltooide prospectieve multicenter fase 2-studie met 80 patiënten, van 18 tot 65 jaar, gediagnosticeerd met verschillende hematologische maligniteiten, die allo-HCT ondergingen met een FB (3 dagen busulfan) verminderde voorbereidende behandelingsintensiteit, kwamen beschikbaar. In deze studie sloegen alle patiënten, op één na, aan bij een mediaan van 15 (bereik 10-23) dagen na allo-HCT. De cumulatieve incidentie van herstel van de neutrofielen op dag 28 was 98,8% (95% BI, 85,7-99,9%). Aanslaan van bloedplaatjes gebeurde na een mediane duur van 9 (bereik 1-16) dagen na allo-HCT.
De 2-jaars OS bedroeg 61,9% (95% BI, 51,1-72,7%). Na 2 jaar was de cumulatieve incidentie van NRM 11,3% (95% BI, 5,5-19,3%) en die van terugval of progressie van allo-HCT was 43,8% (95% BI, 31,1-55,7%). De Kaplan-Meier schatting van DFS op 2 jaar was 49,9% (95% BI, 32,6-72,7).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van busulfan is onderzocht. De gegevens over de biotransformatie en de eliminatie zijn gebaseerd op orale busulfan.
Farmacokinetiek bij volwassenen
Absorptie
De farmacokinetiek van intraveneuze busulfan is onderzocht bij 124 evalueerbare patiënten, na in totaal 16 doses, gegeven via 2-uur-durende intraveneuze infusen, verdeeld over vier dagen. Na intraveneuze infusie van busulfan is de dosis onmiddellijk en volledig beschikbaar. Vergelijkbare plasmaconcentraties werden gemeten bij volwassen patiënten aan wie orale en intraveneuze doses busulfan werden toegediend van respectievelijk 1 mg/kg en 0,8 mg/kg. Een lage inter-(CV=21%) en intra-(CV=12%) patiëntvariabiliteit van de blootstelling aan busulfan werd aangetoond door middel van een farmacokinetische populatieanalyse, uitgevoerd op 102 patiënten.
Distributie
Het eindvolume van de distributie Vz lag tussen 0,62 en 0,85 l/kg.
De busulfanconcentraties in de cerebrospinale vloeistof zijn vergelijkbaar met die in het plasma, hoewel deze concentraties waarschijnlijk onvoldoende zijn voor een anti-neoplastisch effect.
Reversibele binding aan plasma-eiwitten was ongeveer 7%, terwijl de irreversibele binding, voornamelijk aan albumine, ongeveer 32% was.
Biotransformatie
Busulfan wordt vooral gemetaboliseerd via conjugatie met glutathion (zowel spontaan als via tussenkomst van glutathion-S-transferase). Het glutathionconjugaat wordt vervolgens in de lever verder gemetaboliseerd via oxidatie. Geen van de metabolieten wordt verwacht significant bij te dragen aan de werkzaamheid of toxiciteit.
Eliminatie
De volledige klaring van het plasma was 2,25 - 2,74 ml/min/kg. De terminale halfwaardetijd was 2,8 - 3,9 uur.
Ongeveer 30% van de toegediende dosis wordt in de loop van 48 uur uitgescheiden via de urine, waarvan ongeveer 1% als ongewijzigde busulfan. Eliminatie via de ontlasting is verwaarloosbaar. Irreversibele proteïnebinding zou mogelijk het onvolledige herstel kunnen verklaren. Een bijdrage van lang in het lichaam verblijvende metabolieten kan niet worden uitgesloten.
Lineariteit
De dosisafhankelijke toename van de blootstelling aan busulfan werd aangetoond na toediening van intraveneuze busulfan tot maximaal 1 mg/kg.
Vergeleken met de viermaaldaagse behandeling, wordt de eenmaaldaagse behandeling gekenmerkt door een hogere piekconcentratie, geen geneesmiddelaccumulatie en een wash-out-periode (zonder circulerende busulfanconcentratie) tussen opeenvolgende toedieningen. Literatuuronderzoek maakt een vergelijking mogelijk van de PK-series, uitgevoerd hetzij binnen dezelfde studie, hetzij tussen studies, en toonde ongewijzigde dosis-onafhankelijke PK-parameters, ongeacht de dosering of het toedieningsschema. Het lijkt er op dat de aanbevolen dosis intraveneuze busulfan toegediend, hetzij als een individuele infusie (3,2 mg/kg), hetzij in 4 verdeelde infusies (0,8 mg/kg), gelijkwaardige dagelijkse plasmablootstelling met vergelijkbare inter- en intra-patiëntvariabiliteit gaf. Hierdoor wordt de controle van de AUC van intraveneuze busulfan binnen het therapeutisch venster niet gewijzigd en werd een vergelijkbare doelgerichte behandeling tussen de twee schema's aangetoond.
Farmacokinetische/farmacodynamische relatie(s)
De literatuur betreffende busulfan suggereert een therapeutisch AUC-venster tussen 900 en 1500 μmol/l.minuut per toediening (equivalent aan een dagelijkse blootstelling tussen 3600 en 6000 μmol/l.minuut). Bij klinische onderzoeken met intraveneuze busulfan, toegediend als 0,80 mg/kg vier keer per dag, was 90% van de AUC van de patiënten onder de bovengrens van de AUC (1500 μmol/l.minuut) en ten minste 80% was binnen het beoogde therapeutische venster (900-
1500 μmol/l.minuut). Een vergelijkbaar doelpercentage wordt bereikt met de dagelijkse toediening van 3600-6000 μmol/l.minuut na toediening van intraveneuze busulfan 3,2 mg/kg eenmaal per dag.
Bijzondere populaties
Lever- of nierinsufficiëntie
De effecten van nierfunctiestoornissen op de beschikbaarheid van intraveneuze busulfan zijn niet onderzocht. De effecten van leverfunctiestoornissen op de beschikbaarheid van intraveneuze busulfan zijn niet onderzocht. Desalniettemin kan het risico op levertoxiciteit bij deze populatie verhoogd zijn.
In de beschikbare gegevens over intraveneuze busulfan bij patiënten ouder dan 60 jaar werden geen aanwijzingen gevonden dat leeftijd van invloed is op de klaring van busulfan.
Pediatrische patiënten
Een continue klaringsvariatie van 2,52 tot 3,97 ml/minuut/kg werd vastgesteld bij kinderen in de leeftijd van < 6 maanden tot 17 jaar. De terminale halfwaardetijd lag tussen 2,24 en 2,5 uur.
De inter- en intrapatiëntvariabiliteit van de plasmablootstelling was lager dan respectievelijk 20% en 10%. Een farmacokinetische populatieanalyse werd uitgevoerd in een cohort van 205 kinderen, adequaat verdeeld op basis van lichaamsgewicht (3,5 tot 62,5 kg), biologische en ziekte- (kwaadaardig en niet kwaadaardig) kenmerken, aldus representatief voor de hoge heterogeniteit van kinderen die HPCT ondergaan. Deze studie toonde aan dat lichaamsgewicht de predominante covariabele was om de farmacokinetische variabiliteit van busulfan bij kinderen te verklaren, boven lichaamsoppervlak of leeftijd.
De aanbevolen dosering voor kinderen zoals beschreven in rubriek 4.2 zorgde ervoor dat meer dan 70% en tot 90% van de kinderen ≥ 9 kg het therapeutisch venster (900-1500 μmol/l.minuut) bereikten. Er werd echter een hogere variabiliteit waargenomen bij kinderen < 9 kg, waardoor 60% van de kinderen het therapeutisch venster (900-1500 μmol/l.minuut) bereikte. Voor de 40% van de kinderen < 9 kg die de doelstelling niet haalden, was de AUC gelijk verdeeld zowel onder als boven de doellimieten, namelijk 20% elk < 900 en > 1500 μmol/l.minuut na 1 mg/kg. In dit opzicht kan, voor kinderen < 9 kg, controle van de plasmaconcentraties busulfan voor dosisaanpassing (therapeutic drug monitoring) mogelijk het busulfan doelbereik verbeteren, vooral bij extreem jonge kinderen en pasgeborenen.
Farmacokinetische/farmacodynamische relaties:
Het succesvol aanslaan, bereikt bij alle patiënten in de fase II-studies, suggereert dat de beoogde AUCs juist waren. Het voorkomen van VOD was niet gerelateerd aan overblootstelling. Er werd een farmacokinetische/farmacodynamische relatie waargenomen tussen stomatitis en AUCs bij autologe patiënten en tussen verhoging van bilirubine en AUCs in een gecombineerde autologe en allogene patiëntenanalyse.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Busulfan is mutageen en clastogeen. Busulfan was mutageen bij Salmonella typhimurium, Drosophila melanogaster en gerst. Busulfan induceerde chromosomale afwijkingen in vitro (knaagdiercellen en menselijke cellen) en in vivo (knaagdieren en mensen). Er zijn verschillende chromosoomafwijkingen waargenomen in cellen afkomstig van patiënten die oraal busulfan kregen.
Busulfan behoort tot een klasse stoffen die, gebaseerd op hun werkingsmechanisme, potentieel carcinogeen zijn. Op basis van gegevens afkomstig van onderzoek op mensen is busulfan door de IARC geclassificeerd als een menselijk carcinogeen. De WHO heeft vastgesteld dat er een causaal verband bestaat tussen de blootstelling aan busulfan en kanker. De beschikbare gegevens bij dieren ondersteunen het carcinogene potentieel van busulfan. Intraveneuze toediening van busulfan bij muizen verhoogde significant de incidentie van thymus- en ovariumtumoren.
Busulfan is teratogeen bij ratten, muizen en konijnen. Onder de optredende misvormingen en afwijkingen waren belangrijke veranderingen in het skeletspierstelsel, gewichtstoename en lichaamsomvang. Bij zwangere ratten veroorzaakte busulfan steriliteit bij zowel mannelijk als vrouwelijk nageslacht door het ontbreken van kiemcellen in de testes en de ovaria. Er is aangetoond dat busulfan steriliteit bij knaagdieren veroorzaakte. Busulfan verminderde het aantal oöcyten bij vrouwelijke ratten en veroorzaakte steriliteit bij mannelijke ratten en hamsters.
Herhaalde doses DMA veroorzaakten tekenen van levertoxiciteit, beginnend met een verhoging van de klinische serumenzymen, gevolgd door histopathologische afwijkingen in de hepatocyten. Hogere doses kunnen levernecrose veroorzaken en na een enkelvoudige hoge blootstelling kan leverschade optreden.
DMA is teratogeen bij ratten. Doses van 400 mg/kg/dag DMA die tijdens de organogenese werden toegediend, veroorzaakten significante ontwikkelingsafwijkingen. Onder de misvormingen waren ernstige afwijkingen van het hart en/of de grote bloedvaten: een gemeenschappelijke truncus arteriosus en een afwezige ductus arteriosus, coarctatie van de truncus pulmonalis en de longslagaders, intraventriculaire defecten van het hart. Onder de andere vaak voorkomende afwijkingen waren een gespleten verhemelte, anasarca en skeletafwijkingen van de wervels en ribben. DMA vermindert de vruchtbaarheid bij mannelijke en vrouwelijke knaagdieren. Een enkele s.c. dosis van 2,2 g/kg, toegediend op de 4e dag van de zwangerschap, beëindigde die zwangerschap bij 100% van de onderzochte hamsters. Bij ratten veroorzaakte een dagelijkse dosis DMA van 450 mg/kg gedurende negen dagen een stilstand van de spermatogenese.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Dimethylacetamide
Macrogol 400
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan compatibiliteitsonderzoek, mag dit geneesmiddel niet gemengd worden met andere geneesmiddelen dan die welke vermeld zijn in rubriek 6.6.
Vanwege onverenigbaarheid mogen geen infusiecomponenten die polycarbonaat bevatten met
Busulfan Teva worden gebruikt.
6.3 Houdbaarheid
Injectieflacons: 2 jaar
Verdunde oplossing:
De chemische en fysische stabiliteit tijdens gebruik na verdunning in glucose 5% of natriumchloride 9 mg/ml (0,9%) oplossing voor injectie, is aangetoond voor:
- 8 uur (inclusief infusietijd) na verdunning, indien bewaard bij 20°C ± 5°C
- 12 uur na verdunning, indien bewaard bij 2°C – 8°C, gevolgd door 3 uur bewaring bij 20°C ± 5°C (inclusief infusietijd).
Vanuit microbiologisch oogpunt dient het product onmiddellijk na verdunning gebruikt te worden. Indien niet onmiddellijk gebruikt, vallen de ‘bewaartermijnen tijdens gebruik’ en ‘condities voorafgaand aan het gebruik’ onder de verantwoordelijkheid van de gebruiker en deze zouden gewoonlijk niet langer moeten zijn dan de hierboven vermelde condities nadat verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
De verdunde oplossing niet in de vriezer bewaren.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
10 ml concentraat voor oplossing voor infusie in heldere glazen injectieflacons (type I) met een butylrubberen stop, bedekt met een Flurotec harslaag, afgedekt met een aluminium metalen dop met polypropyleen schijf.
Multiverpakking bevattende 8 (2 verpakkingen van 4) injectieflacons.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Bereiden van Busulfan Teva
Procedures voor het verwerken en verwijderen van geneesmiddelen tegen kanker dienen in acht te worden genomen.
Alle handelingen waarbij het middel wordt overgebracht, vereisen strikte aseptische werkwijzen, bij voorkeur onder een verticale laminaire luchtstroom in een cytostatica-veiligheidskabinet.
Net als met andere cytotoxische stoffen, moet voorzichtigheid worden betracht bij het verwerken en bereiden van de Busulfan Teva-oplossing:
- Het gebruik van handschoenen en beschermende kleding wordt aanbevolen.
- Indien Busulfan Teva-concentraat of verdunde Busulfan Teva-oplossing in contact komt met de huid of slijmvliezen, was deze dan onmiddellijk grondig met water.
Berekening van de benodigde hoeveelheid Busulfan Teva concentraat voor oplossing voor infusie dat moet worden verdund en van het verdunningsmiddel
Busulfan Teva concentraat moet voorafgaand aan het gebruik worden verdund met ofwel een 9 mg/ml (0,9%) natriumchlorideoplossing voor injectie of een 5% glucose-oplossing voor injectie.
De benodigde hoeveelheid van het verdunningsmiddel moet 10-maal het volume Busulfan Teva concentraat zijn, ervoor wakend dat de eindconcentratie busulfan ongeveer 0,5 mg/ml blijft. Bijvoorbeeld:
De hoeveelheden Busulfan Teva concentraat en verdunningsmiddel die moeten worden toegediend, worden als volgt berekend:
voor een patiënt met een lichaamsgewicht van Y kg:
- Hoeveelheid Busulfan Teva concentraat:
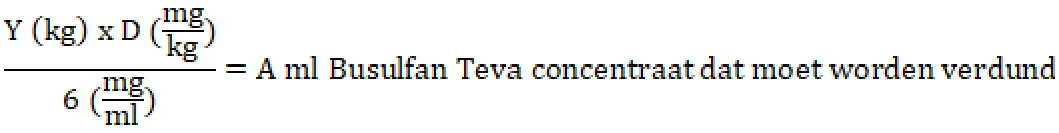
Y: lichaamsgewicht van de patiënt in kg
D: dosis Busulfan Teva (zie rubriek 4.2)
- Hoeveelheid verdunningsmiddelmiddel:
(A ml Busulfan Teva concentraat) x (10) = B ml verdunningsmiddel
Voeg, voor de bereiding van de eindoplossing voor infusie, (A) ml Busulfan Teva concentraat toe aan (B) ml verdunningsmiddel (natriumchloride 9 mg/ml (0,9%) oplossing voor injectie of glucose-oplossing voor injectie 5%).
Bereiding van de oplossing voor infusie
Busulfan Teva dient bereid te worden door een beroepsbeoefenaar in de gezondheidszorg, daarbij gebruikmakend van aseptische bereidingstechnieken. Onder gebruikmaking van een spuit die niet uit polycarbonaat vervaardigd is, voorzien van een naald:
- dient het berekende volume Busulfan Teva concentraat uit de injectieflacon te worden opgetrokken.
dient de inhoud van de spuit te worden overgebracht in een infuuszak (of -spuit), die reeds de
- dient altijd aan het verdunningsmiddel toegevoegd te worden; niet het verdunningsmiddel aan Busulfan Teva concentraat. Busulfan Teva dient niet in een infuuszak gedaan te worden, die nog geen natriumchlorideoplossing voor injectie 9 mg/ml (0,9%) of glucose-oplossing voor injectie (5%) bevat.
- de verdunde oplossing moet goed gemengd worden door deze meermaals ondersteboven te keren.
Na verdunning bevat 1 ml van de oplossing voor infusie 0,5 mg busulfan.
Verdunde Busulfan Teva is een heldere kleurloze oplossing.
Instructies voor gebruik
Spoel, voorafgaand aan en na elke infusie, de ingaande katheterslang met ongeveer 5 ml natriumchlorideoplossing voor injectie 9 mg/ml (0,9%) of glucose-oplossing voor injectie (5%).
Het restant geneesmiddel mag niet door de toedieningsslangen worden gespoeld, aangezien een snelle infusie van Busulfan Teva niet is onderzocht en niet wordt aanbevolen.
De volledige voorgeschreven dosis Busulfan Teva dient in twee of drie uur toegediend te worden, afhankelijk van de voorbereidende behandeling.
Geringe hoeveelheden mogen in 2 uur worden toegediend met behulp van elektrische spuiten. In welk geval infusiesets moeten worden gebruikt met een minimaal eigen volume (bijv. 0,3 - 0,6 ml), die voorafgaand aan het begin van het daadwerkelijke busulfaninfuus gevuld zijn met de oplossing van het geneesmiddel en vervolgens worden doorgespoeld met natriumchlorideoplossing 9 mg/ml (0,9 %) voor injectie of glucose-oplossing (5%) voor injectie.
Busulfan Teva mag niet tezamen met een andere intraveneuze oplossing geïnfundeerd worden.
Bij Busulfan Teva mogen geen infusiecomponenten worden gebruikt die polycarbonaat bevatten.
Uitsluitend voor eenmalig gebruik. Er dient uitsluitend een heldere oplossing, vrij van vaste deeltjes, te worden gebruikt.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften voor cytotoxische geneesmiddelen.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Teva Nederland B.V.
Swensweg 5
2031 GA Haarlem
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 120583
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 juli 2018
Datum van laatste verlenging: 2 mei 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 4.8: 19 mei 2025
0425.8v.RH