


SmPC (samenvatting van de productkenmerken) - Brivaracetam Sandoz
1. NAAM VAN HET GENEESMIDDEL
Brivaracetam Sandoz 25 mg, filmomhulde tabletten
Brivaracetam Sandoz 50 mg, filmomhulde tabletten
Brivaracetam Sandoz 75 mg, filmomhulde tabletten
Brivaracetam Sandoz 100 mg, filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Brivaracetam Sandoz 25 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 25 mg brivaracetam.
Brivaracetam Sandoz 50 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 50 mg brivaracetam.
Brivaracetam Sandoz 75 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 75 mg brivaracetam.
Brivaracetam Sandoz 100 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 100 mg brivaracetam.
Hulpstof met bekend effect:
Brivaracetam Sandoz 25 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 78,85 mg lactose (als monohydraat).
Brivaracetam Sandoz 50 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 157,70 mg lactose (als monohydraat).
Brivaracetam Sandoz 75 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 236,55 mg lactose (als monohydraat).
Brivaracetam Sandoz 100 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 315,40 mg lactose (als monohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Brivaracetam Sandoz 25 mg, filmomhulde tabletten
Grijze, langwerpige, biconvexe, filmomhulde tablet, met een afmeting van 10,4 mm x 5,6 mm ± 0,2 mm met aan één zijde de inscriptie “25”.
Brivaracetam Sandoz 50 mg, filmomhulde tabletten
Gele, langwerpige, biconvexe, filmomhulde tablet, met een afmeting van 14,3 mm x 5,6 mm ± 0,2 mm met aan één zijde de inscriptie “50”.
Brivaracetam Sandoz 75 mg, filmomhulde tabletten
Paarse, langwerpige, biconvexe, filmomhulde tablet, met een afmeting van 16,7 mm x 7,9 mm ± 0,2 mm met aan één zijde de inscriptie “75”.
Brivaracetam Sandoz 100 mg, filmomhulde tabletten
Groene, langwerpige, biconvexe, filmomhulde tablet, met een afmeting van 17,1 mm x 7,1 mm ± 0,2 mm met aan één zijde de inscriptie “100”.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Brivaracetam Sandoz is geïndiceerd als adjuvante therapie voor de behandeling van partiële aanvallen met of zonder secundaire generalisatie bij volwassenen, adolescenten en kinderen vanaf 2 jaar met epilepsie.
4.2 Dosering en wijze van toediening
Dosering
De arts dient de best passende formulering en sterkte voor te schrijven aan de hand van gewicht en dosis.
De aanbevolen dosering voor volwassenen, adolescenten en kinderen vanaf 2 jaar oud is samengevat in de volgende tabel. De dosis moet toegediend worden in twee gelijke doses, met een tussentijd van ongeveer 12 uur.
| Aanbevolen startdosis | Aanbevolen onderhoudsdosis | Therapeutisch dosisbereik* |
|---|---|---|
| Adolescenten en kinderen met een gewicht van 50 kg of meer en volwassenen | ||
| 50 mg/dag (of 100 mg/dag)** | 100 mg/dag | 50-200 mg/dag |
| Adolescenten en kinderen met een gewicht van 20 kg tot minder dan 50 kg | ||
| 1 mg/kg/dag (tot 2 mg/kg/dag)** | 2 mg/kg/dag | 1-4 mg/kg/dag |
| Kinderen met een gewicht van 10 kg tot minder dan 20 kg | ||
| 1 mg/kg/dag (tot 2,5 mg/kg/dag)** | 2,5 mg/kg/dag | 1-5 mg/kg/dag |
* Op basis van de respons van de individuele patiënt kan de dosis worden aangepast binnen dit effectieve dosisbereik.
** Op basis van de inschatting aan de behoefte voor aanvalscontrole door de arts.
Volwassenen
De aanbevolen startdosis is 50 mg/dag of 100 mg/dag en wordt beoordeeld door de arts die de afweging maakt tussen de vereiste vermindering van het aantal aanvallen versus de mogelijke bijwerkingen. Afhankelijk van de individuele respons van de patiënt en de verdraagbaarheid, kan de dosis worden aangepast in het effectieve dosisbereik van 50 mg/dag tot 200 mg/dag.
Adolescenten en kinderen met een gewicht van 50 kg of meer
De aanbevolen startdosis is 50 mg/dag. Brivaracetam kan ook opgestart worden met 100 mg/dag op basis van de inschatting van de behoefte voor aanvalscontrole door de arts. De aanbevolen onderhoudsdosis is 100 mg/dag. Op basis van de respons van individuele patiënten kan de dosis aangepast worden binnen het effectieve dosisbereik van 50 mg/dag tot 200 mg/dag.
Adolescenten en kinderen met een gewicht van 20 kg tot minder dan 50 kg
De aanbevolen startdosis is 1 mg/kg/dag. Brivaracetam kan ook opgestart worden met doses tot 2 mg/kg/dag op basis van de inschatting door de arts van de behoefte voor aanvalscontrole. De aanbevolen onderhoudsdosis is 2 mg/kg/dag. Op basis van de respons van individuele patiënten kan de dosis aangepast worden binnen het effectieve dosisbereik van 1 mg/kg/dag tot 4 mg/kg/dag.
Kinderen met een gewicht van 10 kg tot minder dan 20 kg
De aanbevolen startdosis is 1 mg/kg/dag. Brivaracetam kan ook opgestart worden met doses tot 2,5 mg/kg/dag op basis van de inschatting aan de behoefte voor aanvalscontrole door de arts. De aanbevolen onderhoudsdosis is 2,5 mg/kg/dag. Op basis van de respons van individuele patiënten kan de dosis aangepast worden binnen het effectieve dosisbereik van 1 mg/kg/dag tot 5 mg/kg/dag.
Vergeten doses
Indien patiënten één of meer doses vergeten, wordt aanbevolen om zodra zij zich dit herinneren een enkele dosis in te nemen en de volgende dosis op het gebruikelijke tijdstip ’s morgens of ’s avonds in te nemen. Zo kan worden voorkomen dat de plasmaspiegel van brivaracetam onder het niveau van werkzaamheid valt en kunnen doorbraakaanvallen worden voorkomen.
Stopzetting
Voor patiënten vanaf 16 jaar: bij stopzetting van brivaracetam wordt aanbevolen de dosis geleidelijk af te bouwen door de dosis wekelijks met 50 mg/dag te verlagen. Voor patiënten jonger dan 16 jaar: bij stopzetting van brivaracetam wordt aanbevolen de dosis wekelijks geleidelijk met maximaal een halve dosis te verlagen tot een dosis van 1 mg/kg/dag (voor patiënten met een lichaamsgewicht lager dan 50 kg) of 50 mg/dag (voor patiënten met een lichaamsgewicht van 50 kg of hoger) wordt bereikt. Na 1 week behandeling met 50 mg/dag, wordt een laatste week met de dosis van 20 mg/dag aanbevolen.
Speciale populaties
Ouderen (65 jaar en ouder)
Er is geen dosisaanpassing nodig bij oudere patiënten (zie rubriek 5.2). De klinische ervaring bij patiënten ≥ 65 jaar is beperkt.
Nierfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een nierfunctiestoornis (zie rubriek 5.2). Omdat er onvoldoende gegevens beschikbaar zijn, wordt brivaracetam niet aanbevolen bij patiënten met terminale nierinsufficiëntie die dialyse ondergaan.
Op basis van gegevens over volwassenen is er geen dosisaanpassing nodig voor pediatrische patiënten met een nierfunctiestoornis. Er zijn geen klinische gegevens beschikbaar over pediatrische patiënten met een nierfunctiestoornis.
Leverfunctiestoornis
Bij volwassen patiënten met een chronische leverziekte was de blootstelling aan brivaracetam verhoogd. Bij patiënten met een leverfunctiestoornis worden de volgende aangepaste doses, toegediend in 2 gelijke doses, met een tussentijd van ongeveer 12 uur, aanbevolen voor alle stadia van de leverfunctiestoornis (zie rubrieken 4.4 en 5.2). Er zijn geen klinische gegevens beschikbaar over pediatrische patiënten met een leverfunctiestoornis.
| Leeftijd en lichaamsgewicht | Aanbevolen startdosis | Aanbevolen maximale dagelijkse dosis |
|---|---|---|
| Adolescenten en kinderen met een gewicht van 50 kg of meer en volwassenen | 50 mg/dag | 150 mg/dag |
| Adolescenten en kinderen met een gewicht van 20 kg tot minder dan 50 kg | 1 mg/kg/dag | 3 mg/kg/dag |
| Kinderen met een gewicht van 10 kg tot minder dan 20 kg | 1 mg/kg/dag | 4 mg/kg/dag |
Pediatrische patiënten jonger dan 2 jaar
De werkzaamheid van brivaracetam bij pediatrische patiënten jonger dan 2 jaar is nog niet vastgesteld. De momenteel beschikbare gegevens zijn beschreven in rubrieken 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Wijze van toediening
Brivaracetam filmomhulde tabletten moeten oraal worden ingenomen en in hun geheel worden doorgeslikt met wat vloeistof; ze kunnen met of zonder voedsel worden ingenomen (zie rubriek 5.2). Voor patiënten die niet in staat zijn tabletten in hun geheel door te slikken en patiënten bij wie de dosis niet kan worden bereikt door middel van hele tabletten, zijn er andere vormen van brivaracetam beschikbaar die moeten worden gebruikt.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of andere pyrrolidonderivaten of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Zelfmoordgedachten en -gedrag
Zelfmoordgedachten en -gedrag werden gemeld bij patiënten behandeld met anti-epileptica
(anti-epileptic drugs, AED’s), waaronder brivaracetam, bij verschillende indicaties. Een meta-analyse van gerandomiseerde placebogecontroleerde klinische onderzoeken naar AED’s heeft ook een klein verhoogd risico op zelfmoordgedachten en -gedrag aangetoond. Het mechanisme van dit risico is onbekend en de beschikbare gegevens sluiten de kans op een verhoogd risico voor brivaracetam niet uit.
Patiënten moeten gemonitord worden op tekenen van zelfmoordgedachten en -gedrag en een gepaste behandeling moet worden overwogen. Patiënten (en zorgverleners van patiënten) moet worden aangeraden om medisch advies in te winnen indien er tekenen van zelfmoordgedachten of -gedrag optreden. Zie ook rubriek 4.8, pediatrische gegevens.
Leverfunctiestoornis
Er zijn beperkte klinische gegevens over het gebruik van brivaracetam bij patiënten met een bestaande leverfunctiestoornis. Dosisaanpassingen worden aanbevolen voor patiënten met leverfunctiestoornis (zie rubriek 4.2).
Ernstige cutane bijwerkingen (severe cutaneous adverse reactions, SCAR’s)
Ernstige cutane bijwerkingen (SCAR’s), waaronder het syndroom van Stevens-Johnson (SJS), dat levensbedreigend of fataal kan zijn, zijn gemeld in verband met behandeling met brivaracetam. Op het moment van voorschrijven dienen patiënten geïnformeerd te worden over de tekenen en symptomen en nauwlettend gecontroleerd te worden op huidreacties. Als tekenen en symptomen optreden die wijzen op deze reactie, moet direct gestopt worden met brivaracetam en een alternatieve behandeling overwogen worden.
Hulpstoffen
Lactose-intolerantie
Brivaracetam filmomhulde tabletten bevatten lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, totale lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Aanwezigheid van natrium
Brivaracetam filmomhulde tabletten bevatten minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Officieel onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
Farmacodynamische interacties
Gelijktijdige behandeling met levetiracetam
Hoewel beperkt in aantal, werd er in de klinische onderzoeken geen voordeel van de behandeling met brivaracetam versus placebo waargenomen bij patiënten die gelijktijdig levetiracetam toegediend kregen. Er werden geen bijkomende veiligheids- of verdraagbaarheidsproblemen waargenomen (zie rubriek 5.1).
Interactie met alcohol
In een farmacokinetisch en farmacodynamisch onderzoek bij gezonde proefpersonen naar interacties tussen een enkelvoudige dosis van 200 mg brivaracetam en ethanol 0.6 g/l als continu infuus, werd geen farmacokinetische interactie waargenomen, maar brivaracetam verdubbelde ongeveer het effect van alcohol op het psychomotorisch functioneren, het aandachtsvermogen en het geheugen. Inname van brivaracetam met alcohol wordt niet aanbevolen.
Farmacokinetische interacties
Effecten van andere geneesmiddelen op de farmacokinetiek van brivaracetam
In-vitro-gegevens duiden erop dat brivaracetam een laag interactiepotentieel heeft. De belangrijkste afbraakroute van brivaracetam is via CYP-onafhankelijke hydrolyse. Een tweede afbraakroute gaat via hydroxylatie gemedieerd door CYP2C19 (zie rubriek 5.2).
De plasmaconcentraties van brivaracetam kunnen toenemen wanneer het samen met sterke remmers van CYP2C19 (bijv. fluconazol, fluvoxamine) wordt toegediend, maar verondersteld wordt dat het risico op een klinisch relevante CYP2C19-gemedieerde interactie laag is. Beperkte klinische gegevens zijn beschikbaar die erop wijzen dat gelijktijdige toediening van cannabidiol de plasmablootstelling van brivaracetam kan verhogen, mogelijk door CYP2C19-remming. Het klinische belang hiervan is echter niet zeker.
Rifampicine
Bij gezonde proefpersonen zorgde de gelijktijdige toediening met de sterke enzyminductor rifampicine (600 mg/dag gedurende 5 dagen) voor een daling van 45 % van het gebied onder de plasmaconcentratiecurve (AUC) van brivaracetam. Voorschrijvende artsen moeten overwegen de dosis brivaracetam aan te passen bij patiënten die een behandeling met rifampicine starten of stoppen.
Sterke enzyminducerende anti-epileptica
De plasmaconcentraties van brivaracetam worden verlaagd wanneer het samen met sterke enzyminducerende anti-epileptica (carbamazepine, fenobarbital, fenytoïne) wordt toegediend, maar er is geen dosisaanpassing vereist (zie tabel 1).
Andere enzyminductoren
Andere sterke enzyminductoren (zoals sint-janskruid (Hypericum perforatum)) zouden de systemische blootstelling aan brivaracetam ook kunnen verminderen. Daarom is voorzichtigheid geboden bij het starten of stopzetten van een behandeling met sint-janskruid.
Effecten van brivaracetam op andere geneesmiddelen
Brivaracetam toegediend in doses van 50 of 150 mg/dag had geen invloed op de AUC van midazolam (gemetaboliseerd door CYP3A4). Verondersteld wordt dat het risico op klinisch relevante CYP3A4-interacties laag is.
In-vitro-onderzoeken hebben aangetoond dat brivaracetam weinig of geen remming van CYP450-isovormen vertoont, behalve voor CYP2C19. Brivaracetam kan zorgen voor een stijging van de plasmaconcentraties van geneesmiddelen die gemetaboliseerd worden door CYP2C19 (bijv. lansoprazol, omeprazol, diazepam). Bij in-vitro-testen induceerde brivaracetam geen CYP1A1/2, maar induceerde CYP3A4 en CYP2B6. In vivo werd geen CYP3A4-inductie vastgesteld (zie midazolam hierboven). CYP2B6-inductie werd niet in vivo onderzocht en brivaracetam kan zorgen voor een daling van de plasmaconcentraties van geneesmiddelen die gemetaboliseerd worden door CYP2B6 (bijv. efavirenz). In in-vitro-interactieonderzoeken naar de potentiële remmende effecten op transporteiwitten, werd geconcludeerd dat er geen klinisch relevante effecten waren, behalve voor OAT3. In vitro heeft brivaracetam een remmend effect op OAT3 met een halve maximale remmingsconcentratie van 42 keer de Cmax bij de hoogste klinische dosis. Brivaracetam 200 mg/dag kan zorgen voor een stijging van de plasmaconcentraties van geneesmiddelen die getransporteerd worden door OAT3.
Anti-epileptica
Mogelijke interacties tussen brivaracetam (50 mg/dag tot 200 mg/dag) en andere anti-epileptica werden onderzocht in een gepoolde analyse van geneesmiddelplasmaconcentraties uit alle fase 2/3-onderzoeken in een farmacokinetische populatieanalyse van placebogecontroleerde klinische fase 2/3-onderzoeken en in specifieke onderzoeken naar geneesmiddelinteracties (voor de volgende AED’s: carbamazepine, lamotrigine, fenytoïne en topiramaat). Het effect van de interacties op de plasmaconcentratie is samengevat in tabel 1 (een stijging wordt weergegeven als “↑” en een daling als “↓”, het gebied onder de plasmaconcentratie-versus-tijd-curve als “AUC” en de maximale waargenomen concentratie als Cmax).
Tabel 1: Farmacokinetische interacties tussen brivaracetam en andere anti-epileptica
| Het gelijktijdig toegediende anti-epilepticum | Invloed van het anti-epilepticum op de plasmaconcentratie van brivaracetam | Invloed van brivaracetam op de plasmaconcentratie van het anti-epilepticum |
|---|---|---|
| Carbamazepine | AUC 29 % ↓ Cmax 13 % ↓ Geen dosisaanpassing vereist | Carbamazepine - Geen Carbamazepine-epoxide ↑ (zie onder) Geen dosisaanpassing vereist |
| Clobazam | Geen gegevens beschikbaar | Geen |
| Clonazepam | Geen gegevens beschikbaar | Geen |
| Lacosamide | Geen gegevens beschikbaar | Geen |
| Lamotrigine | Geen | Geen |
| Levetiracetam | Geen | Geen |
| Oxcarbazepine | Geen | Geen (monohydroxyderivaat, MHD) |
| Fenobarbital | AUC 19 % ↓ Geen dosisaanpassing vereist | Geen |
| Fenytoïne | AUC 21 % ↓ Geen dosisaanpassing vereist | Geen a AUC 20 % ↑ a Cmax 20 % ↑ |
| Pregabaline | Geen gegevens beschikbaar | Geen |
| Topiramaat | Geen | Geen |
| Valproïnezuur | Geen | Geen |
| Zonisamide | Geen gegevens beschikbaar | Geen |
a gebaseerd op een onderzoek met de toediening van een supratherapeutische dosis van brivaracetam 400 mg/dag.
Carbamazepine
Brivaracetam is een matige omkeerbare remmer van epoxide-hydrolase, wat leidt tot een verhoogde concentratie van carbamazepine-epoxide, een actieve metaboliet van carbamazepine. In gecontroleerde klinische onderzoeken stegen de plasmaconcentraties van carbamazepine-epoxide met gemiddeld 37 %, 62 % en 98 % met weinig variabiliteit bij doses brivaracetam van respectievelijk 50 mg/dag, 100 mg/dag en 200 mg/dag. Er werden geen veiligheidsrisico’s waargenomen. Brivaracetam en valproaat hadden geen bijkomend effect op de AUC van carbamazepine-epoxide.
Orale anticonceptiva
Gelijktijdige toediening van brivaracetam (100 mg/dag) met een oraal anticonceptiemiddel dat ethinylestradiol (0,03 mg) en levonorgestrel (0,15 mg) bevat, had geen invloed op de farmacokinetiek van deze beide stoffen. Wanneer brivaracetam in een dosis van 400 mg/dag (tweemaal de aanbevolen maximale dagelijkse dosis) samen met een oraal anticonceptiemiddel werd toegediend dat ethinylestradiol (0,03 mg) en levonorgestrel (0,15 mg) bevat, werd een daling in de AUC’s van oestrogeen en progestageen waargenomen van respectievelijk 27 % en 23 %, zonder invloed op de onderdrukking van de ovulatie. Er was over het algemeen geen verandering in de concentratie-tijdprofielen van de endogene markers estradiol, progesteron, luteïniserend hormoon (LH), follikelstimulerend hormoon (FSH) en geslachtshormoon-bindend globuline (sex hormone binding globulin, SHBG).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen in de vruchtbare leeftijd
Artsen moeten gezinsplanning en anticonceptie bespreken met vrouwen in de vruchtbare leeftijd die brivaracetam gebruiken (zie Zwangerschap).
Indien een vrouw zwanger wenst te worden, moet het gebruik van brivaracetam opnieuw zorgvuldig worden geëvalueerd.
Zwangerschap
Risico gerelateerd aan epilepsie en anti-epileptica in het algemeen
Voor alle anti-epileptica werd aangetoond dat bij nakomelingen van behandelde vrouwen met epilepsie, de prevalentie van misvormingen twee- tot driemaal groter is dan het percentage van ongeveer 3 % bij de algemene populatie. Bij de behandelde populatie werd een toename in misvormingen waargenomen bij polytherapie; de mate waarin de behandeling en/of de onderliggende aandoening verantwoordelijk is, werd echter niet opgehelderd. Stopzetting van anti-epileptische behandelingen kan leiden tot exacerbatie van de ziekte, wat schadelijk kan zijn voor de moeder en de foetus.
Risico gerelateerd aan brivaracetam
Er is een beperkte hoeveelheid gegevens over het gebruik van brivaracetam bij zwangere vrouwen. Er zijn geen gegevens over de overdracht via de placenta bij de mens, maar bij ratten werd aangetoond dat brivaracetam de placenta gemakkelijk passeert (zie rubriek 5.3). Het potentiële risico voor de mens is niet bekend. De resultaten van dieronderzoek duiden niet op enig teratogeen potentieel van brivaracetam (zie rubriek 5.3).
In klinische onderzoeken werd brivaracetam gebruikt als adjuvante behandeling en wanneer het samen met carbamazepine werd gebruikt, induceerde het een dosisgerelateerde concentratieverhoging van de actieve metaboliet, carbamazepine-epoxide (zie rubriek 4.5). Er zijn onvoldoende gegevens om de klinische significantie van dit effect bij zwangerschap te bepalen.
Uit voorzorg mag brivaracetam niet worden gebruikt tijdens de zwangerschap tenzij de klinische toestand van de vrouw behandeling met brivaracetam noodzakelijk maakt, d.w.z. indien het voordeel voor de moeder duidelijk opweegt tegen het mogelijke risico voor de foetus.
Borstvoeding
Brivaracetam wordt in de menselijke moedermelk uitgescheiden. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met brivaracetam moet worden gestaakt, waarbij het voordeel van het geneesmiddel voor de vrouw in overweging moet worden genomen. Wanneer brivaracetam gelijktijdig toegediend wordt met carbamazepine, kan de hoeveelheid carbamazepine-epoxide die in de moedermelk wordt uitgescheiden, toenemen. Er zijn onvoldoende gegevens om de klinische significantie hiervan te bepalen.
Vruchtbaarheid
Er zijn geen gegevens over het effect van brivaracetam op de vruchtbaarheid bij de mens beschikbaar. Bij ratten had brivaracetam geen effect op de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Brivaracetam heeft een geringe tot matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
Wegens mogelijke verschillen in individuele gevoeligheid kunnen sommige patiënten slaperigheid, duizeligheid en andere symptomen van het centraal zenuwstelsel (CZS) ondervinden. Patiënten moet worden geadviseerd om geen voertuigen te besturen en geen andere mogelijk gevaarlijke machines te bedienen tot ze vertrouwd zijn met de effecten van brivaracetam op hun vermogen om deze activiteiten uit te voeren.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen (> 10 %) tijdens behandeling met brivaracetam waren slaperigheid (14,3 %) en duizeligheid (11,0 %). De ernst hiervan was doorgaans licht tot matig. Slaperigheid en vermoeidheid werden met een hogere incidentie gemeld bij hogere doses.
Het percentage stopzetting door bijwerkingen was 3,5 %, 3,4 % en 4,0 % voor patiënten gerandomiseerd naar brivaracetam in doses van respectievelijk 50 mg/dag, 100 mg/dag en 200 mg/dag en 1,7 % voor patiënten gerandomiseerd naar de placebo. De bijwerkingen die het vaakst tot stopzetting van de behandeling met brivaracetam leidden, waren duizeligheid (0,8 %) en convulsie (0,8 %).
Bijwerkingen gerangschikt in tabelvorm
In onderstaande tabel staan bijwerkingen die geïdentificeerd werden op basis van een evaluatie van de drie placebogecontroleerde onderzoeken met vaste dosis in de veiligheidsdatabank bij proefpersonen ≥ 16 jaar en uit postmarketingervaring, gerangschikt per systeem/orgaanklasse en frequentie.
De frequenties worden als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, <1/10), soms (≥ 1/1.000, <1/100) en frequentie niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
|---|---|---|
| Infecties en parasitaire aandoeningen | Vaak | Influenza |
Bloed- en lymfestelselaandoeningen | Soms | Neutropenie |
| Immuunsysteemaandoeningen | Soms | Type I hypersensitiviteit |
Voedings- en stofwisselingsstoornissen | Vaak | Afgenomen eetlust |
| Psychische stoornissen | Vaak | Depressie, angst, slapeloosheid, prikkelbaarheid |
| Soms | Zelfmoordgedachten, psychotische stoornis, agressie, agitatie | |
| Zenuwstelselaandoeningen | Zeer vaak | Duizeligheid, slaperigheid |
| Vaak | Convulsie, vertigo | |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Vaak | Infecties van de bovenste luchtwegen, hoest |
Maag- darmstelselaandoeningen | Vaak | Misselijkheid, braken, constipatie |
Huid- en onderhuidaandoeningen | Niet bekend | Syndroom van Stevens-Johnson (1) |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Vermoeidheid |
(1) Bijwerkingen gemeld in post-marketingervaring.
Omschrijving van bijzondere bijwerkingen
Neutropenie werd gemeld bij 0,5 % (6/1.099) van de patiënten in behandeling met brivaracetam en bij 0 % (0/459) van de placebopatiënten. Bij vier van deze proefpersonen was het aantal neutrofielen bij baseline verlaagd en werd er een verdere daling in het aantal neutrofielen vastgesteld na de start van de behandeling met brivaracetam. Geen van de 6 gevallen van neutropenie was ernstig, er was geen speciale behandeling nodig; deze gevallen leidden niet tot stopzetting van de behandeling met brivaracetam; geen van hen had gerelateerde infecties.
Zelfmoordgedachten werden gemeld bij 0,3 % (3/1.099) van de patiënten in behandeling met brivaracetam en bij 0,7 % (3/459) bij de placebopatiënten. In klinische kortetermijnonderzoeken met brivaracetam bij epilepsiepatiënten waren er geen gevallen van zelfmoord en zelfmoordpogingen, maar beide werden gerapporteerd in open-label extensieonderzoeken (zie rubriek 4.4).
Reacties die op directe (type I) hypersensitiviteit wijzen, werden tijdens de klinische ontwikkeling bij een klein aantal patiënten in behandeling met brivaracetam (9/3022) gemeld.
Pediatrische patiënten
Het veiligheidsprofiel van brivaracetam waargenomen bij kinderen vanaf 1 maand oud, kwam overeen met het veiligheidsprofiel waargenomen bij volwassenen. In de open-label-, ongecontroleerde, langlopende onderzoeken werden suïcidale gedachten gemeld bij 4,7 % van de pediatrische patiënten beoordeeld vanaf 6 jaar (vaker bij adolescenten), ten opzichte van 2,4 % bij volwassenen.
Gedragsstoornissen werden gemeld bij 24,8 % van de pediatrische patiënten, ten opzichte van 15,1 % bij volwassenen. Het merendeel van de bijwerkingen was van lichte of matige intensiteit, niet ernstig en leidde niet tot stopzetting van het onderzoeksmiddel. Een extra bijwerking gemeld bij kinderen was psychomotorische hyperactiviteit (4,7 %).
Er werd geen specifiek patroon van bijwerkingen (adverse events; AE’s) geconstateerd bij kinderen van 1◦maand tot < 4◦jaar oud, vergeleken met oudere pediatrische leeftijdsgroepen. Er werd geen significante veiligheidsinformatie geconstateerd die wijst op een hogere incidentie van een bepaalde AE in deze leeftijdsgroep. Omdat gegevens bij kinderen jonger dan 2 jaar beperkt zijn, is brivaracetam niet geïndiceerd voor deze leeftijdsgroep. Er zijn beperkte klinische gegevens beschikbaar over neonaten.
Ouderen
Van de 130 oudere proefpersonen die in het fase 2/3-ontwikkelingsprogramma van brivaracetam geïncludeerd werden (44 met epilepsie), waren er 100 in de leeftijd van 65-74 jaar en 30 in de leeftijd van 75-84 jaar. Het veiligheidsprofiel bij oudere patiënten blijkt vergelijkbaar met wat werd waargenomen bij jongere volwassen patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Symptomen
Er is beperkte klinische ervaring met overdosering met brivaracetam bij de mens. Slaperigheid en duizeligheid werden gemeld bij een gezonde proefpersoon die een enkele dosis van 1400 mg brivaracetam innam.
De volgende bijwerkingen zijn na het in de handel brengen gemeld na een overdosis brivaracetam: misselijkheid, duizeligheid, evenwichtsstoornis, angst, vermoeidheid, prikkelbaarheid, agressie, slapeloosheid, depressie en suïcidale gedachten. De bijwerkingen na een overdosis brivaracetam kwamen in het algemeen overeen met de bekende bijwerkingen.
Behandeling van overdosering
Er bestaat geen specifiek antidotum voor overdosering met brivaracetam. De behandeling van een overdosering moet algemene ondersteunende maatregelen omvatten. Omdat minder dan 10 % brivaracetam in de urine wordt uitgescheiden, wordt niet verwacht dat hemodialyse de klaring van brivaracetam significant kan bevorderen (zie rubriek 5.2).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: anti-epileptica, andere anti-epileptica, ATC-code: N03AX23
Werkingsmechanisme
Brivaracetam vertoont een hoge en selectieve affiniteit voor het eiwit ‘synaptic vesicle protein 2A’ (SV2A), een transmembraan glycoproteïne dat op het presynaptisch niveau in neuronen en endocriene cellen wordt aangetroffen. Hoewel de exacte rol van dit eiwit nog moet worden verklaard, werd aangetoond dat het de exocytose van neurotransmitters moduleert. Men neemt aan dat de binding aan SV2A het primaire mechanisme is voor de anticonvulsieve werking van brivaracetam.
Klinische werkzaamheid en veiligheid
De werkzaamheid van brivaracetam als adjuvante behandeling van partiële aanvallen werd vastgesteld in 3 gerandomiseerde, dubbelblinde, placebogecontroleerde klinische onderzoeken met vaste dosis in meerdere centra bij proefpersonen van 16 jaar en ouder. De dagelijkse dosis brivaracetam lag in deze onderzoeken binnen het bereik van 5 tot 200 mg/dag. Alle onderzoeken hadden een baselineperiode van 8 weken, gevolgd door een behandelperiode van 12 weken zonder opwaartse titratie.
1558 patiënten kregen het onderzoeksgeneesmiddel, van wie 1099 brivaracetam. De inclusiecriteria voor de onderzoeken vereisten dat de patiënten ongecontroleerde partiële aanvallen hadden ondanks behandeling met 1 of 2 gelijktijdig toegediende anti-epileptica. De patiënten moesten ten minste 8 partiële aanvallen hebben tijdens de baselineperiode. De primaire eindpunten in de fase 3-onderzoeken waren de procentuele vermindering in de frequentie van partiële aanvallen ten opzichte van de placebo en het 50 %-responderpercentage gebaseerd op 50 % vermindering in de frequentie van partiële aanvallen ten opzichte van de baseline.
De meest gebruikte anti-epileptica op het tijdstip van inclusie in het onderzoek waren carbamazepine (40,6 %), lamotrigine (25,2 %), valproaat (20,5 %), oxcarbazepine (16,0 %), topiramaat (13,5 %), fenytoïne (10,2 %) en levetiracetam (9,8 %). De mediane aanvalsfrequentie bij de baseline was in de 3 onderzoeken 9 aanvallen per 28 dagen. De gemiddelde duur van epilepsie bij de patiënten was ongeveer 23 jaar.
De uitkomsten in verband met de werkzaamheid zijn samengevat in tabel 2. Over het geheel was brivaracetam werkzaam als adjuvante behandeling voor partiële aanvallen bij patiënten vanaf de leeftijd van 16 jaar of ouder met doses tussen 50 mg/dag en 200 mg/dag.
Tabel 2: Belangrijkste uitkomsten inzake werkzaamheid voor frequentie van partiële aanvallen per 28 dagen
| Onderzoek | Placebo | Brivaracetam *Statistisch significant (p-waarde) | ||
|---|---|---|---|---|
| 50 mg/dag | 100 mg/dag | 200 mg/dag | ||
| Onderzoek N01253(1) | n = 96 | n = 101 | ||
| 50 %-responderpercentage | 16,7 | 32,7* (p=0,008) | ~ | ~ |
| Procentuele vermindering ten opzichte van de placebo (%) | N.v.t. | 22,0* (p=0,004) | ~ | ~ |
| Onderzoek N01252(1) | ||||
| n = 100 | n = 99 | n = 100 | ||
| 50 %-responderpercentage | 20,0 | 27,3 (p=0,372) | 36.0(2) (p=0,023) | ~ |
| Procentuele vermindering ten opzichte van de placebo (%) | N.v.t. | 9,2 (p=0,274) | 20.5(2) (p=0,010) | ~ |
| Onderzoek N01358 | ||||
| n = 259 | n = 252 | n = 249 | ||
| 50 %-responderpercentage | 21,6 | ~ | 38,9* (p<0,001) | 37,8* (p<0,001) |
| Procentuele vermindering ten opzichte van de placebo (%) | N.v.t. | ~ | 22,8* (p<0,001) | 23,2* (p<0,001) |
n = gerandomiseerde patiënten die ten minste 1 dosis onderzoeksmedicatie hebben gekregen
~ Dosis niet onderzocht
* Statistisch significant
- (1) Ongeveer 20 % van de patiënten gebruikte gelijktijdig levetiracetam.
- (2) De primaire uitkomst voor N01252 bereikte geen statistische significantie gebaseerd op de sequentiële testprocedure. De dosering van 100 mg/dag was nominaal significant.
In klinische onderzoeken was de vermindering van de aanvalsfrequentie ten opzichte van de placebo groter met de dosis van 100 mg/dag dan met 50 mg/dag. Afgezien van dosisafhankelijke stijgingen in de incidentie van slaperigheid en vermoeidheid, hadden brivaracetam 50 mg/dag en 100 mg/dag een vergelijkbaar veiligheidsprofiel ook wat betreft CZS-gerelateerde bijwerkingen en bij langdurig gebruik.
Figuur 1 toont het percentage patiënten (met uitzondering van patiënten die gelijktijdig levetiracetam kregen) per categorie van vermindering ten opzichte van de baseline in de frequentie van partiële aanvallen per 28 dagen in de 3 onderzoeken. Patiënten met meer dan 25 % toename in partiële aanvallen staan links in de categorie “verslechterd”. Patiënten met een verbetering in de procentuele vermindering van de frequentie van partiële aanvallen bij de baseline, staan in de 4 meest rechtse categorieën. De percentages patiënten met ten minste 50 % vermindering in de aanvalsfrequentie waren 20,3 %, 34,2 %, 39,5 %, en 37,8 % voor respectievelijk placebo, 50 mg/dag, 100 mg/dag, en 200 mg/dag.
Figuur 1: Het aandeel patiënten per categorie van aanvalsrespons voor brivaracetam en placebo gedurende 12 weken in alle drie dubbelblinde klinische hoofdonderzoeken
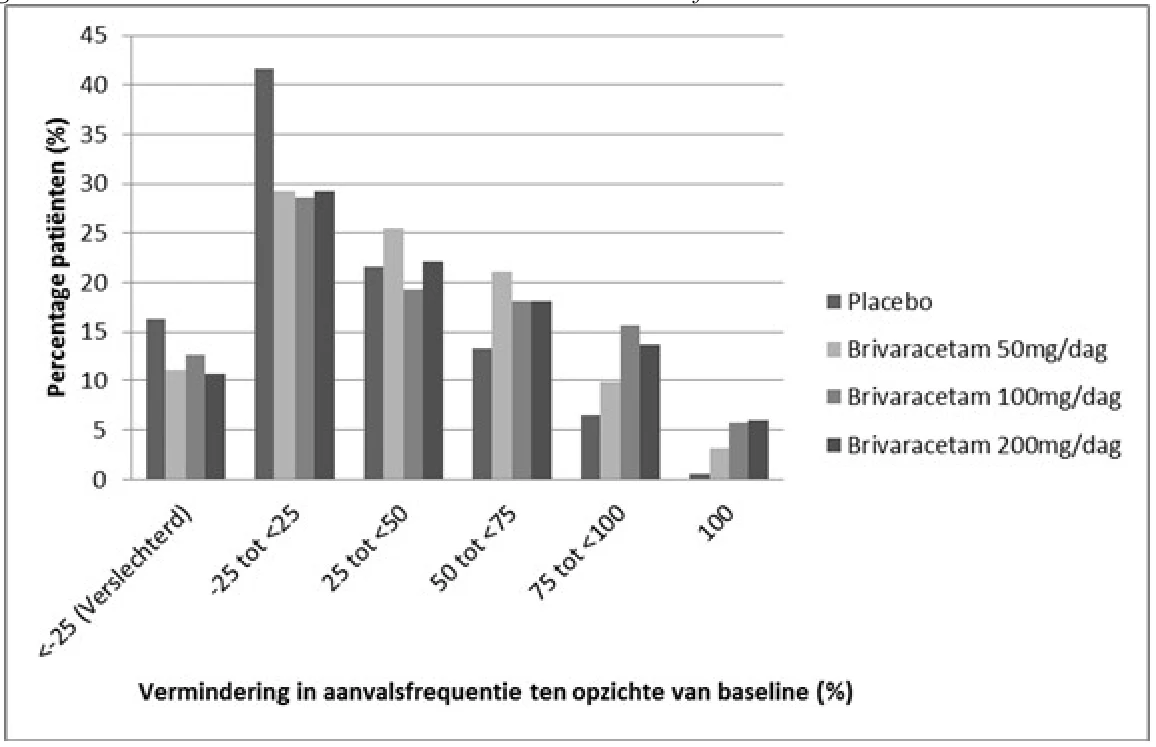
In een gepoolde analyse van de drie klinische hoofdonderzoeken werden geen verschillen in werkzaamheid (gemeten als een responderpercentage van 50 %) waargenomen binnen het dosisbereik van 50 mg/dag tot 200 mg/dag wanneer brivaracetam wordt gecombineerd met inducerende of niet-inducerende anti-epileptica. In klinische onderzoeken werd 2,5 % (4/161), 5,1 % (17/332) en 4,0 % (10/249) van de patiënten behandeld met respectievelijk brivaracetam 50 mg/dag, 100 mg/dag en 200 mg/dag aanvalsvrij tijdens de 12 weken durende behandelingsperiode in vergelijking met 0,5 % (2/418) van de patiënten behandeld met placebo.
Er werd een verbetering waargenomen in de mediane procentuele vermindering van de aanvalsfrequentie per 28 dagen bij patiënten met aanvallen van het type IC (secundaire gegeneraliseerde tonisch-klonische aanvallen) bij baseline die werden behandeld met brivaracetam. Hierbij gaat het om 66,6 % (n = 62), 61,2 % (n = 100) en 82,1 % (n = 75) bij de patiënten met respectievelijk brivaracetam 50 mg/dag, 100 mg/dag en 200 mg/dag in vergelijking met 33,3 % (n = 115) met de placebo.
De werkzaamheid van brivaracetam bij monotherapie is niet vastgesteld. Brivaracetam wordt niet aanbevolen voor gebruik bij monotherapie.
Behandeling met levetiracetam
In twee gerandomiseerde placebogecontroleerde klinische fase 3-onderzoeken werd levetiracetam gelijktijdig toegediend als anti-epilepticum bij ongeveer 20 % van de patiënten. Hoewel het aantal proefpersonen beperkt is, werd er bij patiënten die tegelijkertijd levetiracetam gebruikten, geen voordeel waargenomen van de behandeling met brivaracetam versus placebo, wat kan wijzen op concurrentie om de bindingsplaats van SV2A. Er werden geen bijkomende problemen met de veiligheid of de verdraagbaarheid waargenomen.
In een derde onderzoek toonde een vooraf gespecificeerde analyse werkzaamheid aan voor 100 mg/dag en 200 mg/dag ten opzichte van de placebo bij patiënten met eerdere blootstelling aan levetiracetam. De lagere werkzaamheid bij deze patiënten in vergelijking met de patiënten die niet eerder behandeld werden met levetiracetam, was waarschijnlijk te wijten aan het hogere aantal vooraf gebruikte anti-epileptica en een hogere aanvalsfrequentie bij baseline.
Ouderen (65 jaar en ouder)
De drie dubbelblinde, placebogecontroleerde klinische hoofdonderzoeken includeerden 38 oudere patiënten in de leeftijd tussen 65 en 80 jaar. Hoewel de gegevens beperkt zijn, was de werkzaamheid vergelijkbaar met die bij jongere proefpersonen.
Open-label extensieonderzoeken
In alle onderzoeken werd 81,7 % van de patiënten die de gerandomiseerde onderzoeken afrondden, geïncludeerd in de langdurige open-label extensieonderzoeken. Vanaf de inclusie in de gerandomiseerde onderzoeken was 5,3 % van de proefpersonen die gedurende 6 maanden (n = 1500) aan brivaracetam werden blootgesteld, aanvalsvrij in vergelijking met 4,6 % en 3,7 % van de proefpersonen die gedurende respectievelijk 12 maanden (n = 1188) en 24 maanden (n = 847) werden blootgesteld. Omdat echter een groot deel van de proefpersonen (26 %) zich terugtrok uit de open-label onderzoeken door een gebrek aan werkzaamheid, kan er zich een selectiebias hebben voorgedaan, aangezien de proefpersonen die in het onderzoek bleven een betere respons vertoonden dan de proefpersonen die voortijdig stopten.
Bij patiënten die in de open-label extensieonderzoeken gedurende maximaal 8 jaar werden gevolgd, was het veiligheidsprofiel vergelijkbaar met wat werd waargenomen in de placebogecontroleerde kortetermijnonderzoeken.
Pediatrische patiënten
Bij kinderen van 2 jaar en ouder hebben partiële aanvallen een vergelijkbare pathofysiologie als bij adolescenten en volwassenen. Ervaring met epilepsiegeneesmiddelen suggereert dat de resultaten van werkzaamheidsonderzoeken uitgevoerd bij volwassenen geëxtrapoleerd kunnen worden naar kinderen vanaf 2 jaar, op voorwaarde dat de pediatrische dosisaanpassingen vastgesteld zijn en de veiligheid aangetoond is (zie rubrieken 5.2 en 4.8). De doses bij patiënten vanaf 2 jaar werden vastgesteld door op lichaamsgewicht gebaseerde dosisaanpassingen die vastgesteld werden om vergelijkbare plasmaconcentraties te bereiken als die waargenomen bij volwassenen die werkzame doses namen (rubriek 5.2).
Een langlopend, ongecontroleerd, open-label veiligheidsonderzoek omvatte kinderen (vanaf 1 maand tot jonger dan 16 jaar) die verder behandeld werden na voltooiing van het PK-onderzoek (zie rubriek 5.2), kinderen bij wie de behandeling werd voortgezet na voltooiing van het IV-veiligheidsonderzoek (intraveneus) en kinderen die direct werden ingeschreven in het veiligheidsonderzoek. Kinderen die direct werden ingeschreven, kregen een startdosis brivaracetam van 1 mg/kg/dag en afhankelijk van respons en verdraagbaarheid werd de dosis verhoogd naar maximaal 5 mg/kg/dag door de dosis met wekelijkse intervallen te verdubbelen. Geen van de kinderen kreeg een dosis van meer dan 200 mg/dag. Voor kinderen met een gewicht van 50 kg of meer was de startdosis brivaracetam 50 mg/dag en afhankelijk van respons en verdraagbaarheid werd de dosis verhoogd tot maximaal 200 mg/dag, met wekelijkse verhogingen van 50 mg/dag.
Uit de samengevoegde open-label veiligheids- en PK-onderzoeken bij adjuvante therapie hebben 186 kinderen met POS in de leeftijdsgroep van 1 maand < 16 jaar brivaracetam ontvangen, van wie er 149 zijn behandeld gedurende ≥ 3 maanden, 138 gedurende ≥ 6 maanden, 123 gedurende ≥ 12 maanden, 107 gedurende ≥ 24 maanden en 90 gedurende ≥ 36 maanden.
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoeken met het brivaracetam-bevattende referentieproduct in een of meerdere subgroepen van pediatrische patiënten met epilepsie met partiële aanvallen (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Brivaracetam filmomhulde tabletten, drank en oplossing voor intraveneuze injectie vertonen dezelfde AUC, hoewel de maximale plasmaconcentratie licht verhoogd is na intraveneuze toediening. Brivaracetam vertoont lineaire en tijdsonafhankelijke farmacokinetica met lage intra- en inter-patiëntvariabiliteit, en wordt gekenmerkt door volledige absorptie, zeer lage eiwitbinding, uitscheiding via de nieren na uitgebreide biotransformatie, en farmacologisch inactieve metabolieten.
Absorptie
Brivaracetam wordt snel en volledig geabsorbeerd na orale toediening en de absolute biologische beschikbaarheid is ongeveer 100 %. De mediane tmax voor tabletten ingenomen zonder voedsel is 1 uur
(tmax-bereik is 0,25 tot 3 uur).
Gelijktijdige toediening met een vetrijke maaltijd vertraagde de absorptiesnelheid (mediane tmax 3 uur) en verminderde de maximale plasmaconcentratie (37 % lager) van brivaracetam, maar de mate van absorptie bleef onveranderd.
Distributie
Brivaracetam heeft een lage binding (≤ 20 %) met plasma-eiwitten. Het distributievolume is 0,5 l/kg, een waarde die deze van het totale lichaamswater benadert.
Door zijn lipofiliciteit (log P) heeft brivaracetam een hoge celpermeabiliteit.
Biotransformatie
Brivaracetam wordt hoofdzakelijk gemetaboliseerd door hydrolyse van de amidecomponent om het overeenstemmende carboxylzuur te vormen (ongeveer 60 % van de eliminatie), en secundair door hydroxylatie op de propyl-zijketen (ongeveer 30 % van de eliminatie). De hydrolyse van de amidegroep die tot de carboxylzuurmetaboliet leidt (34 % van de dosis in urine), wordt ondersteund door hepatische en extrahepatische amidase. In vitro wordt de hydroxylatie van brivaracetam hoofdzakelijk gemedieerd door CYP2C19. Beide metabolieten worden verder gemetaboliseerd en vormen een gemeenschappelijk gehydroxyleerd zuur dat hoofdzakelijk gevormd wordt door hydroxylatie van de propylzijketen op de carboxylzuurmetaboliet (hoofdzakelijk door CYP2C9). In vivo bij menselijke proefpersonen met mutaties die leiden tot ineffectiviteit van CYP2C19, wordt de productie van de hydroxymetaboliet 10-voudig verlaagd terwijl brivaracetam zelf verhoogd wordt met 22 % of 42 % bij personen bij wie een van de allelen of beide allelen gemuteerd zijn. De drie metabolieten zijn niet farmacologisch actief.
Eliminatie
Brivaracetam wordt hoofdzakelijk geëlimineerd via het metabolisme en door uitscheiding in de urine. Meer dan 95 % van de dosis, inclusief metabolieten, wordt in de urine uitgescheiden binnen 72 uur na inname. Minder dan 1 % van de dosis wordt uitgescheiden in de feces en minder dan 10 % van brivaracetam wordt onveranderd uitgescheiden in de urine. De terminale plasmahalfwaardetijd (t1/2) is ongeveer 9 uur. De totale plasmaklaring bij patiënten werd op 3,6 l/uur geschat.
Lineariteit
De farmacokinetiek is dosisproportioneel van 10 tot ten minste 600 mg.
Interacties met geneesmiddelen
Brivaracetam wordt geklaard via verschillende routes waaronder renale excretie, niet-CYP-gemedieerde hydrolyse en CYP-gemedieerde oxidaties. In vitro is brivaracetam geen substraat van menselijk P-glycoproteïne (P-gp) en multigeneesmiddel-resistentie-eiwitten (MRP) 1 en 2 en waarschijnlijk geen organisch aniontransportpolypeptide 1B1 (OATP1B1) en OATP1B3.
In-vitro-assays toonden aan dat de dispositie van brivaracetam normaal gezien niet aanzienlijk wordt beïnvloed door CYP-remmers (bv. CYP1A, CYP2C8, CYP2C9, CYP2D6 en CYP3A4).
In vitro had brivaracetam geen remmend effect op CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2D6, CYP3A4 of de transporteiwitten P-gp, BCRP, BSEP MRP2, MATE-K, MATE-1, OATP1B1, OATP1B3, OAT1 en OCT1 bij klinisch relevante concentraties. In vitro induceerde brivaracetam CYP1A2 niet.
Farmacokinetiek in speciale populaties
Ouderen (65 jaar en ouder)
In een onderzoek bij oudere proefpersonen (van 65 tot 79 jaar oud; met een creatinineklaring van 53 tot 98 ml/min/1,73 m²) die brivaracetam 400 mg/dag kregen in twee toedieningen per dag, was de plasmahalfwaardetijd van brivaracetam 7,9 uur en 9,3 uur bij respectievelijk de groep van 65 tot 75 en de groep > 75 jaar. De plasmaklaring bij steady-state van brivaracetam was vergelijkbaar (0,76 ml/min/kg) met die bij jonge mannelijke gezonde proefpersonen (0,83 ml/min/kg). (zie rubriek 4.2).
Nierfunctiestoornis
Een onderzoek bij proefpersonen met een ernstige nierfunctiestoornis (creatinineklaring < 30 ml/min/1,73 m² die geen dialyse nodig hadden) bracht aan het licht dat de plasma-AUC van brivaracetam matig verhoogd was (+21 %) ten opzichte van de gezonde controlepatiënten, terwijl de AUC van de zuur-, hydroxy- en hydroxyzuurmetabolieten respectievelijk 3-, 4-, en 21-voudig verhoogd waren. De renale klaring van deze niet-actieve metabolieten was 10-voudig verlaagd. De hydroxyzuurmetaboliet bracht geen veiligheidsproblemen aan het licht in niet-klinische onderzoeken. Brivaracetam werd niet onderzocht bij patiënten die hemodialyse ondergaan (zie rubriek 4.2).
Leverfunctiestoornis
Een farmacokinetisch onderzoek bij proefpersonen met levercirrose (Child-Pugh-klasse A, B, en C) toonde vergelijkbare verhogingen aan in de blootstelling aan brivaracetam ongeacht de ernst van de ziekte (50 %, 57 % en 59 %), in vergelijking met gezonde controlepatiënten. (zie rubriek 4.2).
Lichaamsgewicht
Er werd een daling van 40 % in de plasmaconcentratie bij steady-state geraamd bij een lichaamsgewicht van 46 kg tot 115 kg. Dit wordt echter niet als een klinisch relevant verschil beschouwd.
Geslacht
Er zijn geen klinisch relevante verschillen in de farmacokinetiek van brivaracetam wat betreft het geslacht.
Ras
De farmacokinetiek van brivaracetam werd niet significant beïnvloed door het ras (Kaukasisch, Aziatisch) in een farmacokinetische populatiemodellering van epilepsiepatiënten. Het aantal patiënten met een andere etnische achtergrond was beperkt.
Farmacokinetische/farmacodynamische relatie
De EC50 (brivaracetam plasmaconcentratie overeenkomstig 50 % van het maximale effect) werd geschat op 0,57 mg/l. Deze plasmaconcentratie ligt iets boven de mediane blootstelling die wordt bereikt na doses brivaracetam van 50 mg/dag. Verdere vermindering van de aanvalsfrequentie wordt verkregen door de dosis te verhogen tot 100 mg/dag en bereikt een plateau bij 200 mg/dag.
Pediatrische patiënten
In een farmacokinetisch onderzoek met een evaluatieperiode van 3 weken en wekelijkse vaste 3-staps optitratie met brivaracetam-drank, werden 99 proefpersonen in de leeftijd van 1 maand tot < 16 jaar geëvalueerd. Brivaracetam werd toegediend in wekelijks hoger wordende doses van ongeveer 1 mg/kg/dag, 2 mg/kg/dag en 4 mg/kg/dag. Alle doses werden aangepast aan het lichaamsgewicht en overschreden de maximale doses van 50 mg/dag, 100 mg/dag en 200 mg/dag niet. Aan het eind van de evaluatieperiode kwamen de proefpersonen mogelijk in aanmerking voor deelname aan een langlopend opvolgingsonderzoek waarbij ze verder gingen met hun laatst ontvangen dosis (zie rubriek 4.8). De plasmaconcentraties bleken dosisproportioneel in alle leeftijdsgroepen. Farmacokinetische populatiemodellering werd uitgevoerd op basis van de zeer beperkte plasmaconcentratiegegevens die werden verzameld in het PK-onderzoek van 3 weken en het nog lopende follow-uponderzoek voor de lange termijn. 232 pediatrische patiënten met epilepsie, in de leeftijd van 2 maanden tot 17 jaar, werden opgenomen in de analyse. Uit de analyse bleek dat doses van 5,0 (lichaamsgewicht 10-20 kg) en 4,0 mg/kg/dag (lichaamsgewicht 20-50 kg) dezelfde gemiddelde plasmaconcentratie bij steady-state opleverden als bij volwassenen die 200 mg/dag kregen. De geschatte plasmaklaring was 0,96 l/u, 1,61 l/u, 2,18 l/u en 3,19 l/u voor kinderen die respectievelijk 10 kg, 20 kg, 30 kg en 50 kg wogen. Ter vergelijking werd de plasmaklaring bij volwassenen geschat op 3,58 l/u (70 kg lichaamsgewicht).
Momenteel zijn er geen klinische gegevens beschikbaar over neonaten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In farmacologische veiligheidsonderzoeken waren de voornaamste effecten gerelateerd aan het CZS (voornamelijk voorbijgaande depressie van het CZS en verminderde spontane locomotorische activiteit) waargenomen in veelvouden (meer dan 50-voudig) van de farmacologisch actieve dosis brivaracetam van 2 mg/kg. De leer- en geheugenfunctie werden niet beïnvloed.
Bevindingen die niet in klinische onderzoeken werden waargenomen, maar wel in onderzoeken naar toxiciteit bij herhaalde dosering bij honden met een blootstelling gelijkaardig aan de klinische plasma-AUC, waren hepatotoxische effecten (voornamelijk porfyrie). Toxicologische gegevens verzameld over brivaracetam en over een structureel gerelateerde verbinding wijzen er echter op dat de leververanderingen bij honden ontstonden via mechanismen die niet relevant zijn voor de mens. Er werden geen negatieve leververanderingen waargenomen bij ratten en apen na chronische toediening van brivaracetam met een blootstelling die 5 en 42 keer hoger ligt dan de klinische AUC-blootstelling. Bij apen werden CZS-verschijnselen (prostratie, evenwichtsverlies, stuntelige bewegingen) waargenomen bij 64 keer de klinische Cmax. Deze effecten werden minder zichtbaar na verloop van tijd.
Onderzoeken naar genotoxiciteit hebben geen mutagene of clastogene activiteit uitgewezen.
Onderzoeken naar carcinogeniciteit duiden niet op enig oncogeen potentieel bij ratten. Daarbij werden verhogingen van de incidentie van hepatocellulaire tumoren bij mannelijke muizen beschouwd als het resultaat van een niet-genotoxisch werkingsmechanisme verbonden aan een fenobarbiton-achtige leverenzyminductie, wat een bekend specifiek verschijnsel is bij knaagdieren.
Brivaracetam tastte de vruchtbaarheid bij mannetjes- of vrouwtjesdieren niet aan en vertoonde geen teratogeen potentieel bij ratten of konijnen. Embryotoxiciteit werd waargenomen bij konijnen met een maternale toxische dosis brivaracetam met een blootstellingsniveau van 8 keer de klinische
AUC-blootstelling bij de maximaal aanbevolen dosering. Bij ratten werd aangetoond dat brivaracetam de placenta gemakkelijk passeert en wordt uitgescheiden in de melk van zogende ratten met concentraties gelijkaardig aan maternale plasmaspiegels.
Er werd met brivaracetam bij ratten geen enkel verslavingspotentieel vastgesteld.
Onderzoek bij jonge dieren
Bij jonge ratten aan blootstellingsniveaus van 6 tot 15 keer de klinische AUC-blootstelling bij de maximaal aanbevolen dosering veroorzaakte brivaracetam negatieve effecten op de ontwikkeling (d.w.z. mortaliteit, klinische verschijnselen, lager gewicht en lager hersengewicht). Er waren geen bijwerkingen met een invloed op de werking van het CZS of op het neuropathologisch en histopathologisch onderzoek van de hersenen. Bij jonge honden waren de door brivaracetam geïnduceerde veranderingen bij het blootstellingsniveau van 6 keer de klinische AUC vergelijkbaar met wat werd waargenomen bij volwassen dieren. Voor geen van de standaardeindpunten van ontwikkeling of maturatie werden er bijwerkingen waargenomen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat
Microkristallijne cellulose (type 102) (E460)
Hypromellose 2910 (5 mPa.s) (E464)
Natriumcroscarmellose
Watervrij colloïdaal siliciumdioxide (E551)
Magnesiumstearaat (E470b)
Tabletomhulling
Polyvinylalcohol (E1203)
Calciumcarbonaat (E170)
Macrogol 4000 (E1521)
Talk (E553b)
De tabletten van 25 mg bevatten ook zwart ijzeroxide (E172) en geel ijzeroxide (E172).
De tabletten van 50 mg bevatten ook geel ijzeroxide (E172).
De tabletten van 75 mg bevatten ook zwart ijzeroxide (E172) en rood ijzeroxide (E172).
De tabletten van 100 mg bevatten ook zwart ijzeroxide (E172) en geel ijzeroxide (E172).
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking en andere instructies
Brivaracetam Sandoz is beschikbaar in Aluminium-OPA/Alu/PVC:
- blisterverpakkingen met 14 of 56 filmomhulde tabletten of in multiverpakkingen met 168 (3 verpakkingen van 56) filmomhulde tabletten; of
- geperforeerde eenheidsblisterverpakkingen met daarin 14 x 1 of 56 x 1 filmomhulde tabletten of multiverpakkingen van 168 (3 verpakkingen van 56 x 1) filmomhulde tabletten.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Geen bijzondere vereisten.
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Sandoz B.V.
Hospitaaldreef 29
1315 RC Almere
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Brivaracetam Sandoz 25 mg, filmomhulde tabletten RVG 132906
Brivaracetam Sandoz 50 mg, filmomhulde tabletten RVG 132907
Brivaracetam Sandoz 75 mg, filmomhulde tabletten RVG 132908
Brivaracetam Sandoz 100 mg, filmomhulde tabletten RVG 132909
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 mei 2025